Portuguese — complete official DOCX; retained derived Office pages
ANVISA notification form — medical equipment — Formulário de Petição para Notificação de Equipamentos — RDC nº 751/2022
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Link directly to a passage with its anchor — for example #office-render-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Portuguese.
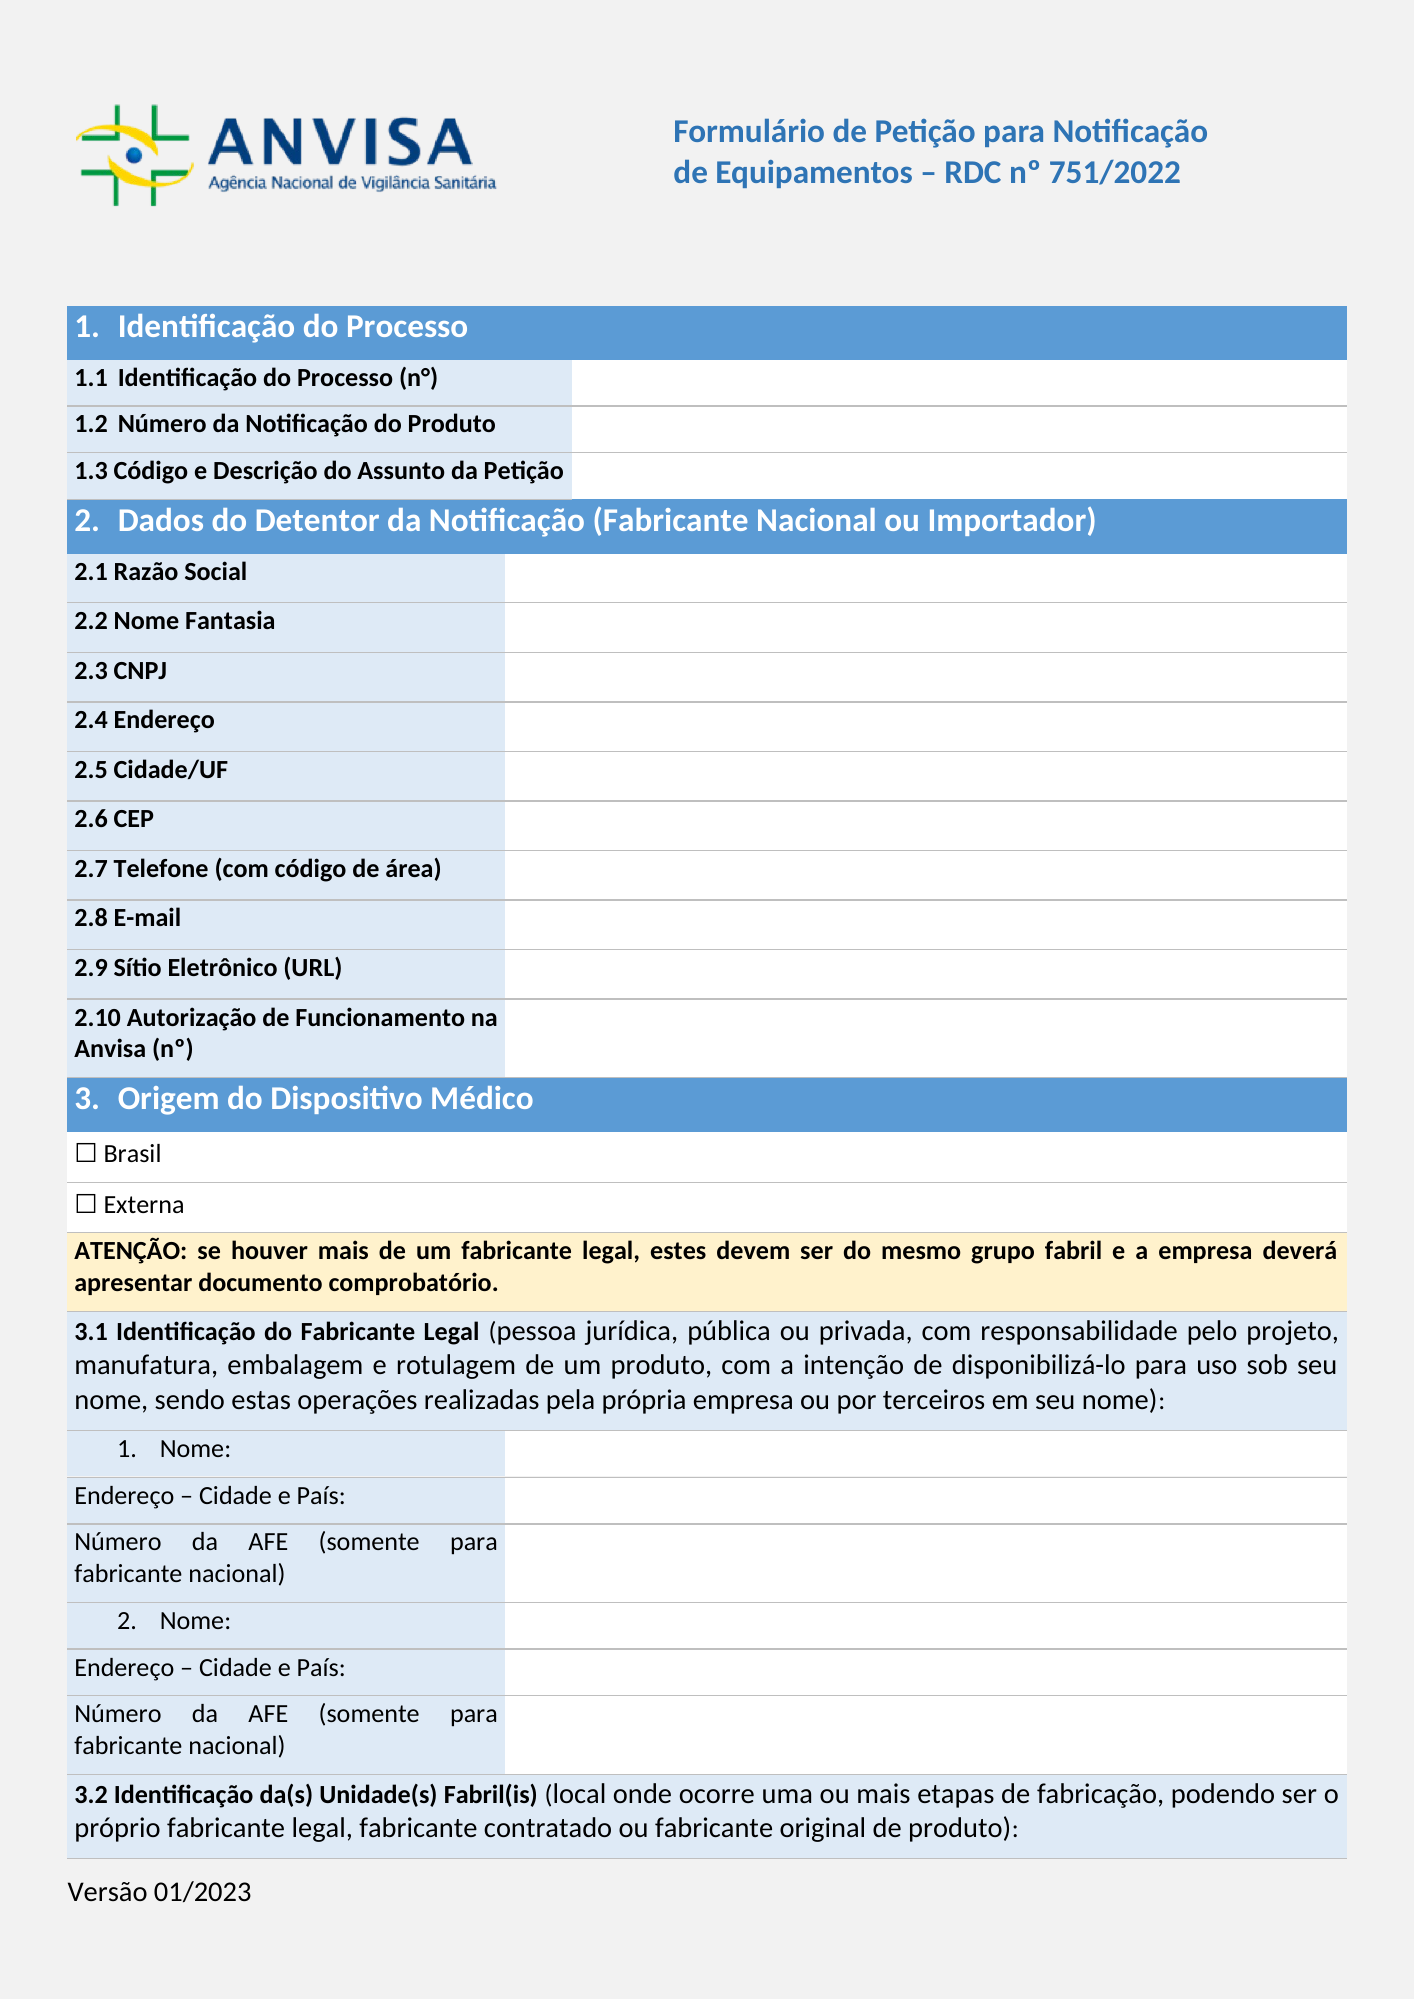
Formulário de Petição para Notificação
de Equipamentos – RDC nº 751/2022
1. Identificação do Processo
1.1 Identificação do Processo (n°)
1.2 Número da Notificação do Produto
1.3 Código e Descrição do Assunto da Petição
2. Dados do Detentor da Notificação (Fabricante Nacional ou Importador)
2.1 Razão Social
2.2 Nome Fantasia
2.3 CNPJ
2.4 Endereço
2.5 Cidade/UF
2.6 CEP
2.7 Telefone (com código de área)
2.8 E-mail
2.9 Sítio Eletrônico (URL)
2.10 Autorização de Funcionamento na
Anvisa (nº)
3. Origem do Dispositivo Médico
☐ Brasil
☐ Externa
ATENÇÃO: se houver mais de um fabricante legal, estes devem ser do mesmo grupo fabril e a empresa deverá
apresentar documento comprobatório.
3.1 Identificação do Fabricante Legal (pessoa jurídica, pública ou privada, com responsabilidade pelo projeto,
manufatura, embalagem e rotulagem de um produto, com a intenção de disponibilizá-lo para uso sob seu
nome, sendo estas operações realizadas pela própria empresa ou por terceiros em seu nome) :
1. Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
2. Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
3.2 Identificação da(s) Unidade(s) Fabril(is) (local onde ocorre uma ou mais etapas de fabricação, podendo ser o
próprio fabricante legal, fabricante contratado ou fabricante original de produto):
Versão 01/2023
Rendered from the linked Office original — page 1; retained table layout and symbols. This is a render, not an official PDF page.
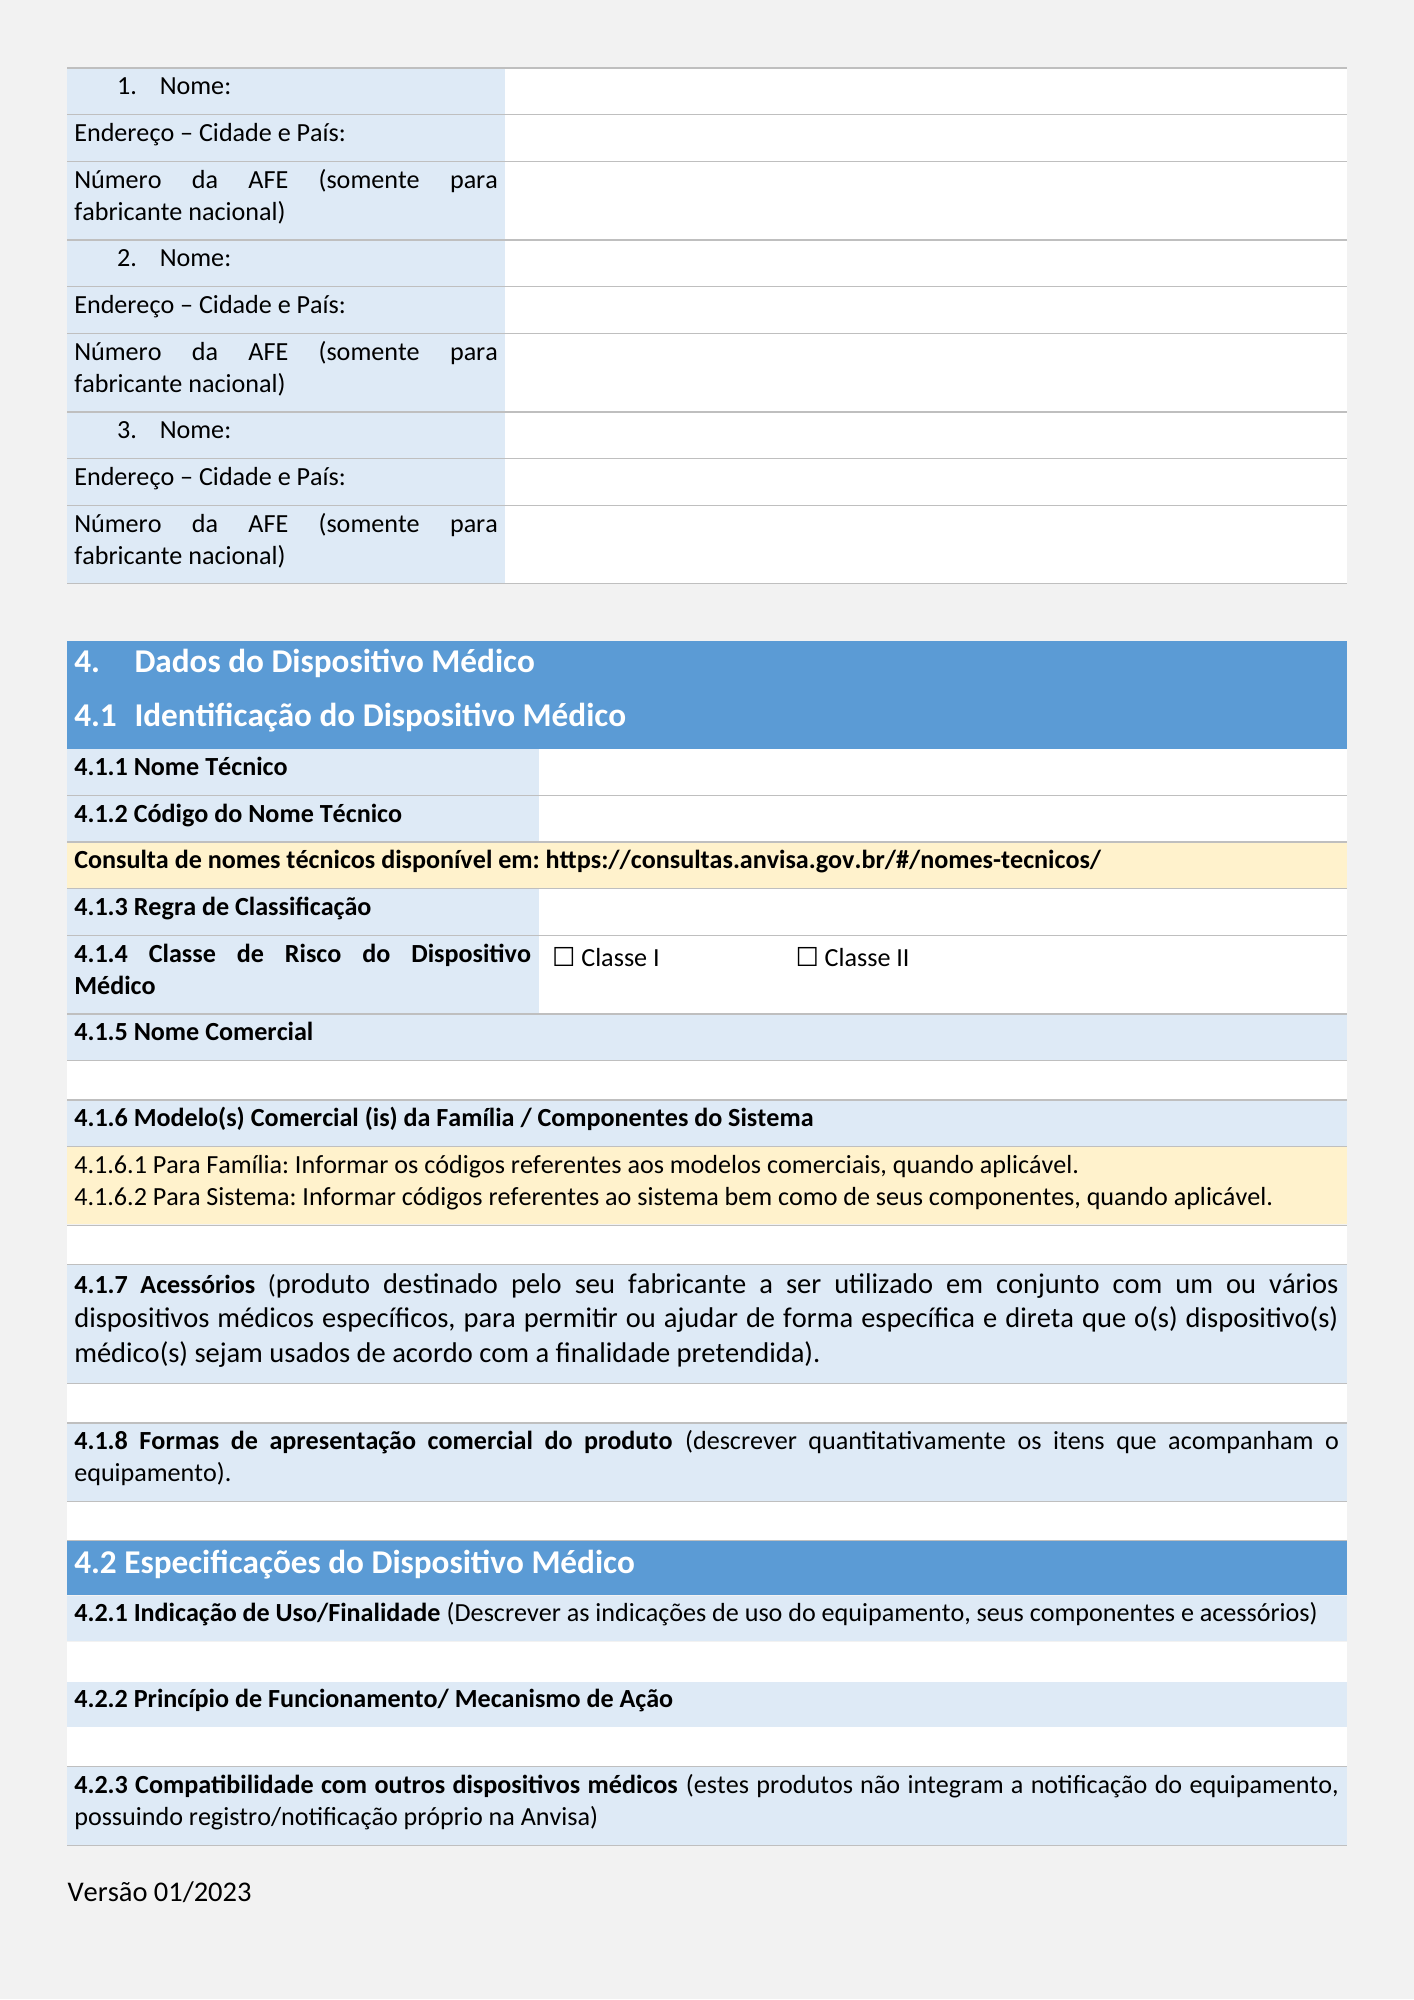
1. Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
2. Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
3. Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
4. Dados do Dispositivo Médico
4.1 Identificação do Dispositivo Médico
4.1.1 Nome Técnico
4.1.2 Código do Nome Técnico
Consulta de nomes técnicos disponível em: https://consultas.anvisa.gov.br/#/nomes-tecnicos/
4.1.3 Regra de Classificação
4.1.4 Classe de Risco do Dispositivo ☐ Classe I ☐ Classe II
Médico
4.1.5 Nome Comercial
4.1.6 Modelo(s) Comercial (is) da Família / Componentes do Sistema
4.1.6.1 Para Família: Informar os códigos referentes aos modelos comerciais, quando aplicável.
4.1.6.2 Para Sistema: Informar códigos referentes ao sistema bem como de seus componentes, quando aplicável.
4.1.7 Acessórios (produto destinado pelo seu fabricante a ser utilizado em conjunto com um ou vários
dispositivos médicos específicos, para permitir ou ajudar de forma específica e direta que o(s) dispositivo(s)
médico(s) sejam usados de acordo com a finalidade pretendida).
4.1.8 Formas de apresentação comercial do produto (descrever quantitativamente os itens que acompanham o
equipamento).
4.2 Especificações do Dispositivo Médico
4.2.1 Indicação de Uso/Finalidade (Descrever as indicações de uso do equipamento, seus componentes e acessórios)
4.2.2 Princípio de Funcionamento/ Mecanismo de Ação
4.2.3 Compatibilidade com outros dispositivos médicos (estes produtos não integram a notificação do equipamento,
possuindo registro/notificação próprio na Anvisa)
Versão 01/2023
Rendered from the linked Office original — page 2; retained table layout and symbols. This is a render, not an official PDF page.
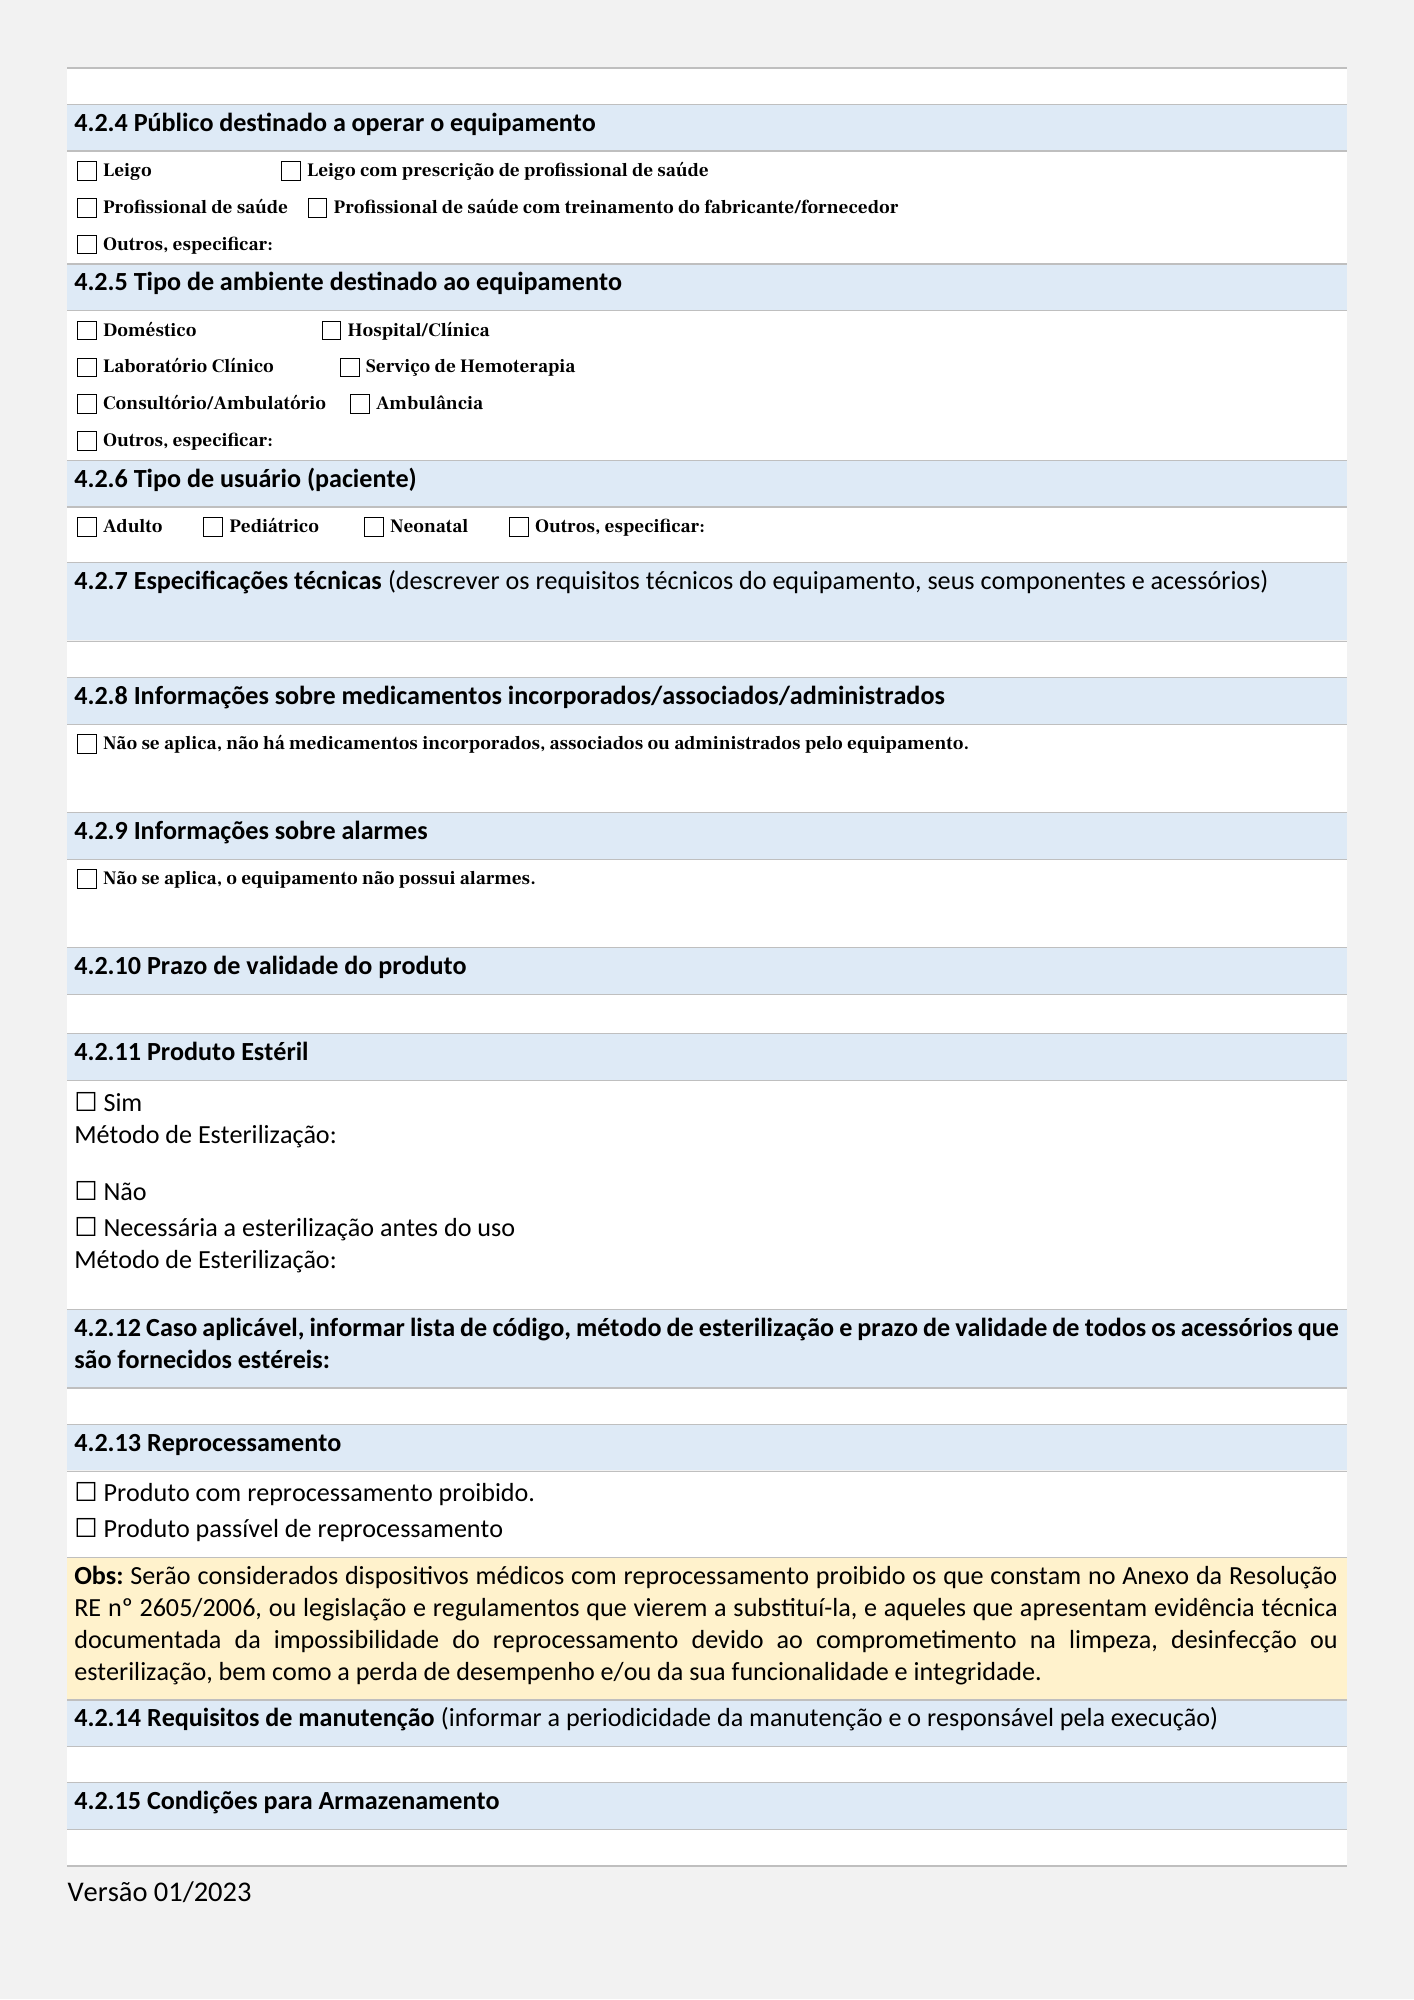
4.2.4 Público destinado a operar o equipamento
Leigo Leigo com prescrição de profissional de saúde
Profissional de saúde Profissional de saúde com treinamento do fabricante/fornecedor
Outros, especificar:
4.2.5 Tipo de ambiente destinado ao equipamento
Doméstico Hospital/Clínica
Laboratório Clínico Serviço de Hemoterapia
Consultório/Ambulatório Ambulância
Outros, especificar:
4.2.6 Tipo de usuário (paciente)
Adulto Pediátrico Neonatal Outros, especificar:
4.2.7 Especificações técnicas (descrever os requisitos técnicos do equipamento, seus componentes e acessórios)
4.2.8 Informações sobre medicamentos incorporados/associados/administrados
Não se aplica, não há medicamentos incorporados, associados ou administrados pelo equipamento.
4.2.9 Informações sobre alarmes
Não se aplica, o equipamento não possui alarmes.
4.2.10 Prazo de validade do produto
4.2.11 Produto Estéril
☐ Sim
Método de Esterilização:
☐ Não
☐ Necessária a esterilização antes do uso
Método de Esterilização:
4.2.12 Caso aplicável, informar lista de código, método de esterilização e prazo de validade de todos os acessórios que
são fornecidos estéreis:
4.2.13 Reprocessamento
☐ Produto com reprocessamento proibido.
☐ Produto passível de reprocessamento
Obs: Serão considerados dispositivos médicos com reprocessamento proibido os que constam no Anexo da Resolução
RE nº 2605/2006, ou legislação e regulamentos que vierem a substituí-la, e aqueles que apresentam evidência técnica
documentada da impossibilidade do reprocessamento devido ao comprometimento na limpeza, desinfecção ou
esterilização, bem como a perda de desempenho e/ou da sua funcionalidade e integridade.
4.2.14 Requisitos de manutenção (informar a periodicidade da manutenção e o responsável pela execução)
4.2.15 Condições para Armazenamento
Versão 01/2023
Rendered from the linked Office original — page 3; retained table layout and symbols. This is a render, not an official PDF page.
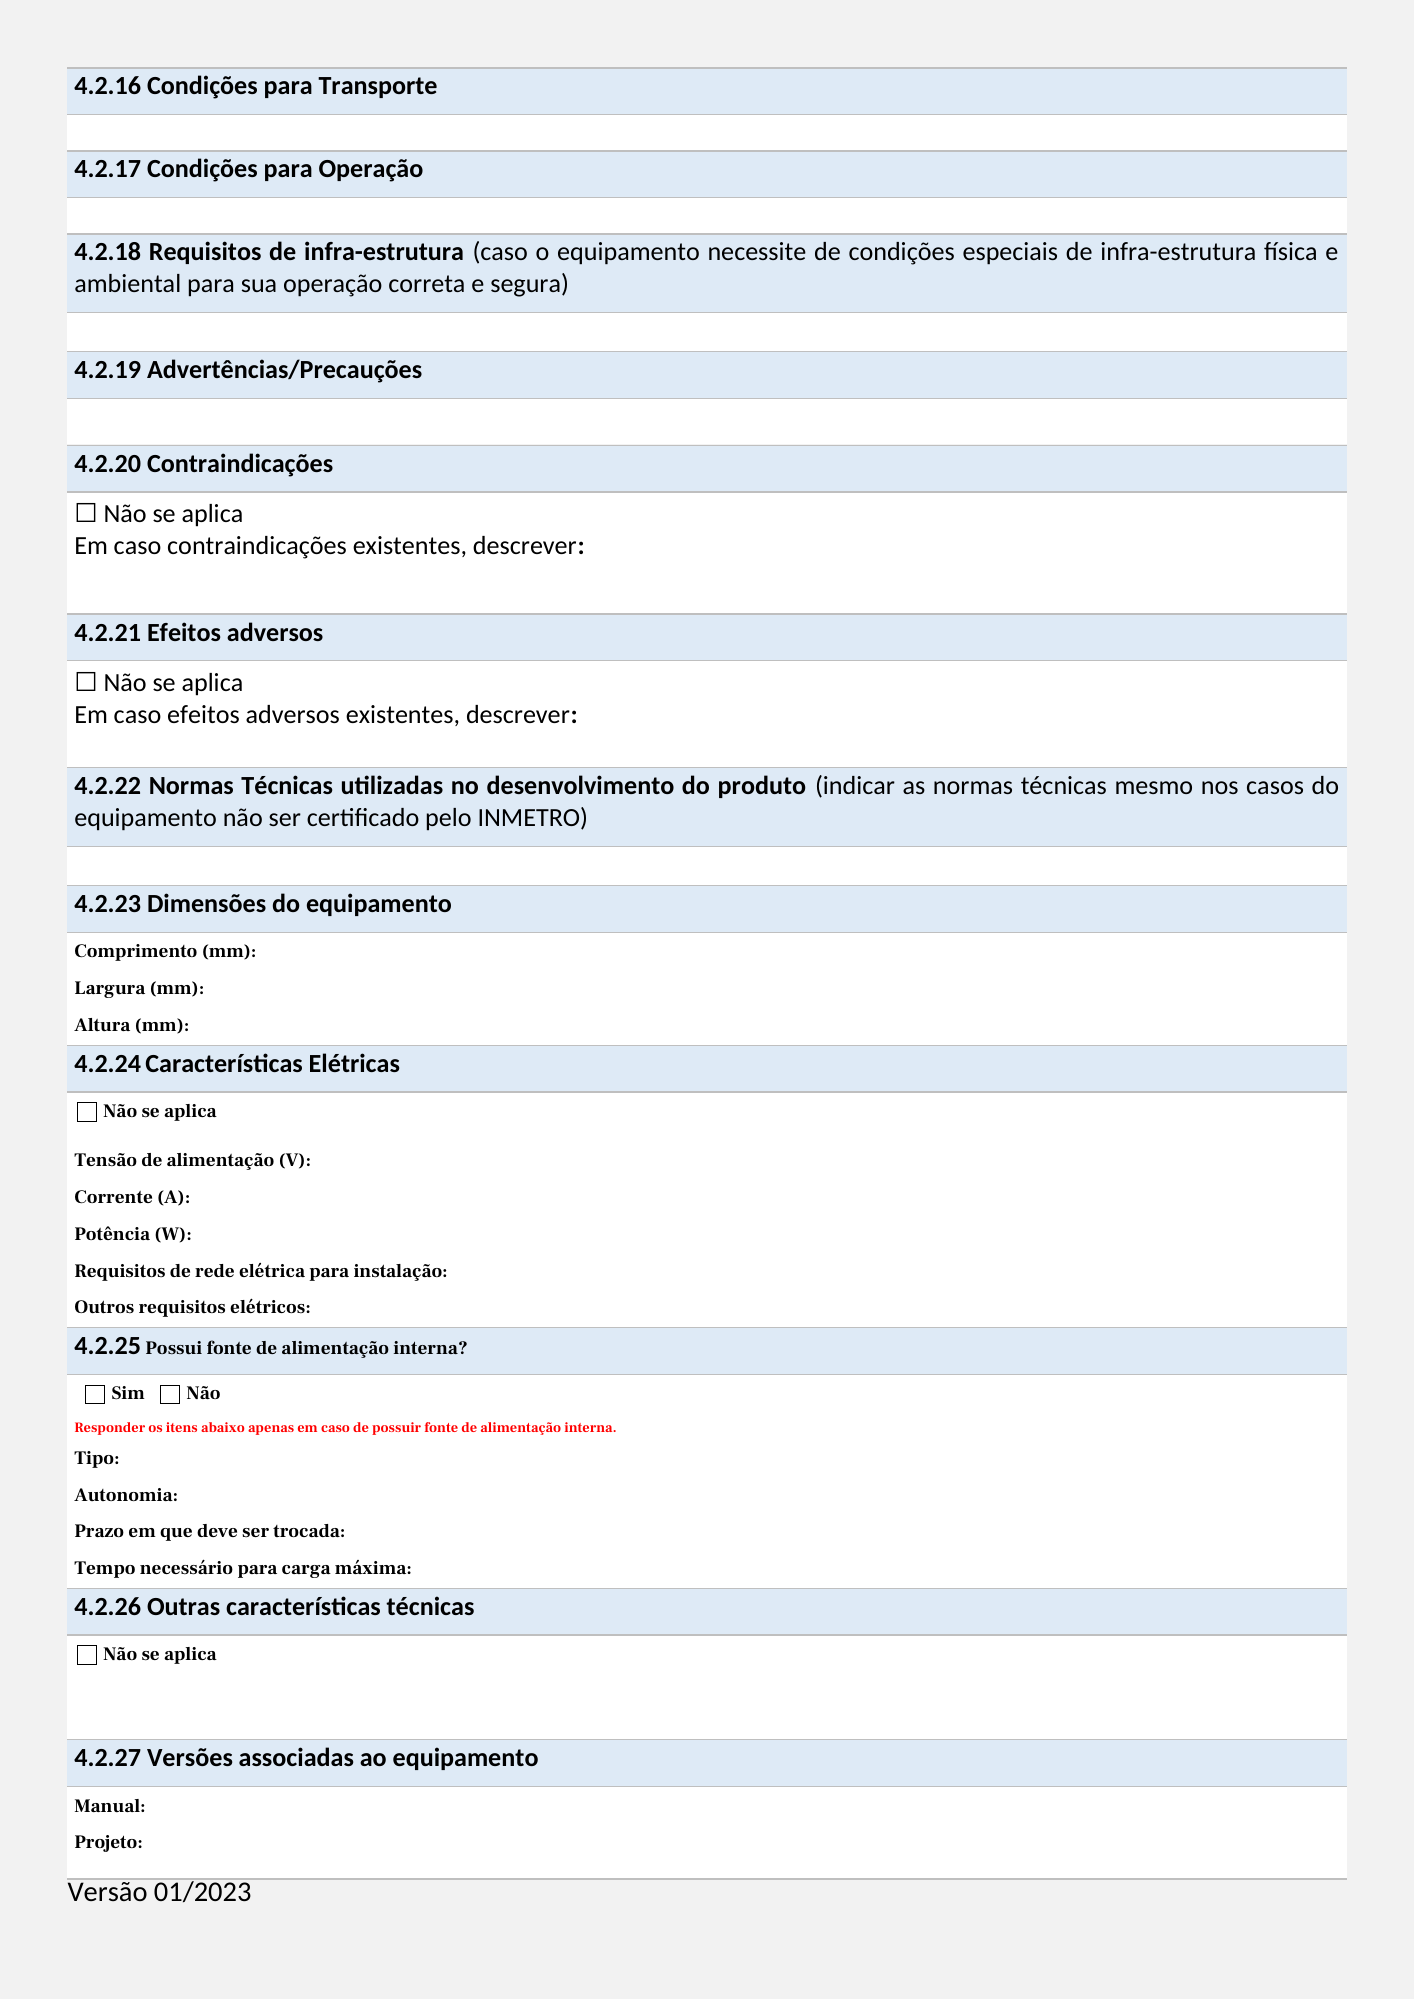
4.2.16 Condições para Transporte
4.2.17 Condições para Operação
4.2.18 Requisitos de infra-estrutura (caso o equipamento necessite de condições especiais de infra-estrutura física e
ambiental para sua operação correta e segura)
4.2.19 Advertências/Precauções
4.2.20 Contraindicações
☐ Não se aplica
Em caso contraindicações existentes, descrever:
4.2.21 Efeitos adversos
☐ Não se aplica
Em caso efeitos adversos existentes, descrever:
4.2.22 Normas Técnicas utilizadas no desenvolvimento do produto (indicar as normas técnicas mesmo nos casos do
equipamento não ser certificado pelo INMETRO)
4.2.23 Dimensões do equipamento
Comprimento (mm):
Largura (mm):
Altura (mm):
4.2.24 Características Elétricas
Não se aplica
Tensão de alimentação (V):
Corrente (A):
Potência (W):
Requisitos de rede elétrica para instalação:
Outros requisitos elétricos:
4.2.25 Possui fonte de alimentação interna?
Sim Não
Responder os itens abaixo apenas em caso de possuir fonte de alimentação interna.
Tipo:
Autonomia:
Prazo em que deve ser trocada:
Tempo necessário para carga máxima:
4.2.26 Outras características técnicas
Não se aplica
4.2.27 Versões associadas ao equipamento
Manual:
Projeto:
Versão 01/2023
Rendered from the linked Office original — page 4; retained table layout and symbols. This is a render, not an official PDF page.
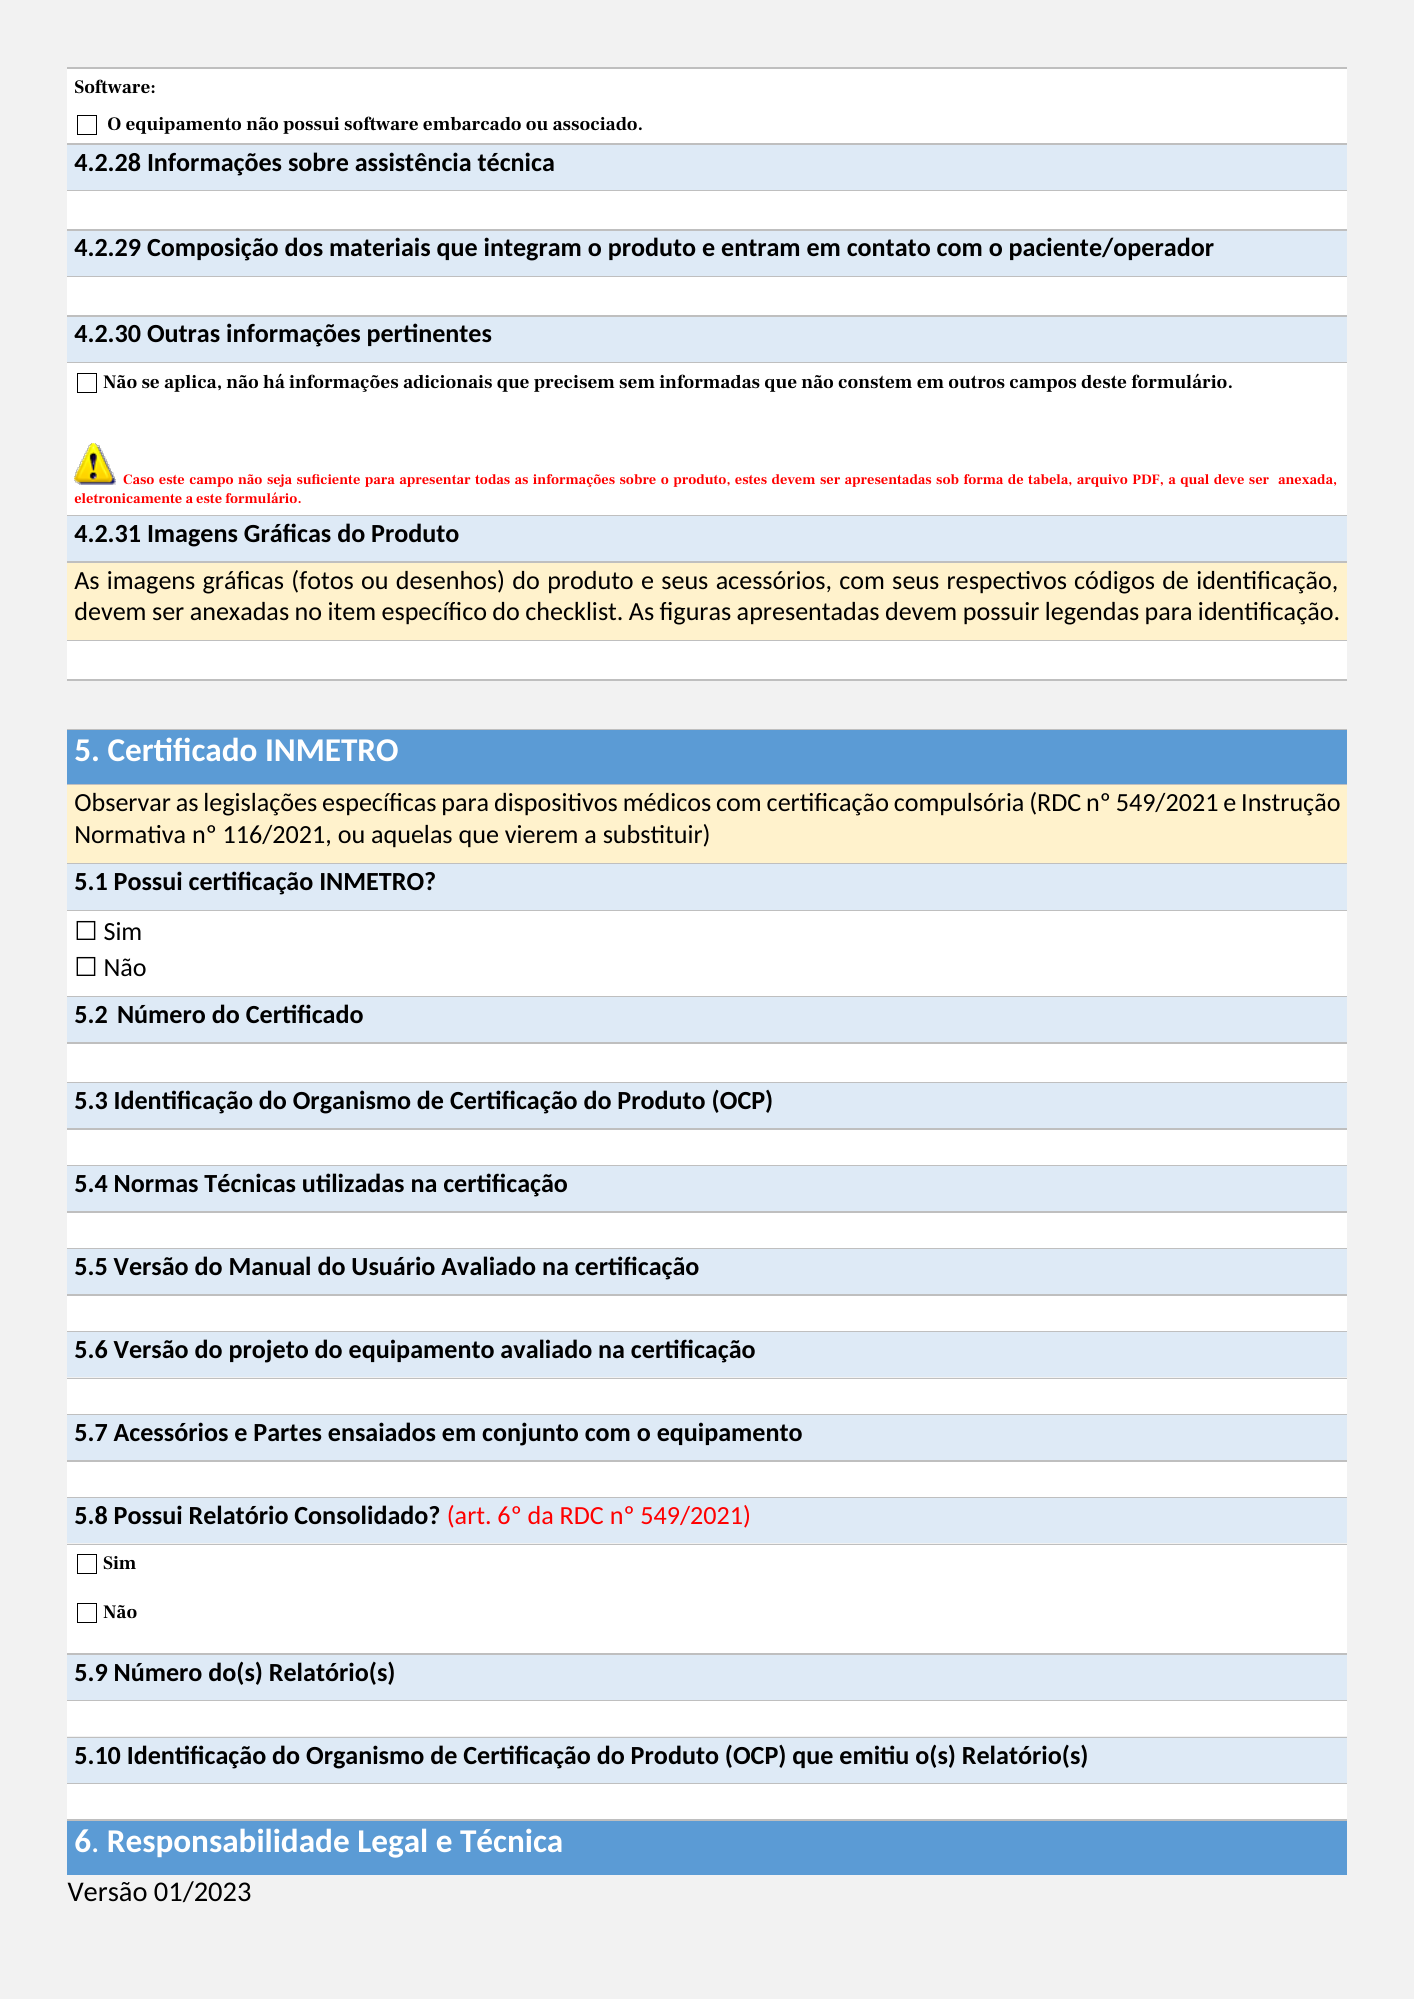
Software:
O equipamento não possui software embarcado ou associado.
4.2.28 Informações sobre assistência técnica
4.2.29 Composição dos materiais que integram o produto e entram em contato com o paciente/operador
4.2.30 Outras informações pertinentes
Não se aplica, não há informações adicionais que precisem sem informadas que não constem em outros campos deste formulário.
Caso este campo não seja suficiente para apresentar todas as informações sobre o produto, estes devem ser apresentadas sob forma de tabela, arquivo PDF, a qual deve ser anexada,
eletronicamente a este formulário.
4.2.31 Imagens Gráficas do Produto
As imagens gráficas (fotos ou desenhos) do produto e seus acessórios, com seus respectivos códigos de identificação,
devem ser anexadas no item específico do checklist. As figuras apresentadas devem possuir legendas para identificação.
5. Certificado INMETRO
Observar as legislações específicas para dispositivos médicos com certificação compulsória (RDC nº 549/2021 e Instrução
Normativa nº 116/2021, ou aquelas que vierem a substituir)
5.1 Possui certificação INMETRO?
☐ Sim
☐ Não
5.2 Número do Certificado
5.3 Identificação do Organismo de Certificação do Produto (OCP)
5.4 Normas Técnicas utilizadas na certificação
5.5 Versão do Manual do Usuário Avaliado na certificação
5.6 Versão do projeto do equipamento avaliado na certificação
5.7 Acessórios e Partes ensaiados em conjunto com o equipamento
5.8 Possui Relatório Consolidado? (art. 6º da RDC nº 549/2021)
Sim
Não
5.9 Número do(s) Relatório(s)
5.10 Identificação do Organismo de Certificação do Produto (OCP) que emitiu o(s) Relatório(s)
6. Responsabilidade Legal e Técnica
Versão 01/2023
Rendered from the linked Office original — page 5; retained table layout and symbols. This is a render, not an official PDF page.
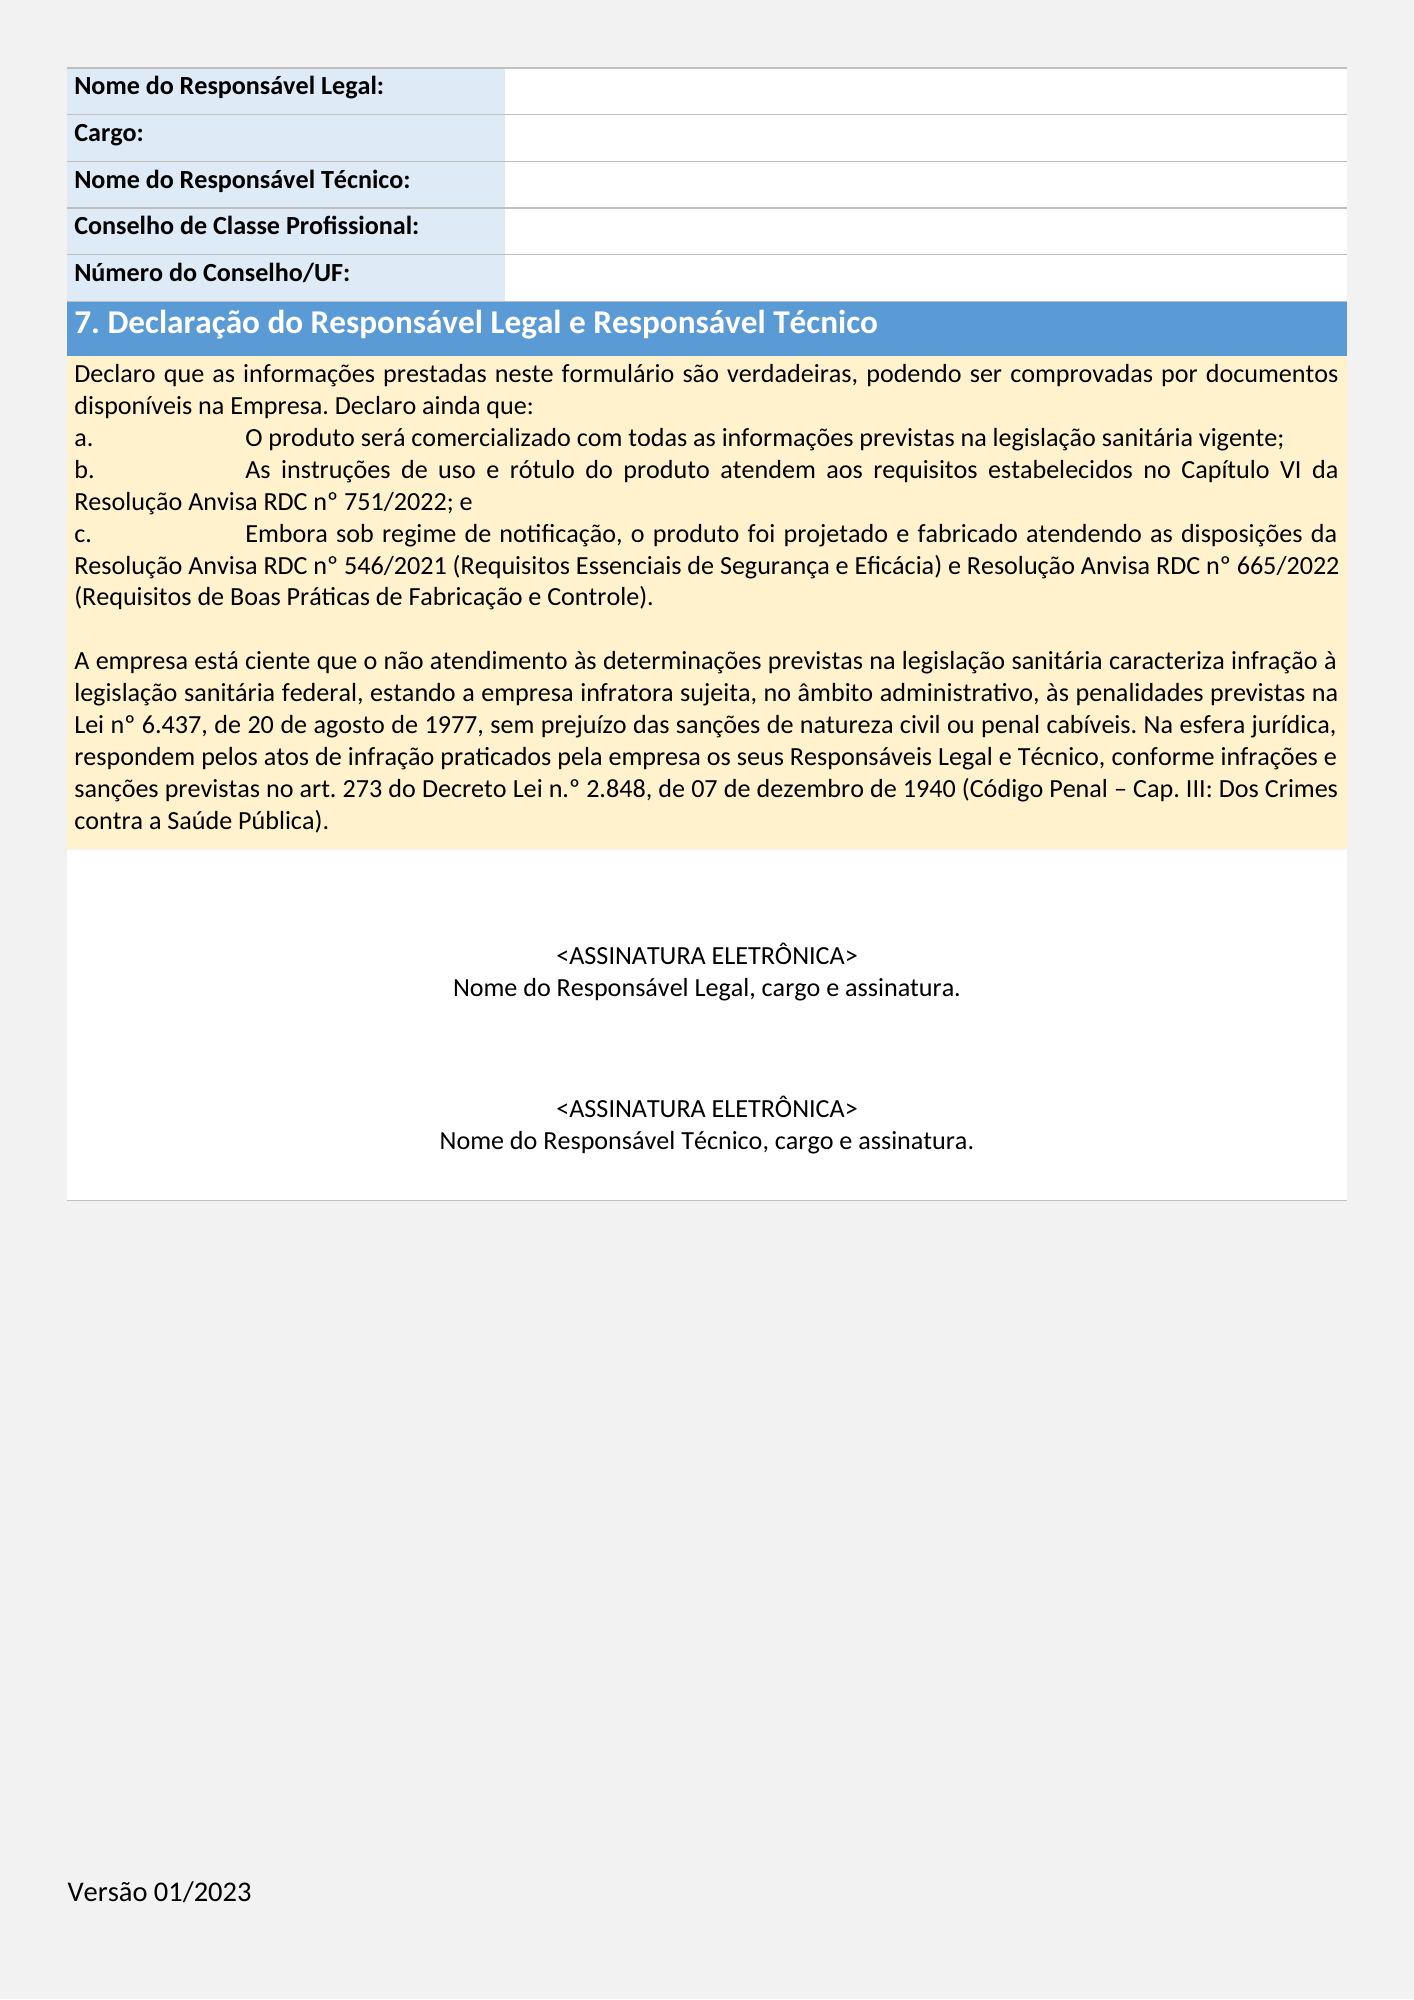
Nome do Responsável Legal:
Cargo:
Nome do Responsável Técnico:
Conselho de Classe Profissional:
Número do Conselho/UF:
7. Declaração do Responsável Legal e Responsável Técnico
Declaro que as informações prestadas neste formulário são verdadeiras, podendo ser comprovadas por documentos
disponíveis na Empresa. Declaro ainda que:
a. O produto será comercializado com todas as informações previstas na legislação sanitária vigente;
b. As instruções de uso e rótulo do produto atendem aos requisitos estabelecidos no Capítulo VI da
Resolução Anvisa RDC nº 751/2022; e
c. Embora sob regime de notificação, o produto foi projetado e fabricado atendendo as disposições da
Resolução Anvisa RDC nº 546/2021 (Requisitos Essenciais de Segurança e Eficácia) e Resolução Anvisa RDC nº 665/2022
(Requisitos de Boas Práticas de Fabricação e Controle).
A empresa está ciente que o não atendimento às determinações previstas na legislação sanitária caracteriza infração à
legislação sanitária federal, estando a empresa infratora sujeita, no âmbito administrativo, às penalidades previstas na
Lei nº 6.437, de 20 de agosto de 1977, sem prejuízo das sanções de natureza civil ou penal cabíveis. Na esfera jurídica,
respondem pelos atos de infração praticados pela empresa os seus Responsáveis Legal e Técnico, conforme infrações e
sanções previstas no art. 273 do Decreto Lei n.º 2.848, de 07 de dezembro de 1940 (Código Penal – Cap. III: Dos Crimes
contra a Saúde Pública).
<ASSINATURA ELETRÔNICA>
Nome do Responsável Legal, cargo e assinatura.
<ASSINATURA ELETRÔNICA>
Nome do Responsável Técnico, cargo e assinatura.
Versão 01/2023
Rendered from the linked Office original — page 6; retained table layout and symbols. This is a render, not an official PDF page.