Portuguese — complete official DOCX; retained derived Office pages
ANVISA notification form — medical materials — Formulário de Petição para Notificação — Materiais de Uso em Saúde, RDC nº 751/2022
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Link directly to a passage with its anchor — for example #office-render-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Portuguese.
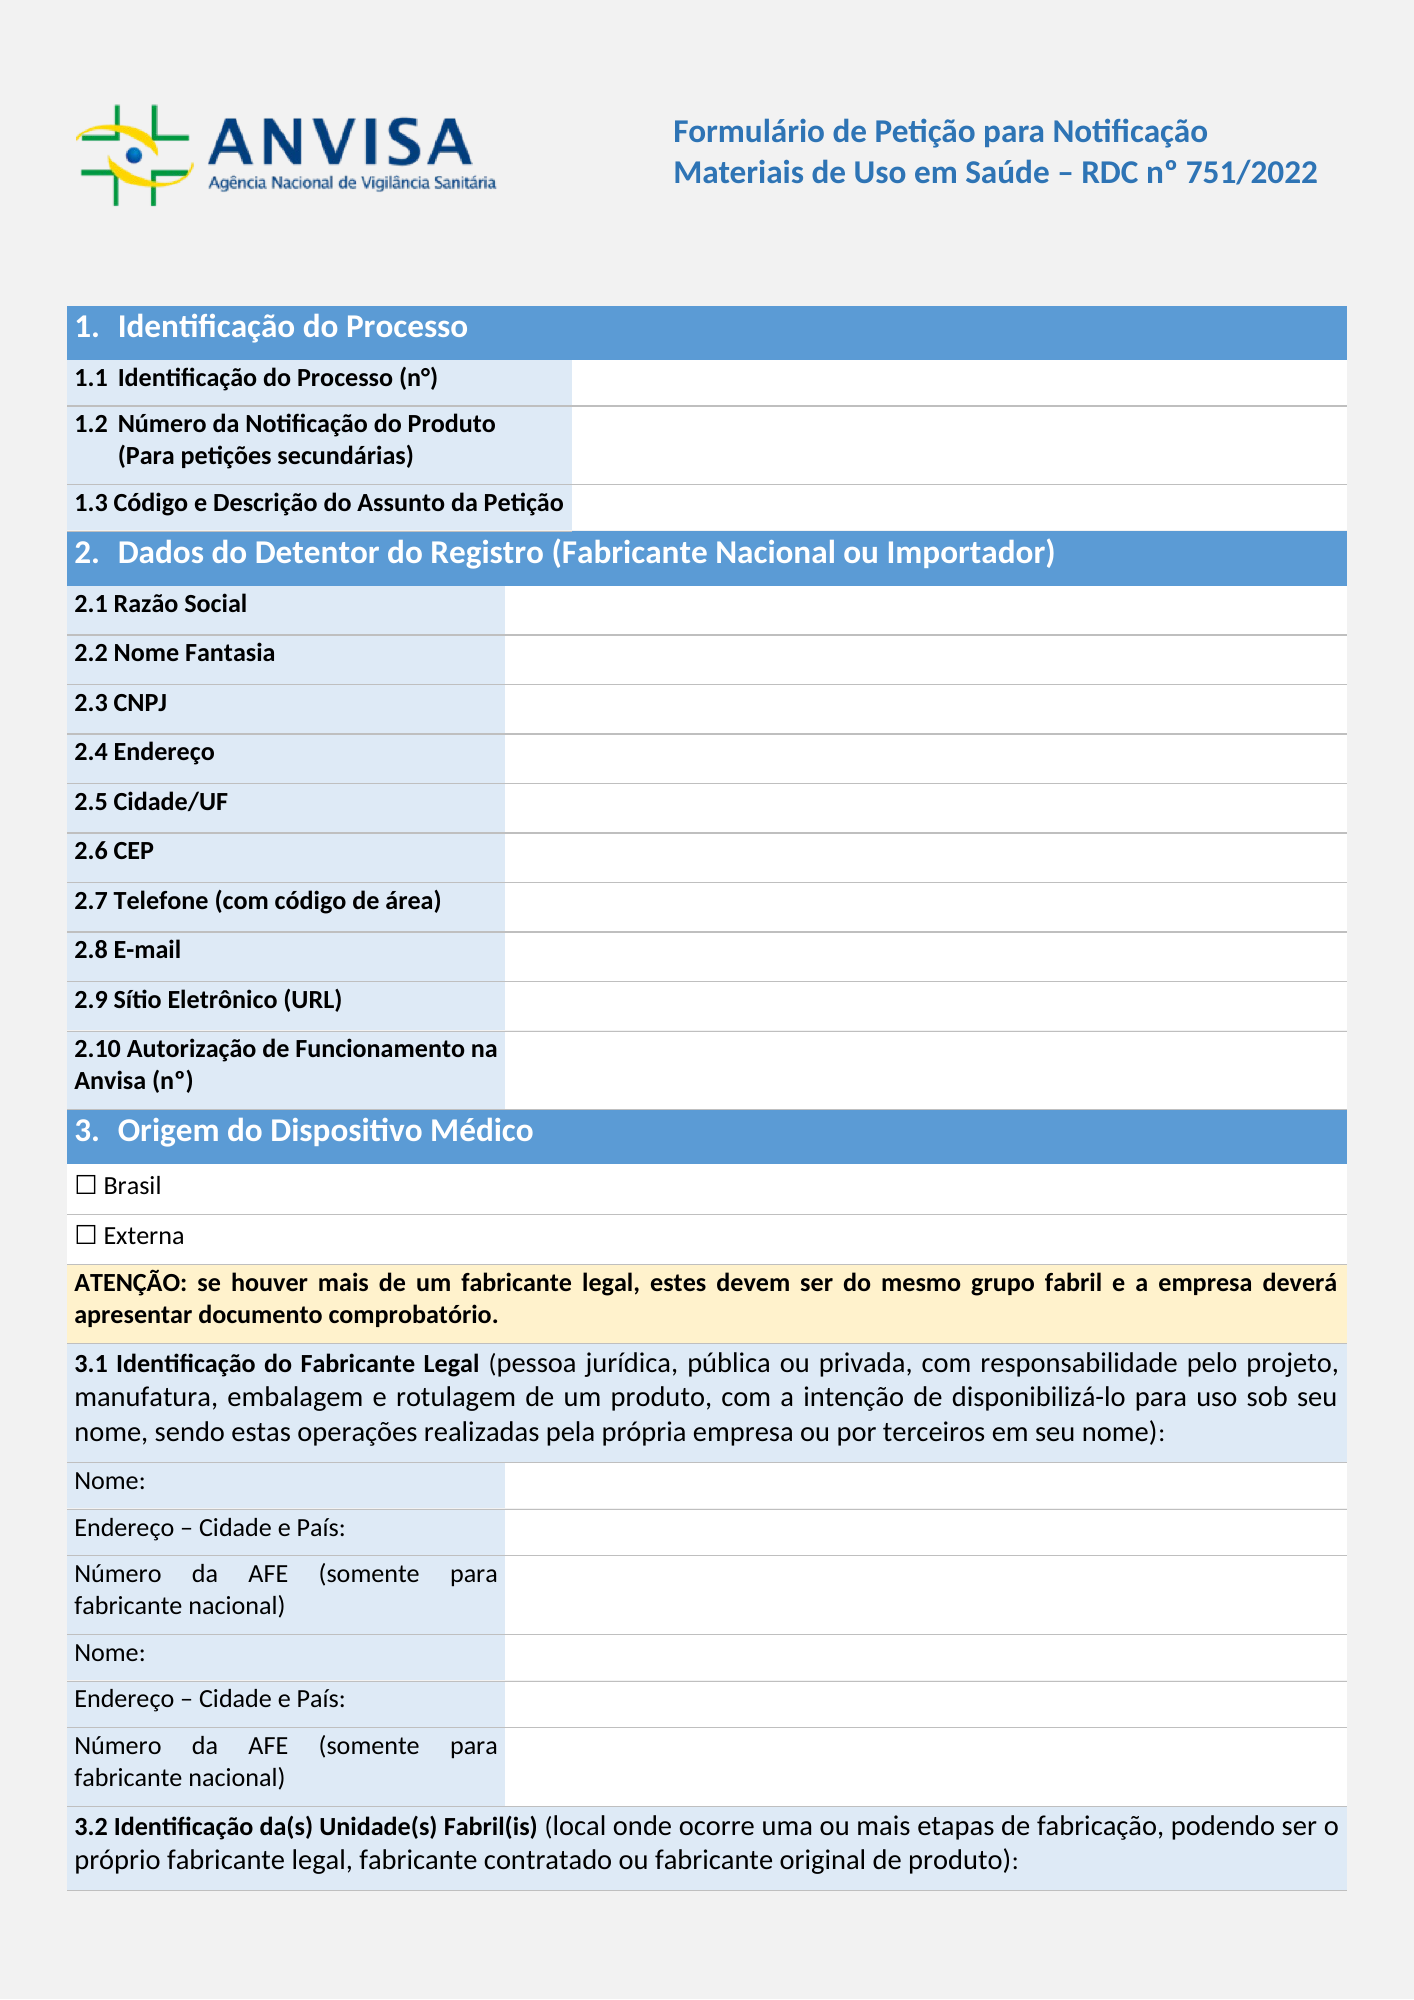
Formulário de Petição para Notificação
Materiais de Uso em Saúde – RDC nº 751/2022
1. Identificação do Processo
1.1 Identificação do Processo (n°)
1.2 Número da Notificação do Produto
(Para petições secundárias)
1.3 Código e Descrição do Assunto da Petição
2. Dados do Detentor do Registro (Fabricante Nacional ou Importador)
2.1 Razão Social
2.2 Nome Fantasia
2.3 CNPJ
2.4 Endereço
2.5 Cidade/UF
2.6 CEP
2.7 Telefone (com código de área)
2.8 E-mail
2.9 Sítio Eletrônico (URL)
2.10 Autorização de Funcionamento na
Anvisa (nº)
3. Origem do Dispositivo Médico
☐ Brasil
☐ Externa
ATENÇÃO: se houver mais de um fabricante legal, estes devem ser do mesmo grupo fabril e a empresa deverá
apresentar documento comprobatório.
3.1 Identificação do Fabricante Legal (pessoa jurídica, pública ou privada, com responsabilidade pelo projeto,
manufatura, embalagem e rotulagem de um produto, com a intenção de disponibilizá-lo para uso sob seu
nome, sendo estas operações realizadas pela própria empresa ou por terceiros em seu nome) :
Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
3.2 Identificação da(s) Unidade(s) Fabril(is) (local onde ocorre uma ou mais etapas de fabricação, podendo ser o
próprio fabricante legal, fabricante contratado ou fabricante original de produto):
Rendered from the linked Office original — page 1; retained table layout and symbols. This is a render, not an official PDF page.
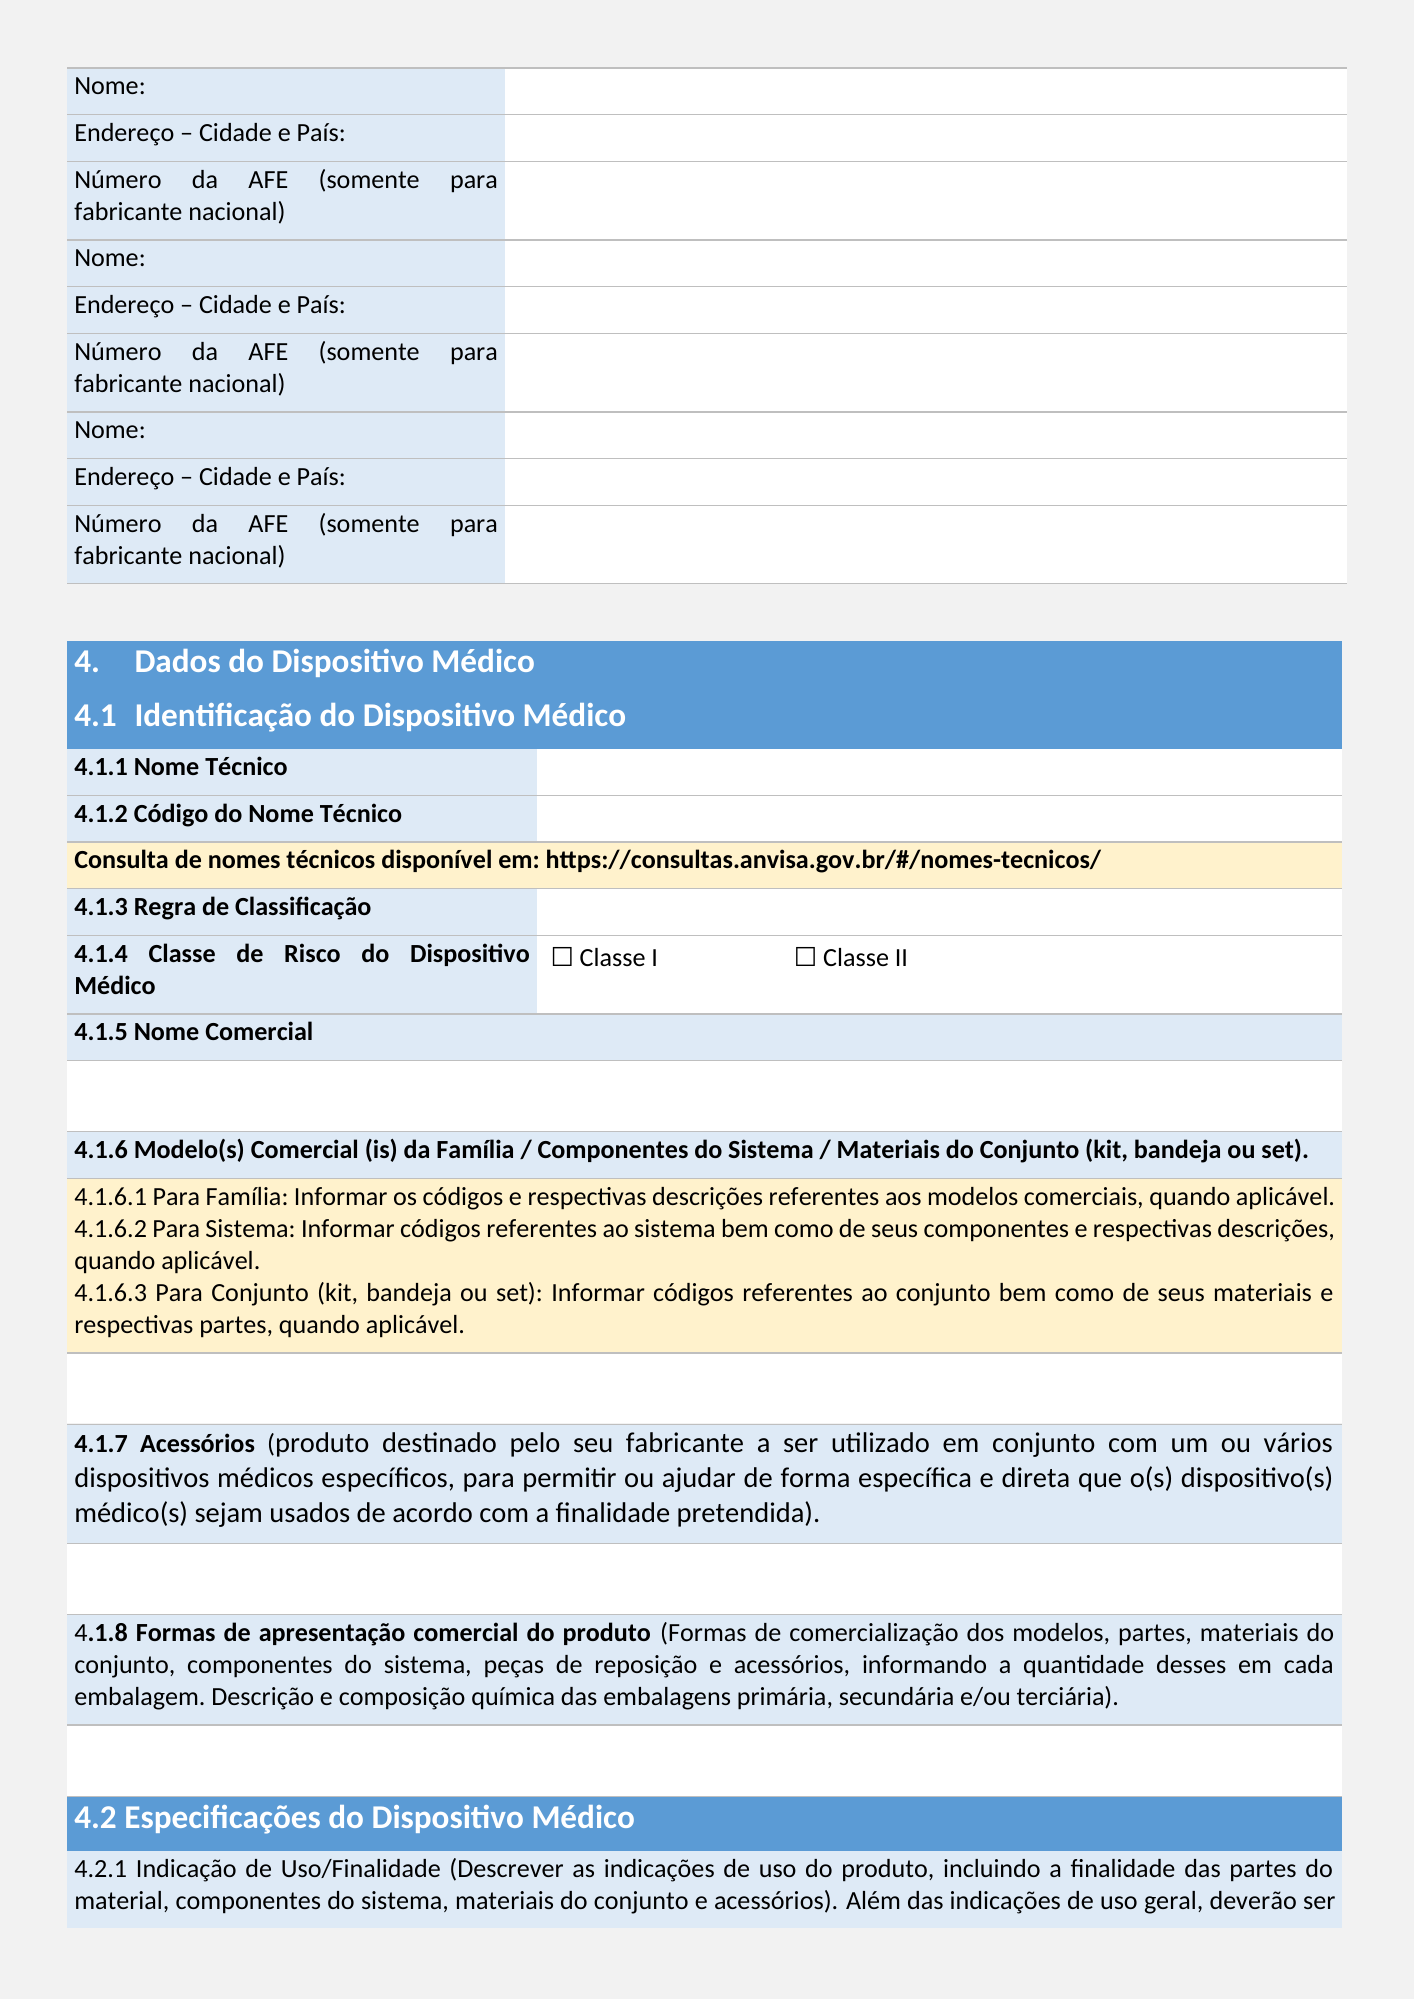
Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
Nome:
Endereço – Cidade e País:
Número da AFE (somente para
fabricante nacional)
4. Dados do Dispositivo Médico
4.1 Identificação do Dispositivo Médico
4.1.1 Nome Técnico
4.1.2 Código do Nome Técnico
Consulta de nomes técnicos disponível em: https://consultas.anvisa.gov.br/#/nomes-tecnicos/
4.1.3 Regra de Classificação
4.1.4 Classe de Risco do Dispositivo ☐ Classe I ☐ Classe II
Médico
4.1.5 Nome Comercial
4.1.6 Modelo(s) Comercial (is) da Família / Componentes do Sistema / Materiais do Conjunto (kit, bandeja ou set).
4.1.6.1 Para Família: Informar os códigos e respectivas descrições referentes aos modelos comerciais, quando aplicável.
4.1.6.2 Para Sistema: Informar códigos referentes ao sistema bem como de seus componentes e respectivas descrições,
quando aplicável.
4.1.6.3 Para Conjunto (kit, bandeja ou set): Informar códigos referentes ao conjunto bem como de seus materiais e
respectivas partes, quando aplicável.
4.1.7 Acessórios (produto destinado pelo seu fabricante a ser utilizado em conjunto com um ou vários
dispositivos médicos específicos, para permitir ou ajudar de forma específica e direta que o(s) dispositivo(s)
médico(s) sejam usados de acordo com a finalidade pretendida).
4.1.8 Formas de apresentação comercial do produto (Formas de comercialização dos modelos, partes, materiais do
conjunto, componentes do sistema, peças de reposição e acessórios, informando a quantidade desses em cada
embalagem. Descrição e composição química das embalagens primária, secundária e/ou terciária).
4.2 Especificações do Dispositivo Médico
4.2.1 Indicação de Uso/Finalidade (Descrever as indicações de uso do produto, incluindo a finalidade das partes do
material, componentes do sistema, materiais do conjunto e acessórios). Além das indicações de uso geral, deverão ser
Rendered from the linked Office original — page 2; retained table layout and symbols. This is a render, not an official PDF page.
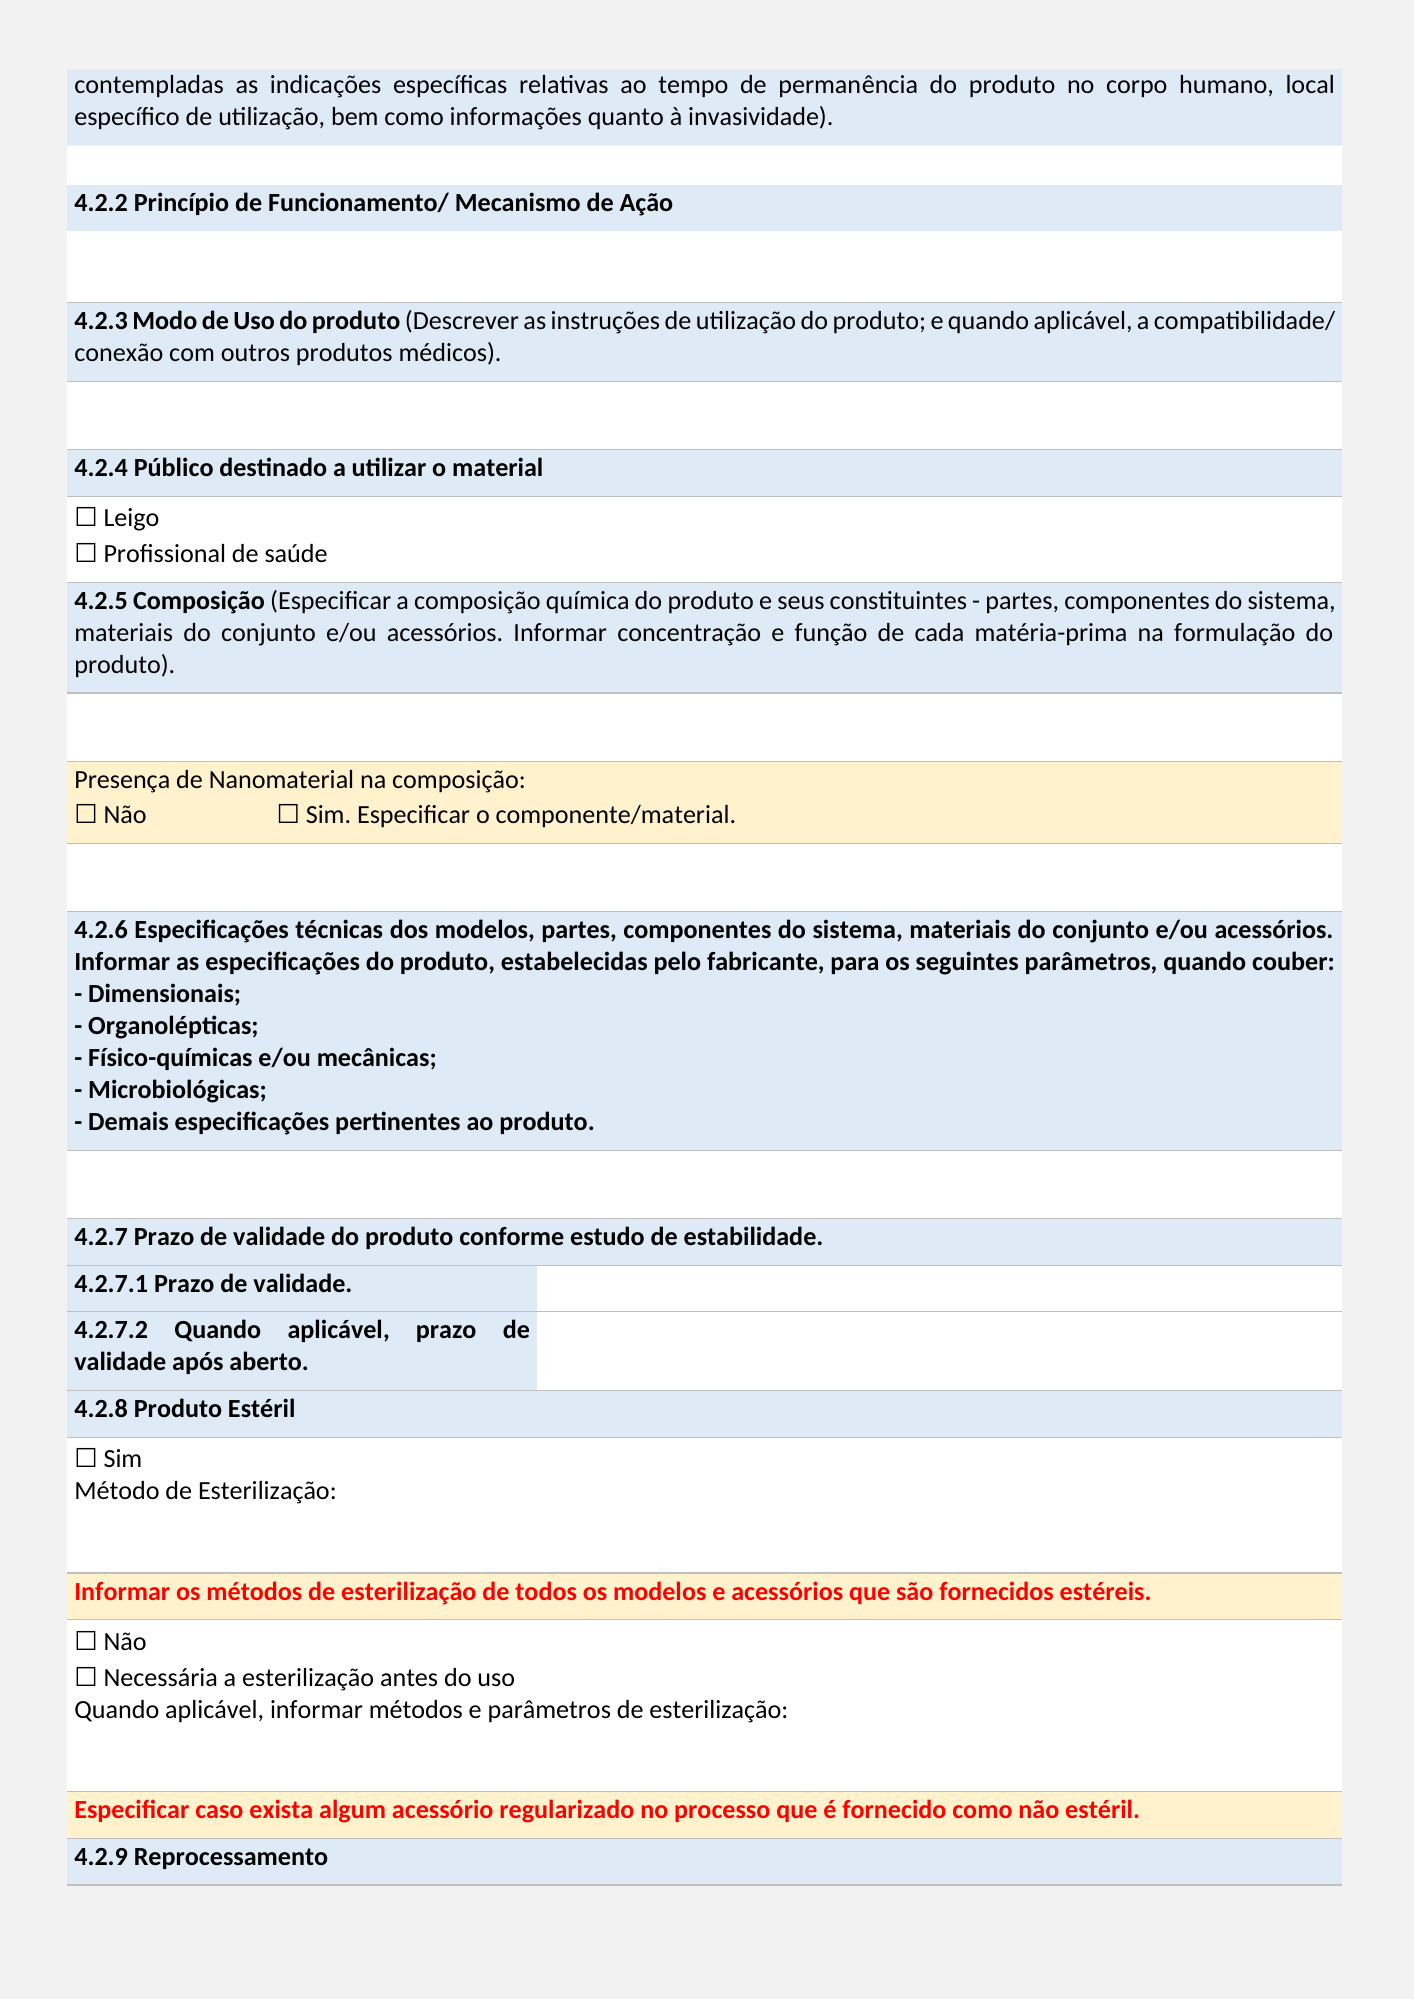
contempladas as indicações específicas relativas ao tempo de permanência do produto no corpo humano, local
específico de utilização, bem como informações quanto à invasividade).
4.2.2 Princípio de Funcionamento/ Mecanismo de Ação
4.2.3 Modo de Uso do produto (Descrever as instruções de utilização do produto; e quando aplicável, a compatibilidade/
conexão com outros produtos médicos).
4.2.4 Público destinado a utilizar o material
☐ Leigo
☐ Profissional de saúde
4.2.5 Composição (Especificar a composição química do produto e seus constituintes - partes, componentes do sistema,
materiais do conjunto e/ou acessórios. Informar concentração e função de cada matéria-prima na formulação do
produto).
Presença de Nanomaterial na composição:
☐ Não ☐ Sim. Especificar o componente/material.
4.2.6 Especificações técnicas dos modelos, partes, componentes do sistema, materiais do conjunto e/ou acessórios.
Informar as especificações do produto, estabelecidas pelo fabricante, para os seguintes parâmetros, quando couber:
- Dimensionais;
- Organolépticas;
- Físico-químicas e/ou mecânicas;
- Microbiológicas;
- Demais especificações pertinentes ao produto.
4.2.7 Prazo de validade do produto conforme estudo de estabilidade.
4.2.7.1 Prazo de validade.
4.2.7.2 Quando aplicável, prazo de
validade após aberto.
4.2.8 Produto Estéril
☐ Sim
Método de Esterilização:
Informar os métodos de esterilização de todos os modelos e acessórios que são fornecidos estéreis.
☐ Não
☐ Necessária a esterilização antes do uso
Quando aplicável, informar métodos e parâmetros de esterilização:
Especificar caso exista algum acessório regularizado no processo que é fornecido como não estéril.
4.2.9 Reprocessamento
Rendered from the linked Office original — page 3; retained table layout and symbols. This is a render, not an official PDF page.
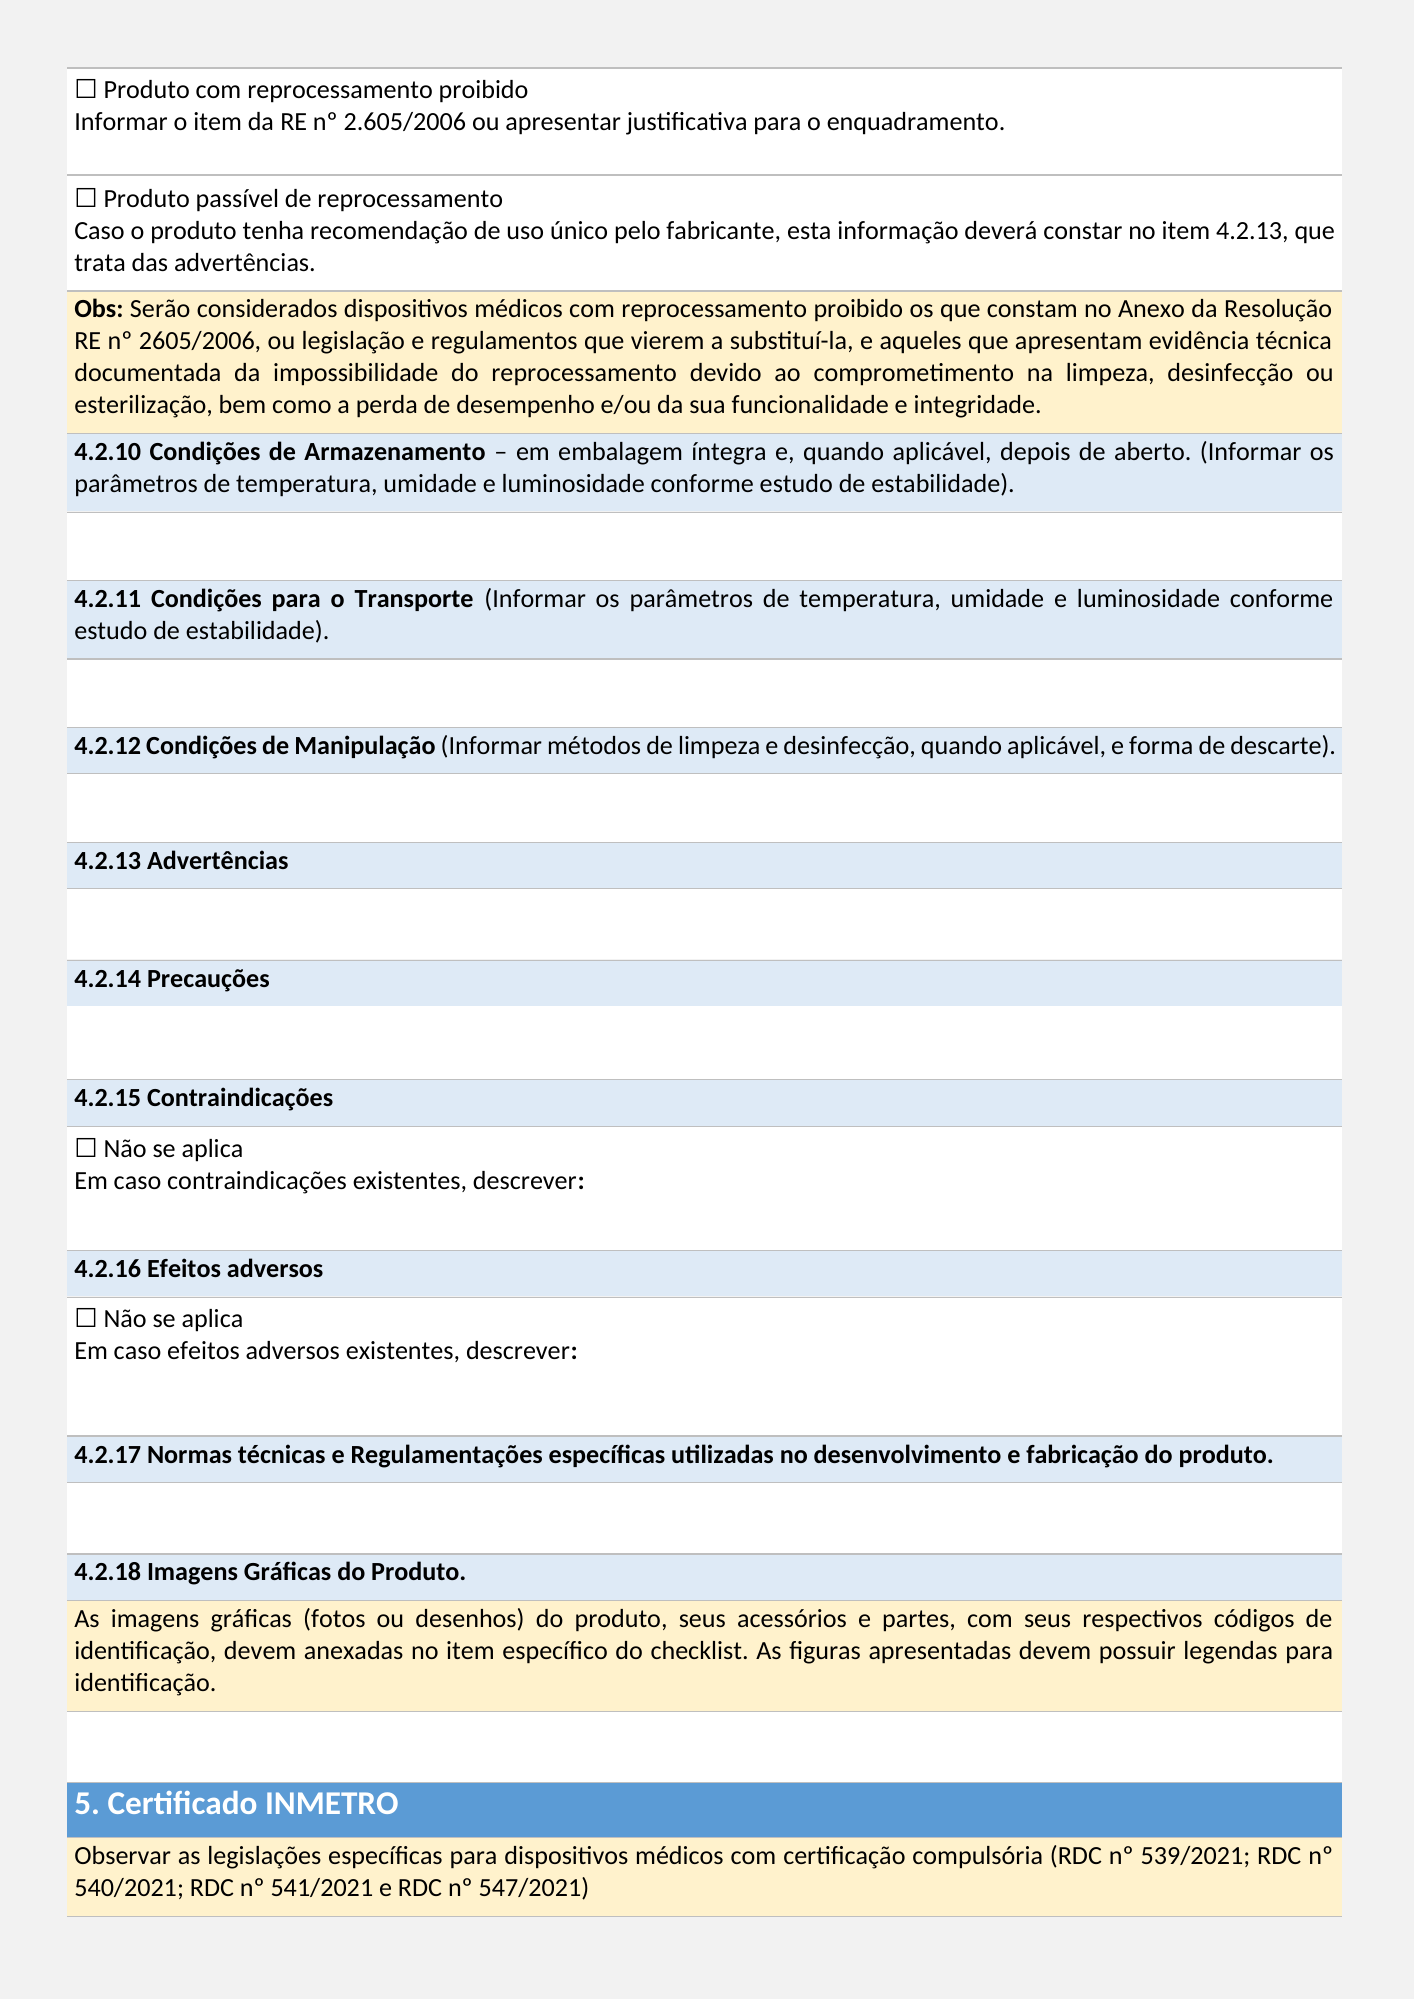
☐ Produto com reprocessamento proibido
Informar o item da RE nº 2.605/2006 ou apresentar justificativa para o enquadramento.
☐ Produto passível de reprocessamento
Caso o produto tenha recomendação de uso único pelo fabricante, esta informação deverá constar no item 4.2.13, que
trata das advertências.
Obs: Serão considerados dispositivos médicos com reprocessamento proibido os que constam no Anexo da Resolução
RE nº 2605/2006, ou legislação e regulamentos que vierem a substituí-la, e aqueles que apresentam evidência técnica
documentada da impossibilidade do reprocessamento devido ao comprometimento na limpeza, desinfecção ou
esterilização, bem como a perda de desempenho e/ou da sua funcionalidade e integridade.
4.2.10 Condições de Armazenamento – em embalagem íntegra e, quando aplicável, depois de aberto. (Informar os
parâmetros de temperatura, umidade e luminosidade conforme estudo de estabilidade).
4.2.11 Condições para o Transporte (Informar os parâmetros de temperatura, umidade e luminosidade conforme
estudo de estabilidade).
4.2.12 Condições de Manipulação (Informar métodos de limpeza e desinfecção, quando aplicável, e forma de descarte).
4.2.13 Advertências
4.2.14 Precauções
4.2.15 Contraindicações
☐ Não se aplica
Em caso contraindicações existentes, descrever:
4.2.16 Efeitos adversos
☐ Não se aplica
Em caso efeitos adversos existentes, descrever:
4.2.17 Normas técnicas e Regulamentações específicas utilizadas no desenvolvimento e fabricação do produto.
4.2.18 Imagens Gráficas do Produto.
As imagens gráficas (fotos ou desenhos) do produto, seus acessórios e partes, com seus respectivos códigos de
identificação, devem anexadas no item específico do checklist. As figuras apresentadas devem possuir legendas para
identificação.
5. Certificado INMETRO
Observar as legislações específicas para dispositivos médicos com certificação compulsória (RDC nº 539/2021; RDC nº
540/2021; RDC nº 541/2021 e RDC nº 547/2021)
Rendered from the linked Office original — page 4; retained table layout and symbols. This is a render, not an official PDF page.
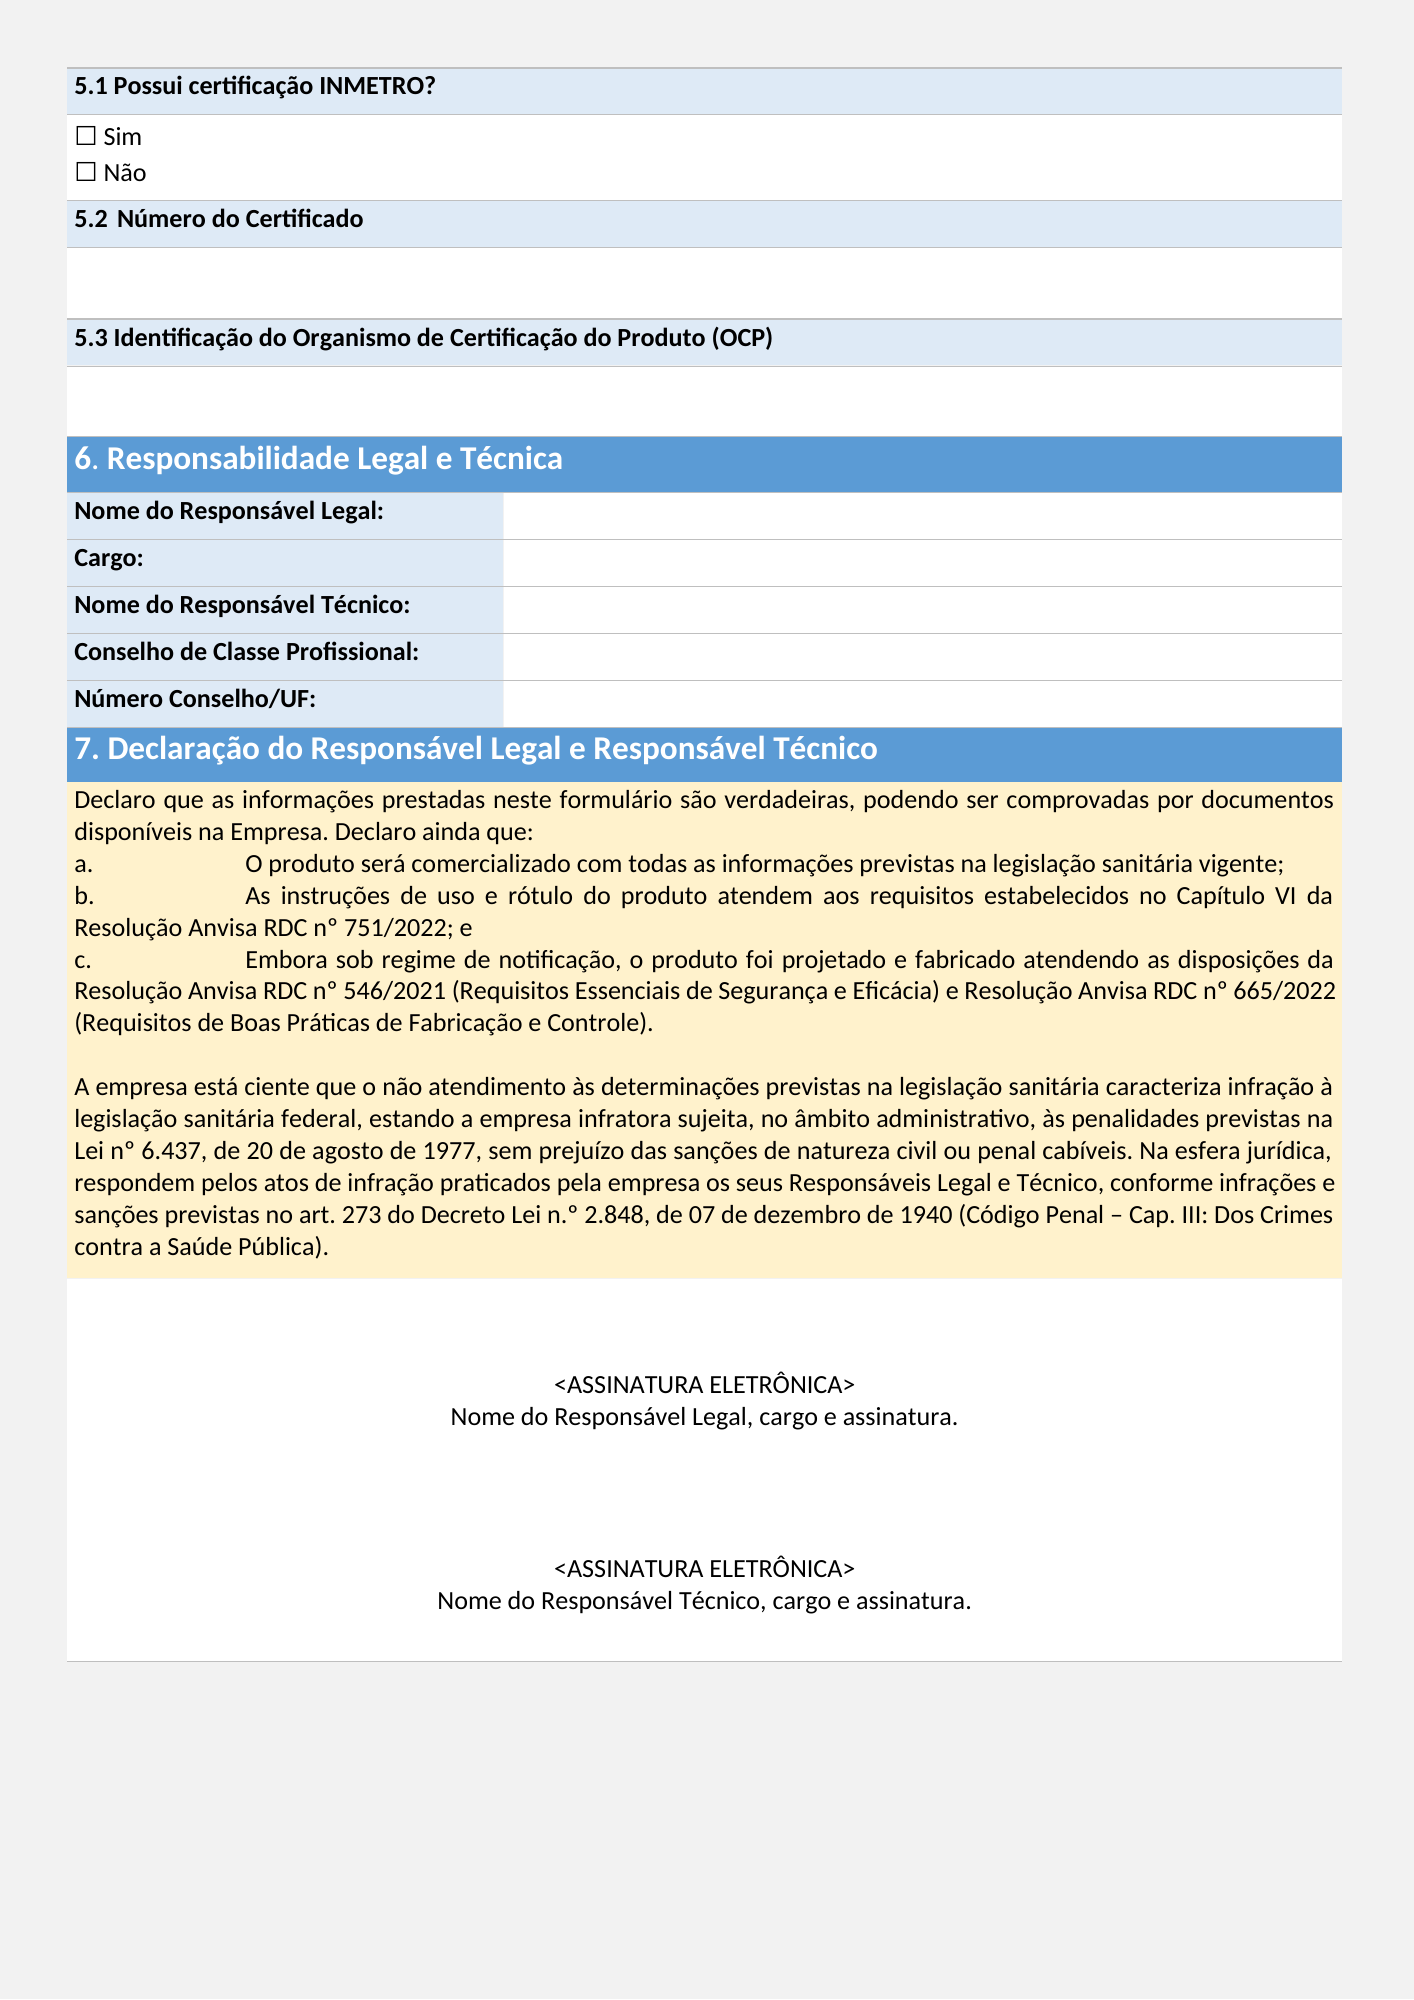
5.1 Possui certificação INMETRO?
☐ Sim
☐ Não
5.2 Número do Certificado
5.3 Identificação do Organismo de Certificação do Produto (OCP)
6. Responsabilidade Legal e Técnica
Nome do Responsável Legal:
Cargo:
Nome do Responsável Técnico:
Conselho de Classe Profissional:
Número Conselho/UF:
7. Declaração do Responsável Legal e Responsável Técnico
Declaro que as informações prestadas neste formulário são verdadeiras, podendo ser comprovadas por documentos
disponíveis na Empresa. Declaro ainda que:
a. O produto será comercializado com todas as informações previstas na legislação sanitária vigente;
b. As instruções de uso e rótulo do produto atendem aos requisitos estabelecidos no Capítulo VI da
Resolução Anvisa RDC nº 751/2022; e
c. Embora sob regime de notificação, o produto foi projetado e fabricado atendendo as disposições da
Resolução Anvisa RDC nº 546/2021 (Requisitos Essenciais de Segurança e Eficácia) e Resolução Anvisa RDC nº 665/2022
(Requisitos de Boas Práticas de Fabricação e Controle).
A empresa está ciente que o não atendimento às determinações previstas na legislação sanitária caracteriza infração à
legislação sanitária federal, estando a empresa infratora sujeita, no âmbito administrativo, às penalidades previstas na
Lei nº 6.437, de 20 de agosto de 1977, sem prejuízo das sanções de natureza civil ou penal cabíveis. Na esfera jurídica,
respondem pelos atos de infração praticados pela empresa os seus Responsáveis Legal e Técnico, conforme infrações e
sanções previstas no art. 273 do Decreto Lei n.º 2.848, de 07 de dezembro de 1940 (Código Penal – Cap. III: Dos Crimes
contra a Saúde Pública).
<ASSINATURA ELETRÔNICA>
Nome do Responsável Legal, cargo e assinatura.
<ASSINATURA ELETRÔNICA>
Nome do Responsável Técnico, cargo e assinatura.
Rendered from the linked Office original — page 5; retained table layout and symbols. This is a render, not an official PDF page.