Readable HTML

Portuguese — complete official Q&A original page images; qualified native search text

ANVISA RDC 751/2022 Q&A — edition 2 — Perguntas & Respostas — RDC nº 751, de 15 de setembro de 2022, 2ª edição

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Portuguese.

Contents
ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 1; original image governs.
Searchable PDF text layer

PERGUNTAS ? & RESPOSTAS RDC Nº 751, de 15 de setembro de 2022 Classificação de risco, regimes de notificação e de registro e requisitos de rotulagem e instruções de uso de dispositivos médicos. Gerência-Geral de Tecnologia de Produtos para Saúde 2ª edição Brasília, 2 de março de 2023

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 2; original image governs.
Searchable PDF text layer

Diretor-Presidente Antônio Barra Torres Diretor Alex Machado Campos Gerência-Geral de Tecnologia de Produtos para Saúde Augusto Bencke Geyer Elaboração Sandro Martins Dolghi Revisão: Anderson de Almeida Pereira Juliano Accioly Tesser Marcella Melo Vergne de Abreu Márcia Cristina de Moraes Reis Ribeiro Priscilla Nogueira Consigliero ggtps@anvisa.gov.br Copyright© Anvisa, 2023 – Versão 2 2

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 3; original image governs.
Searchable PDF text layer

Sumário Sumário ....................................................................................................................... 3 1. Introdução ............................................................................................................... 4 2. Escopo .................................................................................................................... 5 3. Lista de Abreviaturas ............................................................................................... 6 4. Perguntas e Respostas ........................................................................................... 7 5. Normas Relacionadas ........................................................................................... 28 6. Histórico de Edições .............................................................................................. 30 3

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 4; original image governs.
Searchable PDF text layer

1. Introdução Este documento de Perguntas & Respostas se refere à Resolução da Diretoria Colegiada – RDC nº 751, de 15 de setembro de 2022, que dispõe sobre a classificação de risco, os regimes de notificação e de registro, e os requisitos de rotulagem e instruções de uso de dispositivos médicos, que entrará em vigor no dia 1º de março de 2023. Sem prejuízo das determinações existentes nos dispositivos legais, este documento tem como objetivo apresentar esclarecimentos às dúvidas recebidas até o momento sobre a Resolução da Diretoria Colegiada – RDC nº 751, de 15 de setembro de 2022, por todos os canais de atendimento ao público da Anvisa. O documento foi estruturado em seções que agrupam as dúvidas em torno de um tema específico. De todo modo, alguns dos questionamentos aplicáveis a múltiplas seções, permaneceram em apenas uma seção para evitar repetitividade e trazer maior facilidade à leitura do documento. As abreviações utilizadas neste documento têm o mesmo significado das descritas na Resolução da Diretoria Colegiada – RDC nº 751, de 15 de setembro de 2022. Ressalta-se que este documento é um instrumento de esclarecimento, não-regulatório, de caráter não-vinculante, destinado unicamente a esclarecer dúvidas sobre a Resolução de Diretoria Colegiada - RDC nº 751, de 15 de setembro de 2022. Portanto, o presente documento não se destina à ampliação ou restrição de requisitos técnicos. Espera-se que as orientações possam auxiliar os órgãos do Sistema Nacional de Vigilância Sanitária (SNVS), as empresas fabricantes, importadoras e distribuidoras de dispositivos médicos sujeitos ao regime de vigilância sanitária, e os serviços de saúde, na correta implementação e fiscalização do regulamento em questão. Detalhes sobre o processo regulatório de elaboração da Resolução – RDC nº 751, de 15 de setembro de 2022, podem ser encontrados na Ficha de Planejamento Regulatório do Tema nº 11.14 - Registro, alteração, revalidação e cancelamento do registro de produtos médicos na Anvisa (Revisão da Resolução - RDC nº 185 de 2001) da Agenda Regulatória 2021-2023. Para dúvidas adicionais, entre em contato com a Central de Atendimento da Anvisa: https://www.gov.br/anvisa/pt-br 4

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 5; original image governs.
Searchable PDF text layer

2. Escopo Este documento deve ser utilizado para dirimir dúvidas e alinhar interpretações sobre a Resolução – RDC nº 751, de 15 de setembro de 2022, tanto pelo setor regulado, compreendendo as empresas fabricantes, importadoras e distribuidoras de dispositivos médicos, e os serviços de saúde, quanto pelas instituições que compõem o Sistema Nacional de Vigilância Sanitária (SNVS). 5

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 6; original image governs.
Searchable PDF text layer

3. Lista de Abreviaturas • Agência Nacional de Vigilância Sanitária (Anvisa) • Agência Nacional de Telecomunicações (Anatel) • Associação Brasileira de Normas Técnicas (ABNT) • Autorização de Funcionamento de Empresa (AFE) • Certificado de Boas Práticas de Fabricação (CBPF) • Certificado de Livre comércio (CLC) • Diário Oficial da União (DOU) • Gerência-Geral de Tecnologia de Produtos para Saúde (GGTPS) • International Organization for Standardization (ISO). • Instrução Normativa (IN) • Resolução de Diretoria Colegiada (RDC) • Resolução Específica (RE) • Sistema Brasileiro de Avaliação da Conformidade (SBAC) • Sistema Nacional de Vigilância Sanitária (SNVS) • Software as Medical Devices (SaMD) 6

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 7; original image governs.
Searchable PDF text layer

4. Perguntas e Respostas 4.1. Capítulo I – Das disposições iniciais 1. A definição revisada de “acessório" corrige o problema histórico da definição original. Por outro lado, isso parece significar que o conceito de “parte”, conforme usado em documentos orientativos, não funciona mais, pois ela era basicamente o que a definição nova de acessório define. Isso é correto, e se sim, a ANVISA vai ter alguma nota de esclarecimento sobre o assunto? Sim. Foi realizada atualização da definição de acessório, e o conceito “parte” foi extinto na Resolução - RDC nº 751 de 2022, pois foi incorporado na definição de acessório. A identificação dos acessórios por meio de códigos, part numbers e respectivas descrições deve ser efetuada pela empresa da mesma forma que vem sendo realizada. A GGTPS realizará a adequação nas documentações técnicas em momento oportuno. 2. Conforme entendimento anterior da GQUIP/GGTPS contido no MANUAL PARA REGULARIZAÇÃO DE EQUIPAMENTOS MÉDICOS NA ANVISA, a parte de equipamento médico deveria possuir registro ou notificação próprio na ANVISA. Assim, de acordo com a RDC 751/2022, em que situações os acessórios precisariam de regularização individual/separada do dispositivo médico que funciona em conjunto? Seriam as mesmas anteriores? O acessório de equipamento médico deve possuir registro ou notificação próprio na Anvisa quando: • For comercializado por terceiros que não o fabricante, ou por empresa por ele autorizada, do equipamento médico ao qual se destina; • Não for dispositivo médico ativo, embora destinado a conexão ou a utilização com um dispositivo médico ativo, e além disto, seja sujeito a registro/notificação em outra área da Anvisa (materiais médicos, produtos para diagnóstico de uso in vitro, saneantes, cosméticos, medicamentos, entre outros); ou • For acessório não ativo com classificação de risco superior ao do equipamento médico ao qual se destina. 3. Em relação à definição de “família” o que a ANVISA entende como "características técnicas semelhantes", principalmente em relação à indicação e composição? Por exemplo, para um stent que possui diversos tamanhos, devido à diversos tamanhos de artérias, com a mesma indicação principal, solicita-se o desmembramento de registro para estes casos. Esclarecer por que em casos como estes, a ANVISA não considera características técnicas semelhantes. A regularização de dispositivos médicos em família, conjunto ou sistemas deve seguir as legislações vigentes. Casos específicos devem ser encaminhados para a GGTPS por meio dos canais de comunicação oficiais da Anvisa. 7

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 8; original image governs.
Searchable PDF text layer

4. A RDC 751 menciona que os equipamentos de correção estética e embelezamento são considerados dispositivos médicos. A RDC 553/2022 indica o mesmo para produtos de micropigmentação. A RDC 751 não deveria mencionar esses produtos também? Entendemos que na prática não faz muita diferença, mas pelo menos deixaria a RDC 751 mais completa. Os equipamentos de micropigmentação já estão contemplados no § 6º do Art. 2º da Resolução - RDC nº 751 de 2022, in verbis: “Os dispositivos ativos (equipamentos) indicados para correção estética e embelezamento são considerados dispositivos médicos.” Adicionalmente, ressaltamos que tais produtos estão no escopo da Resolução - RDC nº 553 de 2021, uma vez que é específica para os produtos utilizados no procedimento de pigmentação artificial permanente da pele e, portanto, devem ser regularizados na Anvisa conforme requisitos definidos na Resolução – RDC nº 751 de 2022. 5. Sobre os produtos para embelezamento que precisam ser regularizados, conforme a RDC 751/2022: (i) que produtos especificamente enquadram-se neta categoria – somente os de uso profissional, os de uso leigo ou ambos?; (ii) no caso de produtos para uso leigo, quais seriam os casos aplicáveis a regularização? Depiladores elétricos, massageadores (com ou sem finalidade terapêutica), equipamentos de uso doméstico vendidos em e-commerce para reduzir medidas, celulites e etc? (iii) seria possível a Anvisa elaborar uma explicação sobre esta categoria de produtos? Os produtos para embelezamento que se enquadram na definição de dispositivos médicos do Art. 3º da Resolução - RDC nº 751 de 2022 devem ser regularizados na Anvisa. Ressaltamos que casos específicos ou dúvidas sobre enquadramento de dispositivos médicos devem ser encaminhados para a GGTPS por meio dos canais de comunicação oficiais da Anvisa. 6. A definição de família menciona que o agrupamento precisa estar previsto em regulamento específico. Isso significa que não é possível usar o conceito de família apenas pela RDC 751, SE não houver outros regulamentos específico? O texto mencionando regulamento específico não existe na definição de kit e sistema, então nestes casos parece ser possível usar a RDC 751 diretamente. A definição de família, assim como de kit (sistema, conjunto) não específica a questão de previsão em regulamento específico. Esta questão está corretamente abordada no texto, contemplando tudo, notificações e registro de todas as naturezas, conforme parágrafo único do Art. 3º, in verbis: “Parágrafo único. O agrupamento de produtos, com finalidade de notificação ou registro, dar-se-á segundo as regras previstas em regulamento específico.” Isso significa que, para a regularização de produtos em agrupamentos, seja família, conjunto ou sistema, devem ser observados os requisitos específicos definidos nos regulamentos vigentes, a saber: Resolução RDC nº 542 de 30 de agosto de 2021, Resolução RDC nº 556, de 8

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 9; original image governs.
Searchable PDF text layer

30 de agosto de 2021, Instrução Normativa IN nº 101, de 30 de agosto de 2021, e Resolução RDC nº 594, de 28 de dezembro de 2021. 7. Com a atualização e futura revogação da RDC n° 185/2001, alguns termos e conceitos foram alterados, como é o caso do termo "Produtos para a saúde" que foi substituído por "Dispositivos Médicos". Neste caso, como a RDC n° 751/2022 passa vigorar a partir de 1 de março de 2023, é permitido o uso do termo "Produtos para saúde" para se referir a estes tipos de produtos em documentos? Ou devemos realizar a substituição pelo termo "Dispositivo Médico" O termo “produtos para saúde” pode ser utilizado nos documentos submetidos à GGTPS. A partir da entrada em vigor da Resolução - RDC nº 751 de 2022 passaremos a adotar o termo “dispositivos médicos”. Esclarecemos que se trata de uma transição de nomenclatura que deverá ser utilizada, preferencialmente, a partir de 1º de março de 2023. 8. A unidade fabril responsável pelo recondicionamento (que nem sempre é a unidade fabril aprovada no registro do produto), deve ser declarada no registro do produto mesmo que a RDC 751/22 exclua os dispositivos médicos recondicionados do seu escopo? Sim. A Resolução - RDC nº 579 de 2021 estabelece no parágrafo único do Art. 15 que a unidade fabril de recondicionamento deve constar na regularização do equipamento junto a Anvisa. Ressaltamos que a Resolução - RDC nº 579 de 2021 refere-se a equipamentos usados que devem estar com a regularização vigente na Anvisa para que possam ser recondicionados, enquanto a Resolução - RDC nº 751 de 2022 refere-se à regularização de dispositivos médicos, bem como revalidação da regularização destes dispositivos, que serão colocados no mercado na condição de novos. Portanto, caso a empresa detentora da regularização do equipamento junto à Anvisa entenda que este equipamento possa ser recondicionado futuramente para fins de nova comercialização, deverá incluir a unidade fabril responsável pelo recondicionamento no processo de regularização, conforme disposto na Resolução - RDC nº 579 de 2021. 9. Os produtos recondicionados (equipamentos) não são abrangidos pela RDC 751/2022, correto? Neste caso, não é necessário manter os certificados de INMETRO nem CBPF vigentes? Conforme disposto no Art. 16 da Resolução – RDC nº 579 de 2021, o “equipamento recondicionado que tiver sua linha de produção descontinuada fica isento da exigência da certificação compulsória estabelecida pela Resolução de Diretoria Colegiada - RDC nº 549, de 30 de agosto de 2021, ou suas substitutas”. Portanto, não é necessária a manutenção do certificado de conformidade para equipamentos que tiveram sua linha de produção descontinuada. No entanto, caso a unidade fabril seja responsável pelo recondicionamento de equipamentos das Classes de Risco III e IV será necessária a manutenção do Certificado de Boas Práticas de Fabricação (CBPF). 9

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 10; original image governs.
Searchable PDF text layer

10. Aproveitamos a oportunidade para questionar sobre os procedimentos da nova RDC 751. Nosso entendimento inicial é que mesmo nos casos de produtos registrados como risco 3 e 4 onde houver o envio do Certificado de Conformidade INMETRO, passará a ser necessário também o envio do CLV. Poderiam por gentileza confirmar se esta interpretação está correta? Para equipamentos, conforme estabelecido no § 1º do Art. 3º da Resolução - RDC nº 549 de 2021, a qual encontra-se vigente, o detentor do registro está isento de apresentar o Certificado de Livre Comércio (CLC) no caso de apresentação do Certificado de Conformidade. Portanto, esse entendimento permanece mesmo com a publicação da Resolução - RDC nº 751 de 2022. Referente aos materiais de uso em saúde registrados permanece a tratativa atualmente vigente, ou seja, deverá ser apresentado o certificado de conformidade, quando aplicável, e o certificado de livre comércio. 4.2. Capítulo II – Classificação de risco de dispositivos médicos 11. Em relação a classificação do produto conforme a RDC 751/2022. Um produto que é utilizado por via ocular ele é considerado invasivo? Na RDC constam como invasivos os produtos por via oral, nasal. Mas em relação a produtos para uso de via ocular? Conforme definição estabelecida na referida Resolução, dispositivo médico invasivo é qualquer dispositivo que penetre parcial ou totalmente no corpo, seja por um dos seus orifícios ou atravessando a sua superfície. Desta forma, os produtos invasivos não se restringem somente a via oral e nasal. Para classificar assertivamente um produto são necessárias mais informações, uma vez que a classificação de risco é realizada considerando-se diversas características do produto, tais como: composição, região anatômica de aplicação, finalidade de uso, grau de invasividade, duração de contato, entre outras. Conforme definição constante na Resolução - RDC nº 751 de 2022, a cavidade ocular é considerada um orifício corporal. Ao se consultar essa Resolução, percebemos a possiblidade de enquadramento de produtos utilizados em orifícios corporais em diferentes regras e classes de risco. Como exemplo: Regra 5: Todos os dispositivos médicos invasivos aplicáveis aos orifícios corporais, exceto os dispositivos cirurgicamente invasivos, que não se destinem a ser conectados a um dispositivo ativo ou que se destinem a ser conectados a um dispositivo ativo da classe I são classificados: a) na classe I, caso se destinarem a uso transitório; b) na classe II, caso se destinarem a uso de curto prazo, exceto se utilizados na cavidade oral até a faringe, no canal auditivo até o tímpano ou na cavidade nasal, caso em que são classificados na classe I; e c) na classe III, caso se destinarem a uso de longo prazo, exceto se utilizados na cavidade oral até a faringe, no canal auditivo até o tímpano ou na cavidade nasal, e se 10

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 11; original image governs.
Searchable PDF text layer

não forem suscetíveis de absorção pela mucosa, caso em que são classificados na classe II. Todos os dispositivos médicos invasivos aplicáveis aos orifícios corporais, exceto os dispositivos cirurgicamente invasivos, que se destinem a ser conectados a um dispositivo médico ativo da classe II, III ou IV, são classificados na classe II. Regra 20: Todos os dispositivos invasivos aplicáveis aos orifícios corporais, exceto os dispositivos cirurgicamente invasivos, que se destinem à administração de medicamentos por inalação são classificados na classe II, a não ser que o seu modo de ação tenha um impacto significativo na eficácia e segurança do medicamento administrado ou se destinem a tratar condições de risco de vida, caso em que são classificados na classe III. Regra 21: Os dispositivos médicos constituídos por substâncias ou combinações de substâncias que se destinem a ser introduzidos no corpo humano por via de um orifício corporal ou aplicadas na pele e que sejam absorvidas ou disseminadas pelo corpo humano ou nele dispersas localmente são classificados: a) na classe IV se os dispositivos, ou os seus produtos de metabolismo, forem absorvidos ou disseminados sistemicamente pelo corpo humano para atingirem a finalidade pretendida; b) na classe IV se atingirem a finalidade pretendida no estômago ou no trato gastrointestinal inferior e se os dispositivos, ou os seus produtos de metabolismo, forem absorvidos ou disseminados sistemicamente pelo corpo humano; c) na classe II se forem aplicados na pele ou se forem aplicados nas cavidades nasal ou oral até a faringe, e se atingirem a finalidade pretendida nessas cavidades; e d) na classe III em todos os outros casos. Também deverão ser avaliadas as regras relacionadas aos dispositivos cirurgicamente invasivos para verificação se o produto em questão pode se enquadrar em alguma das regras relacionadas. Por fim destacamos, ainda, a regra e classe específica para as lágrimas artificiais e os lubrificantes oftálmicos. Estes, quando enquadrados como dispositivos médicos, são classificados na Regra 16 classe III. 12. Gostaríamos de entender se os Lubrificantes íntimos serão, a partir da RDC 751/2022, classificados de acordo com a Regra 21, e dessa forma, passariam de Regra 5/Classe II para Regra 21/Classe III. Os lubrificantes serão enquadrados na classe de risco III, regra 21. Ressaltamos que casos específicos ou dúvidas sobre enquadramento de dispositivos médicos devem ser encaminhados para a GGTPS por meio dos canais de comunicação oficiais da Anvisa. 13. Gostaríamos de esclarecer dúvida em relação a RDC 751/2022. Devido a algumas mudanças nas regras de classificação, os desfibriladores permanecem na classe III ou passam a ser classificado como classe IV? 11

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 12; original image governs.
Searchable PDF text layer

De acordo com o Anexo I da Resolução -RDC nº 751 de 2022, os produtos de Nome Técnico “DESFIBRILADOR AUTOMÁTICO/SEMI-AUTOMÁTICO EXTERNO” passam a se enquadrar como regra 22, classe de risco IV, uma vez que se enquadram na definição: “Os dispositivos terapêuticos ativos com função diagnóstica integrada ou incorporada que direcionam significativamente a gestão do paciente, tais como os sistemas de circuito fechado ou os desfibriladores automáticos externos, são classificados na classe IV”. 14. Hoje o aparelho auditivo é classificado, conforme RDC 185/2001, como de risco II, conforme regra 9. Esta classificação será mantida para a RDC 751/2022? OU SEJA, aparelho auditivo continuará, após vigência da RDC 751, como sendo de risco II, regra 9? Os aparelhos auditivos continuarão com sua mesma regra e classe de risco após a implementação da Resolução - RDC nº 751 de 2022, ou seja, regra 9, classe de risco II. 15. Considerando que a regra para reenquadramento especifica apenas máquinas de lavar e desinfectar como etapa final de processamento para dispositivos médicos invasivos, pergunta-se: 1. As esterilizadoras usadas como etapa final para esterilização de dispositivos críticos e semicríticos reutilizáveis incluindo endoscópios e respectivos acessórios (invasivos), não se enquadra como classe III, segunda a regra 16? 2. Sendo assim, as esterilizadoras se mantêm como classe II, correto? Conforme estabelecido na Resolução - RDC nº 751 de 2022, somente os equipamentos utilizados para desinfectar dispositivos médicos invasivos como etapa final do processamento serão enquadrados na classe de risco III, como exemplo, as lavadoras desinfectoras de endoscópios. Os equipamentos que realizam a esterilização de dispositivos médicos, como as autoclaves, permanecem como classe de risco II. 16. A Regra 11 define: “O software destinado a monitorar os processos fisiológicos é classificado na classe II, exceto quando se destinar ao monitoramento de parâmetros fisiológicos vitais, quando a natureza das variações desses parâmetros possa resultar em perigo imediato para o paciente, caso em que é classificado na classe III”. Assim, gostaríamos de saber o que a GGTPS entende como: a) “parâmetros fisiológicos vitais”. Seriam aqueles relacionados aos sistemas cardiovascular e respiratório? e b) “perigo imediato para o paciente”. Neste último caso, pode ser entendido como perigo que pode levar à hospitalização ou óbito? Alguns exemplos de parâmetros fisiológicos vitais são: frequência respiratória, frequência cardíaca, funções cerebrais, gases sanguíneos, pressão sanguínea, temperatura corporal, entre outros. Destacamos que o "perigo imediato para o paciente” refere-se a situações que levam à necessidade de intervenção imediata. Ressaltamos que o enquadramento de Software as Medical Device (SaMD) deve seguir a regulamentação vigente. 12
ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 13; original image governs.
Searchable PDF text layer

4.3. Capítulo III – Solicitação de notificação ou registro e sua manutenção 17. No Art. 10 a citação "documentos para notificação, registro, alteração, revalidação ou cancelamento de notificação ou registro” parece indicar que a revalidação se aplica à notificação também, o que não é o caso Conforme previsto no Art. 28 da Resolução RDC nº 751 de 2022, os produtos submetidos ao regime de notificação ficam dispensados de revalidação. Assim sendo, a petição de revalidação somente é aplicável aos registros conforme previsto na Seção V do Capítulo III da Resolução – RDC nº 751 de 2022. 18. No artigo 11, o termo "revalidado sucessivamente por igual período” significa que o detentor pode revalidar diversas vezes, ou apenas uma vez (e depois teria que entrar com novo registro)? O detentor da regularização do dispositivo médico poderá solicitar a revalidação do registro, por períodos sucessivos, desde que atenda aos termos estabelecidos na seção V do Capítulo III da Resolução – RDC nº 751 de 2022. 19. Artigos 13 e 14 - Não é mencionado a necessidade de certificado da Anatel (que não faz parte do SBAC). Esse caso se incluiria no item que comenta sobre a "comprovação do cumprimento das disposições legais determinadas em regulamentos técnicos, na forma da legislação que regulamenta os dispositivos médicos específicos”? Além disso, o que mais se enquadraria neste item? Regulamentos específicos de dispositivos da própria ANVISA? Como se espera a comprovação neste caso? O artigo 14 inclusive tem um texto diferente, ele fala de “comprovante”. Sim, esses casos estão incluídos nas situações abrangidas pelo inciso IV do Art. 13, válido para a notificação de dispositivos médicos, e inciso VII do Art. 14, válido para o registro de dispositivos médicos. A necessidade de certificação dos dispositivos médicos pela Anatel, conforme o Regulamento de Avaliação da Conformidade e de Homologação de Produtos para Telecomunicações, aprovado pela Anatel, por meio de sua Resolução nº 715, de 23 de outubro de 2019, está embasada na Resolução – RDC nº 546 de 2021. Portanto, não é necessário mencionar este tema na Resolução – RDC nº 751 de 2022. Alguns exemplos de dispositivos médicos que possuem regulamentos específicos são: produtos derivados de origem animal (encefalopatia espongiforme bovina - EEB), Software as Medical Devices (SaMD), implantes. Não há diferenciação entre comprovação e comprovante para fins da presente Resolução. 20. Para a regularização de dispositivos médicos, é citado “comprovação do cumprimento das disposições legais determinadas em regulamentos técnicos, na forma da legislação que regulamenta os dispositivos médicos específicos”. No caso de equipamentos médicos com 13

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 14; original image governs.
Searchable PDF text layer

módulos de telecomunicação/ radiofrequência, tais como bluetooth, wifi entre outros, portanto, sujeitos à homologação ANATEL, é mandatório apresentar o certificado de Homologação ANATEL para fins de registro/notificação junto à ANVISA? Para fins de regularização do dispositivo médico é necessário apresentar o Certificado de Homologação de Produtos para Telecomunicações, aprovado pela Anatel, conforme exigências da Resolução – RDC nº 546 de 2021. 21. Alterações de aprovação requerida e de implementação imediata: é indicado que o detentor apenas pode realizar as alterações após o envio do protocolo (imediata) e depois da publicação em DOU (requerida). Mas não está claro se é obrigatório realizar tais alterações imediatamente. Por exemplo, se a empresa tiver estoque de matéria prima para fabricar o dispositivo “antigo, não alterado”, ela pode continuar fabricando o mesmo depois que enviar o pedido de alteração ou o mesmo ser publicado em DOU? Nosso entendimento é que não poderia, uma vez que essa alteração muda o produto “aprovado" para notificação/registro, mas isso não parece estar claro no regulamento. Uma vez aprovada a alteração, seja de implementação imediata ou de aprovação requerida, a empresa somente poderá importar, fabricar e comercializar aquele produto alterado. Produtos em estoque de versões anteriores serão tratados como esgotamento de estoque, conforme previsto nos artigos 25 e 26 da Resolução - RDC nº 751 de 2022. 22. No art. 19, foi excluído o parágrafo único do Art. 6º da RDC 340/2020 que estabelecia que a ANVISA analisaria concomitantemente as petições interdependentes. Considerando que para fins das ações de implementação da alteração, bem como carregamento das Instruções de Uso (que na maioria dos casos cobrem as alterações pleiteadas por meio de mais de um código de assunto) a análise e aprovação concomitante é de fundamental importância, podemos esperar que GGTPS analisará concomitantemente as petições interdependentes ou que na ocorrência da aprovação de um dos expedientes anteriormente aos demais o carregamento das instruções de uso poderá ser feito quando da aprovação dos demais expedientes? O carregamento das instruções de uso deve seguir o disposto no Art. 33 da Resolução – RDC nº 751 de 2022. Ressaltamos que casos específicos ou dúvidas sobre a análise das petições devem ser encaminhados para a GGTPS por meio dos canais de comunicação oficiais da Anvisa. 23. Para revalidação só é necessário enviar a declaração de importador e o certificado de BPF? A ANVISA não irá mais reavaliar a documentação técnica para demonstrar atendimentos aos requisitos atuais (do momento da revalidação)? Se sim, e junto à dúvida do Artigo 11, isso significa que, se o fabricante não alterar o produto, ele pode ficar “para sempre” com um produto que foi projetado há dezenas de anos atrás? E como fica a certificação compulsória, nestes casos? Não é necessária a apresentação de documentação técnica para fins de revalidação. 14

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 15; original image governs.
Searchable PDF text layer

Destacamos que a petição de revalidação é o mecanismo existente para convalidar as informações já aprovadas na Anvisa e que devem ser mantidas tal qual aprovadas. A empresa não pode alterar o produto durante a revalidação, apenas demonstrar que permanece atendendo os requisitos de sistema da qualidade, em consonância à Boas Práticas de Fabricação (BPF), e que mantém ciência do fabricante (no caso de produtos importados) quanto a regularidade do produto no país. A manutenção do dispositivo médico no mercado com um projeto antigo, desde que regularizado junto à Anvisa e que continua atendendo a legislação sanitária vigente, é decisão comercial exclusiva do fabricante deste e não compete à Anvisa solicitar modificações neste dispositivo. A certificação compulsória independe do registro e deve ser mantida válida para fins de fabricação e comercialização. Lembramos, por exemplo, que a Resolução - RDC nº 549 de 2021 já exige a manutenção da certificação. 24. Considerando que atualmente há o assunto de petição para apresentação de novo certificado e/ou recertificação de conformidade para equipamentos (80028- EQUIPAMENTO- Apresentação de novo certificado de conformidade de INMETRO), gostaríamos de confirmar se esse assunto de petição será mantido? Sim, este assunto permanecerá para os equipamentos. 25. Para os casos de MATERIAIS sujeitos à Certificação de conformidade do Inmetro, não há assunto de petição para apresentação de novo certificado e/ou recertificação de conformidade. Assim, como devemos proceder para apresentar novo certificado e/ou recertificação de conformidade de materiais? Não há assunto específico de novo certificado. A empresa deverá apresentar os novos certificados junto às petições secundárias quando estas implicaram em atualização do certificado. Destacamos que conforme regulamentos específicos a empresa somente pode comercializar o seu produto com o certificado de conformidade válido. 26. Alguns produtos são de certificação compulsória e, em geral, os certificados do INMETRO tem validade de 5 anos. Já os registros da Anvisa têm validade de 10 anos, nestes casos como proceder para atualizar o certificado? Se o certificado não for atualizado quais as consequências para as empresas? A atualização do certificado de conformidade deve seguir as disposições do Inmetro, coordenador do Sistema Brasileiro de Avaliação da Conformidade (SBAC). Ressaltamos que é obrigação da empresa manter o certificado de conformidade do dispositivo médico, emitido no âmbito do SBAC, válido enquanto a notificação ou registro do dispositivo estiverem vigentes. A não manutenção do certificado de conformidade pode ensejar no cancelamento da notificação ou do registro do dispositivo médico. 27. Um mesmo produto para saúde pode ser registrado, segundo a RDC 751/2022, por mais de uma empresa com o mesmo nome comercial e marca? Como será feita a identificação 15

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 16; original image governs.
Searchable PDF text layer

para o controle pós mercado no caso de um produto importado por duas empresas distintas? A identificação é feita pelo número de notificação ou de registro, além das informações dos rótulos dos dispositivos médicos e das etiquetas indeléveis para os equipamentos sob regime de vigilância sanitária 28. Algumas empresas, mesmo não comercializando mais no Brasil, preferem manter o registro/notificação pois facilita (ou mesmo é necessário) para a comercialização em outros países, em particular no Mercosul, mesmo que passem a fabricar apenas para exportar. Isto é legalmente correto, ou elas precisam cancelar de qualquer maneira o registro ou notificação? O registro/notificação concede o direito de comercialização no país após comprovado o atendimento aos requisitos legais. As estratégias comerciais ficam a cargo da empresa, no entanto caso a empresa não pretenda mais comercializar o produto no país deve solicitar o cancelamento da notificação/registro, conforme previsto no Art. 29 da Resolução – RDC nº 751 de 2022. Produtos fabricados exclusivamente para fins de exportação não necessitam de registro ou notificação no país, conforme estabelecido na Resolução - RDC nº 27 de 2008. 29. No Artigo 33, § 6o - o prazo de 180 dias é diferente no disposto na RDC 431/2020. No entanto, a RDC 751 não cancela ou altera a RDC 431. Qual prazo usar? Deve ser utilizado o prazo previsto na Resolução – RDC nº 751 de 2022 para os dispositivos médicos. Ressaltamos que a Resolução - RDC nº 431 de 2020 será revogada, quando da publicação da resolução que substituíra a Resolução - RDC nº 36 de 2015. 30. De acordo com a RDC 751/2022, temos no artigo 22 o seguinte texto: “Art. 22. As alterações de implementação imediata serão publicadas no Diário Oficial da União e, quando aplicável, os dados atualizados serão publicizados no portal eletrônico da Anvisa, observado o prazo de até 30 (trinta) dias, contado da finalização do protocolo da respectiva petição, independentemente de análise documental por parte da Anvisa.” Tendo em vista que se trata de uma petição de implementação imediata, o entendimento da empresa é de que a petição poderá ser implementada a partir da data do protocolo, não sendo necessário aguardar a publicação em D.O.U. Nosso entendimento está correto? Ou, sendo esse um caso de petição que, embora não requeira manifestação prévia para implementação, ainda assim devemos aguardar sua oficialização mediante a publicação em D.O.U.? Esclarecemos que o questionamento da empresa está relacionado ao texto da norma e não a um produto específico. Nesse sentido, poderiam nos confirmar qual o procedimento esperado por essa Gerência no que tange ao art. 22 da RDC 751/2022? Esclarecemos que o Art. 22 da Resolução – RDC nº 751 de 2022 refere-se que a publicação das alterações de implementação imediata no Diário Oficial da União (DOU) ocorrerá no prazo de até 30 (trinta) dias, contados da finalização do protocolo da respectiva petição, independentemente de análise documental por parte da Anvisa. 16

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 17; original image governs.
Searchable PDF text layer

A validade das alterações de implementação imediata é dada pela Resolução – RDC nº 340 de 2020. Conforme informado no Inciso III, do Art. 3º, da Resolução – RDC nº 340 de 2020, a alteração de implementação imediata é uma alteração de média relevância sanitária, que trata de mudança a ser introduzida no processo de regularização, sendo sua implementação autorizada em território nacional após a protocolização de petição junto à Anvisa. Portanto, vosso entendimento está correto: a petição poderá ser implementada a partir da data do protocolo, não sendo necessário aguardar a publicação no DOU. Entretanto, destacamos que a área realiza triagem e auditorias nas petições de notificação e de alteração de implementação imediata, o que pode ensejar no indeferimento das petições. Destacamos a importância de uma adequada instrução processual conforme pleito da empresa. 31. Gostaríamos de saber se será solicitado o Relatório Técnico no novo formato descrito na RDC 751/2022 para o assunto 8058 - Equipamento - Renovação de Registro de Sistema/Família de Equipamentos de médio e pequeno porte após a vigência da RDC 751/2022, apesar de hoje o Relatório Técnico não ser solicitado para este assunto. Questionamos, pois, teremos uma submissão de renovação programada para abril de 2023 e na RDC 751/2022 menciona no Art. 61. que "Serão aceitos protocolos de petições de registro de dispositivos médicos com a estruturação de relatório técnico prevista na Resolução de Diretoria Colegiada - RDC nº 185, de 22 de outubro de 2001, protocolizadas até o dia 28 de fevereiro de 2023". Para fins de protocolo de Revalidação, serão exigidos os documentos descritos no Art. 27 da Resolução – RDC nº 751 de 2022. O Art. 61 refere-se aos protocolos de petições de Registro, e não de Revalidação de Registro. 4.4. Capítulo IV – Sanções administrativas 32. Quais serão as sanções e como a Anvisa atuará em casos em que a publicidade do produto não apresentar comprovação? As sanções são aquelas previstas na Lei nº 6437, de 20 de agosto de 1977, que configura infrações à legislação sanitária federal, estabelece as sanções respectivas, e dá outras providências. 4.5. Capítulo V – Formulários de informações do solicitante e seus dispositivos médicos 33. Quando a Anvisa disponibilizará os formulários sobre informações do solicitante e do produto no portal eletrônico da Anvisa? 17

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 18; original image governs.
Searchable PDF text layer

Os formulários estão em fase final de elaboração e serão disponibilizados no portal eletrônico da Anvisa a partir da entrada em vigor da Resolução – RDC nº 751 de 2022 em 1º de março de 2023. 4.6. Capítulo VI – Rótulos e instruções de uso de dispositivos médicos 34. Quando as dimensões da rotulagem/embalagem interna não permitirem a inclusão de todas as informações exigidas no art. 47, como a empresa deve proceder? Quais são as informações mínimas que poderiam constar no rótulo interno? As informações mínimas sobre os rótulos são aquelas estabelecidas no Art. 47 da Resolução – RDC nº 751 de 2022. Caso necessário a empresa pode substituir algumas informações por símbolos definidos em normas técnicas. 35. Artigo 48, XVI - as precauções a adotar caso o dispositivo médico apresente um risco imprevisível específico associado à sua eliminação. Um risco imprevisível não pode ser previsto, e, portanto, não pode ser controlado ou o eliminado. Ou a expectativa neste caso é de uma informação genérica indicado que “Se qualquer coisa fora do descrito na instrução acontecer, faça x”? Conforme estabelecido no inciso XVI do Art. 48 da Resolução – RDC nº 751 de 2022, o modelo de instruções de uso do dispositivo médico deve indicar “as precauções a adotar caso o dispositivo médico apresente um risco imprevisível específico associado à sua eliminação”, informando quais ações devem ser tomadas pelo usuário. 36. Para produtos implantáveis, um dos requisitos são as etiquetas de rastreabilidade que deverão acompanhar o produto e ser apresentadas no momento do registro do dispositivo, conforme definido na RDC 556/21. Desta forma, gostaríamos apenas de confirmar se esse tema seguirá com norma específica ou se pretendem incluir posteriormente na RDC 751/22? Devem ser seguidos os regulamentos específicos, a saber: Resolução - RDC nº 556 de 2021 e Resolução – RDC nº 594 de 2021. 37. De acordo com o art. 4º da RDC 185/01, as etiquetas indeléveis para equipamento importados poderiam ser fixadas tanto pelo fabricante quanto pelo importador. A RDC n.º 751/22 retirou essa menção no art. 49. Desta forma, gostaríamos de confirmar se deve ser mantido o entendimento anterior de que tanto o fabricante quanto o importador poderão afixar a etiqueta indelével no equipamento? A competência pela afixação da etiqueta indelével é do fabricante do equipamento médico. No entanto, o fabricante pode delegar essa atividade à empresa detentora da regularização, seguindo os requisitos de seu sistema de gestão de qualidade e boas práticas de fabricação, de forma a assegurar a rastreabilidade do equipamento. 18

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 19; original image governs.
Searchable PDF text layer

38. A nova RDC 751/2022, que “Dispõe sobre a classificação de risco, os regimes de notificação e de registro, e os requisitos de rotulagem e instruções de uso de dispositivos médicos”, em seu artigo 48, traz “O modelo de instruções de uso deve conter as seguintes informações, conforme aplicável: I - as informações indicadas no art. 47 desta Resolução, exceto as constantes nos incisos "V", "VI" e "XI";”. Portanto, o item ‘XI - nome do responsável técnico legalmente habilitado para a função’ não é mais obrigatório nas instruções de uso do produto. Diante disso, questionamos: a) Após a entrada em vigor desta RDC em 01/03/2023, a atualização das instruções de uso com a exclusão do nome do responsável técnico legalmente será considerada uma alteração não reportável? b) Caso não seja considerada uma alteração não reportável, qual deve ser o assunto de peticionamento a ser protocolado? De acordo com a Resolução - RDC nº 340 de 2020, são classificadas como alterações não reportáveis quaisquer alterações de menor relevância que não classificadas como de aprovação requerida ou implementação imediata, e ainda: alterações de informações que não modificam o projeto do dispositivo médico; correções de bug em softwares; alterações não técnicas tais como imagens, formatações, layouts, símbolos e adequações de texto de documentos sem acréscimo de risco; atualizações de informações de Autorização de Funcionamento de Empresa; alterações de contato (v.g. telefones ou endereçamento postal), assistência técnica e website. Portanto, após a entrada em vigor da Resolução - RDC nº 751 de 2022, em 1º de março de2023, a atualização das instruções de uso com a exclusão do nome do responsável técnico legalmente habilitado para a função será considerada uma alteração não reportável. 39. Instruções de Uso em Formato Não Impresso - o fato de as instruções serem disponibilizadas no Repositório Documental atende automaticamente a estes requisitos, ou eles devem ser tratados de maneira separada? Ou seja, mesmo que as instruções estejam no Repositório Documental, se o fabricante optar por usar instruções de uso em formato não impresso, ele precisa colocar as mesmas em outro local e atender aos requisitos do Capítulo VI, Seção II? A responsabilidade de disponibilização das Instruções de Uso em formato não impresso é da empresa e não da Anvisa, portanto, a referência ao portal da Agência não deve ocorrer para atendimento a este requisito. As instruções de uso podem ser disponibilizadas no formato eletrônico e impresso concomitantemente aos usuários, desde que sejam documentos com as mesmas informações, além de guardar concordância com a legislação vigente e consistência com o produto regularizado, conforme exigências do § 4º do Art. 3º da Resolução – RDC nº 431 de 2020. 40. Sobre as Instruções de Uso Digitais, caso a empresa escolha esta forma de disponibilização ela segue com a obrigação de incluir a versão atual no Repositório Documental? Sim, conforme disposto no Art. 33 da Resolução – RDC nº 751 de 2022 o carregamento de instruções de uso no Repositório Documental de Dispositivos Médicos corresponde à inserção 19

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 20; original image governs.
Searchable PDF text layer

e à atualização destes documentos vinculados aos processos de notificação ou registro de dispositivos médicos. 41. De acordo com o inciso I do Art. 51, é necessário informar no rótulo externo o modo de obter a correlação entre o produto fornecido e a versão da instrução de uso correspondente. Quais são as orientações da Anvisa para que esse requisito seja atendido? O rótulo deve indicar as orientações para se obter a versão correspondente das instruções de uso do dispositivo médico, em formato eletrônico, tais como: endereço para download, QR Code, entre outros. 42. Usuária informa que recebeu uma dúvida de um cliente a respeito do entendimento da RDC 548/2021 no que tange a rotulagem de dispositivos investigacionais. No artigo 76 dessa RDC, se comenta que os requerimentos listados para embalagens se aplicam exclusivamente às caixas de transporte Buscando uma resposta para essa dúvida, a usuária realizou a leitura da RDC 751/2022 que entrará em vigor em março que fala também sobre rótulos, mas não especifica se o que está disposto se aplica a dispositivos investigacionais ou de fato para produtos que terão registro, sendo assim, deseja saber como deve ser o rótulo para produtos investigacionais e se tem de estar apenas na embalagem externa ou só na caixa de transporte. De acordo com o § 8º do Art. 2º da Resolução – RDC nº 751 de 2022, estão isentos de notificação ou registro os dispositivos médicos destinados a investigações clínicas, cumpridas as disposições legais da autoridade sanitária competente para realização desta atividade, estando proibidos a comercialização e o uso para outros fins. Portanto, os requisitos de rotulagem estabelecidos na Resolução – RDC nº 751 de 2022 não se aplicam aos dispositivos médicos em investigação. 43. Estudei a RDC nº 751, de 15/09/2022, que "dispõe sobre a classificação de risco, os regimes de notificação e de registro, e os requisitos de rotulagem e instruções de uso de dispositivos médicos", a qual entrará em vigor a partir de 01/03/2023 e gostaria de esclarecer uma dúvida a respeito das informações de modelo de rótulo (extensíveis à instrução de uso) descritas nos incisos I e II do artigo 47. Estamos fabricando alguns Produtos para Saúde na nossa Filial; no entanto, o detentor dos registros desses produtos é a nossa Matriz. Minha dúvida é saber se é necessário indicar no rótulo e na instrução de uso a "razão social e endereço do fabricante legal, precedido do termo "fabricante" ou de simbologia equivalente" (Inciso I) e a "razão social e endereço do detentor da notificação ou do registro" (Inciso II), já que se trata da mesma empresa, diferenciando somente os CNPJs da Matriz (detentora do registro) e da Filial (fabricante legal). No caso de produtos nacionais, o processo de notificação ou registro deve ser solicitado pelo fabricante legal, isto é, pela pessoa jurídica, pública ou privada, com responsabilidade pelo projeto, manufatura, embalagem e rotulagem de um produto, com a intenção de disponibilizá-lo para uso sob seu nome, sendo estas operações realizadas pela própria empresa ou por terceiros em seu nome. A unidade fabricante deverá ser indicada como unidade fabril no processo de regularização, nos documentos aplicáveis. 20

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 21; original image governs.
Searchable PDF text layer

Portanto, o detentor de notificação ou de registro será o fabricante legal do produto. Se o detentor do registro ou notificação é a matriz, é essa a empresa que deve constar na rotulagem do produto como fabricante legal, conforme disposto na Resolução - RDC nº 751 de 2022. 44. O detentor da notificação ou do registro deverá ser identificado como "Detentor do Registro" ao invés de "Importador"? Sim, os dados do detentor do registro (razão social e endereço) devem constar na rotulagem do dispositivo médico, sendo obrigatória a identificação de que se trata do “detentor do registro” precedendo os dados deste. 45. Para fins de rotulagem, o detentor da notificação ou registro poderá ser precedido da palavra “importador” ou “importado por” ou “importado e distribuído por” (entre outros) assim como vem sendo praticado há mais de 20 anos no mercado? O termo importador foi excluído dos requisitos de rotulagem para fins de harmonização do termo entre as áreas de regularização de dispositivo médico e de importação de produtos da Anvisa, além da Receita Federal do Brasil. Assim, os dados do detentor do registro (razão social e endereço) devem constar na rotulagem do dispositivo médico, sendo obrigatória a identificação de que se trata do “detentor do registro” precedendo os dados deste. 46. A RDC 751/2022 altera o termo “importador” para “detentor da notificação ou do registro”, bem como a necessidade de alguns complementos nas informações. Essas adequações poderão ser realizadas mediante as próximas petições secundárias do produto? Esta adequação deverá ser efetuada pela empresa detentora da regularização do dispositivo médico e implementada nos dispositivos a partir da vigência da Resolução - RDC nº 751 de 2022. Para fins de peticionamento, será considerada uma alteração não reportável que deverá ser incorporada nas petições secundárias subsequentes. 4.7. Capítulo VII – Dossiê técnico 47. Para dispositivos notificados, embora o dossiê técnico não deva ser protocolado na Anvisa, este deve permanecer de posse da empresa detentora da notificação. Considerando que tanto a RDC 40/15 como a RDC 751/22 não estabelecem um prazo para conclusão da confecção/ elaboração do respectivo dossiê técnico, qual é o entendimento da Anvisa sobre esse tema? O dossiê técnico é um requisito para a notificação do dispositivo médico, devendo, portanto, ser elaborado e estar disponível na empresa antes da submissão da notificação. 21

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 22; original image governs.
Searchable PDF text layer

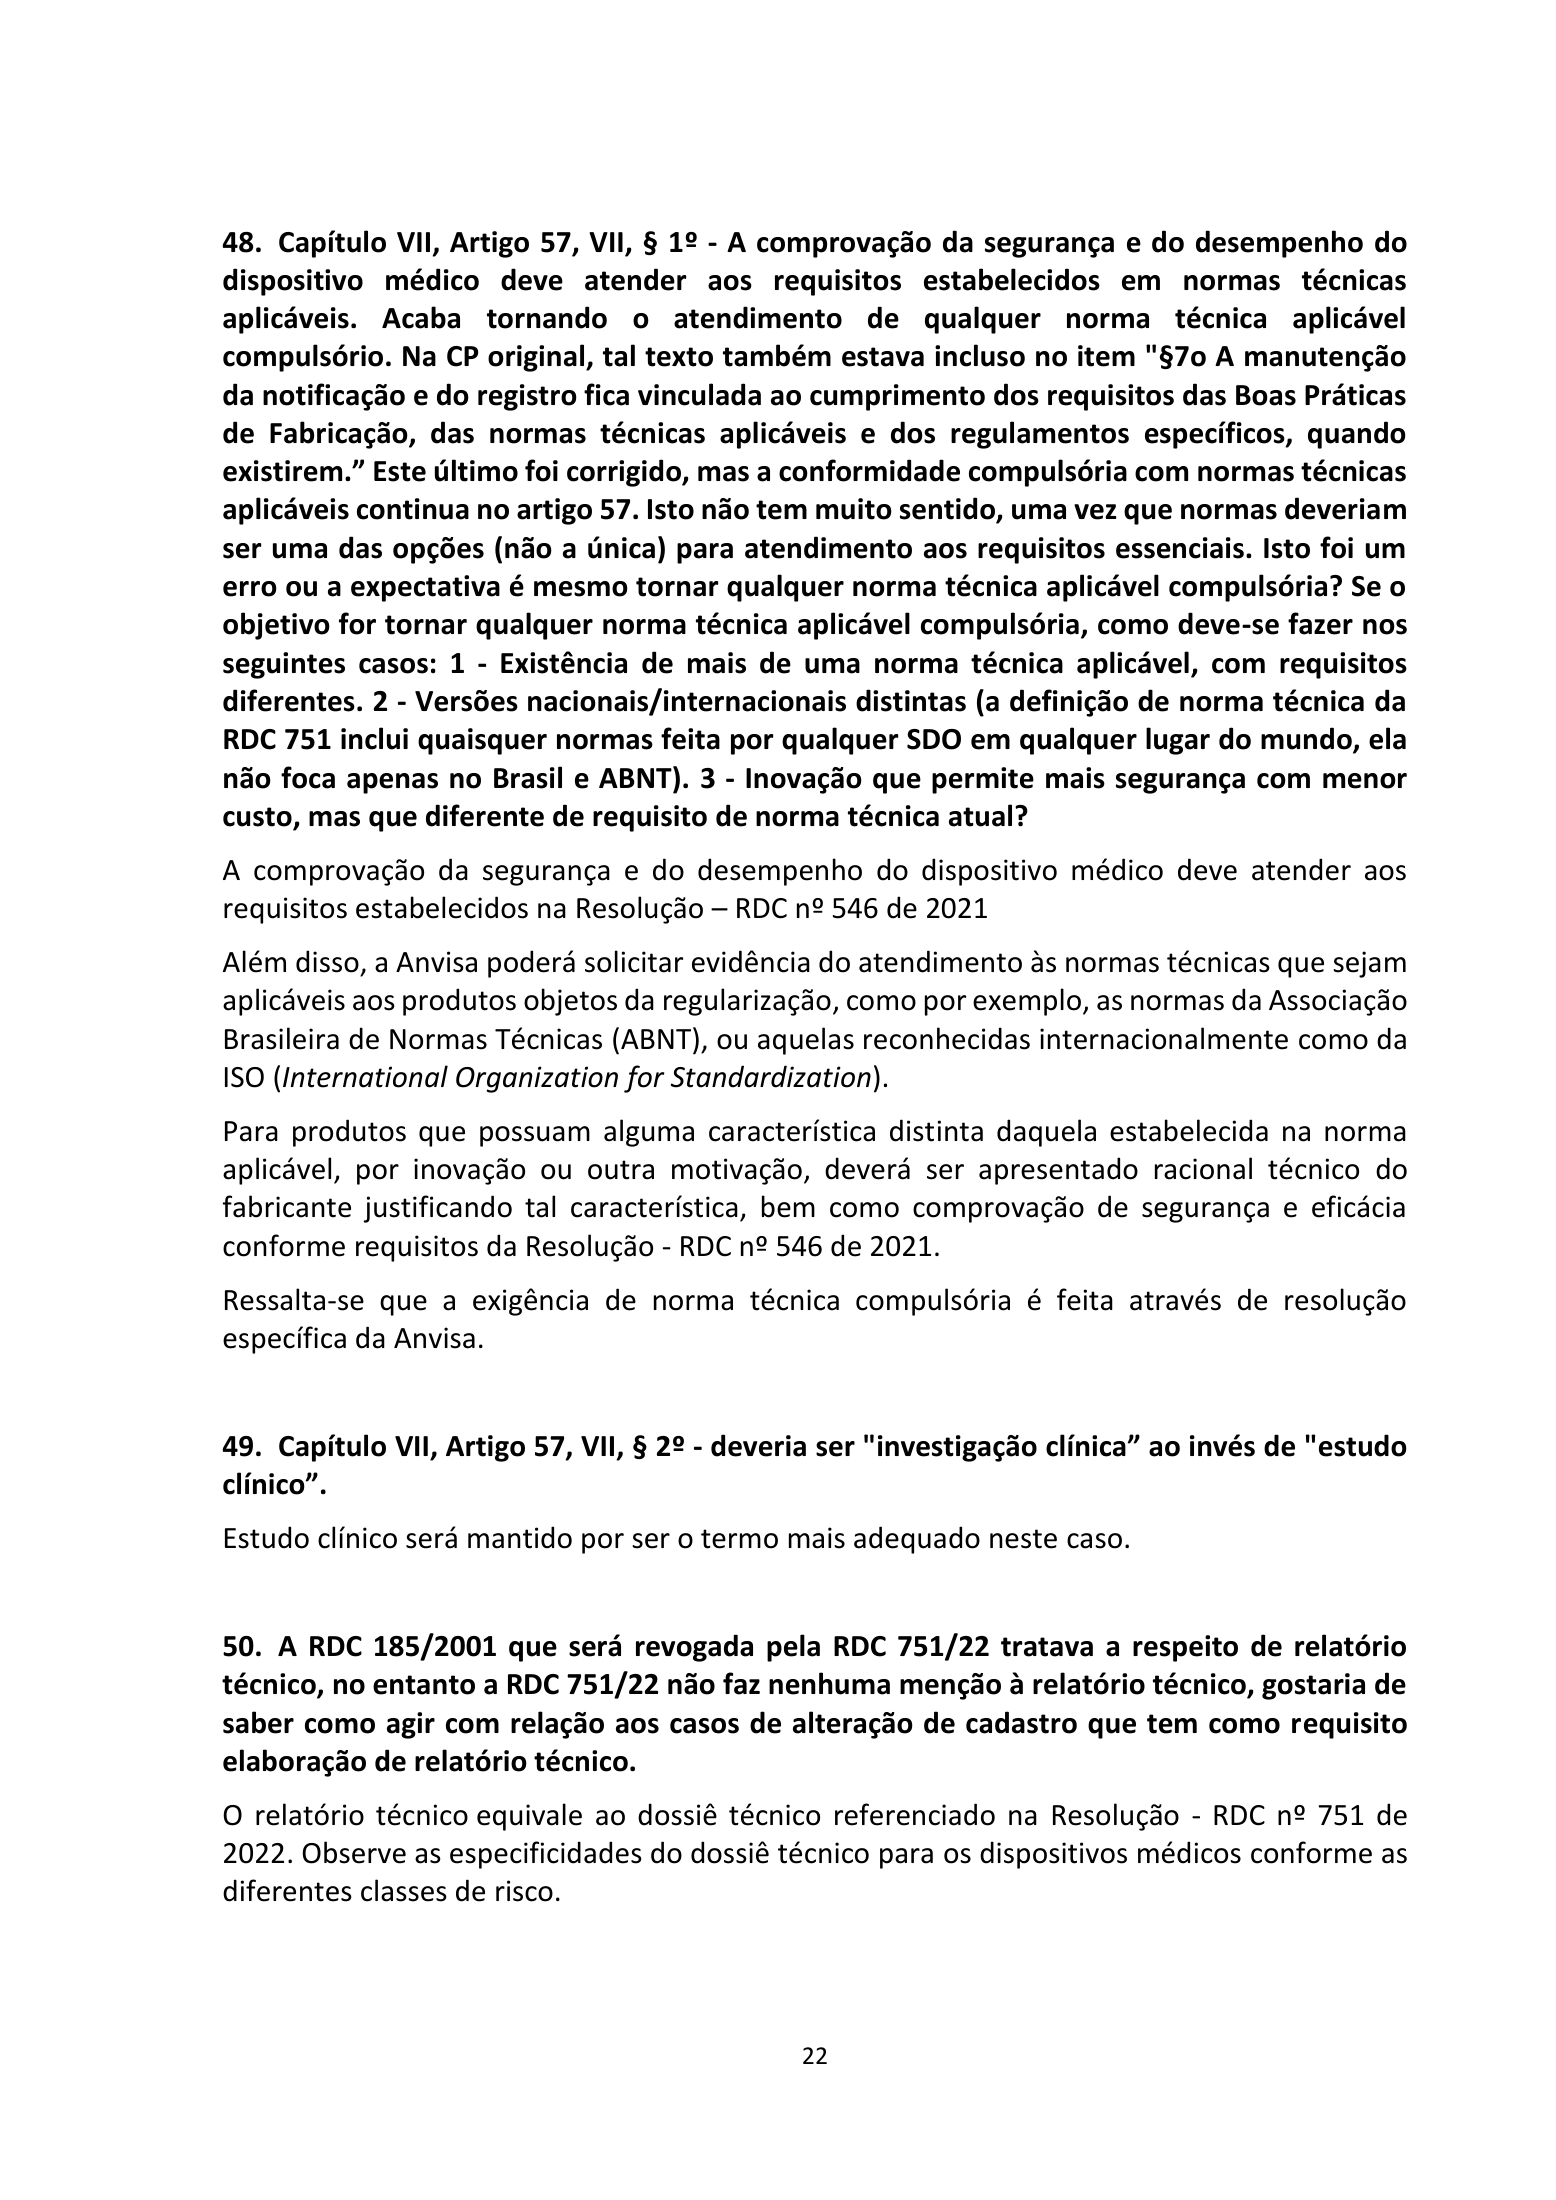
48. Capítulo VII, Artigo 57, VII, § 1º - A comprovação da segurança e do desempenho do dispositivo médico deve atender aos requisitos estabelecidos em normas técnicas aplicáveis. Acaba tornando o atendimento de qualquer norma técnica aplicável compulsório. Na CP original, tal texto também estava incluso no item "§7o A manutenção da notificação e do registro fica vinculada ao cumprimento dos requisitos das Boas Práticas de Fabricação, das normas técnicas aplicáveis e dos regulamentos específicos, quando existirem.” Este último foi corrigido, mas a conformidade compulsória com normas técnicas aplicáveis continua no artigo 57. Isto não tem muito sentido, uma vez que normas deveriam ser uma das opções (não a única) para atendimento aos requisitos essenciais. Isto foi um erro ou a expectativa é mesmo tornar qualquer norma técnica aplicável compulsória? Se o objetivo for tornar qualquer norma técnica aplicável compulsória, como deve-se fazer nos seguintes casos: 1 - Existência de mais de uma norma técnica aplicável, com requisitos diferentes. 2 - Versões nacionais/internacionais distintas (a definição de norma técnica da RDC 751 inclui quaisquer normas feita por qualquer SDO em qualquer lugar do mundo, ela não foca apenas no Brasil e ABNT). 3 - Inovação que permite mais segurança com menor custo, mas que diferente de requisito de norma técnica atual? A comprovação da segurança e do desempenho do dispositivo médico deve atender aos requisitos estabelecidos na Resolução – RDC nº 546 de 2021 Além disso, a Anvisa poderá solicitar evidência do atendimento às normas técnicas que sejam aplicáveis aos produtos objetos da regularização, como por exemplo, as normas da Associação Brasileira de Normas Técnicas (ABNT), ou aquelas reconhecidas internacionalmente como da ISO (International Organization for Standardization). Para produtos que possuam alguma característica distinta daquela estabelecida na norma aplicável, por inovação ou outra motivação, deverá ser apresentado racional técnico do fabricante justificando tal característica, bem como comprovação de segurança e eficácia conforme requisitos da Resolução - RDC nº 546 de 2021. Ressalta-se que a exigência de norma técnica compulsória é feita através de resolução específica da Anvisa. 49. Capítulo VII, Artigo 57, VII, § 2º - deveria ser "investigação clínica” ao invés de "estudo clínico”. Estudo clínico será mantido por ser o termo mais adequado neste caso. 50. A RDC 185/2001 que será revogada pela RDC 751/22 tratava a respeito de relatório técnico, no entanto a RDC 751/22 não faz nenhuma menção à relatório técnico, gostaria de saber como agir com relação aos casos de alteração de cadastro que tem como requisito elaboração de relatório técnico. O relatório técnico equivale ao dossiê técnico referenciado na Resolução - RDC nº 751 de 2022. Observe as especificidades do dossiê técnico para os dispositivos médicos conforme as diferentes classes de risco. 22

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 23; original image governs.
Searchable PDF text layer

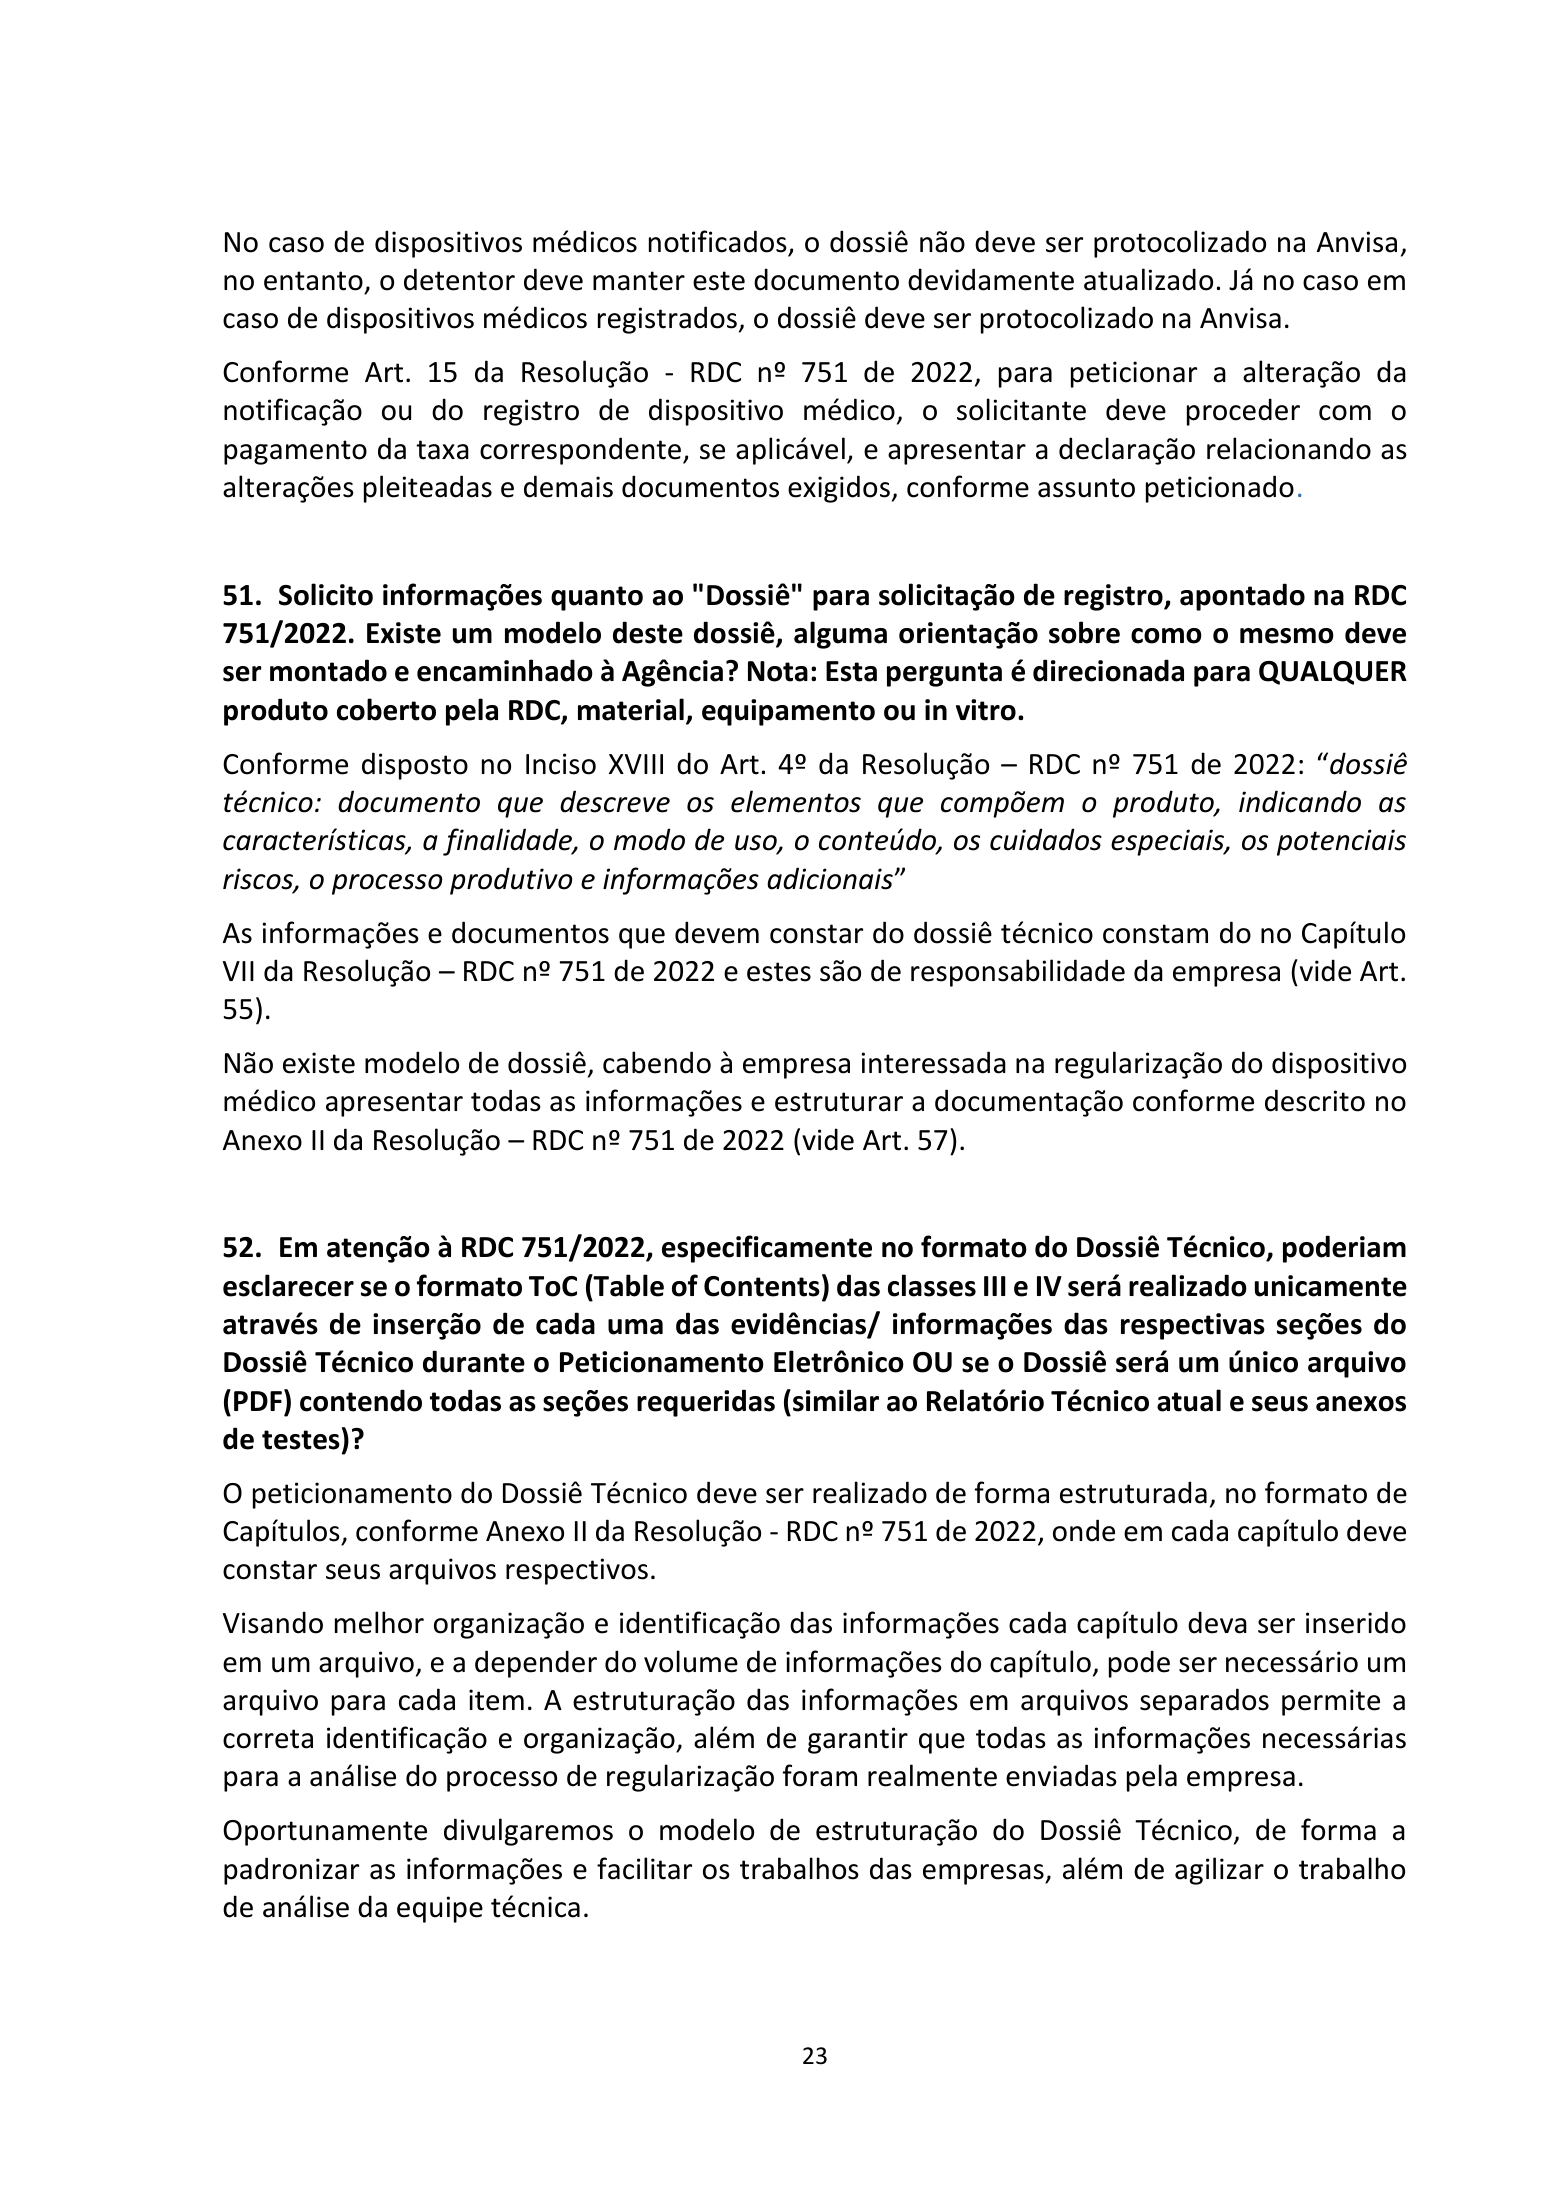
No caso de dispositivos médicos notificados, o dossiê não deve ser protocolizado na Anvisa, no entanto, o detentor deve manter este documento devidamente atualizado. Já no caso em caso de dispositivos médicos registrados, o dossiê deve ser protocolizado na Anvisa. Conforme Art. 15 da Resolução - RDC nº 751 de 2022, para peticionar a alteração da notificação ou do registro de dispositivo médico, o solicitante deve proceder com o pagamento da taxa correspondente, se aplicável, e apresentar a declaração relacionando as alterações pleiteadas e demais documentos exigidos, conforme assunto peticionado. 51. Solicito informações quanto ao "Dossiê" para solicitação de registro, apontado na RDC 751/2022. Existe um modelo deste dossiê, alguma orientação sobre como o mesmo deve ser montado e encaminhado à Agência? Nota: Esta pergunta é direcionada para QUALQUER produto coberto pela RDC, material, equipamento ou in vitro. Conforme disposto no Inciso XVIII do Art. 4º da Resolução – RDC nº 751 de 2022: “dossiê técnico: documento que descreve os elementos que compõem o produto, indicando as características, a finalidade, o modo de uso, o conteúdo, os cuidados especiais, os potenciais riscos, o processo produtivo e informações adicionais” As informações e documentos que devem constar do dossiê técnico constam do no Capítulo VII da Resolução – RDC nº 751 de 2022 e estes são de responsabilidade da empresa (vide Art. 55). Não existe modelo de dossiê, cabendo à empresa interessada na regularização do dispositivo médico apresentar todas as informações e estruturar a documentação conforme descrito no Anexo II da Resolução – RDC nº 751 de 2022 (vide Art. 57). 52. Em atenção à RDC 751/2022, especificamente no formato do Dossiê Técnico, poderiam esclarecer se o formato ToC (Table of Contents) das classes III e IV será realizado unicamente através de inserção de cada uma das evidências/ informações das respectivas seções do Dossiê Técnico durante o Peticionamento Eletrônico OU se o Dossiê será um único arquivo (PDF) contendo todas as seções requeridas (similar ao Relatório Técnico atual e seus anexos de testes)? O peticionamento do Dossiê Técnico deve ser realizado de forma estruturada, no formato de Capítulos, conforme Anexo II da Resolução - RDC nº 751 de 2022, onde em cada capítulo deve constar seus arquivos respectivos. Visando melhor organização e identificação das informações cada capítulo deva ser inserido em um arquivo, e a depender do volume de informações do capítulo, pode ser necessário um arquivo para cada item. A estruturação das informações em arquivos separados permite a correta identificação e organização, além de garantir que todas as informações necessárias para a análise do processo de regularização foram realmente enviadas pela empresa. Oportunamente divulgaremos o modelo de estruturação do Dossiê Técnico, de forma a padronizar as informações e facilitar os trabalhos das empresas, além de agilizar o trabalho de análise da equipe técnica. 23

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 24; original image governs.
Searchable PDF text layer

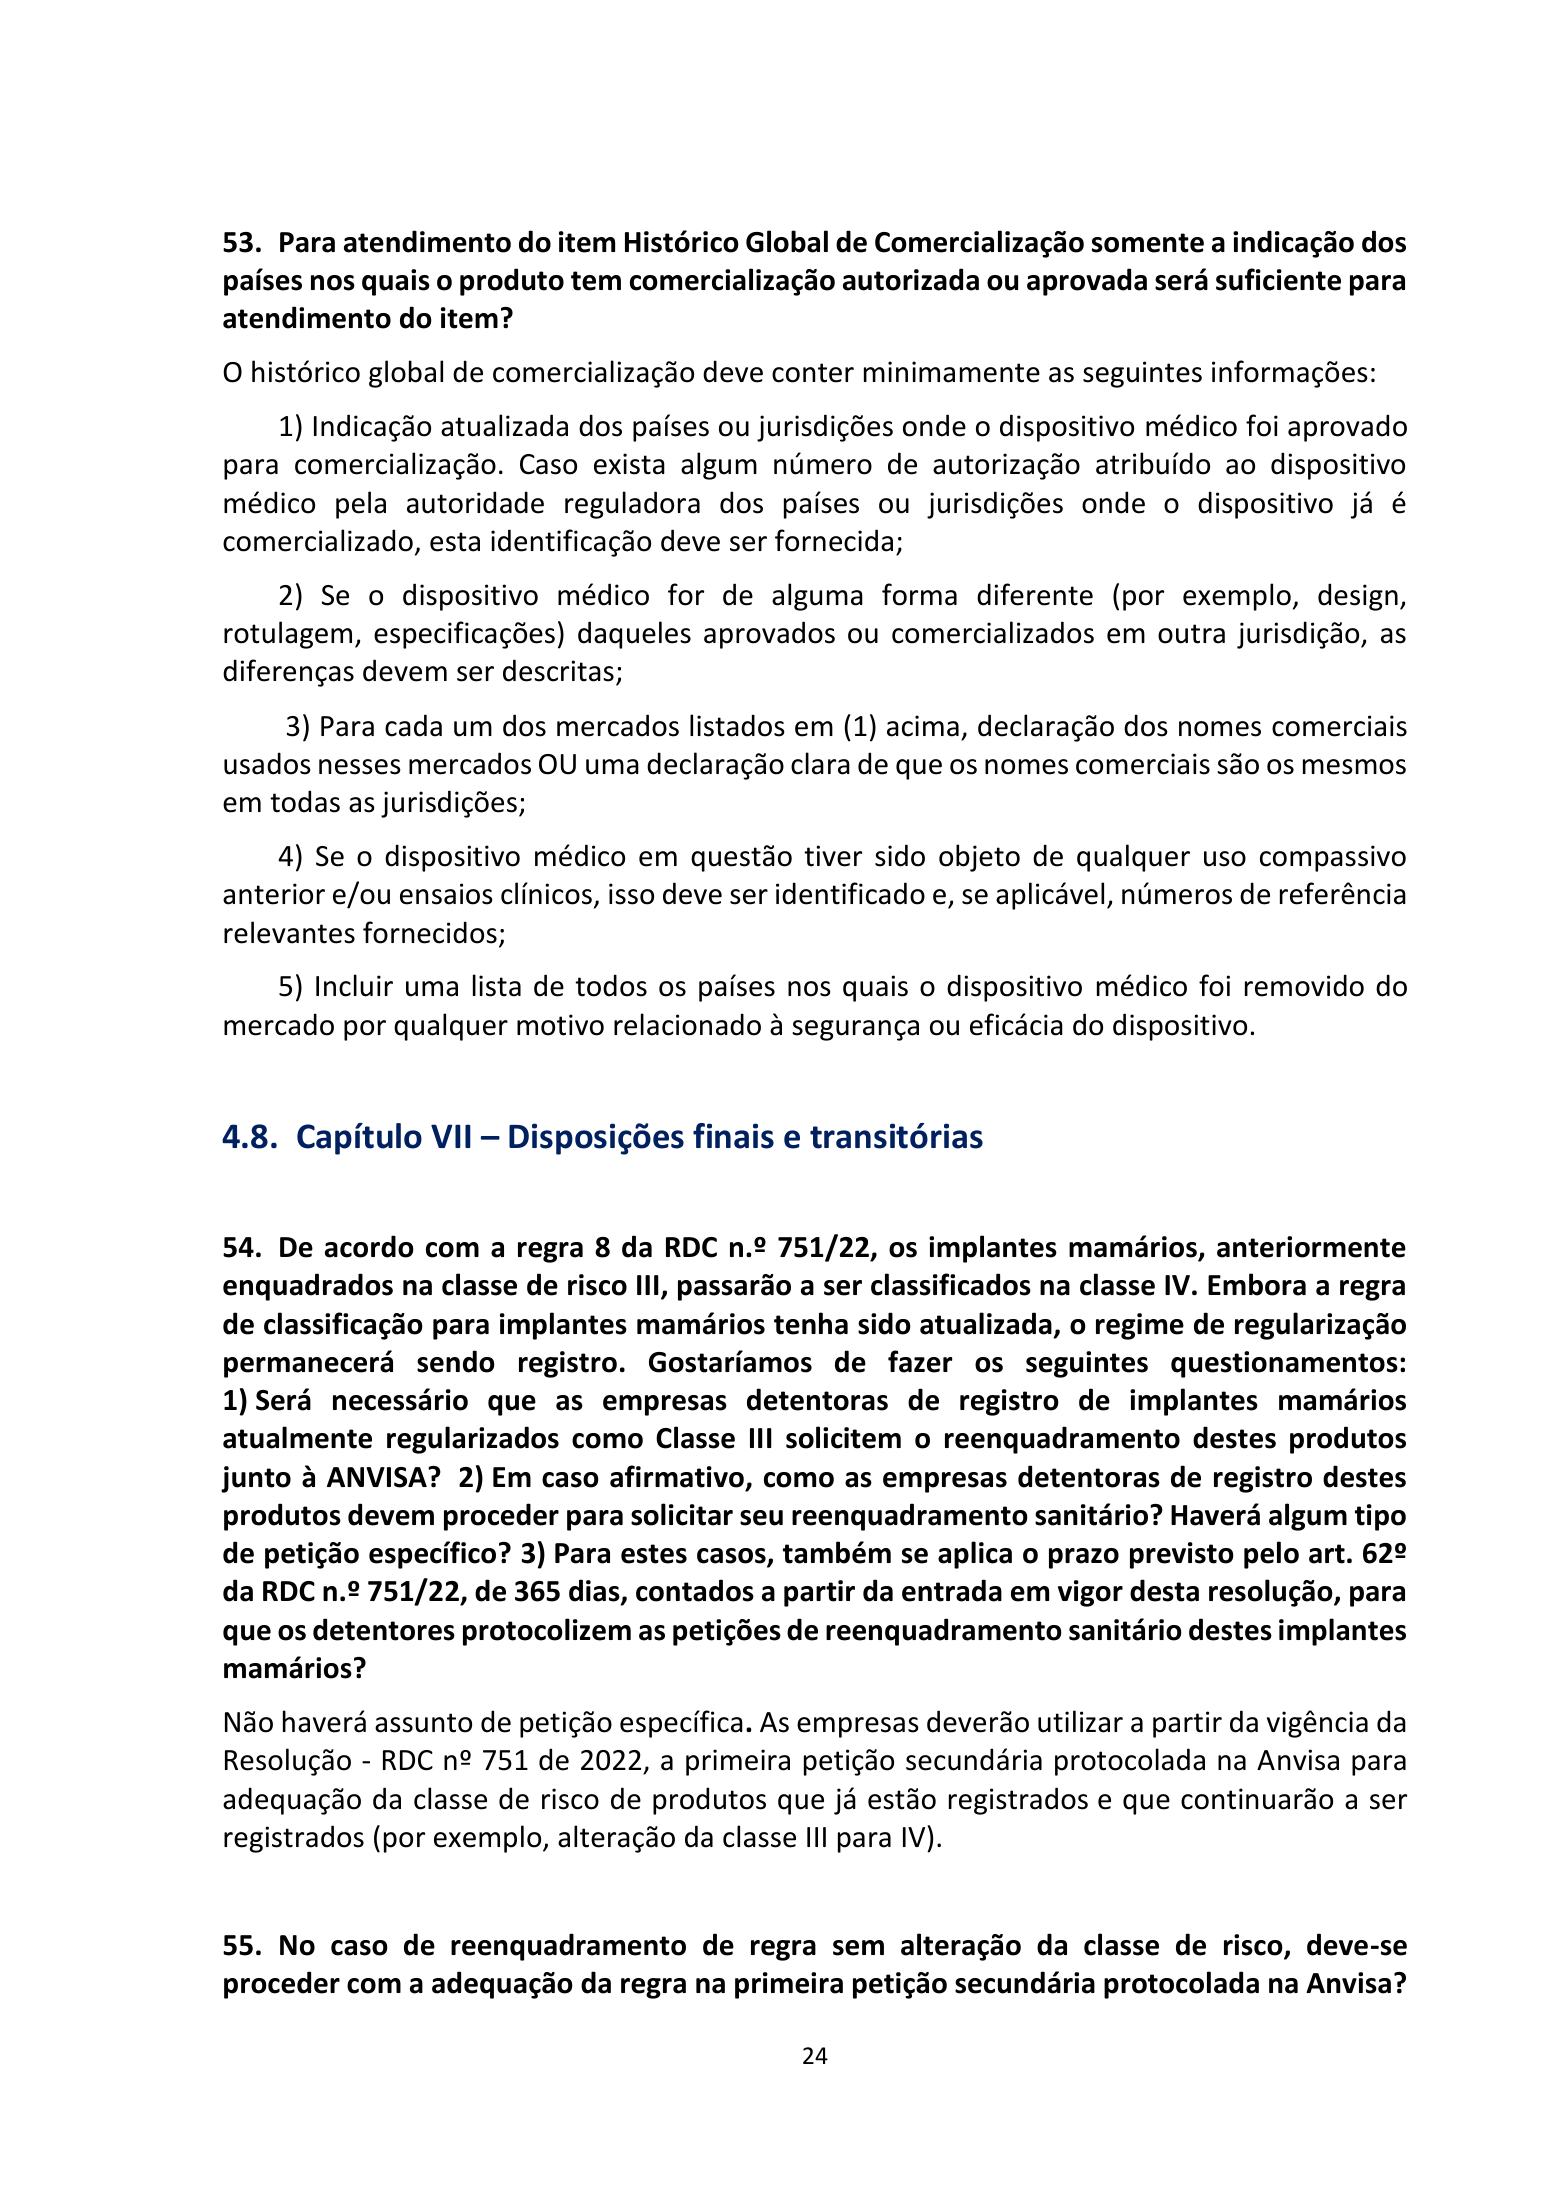
53. Para atendimento do item Histórico Global de Comercialização somente a indicação dos países nos quais o produto tem comercialização autorizada ou aprovada será suficiente para atendimento do item? O histórico global de comercialização deve conter minimamente as seguintes informações: 1) Indicação atualizada dos países ou jurisdições onde o dispositivo médico foi aprovado para comercialização. Caso exista algum número de autorização atribuído ao dispositivo médico pela autoridade reguladora dos países ou jurisdições onde o dispositivo já é comercializado, esta identificação deve ser fornecida; 2) Se o dispositivo médico for de alguma forma diferente (por exemplo, design, rotulagem, especificações) daqueles aprovados ou comercializados em outra jurisdição, as diferenças devem ser descritas; 3) Para cada um dos mercados listados em (1) acima, declaração dos nomes comerciais usados nesses mercados OU uma declaração clara de que os nomes comerciais são os mesmos em todas as jurisdições; 4) Se o dispositivo médico em questão tiver sido objeto de qualquer uso compassivo anterior e/ou ensaios clínicos, isso deve ser identificado e, se aplicável, números de referência relevantes fornecidos; 5) Incluir uma lista de todos os países nos quais o dispositivo médico foi removido do mercado por qualquer motivo relacionado à segurança ou eficácia do dispositivo. 4.8. Capítulo VII – Disposições finais e transitórias 54. De acordo com a regra 8 da RDC n.º 751/22, os implantes mamários, anteriormente enquadrados na classe de risco III, passarão a ser classificados na classe IV. Embora a regra de classificação para implantes mamários tenha sido atualizada, o regime de regularização permanecerá sendo registro. Gostaríamos de fazer os seguintes questionamentos: 1) Será necessário que as empresas detentoras de registro de implantes mamários atualmente regularizados como Classe III solicitem o reenquadramento destes produtos junto à ANVISA? 2) Em caso afirmativo, como as empresas detentoras de registro destes produtos devem proceder para solicitar seu reenquadramento sanitário? Haverá algum tipo de petição específico? 3) Para estes casos, também se aplica o prazo previsto pelo art. 62º da RDC n.º 751/22, de 365 dias, contados a partir da entrada em vigor desta resolução, para que os detentores protocolizem as petições de reenquadramento sanitário destes implantes mamários? Não haverá assunto de petição específica. As empresas deverão utilizar a partir da vigência da Resolução - RDC nº 751 de 2022, a primeira petição secundária protocolada na Anvisa para adequação da classe de risco de produtos que já estão registrados e que continuarão a ser registrados (por exemplo, alteração da classe III para IV). 55. No caso de reenquadramento de regra sem alteração da classe de risco, deve-se proceder com a adequação da regra na primeira petição secundária protocolada na Anvisa? 24

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 25; original image governs.
Searchable PDF text layer

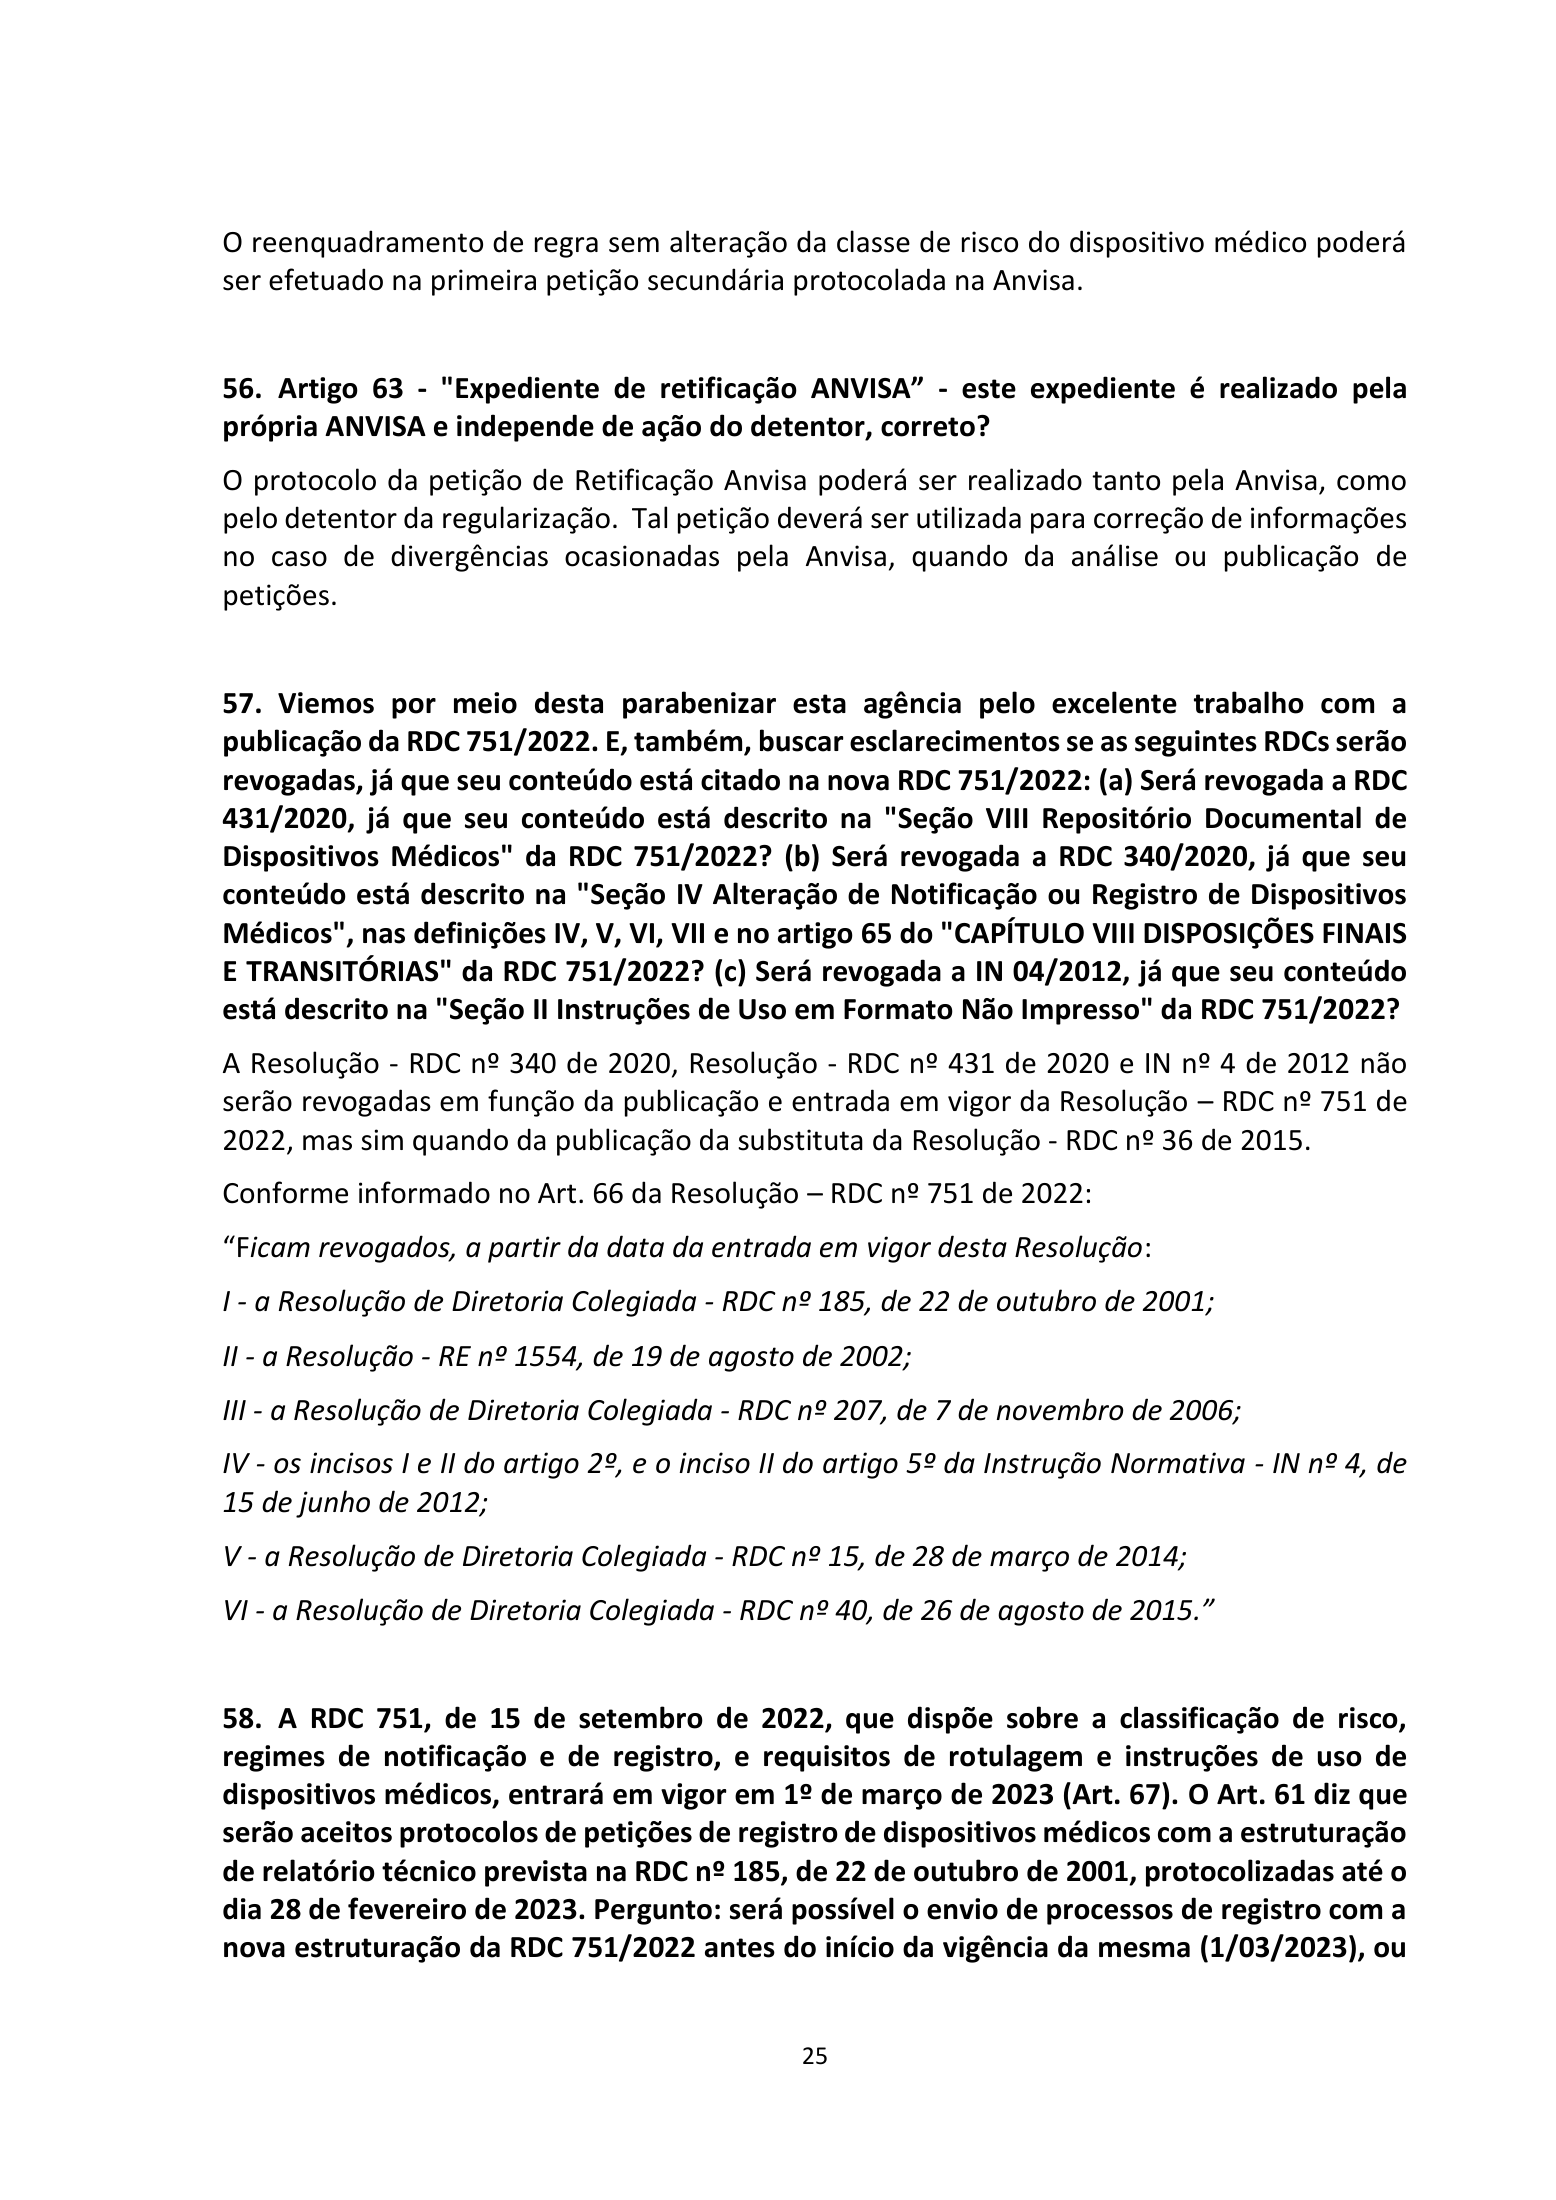
O reenquadramento de regra sem alteração da classe de risco do dispositivo médico poderá ser efetuado na primeira petição secundária protocolada na Anvisa. 56. Artigo 63 - "Expediente de retificação ANVISA” - este expediente é realizado pela própria ANVISA e independe de ação do detentor, correto? O protocolo da petição de Retificação Anvisa poderá ser realizado tanto pela Anvisa, como pelo detentor da regularização. Tal petição deverá ser utilizada para correção de informações no caso de divergências ocasionadas pela Anvisa, quando da análise ou publicação de petições. 57. Viemos por meio desta parabenizar esta agência pelo excelente trabalho com a publicação da RDC 751/2022. E, também, buscar esclarecimentos se as seguintes RDCs serão revogadas, já que seu conteúdo está citado na nova RDC 751/2022: (a) Será revogada a RDC 431/2020, já que seu conteúdo está descrito na "Seção VIII Repositório Documental de Dispositivos Médicos" da RDC 751/2022? (b) Será revogada a RDC 340/2020, já que seu conteúdo está descrito na "Seção IV Alteração de Notificação ou Registro de Dispositivos Médicos", nas definições IV, V, VI, VII e no artigo 65 do "CAPÍTULO VIII DISPOSIÇÕES FINAIS E TRANSITÓRIAS" da RDC 751/2022? (c) Será revogada a IN 04/2012, já que seu conteúdo está descrito na "Seção II Instruções de Uso em Formato Não Impresso" da RDC 751/2022? A Resolução - RDC nº 340 de 2020, Resolução - RDC nº 431 de 2020 e IN nº 4 de 2012 não serão revogadas em função da publicação e entrada em vigor da Resolução – RDC nº 751 de 2022, mas sim quando da publicação da substituta da Resolução - RDC nº 36 de 2015. Conforme informado no Art. 66 da Resolução – RDC nº 751 de 2022: “Ficam revogados, a partir da data da entrada em vigor desta Resolução: I - a Resolução de Diretoria Colegiada - RDC nº 185, de 22 de outubro de 2001; II - a Resolução - RE nº 1554, de 19 de agosto de 2002; III - a Resolução de Diretoria Colegiada - RDC nº 207, de 7 de novembro de 2006; IV - os incisos I e II do artigo 2º, e o inciso II do artigo 5º da Instrução Normativa - IN nº 4, de 15 de junho de 2012; V - a Resolução de Diretoria Colegiada - RDC nº 15, de 28 de março de 2014; VI - a Resolução de Diretoria Colegiada - RDC nº 40, de 26 de agosto de 2015.” 58. A RDC 751, de 15 de setembro de 2022, que dispõe sobre a classificação de risco, regimes de notificação e de registro, e requisitos de rotulagem e instruções de uso de dispositivos médicos, entrará em vigor em 1º de março de 2023 (Art. 67). O Art. 61 diz que serão aceitos protocolos de petições de registro de dispositivos médicos com a estruturação de relatório técnico prevista na RDC nº 185, de 22 de outubro de 2001, protocolizadas até o dia 28 de fevereiro de 2023. Pergunto: será possível o envio de processos de registro com a nova estruturação da RDC 751/2022 antes do início da vigência da mesma (1/03/2023), ou 25

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 26; original image governs.
Searchable PDF text layer

até esta data deve-se obrigatoriamente utilizar a estruturação da RDC 185/01? Haverá alterações nos check-lists e na maneira de realizar o protocolo? Os processos de regularização de produtos para saúde (dispositivos médicos) devem ser peticionados na Anvisa em conformidade ao disposto na Resolução – RDC nº 185 de 2001, pois esta é a Resolução vigente. A Resolução – RDC nº 751 de 2022 somente entrará em vigor a partir de 1º de março de 2023 e oportunamente serão realizadas as devidas atualizações nos check lists dos assuntos das petições. 59. Considerando a publicação da RDC 751/22 e a necessidade de Revalidação de Registros ANVISA no período entre sua publicação e sua vigência, tenho alguns questionamentos relacionados a como proceder em relação ao reenquadramento de Classificação de Risco e peço ao Senhores esclarecimentos aos pontos a seguir: 1. O processo de Revalidação pode englobar o reenquadramento de Classes de Risco, se aplicável? 2. Os processos de Revalidação podem gerar Notificação de Exigência seja por pendências relacionadas à documentação desatualizada ou por classe de risco alterada pela RDC 751/22? 3. Nos casos em que houver reenquadramento de Classe de Risco pela 751 e isso não for informado no processo de Revalidação, existe risco de indeferimento da Revalidação por informação de Classe de Risco incorreta? 4. Em casos de processos em que não couber Revalidação, mas sim aprovação imediata ou requerida, o reenquadramento de Classe de Risco poderá ser informado nos dois tipos de alterações ou a ANVISA irá disponibilizar assunto de petição específico? Sim. As adequações de classe de risco, que não envolvam alteração de regime de regularização, deverão ser realizadas na primeira petição secundária protocolada na ANVISA a partir da vigência da Resolução - RDC nº 751 de 2022. Pode ser uma petição de revalidação ou alteração. A petição de revalidação deverá ser instruída com a documentação relacionada no Art. 27 da Resolução – RDC nº 751 de 2022 e será analisada pela equipe técnica. No entanto, a petição poderá ser indeferida caso se enquadre no § 4º do Art. 10 dessa RDC, que estabelece: “Não será passível de exigência técnica a petição com ausência de documentos, formulários e declarações, previstos na relação de documentos de instrução processual, preenchidos de forma incompleta ou com informações faltantes ou ilegíveis, ou obsoletos, sem certificado de conformidade quando aplicável, ou sem evidências clínicas para produtos com tecnologia ou indicação inovadora, ensejando a não anuência ou o indeferimento sumário da petição.” Sim, existe risco de indeferimento da Revalidação por informação de Classe de Risco incorreta. Nos casos em que houver reenquadramento de Classe de Risco pela Resolução – RDC nº 751 de 2022 e isso não for informado no processo de Revalidação. Conforme informado anteriormente, as empresas deverão utilizar, a partir da vigência da resolução - RDC nº 751 de 2022, a primeira petição secundária protocolada na Anvisa para adequação da classe de risco de produtos que já estão registrados e que continuarão a ser registrados (por exemplo, alteração da classe III para IV). 60. A partir da vigência da RDC 751/2022, a primeira petição secundária protocolada na Anvisa deve ser utilizada para adequação da classe de risco de produtos já registrados. 26

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 27; original image governs.
Searchable PDF text layer

Devido aos riscos de indeferimento descritos caso por algum motivo a empresa não se atente a sua realização, para produtos sem pós registros previstos em médio-longo prazo, poderá a empresa já realizar as adequações por meio da petição “Retificação ANVISA”? Sim, a empresa poderá realizar as adequações por meio de petição de retificação, apresentando o Certificado de Boas Práticas de Fabricação (CBPF) para a classe de risco do dispositivo. 61. Para os casos em que a classificação de risco do produto mudou (por exemplo, implantes mamários e dispositivos ortopédicos), como deve ser feita a atualização da classe de risco do certificado de boas práticas de fabricação? Esta pode ser feita através de um aditamento ou é responsabilidade da empresa solicitante entrar com o pedido de alteração da classe de risco do certificado de boas práticas de fabricação? A empresa solicitante deverá peticionar a alteração de classe de risco do Certificado de Boas Práticas de Fabricação (CBPF). Outros esclarecimentos sobre alteração em Certificados de Boas Práticas de Fabricação devem ser obtidos junto à área de fiscalização da Anvisa. 62. Em relação ao reenquadramento de classe de risco em que há alteração do regime de regularização de notificação para registro: a) Haverá um assunto de petição específico para este reenquadramento? B) Haverá taxa específica para o reenquadramento além da taxa de solicitação do CBPF? C) Haverá publicação em DOU da aprovação de reenquadramento ou apenas ajuste na base de dados da Anvisa? D) Caso o CBPF seja solicitado para o reenquadramento para regime de registro, entretanto a sua aprovação demore mais que o prazo estipulado para adequação estabelecido pela RDC 751/22 (365 dias), a empresa poderá continuar ar comercialização do dispositivo normalmente? Existirão assuntos específicos para o reenquadramento de notificação para registro, os quais terão fatos geradores e respectivas taxas. As petições de reenquadramento serão publicadas no DOU. Os prazos e demais requisitos para o reenquadramento estão relacionados no Art. 62 da Resolução – RDC nº 751 de 2022. 63. Em relação ao art. 61, poderiam confirmar se, em eventual petição de alteração de registro de aprovação requerida, o detentor poderá apresentar a nova estrutura de Dossiê Técnico apenas das partes aplicáveis à alteração? O check list indicará a documentação necessária para a alteração do registro, não sendo necessária a apresentação completa do dossiê técnico. 27

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 28; original image governs.
Searchable PDF text layer

5. Normas Relacionadas • LEI Nº 6.360, DE 23 DE SETEMBRO DE 1976. Dispõe sobre a Vigilância Sanitária a que ficam sujeitos os Medicamentos, as Drogas, os Insumos Farmacêuticos e Correlatos, Cosméticos, Saneantes e Outros Produtos, e dá outras Providências. • LEI Nº 6.437, DE 20 DE AGOSTO DE 1977. Configura infrações à legislação sanitária federal, estabelece as sanções respectivas, e dá outras providências. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 185, DE 22 DE OUTUBRO DE 2001. Aprova o Regulamento Técnico que consta no anexo desta Resolução, que trata do registro, alteração, revalidação e cancelamento do registro de produtos médicos na Agência Nacional de Vigilância Sanitária - ANVISA. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 27, DE 02 DE MAIO DE 2008. Estabelece regras gerais para os produtos para a saúde, quando fabricados no Brasil e destinados exclusivamente à exportação. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 81, DE 05 DE NOVEMBRO DE 2008. Dispõe sobre o regulamento técnico de bens e produtos importados para fins de vigilância sanitária. • RESOLUÇÃO DA DIRETORIA COLEGIADA – RDC Nº 36, DE 26 DE AGOSTO DE 2015. Dispõe sobre a classificação de risco, os regimes de controle de notificação e registro e os requisitos de rotulagem e instruções de uso de produtos para diagnóstico in vitro, inclusive seus instrumentos e dá outras providências. • RESOLUÇÃO DE DIRETORIA COLEGIADA - RDC Nº 340, DE 6 DE MARÇO DE 2020. Dispõe sobre as alterações de informações nos processos de regularização de dispositivos médicos e dá outras providências. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 431, DE 13 DE OUTUBRO DE 2020. Dispõe sobre o carregamento de instruções de uso no portal eletrônico da Anvisa, vinculado aos processos de regularização de dispositivos médicos e dá outras providências. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 546, DE 30 DE AGOSTO DE 2021. Dispõe sobre os requisitos essenciais de segurança e eficácia aplicáveis aos produtos para saúde • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 548, DE 30 DE AGOSTO DE 2021. Dispõe sobre a realização de ensaios clínicos com dispositivos médicos no Brasil. • RESOLUÇÃO DE DIRETORIA COLEGIADA - RDC Nº 549, DE 30 DE AGOSTO DE 2021. Dispõe sobre os procedimentos para certificação compulsória dos equipamentos sob regime de Vigilância Sanitária. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 553, DE 30 DE AGOSTO DE 2021. Dispõe sobre o registro de produtos utilizados no procedimento de pigmentação artificial permanente da pele. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 556, DE 30 DE AGOSTO DE 2021. Dispõe sobre os requisitos para agrupamento de materiais de uso em saúde para fins de 28

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 29; original image governs.
Searchable PDF text layer

registro e notificação na Agência Nacional de Vigilância Sanitária e adota etiquetas de rastreabilidade para produtos implantáveis. • RESOLUÇÃO DA DIRETORIA COLEGIADA - RDC Nº 579, DE 25 DE NOVEMBRO DE 2021. Dispõe sobre a importação, comercialização e doação de dispositivos médicos usados e recondicionados. • RESOLUÇÃO DE DIRETORIA COLEGIADA - RDC Nº 594, DE 28 DE DEZEMBRO DE 2021. Dispõe sobre os requisitos para o agrupamento de materiais implantáveis em ortopedia para fins de registro e dá outras providências. • INSTRUÇÃO NORMATIVA – IN Nº 4, DE 15 DE JUNHO DE 2012. Estabelece regras para disponibilização de instruções de uso em formato não impresso de produtos para saúde. 29

ANVISA RDC751/2022 Q&A —edition2 — original complete physical PDF page 30; original image governs.
Searchable PDF text layer

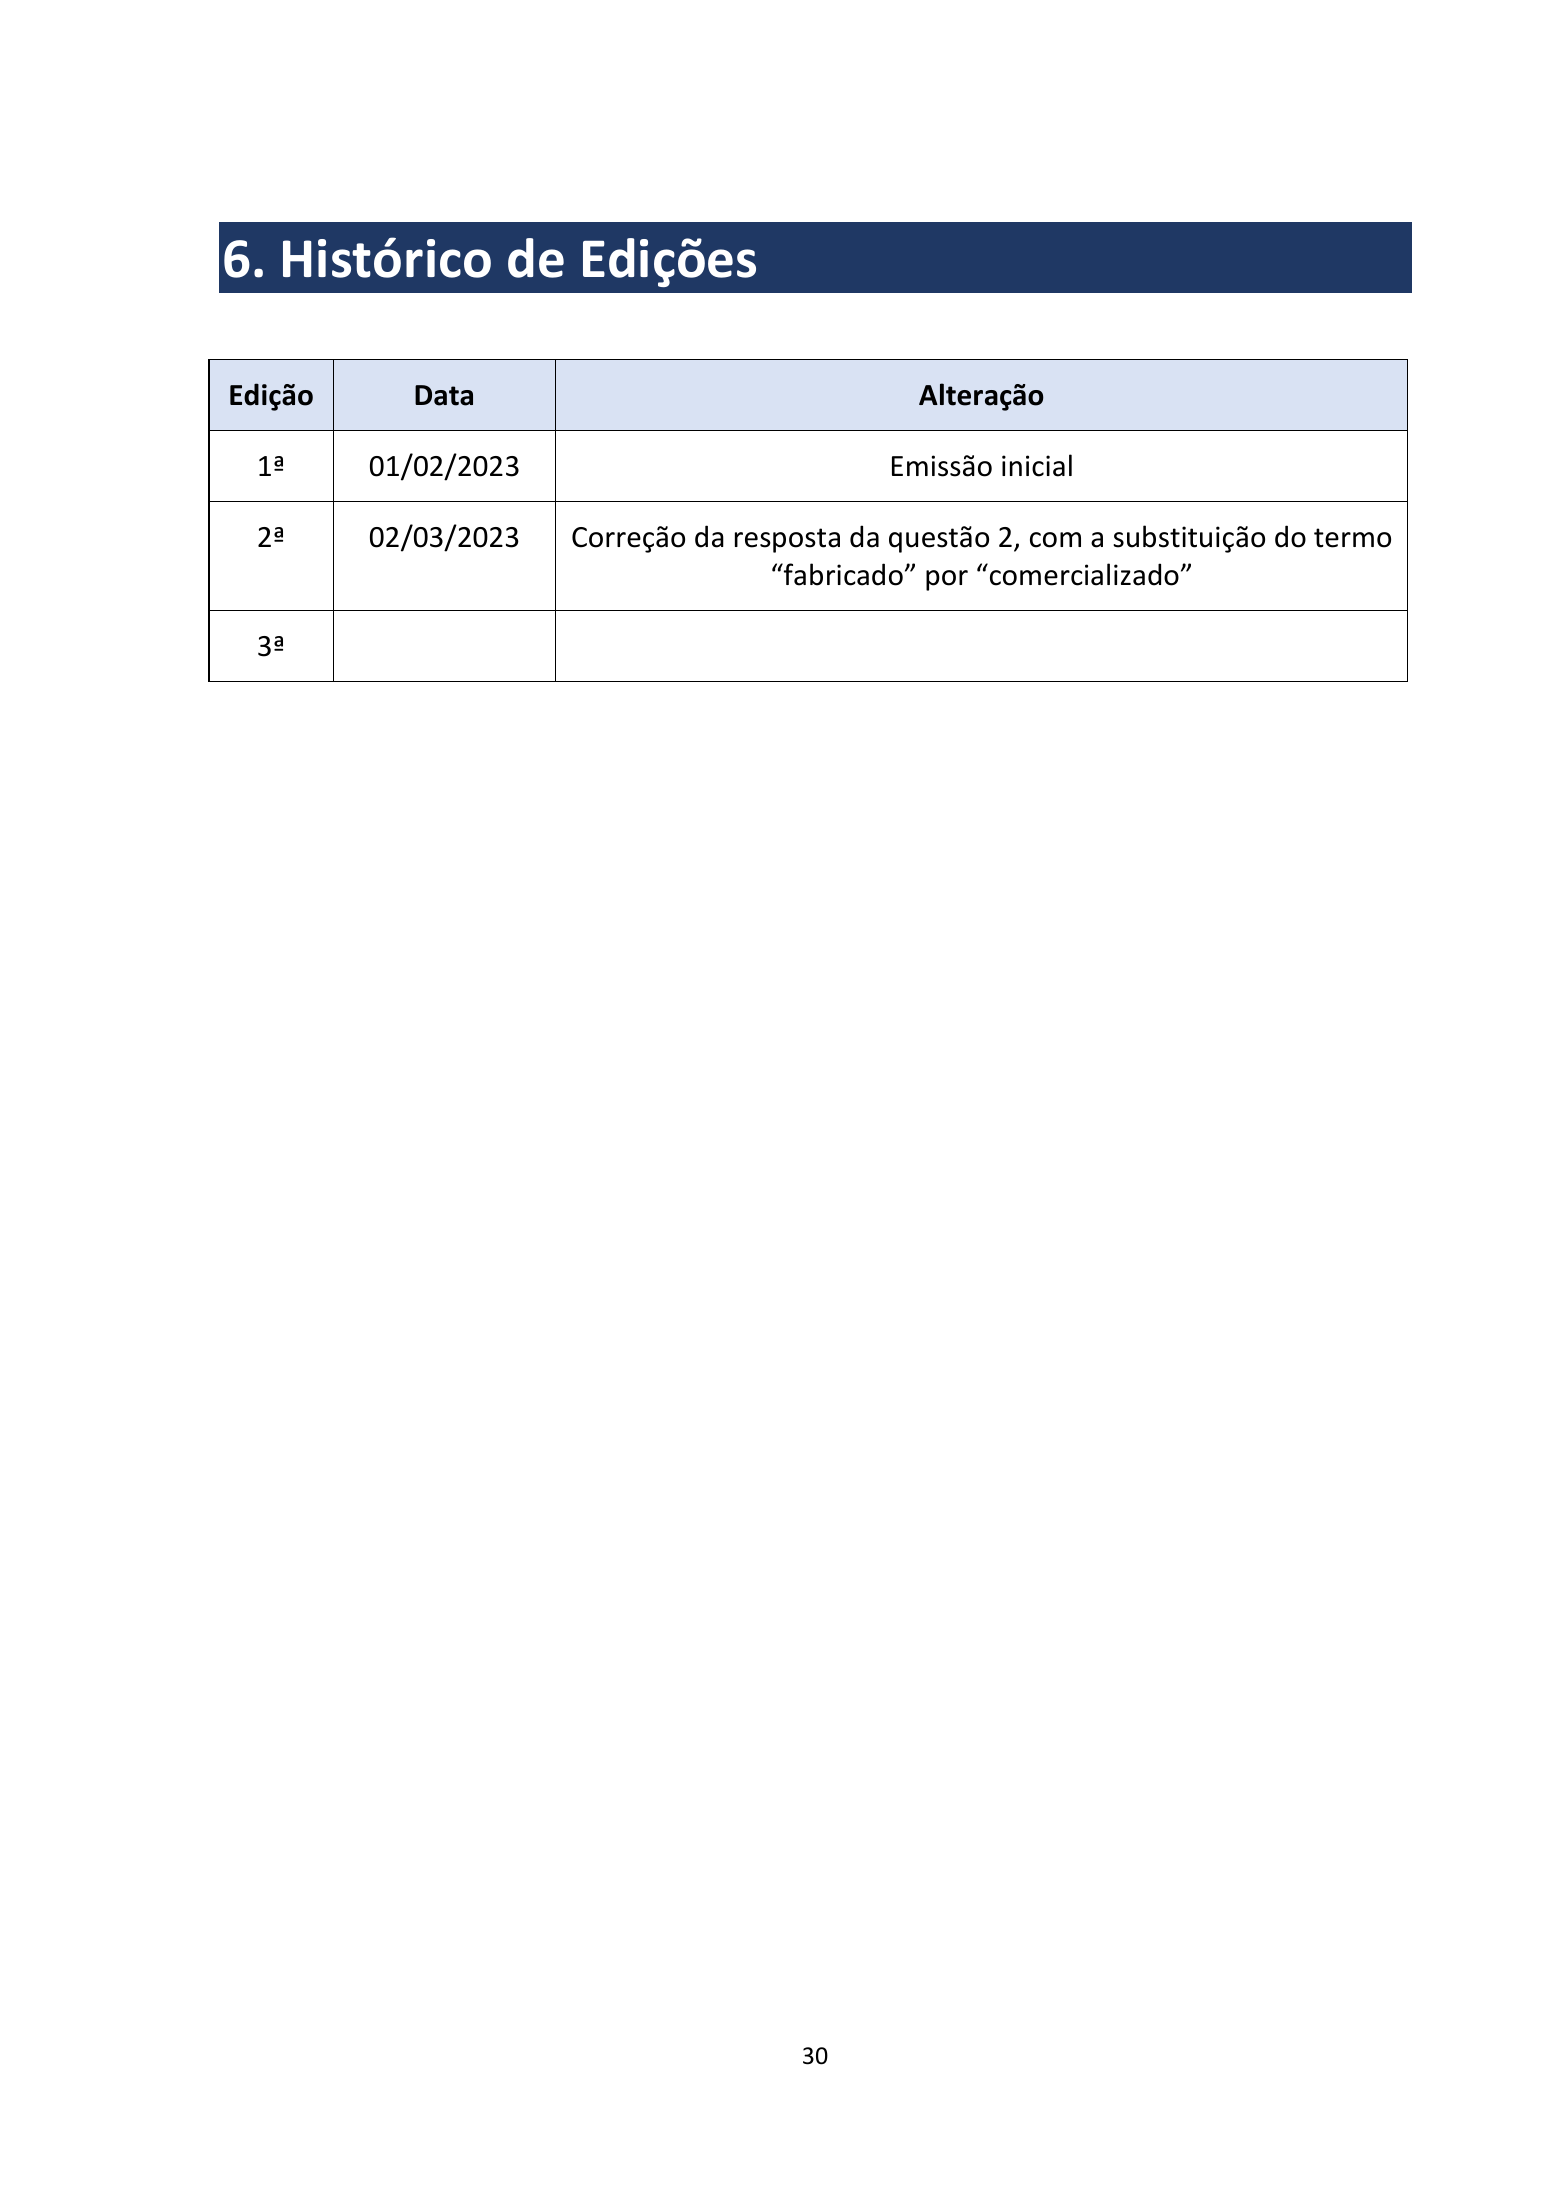
6. Histórico de Edições Edição Data Alteração 1ª 01/02/2023 Emissão inicial 2ª 02/03/2023 Correção da resposta da questão 2, com a substituição do termo “fabricado” por “comercializado” 3ª 30