Readable HTML

Portuguese — complete official IVD Q&A; original pages and qualified native text

ANVISA RDC 830/2023 Q&A — edition 2 — Perguntas & Respostas — RDC nº 830, de 6 de dezembro de 2023, 2ª edição

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Portuguese.

Contents
ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 1; original image governs.
Searchable PDF text layer

PERGUNTAS ? & RESPOSTAS RDC nº 830, de 6 de dezembro de 2023 Classificação de risco, regimes de notificação e de registro e requisitos de rotulagem e instruções de uso de dispositivos médicos IVD. Gerência-Geral de Tecnologia de Produtos para Saúde 2ª edição Brasília, 10 de janeiro de 2025

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 2; original image governs.
Searchable PDF text layer

Diretor-Presidente Antônio Barra Torres (1ª edição) Rômisson Rodrigues Mota – Diretor-Presidente Substituto (2ª edição) Diretor Daniel Meirelles Fernandes Pereira (1ª edição) Danitza Passamai Rojas Buvinich (2ª edição) Gerência-Geral de Tecnologia de Produtos para Saúde Karen de Aquino Noffs Elaboração Christiane da Silva Coelho Revisão: Marcella Melo Vergne de Abreu Gerência de Produtos para Diagnóstico in vitro Christiane da Silva Coelho Fabiane Resende Gomes Juliana Costa Curta Marcella Melo Vergne de Abreu Olavo Ossamu Inoue Valter Pereira de Oliveira Vania Morena Cruzes ggtps@anvisa.gov.br Copyright© Anvisa, 2025 – 2ª edição 2

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 3; original image governs.
Searchable PDF text layer

Sumário 1. Introdução .............................................................................................................................. 5 2. Escopo ..................................................................................................................................... 6 3. Lista de Abreviaturas .............................................................................................................. 7 4. Perguntas e Respostas ............................................................................................................ 8 4.1. Capítulo I - Disposições iniciais.........................................................................................................................8 4.1.1 - Objetivo........................................................................................................................................................8 4.1.2 - Abrangência..................................................................................................................................................8 4.1.3 - Definições.....................................................................................................................................................9 4.2. Capítulo II - Classificação de risco de dispositivos médicos IVD........................................................................8 4.2.1 Enquadramento e regimes de controle..........................................................................................................9 4.2.2 Regras de classificação....................................................................................................................................9 4.3.3 Aplicação das regras de classificação............................................................................................................10 4.3. Capítulo III - Solicitação e notificação ou registro e sua manutenção............................................................11 4.3.1 Procedimento para Notificação ou Registro.................................................................................................11 4.3.2 Notificação....................................................................................................................................................12 4.3.3 Registro.........................................................................................................................................................12 4.3.4 Alteração de Notificação ou Registro............................................................................................................12 4.3.5 Revalidação de Registro................................................................................................................................12 4.3.6 Cancelamento de Notificação ou Registro....................................................................................................12 4.3.7 Conformidade das informações....................................................................................................................12 4.3.8 Repositório documental............................................................................................................................... 12 4.3.9 Reavaliação processual.................................................................................................................................12 4.4. Capítulo IV - Sanções administrativas.............................................................................................................15 4.5. Capítulo V - Formulários e informações do solicitante e seus dispositivos médicos IVD...............................15 4.6. Capítulo VI - Rótulos e Instruções de uso.......................................................................................................15 4.6.1 Requisitos de rótulos e instruções de uso....................................................................................................15 4.6.2 Instruções de uso em formato não impresso...............................................................................................16 4.7. Capítulo VII - Dossiê técnico............................................................................................................................21 4.8. Capítulo VIII - Disposições finais e transitórias...............................................................................................21 4.9. Anexo I - Regras de classificação.....................................................................................................................24 3

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 4; original image governs.
Searchable PDF text layer

4.10. Diversos.........................................................................................................................................................26 5. Normas Relacionadas.................................................................................................28 6. Histórico de Edições ............................................................................................................. 29 4

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 5; original image governs.
Searchable PDF text layer

1. Introdução Este documento de Perguntas & Respostas se refere à Resolução da Diretoria Colegiada – RDC nº 830, de 06 de dezembro de 2023, que dispõe sobre a classificação de risco, os regimes de notificação e de registro, e os requisitos de rotulagem e instruções de uso de dispositivos médicos para diagnóstico in vitro, inclusive seus instrumentos, que entrará em vigor no dia 1º de junho de 2024. Sem prejuízo das determinações existentes nos dispositivos legais, este documento tem como objetivo apresentar esclarecimentos às dúvidas recebidas até o momento sobre esta Resolução, por todos os canais de atendimento ao público da Anvisa. O documento foi estruturado em seções que agrupam as dúvidas em torno de um tema específico. De todo modo, alguns dos questionamentos aplicáveis a múltiplas seções, permaneceram em apenas uma seção para evitar repetitividade e trazer maior facilidade à leitura do documento. As abreviações utilizadas neste documento têm o mesmo significado das descritas na Resolução da Diretoria Colegiada – RDC nº 830, de 06 de dezembro de 2023. Ressalta-se que este documento é um instrumento de esclarecimento, não-regulatório, de caráter não-vinculante, destinado unicamente a esclarecer dúvidas sobre a Resolução de Diretoria Colegiada - RDC nº 830, de 06 de dezembro de 2023. Portanto, o presente documento não se destina à ampliação ou restrição de requisitos técnicos. Espera-se que as orientações possam auxiliar os órgãos do Sistema Nacional de Vigilância Sanitária (SNVS), as empresas fabricantes, importadoras e distribuidoras de dispositivos médicos sujeitos ao regime de vigilância sanitária, e os serviços de saúde, na correta implementação e fiscalização do regulamento em questão. Detalhes sobre o processo regulatório de elaboração da Resolução podem ser encontrados na Ficha de Planejamento Regulatório do Tema nº 11.6 - Classificação de risco, os regimes de controle de cadastro e registro e os requisitos de rotulagem e instruções de uso de produtos para diagnóstico in vitro (Revisão da RDC nº 36/2015) da Agenda Regulatória 2021-2023. Para dúvidas adicionais, entre em contato com a Central de Atendimento da Anvisa: https://www.gov.br/anvisa/pt-br 5

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 6; original image governs.
Searchable PDF text layer

2. Escopo Este documento deve ser utilizado para dirimir dúvidas e alinhar interpretações sobre a Resolução – RDC nº 830, de 06 de dezembro de 2023, tanto pelo setor regulado, compreendendo as empresas fabricantes, importadoras e distribuidoras de dispositivos médicos para diagnóstico in vitro, e os serviços de saúde, quanto pelas instituições que compõem o Sistema Nacional de Vigilância Sanitária (SNVS). 6

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 7; original image governs.
Searchable PDF text layer

3. Lista de Abreviaturas • Agência Nacional de Vigilância Sanitária (Anvisa) • Autorização de Funcionamento de Empresa (AFE) • Certificado de Boas Práticas de Fabricação (CBPF) • Diário Oficial da União (DOU) • Gerência de Produtos para Diagnóstico in vitro (GEVIT) • Gerência-Geral de Tecnologia de Produtos para Saúde (GGTPS) • Instrução Normativa (IN) • Point of Care Testing (PoCT) • Original Equipment Manufaturer (OEM) • Resolução de Diretoria Colegiada (RDC) • Sistema Nacional de Vigilância Sanitária (SNVS) • Software as Medical Devices (SaMD) 7

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 8; original image governs.
Searchable PDF text layer

4. Perguntas e Respostas 4.1. Capítulo I – Das disposições iniciais 4.1.1. Objetivo 4.1.2. Abrangência 1. A remoção do inciso IV do parágrafo único do art. 2º da RDC nº 36/2015, o qual dizia que a Resolução não se aplicava aos seguintes produtos: “IV - aos reagentes laboratoriais que sejam destinados ao diagnóstico em qualquer tipo de amostra não humana”, gera alguma mudança de entendimento ou permanece o mesmo de que produtos que são destinados a amostras não humanas não fazem parte do escopo de produto para diagnóstico in vitro? Não houve mudança de entendimento, visto que, de acordo com o art. 4º, XI, da RDC nº 830/2023, amostras não humanas não entram na definição de dispositivo médico para diagnóstico in vitro: “XI - dispositivo médico para diagnóstico in vitro: reagentes, calibradores, padrões, controles, coletores de amostra, softwares, instrumentos ou outros artigos, usados individualmente ou em combinação, com intenção de uso determinada pelo fabricante, para a análise in vitro de amostras derivadas do corpo humano, exclusivamente ou principalmente, para fornecer informações para fins de diagnóstico, auxílio ao diagnóstico, monitoramento, compatibilidade, triagem, predisposição, prognóstico, predição ou determinação do estado fisiológico” 2. O inciso II do § 1º do art. 2º orienta que apresentações constituídas por dois ou mais dispositivos médicos regularizados e em suas embalagens individuais de apresentações íntegras estão isentos de notificação ou registro. Pode dar exemplo de apresentações comerciais? Seria, por exemplo, combos de sistemas de glicemia? Os combos dos sistemas de glicemia são bons exemplos. Vamos considerar 3 produtos: o instrumento leitor (glicosímetro), as tiras reagentes e um lancetador. Cada um destes produtos corresponde a um dispositivo médico e todos estão regularizados individualmente. Muitas combinações possíveis podem ser feitas, uma vez que foram validados para uso em conjunto. Resta, portanto, respeitar a utilização da embalagem íntegra de cada um dos produtos, isto é, eles vão possuir rótulos e instruções de uso próprias, portanto, a combinação deles não constituirá um novo produto. Destacamos que a embalagem externa deve permitir verificar a identificação das informações de rotulagem de cada um dos produtos. Exemplos de combinações de apresentações que se enquadram neste critério da Resolução: 1 – Instrumento leitor (Anvisa nº xxx) + tiras reagentes (Anvisa nº xxx) 2 – Tiras reagentes (Anvisa nº xxx) + lancetador (Anvisa nº xxx) 8
ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 9; original image governs.
Searchable PDF text layer

3 – Instrumento leitor (Anvisa nº xxx) + tiras reagentes (Anvisa nº xxx) + lancetador (Anvisa nº xxx) 4.1.3. Definições 3. Quando se tem um acessório vinculado a um registro, o qual não será mais renovado, como manter a regularização deste acessório, para que os pacientes possam manter sua terapia ativa, com os devidos acessórios e consumíveis? Este acessório deve ser notificado a parte? A importação e comercialização do acessório pode ser mantido? Pela definição, os acessórios por si sós não são dispositivos médicos para diagnóstico in vitro, sendo assim, não seria possível obter a regularização apenas para o acessório. Sugerimos que consultas a situações específicas sejam encaminhadas com as informações concretas pelos canais oficiais da Anvisa para permitir uma manifestação assertiva. A definição de acessório descrita no art. 4º da Resolução é: “I - acessório (de um dispositivo médico para diagnóstico in vitro): produto, que por si só não seja um dispositivo médico para diagnóstico in vitro, destinado pelo seu fabricante a ser utilizado em conjunto com um ou vários dispositivos médicos para diagnóstico in vitro, para permitir ou ajudar de forma específica e direta que o(s) dispositivo(s) sejam usados de acordo com a finalidade pretendida” 4.2. Capítulo II – Classificação de risco de dispositivos médicos para diagnóstico in vitro 4.2.1. Enquadramento e regimes de controle 4.2.2. Regras de classificação 4. Será disponibilizada alguma lista para consulta das classificações de risco que sofrerão alteração com a publicação da RDC nº 830/2023? Na vigência da RDC nº 830/2023 a relação de nomes técnicos disponível tanto no portal da Anvisa (https://consultas.anvisa.gov.br/#/nomes-tecnicos/), quanto no formulário do peticionamento do Solicita, estará atualizada frente às classificações de risco. Caso a empresa identifique que possui um produto, que pelas regras de classificação, teria um nome técnico associado a uma classe de risco diferente, deve solicitar a inclusão ou avaliação por meio do SEI, apresentando a fundamentação e a regra de classificação de referência. No levantamento inicial de revisão dos nomes técnicos e regras, a Anvisa identificou alguns parâmetros que requerem adequação e que poderão utilizar tanto o assunto de “Reenquadramento Sanitário” (a ser criado), quanto o “8420 - IVD – Retificação – Correção pela ANVISA” de acordo com cada situação, para adequação dos processos. Esta relação de nomes técnicos será divulgada no webinar do dia 11/03/2024 e no portal. A escolha do assunto depende da identificação quanto a mudança no regime de regularização. Caso seja no sentido do menor para o maior risco sanitário, isto é, mudança de notificação 9

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 10; original image governs.
Searchable PDF text layer

para registro, o assunto deve ser o de “Reenquadramento Sanitário”. O caminho inverso, onde haverá mudança de registro para notificação, a adequação deverá ser requerida por meio da petição de “IVD – Retificação – Correção pela ANVISA”. No portal da Anvisa, pelo caminho Centrais de Conteúdo > Publicações > Produtos para Saúde > Manuais, Guias e Orientações, estão disponíveis as listas de “Nomes técnicos – Mudança de classe de risco” e “Nomes técnicos associados a mais de uma classe de risco”. Ressaltamos que a classificação de risco é um processo dinâmico baseado na finalidade de uso dos produtos, motivo pelo qual a atualização das classes pode ocorrer a qualquer momento, considerando as regras vigentes. 5. A Anvisa fará uma comunicação produto a produto solicitando o reenquadramento? Ou isso se dará apenas na renovação? Não. A empresa deverá fazer uma avaliação do seu portfólio e proceder, se necessário, o reenquadramento para cada um dos produtos dentro do prazo estabelecido na Resolução. Podem ocorrer situações pontuais que não tenham sido identificadas pela Anvisa previamente e, a depender de cada caso, a comunicação quando necessária será realizada por meio de ofício. 6. Recomendações de sociedades médicas reconhecidas ou políticas estaduais ou municipais poderiam embasar uma solicitação de registro de autoteste? Essas recomendações por si só não serão suficientes. As vedações para produtos autotestes a parâmetros de notificação compulsória estão previstas no art. 10 da RDC nº 830/23 e poderão ser afastadas por Resolução da Diretoria Colegiada, em decorrência de demanda recebida do Ministério da Saúde. A notificação compulsória permite o planejamento e a implementação de medidas de saúde pública, incluindo a regulação, intervenção e atuação em condicionantes e determinantes da saúde, para a proteção e promoção da saúde da população, prevenção e controle de riscos, agravos e doenças. Desta forma, a vigilância em saúde atua por meio de um processo contínuo e sistemático de coleta, consolidação, análise de dados e disseminação de informações sobre eventos relacionados à saúde. A possibilidade de afastamento da vedação a autotestes a parâmetros de notificação compulsória está restrita ao Ministério da Saúde e ampara-se justamente nos impactos que uma medida não alinhada poderia trazer às ações estratégicas em saúde. 4.2.3. Aplicação das regras de classificação 7. Após a vigência da RDC nº 830/2023, como ficarão as petições de registro de dispositivos de controle sem valores quantitativos ou qualitativos, que terão o regime de classificação alterados para II, que foram submetidas antes da vigência da RDC nº 830/2023 e que ainda não tiveram a exigência solicitando a análise prévia emitida ou a exigência foi emitida e está dentro do prazo de 120 dias? Como se deve proceder para adequar uma família de controles 10

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 11; original image governs.
Searchable PDF text layer

que contém controles com valor atribuído (positivos) e sem valores atribuídos (apresentações negativos e não ensaiados)? Para aplicação da legislação que será utilizada na análise do processo, considera-se a data do protocolo da petição. Dessa forma, se a petição foi protocolada na vigência da RDC nº 36/2015, a empresa deve cumprir a exigência exarada no prazo legal previsto. Ademais, esclarecemos que a análise prévia está associada ao analito e não à classificação de risco. Um controle sem valores quantitativos ou qualitativos atribuídos refere-se a um mecanismo ou procedimento de controle que não fornece um resultado específico mensurável ou uma característica qualitativa definível. Em vez disso, esse tipo de controle pode ser utilizado para verificar a integridade, funcionalidade ou consistência do processo ou do dispositivo de teste sem fornecer uma medida exata ou uma qualidade específica. Ressaltamos que os controles desempenham papéis fundamentais nos testes em que são empregados. A indicação da presença ou ausência de um parâmetro é um valor qualitativo. A regra 7 de classificação indica que “os dispositivos sem valores qualitativos ou quantitativos atribuídos são classificados na classe II”. Esta regra também orienta que “os dispositivos médicos para diagnóstico in vitro utilizados como calibradores, padrões ou controles para um analito específico ou para vários analitos com valores quantitativos ou qualitativos pré- definidos, incluindo os estabelecidos lote a lote, seguem a mesma classificação do reagente principal”. Até o momento a Anvisa ainda não identificou situações em família que requeiram adequação em virtude da Regra 7. 8. Os consumíveis dos instrumentos point of care (PoCT) que determinam os gases e a glicose no sangue passaram a ser classificados como classe de risco II na nova resolução? Independentemente de serem PoCT ou não, todos os reagentes para gases sanguíneos, serão enquadrados na classe de risco III, com base na Regra 3 J. Da mesma forma, todos os reagentes para glicose (uso profissional) serão enquadrados na classe de risco II, com base na Regra 6 A. No entanto, os reagentes para glicose (uso leigo) permanecem enquadrados na classe de risco III, conforme a Regra 4. 9. Para os itens da linha de glicose, glicosímetros, e fitas de glicose, eles continuam sendo classe III, pois são de uso doméstico? Os sistemas de monitoramento da glicemia voltados a usuários leigos permanecerão na classe de risco III e estarão enquadrados na Regra 4: “os dispositivos destinados a autoteste são classificados na classe III, à exceção daqueles em que o resultado não seja determinante de um estado clínico crítico, caso em que são classificados na classe II.” 4.3. Capítulo III – Solicitação de notificação ou registro e sua manutenção 4.3.1. Procedimento de Notificação ou Registro 11

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 12; original image governs.
Searchable PDF text layer

4.3.2. Notificação 4.3.3. Registro 4.3.4. Alteração de Notificação ou Registro 4.3.5. Revalidação de Registro 4.3.6. Cancelamento de Notificação ou Registro 4.3.7. Conformidade das informações 4.3.8. Repositório documental 4.3.9. Reavaliação processual 10. A tradução juramentada é exigida somente se o documento não estiver na linguagem português, inglês ou espanhol? Sim. A tradução juramentada deve ser apresentada quando o documento for redigido em qualquer outro idioma que não seja português, inglês ou espanhol. 11. Como solicitar a priorização de análise de alteração decorrente de ação de campo? Por aditamento? Elas são de implementação imediata? A priorização poderá ser solicitada por meio do SEI, com a fundamentação necessária tendo por base a Resolução vigente e/ou a Portaria PT nº 511/2021 que define os critérios cronológicos para análise ou anuência dos processos de registro ou de notificação de dispositivos médicos. A solicitação deve também incluir a identificação do processo ao qual a priorização da análise está sendo solicitada. A alteração poderá ser de implementação imediata ou de aprovação requerida a depender da informação que deverá ser alterada no registro/notificação do produto. Conforme definido no art. 21 da RDC nº 830/2023, a alteração de aprovação requerida somente produzirá efeitos após publicada a decisão final no Diário Oficial da União. Destacamos que a ação de campo é uma atividade realizada em produtos que já se encontram comercializados com objetivo de garantir a segurança e o desempenho do dispositivo em relação ao usuário e ao paciente. A prioridade de análise nas alterações do registro ou notificação decorrentes de ações de campo a que se refere a RDC nº 830/2023 terá efeito nos produtos que serão fabricados e/ou retrabalhados pelo fabricante antes da sua comercialização, se couber. 12. Quais os prazos de transição para alterações dos rótulos/esgotamento do estoque? São os definidos no art. 26? Sim. O prazo de esgotamento de estoque de rótulos e instruções de uso em virtude de alterações, quando aplicável, estão definidos no art. 26 da RDC nº 830/2023 e corresponde a 120 dias contados a partir da publicação da alteração, isto é, o fabricante pode neste período utilizar esse material na fabricação dos produtos. 12

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 13; original image governs.
Searchable PDF text layer

O art. 25 da Resolução trata do esgotamento de estoque de produto acabado, sendo permitida a comercialização e a importação simultâneas das versões envolvidas nas alterações até o fim do prazo de validade ou vida útil do produto. Considerando que a RDC nº 830/2023 estabeleceu requisitos de rotulagem específicos, os prazos indicados no art. 26, aplicável ao esgotamento de estoque de rótulos, passam a contar a partir da vigência desta Resolução, em 1º de junho de 2023. As empresas devem avaliar se haverá necessidade de alteração na rotulagem em virtude dos requisitos desta Resolução e organizar o planejamento da implementação das mudanças e de composição de estoque de produtos. A RDC nº 830/2023 foi publicada em dezembro de 2023 com data de entrada em vigor em 1º de junho de 2024, equivalente a 6 meses para que avaliem os impactos e programem as ações necessárias ao atendimento da Resolução. No quesito rotulagem, o prazo de vigência da Resolução (6 meses), acrescido do prazo do art. 26 (120 dias), conferem às empresas um total de 10 meses para organização, planejamento e implementação das alterações. 13. No caso do prazo de 120 dias de esgotamento de estoque da rotulagem, foi mencionado que o fabricante pode fabricar produtos até dia 29 de setembro de 2024. Considerando que produtos importados tem um período de importação, produtos que seriam fabricados no dia 29 de setembro chegariam no Brasil após 3 ou 4 semanas da fabricação. Isso seria permitido? Ou seja, produtos contendo o rótulo antigo chegaria no Brasil após a data de 29 de setembro considerando o período de importação após a data de fabricação (até 29 de setembro). Sim. Na questão 12, esclarecemos informações quanto a interpretação dos prazos de esgotamento de estoque, tanto de produto acabado, quanto de rótulos, embalagens e instruções de uso. Em linhas gerais, as informações norteadoras de esgotamento de estoque são: a data da alteração e a data de fabricação. Se o produto já tiver sido fabricado quando a publicação da alteração sair, ele é parte do estoque de produtos acabados e pode ser comercializado até o final da sua vida útil ou prazo de validade. Caso a alteração tenha sido publicada, mas a empresa ainda possua rótulos, embalagens e instruções de uso que poderiam ser utilizados, ela tem 120 dias para fabricar os produtos utilizando estes impressos. Neste período, ela estará compondo o estoque de produtos acabados. Conforme indicado no art. 25: “Havendo necessidade de esgotamento de estoque de produtos acabados em decorrência de uma alteração, é permitida a importação e a comercialização simultâneas das versões envolvidas até o fim do prazo de validade ou vida útil do produto.” Destacamos que não há previsão de esgotamento de estoque em virtude de alterações realizadas para solucionar problemas de segurança e desempenho do produto. 14. Havendo necessidade de esgotamento de estoque de produtos acabados em decorrência de uma alteração, é permitida a importação e a comercialização simultâneas 13

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 14; original image governs.
Searchable PDF text layer

das versões envolvidas até o fim do prazo de validade ou vida útil do produto para qualquer tipo de alteração? No caso de produto acabados a exceção é apenas para as alterações realizadas para solucionar problemas de segurança e desempenho do produto como expresso no parágrafo único do art. 25. Certamente, a mudança no nome comercial do produto ou do fabricante legal, por exemplo, pode dificultar a sua identificação e o controle sanitário. As empresas, usuários e o SNVS devem se atentar ao número de regularização do produto e em caso de dúvida entrar em contato com a Anvisa pelos canais oficiais. 15. Capítulo III, seção VIII, art. 34 cita: A disponibilização das instruções de uso será realizada exclusivamente no portal eletrônico da Anvisa, no momento da finalização do protocolo da respectiva petição, independentemente de análise documental por parte da Agência. A dúvida é: Deveremos disponibilizar a IU imediatamente após a protocolização da petição? Quando for publicado o registro deveremos atualizar? Não. A informação do caput orienta que quando é finalizado o protocolo da petição de disponibilização das instruções de uso, este documento fica imediatamente disponível no portal, sem uma avaliação prévia da Anvisa. Conforme indicado no §4º do art. 33, o documento deve guardar concordância com as informações do registro ou notificação, sendo a empresa responsável pelo atendimento à legislação vigente. Os prazos para disponibilização das instruções de uso no repositório documental estão definidos nos parágrafos 5 e 6 do art.33. Considerando a data de publicação do deferimento no DOU, as empresas têm 30 dias para disponibilizar as instruções de uso de novos produtos notificados ou registrados, e também após deferidas as petições de alterações reportáveis ou de implementação imediata. No caso de alterações não reportáveis que impliquem em mudanças nas instruções de uso, o prazo para disponibilização é de 180 dias após a sua implementação. 16. Por que não adotar o termo "detentor de registro" e harmonizar com a RDC nº 751/2022 de Dispositivos Médicos? As regras de classificação poderão ser atualizadas, considerando o progresso tecnológico, o contexto epidemiológico e as informações de pós-mercado obtidas com o uso ou aplicação dos dispositivos médicos para diagnóstico in vitro. Considerando essa possibilidade e visando um menor impacto para ajustes de rotulagem pelas empresas nas situações em que a atualização na classificação de risco levar à mudança no regime de regularização, optamos pelo termo “regularizado por” para comunicar ao consumidor a empresa responsável pelo produto junto à Anvisa. 17. Considerando que a RDC nº 751/2022 preconiza o uso do termo “Detentor do registro” e a RDC nº 830/2023 não está harmonizada quanto a este termo, exigindo o uso de “Regularizado por”, qual dos dois termos deve ser utilizado antes do nome do detentor do registro no caso de um kit contendo dois produtos regularizado individualmente (um deles 14

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 15; original image governs.
Searchable PDF text layer

dispositivo médico regularizado pela RDC nº 751/2022 e outro deles IVD)? Ou seja, na embalagem externa do kit contendo os dois produtos, qual dos dois termos deverá ser utilizado? Há duas questões a se considerar, uma delas é a possibilidade esclarecida na questão 3, aonde produtos nas suas embalagens originais íntegras são comercializados em conjunto. Nesse caso, cada produto deve seguir os critérios de identificação de rótulos equivalente à Resolução aplicável, sendo a RDC nº 751/2022 para dispositivos médicos e a RDC nº 830/2023 para os dispositivos médicos para diagnóstico in vitro. Caso o produto final seja um dispositivo médico para diagnóstico in vitro, no qual, dentre seus componentes há um produto regularizado como material médico, a identificação da rotulagem deve seguir os requisitos da RDC nº 830/2023, cabendo a inclusão do número de regularização daquele componente (material médico) na rotulagem externa. Um exemplo desta situação seria um produto final composto por cassete (IVD), tampão (IVD) e lanceta (material). 4.4. Capítulo IV – Sanções administrativas 4.5. Capítulo V – Formulários de informações do solicitante e seus dispositivos médicos para diagnóstico in vitro 18. É correto afirmar que tanto o responsável legal quanto o responsável técnico precisarão assinar os dossiês técnicos submetidos a Anvisa como prova de serem responsáveis pelas informações apresentadas? O solicitante deve apresentar documentos assinados digitalmente pelos responsáveis legal e técnico, conforme exigido na regulamentação aplicável ou quando apontado na relação de documentos de instrução processual. Em documentos digitalizados, a assinatura eletrônica qualificada, que utiliza certificado digital emitido pela ICP-Brasil, deve ser utilizada. Em documentos nato-digitais, deve ser utilizada assinatura eletrônica qualificada, que utiliza certificado digital emitido pela ICP-Brasil, ou assinatura eletrônica avançada, a exemplo do gov.br https://www.gov.br/governodigital/pt-br/assinatura-eletronica. 4.6. Capítulo VI – Rótulos e instruções de uso de dispositivos médicos 4.6.1. Requisitos de informações de rótulos e instruções de uso 19. O inciso IV do art. 46 indica que "é vedada a inclusão de empresas nacionais nos rótulos, além do fabricante legal e/ou detentor do registro ou da notificação". Nos casos em que há um componente do kit IVD que é passível de regularização separadamente, como, por exemplo, lanceta de segurança, caso o fabricante legal do teste IVD não seja o mesmo fabricante ou detentor do registro da lanceta, a informação do detentor do registro e 15

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 16; original image governs.
Searchable PDF text layer

fabricante legal da lanceta, além do seu registro na ANVISA, deve ser informada nos rotulo externo do produto? ou no rotulo da embalagem primaria? Nesse caso, ficam descritos na rotulagem externa ambos o fabricante legal do kit IVD e detentor do registro, e informação de fabricante legal e detentor do registro da lanceta? Na rotulagem secundária deve constar apenas a identificação do fabricante legal e do detentor do registro do kit. Quanto ao componente que seja regularizado à parte, como a lanceta, deve ser informado na rotulagem secundária o número de regularização na Anvisa. 4.6.2. Instruções de uso em formato não impresso 20. A adequação da rotulagem primária dos instrumentos deverá ser realizada nos instrumentos em campo, que já estão instalados com os clientes ou essa adequação se aplica somente a novos instrumentos que comercializaremos após a vigência da RDC nº 830/2023. Não. A adequação se aplica apenas aos novos instrumentos que serão fabricados, importados ou comercializados após a vigência da RDC nº 830/2023. 21. Para instrumentos IVD que tipo de alerta ou precaução deverão constar na rotulagem secundária (externa)? Os alertas e precauções que devem constar na rotulagem externa do produto dependem do tipo de produto e seu projeto. Devem estar na rotulagem, quaisquer questões (alertas ou precauções) para as quais o usuário deva estar atento em relação à utilização do produto, como, por exemplo, aquelas que possam comprometer o funcionamento do instrumento (equipamento). 22. A adequação de rotulagem para inserção do termo “regularizado por" é considerada não reportável? Sim. Esta é uma alteração de formatação classificada conforme o parágrafo 2º do art. 16 como alteração não reportável. 23. Quanto as informações que devem constar na rotulagem secundária, para os casos em que o detentor do registro é o próprio fabricante, os dados devem ser informados em duplicidade ou nesses casos é permitido utilizar o termo "fabricado e regularizado por"? Sim, é permitido utilizar os termos "fabricado e regularizado por” ou “fabricante/regularizado por”. A informação pode ser apresentada com qualquer formato que atenda à norma. A rotulagem externa dos dispositivos médicos para diagnóstico in vitro (IVD) traz informações voltadas à identificação do produto, incluindo sua validade e condições de armazenamento, além da identificação das empresas responsáveis pela sua regularização no país e pela sua fabricação. Estes dados legais favorecem o controle sanitário, a rastreabilidade e a identificação, pelos usuários, das informações essenciais relacionadas ao produto. 16

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 17; original image governs.
Searchable PDF text layer

24. Com respeito ao uso de equipamentos em ambiente hospitalar de cuidados críticos, cuja gestão é realizada pelo laboratório central, surge a questão sobre a necessidade da entrega de instruções de uso impressas, em casos em que o equipamento é fisicamente utilizado à beira do leito, embora gerenciado pelo laboratório. Além disso, há incerteza quanto à inclusão na definição de PoCT para equipamentos auditados e vinculados ao laboratório do hospital, mas que operam fora fisicamente do laboratório. Outra indagação refere-se à diferenciação nos requisitos entre equipamentos classificados como PoCT reagente, PoCT instrumento e PoCT sabonete, se eles teriam as mesmas regras para instrução de uso impressa. Essas dúvidas buscam esclarecimentos sobre a abrangência das regulamentações e padrões aplicáveis a diferentes situações de uso e gestão de equipamentos em contextos hospitalares. Para fins de oferta de instruções de uso em formato não impresso, a Resolução veda esta possibilidade aos dispositivos de uso profissional que foram projetados para serem operados fora do ambiente físico do laboratório clínico, geralmente próximo ou ao lado do paciente (PoCT), portanto, estes produtos devem ser comercializados com a documentação impressa, independente se são equipamentos ou reagentes. Situação análoga ocorre aos produtos enquadrados como “autoteste”, que obrigatoriamente devem ser comercializados com instruções de uso impressas. Os critérios para utilização de instruções de uso em formato não impresso estão definidos na Seção II do Capítulo VI da RDC nº 830/2023. 25. Para os equipamentos classificados como PoCT e empregados por profissionais de saúde em ambientes hospitalares, seria aceitável a entrega de um Guia Rápido/Procedimento Operacional Padrão (POP) durante o treinamento inicial para a utilização do equipamento? Dada a extensão e complexidade frequentemente associadas aos manuais de instruções, que ocasionalmente ultrapassam 100 páginas, julgamos mais sensato disponibilizar um guia de consulta para os operadores juntamente com o equipamento. Nesse contexto, a possibilidade de oferecer o manual exclusivamente em formato eletrônico também é considerada. Adicionalmente, surge a dúvida se o Guia Rápido poderia ser equiparado a uma instrução de uso válida. O guia rápido não substitui a instrução de uso e o material utilizado para treinamento é de responsabilidade do fabricante ou do seu representante autorizado. As instruções de uso têm controle de versões e rastreabilidade, sendo um aspecto importante para assegurar que as informações disponibilizadas correspondem às aplicáveis ao respectivo produto/modelo. Os critérios para utilização de instruções de uso em formato não impresso estão definidos na Seção II do Capítulo VI da RDC nº 830/2023. 26. Quais informações são esperadas para atendimento do requisito referente ao item “Informações de Projeto e Desenvolvimento” que consta como requisito do Anexo II? 17

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 18; original image governs.
Searchable PDF text layer

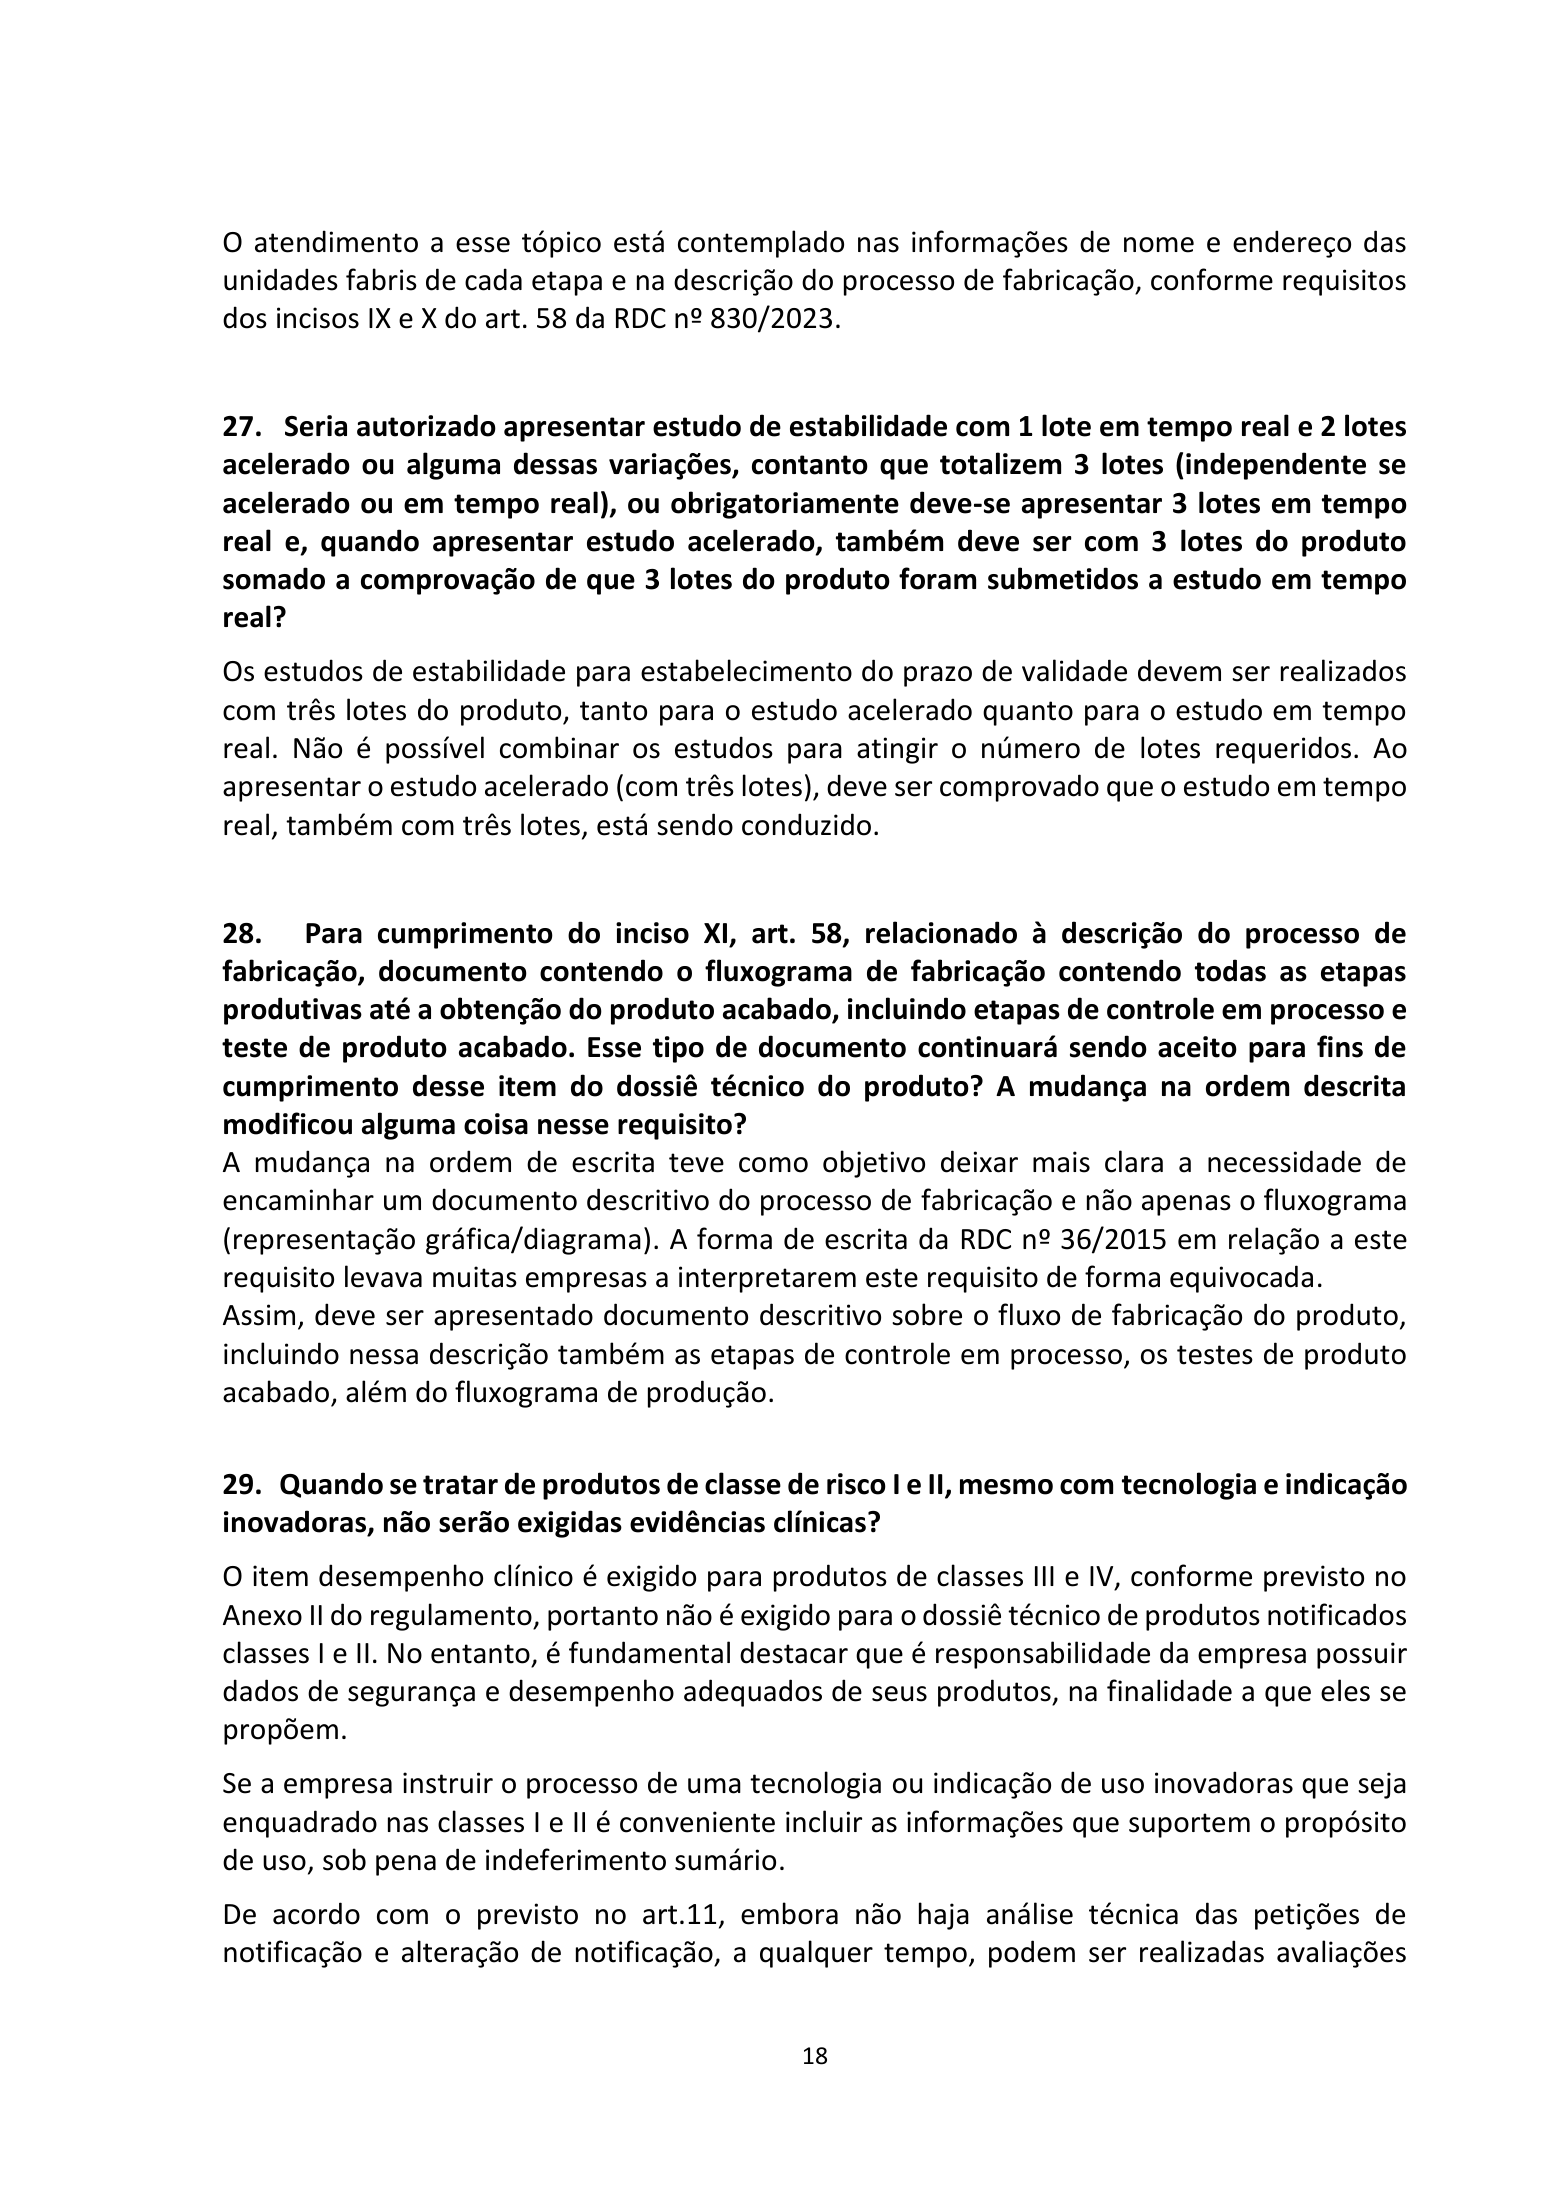
O atendimento a esse tópico está contemplado nas informações de nome e endereço das unidades fabris de cada etapa e na descrição do processo de fabricação, conforme requisitos dos incisos IX e X do art. 58 da RDC nº 830/2023. 27. Seria autorizado apresentar estudo de estabilidade com 1 lote em tempo real e 2 lotes acelerado ou alguma dessas variações, contanto que totalizem 3 lotes (independente se acelerado ou em tempo real), ou obrigatoriamente deve-se apresentar 3 lotes em tempo real e, quando apresentar estudo acelerado, também deve ser com 3 lotes do produto somado a comprovação de que 3 lotes do produto foram submetidos a estudo em tempo real? Os estudos de estabilidade para estabelecimento do prazo de validade devem ser realizados com três lotes do produto, tanto para o estudo acelerado quanto para o estudo em tempo real. Não é possível combinar os estudos para atingir o número de lotes requeridos. Ao apresentar o estudo acelerado (com três lotes), deve ser comprovado que o estudo em tempo real, também com três lotes, está sendo conduzido. 28. Para cumprimento do inciso XI, art. 58, relacionado à descrição do processo de fabricação, documento contendo o fluxograma de fabricação contendo todas as etapas produtivas até a obtenção do produto acabado, incluindo etapas de controle em processo e teste de produto acabado. Esse tipo de documento continuará sendo aceito para fins de cumprimento desse item do dossiê técnico do produto? A mudança na ordem descrita modificou alguma coisa nesse requisito? A mudança na ordem de escrita teve como objetivo deixar mais clara a necessidade de encaminhar um documento descritivo do processo de fabricação e não apenas o fluxograma (representação gráfica/diagrama). A forma de escrita da RDC nº 36/2015 em relação a este requisito levava muitas empresas a interpretarem este requisito de forma equivocada. Assim, deve ser apresentado documento descritivo sobre o fluxo de fabricação do produto, incluindo nessa descrição também as etapas de controle em processo, os testes de produto acabado, além do fluxograma de produção. 29. Quando se tratar de produtos de classe de risco I e II, mesmo com tecnologia e indicação inovadoras, não serão exigidas evidências clínicas? O item desempenho clínico é exigido para produtos de classes III e IV, conforme previsto no Anexo II do regulamento, portanto não é exigido para o dossiê técnico de produtos notificados classes I e II. No entanto, é fundamental destacar que é responsabilidade da empresa possuir dados de segurança e desempenho adequados de seus produtos, na finalidade a que eles se propõem. Se a empresa instruir o processo de uma tecnologia ou indicação de uso inovadoras que seja enquadrado nas classes I e II é conveniente incluir as informações que suportem o propósito de uso, sob pena de indeferimento sumário. De acordo com o previsto no art.11, embora não haja análise técnica das petições de notificação e alteração de notificação, a qualquer tempo, podem ser realizadas avaliações 18

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 19; original image governs.
Searchable PDF text layer

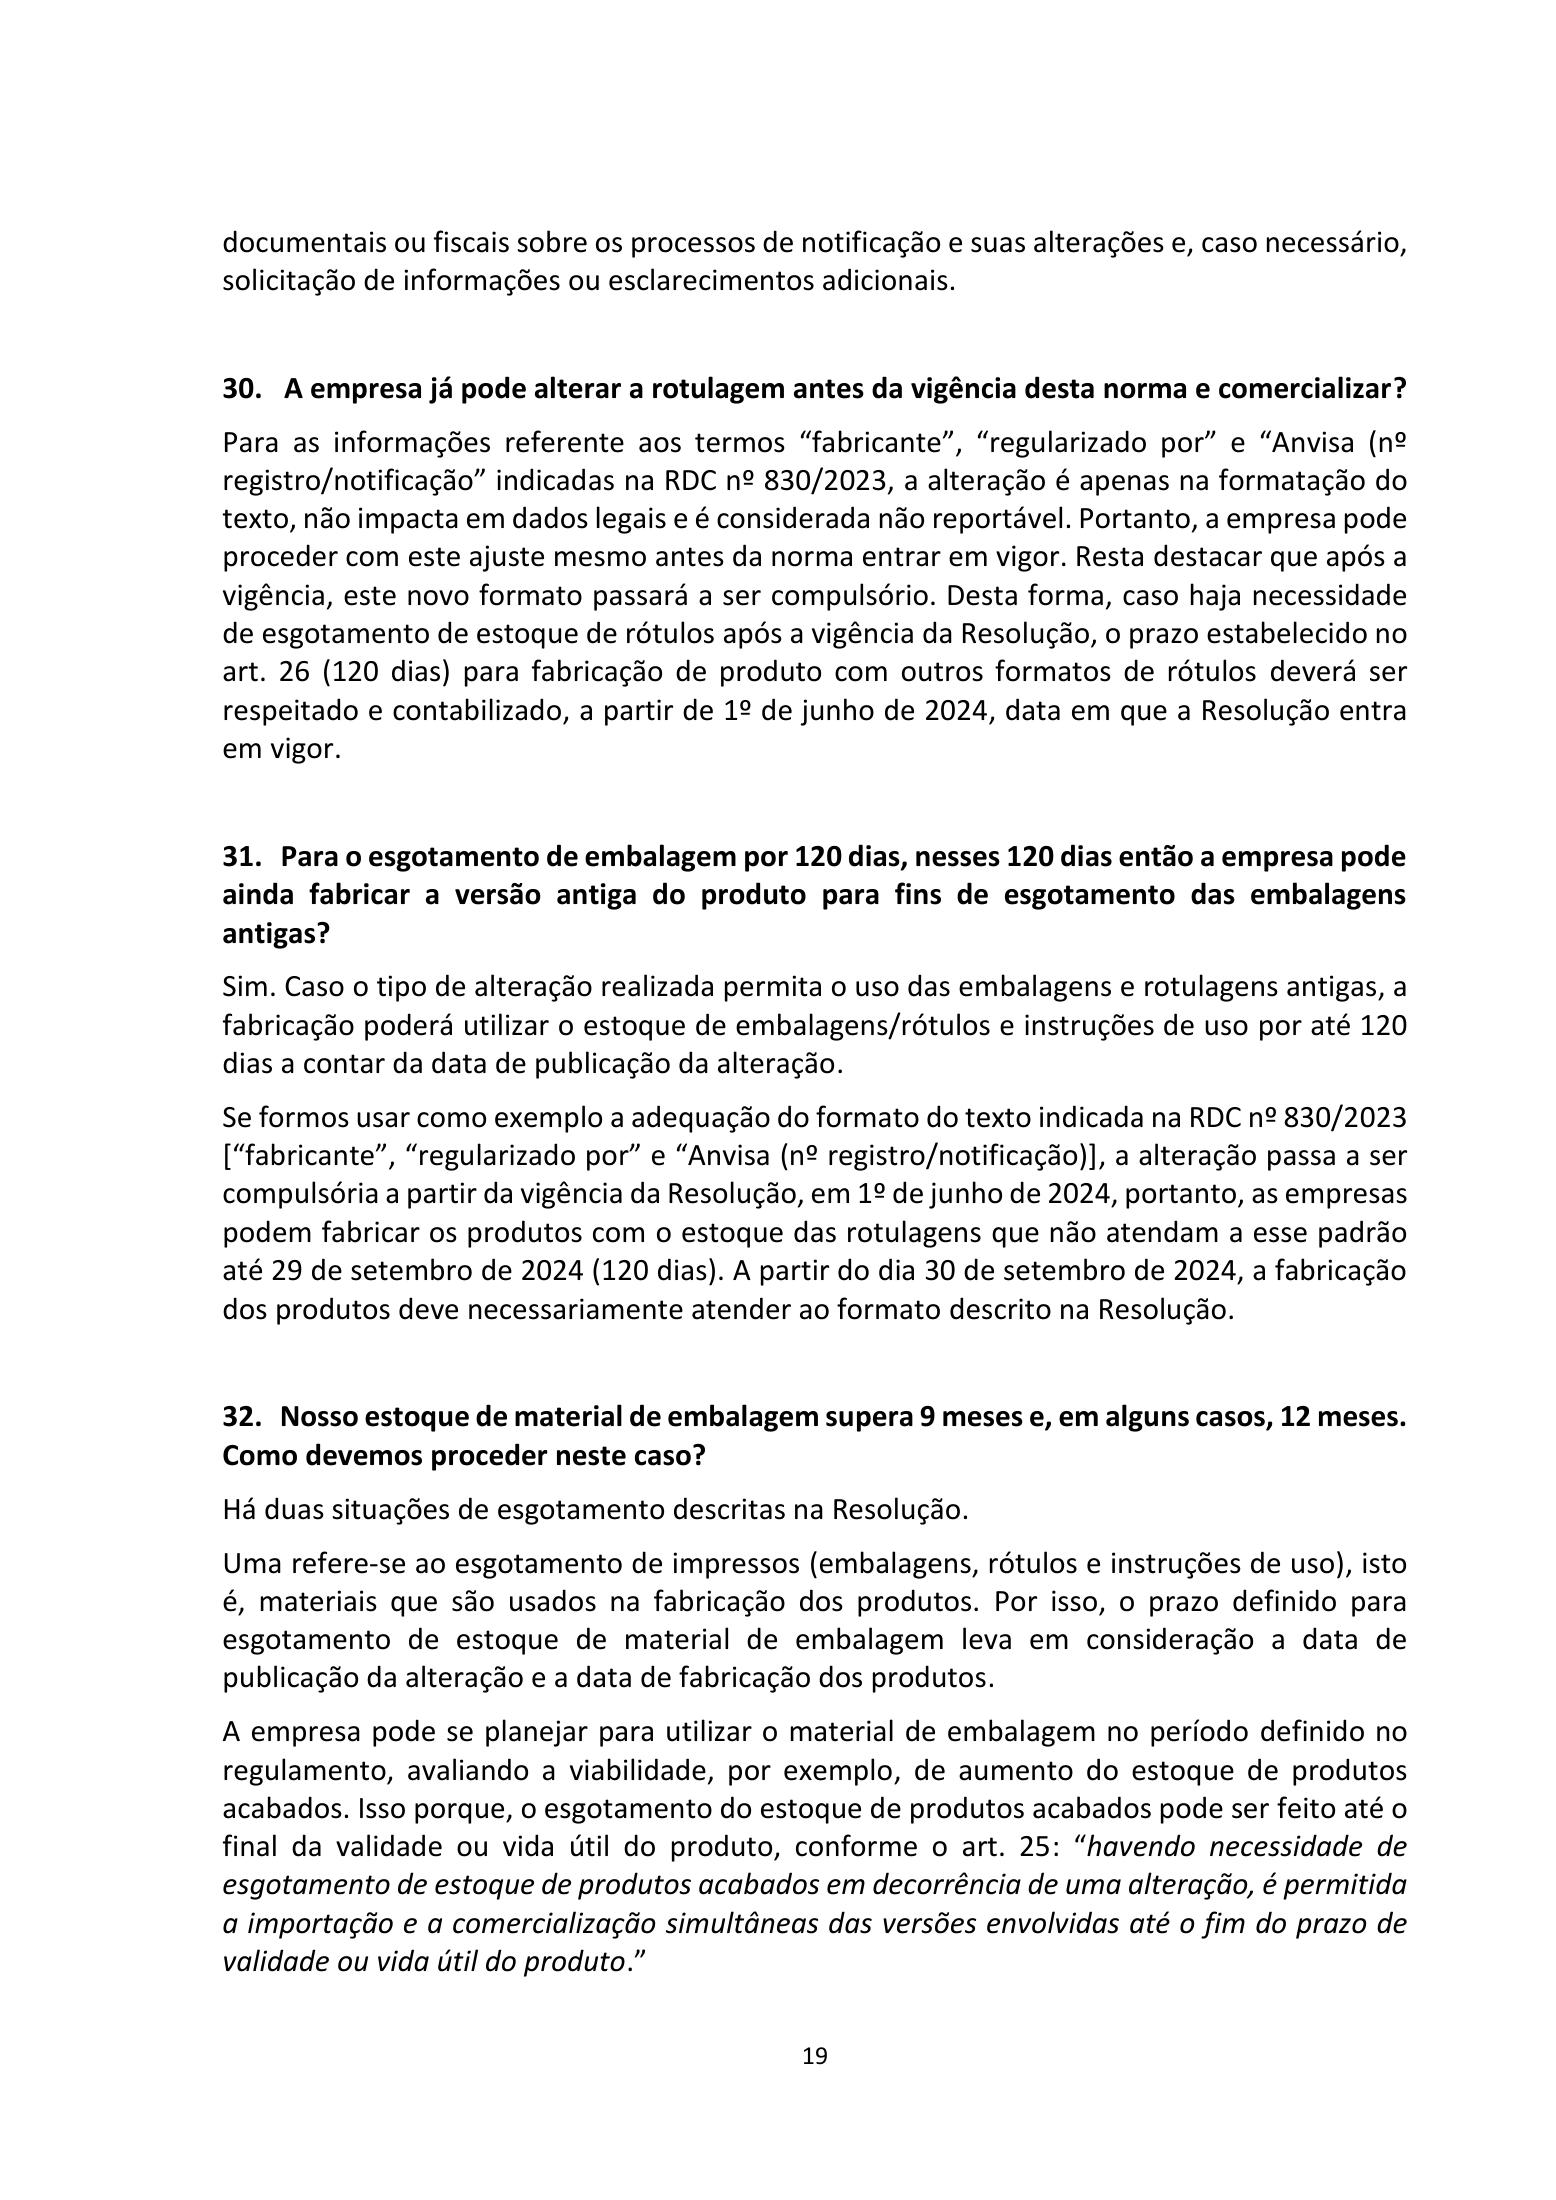
documentais ou fiscais sobre os processos de notificação e suas alterações e, caso necessário, solicitação de informações ou esclarecimentos adicionais. 30. A empresa já pode alterar a rotulagem antes da vigência desta norma e comercializar? Para as informações referente aos termos “fabricante”, “regularizado por” e “Anvisa (nº registro/notificação” indicadas na RDC nº 830/2023, a alteração é apenas na formatação do texto, não impacta em dados legais e é considerada não reportável. Portanto, a empresa pode proceder com este ajuste mesmo antes da norma entrar em vigor. Resta destacar que após a vigência, este novo formato passará a ser compulsório. Desta forma, caso haja necessidade de esgotamento de estoque de rótulos após a vigência da Resolução, o prazo estabelecido no art. 26 (120 dias) para fabricação de produto com outros formatos de rótulos deverá ser respeitado e contabilizado, a partir de 1º de junho de 2024, data em que a Resolução entra em vigor. 31. Para o esgotamento de embalagem por 120 dias, nesses 120 dias então a empresa pode ainda fabricar a versão antiga do produto para fins de esgotamento das embalagens antigas? Sim. Caso o tipo de alteração realizada permita o uso das embalagens e rotulagens antigas, a fabricação poderá utilizar o estoque de embalagens/rótulos e instruções de uso por até 120 dias a contar da data de publicação da alteração. Se formos usar como exemplo a adequação do formato do texto indicada na RDC nº 830/2023 [“fabricante”, “regularizado por” e “Anvisa (nº registro/notificação)], a alteração passa a ser compulsória a partir da vigência da Resolução, em 1º de junho de 2024, portanto, as empresas podem fabricar os produtos com o estoque das rotulagens que não atendam a esse padrão até 29 de setembro de 2024 (120 dias). A partir do dia 30 de setembro de 2024, a fabricação dos produtos deve necessariamente atender ao formato descrito na Resolução. 32. Nosso estoque de material de embalagem supera 9 meses e, em alguns casos, 12 meses. Como devemos proceder neste caso? Há duas situações de esgotamento descritas na Resolução. Uma refere-se ao esgotamento de impressos (embalagens, rótulos e instruções de uso), isto é, materiais que são usados na fabricação dos produtos. Por isso, o prazo definido para esgotamento de estoque de material de embalagem leva em consideração a data de publicação da alteração e a data de fabricação dos produtos. A empresa pode se planejar para utilizar o material de embalagem no período definido no regulamento, avaliando a viabilidade, por exemplo, de aumento do estoque de produtos acabados. Isso porque, o esgotamento do estoque de produtos acabados pode ser feito até o final da validade ou vida útil do produto, conforme o art. 25: “havendo necessidade de esgotamento de estoque de produtos acabados em decorrência de uma alteração, é permitida a importação e a comercialização simultâneas das versões envolvidas até o fim do prazo de validade ou vida útil do produto.” 19

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 20; original image governs.
Searchable PDF text layer

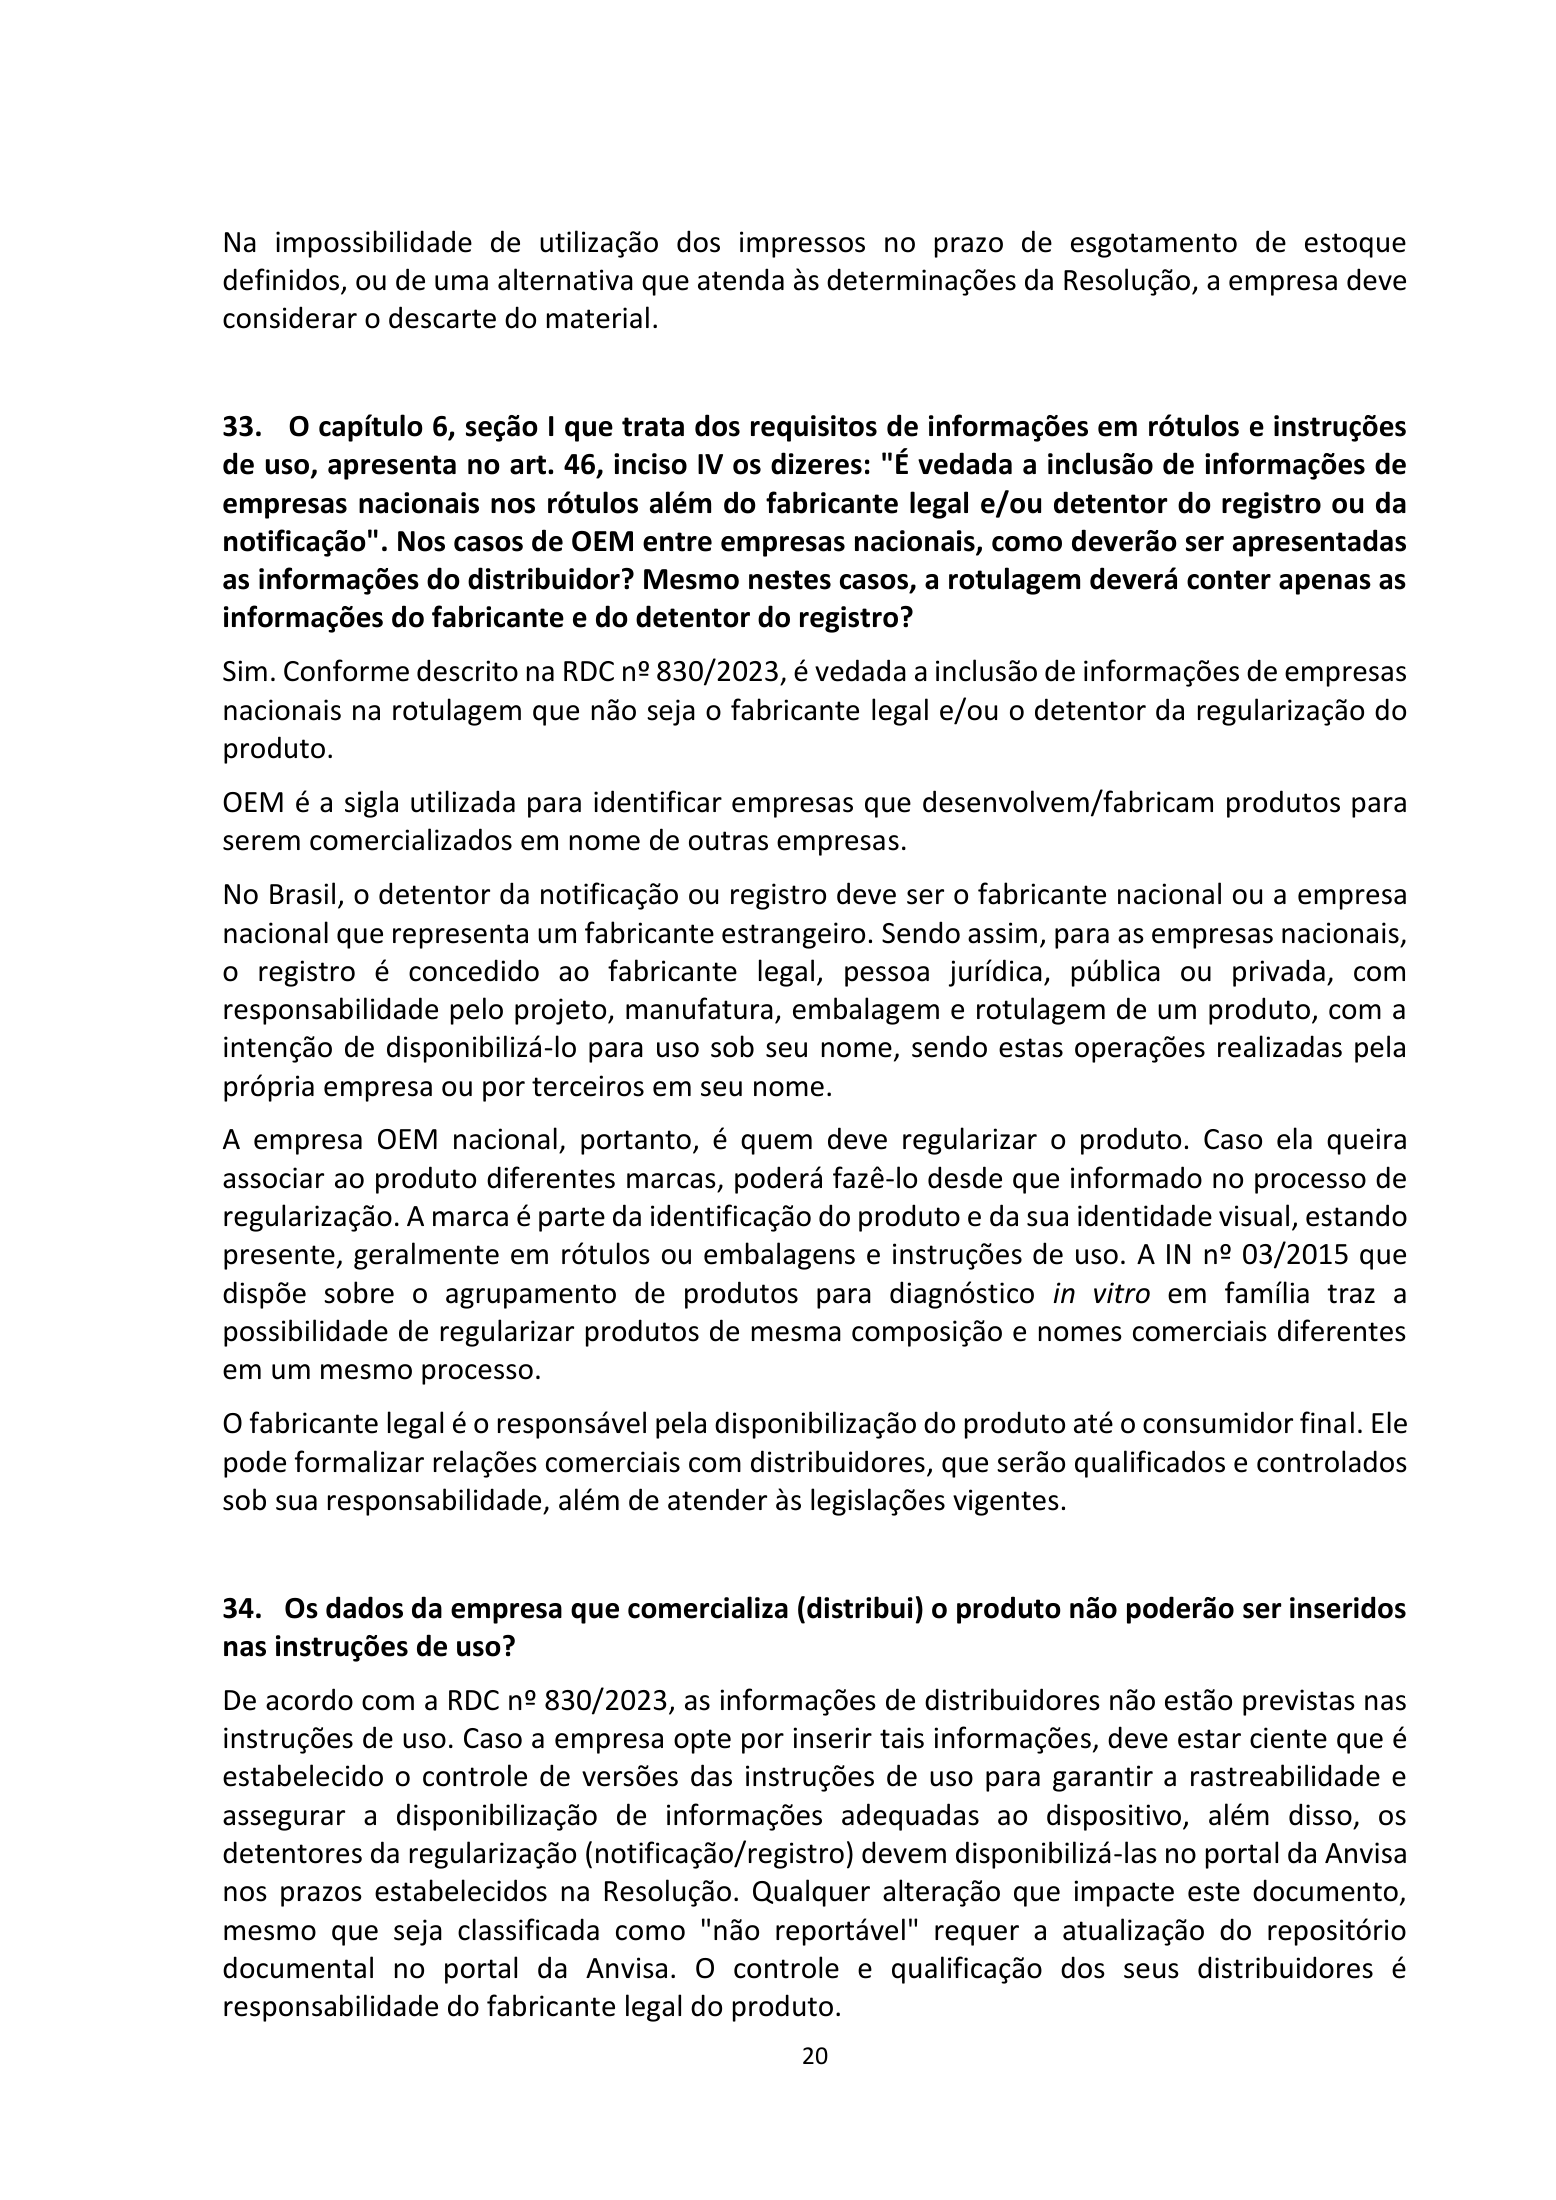
Na impossibilidade de utilização dos impressos no prazo de esgotamento de estoque definidos, ou de uma alternativa que atenda às determinações da Resolução, a empresa deve considerar o descarte do material. 33. O capítulo 6, seção I que trata dos requisitos de informações em rótulos e instruções de uso, apresenta no art. 46, inciso IV os dizeres: "É vedada a inclusão de informações de empresas nacionais nos rótulos além do fabricante legal e/ou detentor do registro ou da notificação". Nos casos de OEM entre empresas nacionais, como deverão ser apresentadas as informações do distribuidor? Mesmo nestes casos, a rotulagem deverá conter apenas as informações do fabricante e do detentor do registro? Sim. Conforme descrito na RDC nº 830/2023, é vedada a inclusão de informações de empresas nacionais na rotulagem que não seja o fabricante legal e/ou o detentor da regularização do produto. OEM é a sigla utilizada para identificar empresas que desenvolvem/fabricam produtos para serem comercializados em nome de outras empresas. No Brasil, o detentor da notificação ou registro deve ser o fabricante nacional ou a empresa nacional que representa um fabricante estrangeiro. Sendo assim, para as empresas nacionais, o registro é concedido ao fabricante legal, pessoa jurídica, pública ou privada, com responsabilidade pelo projeto, manufatura, embalagem e rotulagem de um produto, com a intenção de disponibilizá-lo para uso sob seu nome, sendo estas operações realizadas pela própria empresa ou por terceiros em seu nome. A empresa OEM nacional, portanto, é quem deve regularizar o produto. Caso ela queira associar ao produto diferentes marcas, poderá fazê-lo desde que informado no processo de regularização. A marca é parte da identificação do produto e da sua identidade visual, estando presente, geralmente em rótulos ou embalagens e instruções de uso. A IN nº 03/2015 que dispõe sobre o agrupamento de produtos para diagnóstico in vitro em família traz a possibilidade de regularizar produtos de mesma composição e nomes comerciais diferentes em um mesmo processo. O fabricante legal é o responsável pela disponibilização do produto até o consumidor final. Ele pode formalizar relações comerciais com distribuidores, que serão qualificados e controlados sob sua responsabilidade, além de atender às legislações vigentes. 34. Os dados da empresa que comercializa (distribui) o produto não poderão ser inseridos nas instruções de uso? De acordo com a RDC nº 830/2023, as informações de distribuidores não estão previstas nas instruções de uso. Caso a empresa opte por inserir tais informações, deve estar ciente que é estabelecido o controle de versões das instruções de uso para garantir a rastreabilidade e assegurar a disponibilização de informações adequadas ao dispositivo, além disso, os detentores da regularização (notificação/registro) devem disponibilizá-las no portal da Anvisa nos prazos estabelecidos na Resolução. Qualquer alteração que impacte este documento, mesmo que seja classificada como "não reportável" requer a atualização do repositório documental no portal da Anvisa. O controle e qualificação dos seus distribuidores é responsabilidade do fabricante legal do produto. 20

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 21; original image governs.
Searchable PDF text layer

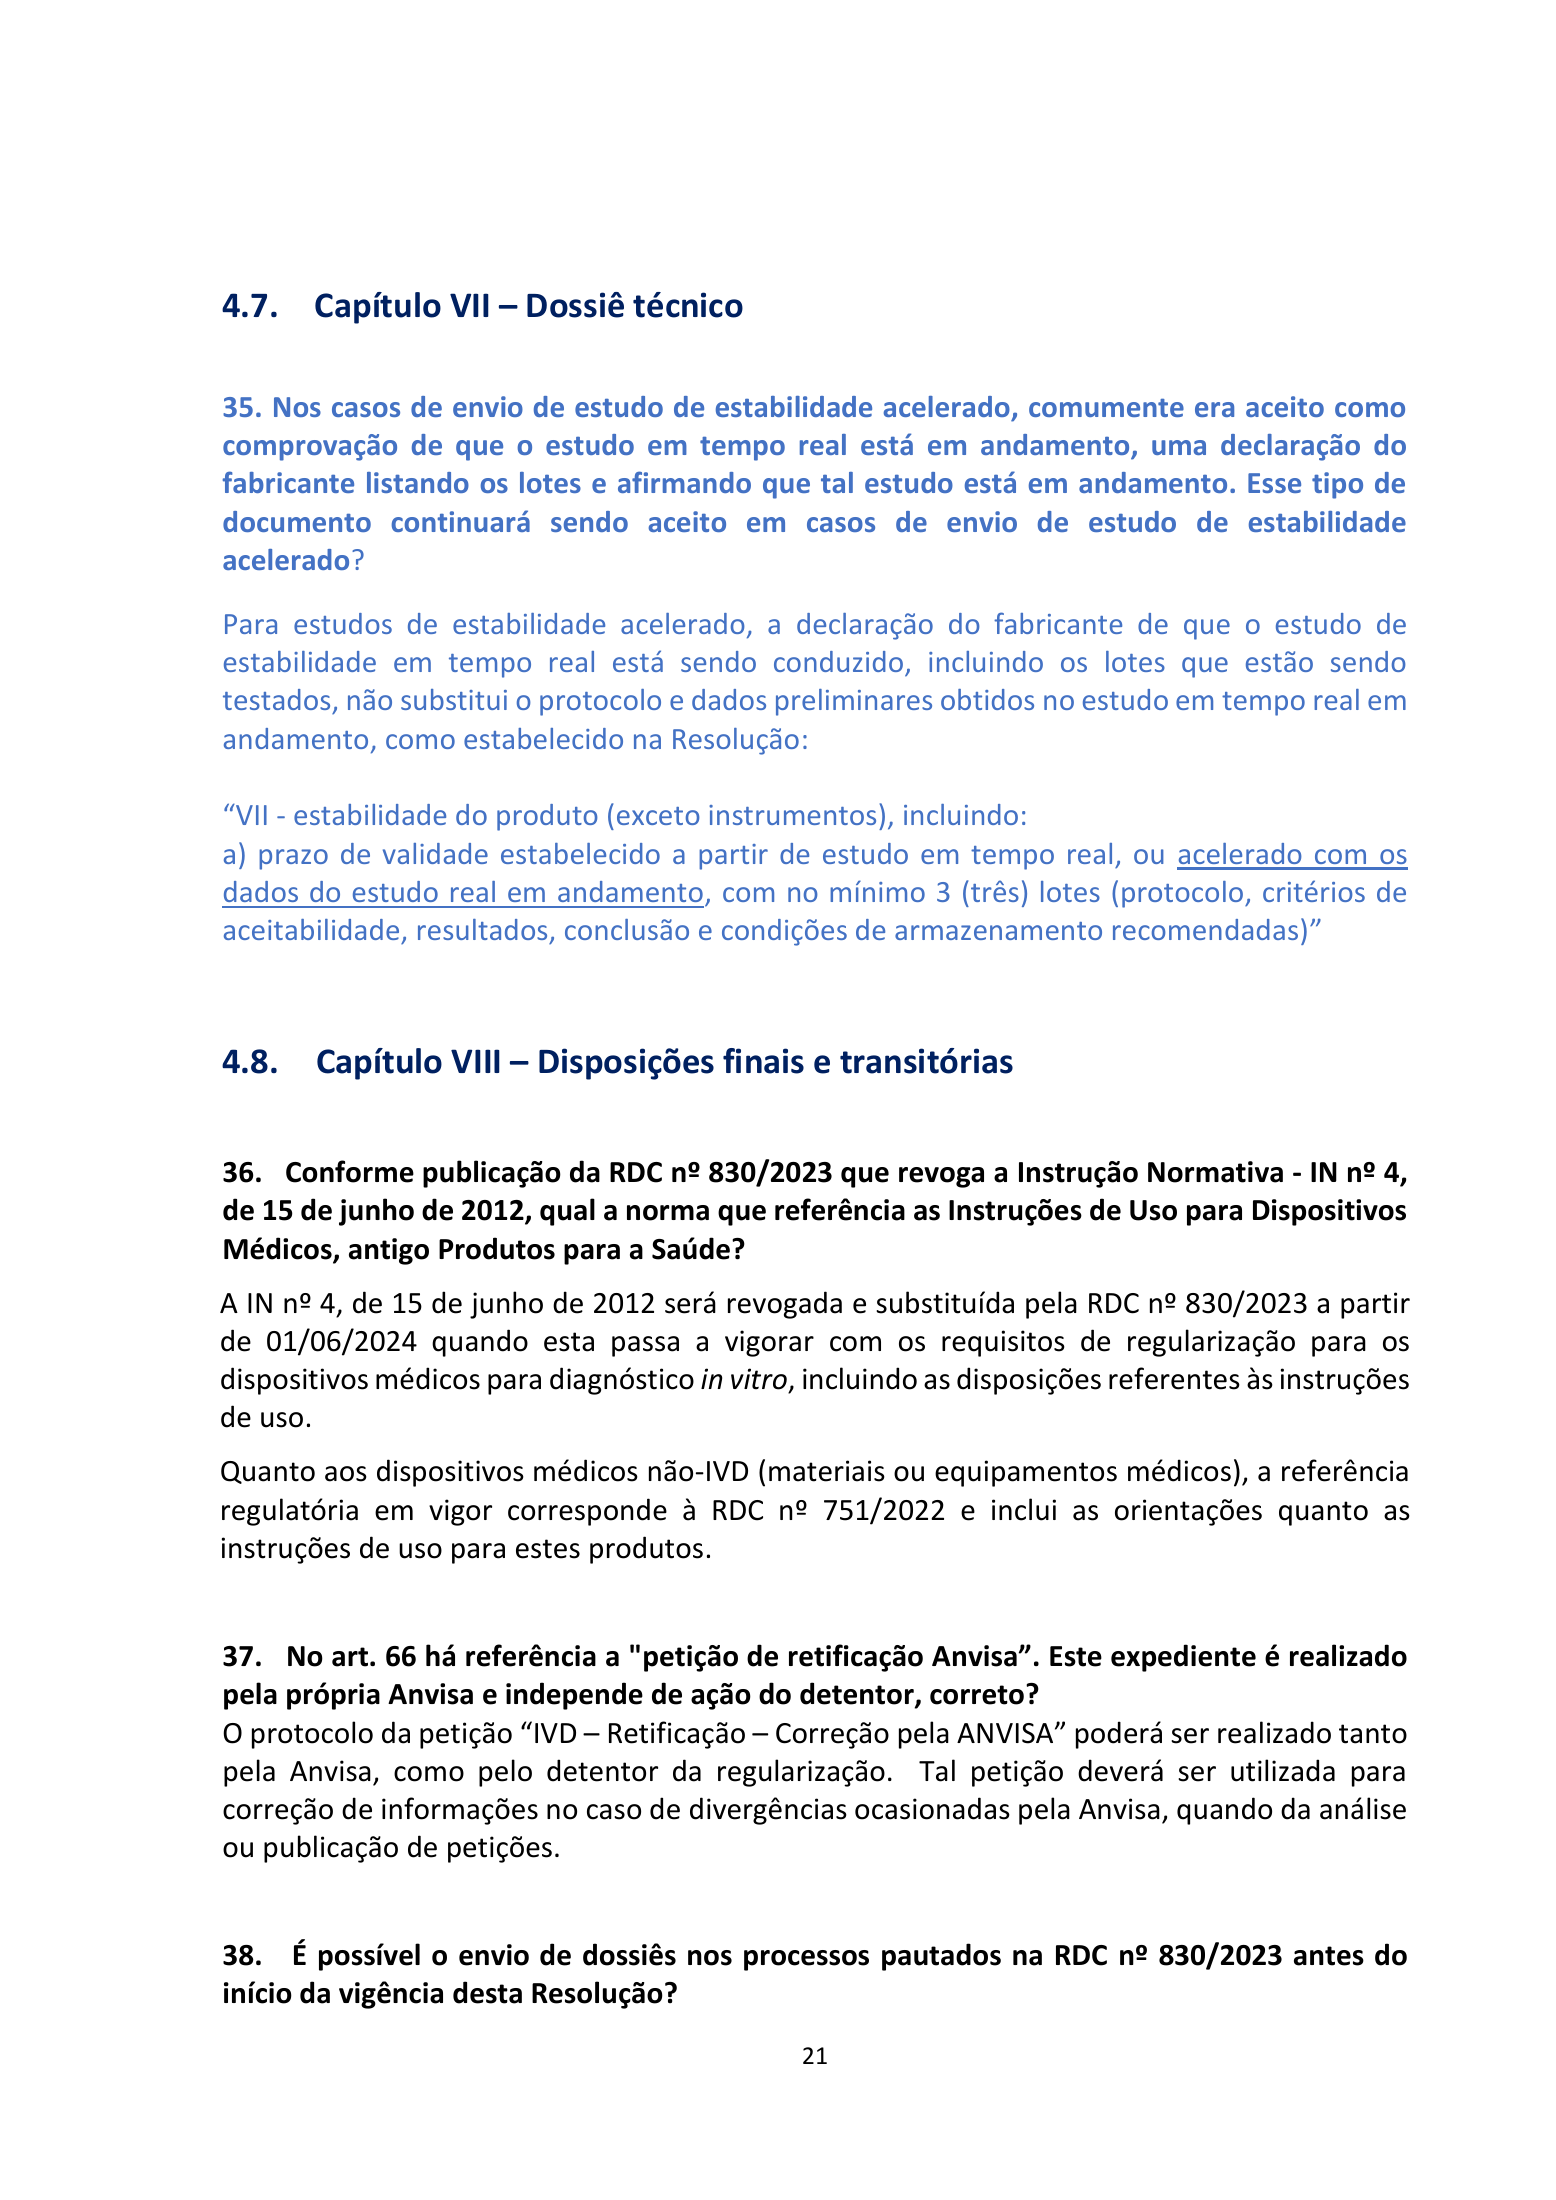
4.7. Capítulo VII – Dossiê técnico 35. Nos casos de envio de estudo de estabilidade acelerado, comumente era aceito como comprovação de que o estudo em tempo real está em andamento, uma declaração do fabricante listando os lotes e afirmando que tal estudo está em andamento. Esse tipo de documento continuará sendo aceito em casos de envio de estudo de estabilidade acelerado? Para estudos de estabilidade acelerado, a declaração do fabricante de que o estudo de estabilidade em tempo real está sendo conduzido, incluindo os lotes que estão sendo testados, não substitui o protocolo e dados preliminares obtidos no estudo em tempo real em andamento, como estabelecido na Resolução: “VII - estabilidade do produto (exceto instrumentos), incluindo: a) prazo de validade estabelecido a partir de estudo em tempo real, ou acelerado com os dados do estudo real em andamento, com no mínimo 3 (três) lotes (protocolo, critérios de aceitabilidade, resultados, conclusão e condições de armazenamento recomendadas)” 4.8. Capítulo VIII – Disposições finais e transitórias 36. Conforme publicação da RDC nº 830/2023 que revoga a Instrução Normativa - IN nº 4, de 15 de junho de 2012, qual a norma que referência as Instruções de Uso para Dispositivos Médicos, antigo Produtos para a Saúde? A IN nº 4, de 15 de junho de 2012 será revogada e substituída pela RDC nº 830/2023 a partir de 01/06/2024 quando esta passa a vigorar com os requisitos de regularização para os dispositivos médicos para diagnóstico in vitro, incluindo as disposições referentes às instruções de uso. Quanto aos dispositivos médicos não-IVD (materiais ou equipamentos médicos), a referência regulatória em vigor corresponde à RDC nº 751/2022 e inclui as orientações quanto as instruções de uso para estes produtos. 37. No art. 66 há referência a "petição de retificação Anvisa”. Este expediente é realizado pela própria Anvisa e independe de ação do detentor, correto? O protocolo da petição “IVD – Retificação – Correção pela ANVISA” poderá ser realizado tanto pela Anvisa, como pelo detentor da regularização. Tal petição deverá ser utilizada para correção de informações no caso de divergências ocasionadas pela Anvisa, quando da análise ou publicação de petições. 38. É possível o envio de dossiês nos processos pautados na RDC nº 830/2023 antes do início da vigência desta Resolução? 21

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 22; original image governs.
Searchable PDF text layer

Os processos de regularização de produtos para diagnóstico in vitro ainda devem ser peticionados na Anvisa em conformidade ao disposto na RDC nº 36/2015, pois esta é a Resolução vigente. A RDC nº 830/2023 somente entrará em vigor em 1º de junho de 2024, a partir de quando suas regras passarão a vigorar. As empresas devem considerar a data do protocolo e a vigência das Resoluções para se orientar quanto a que referência usar. 39. Qual será o prazo das empresas para protocolo da petição de retificação em casos de reenquadramento de classe de risco de produtos que eram sujeitos a registro e passaram a ser sujeitos a notificação? Assim que a norma entrar em vigor, em 1º de junho de 2024, a empresa pode protocolizar uma petição de código de assunto 8420 – IVD – Retificação – Correção pela ANVISA, solicitando a alteração. Tendo em vista que se trata de uma mudança para uma classe de risco mais baixa, não sendo necessária a apresentação de documentação adicional, não foi estabelecido um prazo para solicitação de retificação. 40. As situações que alterarem a classificação de risco sem mudança no regime sanitário (notificação/registro) não demandarão novas petições às empresas? Correto. O protocolo de petição somente será necessário se houver mudança de regime de regularização. De acordo com o previsto na RDC nº 830/2023, em função de mudanças nas regras de classificação, devem ser protocoladas petições de reenquadramento sanitário de produtos que tiveram seu regime modificado de notificação para registro e petição “IVD – Retificação – Correção pela ANVISA” para os casos em que houver mudança de registro para notificação. Caso haja uma mudança de classe III para classe IV por exemplo, a empresa não precisa protocolar nenhuma petição. A atualização no sistema apenas da informação da regra de classificação será realizada em tempo oportuno e a informação será atualizada no dossiê técnico quando a empresa protocolar a primeira petição futura de alteração ou revalidação no processo. 41. Os produtos passíveis de alteração em seu regime de regularização de registro para notificação em função da atualização das novas regras de classificação serão tratados apenas por meio de petição de retificação Anvisa, ou a adequação de classe de risco também poderá ser realizada na primeira petição secundária para o respectivo processo, protocolada após o vigor da legislação? De acordo com o previsto na RDC nº 830/2023, em função de mudanças nas regras de classificação, devem ser protocoladas petições “IVD – Retificação – Correção pela ANVISA” para os casos em que houver mudança de registro para notificação. Esta deve ser a petição utilizada nesses casos. 42. Nos casos em que a classificação de risco requeira protocolo de CBPF e o processo de certificação ultrapasse os 365 dias, as notificações permanecerão vigentes até a publicação do deferimento da certificação por parte da área técnica responsável na Anvisa? Sim, as notificações permanecerão vigentes até a publicação do pedido de certificação. A petição de reenquadramento ficará no status “aguardando certificação de BPF”. Em caso de indeferimento do pedido de certificação, a notificação será cancelada. 22

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 23; original image governs.
Searchable PDF text layer

43. Nos casos de reenquadramento de notificação para registro para atendimento da RDC nº 830/2023, caso a petição de reenquadramento entre em exigência, a notificação permanecerá vigente até a publicação do deferimento da petição de reenquadramento por parte da área técnica responsável na Anvisa? Sim, a petição de notificação ficará vigente enquanto a petição de reenquadramento estiver em exigência. Findo o prazo legal da exigência, em caso de não atendimento por parte da empresa, a notificação será cancelada. 44. Após o reenquadramento sanitário de produtos com modificação do regime de notificação para registro em função das regras de classificação, como será feito o cálculo do prazo de validade do registro? O prazo da validade do registro do produto será de 10 anos, a contar da publicação do deferimento da petição de reenquadramento sanitário no DOU. 45. É permitido o pedido de reenquadramento sanitário de produtos que tiveram seu regime modificado de notificação para registro antes do prazo estabelecido para entrada em vigor da RDC nº 830/23? Não, o assunto de reenquadramento sanitário somente estará disponível para peticionamento após a vigência da norma, em 01/06/2024. 46. Algumas empresas comercializam produtos para extração de ácido desoxirribonucleico (DNA) e ácido ribonucleico (RNA), auxiliares aos procedimentos de diagnóstico in vitro, com finalidade de uso laboratorial geral, sem fins de diagnóstico, consequentemente não rotulados como “produtos para diagnóstico in vitro”. Neste contexto, uma vez que estes produtos não possuem uma aplicação diagnóstica específica, não serão passíveis de notificação junto à Anvisa? Os produtos para extração de ácido desoxirribonucleico (DNA) e ácido ribonucleico (RNA), utilizados em procedimentos de análise in vitro para prover informações de amostras biológicas humanas, para auxílio ao diagnóstico, são dispositivos médicos IVD, se enquadram na Regra 5 D e devem estar regularizados até 01/06/2025, seguindo os requisitos estabelecidos na RDC nº 830/23. Isso se aplica a todos os produtos com esta finalidade, independente se são de uso geral ou dedicados a um determinado kit de diagnóstico. 47. Os dispositivos médicos para diagnóstico in vitro deverão obter certificado de conformidade no âmbito do SBAC através de organismos de certificação de produtos acreditados pelo INMETRO nas condições desta regulamentação? Considerando o cenário de evolução das tecnologias e os fluxos das Boas Práticas Regulatórias, optamos por manter uma previsão legal quanto a certificação da conformidade pelo Sistema Brasileiro de Avaliação da Conformidade (SBAC) para os dispositivos médicos para diagnóstico in vitro (IVD). Esta previsão normativa está presente no regulamento técnico dos produtos IVD desde a publicação da RDC nº 36/2015. 23

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 24; original image governs.
Searchable PDF text layer

Ocorre que até o momento não estabelecemos a certificação compulsória para nenhum dispositivo médico IVD. Quando e, se houver essa necessidade, vamos trabalhar as informações em perspectiva equivalente ao que já é praticado para os equipamentos médicos, a exemplo da IN nº 283/2024. No presente momento não estamos com nenhuma iniciativa regulatória voltada especificamente à definição de certificação compulsória no âmbito da SABC para dispositivos IVD 4.9. Anexo I – Regras de classificação de risco 48. Controles de qualidade de terceira opinião para monitorar a precisão de testes laboratoriais de diversos analitos enquadrados atualmente na classe de risco III serão reenquadrados como produtos de classe de risco II, de acordo com a regra 7? Não. Os dispositivos médicos para diagnóstico in vitro utilizados como calibradores, padrões ou controles para um analito específico ou para vários analitos com valores quantitativos ou qualitativos pré-definidos, incluindo os estabelecidos lote a lote, seguem a mesma classificação do reagente principal, conforme a Regra 7. Um controle sem valores quantitativos ou qualitativos atribuídos refere-se a um mecanismo ou procedimento de controle que não fornece um resultado específico mensurável ou uma característica qualitativa definível. Em vez disso, esse tipo de controle pode ser utilizado para verificar a integridade, funcionalidade ou consistência do processo ou do dispositivo de teste sem fornecer uma medida exata ou uma qualidade específica. Mais informações sobre a Regra 7 estão dispostas na pergunta 6 deste documento. 49. No caso de produtos que podem ser enquadrados em classes diversas de risco, sabe-se que a empresa deve priorizar a classe de risco mais elevada. No entanto, no caso de produtos registrados por diversas empresas em classes de risco diferentes, como fica a questão dos produtos registrados em classes inferiores? Haverá alguma penalidade para empresas que não migrarem para a classe mais elevada? Conforme indicado no §4º do art. 65, o não atendimento aos prazos definidos na Resolução para protocolar a petição de reenquadramento sanitário de produtos que tiveram o regime modificados de notificação para registro em função das regras de classificação ensejará no cancelamento da notificação. 50. Foi mencionado no webinar que a reclassificação do nome técnico "Hemoglobina subtipo" da classe II para a III foi motivada pelo seu enquadramento na regra 2. Tendo em vista que essa regra menciona: "Dispositivos para determinação dos grupos sanguíneos ou grupos teciduais a fim de garantir a compatibilidade imunológica do sangue, componentes sanguíneos, células, tecidos ou órgãos destinados à transfusão, transplante ou a administração de células." Poderiam esclarecer se os produtos destinados à avaliação da Hemoglobina glicada (A1c) se enquadraria nesse conceito como hemoglobina subtipo, visto 24

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 25; original image governs.
Searchable PDF text layer

que a medição desse analito tem como objetivo o monitoramento de pacientes com quadro de diabetes? Não. Há nome técnico específico para Hemoglobina Glicada A1c que permanece na classe de risco II, enquadrado na regra 6 A. Outros subtipos de hemoglobinas (A, A2, C e S), além de outras relacionadas a hemoglobinopatias, passarão a ser enquadrados na classe de risco III, estando previstos nos regulamentos relacionado a administração de células, transfusão ou transplante (RDC nº 34/2014 – Ciclo do sangue e RDC nº 836/2023 – Células humanas para uso terapêutico). Ademais, a anemia falciforme (hemoglobina S) passou a ser enquadrada como doença de notificação compulsória pela Portaria nº 2.010 de 27 de novembro de 2023. Portanto, o nome técnico “Hemoglobina subtipo” estará associado à classe de risco III a partir da entrada em vigor da Resolução, em atenção às regras 2 ou 8. 51. Um instrumento atualmente notificado como Classe II por analisar eletrólitos + um gás sanguíneo (CO2), passará a ser enquadrado como Classe de Risco III (passando a ser registro)? Não. De forma geral, a classificação de risco de instrumentos deve ser feita por três regras: 4, 5B ou 6B. Os instrumentos para eletrólitos e gases sanguíneos que geram resultados e utilizam reagentes, são dispositivos enquadrados na classe II, conforme a regra 6 B. Entretanto, o reagente relacionado a gás sanguíneo passa a ser enquadrado na classe de risco III. A empresa deve se atentar, pois pode ter regularizado equivocamente gás sanguíneo com o nome técnico “eletrólitos (classe II)”. Nesse caso há duas possibilidades: - Se o produto for para detecção de eletrólitos e gases sanguíneos simultaneamente, deve solicitar o reenquadramento sanitário para classe III estando vinculado ao nome técnico “parâmetros combinados no mesmo produto – classe III”, conforme as indicações do art. 9º da Resolução. - Se, eventualmente, tratar-se de um processo de família de produtos regularizado no nome técnico “eletrólitos”, no qual, dentre os produtos do processo houver gás sanguíneo, não caberá uma petição de reenquadramento sanitário, pois os eletrólitos permanecem na classe de risco II. Será necessário providenciar o registro do reagente de gás sanguíneo em um processo separado dos eletrólitos e solicitar a exclusão do produto do processo família inicial. 52. Alguns produtos, para identificação de drogas de baixo índice terapêutico, deverão sofrer reclassificação de enquadramento sanitário. Verificamos, porém, que a clindamicina não foi reclassificada. No entanto, os discos de Teste de Susceptibilidade Antimicrobiana (AST) de Clindamicina são discos de papel que contêm quantidades específicas deste agente antimicrobiano e são utilizados para auxiliar os clínicos na determinação de opções de tratamento potenciais para pacientes suspeitos de terem uma infecção microbiana, esses discos têm a finalidade de determinar a susceptibilidade contra microorganismos para os quais a Clindamicina tem se mostrado ativa tanto clinicamente quanto in vitro. 25

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 26; original image governs.
Searchable PDF text layer

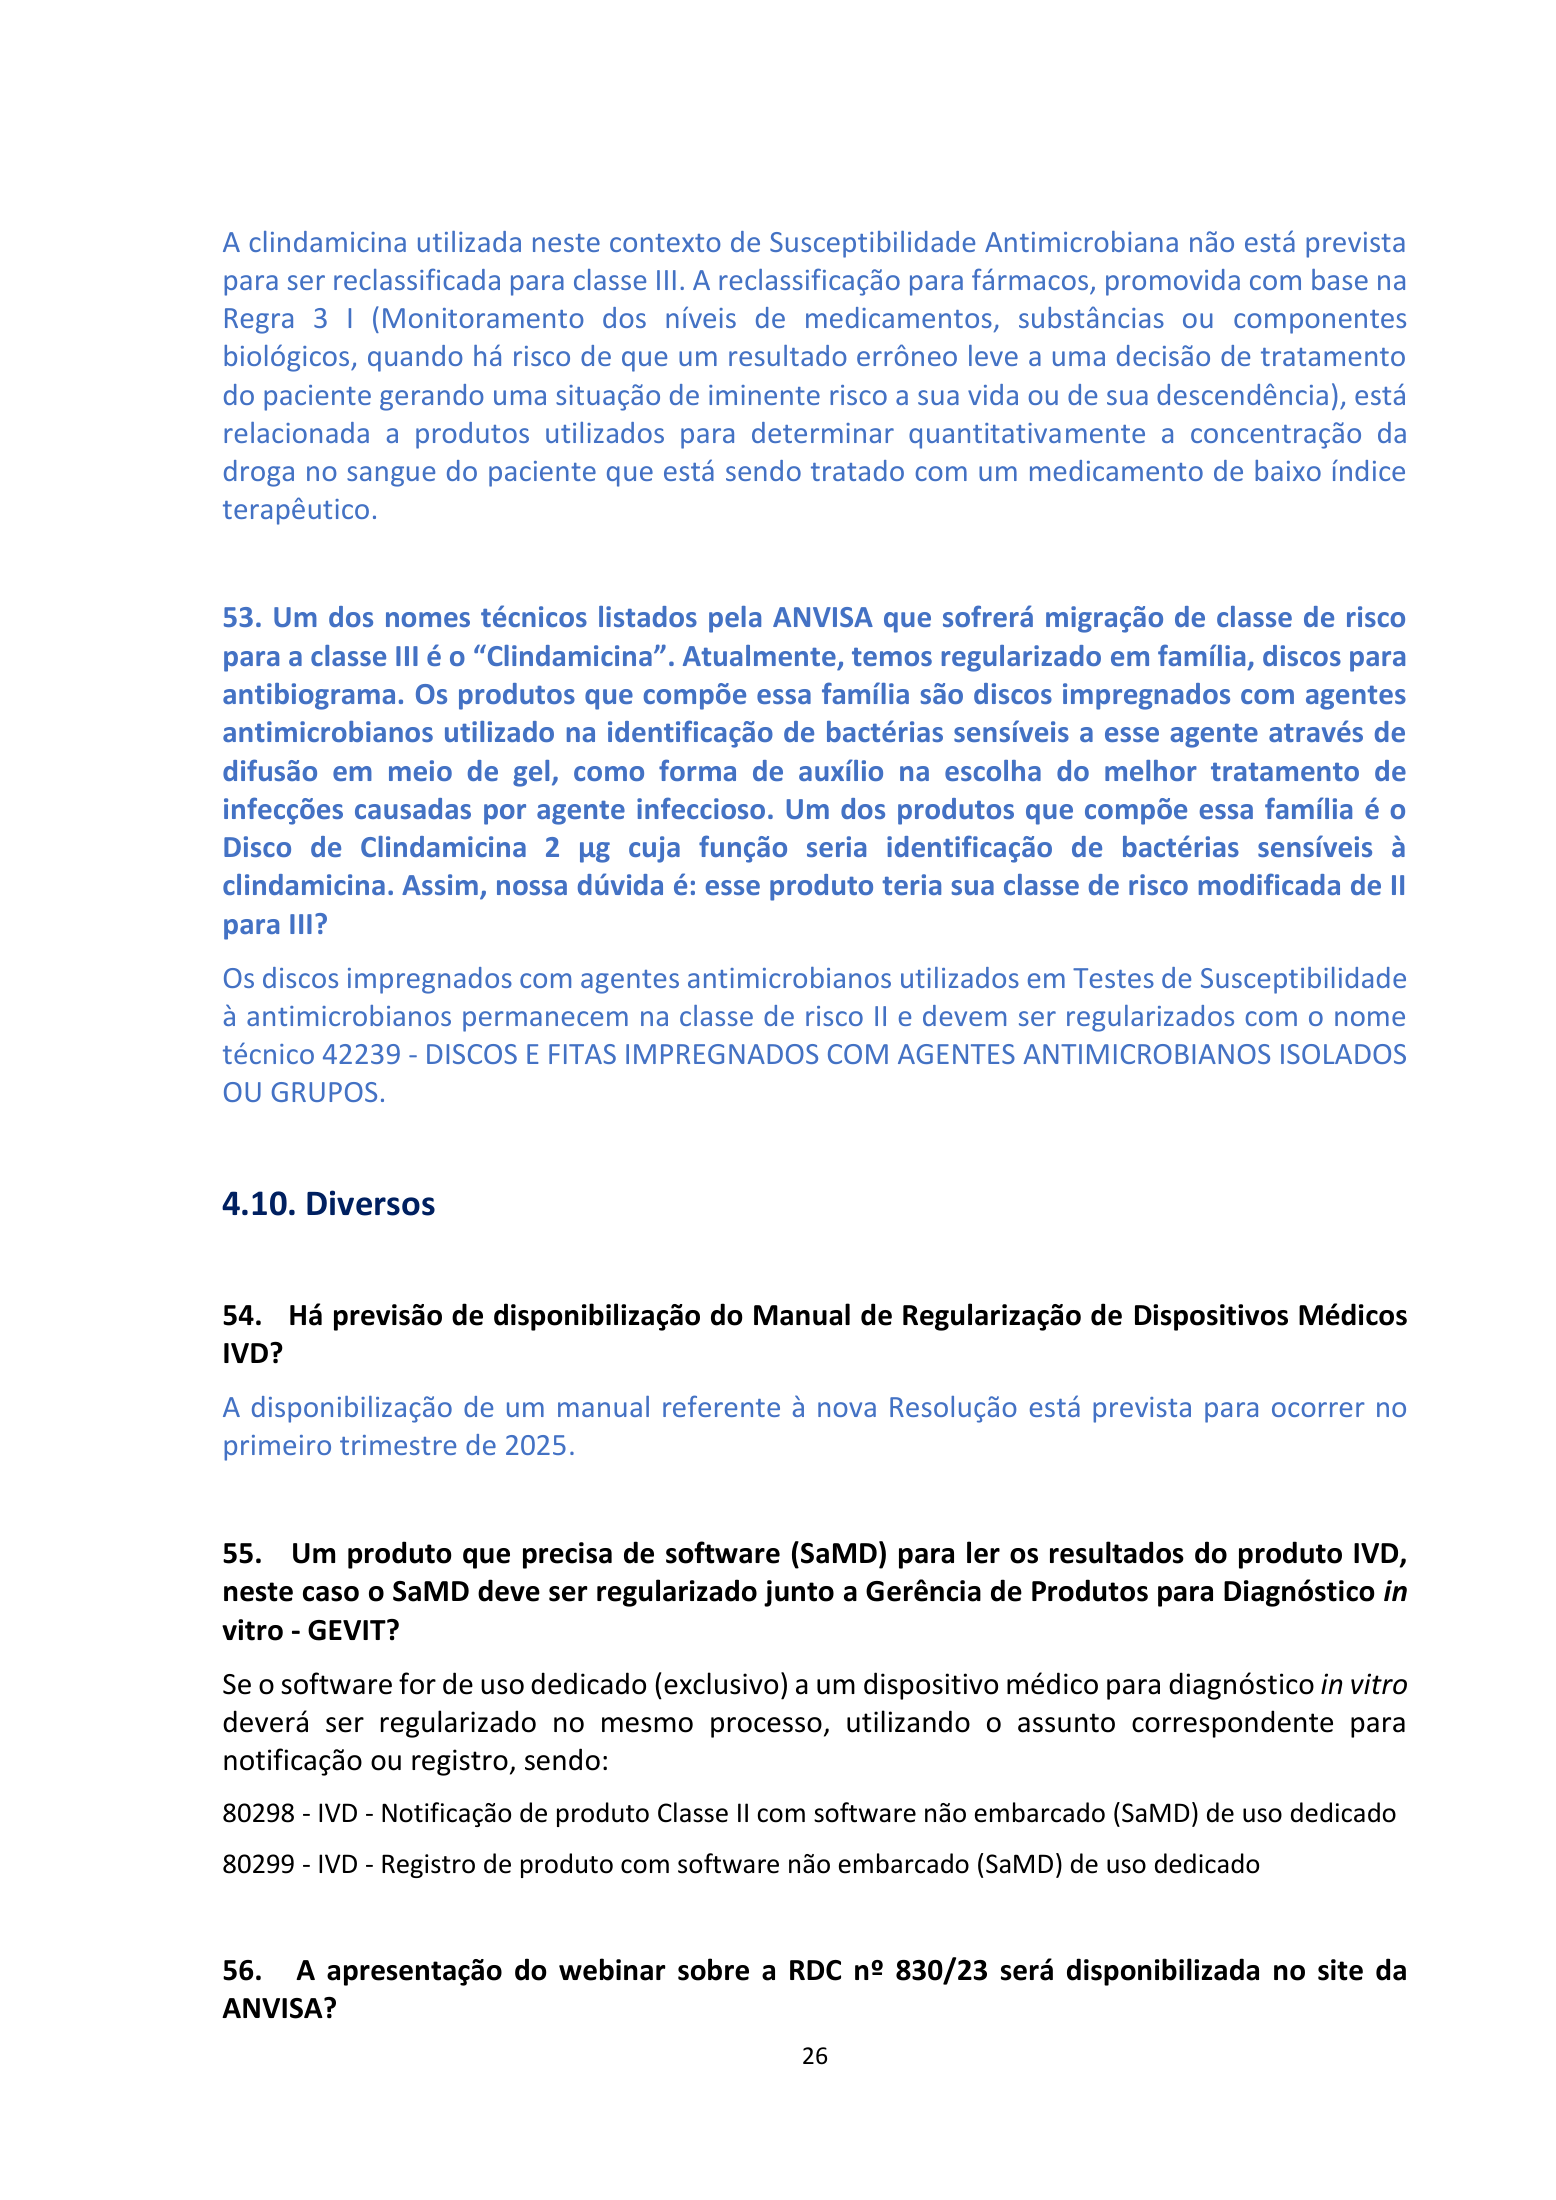
A clindamicina utilizada neste contexto de Susceptibilidade Antimicrobiana não está prevista para ser reclassificada para classe III. A reclassificação para fármacos, promovida com base na Regra 3 I (Monitoramento dos níveis de medicamentos, substâncias ou componentes biológicos, quando há risco de que um resultado errôneo leve a uma decisão de tratamento do paciente gerando uma situação de iminente risco a sua vida ou de sua descendência), está relacionada a produtos utilizados para determinar quantitativamente a concentração da droga no sangue do paciente que está sendo tratado com um medicamento de baixo índice terapêutico. 53. Um dos nomes técnicos listados pela ANVISA que sofrerá migração de classe de risco para a classe III é o “Clindamicina”. Atualmente, temos regularizado em família, discos para antibiograma. Os produtos que compõe essa família são discos impregnados com agentes antimicrobianos utilizado na identificação de bactérias sensíveis a esse agente através de difusão em meio de gel, como forma de auxílio na escolha do melhor tratamento de infecções causadas por agente infeccioso. Um dos produtos que compõe essa família é o Disco de Clindamicina 2 µg cuja função seria identificação de bactérias sensíveis à clindamicina. Assim, nossa dúvida é: esse produto teria sua classe de risco modificada de II para III? Os discos impregnados com agentes antimicrobianos utilizados em Testes de Susceptibilidade à antimicrobianos permanecem na classe de risco II e devem ser regularizados com o nome técnico 42239 - DISCOS E FITAS IMPREGNADOS COM AGENTES ANTIMICROBIANOS ISOLADOS OU GRUPOS. 4.10. Diversos 54. Há previsão de disponibilização do Manual de Regularização de Dispositivos Médicos IVD? A disponibilização de um manual referente à nova Resolução está prevista para ocorrer no primeiro trimestre de 2025. 55. Um produto que precisa de software (SaMD) para ler os resultados do produto IVD, neste caso o SaMD deve ser regularizado junto a Gerência de Produtos para Diagnóstico in vitro - GEVIT? Se o software for de uso dedicado (exclusivo) a um dispositivo médico para diagnóstico in vitro deverá ser regularizado no mesmo processo, utilizando o assunto correspondente para notificação ou registro, sendo: 80298 - IVD - Notificação de produto Classe II com software não embarcado (SaMD) de uso dedicado 80299 - IVD - Registro de produto com software não embarcado (SaMD) de uso dedicado 56. A apresentação do webinar sobre a RDC nº 830/23 será disponibilizada no site da ANVISA? 26

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 27; original image governs.
Searchable PDF text layer

Sim. A apresentação ficará disponível no portal da Anvisa no caminho: assuntos > educação e pesquisa > webinares da Anvisa 57. Qual será o prazo de atribuição da UDI para os reclassificados classe IV? Informamos que, no caso dos produtos que forem reenquadrados na Classe IV a partir da vigência da Resolução da Diretoria Colegiada – RDC nº 830, de 6 de dezembro de 2023, o prazo para atribuir a UDI se iniciará após o período de adequação de 365 dias, ou seja, a partir de junho de 2025. 27

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 28; original image governs.
Searchable PDF text layer

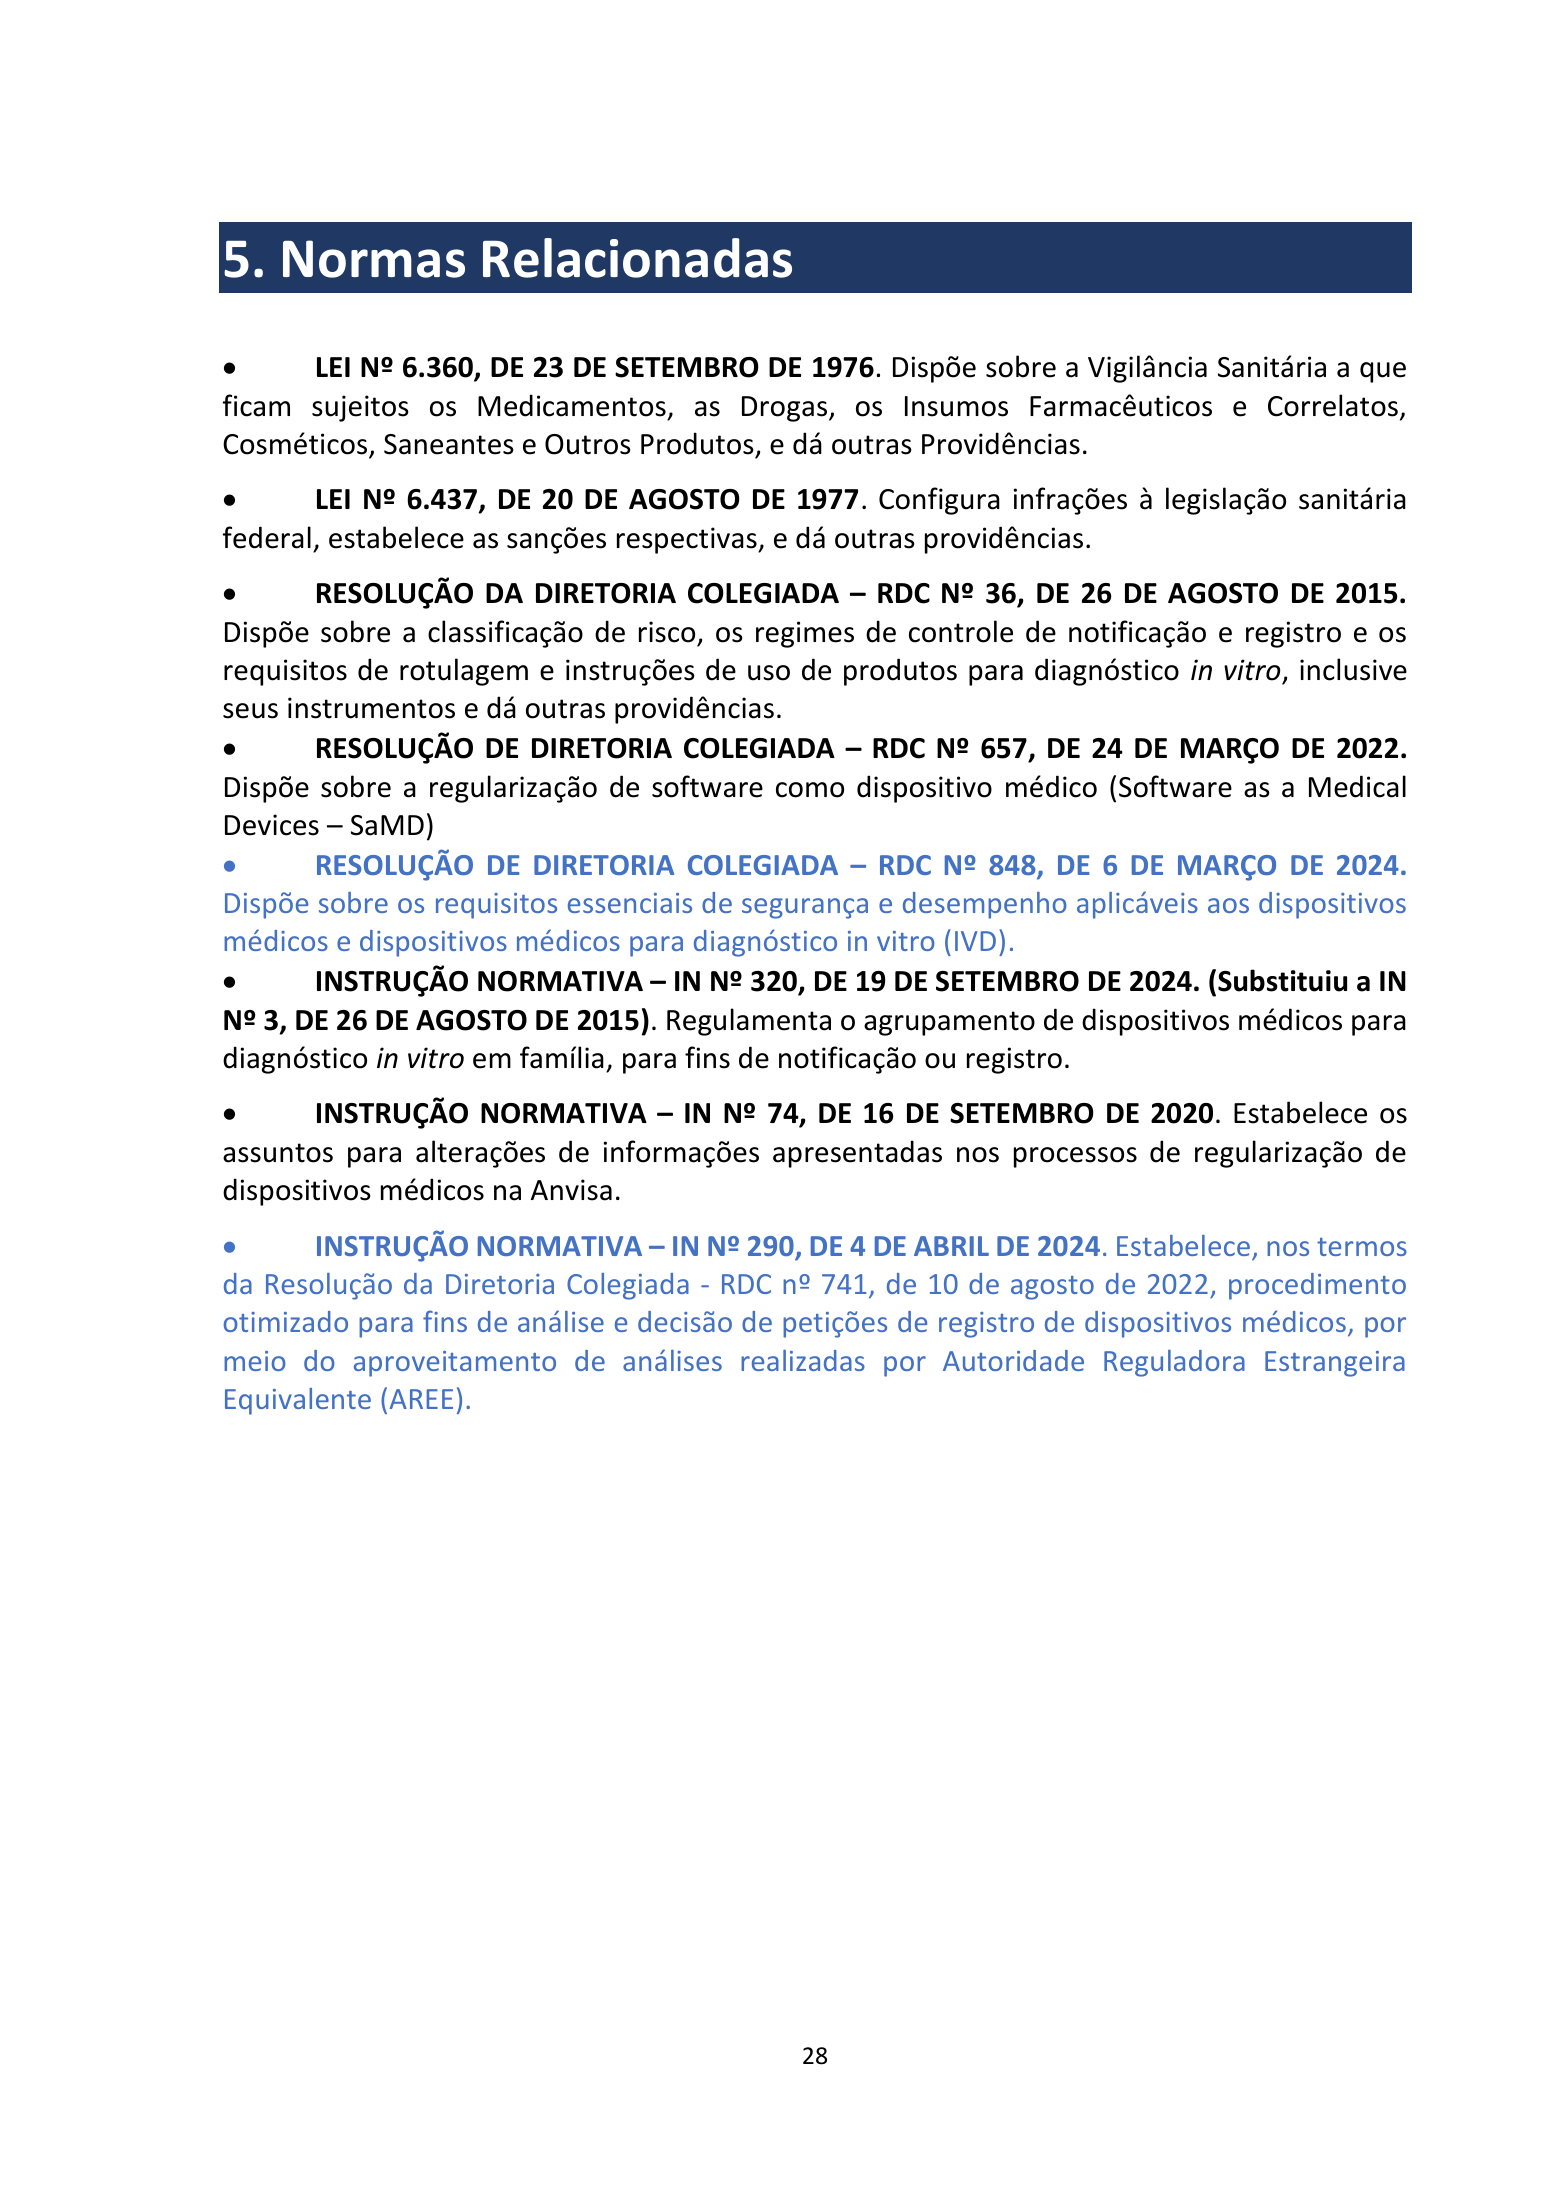
5. Normas Relacionadas • LEI Nº 6.360, DE 23 DE SETEMBRO DE 1976. Dispõe sobre a Vigilância Sanitária a que ficam sujeitos os Medicamentos, as Drogas, os Insumos Farmacêuticos e Correlatos, Cosméticos, Saneantes e Outros Produtos, e dá outras Providências. • LEI Nº 6.437, DE 20 DE AGOSTO DE 1977. Configura infrações à legislação sanitária federal, estabelece as sanções respectivas, e dá outras providências. • RESOLUÇÃO DA DIRETORIA COLEGIADA – RDC Nº 36, DE 26 DE AGOSTO DE 2015. Dispõe sobre a classificação de risco, os regimes de controle de notificação e registro e os requisitos de rotulagem e instruções de uso de produtos para diagnóstico in vitro, inclusive seus instrumentos e dá outras providências. • RESOLUÇÃO DE DIRETORIA COLEGIADA – RDC Nº 657, DE 24 DE MARÇO DE 2022. Dispõe sobre a regularização de software como dispositivo médico (Software as a Medical Devices – SaMD) • RESOLUÇÃO DE DIRETORIA COLEGIADA – RDC Nº 848, DE 6 DE MARÇO DE 2024. Dispõe sobre os requisitos essenciais de segurança e desempenho aplicáveis aos dispositivos médicos e dispositivos médicos para diagnóstico in vitro (IVD). • INSTRUÇÃO NORMATIVA – IN Nº 320, DE 19 DE SETEMBRO DE 2024. (Substituiu a IN Nº 3, DE 26 DE AGOSTO DE 2015). Regulamenta o agrupamento de dispositivos médicos para diagnóstico in vitro em família, para fins de notificação ou registro. • INSTRUÇÃO NORMATIVA – IN Nº 74, DE 16 DE SETEMBRO DE 2020. Estabelece os assuntos para alterações de informações apresentadas nos processos de regularização de dispositivos médicos na Anvisa. • INSTRUÇÃO NORMATIVA – IN Nº 290, DE 4 DE ABRIL DE 2024. Estabelece, nos termos da Resolução da Diretoria Colegiada - RDC nº 741, de 10 de agosto de 2022, procedimento otimizado para fins de análise e decisão de petições de registro de dispositivos médicos, por meio do aproveitamento de análises realizadas por Autoridade Reguladora Estrangeira Equivalente (AREE). 28

ANVISA RDC 830/2023 Q&A — edition 2 — original complete physical PDF page 29; original image governs.
Searchable PDF text layer

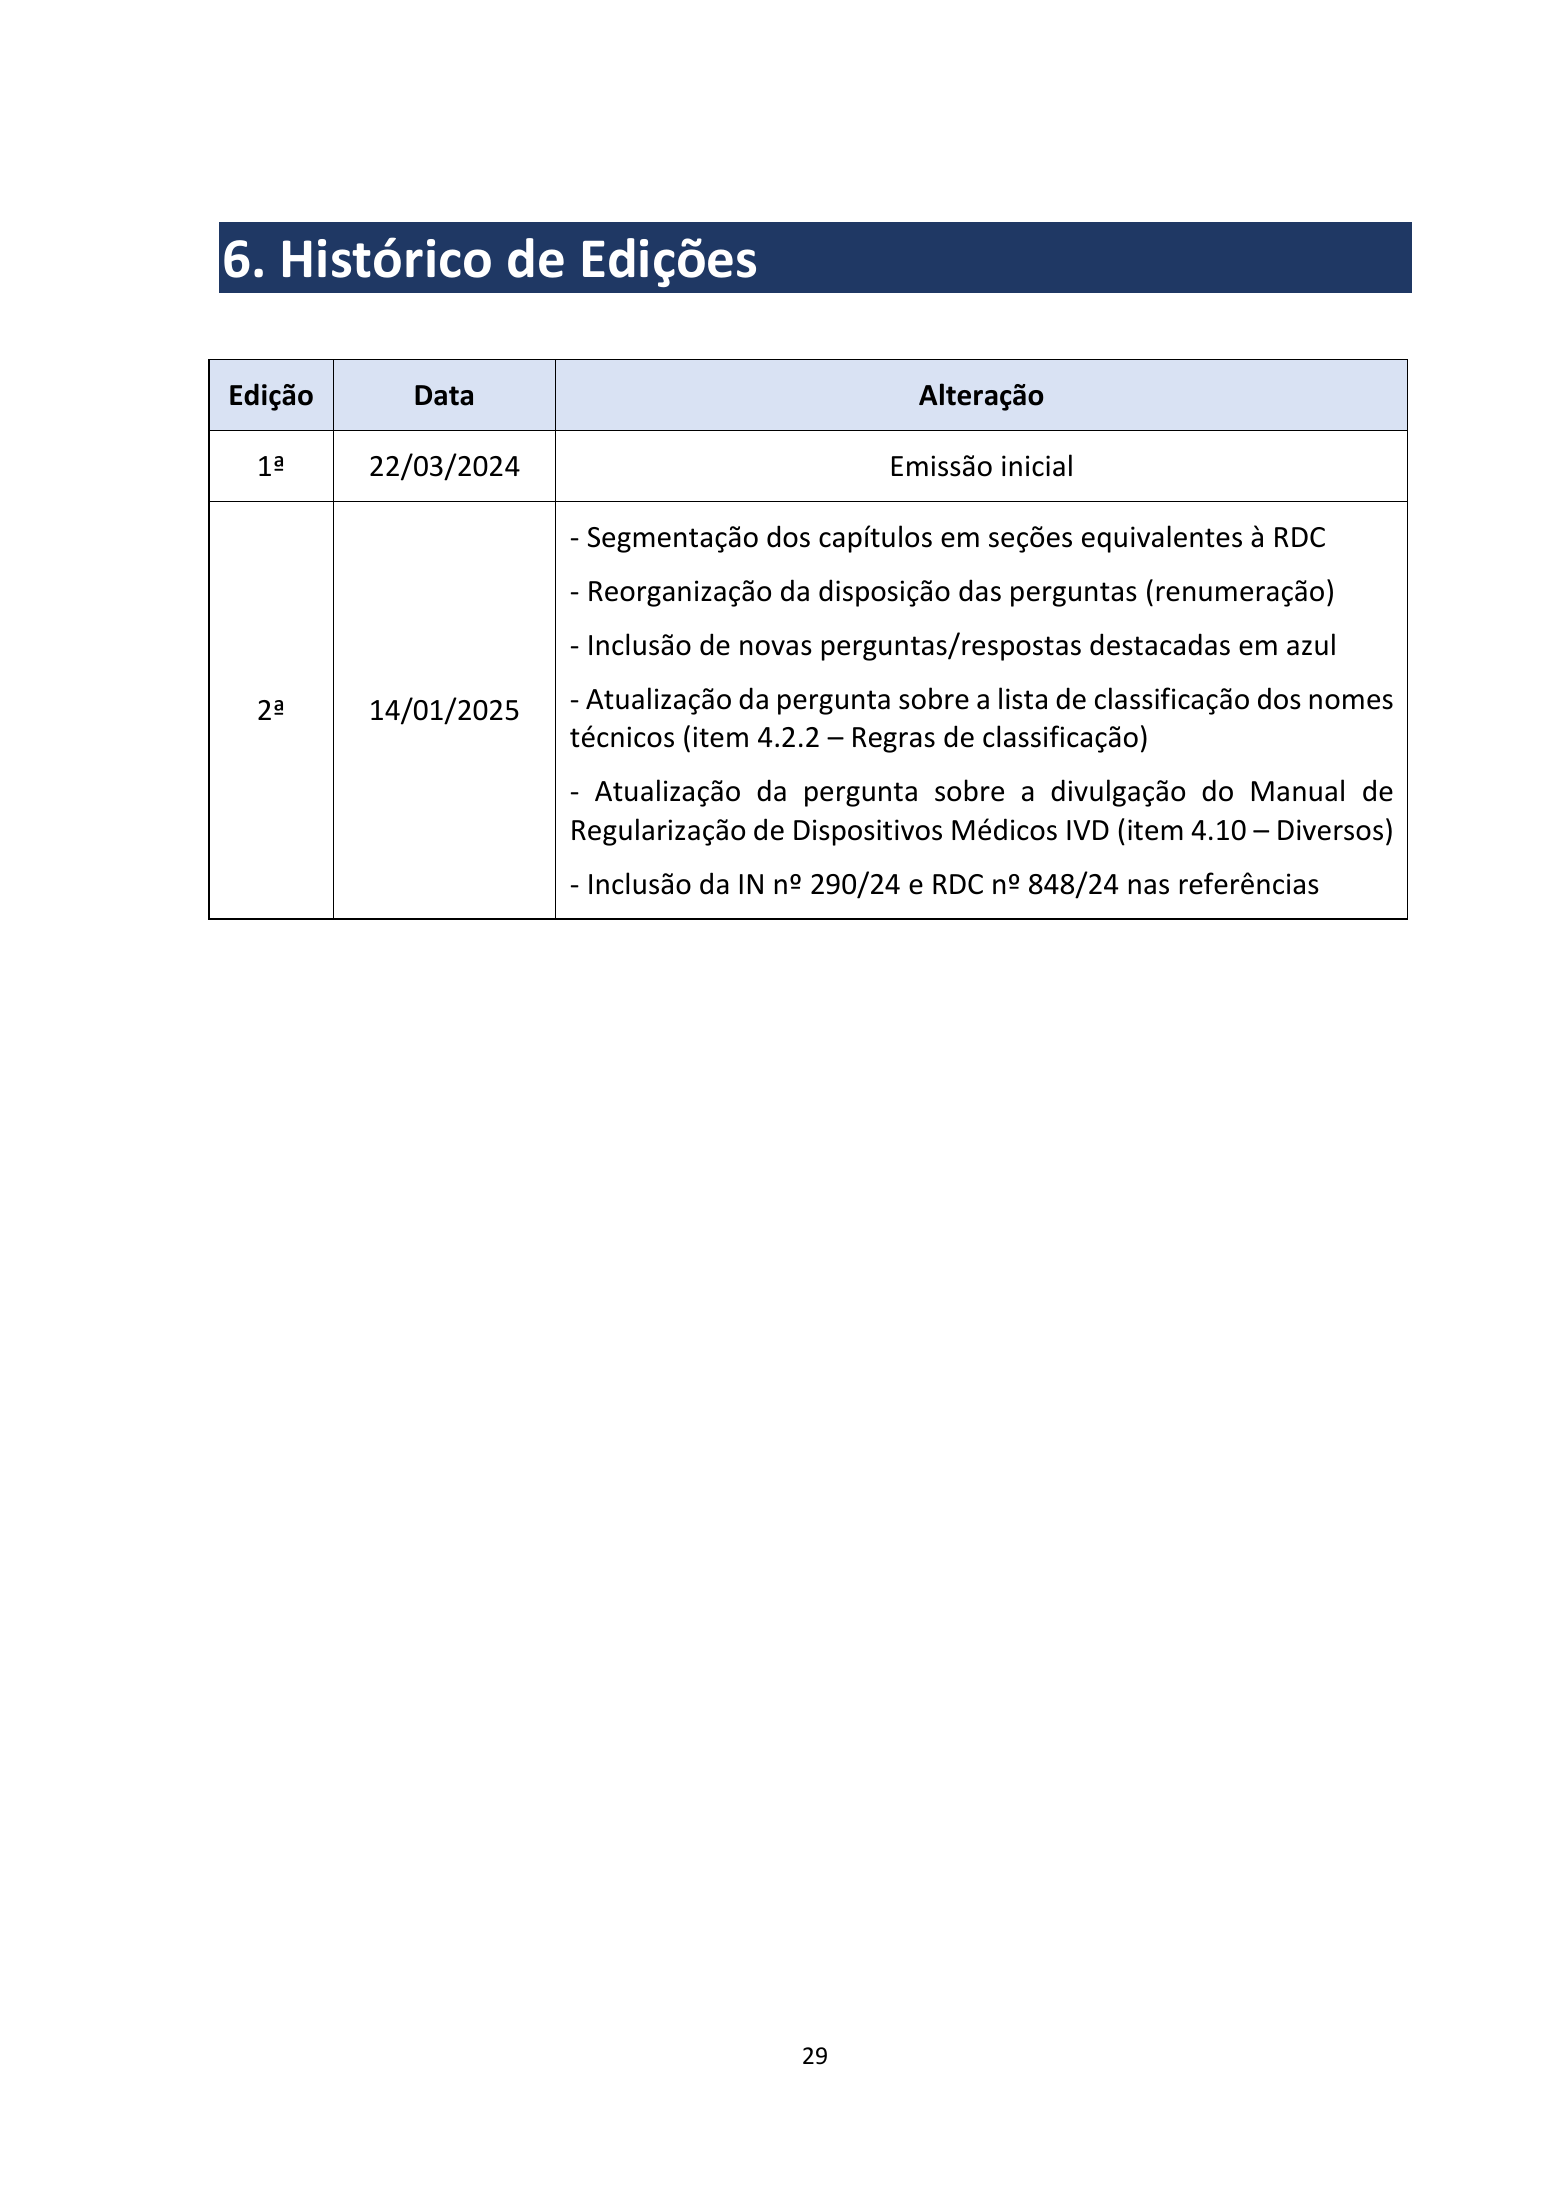
6. Histórico de Edições Edição Data Alteração 1ª 22/03/2024 Emissão inicial - Segmentação dos capítulos em seções equivalentes à RDC - Reorganização da disposição das perguntas (renumeração) - Inclusão de novas perguntas/respostas destacadas em azul 2ª 14/01/2025 - Atualização da pergunta sobre a lista de classificação dos nomes técnicos (item 4.2.2 – Regras de classificação) - Atualização da pergunta sobre a divulgação do Manual de Regularização de Dispositivos Médicos IVD (item 4.10 – Diversos) - Inclusão da IN nº 290/24 e RDC nº 848/24 nas referências 29