REPUBLIQUE DU BURUNDI MINISTERE DE LA SANTE PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA DEPARTEMENT DE LA PHARMACIE, DU MEDICAMENT ET DES LABORATOIRES DIRECTIVES POUR LE SYSTEME NATIONAL DE PHARMACOVIGILANCE AU BURUNDI Décembre 2015
La production de ce document a été rendue possible à travers l’appui de l’USAID, selon les termes de l’Accord de Coopération numéro AID-OAA-A-11- 00021. Les opinions exprimées dans ce document sont propres aux auteurs et ne reflètent pas nécessairement celles de l’Agence des États-Unis pour le Développement International ni du gouvernement des États-Unis.
TABLE DES MATIERES TABLE DES MATIERES ....................................................................................................................... iii ABREVIATIONS....................................................................................................................................... vi AVANT-PROPOS .................................................................................................................................... vii PREFACE ................................................................................................................................................ viii PAR LA MINISTRE DE LA SANTE PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA ..... viii PREAMBULE............................................................................................................................................. x PAR LE PRESIDENT DU COMITE TECHNIQUE NATIONAL DE PHARMACOVIGILANCE ...................................................................................................................................................................... x GLOSSAIRE.............................................................................................................................................. xi I. INTRODUCTION .................................................................................................................................. 1 I.1 Contexte et justification.............................................................................................................. 1 I.2 Qu'est-ce que la pharmacovigilance? ..................................................................................... 1 I.3 Quelle est l'importance de la pharmacovigilance? ............................................................. 1 I.4 Quels sont les objectifs de la pharmacovigilance? ............................................................. 2 I.5 Les effets indésirables ................................................................................................................ 2 II. MISE EN PLACE DU SYSTEME DE PHARMACOVIGILANCE ............................................. 5 II.1. Quels sont les objectifs du système de Pharmacovigilance.......................................... 5 II.2 Structures du Système National de Pharmacovigilance ................................................. 6 II.3 Où sera situé le Centre National de Pharmacovigilance? .............................................. 7 II.4 Qui doit signaler les effets indésirables? ............................................................................. 8 II.5 Que faut-il déclarer?................................................................................................................... 8 II.6 Quelle sera la couverture du système de pharmacovigilance? ..................................... 8 II.7 Qu'arrive-t-il des effets indésirables rapportés? ............................................................... 8 II.8. Quels sont les avantages de ces rapports pour les patients et pour le notificateur? .......................................................................................................................................... 9 II.9. La notification aura-t-elle des conséquences négatives sur le notificateur ? ......... 9 II.10. Pourquoi les professionnels de santé sont-ils les mieux placés pour détecter et signaler les effets indésirables? .................................................................................................... 10 II.11 Comment reconnaître les effets indésirables chez un patient? ............................... 10 II.11.1 Interroger les patients sur les antécédents et leur faire un examen adéquat ............................................................................................................................................................ 10 II.11.2 Établir la relation dans le temps en posant et en répondant aux questions suivantes .......................................................................................................................................... 11 iii
II.11.3 Effectuer un examen physique complet avec des examens para cliniques, si nécessaire ........................................................................................................................................ 11 II.11.4 L’effet de l’arrêt du médicament et sa ré-administration doivent être déterminés ....................................................................................................................................... 11 II.11.5 Vérifier la pharmacologie du médicament .............................................................. 12 II.12 Quel est l’algorithme en cas de suspicion des EIM ? .............................................. 14 II.13 Liste des effets indésirables par classe, par médicament si possible .................... 16 III. STRUCTURE ET LE FLUX DE L'INFORMATION .................................................................. 18 IV. OUTILS POUR LA PHARMACOVIGILANCE ............................................................................ 20 V. SURVEILLANCE DES EIM DANS LE SYSTEME DE PHARMACOVIGILANCE ............. 22 VI. ROLES ET RESPONSABILITES.................................................................................................. 23 VI.1 Patient / Public ........................................................................................................................ 23 VI.2 Le professionnel de santé ...................................................................................................... 23 VI.3 Le responsable de la Pharmacie de District .................................................................... 23 VI.4 Coordinateur provincial ......................................................................................................... 23 VI.5 L'équipe d'enquête du district (EED) ................................................................................. 24 VI.6 Le Département de la Pharmacie, du Médicament et des Laboratoires (DPML) . 24 VI.7 Comité Technique National de Pharmacovigilance ....................................................... 25 VI.8 Programmes verticaux de santé .......................................................................................... 25 VI.9 Sites sentinelles de Pharmacovigilance ............................................................................ 26 VI.10 Appui technique ..................................................................................................................... 26 VI.11 Titulaires des Autorisations de Mises sur Marché (Responsables de la mise du médicament sur le marché) ........................................................................................................... 26 VII. FORMATION, DEPLOIEMENT ET RENFORCEMENT DES CAPACITES ..................... 27 VIII. LA COMMUNICATION EN PHARMACOVIGILANCE ......................................................... 28 IX. LE FINANCEMENT DE LA PHARMACOVIGILANCE............................................................ 30 CONCLUSION ......................................................................................................................................... 30 ANNEXES................................................................................................................................................. 32 Annexe1 : Formulaire de notification des événements indésirables médicamenteux ................................................................................................................................................................ 32 Annex 2 : Echelle d'évaluation de la sévérité des EI ............................................................. 35 Annexe3 : Méthode d’imputabilité ............................................................................................... 36 Annexe 4 : Carte d’alerte medicale d’EI ..................................................................................... 42 Annexe 5 : Critères de délivrance d'une carte d'alerte médicale ....................................... 43 Annexe 6 : Fiche de signalement d’un défaut de qualité sur un médicament .............. 44 Annexe 7 : Format de la lettre de rétro-information au notificateur ................................ 46 iv
BIBLIOGRAPHIE LISTE DES COLLABORATEURS siennes
ABREVIATIONS ACTs : Artesunate-based Combination Treatements AMM : Autorisation de Mise sur le Marché ANRP : Autorité Nationale de Régulation Pharmaceutique ASAQ : Artesunate Amodiaquine BPS : Bureau de la Province Sanitaire CDS : Centre de Santé CNPV : Centre National de Pharmacovigilance CTN : Comité Technique National CTNPV : Comité Technique National de Pharmacovigilance DPML : Département de la Pharmacie, du Médicament et des Laboratoires EAC : East African Community EED : Equipe d’enquête du district EIM : Événements Indésirables des Médicaments ICH : Conférence internationale sur l'harmonisation IEC : Information, éducation et communication MSPLS : Ministère de la Santé Publique et de la Lutte contre le Sida OMS : Organisation Mondiale de la Santé ONG : Organisation Non Gouvernementale PV : Pharmacovigilance UMC : Uppsala Monitoring Center RCP : Résumé des caractéristiques des Produits vi
AVANT-PROPOS Le but de ce guide est d'aider le personnel de santé à participer au processus de surveillance continue de la sécurité et l'efficacité des produits pharmaceutiques qui sont utilisés sur le marché burundais. Ces directives répondent spécifiquement aux questions de savoir ce qu'il faut signaler, pourquoi faire la notification, lors de la notification, où et comment le faire. Le Centre National de Pharmacovigilance, en concertation avec ses partenaires, examinera périodiquement ces directives et les outils, afin de s'assurer qu'ils continuent de répondre aux objectifs du Système National de Pharmacovigilance. Tous les utilisateurs sont invités à fournir un rapport au Département de la Pharmacie, Médicament et Laboratoire en attendant la création du Centre National de Pharmacovigilance qui devra faire l’objet de validation par le Conseil des Ministres. vii
PREFACE PAR LA MINISTRE DE LA SANTE PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA Le Gouvernement du Burundi a pris l’engagement ferme de fournir à la population des médicaments de qualité, efficaces, sûrs, disponibles géographiquement et financièrement. La mise en application de cette politique a été confiée au Ministère de la Santé Publique et de la Lutte contre le Sida à travers ses services techniques. Le médicament joue un rôle de premier plan dans la prévention et la prise en charge des pathologies. Mais à côté des événements thérapeutiques attendus, la prise d’un médicament peut être suivie par des événements indésirables bénins, sévères, graves ou mortels ; d’où la nécessité de notifier ces événements, les traiter et prendre des décisions qui s’imposent à l’encontre du médicament incriminé. Il est à noter que le but ultime de la notification et du suivi des événements indésirables des médicaments est de réduire les risques liés à la prescription et l'administration de médicaments ainsi que l'amélioration des soins donnés aux patients, la sécurité et le résultat du traitement. Pour arriver à ce résultat, il est indispensable de mettre en place un système national de pharmacovigilance pour contrôler la sécurité des médicaments à tout moment et à tous les niveaux du système sanitaire. Le système national de pharmacovigilance au Burundi comprendra les structures suivantes: Le Centre National de Pharmacovigilance Le Comité Technique National de Pharmacovigilance La Commission Nationale de Pharmacovigilance Le Centre National de Pharmacovigilance (CNPV) fonctionnera en collaboration avec les structures sanitaires publiques et privées du pays et sera connecté sur le Centre de Monitoring d’Uppsala (Suède). La mise en place d’un système national de pharmacovigilance va permettre aux autorités du Ministère de la Santé Publique et de la Lutte contre le Sida de renforcer les mesures destinées à protéger la population contre les événements indésirables des médicaments. Dans cette optique, le Ministère de la Santé Publique et de la Lutte contre le Sida adopte le présent Guide qui définit les objectifs du système de pharmacovigilance, l’organisation (organigramme) du système ainsi que les rôles et les responsabilités des acteurs dans le système (signaler et traiter les viii
événements indésirables des médicaments puis prendre des décisions). Ce Guide contient les Directives et les outils de pharmacovigilance. Ce guide sera utilisé par les intervenants dans le système de santé à tous les niveaux pour une meilleure prise en charge des événements indésirables des médicaments utilisés au Burundi. MINISTRE DE LA SANTE PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA ix
PREAMBULE PAR LE PRESIDENT DU COMITE TECHNIQUE NATIONAL DE PHARMACOVIGILANCE Le Ministère de la Santé Publique et de la Lutte contre le Sida, à travers ses services techniques, a priorisé la réduction des risques liés à la prescription et à l'administration des médicaments ainsi que l'amélioration des soins donnés aux patients, la sécurité et le résultat du traitement. Cela a été concrétisé par l’élaboration par le DPML d’un certain nombre de documents stratégiques comme l’élaboration d’un projet de décret portant réglementation de l’exercice de la pharmacie au Burundi en cous d’étude au niveau du cabinet, la mise à jour de la politique nationale du laboratoire, l’élaboration d’un guide thérapeutique d’utilisation du médicament au niveau d’un centre de santé, la révision récemment de la Liste Nationale des Médicaments Essentiels (la dernière édition date de 2012), l’harmonisation des politiques pharmaceutiques au niveau de la Communauté de l’Afrique de l’Est avec un focus sur l’évaluation conjointe des dossiers d’enregistrement des médicaments, l’inspection des sites de fabrication des médicaments devant circuler au niveau de l’EAC et le partage d’information relatives aux médicaments et aux laboratoires ayant la communauté comme marché des médicaments. Du point de vue sécurité d’utilisation des médicaments, la mise en place d’un système national de pharmacovigilance a été matérialisée par la nomination d’un point focal de la pharmacovigilance avec les instances internationales ainsi que la nomination d’une Commission Nationale de Pharmacovigilance composée par des professionnels de santé provenant de tous les secteurs concernés : des pharmaciens et des médecins, des professeurs d’Université, des praticiens et d’autres agents du secteur public et privé. C’est le Département de la Pharmacie, du Médicament et des Laboratoires qui est chargé d’organiser le fonctionnement de ce système. C’est dans cette optique qu’un Guide contenant les Directives et les outils de pharmacovigilance a été élaboré, validé et soumis au Cabinet du Ministère de la Santé Publique et de la Lutte contre le Sida pour adoption et signature. DIRECTEUR DU DEPARTEMENT DE LA PHARMACIE, DU MEDICAMENT ET DES LABORATOIRES ET PRESIDENT PHARMACOVIGILANCE Pharmacien x
GLOSSAIRE Définitions en matière de pharmacovigilance La définition des termes utilisés tient compte des changements qui découlent de l'harmonisation internationale des définitions, de la terminologie et des progrès technologiques dans le domaine de la pharmacovigilance. C’est ainsi qu’aux fins des présentes lignes directrices, on entend par: Abus de médicaments: Un usage excessif intentionnel, persistant ou sporadique, de médicaments ou autres produits pharmaceutiques accompagné de réactions physiques ou psychologiques nocives; Alerte : Caractère inhabituel, qualitatif et/ou quantitatif des notifications ou d’une structure de pharmacovigilance, ou des publications, informant d'un danger possible avec un médicament, une classe médicamenteuse ou un autre produit de santé à usage humain; Assurance qualité: Ensemble des activités préétablies et systématiques mises en œuvre dans le cadre du système qualité. Dans la Politique Pharmaceutique Commune, le système d’assurance qualité regroupe l’homologation, le contrôle de qualité, l’inspection pharmaceutique et la pharmacovigilance. Elle représente aussi l'ensemble des mesures prises pour s'assurer que les médicaments fabriqués, acquis, stockés, transportés, distribués, dispensés et utilisés ont la qualité requise pour l'usage auquel ils sont destinés; Base de données nationale de Pharmacovigilance: Base de données située au niveau du DPML qui regroupe les observations d’événements indésirables notifiés par les personnels de santé saisies par les centres de pharmacovigilance après évaluation, validation et imputation; Base de données: Système d’organisation de l’information conçu pour une localisation et une mise à jour rapide et facile des données. C’est une banque informatisée dans laquelle sont saisis tous les cas notifiés et validés par le Centre National de Pharmacovigilance. Centre National de Pharmacovigilance: Structure de pharmacovigilance à visée nationale. Il doit être situé dans un département gouvernemental, la DMPL pour le Burundi; Comité technique de pharmacovigilance: Comité multidisciplinaire soutenant le centre de pharmacovigilance pour assurer la qualité des procédures et pour préparer les travaux de la commission nationale de Pharmacovigilance; xi
Commission Nationale de Pharmacovigilance: Instance consultative siégeant auprès de la DPML, chargée d’évaluer les informations sur les EI des médicaments et autres produits pharmaceutiques, et donner un avis au MSPLS sur les mesures à prendre pour faire cesser, prévenir ou réduire les risques liés à l’utilisation d’un médicament ou produit; Contrefaçon de médicament: Au sens général, la contrefaçon est la reproduction frauduleuse du produit d'autrui, sans son consentement. L'Organisation Mondiale de la Santé (OMS) précise qu'ils «sont étiquetés frauduleusement de manière délibérée pour en dissimuler la nature et/ou la source. La contrefaçon peut concerner aussi bien des produits de marque que des produits génériques, et les médicaments contrefaits peuvent comprendre des produits qui contiennent les principes actifs authentiques mais un emballage imité, ou d'autres principes actifs, aucun principe actif ou des principes actifs en quantité insuffisante»; Contrôle de qualité: Ensemble des essais et dosages effectués au laboratoire permettant de vérifier qu’un produit pharmaceutique est conforme aux normes spécifiées de qualité; Cosmétovigilance: Surveillance des événements indésirables susceptibles d’être liés à l’utilisation d’un Produit cosmétique; surveillance de la qualité, de la conformité et de la fiabilité des Produits cosmétiques après leur mise sur le marché; Document de base ou document source: Tout document original en rapport avec un dossier de pharmacovigilance, notamment: Rapport de conversation téléphonique, courrier initial du notificateur, note interne en provenance du visiteur médical; Fiche de pharmacovigilance (remplie par le notificateur ou une personne chargée de la pharmacovigilance), copies d'examens complémentaires ou de comptes rendus d'hospitalisation; Courriers (initial, relance(s), conclusion); Fiches de transmission, traductions de la fiche; Impressions des saisies informatiques (notices, résumés, tableaux) concernant le médicament. Evénement indésirable: Une réaction nocive et non voulue à un médicament (ou autre produit pharmaceutique), se produisant aux posologies normalement utilisées chez l'homme pour la prophylaxie, le diagnostic ou le traitement d'une maladie ou pour le rétablissement, la rectification ou la modification d'une fonction physiologique, ou résultant d'un mésusage du médicament ou produit; xii
Evénement indésirable grave: événement indésirable qui entraîne la mort, met en danger la vie du patient, nécessite une hospitalisation ou la prolongation de l'hospitalisation, provoque un handicap ou une incapacité importante ou durable ou se traduit par une anomalie/malformation congénitale; Evénement indésirable sévère: Un événement indésirable nécessitant en plus de l’arrêt du médicament, des soins supplémentaires; Evénement indésirable modéré: Un événement indésirable banal à savoir ni sévère, ni grave; Effet indésirable inattendu: Un effet indésirable dont la nature, la gravité ou l'effet ne concorde pas avec le résumé des caractéristiques du produit; Événements indésirables de type A (action du médicament): Effets indésirables liés à un effet pharmacologique (exagéré). Ce type est fréquent, dose-dépendant et peut être évité par l’utilisation de doses appropriées pour chaque patient. Ces événements peuvent être reproduits et étudiés de manière expérimentale et sont souvent identifiés avant la commercialisation du médicament. Les interactions médicamenteuses, spécialement celles d’origine pharmacocinétiques sont souvent classées en réactions du type A; Événements indésirables de type B (réaction du patient): Événements indésirables qui ne surviennent que chez une minorité de patients et sont dépendants de la dose du médicament utilisé. Ils sont en général rares, imprévisibles, graves et très difficiles à étudier. Les événements indésirables de type B relèvent d’un mécanisme immuno-allergique ou non immuno-allergique et surviennent chez des patients ayant des conditions pré-disposantes (souvent méconnues). Les réactions immuno-allergiques peuvent se manifester sous forme d’éruption cutané, d’anaphylaxie, de vascularite, de réaction inflammatoire d’un organe, voire de syndrome auto-immun hautement spécifique. Les réactions de type B d’origine non immunologiques subviennent chez une minorité de patients prédisposés et intolérants. Ce sont des patients qui possèdent un déficit enzymatique congénital ou acquis aboutissant à une cascade métabolique anormale ou à l’accumulation d’un métabolite toxique; Effet indésirable de type C: Effet indésirable provenant des situations où l’utilisation d’un médicament ou autre produit de santé à usage humain, pour une raison indéterminée, va augmenter la fréquence d’apparition d’une maladie « spontanée»; Effet secondaire: Réponse médicamenteuse gênante et non souhaitée se produisant par des doses normalement utilisées chez l’homme. Cette description souligne l’importance de l’intervention des facteurs de risque individuels dans la survenue de cette réaction. Une réponse thérapeutique xiii
inattendue par exemple peut être un effet secondaire mais non un effet indésirable; Enquête de pharmacovigilance: Travail d’évaluation réalisé à la demande des autorités compétentes en collaboration avec le(s) responsable(s) de pharmacovigilance industriel(s) concerné(s) chaque fois qu’il existe des raisons de penser qu’un risque médicamenteux nécessite d’être évalué ou réévalué; Etude de sécurité après AMM: Etude pharmaco-épidémiologique ou essai clinique effectué conformément aux dispositions de l’AMM dans le but d’identifier ou de quantifier un risque relatif à la sécurité d’emploi d’un médicament ou autre produit pharmaceutique à usage humain autorisé; Fiche de notification des événements indésirables ou fiche de pharmacovigilance ou formulaire de déclaration des EI: Document mis à la disposition par la structure de pharmacovigilance, rempli par le notificateur et comportant l'ensemble des données nécessaires à la constitution d'un dossier de notification. Elle peut également être remplie par un responsable de pharmacovigilance; Imputabilité: Analyse du cas en vue de déterminer si l’événement observé est lié à la prise du médicament ou du produit; Information de pharmacovigilance aux professionnels de santé: Information portant sur la sécurité d’emploi d’un ou de plusieurs médicaments ou autre(s)produit(s) pharmaceutique(s) à usage humain nécessitant d’être communiquée rapidement aux professionnels de santé, soit par l’exploitant, soit par l’Autorité de Régulation Pharmaceutique. Le contenu et le plan de communication sont rédigés en concertation avec la DPML, le CNP et l’exploitant. Cette information ne doit contenir aucune mention ayant un caractère publicitaire ou commercial; Intensité ou sévérité de l’effet indésirable: Importance et retentissement d’un effet indésirable sur la vie quotidienne d’un patient; Médicament: Toute substance ou composition présentée comme possédant des propriétés curatives ou préventives à l’égard des maladies humaines ou animales ainsi que tout produit pouvant être administré à l’homme ou à l’animal, en vue d’établir un diagnostic médical ou de restaurer, corriger ou modifier ses fonctions organiques; Médicament à base de plantes (phytomédicament): Médicament dont les substances actives sont des matières premières végétales; Médicament générique: Toute copie essentiellement similaire à un médicament original (spécialité pharmaceutique), qui n’est plus protégé par un xiv
brevet d’exploitation. Il est commercialisé sous Dénomination Commune Internationale (DCI) et/ou sous une dénomination spéciale; Médicament homéopathique: Tout médicament obtenu à partir de compositions, substances ou produits appelés souches homéopathiques, selon un procédé de fabrication homéopathique décrit par une pharmacopée reconnue; Médicament traditionnel: Tout Médicament mis au point et développé par un tradipraticien ou un chercheur à partir des connaissances ou informations issues du patrimoine thérapeutique traditionnel; Mésusage: Utilisation non conforme aux recommandations du résumé des caractéristiques du produit, à l'exclusion de l'usage abusif; Notice: Document d’information accompagnant le médicament et destiné à l’utilisateur. Elle est établie en conformité avec le RCP ; Notificateur (déclarant): Toute personne faisant une notification. Tout professionnel de santé ayant constaté un effet indésirable présumé sur un médicament ou autre produit de santé à usage humain, et qu'il transmet à une structure de pharmacovigilance; Notification (déclaration): Transmission de l'effet indésirable présumé d'un médicament à un centre de pharmacovigilance. Une notification est dite valide, lorsqu'elle est confirmée par écrit par le notificateur ou établie à partir des éléments originaux du dossier clinique. Il s’agit de la transmission de l'effet indésirable présumé d'un médicament ou autre produit pharmaceutique à un centre de pharmacovigilance ou à la DPML. Elle est relative à un patient présentant un évènement indésirable (ou anomalie de laboratoire) suspecté être induit par un médicament; Notification spontanée: Système régional ou national de déclaration des événements indésirables des médicaments et autres produits pharmaceutiques. Elle est la méthode de base en pharmacovigilance; Pharmacovigilance: Science et activité relative à la détection, l’évaluation, la compréhension et la prévention des événements indésirables ou de tout autre problème lié aux médicaments ou autres produits pharmaceutiques à usage humain. Elle permet d’avoir des garanties suffisantes sur la sécurité d’emploi des médicaments et desdits produits. La Pharmacovigilance implique une gestion et une communication sur les risques liés à l’utilisation des médicaments. Produit pharmaceutique: Les produits pharmaceutiques comprennent entre autres les médicaments, les réactifs de laboratoire et de diagnostic in vitro, les xv
produits chimiques officinaux, les produits galéniques, les objets de pansement, les dispositifs et consommables médicaux; Professionnel de santé: Les pharmaciens, les médecins, les chirurgiens- dentistes, les sages-femmes, les infirmiers, les Techniciens médio-sanitaires, les kinésithérapeutes; Rapport: Synthèse accompagnant la déclaration obligatoire des événements indésirables présumés. Elle est effectuée par le laboratoire ou l’organisme exploitant un médicament ou produit de santé à usage humain; Rapport périodique actualisé de pharmacovigilance: Rapport périodique actualisé et relatif à la sécurité : synthèse accompagnant la déclaration obligatoire des événements indésirables présumés. Elle est effectuée par des laboratoires ou des organismes exploitant un médicament ou tout autre produit pharmaceutique à usage humain (responsable de la mise sur le marché, titulaire de l’AMM). Elle doit comporter notamment, pour la période de référence: Le nombre total de notifications signalées, Le nombre de notifications en fonction de la nature de l'effet indésirable présumé, Le nombre et la description ou les caractéristiques des événements indésirables graves, Le caractère nouveau des événements selon leur nature, fréquence et gravité, Les facteurs favorisant éventuellement la survenue ou la gravité des événements, Une analyse spécifique des notifications survenues à l'étranger permettant de situer ces informations par rapport aux données existantes au Burundi ou dans les pays membre de l’EAC, Toute proposition susceptible de diminuer le risque ou la gravité des événements signalés, Le nombre d'unités distribuées ainsi que tout élément permettant d'estimer le nombre de patients exposés, Un recueil de publications relatives à la pharmacovigilance des médicaments concernées. Signal: Notifications mettant en exergue une possible relation de cause à effet jusqu’alors inconnue ou incomplètement documentée, concernant un évènement consécutif à l’utilisation d’un médicament ou autre produit de santé à usage humain. La détection d’un signal dépend du nombre de notifications, de la pertinence des rapports et de la qualité des données rapportées; xvi
Sous notification: Notification incomplète ou non significative d’un cas de l’EI survenu. La sous notification peut retarder la détection de signal et entraîner une sous-estimation de l’ampleur du problème; Suivi thérapeutique: Etude prospective menée sur des sujets traités par un médicament dans les conditions prévues par l’AMM; Tératovigilance: Etude des malformations morphologiques, physiologiques et des troubles du comportement coïncidant avec la prise d’un médicament ou de tout autre produit de santé à usage humain durant la grossesse; Utilisation rationnelle des médicaments: Prescription du produit le plus approprié, obtenu à temps, et moyennant un prix abordable pour tous, délivré correctement et utilisé selon la posologie appropriée et pendant une durée appropriée; Vaccinovigilance: Surveillance des manifestations post-vaccinales indésirables; Vente illicite des produits pharmaceutiques: Vente de produits pharmaceutiques en marge des dispositions législatives et réglementaires en vigueur (qualité des personnes impliquées, structures impliquées, statut du produit, etc.; Vérification: Procédure préconisée en pharmacovigilance afin de s’assurer que les données contenues dans le rapport final correspondent à celles présentes dans les observations d’origine. xvii
I. INTRODUCTION I.1 Contexte et justification Avec l'utilisation accrue des médicaments pour traiter et contrôler les maladies, il a été démontré un besoin croissant de surveiller les événements indésirables des médicaments. En effet, les statistiques montrent que ces EIM se classent parmi les 10 principales causes de la morbi-mortalité dans certains pays malgré le fait que la plupart des événements indésirables sont évitables. En outre, la prise en charge des événements indésirables impose un lourd fardeau financier pour la santé publique. Il est donc d'une importance primordiale de mettre en place un Système de Pharmacovigilance pour contrôler la sécurité des médicaments en tout temps et à tous les niveaux du système sanitaire. I.2 Qu'est-ce que la pharmacovigilance? L'OMS définit la pharmacovigilance comme une science ou un ensemble d’activités relatives à la détection, à l’évaluation, à la compréhension et à la prévention des risques d’événements indésirables (ou de tout autre problème) liés au médicament mis sur le marché à titre onéreux ou gratuit (intolérance aux médicaments, mésusage ou usage abusif, erreur thérapeutique, pharmacodépendance, antibiorésistance, événements sur la femme enceinte ou sur l’enfant, échec thérapeutique). Sa méthodologie se base sur des données épidémiologiques, cliniques et expérimentales. I.3 Quelle est l'importance de la pharmacovigilance? Les informations recueillies lors de la phase de pré-commercialisation du développement des médicaments sont inévitablement incomplètes en ce qui concerne les événements indésirables possibles. Cela est principalement lié au fait que: • Les tests chez l'animal sont insuffisants pour prédire la sécurité d’utilisation du médicament chez l’homme; • Les patients inclus dans les essais cliniques sont limités en nombre et les conditions diffèrent de ceux d’utilisation du médicament en pratique clinique. De plus, la durée des essais est limitée; • Au moins 30.000 personnes ont besoin d'être traitées avec un médicament pour s’assurer de ne pas manquer au moins d’un patient avec un EIM qui a une incidence de 1 sur 10.000 personnes exposées; 1
• Les informations sur les événements indésirables rares mais graves, la toxicité chronique, l’utilisation du médicament dans les groupes particuliers (tels que les enfants, les personnes âgées ou les femmes enceintes) ou des interactions médicamenteuses sont souvent incomplètes ou non disponibles. Ainsi, la surveillance post-commercialisation est importante afin de permettre la détection des EIM les moins fréquents, mais parfois très graves. C'est pourquoi les professionnels de santé devraient notifier les événements indésirables, car cela peut sauver des vies. I.4 Quels sont les objectifs de la pharmacovigilance? Les objectifs ultimes de la pharmacovigilance sont les suivants: L'utilisation rationnelle et sûre des médicaments; La détection précoce des Événements Indésirables Médicamenteux (EIM) nouveaux; La détection des augmentations de fréquence des EIM connus; L’identification des facteurs de risque et des mécanismes pouvant expliquer ces événements; L'évaluation et la communication des risques et les avantages des médicaments sur le marché; L’éducation et l’information des patients sur la sécurité des médicaments. I.5 Les effets indésirables I.5.1.Définition Un effet indésirable est une réaction nocive et non voulue à un médicament (ou autre produit pharmaceutique), se produisant aux posologies normalement utilisées chez l’homme pour la prophylaxie, le diagnostic ou le traitement d’une maladie ou pour le rétablissement, la rectification ou la modification d’une fonction physiologique, ou résultant d’un mésusage du médicament I.5.2.Classification La classification des effets indésirables révèle comment ils sont liés et attire l'attention sur les facteurs communs impliqués dans la survenue de ces événements au sein du même groupe, permettant ainsi de prendre des mesures similaires pour traiter ou prévenir ces EIM. La classification des événements indésirables peut se faire selon cause, la fréquence, la nature, le degré de gravité et le mécanisme d’action. 2
Classification selon la cause -Mésusage (abus d’usage des médicaments par le prescripteur ou le patient) -Effet indésirable -Défaut de qualité Classification selon la localisation -Locale -Loco-régionale -Généralisée Classification selon les manifestations cliniques - Dermatologique - Hémodynamique Classification selon la fréquence Les effets indésirables peuvent être classés selon qu’ils sont : - Fréquents, - Occasionnels, - Rares. Un effet indésirable médicamenteux (EIM) est dit : - Fréquent, si sa fréquence de survenue > 5% - Occasionnel, si sa fréquence de survenue est située entre 0.1% et 5 % - Rare, si sa fréquence de survenue < 0.1% Classification selon la nature Les événements indésirables médicamenteux peuvent être classés en : - Réaction aiguë, subaiguë ou chronique - Bénin ou grave - Précoce ou tardive Classification selon la gravité Les événements indésirables des médicaments peuvent être classés en : 3
- Effet grave, - Sévère - Mineur. − Un effet indésirable est dit grave s’il est susceptible d’être à l’origine : d’un décès, d’une menace pour la vie du patient au moment de l’apparition de l’événement, d’une nécessité d’hospitalisation ou d’une prolongation d’hospitalisation, de séquelles ou incapacité notable et durable (incapacité signifiant toute impossibilité à réaliser des gestes de la vie courante), d’une anomalie congénitale ou d’une atteinte périnatale. − Un effet indésirable sévère est un effet indésirable nécessitant en plus de l’arrêt du médicament des soins supplémentaires. − Un effet indésirable mineur ou banal est un effet ni sévère, ni grave. Classification selon le mécanisme d’action Cette classification permet une meilleure compréhension des effets indésirables et elle distingue les événements indésirables de type A, B et C. − Les effets indésirables de type A sont liés à un effet pharmacologique (exagéré) du médicament. Ils impliquent un mécanisme pharmacocinétique, pharmacodynamique ou pharmaceutique (produit altéré, produit périmé). Ces événements indésirables de type A sont fréquents, dose-dépendants et sont déjà identifiés avant la commercialisation du médicament. Ils peuvent être évités par l’utilisation de doses appropriées pour chaque patient. − Les effets indésirables de type B sont indépendants de la dose du médicament utilisée et ne surviennent que chez une minorité de patients: ils impliquent un mécanisme immuno-allergique ou non immuno- allergique. Ces événements indésirables de type B sont rares, graves et surviennent chez des patients ayant des prédispositions souvent méconnues: 4
o les effets indésirables de types B immuno-allergiques nécessitent une sensibilisation de plusieurs jours ou lors d’une nième prise ; la ré-administration du médicament entraîne une récidive souvent plus grave. Ils peuvent être prévisibles si un antécédent d’allergie au médicament est connu. o Les effets indésirables de type B non immuno-allergiques sont similaires à une réaction allergique mais n’impliquent pas une sensibilisation préalable. Ils surviennent chez des patients prédisposés et intolérants et peuvent être qualitativement anormaux et génétiquement déterminés (déficit enzymatique congénital ou acquis). − Les effets indésirables de type C peuvent être bénins ou graves (incluant les tumeurs malignes) et sont liés à une prise chronique du médicament. Leurs mécanismes de survenue est souvent indéterminé et la réaction observée est atypique avec possibilité d’existence de facteurs de confusion. La chronologie d’apparition de l’évènement par rapport à la prise du médicament est «non suggestive» (retardée) et la relation de cause à effet est souvent difficile à établir. II. MISE EN PLACE DU SYSTEME DE PHARMACOVIGILANCE II.1. Quels sont les objectifs du système de Pharmacovigilance Les objectifs du système de pharmacovigilance sont les suivants: 1. Améliorer les soins offerts aux patients et la sécurité en ce qui concerne l’utilisation des médicaments; 2. Améliorer la santé publique et de la sécurité en ce qui concerne l'utilisation des médicaments; 3. Détecter les problèmes liés à l'utilisation des médicaments et en communiquer les conclusions au moment opportun; 4. Contribuer à l'évaluation des prestations, de l'efficacité et des risques liés aux médicaments, conduisant à la prévention des dommages et la maximisation des bénéfices; 5. Encourager l'utilisation sécurisée et rationnelle des médicaments; 6. Favoriser la compréhension, l'éducation et la formation clinique en pharmacovigilance ainsi que sa communication efficace pour le public; 5
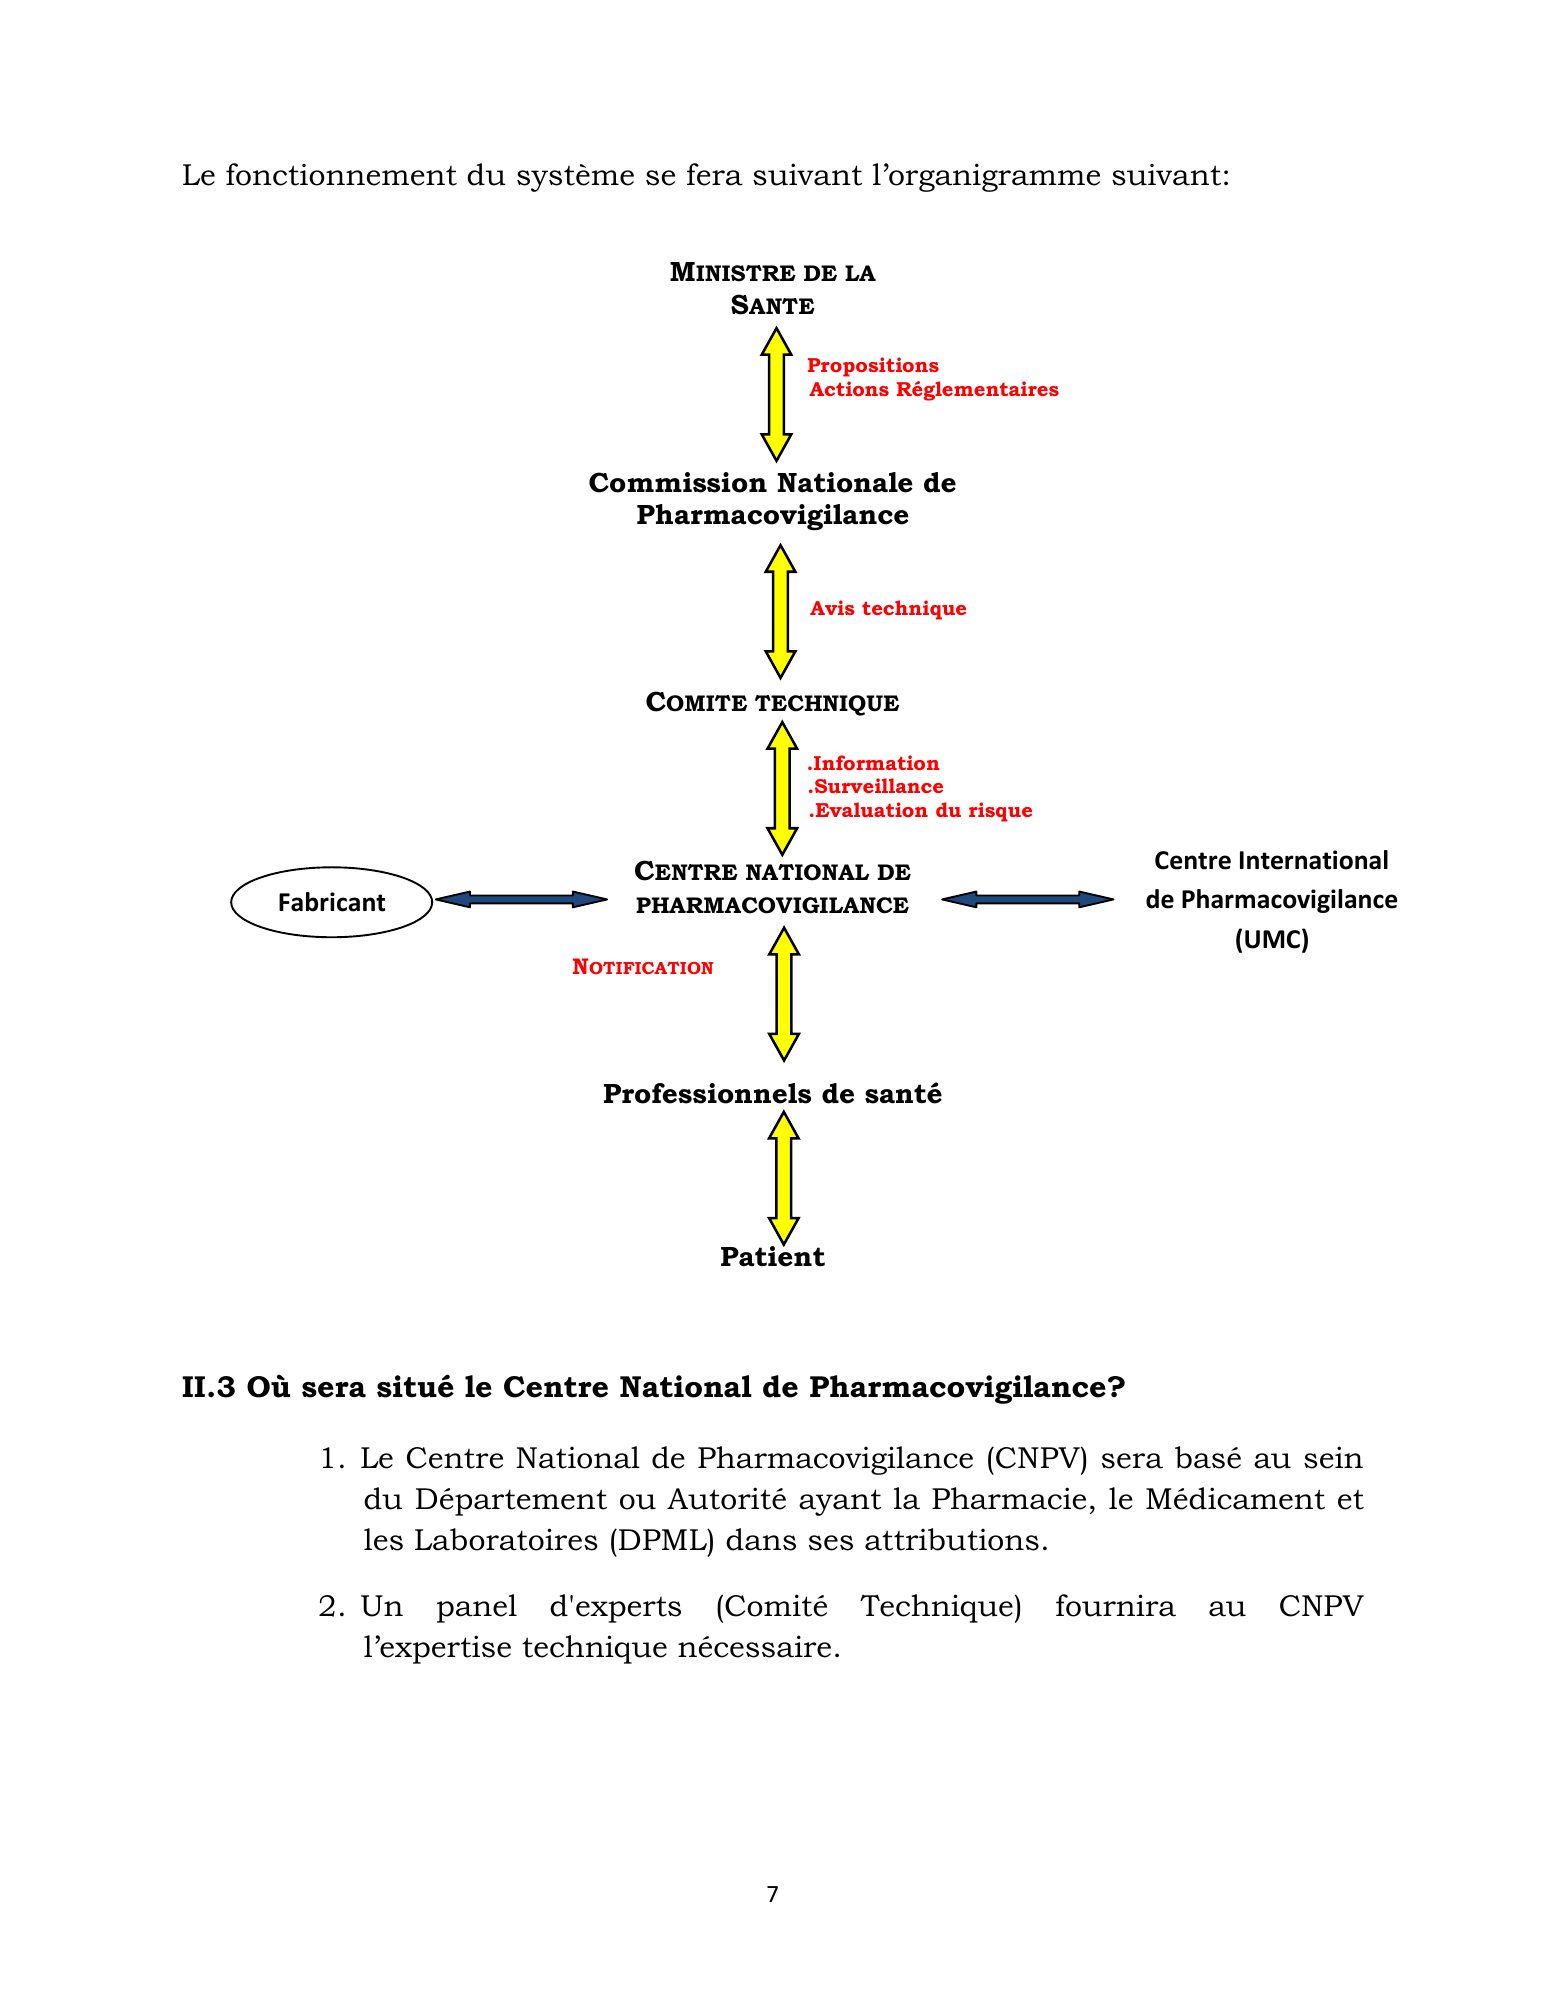
7. Déceler aussi précocement que possible les événements indésirables dus à l’utilisation des produits de santé dans des conditions normales d’utilisation et en cas de: mésusage, usage abusif, pharmacodépendance, erreur médicamenteuse, inefficacité thérapeutique, réactions résultant d’un produit défectueux ou de mauvaise qualité; 8. Développer des formations en matière d’événements indésirables des produits de santé, des professionnels de santé ainsi que du public; 9. Donner des avis techniques motivés aux personnalités et aux organismes ayant un pouvoir de décision sur la réglementation des produits de santé. II.2 Structures du Système National de Pharmacovigilance Le système national de pharmacovigilance au Burundi comprend les structures suivantes: Le Centre National de Pharmacovigilance (rôle technique), Le Comité Technique National de Pharmacovigilance (rôle technique), La Commission Nationale de Pharmacovigilance (rôle consultatif pour les décisions à soumettre au Ministre de la Santé). 6
Le fonctionnement du système se fera suivant l’organigramme suivant: MINISTRE DE LA SANTE Propositions Actions Réglementaires Commission Nationale de Pharmacovigilance Avis technique COMITE TECHNIQUE .Information .Surveillance .Evaluation du risque CENTRE NATIONAL DE Centre International Fabricant PHARMACOVIGILANCE de Pharmacovigilance (UMC) NOTIFICATION Professionnels de santé Patient II.3 Où sera situé le Centre National de Pharmacovigilance? 1. Le Centre National de Pharmacovigilance (CNPV) sera basé au sein du Département ou Autorité ayant la Pharmacie, le Médicament et les Laboratoires (DPML) dans ses attributions. 2. Un panel d'experts (Comité Technique) fournira au CNPV l’expertise technique nécessaire. 7
II.4 Qui doit signaler les effets indésirables? Tous les professionnels de santé, y compris les médecins, les pharmaciens, les chirurgiens-dentistes, les infirmiers, les sages-femmes et le grand public sont invités à signaler les EIM. II.5 Que faut-il déclarer? Signaler tous les événements indésirables présumés des médicaments, y compris les médicaments traditionnels/alternatifs/à base de plantes, produits de contraste, les dispositifs médicaux et les cosmétiques. II.6 Quelle sera la couverture du système de pharmacovigilance? Le système de pharmacovigilance couvrira l'ensemble du pays. Cela comprend le secteur public, privé, confessionnel ainsi que les ONGs prestataires de soins dans tout le pays à savoir: Tous les niveaux de soins de santé, y compris les prestataires de soins de santé communautaires; Tous les médicaments utilisés dans le pays; Tous les états pathologiques rencontrés dans le pays; Toute personne résidant au Burundi, soupçonnant une réaction à un médicament. Le système de pharmacovigilance travaillera en étroite collaboration avec d'autres départements du ministère ayant la santé publique dans ses attributions ainsi que les programmes verticaux de santé, diverses organisations et institutions pour développer un mécanisme de rétroaction efficace qui répond aux besoins de sécurité des patients du système de santé du Burundi. Le DPML s'efforcera de développer et harmoniser des liens étroits avec d'autres systèmes de pharmacovigilance dans la région, en particulier dans les Etats membres de la Communauté Est Africaine EAC). II.7 Qu'arrive-t-il des effets indésirables rapportés? 1. L'information obtenue à partir de votre notification sera utilisée pour promouvoir l'utilisation de médicaments en toute sécurité au niveau local, national et international. 2. Le rapport que vous soumettez sera consigné dans la base de données nationale des événements indésirables des médicaments et analysé régulièrement par des experts. 8
Une fiche de notification des EIM bien complétée et dûment soumise peut conduire à: Des investigations supplémentaires sur l'utilisation du médicament au Burundi, Des changements appropriés de la notice, Une modification du rythme d’administration du médicament, de la posologie, Un renforcement des initiatives éducatives visant à améliorer l'utilisation de ce médicament, Autres interventions en matière de la réglementation pouvant aboutir au retrait de ce médicament du marché. Ainsi, le but ultime de la notification et du suivi des EIM est de réduire les risques liés à la prescription et l'administration de médicaments ainsi que l'amélioration des soins donnés aux patients, la sécurité et le résultat du traitement. II.8. Quels sont les avantages de ces rapports pour les patients et pour le notificateur? Les professionnels de santé et les patients seront gagnants du fait de: L’amélioration de la qualité des soins offerts aux patients; La réduction des problèmes liés aux médicaments menant à un meilleur résultat du traitement; L’amélioration de la confiance des patients dans la pratique professionnelle; L’amélioration de la connaissance; L'accès à des informations en retour sur les problèmes liés aux médicaments signalés dans le pays et à l'étranger; La satisfaction pour l'accomplissement d'une obligation morale et professionnelle. II.9. La notification aura-t-elle des conséquences négatives sur le notificateur? La notification des EIM ne constitue pas une affirmation que vous, ou tout autre professionnel de santé ou même le médicament, avez contribué ou provoqué l'événement indésirable quel qu’il soit; 9
Le résultat de la notification ainsi que toute information importante ou pertinente relative à la réaction que vous avez déclarée vous seront communiqués; Les détails de votre notification seront stockés dans une base de données confidentielle à la DPML et le rapport analysé sera transmis à Uppsala Monitoring Center (UMC), centre collaborateur de l’OMS; Les noms des rapporteurs ou autres professionnels de santé nommés dans le rapport et le patient seront retirés avant que tout détail sur un EIM donné ne soit utilisé ou communiqué à des tiers; Les informations obtenues à partir de votre notification ne seront pas utilisées à des fins commerciales. Elles seront uniquement destinées à améliorer notre compréhension et l'utilisation des médicaments au Burundi. II.10. Pourquoi les professionnels de santé sont-ils les mieux placés pour détecter et signaler les effets indésirables? L'efficacité d'un programme de pharmacovigilance national dépend directement de la participation active des professionnels de santé. Ils sont dans la meilleure position pour signaler les événements indésirables présumés observés dans leur prise en charge quotidienne des patients. En effet, ce sont eux qui diagnostiquent, prescrivent, distribuent et contrôlent la réponse des patients aux médicaments, Tous les professionnels de santé doivent signaler les événements indésirables même en cas de doute sur la relation précise avec le médicament administré. II.11 Comment reconnaître les effets indésirables chez un patient? Les EIM sont difficiles et parfois impossibles à distinguer et à dissocier des symptômes de la maladie traitée, car ils peuvent agir par les mêmes voies physiologiques et pathologiques. Toutefois, l'approche suivante est utile dans l'évaluation de possibles événements indésirables liés au médicament: II.11.1 Interroger les patients sur les antécédents et leur faire un examen adéquat Un historique médical complet et les antécédents médicaux doivent être recueillis; Un EIM devrait être le premier diagnostic différentiel à tout moment; 10
Interroger sur le fait de savoir si cet effet indésirable peut être expliqué par une autre cause, par exemple une maladie sous-jacente, d'autres médicaments, y compris les médicaments pris en automédication ou de la médecine traditionnelle, des toxines ou des aliments; Il est essentiel que le patient soit soigneusement examiné afin de décider quelle est la cause réelle de tout nouveau problème médical; La cause liée au médicament doit être envisagée, en particulier lorsque d'autres causes n’expliquent pas l'état du patient. II.11.2 Établir la relation dans le temps en posant et en répondant aux questions suivantes Est-ce que l'EIM s’est produit immédiatement après administration du médicament? Certaines réactions se produisent immédiatement après l’administration du médicament alors que d'autres prennent plus de temps à se développer. Le délai entre le début de la thérapie et le moment de l'apparition de la réaction indésirable présumée doit être logique. II.11.3 Effectuer un examen physique complet avec des examens para cliniques, si nécessaire Seuls certains médicaments produisent des signes physiques distinctifs; Les exceptions comprennent les éruptions, l’atrophie cutanée induite par les stéroïdes, les réactions extrapyramidales aigües; Les examens de laboratoire sont importants si le médicament est considéré comme essentiel dans l'amélioration des soins aux patients ou si les résultats des examens de laboratoire améliorent la prise en charge du patient; Essayez de décrire la réaction aussi clairement que possible et essayer au mieux de fournir un diagnostic précis. II.11.4 L’effet de l’arrêt du médicament et sa ré-administration doivent être déterminés Arrêt de l’administration du médicament suspecté: L’amélioration de l’EIM suspecté après arrêt du médicament est une forte indication, mais non concluante quand la réaction est induite par un médicament. 11
Une ré-administration du médicament suspecté après arrêt du traitement: Ceci n'est justifiable que si le bénéfice de la ré-administration du médicament suspecté au patient l’emporte sur le risque de récidive de la réaction indésirable, ce qui est rare. Dans certains cas, la réaction peut être plus sévère en cas d’expositions répétées. La ré-administration ou la réexposition nécessite des considérations d’éthique graves. II.11.5 Vérifier la pharmacologie du médicament Vérifier si la réaction est connue pour se produire avec le médicament suspecté notamment si elle est indiquée dans la notice ou dans d'autres références. Si la réaction n'est pas mentionnée dans la notice, cela ne signifie pas que la réaction ne peut pas se produire avec le médicament soupçonné. La traduction est obligatoire. 12
13
II.12 Quel est l’algorithme en cas de suspicion des EIM? Suspicion d’effet Indésirable d’un médicament Hisoire médicale Symptômes, détails des médaments pris, délais d’apparition Examen physique Résultats de laboratoire Oui Est-il un effet indésirable probable Non Y a-t-il une suspicion Pensez à une autre étiologie probable d'hypersensibilité ou réaction immunologique induite par le médicament Evaluez et traitez la cause des symptômes Oui Non Mécanisme immunitaire Mécanisme non immunitaire Médiée par les IgE Effet secondaire pharmacologique Cytotoxique Toxicité du médicament Complexe immunitaire Interaction médicamenteuse Retardée à médiation cellulaire Surdosage du médicament Autre mécanisme immunitaire Pseudoallergique Idiosyncrasique Intolérance Evaluez avec le test de confirmation approprié Prise en charge Modifier la dose Est-ce les tests orientent vers Essayer de trouver le médicament une réaction immunitaire du de substitution médicament Traiter les effets secondaires Considérez les doses progressives Oui Eduquer le patient Diagnostic Non d’hypersensibilité/réa ction immunologique Est-ce que confirmé le test a une haute valeur 14 prédictive négative
Est-ce que Diagnostic le test a une d’hypersensibilité/réa haute valeur ction immunologique prédictive confirmé négative Non Prise en Charge Considérez la désensibilisation (IgE) la dose progressive (Non IgE) avant l’administration le cas échéant 15
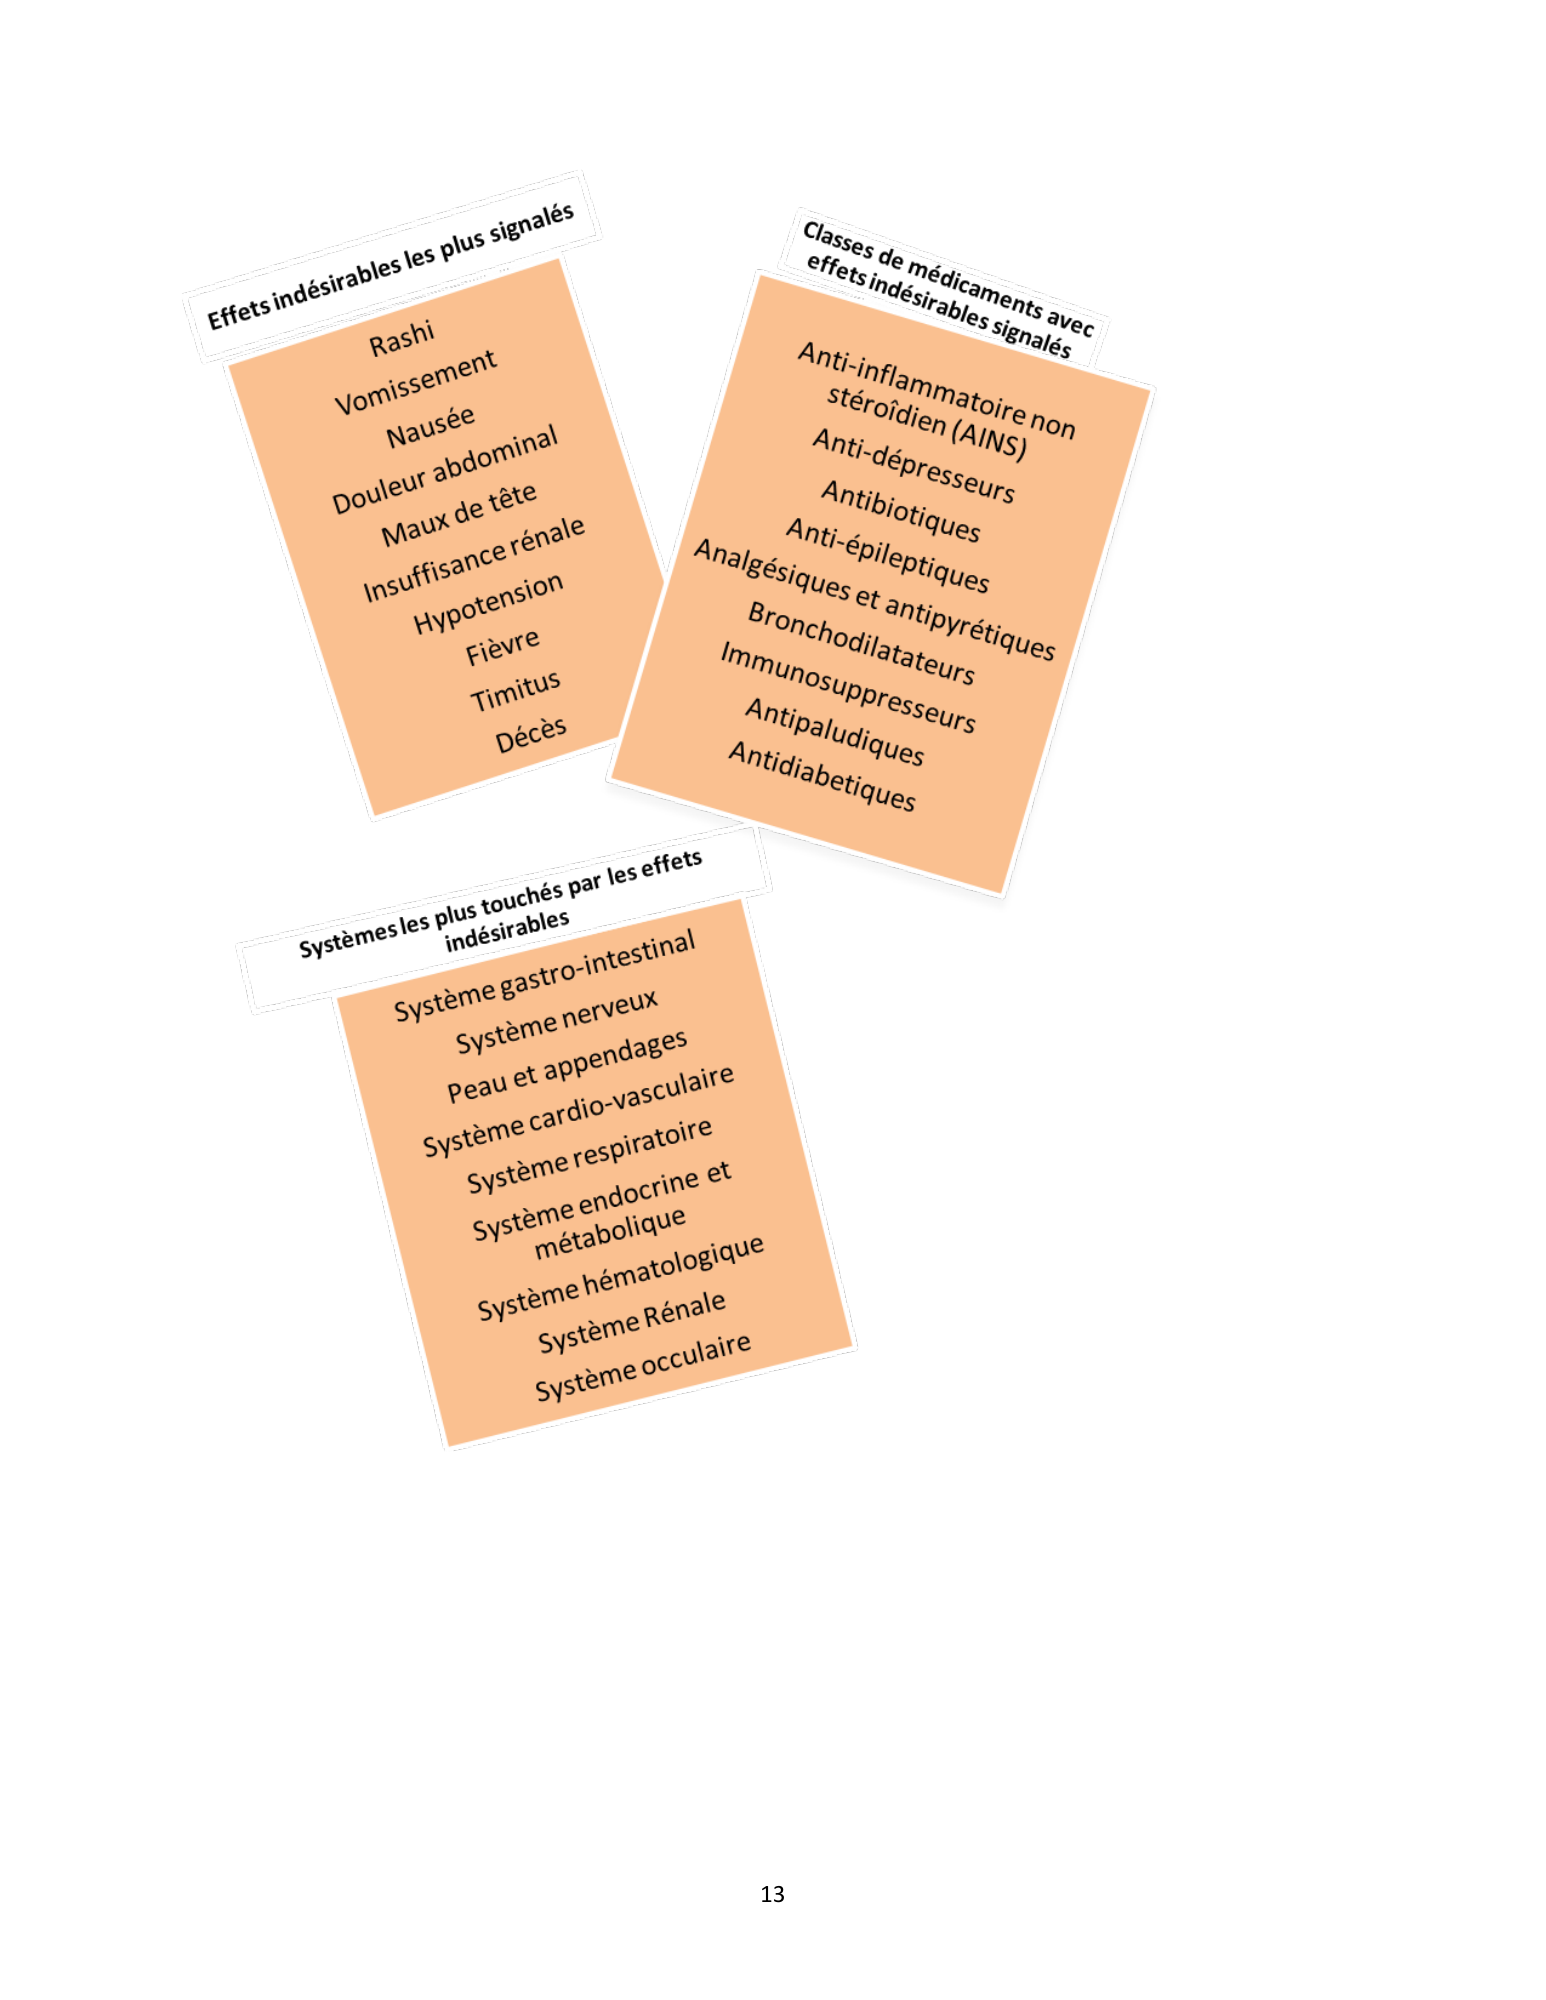
II.13 Liste des effets indésirables par classe, par médicament si possible Les antipyrétiques et AINS 1. Le paracétamol est le plus utilisé même en automédication. Les événements indésirables majeurs sont: Les atteintes hépatiques à des doses supérieures à 4 g/jour chez l’adulte; Les hypotensions artérielles pour le paracétamol par voie intraveineuse. 2. Les autres AINS les plus utilisés sont l’aspirine, l’ibuprofène, le diclofénac et associations d’antipyrétiques-AINS et autres produits. Les événements indésirables majeurs sont: Les troubles digestifs: ulcère d’estomac, perforations, hémorragies digestives; Les troubles visuels et confusion; Les réactions d’hypersensibilité: fièvres, bronchospasmes; Les AINS aggravent les insuffisances rénales fonctionnelles; Les AINS aggravent les infections à varicelles, le zona; Les AINS exposent le fœtus en début de grossesse à des fausses couches et des malformations. Les antibiotiques 1. Les pénicillines Les pénicillines à fortes doses allongent le temps de saignement et diminuent l’agrégation plaquettaire et causent des convulsions Les réactions majeures liées à l’amoxicilline sont: Les réactions d’hypersensibilité pouvant aller jusqu’au choc anaphylactique; Les éruptions cutanées. 2. Les macrolides Ils sont bien tolérés sauf des troubles digestifs dose-dépendants 3. Les fluoroquinolones dont le chef de fil est la ciprofloxacine Les événements indésirables majeurs sont: Les insuffisances rénales; Les hypoglycémies et hyperglycémies; 16
Les photosensibilisations. 4. Les cyclines Les événements indésirables majeurs liés aux cyclines sont: Les photosensibilisations; Les ulcérations œsophagiennes, glossites et stomatites; Les colorations des dents ou hypoplasie de l’émail chez les enfants de moins de 8 ans; Les pigmentations de la peau, des muqueuses. 5. Les antiparasitaires Cette famille renferme plusieurs classes thérapeutiques à savoir les antipaludiques, les antiprotozoaires, les antimycosiques, les antihelminthiques qui sont les plus couramment utilisés. Les antipaludiques 1. Les ACTs Les événements indésirables majeurs sont: - élévation transitoire des Transaminases; - hépatite toxique, leucopénie et agranulocytoses parfois mortelles pour ASAQ; NB: proscrite pendant le 1er trimestre de la grossesse - hypotension, tachycardie ventriculaire et allongement de QT pour Coartem. 2. La quinine Les événements indésirables majeurs de la quinine sont: le cinchonisme défini par les céphalées, les douleurs abdominales, les troubles de la vision, l’acouphène, les vertiges, l’hypoacousie, la fièvre bilieuse hémoglobinurique, troubles rénaux. 17
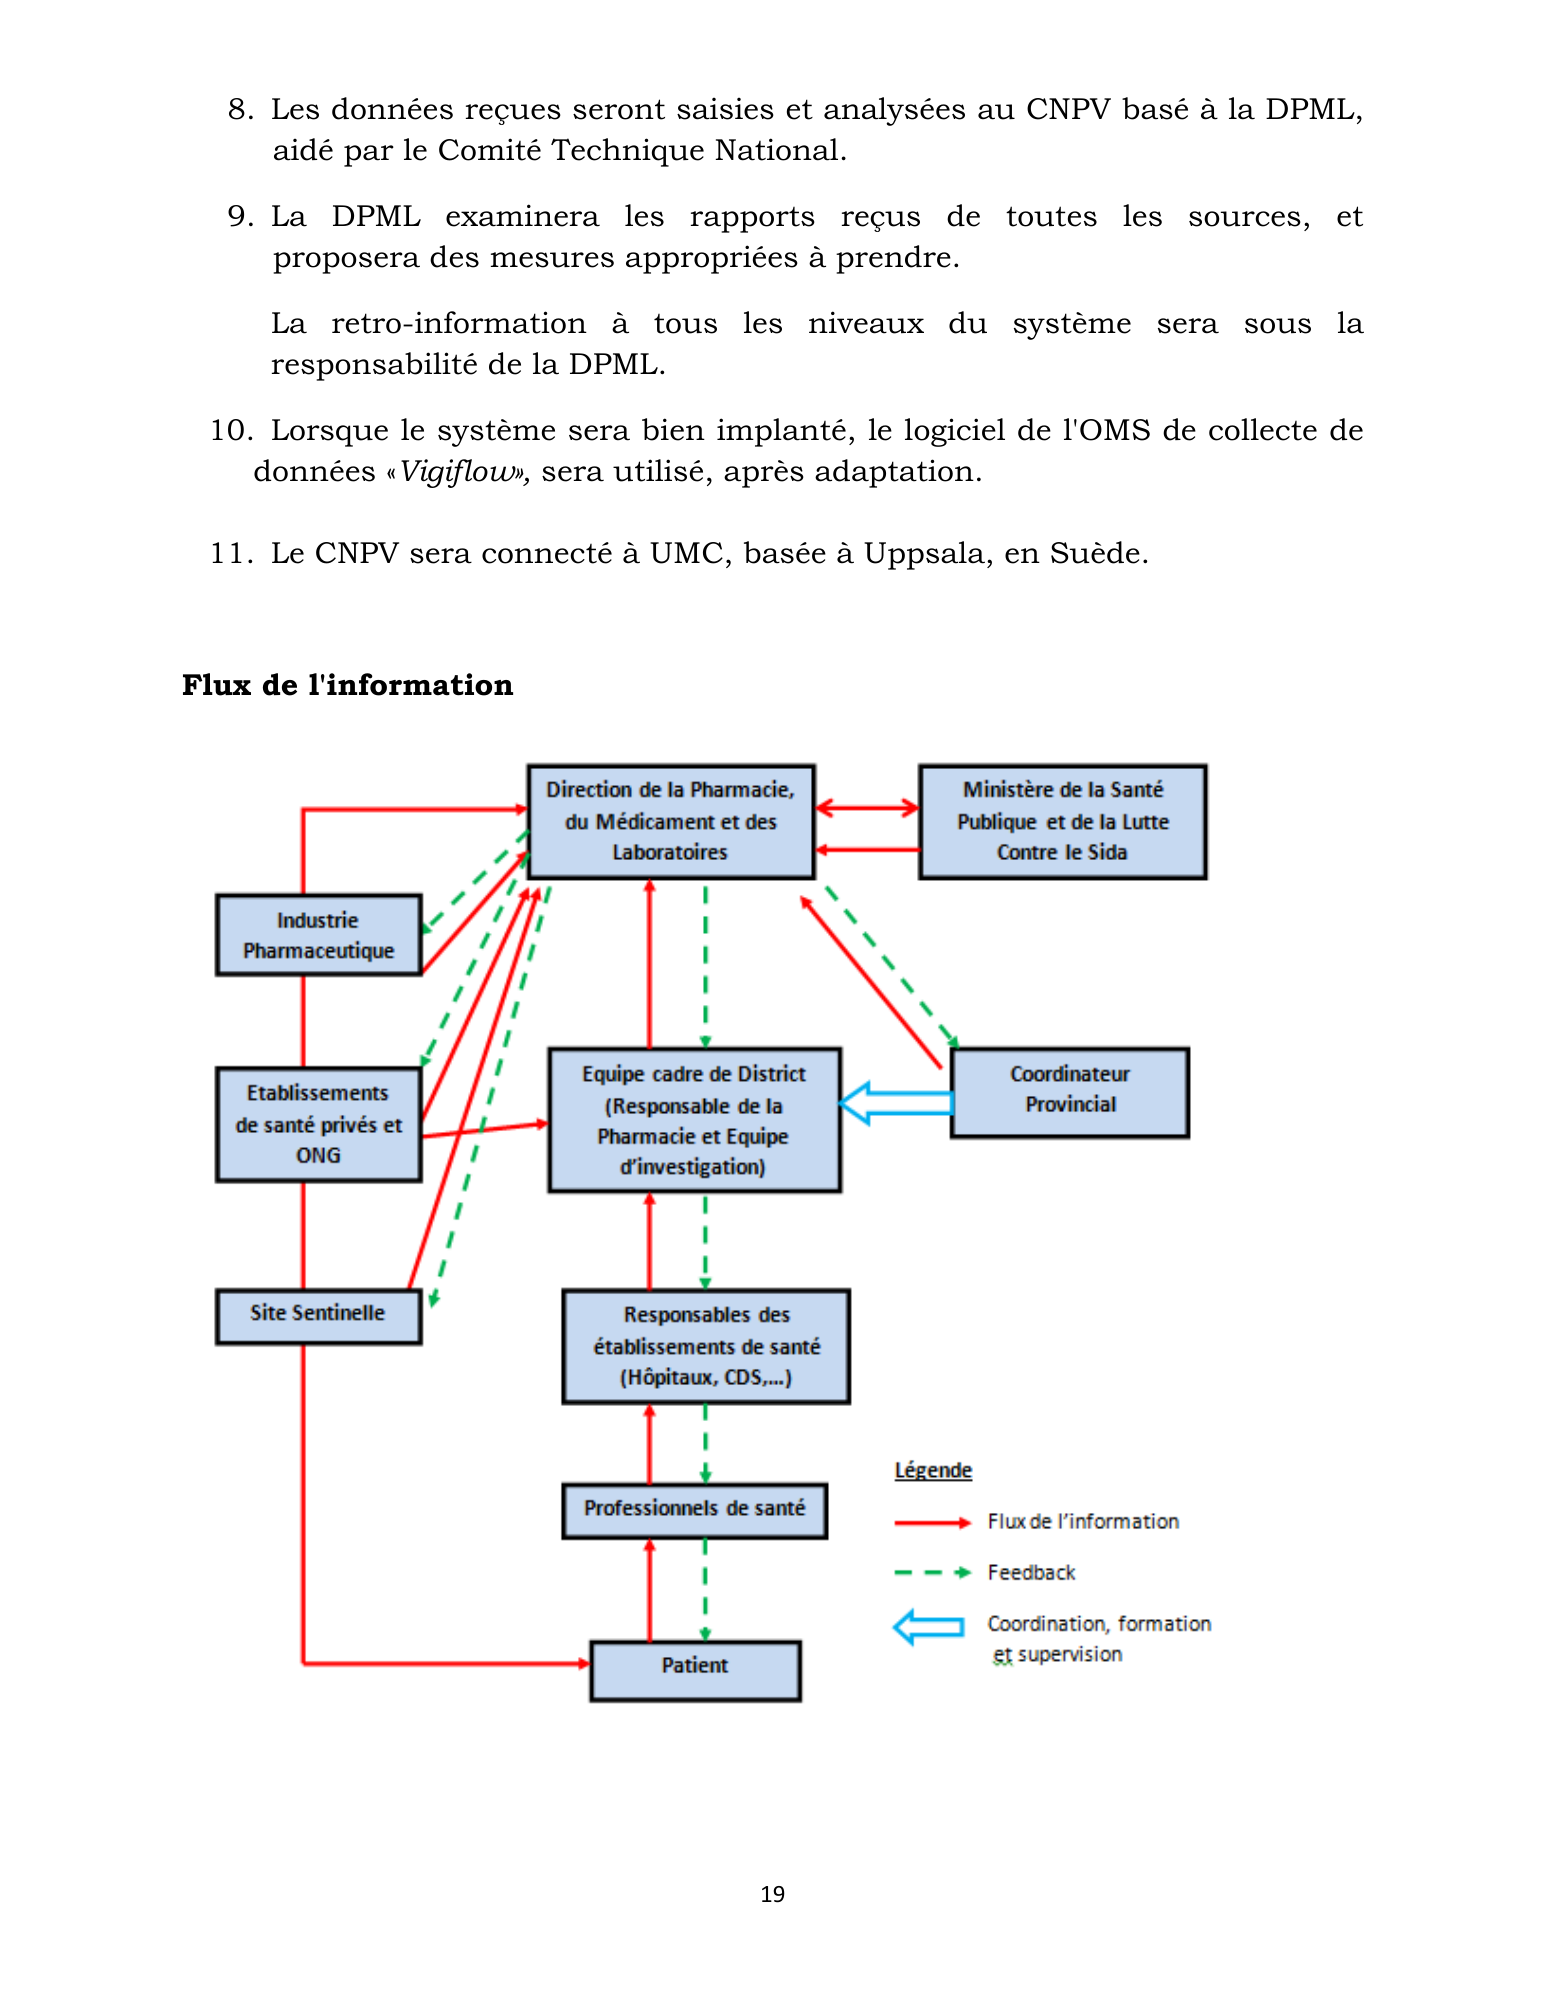
III. STRUCTURE ET LE FLUX DE L'INFORMATION 1. Le CNPV sera lié au système sanitaire à travers l’équipe cadre de district, plus précisément le responsable de la pharmacie de district. 2. L’équipe cadre de district peut être nécessaire parfois pour former une équipe d'enquête du district sur les «signaux» et les rapports d'événements indésirables, en consultation avec la DPML et le BPS. 3. Vous êtes invités à signaler tous les EIM présumés dus au médicament, en particulier ceux où le résultat du patient est: La mort Le pronostic vital engagé (risque réel de mourir) L’hospitalisation (initiale ou prolongée) Le handicap (important, persistant ou permanent) L’anomalie congénitale L’intervention nécessaire pour empêcher une altération permanente ou de dommages Signaler même si: Vous n'êtes pas certain que le médicament a provoqué la réaction Vous n'avez pas tous les détails 4. Dans le secteur public et confessionnel, les hôpitaux de district devront transmettre leurs notifications d’abord niveau au BDS, qui les transmettra à la DPML. 5. Les ONGs et le secteur privé devront rapporter soit au BDS ou directement à la DPML. 6. Le coordinateur provincial doit surveiller l'ensemble du système pour s'assurer qu'il fonctionne et assurer aussi la supervision et la formation au niveau des FOSA avec BDS si nécessaire. 7. Des sites sentinelles spécifiques seront mis en place. Il y en aura autant que nécessaire sous la supervision de la DPML. Ceci en collaboration avec le(s) programme(s) concerné(s) pour effectuer tout ou partie des tâches qui suivent: Des enquêtes détaillées pour recueillir des données spécifiques Des études/analyses pharmaco-épidémiologiques Vérification des rapports soumis 18
8. Les données reçues seront saisies et analysées au CNPV basé à la DPML, aidé par le Comité Technique National. 9. La DPML examinera les rapports reçus de toutes les sources, et proposera des mesures appropriées à prendre. La retro-information à tous les niveaux du système sera sous la responsabilité de la DPML. 10. Lorsque le système sera bien implanté, le logiciel de l'OMS de collecte de données «Vigiflow», sera utilisé, après adaptation. 11. Le CNPV sera connecté à UMC, basée à Uppsala, en Suède. Flux de l'information 19
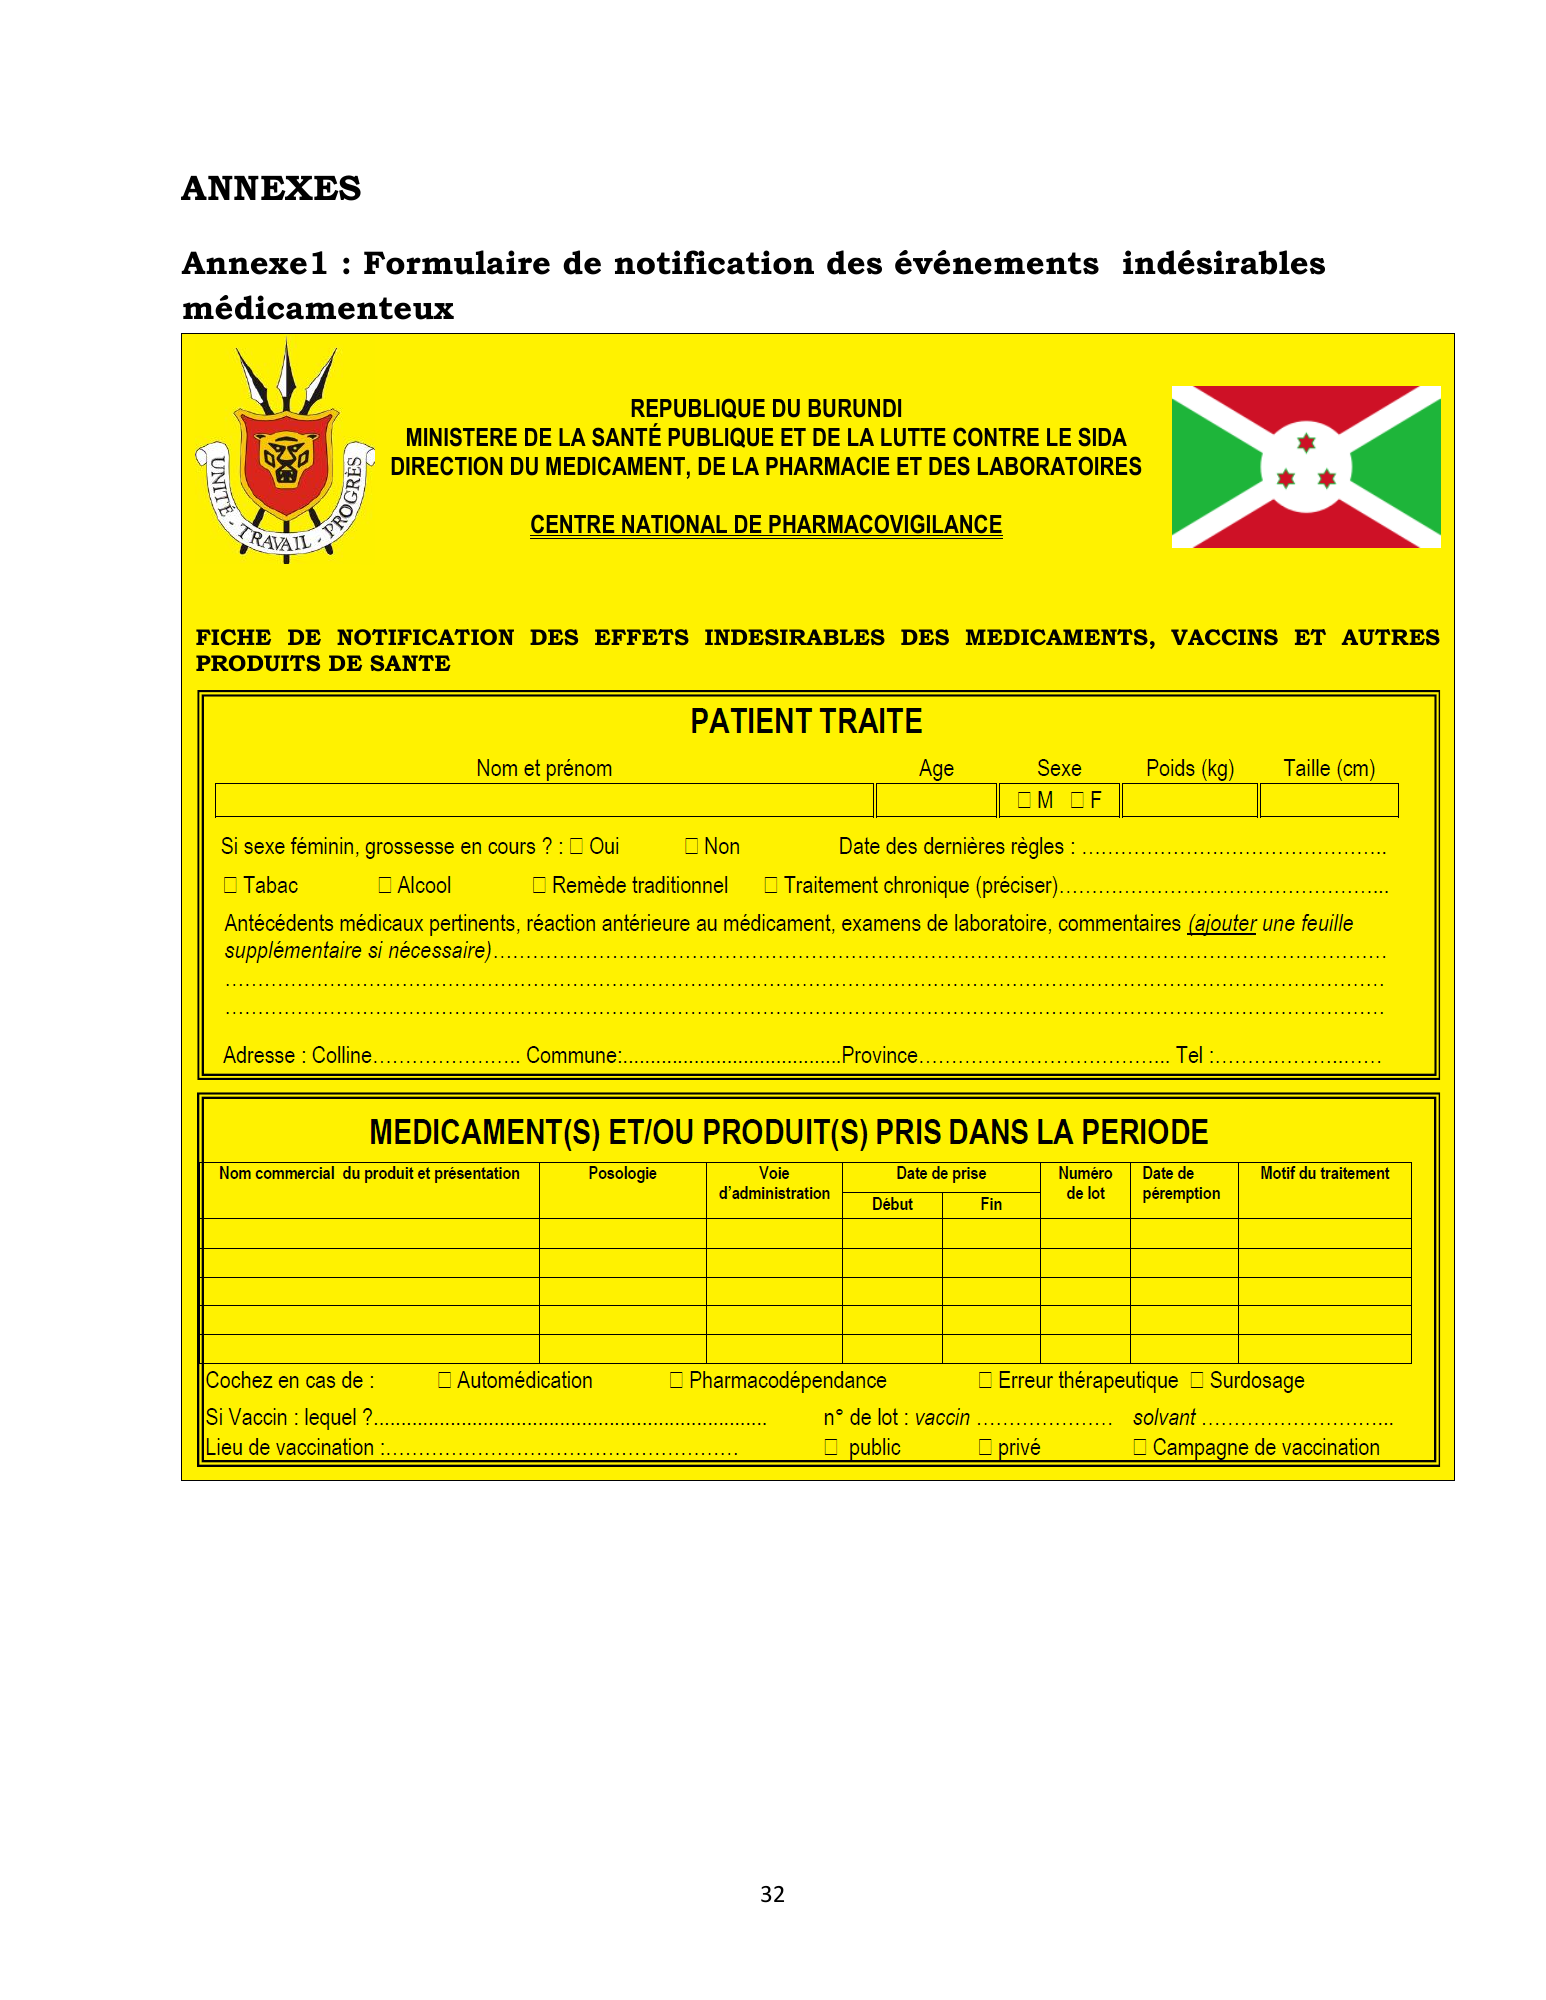
IV. OUTILS POUR LA PHARMACOVIGILANCE Cette directive de pharmacovigilance fournit le processus standard de gestion du système de pharmacovigilance et prévoit, dans les annexes, les outils de base prévus par le DPML. Il s'agit notamment de: 1. Formulaire de notification des EIM soupçonnés (annexe1) 2. Echelle d’évaluation de la sévérité des EIM (annexe 2) 3. Algorithme d'imputabilité (annexe 3) 4. Carte d’alerte médicale (annexe 4) 5. Les critères de délivrance d'une carte d'alerte médicale (annexe 5) 6. Fiche de signalement d’un médicament à défaut de qualité Le Formulaire de notification des EIM soupçonnés (annexe1) est l'outil par lequel toute suspicion d’EIM doit être signalée. Il a été conçu pour être court, simple et facile à remplir et à être en mesure de collecter des informations importantes relatives à l'EIM suspect. Le formulaire doit être le principal outil de collecte de données et à toutes fins de référence. La gravité de l’EIM doit être jugée selon l’Echelle d’évaluation de la gravité des EIM (Annexe 2). Cette échelle catégorise chaque EIM en «Léger», « Modéré», «Sévère» et «Fatal». L'évaluation de la causalité dans une notification est rendue facile en utilisant l’Algorithme d'imputabilité (Annexe 3), qui est un outil structuré pour déterminer la probabilité d'un lien de causalité entre l'exposition au médicament et les événements indésirables. Les quatre principales considérations incorporées dans l'algorithme sont les suivantes: La relation chronologique entre l’administration du produit et l’évènement; Les données pharmacologiques; La probabilité médicale ou pharmacologique; Présence ou non d’autres causes. Ainsi, avec l’évaluation de la causalité, nous pouvons évaluer les divers niveaux de certitude d’un médicament suspecté à avoir en effet provoqué l’EIM donné. La Carte d’alerte médicale (Annexe 4) est une carte qui alerte tous les professionnels de santé que le porteur de la carte a connu un EIM grave. La carte permet également au patient de prendre conscience de ses événements 20
indésirables graves. La carte est prévue pour être portée par le patient à tout moment et être présentée à son médecin, dentiste, infirmier, pharmacien, au moment de la consultation. Cela aidera les professionnels de santé à identifier les patients à risque et éviter la ré-administration des médicaments qui ont provoqué des EIM graves au patient. La délivrance d'une carte d'alerte se fait en fonction des critères de délivrance d'une carte d'alerte médicale (Annexe 5). La Liste de vérification (check-list) pour la procédure d'enquête (au niveau du District Sanitaire) (Annexe 6) a été conçue pour être une référence rapide pour l'équipe d'enquête du district afin d’aider à recueillir des informations pertinentes concernant un EIM suspect. De cette façon, toutes les données nécessaires seront collectées puis la recherche pourra s’effectuer. Tous les professionnels de santé sont encouragés à utiliser ces outils comme indiqué et fournir en permanence des critiques positives sur leur amélioration au DPML. Le DPML, en consultation avec divers intervenants, examinera périodiquement ces lignes directrices et les outils, afin de s'assurer qu'ils continuent de répondre aux objectifs du système de PV. Les utilisateurs sont priés de fournir une rétroaction au DPML sur la pertinence et la praticabilité de ces outils. 21
V. SURVEILLANCE DES EIM DANS LE SYSTEME DE PHARMACOVIGILANCE La Surveillance des événements indésirables des médicaments se fera à tous les niveaux: 1. Les patients qui soupçonnent une réaction indésirable à un médicament ou une autre substance, peuvent le signaler au prestataire de soins le plus proche 2. Les patients peuvent également contacter directement le DPML, par le biais du site web ou d'un numéro dédié 3. Dans tous les établissements de santé, les professionnels de santé doivent fournir une prise en charge nécessaire à tous les patients suspectés d'avoir un EIM 4. Le professionnel de santé doit consigner les détails de l'EIM présumé sur la notification, et transmettre le rapport au responsable de l’établissement de santé ou toute autre personne désignée 5. Au niveau du BPS et du BDS, la transmission des rapports se fera hebdomadairement 6. Le Coordinateur provincial collecte les formulaires de notification des EIM reçus du district, et les transmet au DPML toutes les deux semaines ou directement en cas d'urgence 7. Le DPML doit recevoir toutes les notifications des événements indésirables et les saisir dans la base de données de la PV. Ce rapport sera transmis au Comité Technique National de PV pour analyse et recommandations appropriées 8. Le DPML doit fournir tout appui approprié au CNPV 9. Le CNPV doit lancer des enquêtes de suivi en collaboration avec DHMT/ District équipe d'enquête 22
VI. ROLES ET RESPONSABILITES L'ensemble du système de pharmacovigilance travaille avec l'appui des professionnels de santé, les organismes de réglementation, l'industrie pharmaceutique, les autres intervenants et le grand public. Par conséquent, chacun de ceux-ci a un rôle important à jouer et une responsabilité à porter: VI.1 Patient / Public Chaque patient doit signaler tout effet inacceptable, inattendu ou soupçonné dû au médicament consommé A cet effet, le patient doit aussi présenter son ordonnance. VI.2 Le professionnel de santé Il joue un rôle essentiel dans la sensibilisation des patients à de graves réactions possibles, et le développement d'une culture de rapportage des réactions indésirables aux établissements de santé. Il sera essentiel à tout le système de pharmacovigilance. Le professionnel de santé fournit un lien essentiel dans la détection des événements indésirables du système de santé. Les rôles du personnel soignant dans le système PV sont: 1. L'éducation du patient 2. La détection et gestion des EIM 3. La notification 4. La documentation 5. L’enquête, le cas échéant 6. La rétroaction des patients VI.3 Le responsable de la Pharmacie de District 1. Reçoit les rapports des centres de santé et envoie mensuellement / hebdomadairement des rapports des EIM du district au DPML 2. Facilite les enquêtes initiées par le DPML, le cas échéant. VI.4 Coordinateur provincial Les deux rôles les plus importants du coordinateur provincial sont: 1. Coordonner l'ensemble des activités de pharmacovigilance dans la province 2. Former tout le personnel de santé au niveau provincial. 23
- Informer et sensibiliser les professionnels de santé sur la pharmacovigilance. - Collecter les notifications d’événements indésirables. - Assurer le suivi des activités de pharmacovigilance. - Transmettre les notifications d’événements indésirables au DPML VI.5 L'équipe d'enquête du district (EED) L'équipe d'enquête du district joue un rôle central dans le suivi des EIM. L'équipe comprendra idéalement des cliniciens, des pharmaciens ainsi que l'infirmier en chef. Ils sont responsables du suivi de routine de tous les EIM soupçonnés signalés dans tous les établissements de santé de leur district. Ils jouent également un rôle important dans la collaboration et l'encouragement des notifications par le personnel hospitalier. Le coordinateur de l'équipe d’enquête de district assure la coordination des enquêtes et fait un rapport au DPML. Il contribue à l'éducation du public sur l'innocuité des médicaments. Le rôle de l’équipe consiste à: 1. Enquêter sur les rapports des EIM présumés au niveau du district avec le soutien du DPML 2. Suivre les EIM présumés et assurer la gestion médicale appropriée 3. Fournir des rapports pertinents au DPML Les conclusions de l'enquête et celles du Comité Technique National en termes de causalité et les mesures à prendre sont communiquées aux personnes ayant effectuées la notification (notificateurs) et aux patients par l’ECD ou d’autres personnes désignées. VI.6 Le Département de la Pharmacie, du Médicament et des Laboratoires (DPML) Une fois les recommandations reçues du Comité Technique National, le DPML a la responsabilité de prendre toute mesure réglementaire en ce qui concerne le ou les médicament (s) en cause. Ces actions seront officiellement communiquées aux fabricants du médicament qui ont la responsabilité sur le médicament en question. Le DPML aura pour rôle: 1. Recevoir des rapports des professionnels de santé et autres sources 2. Développer et maintenir des bases de données sur les EIM 24
3. Détecter les signaux des EIM et prendre les mesures nécessaires sur les rapports reçus 4. Soutenir l’EED lors des enquêtes sur les causes des EIM 5. Envoyer des rapports des EIM à UMC 6. Fournir des informations aux utilisateurs sur les événements indésirables rapportés dans les bulletins trimestriels 7. Assurer le secrétariat du Comité Technique National 8. Sensibiliser, former et éduquer 9. Apporter un soutien à l'ensemble du système de PV 10. Assurer la Communication / IEC 11. Mettre en place un cadre réglementaire approprié. VI.7 Comité Technique National de Pharmacovigilance Le Comité Technique National sera composé par un panel d'experts avec des compétences variées. En plus du coordinateur national, il est indispensable d’avoir au sein du CTN un pharmacologue, un médecin, un pharmaco- épidémiologiste, un obstétricien, un pédiatre et un pharmacien. Les responsabilités et les rôles du CTN sont les suivants: 1. Le Groupe examinera tous les EIM notifiés afin de procéder à des études d’imputabilité 2. Toutes les enquêtes complémentaires jugées nécessaires par le CTN ainsi que les décisions prises par lui seront communiquées aux BPS et DS par le DPML 3. Donner un avis technique sur toutes les questions d’ordre scientifique se présentant au DPML Les conclusions et les recommandations découlant de l'évaluation de ces rapports par le CTN doivent être signalées aux services / programmes verticaux de santé au sein du MSPLS, les établissements de santé concernés, les patients/public et l’EED (le cas échéant). VI.8 Programmes verticaux de santé 1. Fournir l'information au public lors du lancement de nouveaux schémas thérapeutiques 25
2. Prendre la responsabilité d'assurer la formation du personnel des établissements de santé dans l'utilisation de nouveaux médicaments 3. Mettre à jour les directives de traitement, lancer une nouvelle formation et une communication aux professionnels de santé et au grand public et déterminer le bénéfice-risque des médicaments suspects en interpellation par le DPML et le CTN 4. Mobiliser les ressources 5. Etre membres associés du CTN 6. Éduquer, former et sensibiliser. VI.9 Sites sentinelles de Pharmacovigilance Il est reconnu que le système national de pharmacovigilance recueillera, d’une façon passive, une grande variété de données sur les événements indésirables. Cependant, des sites sentinelles peuvent être choisis pour des collectes actives de données, leur analyse, leur interprétation et l'enquête sur des médicaments spécifiques. Les protocoles de ces sites sentinelles seront élaborés par le DPML, en collaboration avec les programmes verticaux de santé, et le cas échéant les sites concernés. VI.10 Appui technique 1. L’appui technique pour la conception et la mise en œuvre du système de PV viendra de l'OMS, Global Fund, USAID et d'autres parties prenantes. 2. Le Centre de surveillance d'Uppsala (UMC), le Centre collaborateur de l'OMS pour le contrôle international des médicaments sera contacté pour fournir un soutien méthodologique et pour des besoins d’information du CNPV en matière de signaux d’alerte. VI.11 Titulaires des Autorisations de Mises sur Marché (Responsables de la mise du médicament sur le marché) Les fabricants de médicaments ont une responsabilité à partager des données de surveillance post-commercialisation et des rapports périodiques actualisés de sécurité avec le MSPLS. Ils peuvent aussi être appelés à faire face aux coûts des enquêtes spécifiques et/ou de mesures réglementaires qui influent sur leur produits. Ainsi, ils devront: 1. Fournir des informations au DPML sur les EIM 26
2. Mettre en œuvre des directives du DPML 3. Financer des activités de pharmacovigilance et d'autres enquêtes sur leurs produits. Toute firme pharmaceutique doit inciter des délégués médicaux à collecter les cas d’événements indésirables notifiés par les professionnels de santé. Les cas notifiés sont traités, imputés et envoyés au DPML. La mise à jour des informations sur la sécurité des produits de santé ainsi que les décisions de pharmacovigilance prises dans les autres pays doivent être transmises par les industriels à la Direction du Médicament et de la Pharmacie. VII. FORMATION, DEPLOIEMENT ET RENFORCEMENT DES CAPACITES Le personnel travaillant dans les centres de santé périphériques nécessite une formation sur le système de PV. Les EIM ne sont pas toujours bien compris et, dans de nombreux cas, sont rarement détectés. La surveillance des EIM peut également être négligée, et donc le personnel a besoin d'être sensibilisé sur le fait que la surveillance des EIM fait partie des bonnes pratiques cliniques. La formation et le renforcement des capacités sont nécessaires pour s'assurer que les professionnels de santé comprennent les bonnes pratiques de prescription et puissent définir les échecs thérapeutiques. Parallèlement à cela, ils ont besoin d'être enseignés pour détecter les événements indésirables, savoir où orienter les patients et remplir avec précision le formulaire de déclaration des EIM. Le personnel devra avoir confiance afin d’aider l'équipe d'enquête du district. La motivation de poursuivre la surveillance des EIM à long terme peut s’estomper et le système PV peut exiger l'introduction de mesures incitatives avec notamment des formations pour soutenir les activités du système national de PV. 27
VIII. LA COMMUNICATION EN PHARMACOVIGILANCE L’offre d’un service d’information de qualité, à l’attention des professionnels de santé et du public est une activité essentielle pour tout système de pharmacovigilance. L’information est un instrument efficace pour stimuler les notifications. L’industrie pharmaceutique (titulaire de l’AMM), les autorités compétentes et les prestataires des soins de santé doivent communiquer efficacement sur les risques d’EI pour gagner la confiance du public. La publication d’un bulletin ou des articles distribués gratuitement aux professionnels de santé est important pour la diffusion des informations. La communication doit se faire également par des lettres simples à savoir les Communications Directes aux Professionnels de Santé (CDPS). Il s’agit d’informations visant à assurer l’utilisation sûre et efficace des produits pharmaceutiques, directement et individuellement délivrés aux professionnels de santé, par le titulaire de l’AMM ou par l’autorité compétente (à l’exclusion de réponses personnelles directes à la demande des différents professionnels de santé). Un site d’information et d’échange par Internet doit être ouvert au public et surtout aux professionnels. Dans le cadre de la pharmacovigilance, tout auteur de publication d’EI associés à l’usage, au mésusage ou à l’abus d’un ou plusieurs produits de santé ainsi que les responsables éditoriaux des revues destinées aux professionnels de santé et aux comités scientifiques des congrès, doit assurer une qualité optimale de ces publications. La portée médiatique des formulations utilisées doit être prise en compte. La publication de séries de cas doit permettre la même analyse que les cas individuels. Le libellé précis du titre doit être justifié. Toute conclusion par des recommandations générales de santé publique à partir de la description d’un cas isolé doit être évitée. RETROINFORMATION AVEC LES NOTIFICATEURS L’envoi des lettres de feedback personnelles aux notificateurs est d’une importance capitale pour accroître les connaissances et la sensibilisation sur la notification des EIM. Les informations nouvelles obtenues à partir de ces feedbacks personnelle permettent d’améliorer les connaissances sur les produits de santé et donc une meilleure une utilisation dans la pratique quotidienne. En outre, ces correspondances personnalisées peuvent aussi augmenter la qualité des relations entre le centre de pharmacovigilance et les notificateurs, et donc aussi les chances d'obtenir des informations de suivi en cas de besoin. 28
Ces correspondances (feedbacks) doivent contenir des informations sur le Résumé des Caractéristiques du Produit (RCP), de la littérature, des informations sur le nombre de cas rapportés dans la base de données et des informations sur la relation de causalité. S’il existe des groupes à risque et les moyens de prévention, ces informations doivent être aussi données. La relation entre le Centre National de PV et les notificateurs potentiels doit être caractérisée par un esprit de professionnalisme et de responsabilité. Attitude du staff du centre de pharmacovigilance Confirmer la réception de l’information avec remerciement et un feedback au notificateur (dans un délai raisonnable) pour une meilleure contribution Fournir des informations claires concises, spécialisées et documentées Adapter les réponses en fonction de l’interlocuteur Respecter la confidentialité de la notification et du notificateur Feedback ou retro information La retro information au notificateur en rapport avec l’évènement indésirable qu’il vient doit être écrite. Les éléments de formulation de la correspondance peuvent porter, à par les informations citées dans l’introduction, sur : 1. la relation de cause à effet 2. les données bibliographiques 3. le mécanisme d’action 4. la conduite à tenir spécifique 5. les moyens de prévention (contre-indications, précautions d’emploi, …., carte d’alerte pour les patients présentant des EIM graves) Un exemple du format de la lettre est en annexe 9 Finalités de la Retro Information Aide au diagnostic Améliore les connaissances du notificateur dans le domaine de la pharmacologie et de la pathologie iatrogène améliore la prescription du praticien Améliore la perception de la pharmacovigilance Fidélise le notificateur 29
IX. LE FINANCEMENT DE LA PHARMACOVIGILANCE Le système de pharmacovigilance doit avoir des ressources régulières afin d’assurer la continuité dans le travail. L’évaluation du budget doit se faire en fonction du taux des notifications, de la taille de la population et de la consommation en médicaments. Les sources de financement du système de pharmacovigilance sont: Les frais d’homologation; Les frais de pharmacovigilance obligatoire; La participation des programmes verticaux de santé; Les frais d’importation de médicaments; Le budget de l’Etat alloué au Centre National de Pharmacovigilance et/ou au DPML; Les subventions; Les organismes ou organisations ayant un intérêt pour la Pharmacovigilance; Toute autre source. CONCLUSION La pharmacovigilance joue un rôle crucial dans la réponse aux problèmes posés par le nombre sans cesse croissant de médicaments et autres produits pharmaceutiques. La mise en vigueur dans notre pays des dispositions législatives, réglementaires et administratives nécessaires pour se conformer aux présentes lignes directrices permettra de mettre en place des systèmes opérationnels de pharmacovigilance ayant pour rôle de: Veiller à ce que les risques liés à l’utilisation des médicaments soient anticipés et bien gérés; Aider les professionnels de santé à mieux comprendre le rapport risque/efficacité des médicaments qu’ils prescrivent; Améliorer les communications entre les professionnels de santé et le public; 30
Servir la santé publique en entretenant chez le patient un sentiment de confiance dans les produits pharmaceutiques utilisés dans le système de santé; Fournir aux ANRPs les informations nécessaires pour actualiser les recommandations concernant l’emploi des médicaments. La formation des différentes parties prenantes sur toutes les composantes de la pharmacovigilance est un préalable indispensable pour la mise en œuvre des présentes lignes directrices. 31
ANNEXES Annexel1 : Formulaire de notification des événements indésirables médicamenteux \} /.. REPUBLIQUE DU BURUNDI D SP | | MINISTÈRE DE LA SANTÉ PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA * | °° DIRECTION DU MEDICAMENT, DE LA PHARMACIE ET DES LABORATOIRES + Wa er à s'AAIL 4 CENTRE NATIONAL DE PHARMACOVIGILANCE ” à FICHE DE NOTIFICATION DES EFFETS INDESIRABLES DES MEDICAMENTS, VACCINS ET AUTRES PRODUITS DE SANTE PATIENT TRAITÉE Nom et prénom Age Sexe Poids (kg) Taille (cm) | [Eu cr] | | Si sexe féminin, grossesse en cours ? : [ Oui D Non Date des dernières règles : D Tabac [ Alcool D Remède traditionnel [ Traitement chronique (préciser) Antécédents médicaux pertinents, réaction antérieure au médicament, examens de laboratoire, commentaires (ajouter une feuille supplémentaire si nécessaire).… MEDICAMENT(S) ET/OU PRODUIT(S) PRIS DANS LA PERIODE Nom commercial du produit et présentation Posologie Voie Date de prise Numéro | Date de Motif du traitement d'administration Début Fi de lot péremption in Cochez en cas de : L Automédication C Pharmacodépendance C Erreur thérapeutique L Surdosage Si Vaccin : lequel ?.. n° de lot : vaccin …................ Solvant ….......................... Lieu de vaccination : D public D privé D Campagne de vaccination 32
EFFET(S) INDESIRABLE(S) Description de l'effet indésirable : Date d'apparition : Délai d'apparition : . Date de disparition (si disparu) : !_1__| minutes / heures / jours / mois (encerclez la mention utile) Evolution (au moment de la déclaration) Conduite adoptée D Arrêt du médicament EC Prolongation d'hospitalisation D Guéri D Non guéri Réduction de la dose C Traitement correcteur C Guérissant E Décès D Hospitalisation ÉTÉCSE D Guéri avec séquelles D Inconnu Arrêt du médicament : [Oui CNon Diminution de la dose du médicament : DOui DNon Si arrêt ou diminution de dose, l'effet indésirable a-t-il : [ Disparu D Diminué [ Non applicable Au cas où vous auriez réintroduit le médicament, l'effet indésirable est-il réapparu ? : L Oui C Non NOTIFICATEUR Nom et prénom Téléphone Email Date de notification Profession : D Médecin [ Pharmacien C Dentiste D Sage-femme D Infirmier D Autres Province District Formation sanitaire Service Signature Merci de votre notification et votre contribution à la promotion de la sécurité du patient ! 33
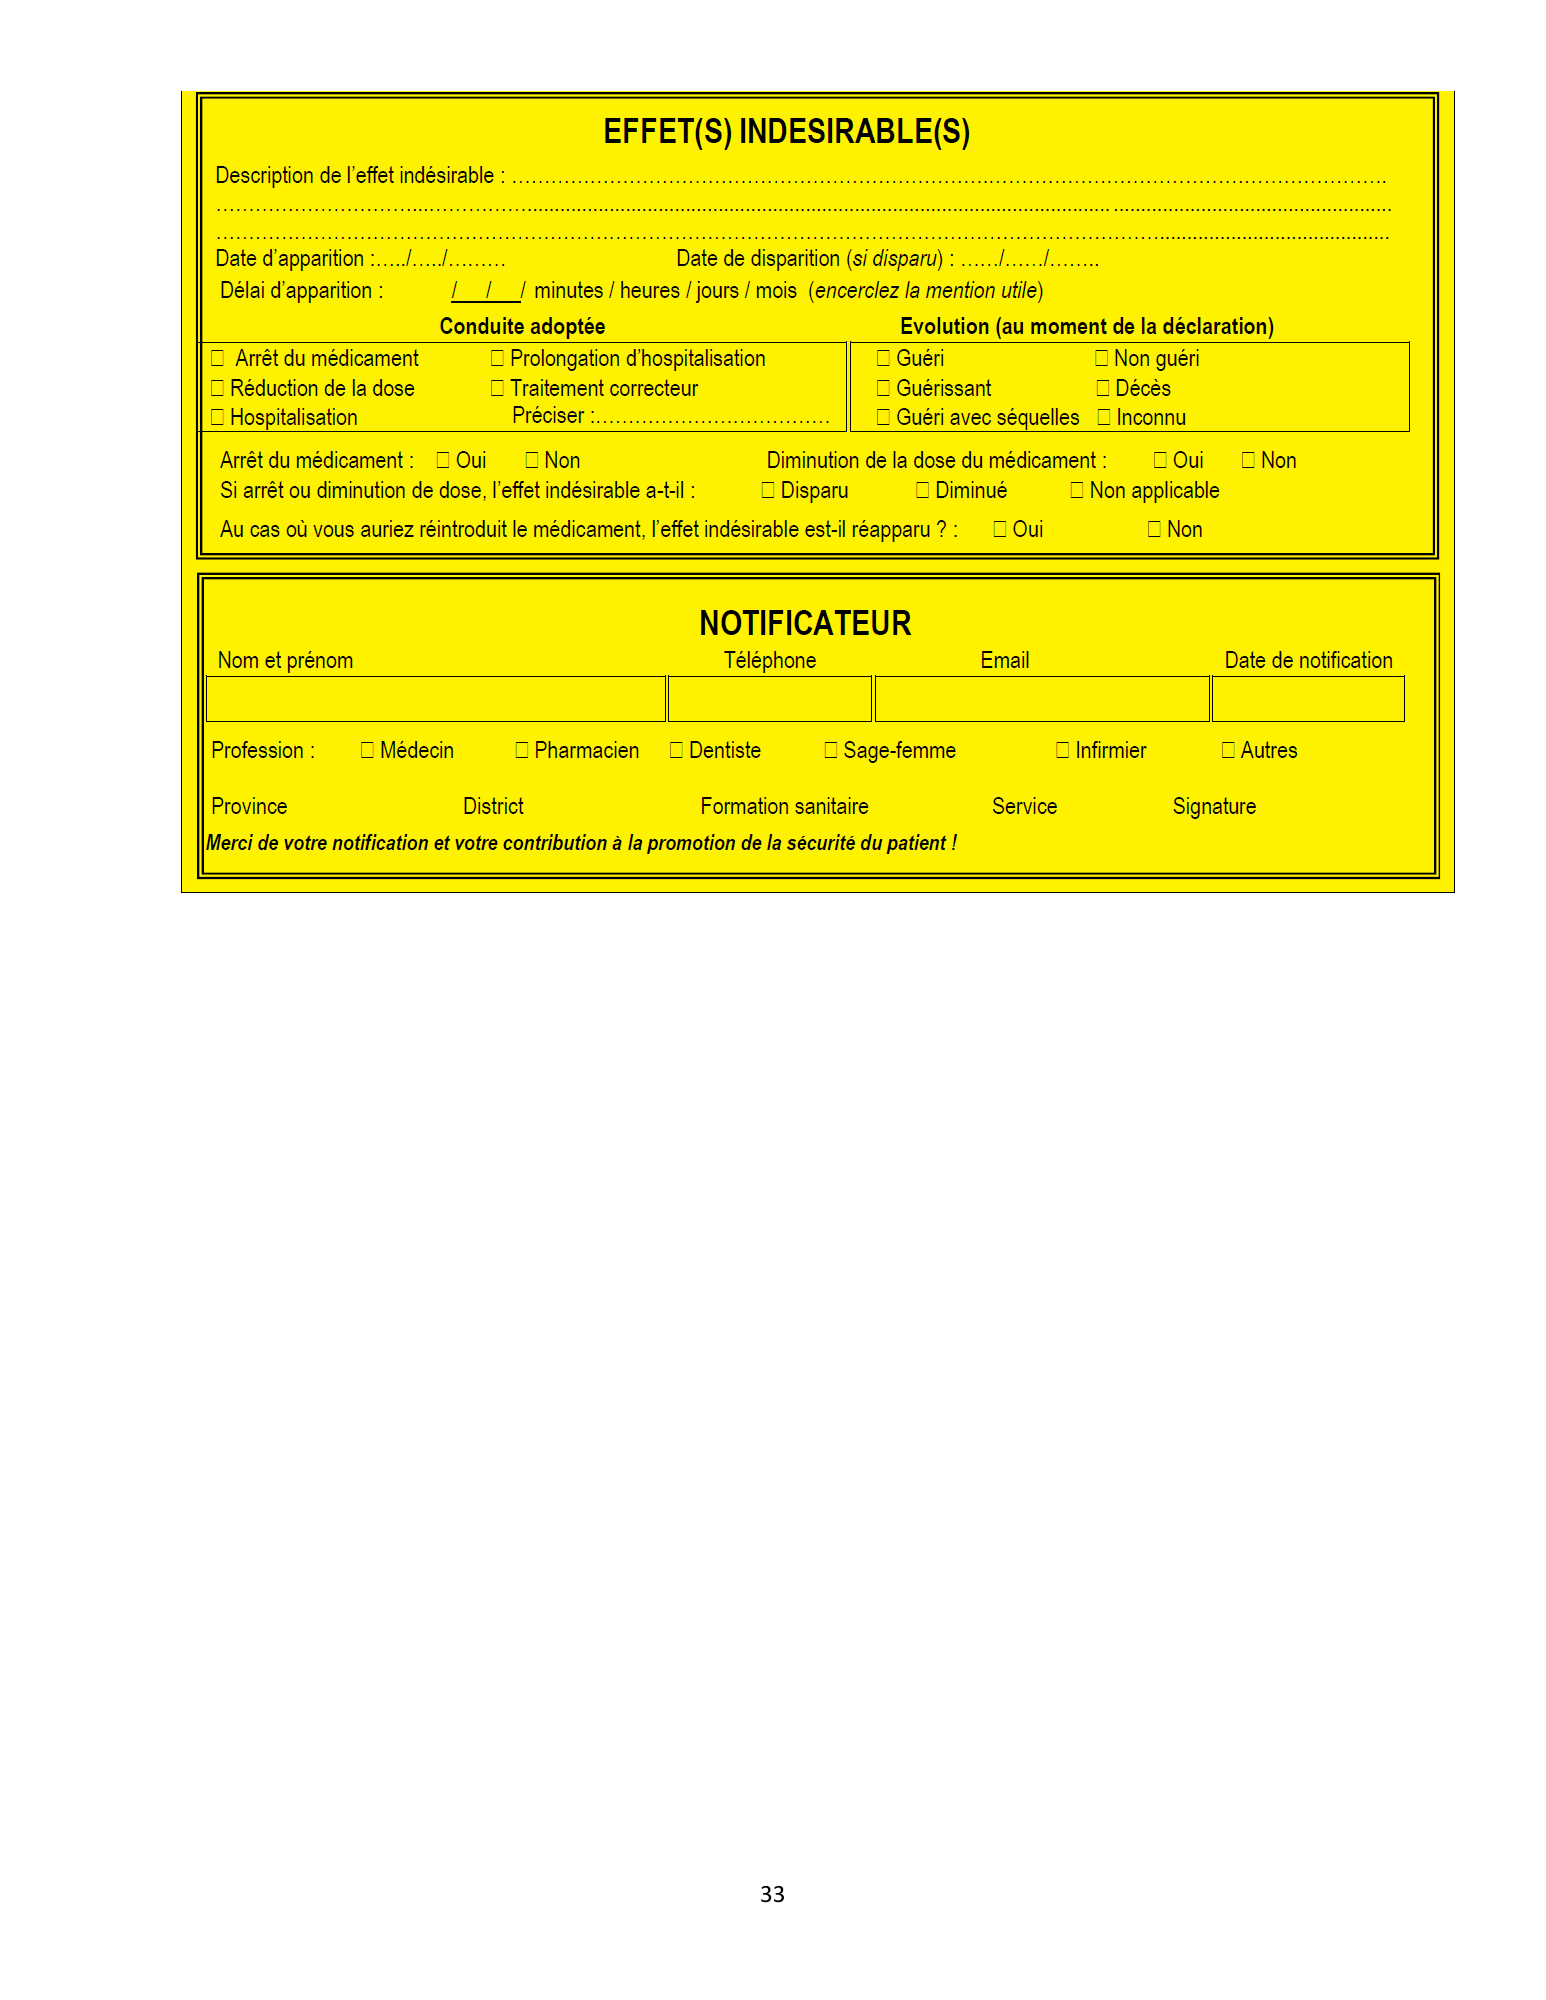
NOTE D'INFORMATION Confidentialité L'identité du notificateur et celle du patient demeurent strictement confidentielles Les obligations de signalement. Tout médecin, pharmacien, dentiste, Infirmier ou sage-femme ayant constaté un effet indésirable grave ou inattendu susceptible d'être dû à un médicament ou produit de santé, qu'il l'ait ou non prescrit, doit en faire la déclaration immédiate au centre de pharmacovigilance dans un délai ne dépassant pas plus de 15 jours Les médicaments dérivés du sang. Tous les professionnels de santé ayant constaté un effet indésirable susceptible d'être dû à un médicament dérivé du sang doivent en faire la déclaration immédiate au centre de pharmacovigilance Le rôle des professionnels de santé en matière de pharmacovigilance 1. Notifier au centre de pharmacovigilance, le plus rapidement possible : a. toute présomption d'effets indésirables graves ou inattendus, en rapport avec l'utilisation d'un ou plusieurs médicaments, b. toute observation d'effet indésirable lié à un mésusage, c. tout autre effet qu'il juge pertinent de déclarer. 2. Répondre aux demandes du destinataire de la notification en confirmant et complétant celle-ci par écrit, notamment si elle a été transmise oralement ou par téléphone, afin de documenter l'observation initiale. 3. Informer les patients des déclarations les concernant adressées au centre de pharmacovigilance Conserver les documents concernant l'effet indésirable présumé afin de permettre, en cas de nécessité, de compléter les informations précédemment transmises. 4. Coopérer avec les structures de pharmacovigilance, notamment dans le cadre d'enquêtes particulières. 5. Se tenir informé et tenir compte dans sa pratique professionnelle des données de tolérance des médicaments qu'il prescrit, dispense ou administre. Le centre de Pharmacovigilance de la DPML est à votre disposition pour recevoir toutes vos demandes de renseignement concernant des problèmes liés à l'utilisation des médicaments et autres produits de santé : effets indésirables, échecs thérapeutiques, interactions médicamenteuses, utilisation chez la femme enceinte ou qui allaite, problèmes de qualité d'un médicament, défaut d'emballage ou d'étiquetage Contacts du centre national de pharmacovigilance à la DPML CNPV/Direction de la Pharmacie, du Médicament et des Laboratoires Email : cnpv.dpml@gmail.com BP : 1820 BUJUMBURA 34
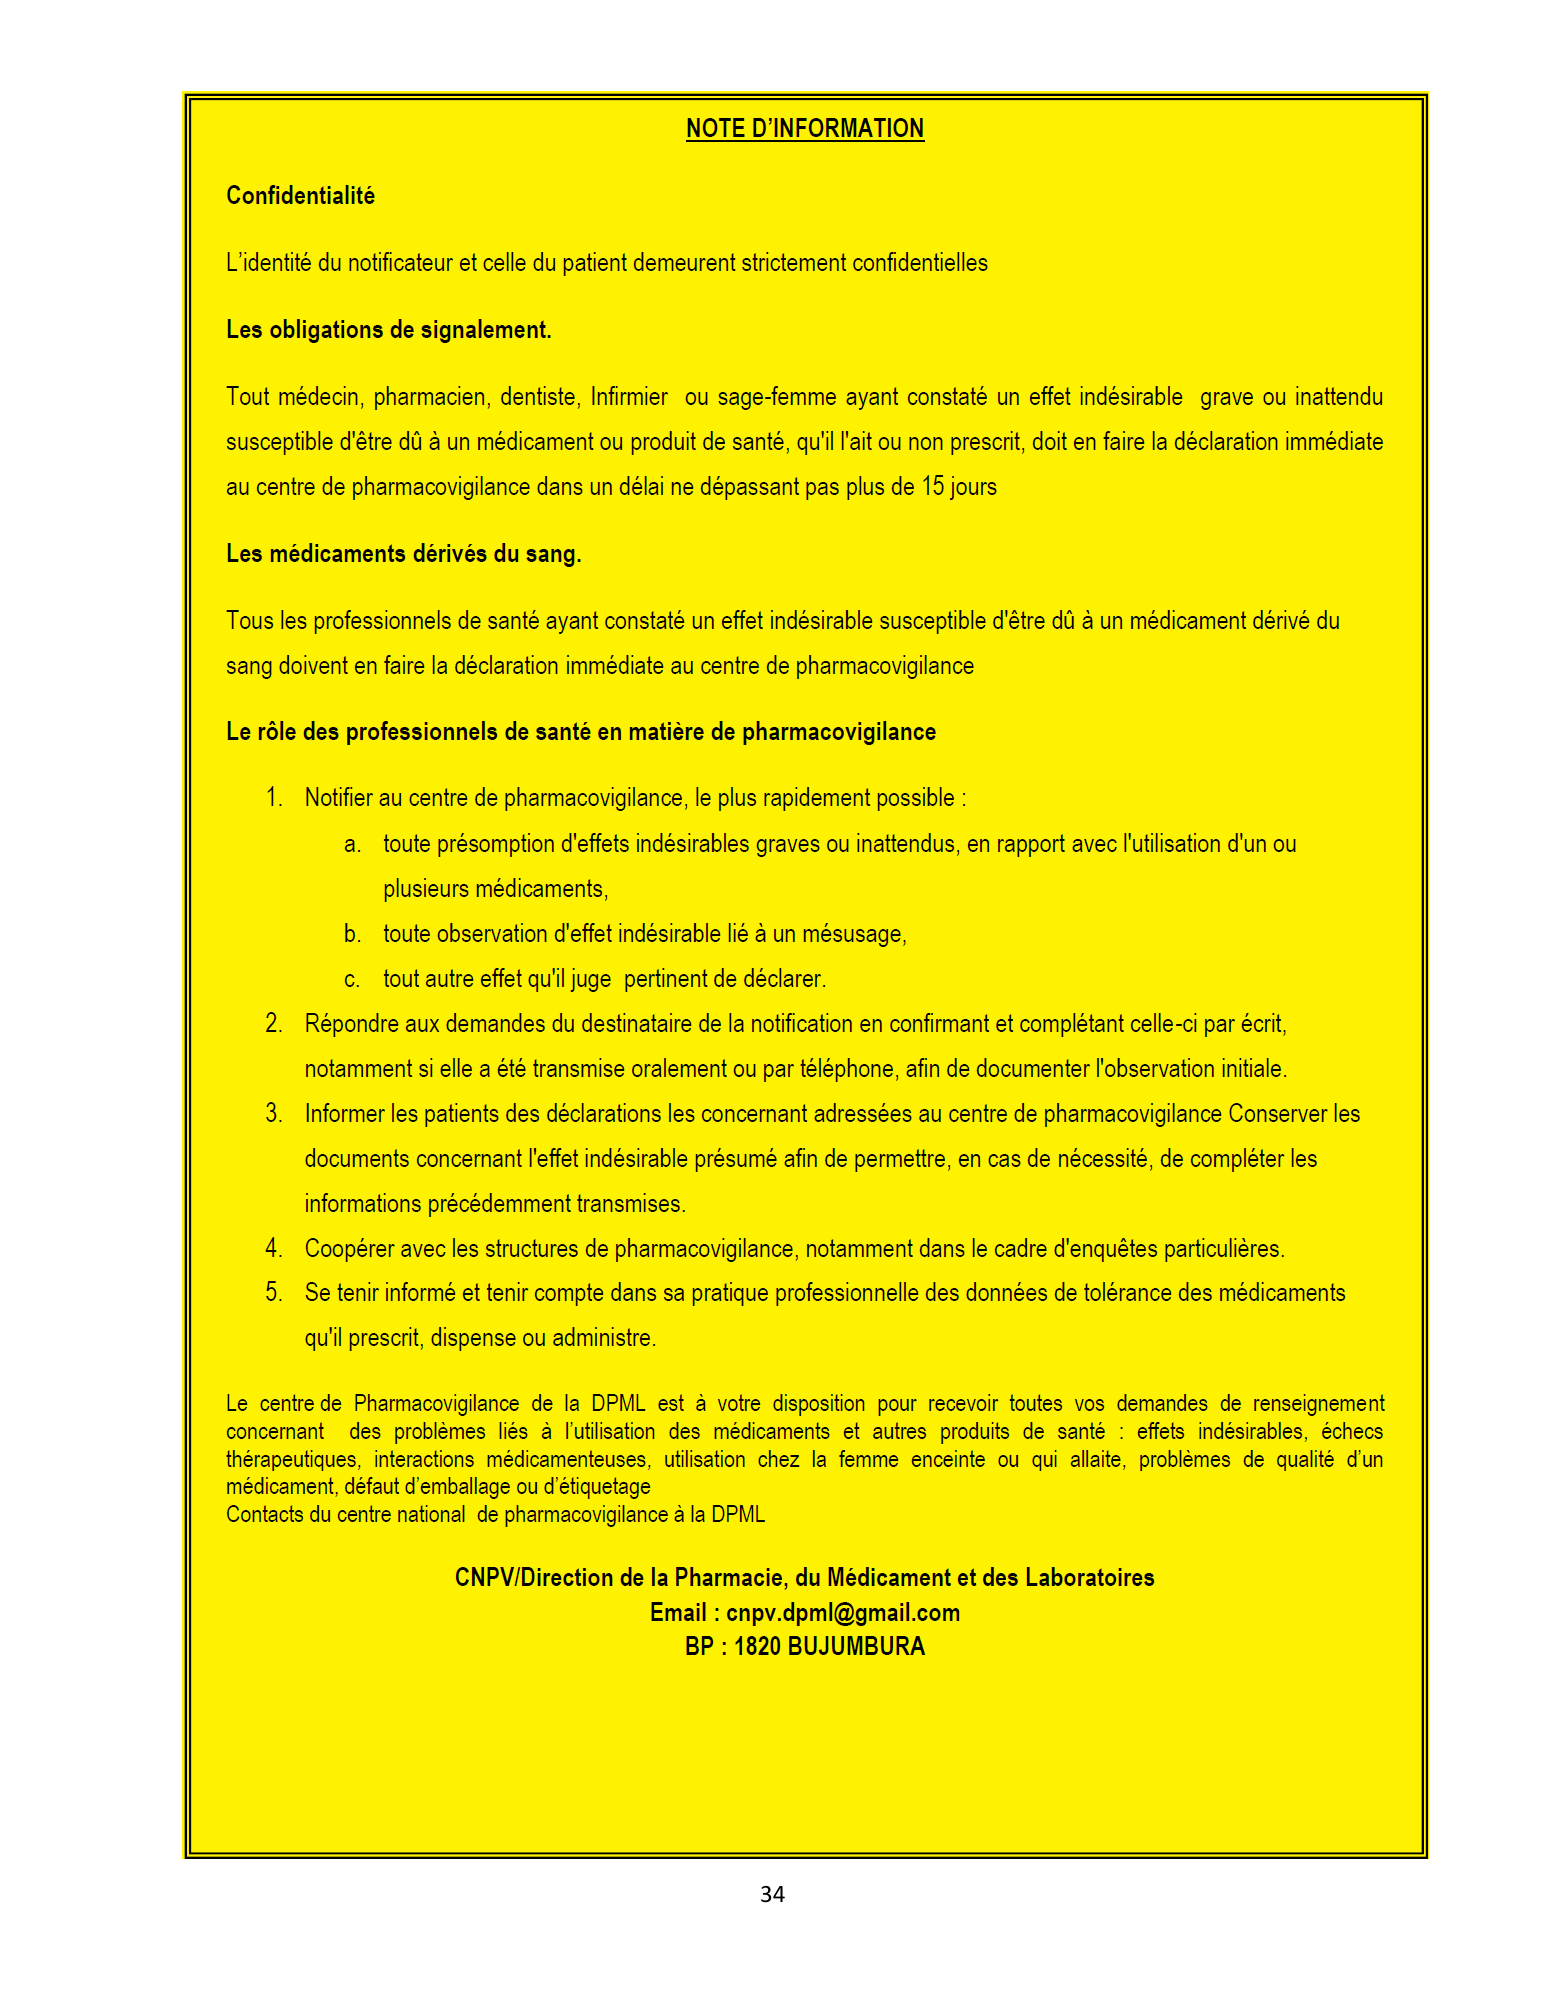
Annex 2 : Echelle d'évaluation de la sévérité des EI La gravité de la réaction doit être jugée en fonction de l’échelle d’ «évaluation de la gravité des EIM». Cette échelle catégorise chaque EIM largement en «légère», «modérée», «sévère» et «fatale» Critères pour l'évaluation de la gravité d'un EIM LEGER L'EIM ne nécessite aucune modification du traitement avec le médicament suspect L’EIM n’exige que le médicament soupçonné soit interrompu ou autrement changé. Aucun antidote ou tout autre traitement n’est nécessaire. Aucune augmentation de la durée du séjour à l’hôpital. MODERE L'EIM exige que le médicament soupçonné soit interrompu ou autrement modifié, et/ou un antidote ou un autre traitement soit nécessaire Augmente la durée de séjour d'au moins un jour à l’hôpital L'EIM est la raison de l'admission à l’hôpital. SEVERE L'EIM exige des soins médicaux intensifs L'EIM provoque des dommages permanents au patient FATAL L'EIM conduit directement ou indirectement à la mort du patient. 35
Annexe3 : Méthode d’imputabilité L’imputabilité en pharmacovigilance est l’évaluation clinique de la relation de cause à effet susceptible d’exister entre un événement indésirable et l’administration d’un médicament. Pour déterminer cette relation, plusieurs méthodes peuvent être utilisées. Cependant, les méthodes d’imputabilité de l’OMS et la méthode française sont les plus couramment utilisées. Elles permettent d’établir pour un malade donné, le rôle qu’a joué un médicament après son administration et la survenue des signes cliniques ou paracliniques. Dans les deux cas, la notion de chronologie est essentielle. ALGORITHME D'IMPUTABILITE Terme de causalité Les critères d'évaluation Certain Un événement clinique, notamment une anomalie dans un examen de laboratoire, qui survient dans un délai plausible à la suite de l'administration d'un médicament Ne peut être expliqué par une maladie concomitante ou d'autres médicaments ou produits chimiques La réaction au retrait du médicament (cessation du traitement) doit être cliniquement plausible L'événement doit être définitif sur le plan pharmacologique ou phénoménologique (C'est-à- dire un trouble médical objectif et spécifique ou un phénomène pharmacologique reconnu) Une méthode satisfaisante de reprise du traitement doit être employée, au besoin. Probable Un événement clinique, notamment une anomalie dans un examen de laboratoire, qui survient dans un délai raisonnable à la suite de l'administration du médicament Susceptible d'être attribué à une maladie concomitante ou à d'autres médicaments ou produits chimiques La réaction au retrait du médicament (cessation du 36
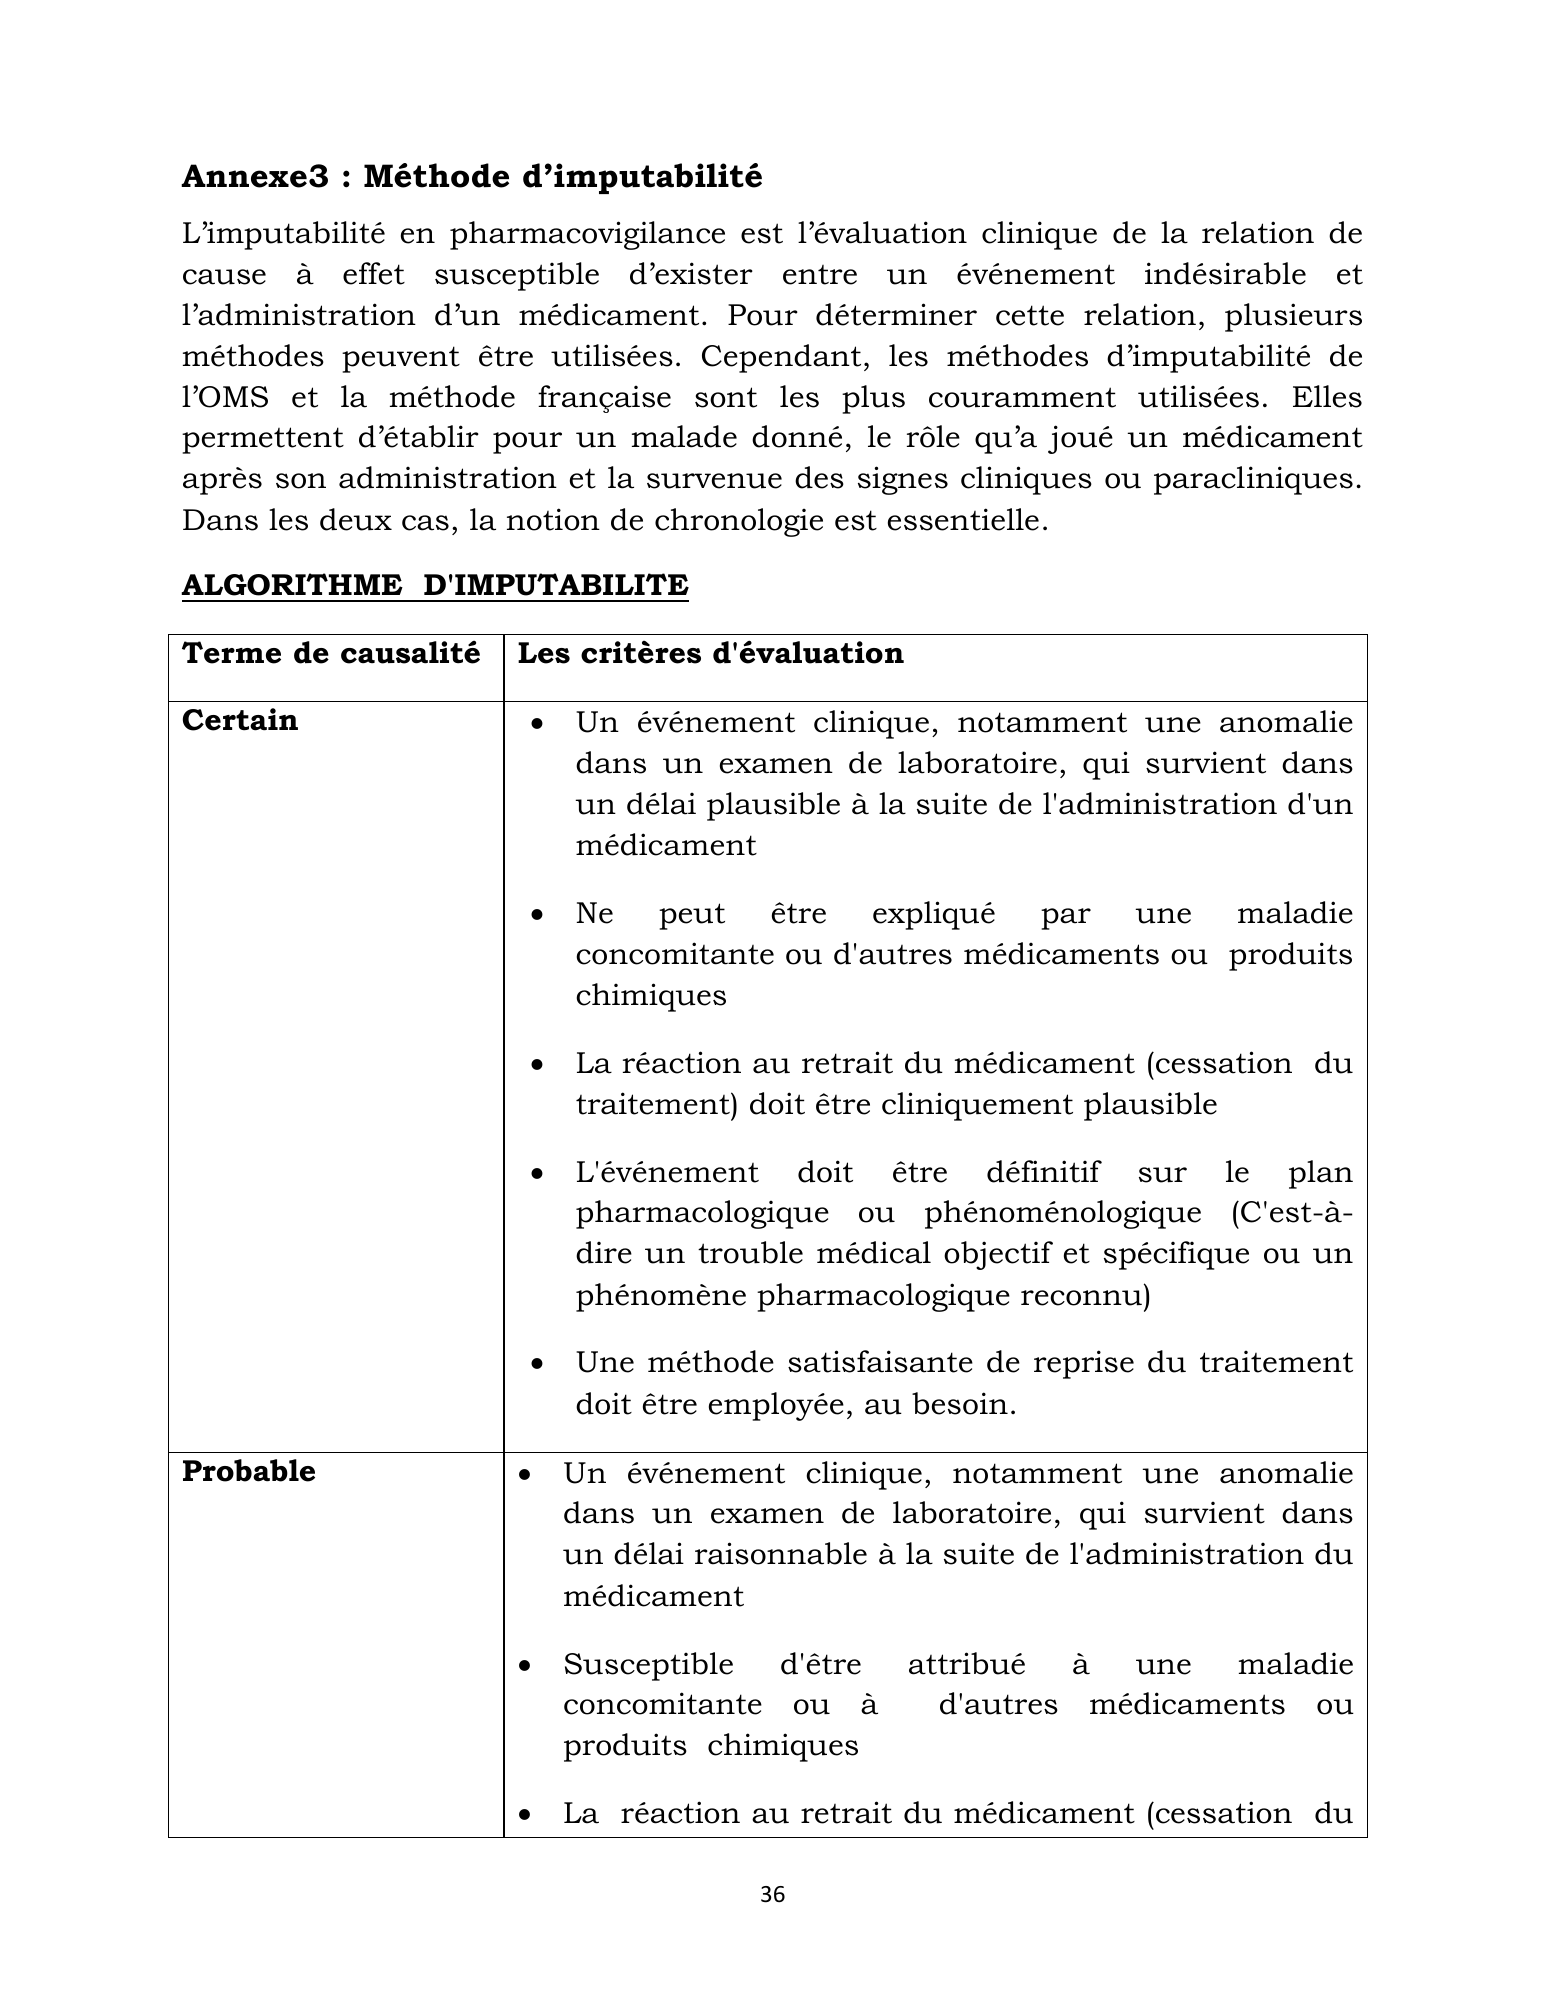
traitement) doit être cliniquement raisonnable Il n'est pas nécessaire d'avoir des informations sur la reprise du traitement pour que l'événement corresponde à cette définition. Possible Un événement ou une anomalie dans un examen de laboratoire qui survient dans un délai raisonnable à la suite de l'administration du médicament Pourrait également être expliqué par une maladie concomitante ou un autre médicament ou produit chimique L'information sur le retrait du médicament peut être absente ou peu claire. Improbable Un événement clinique, notamment une anomalie dans un examen de laboratoire, qui survient, après l'administration du médicament, dans un délai qui rend le lien causal improbable (mais pas impossible) D'autres médicaments, produits chimiques ou maladies sous-jacentes peuvent constituer des explications plausibles. Conditionnel / Non Un événement clinique, notamment une anomalie classé dans un examen de laboratoire, déclaré comme étant un événement t indésirable Plus d'information pour pouvoir effectuer une bonne évaluation ou pour lequel d'autres données sont à l'étude. Non évaluable Un rapport laissant supposer un événement /Non classable indésirable Ne peut se prononcer parce qu'on dispose de renseignements insuffisants ou contradictoires Les données ne peuvent être complétées ou vérifiées. 1. Méthode d’imputabilité française 37
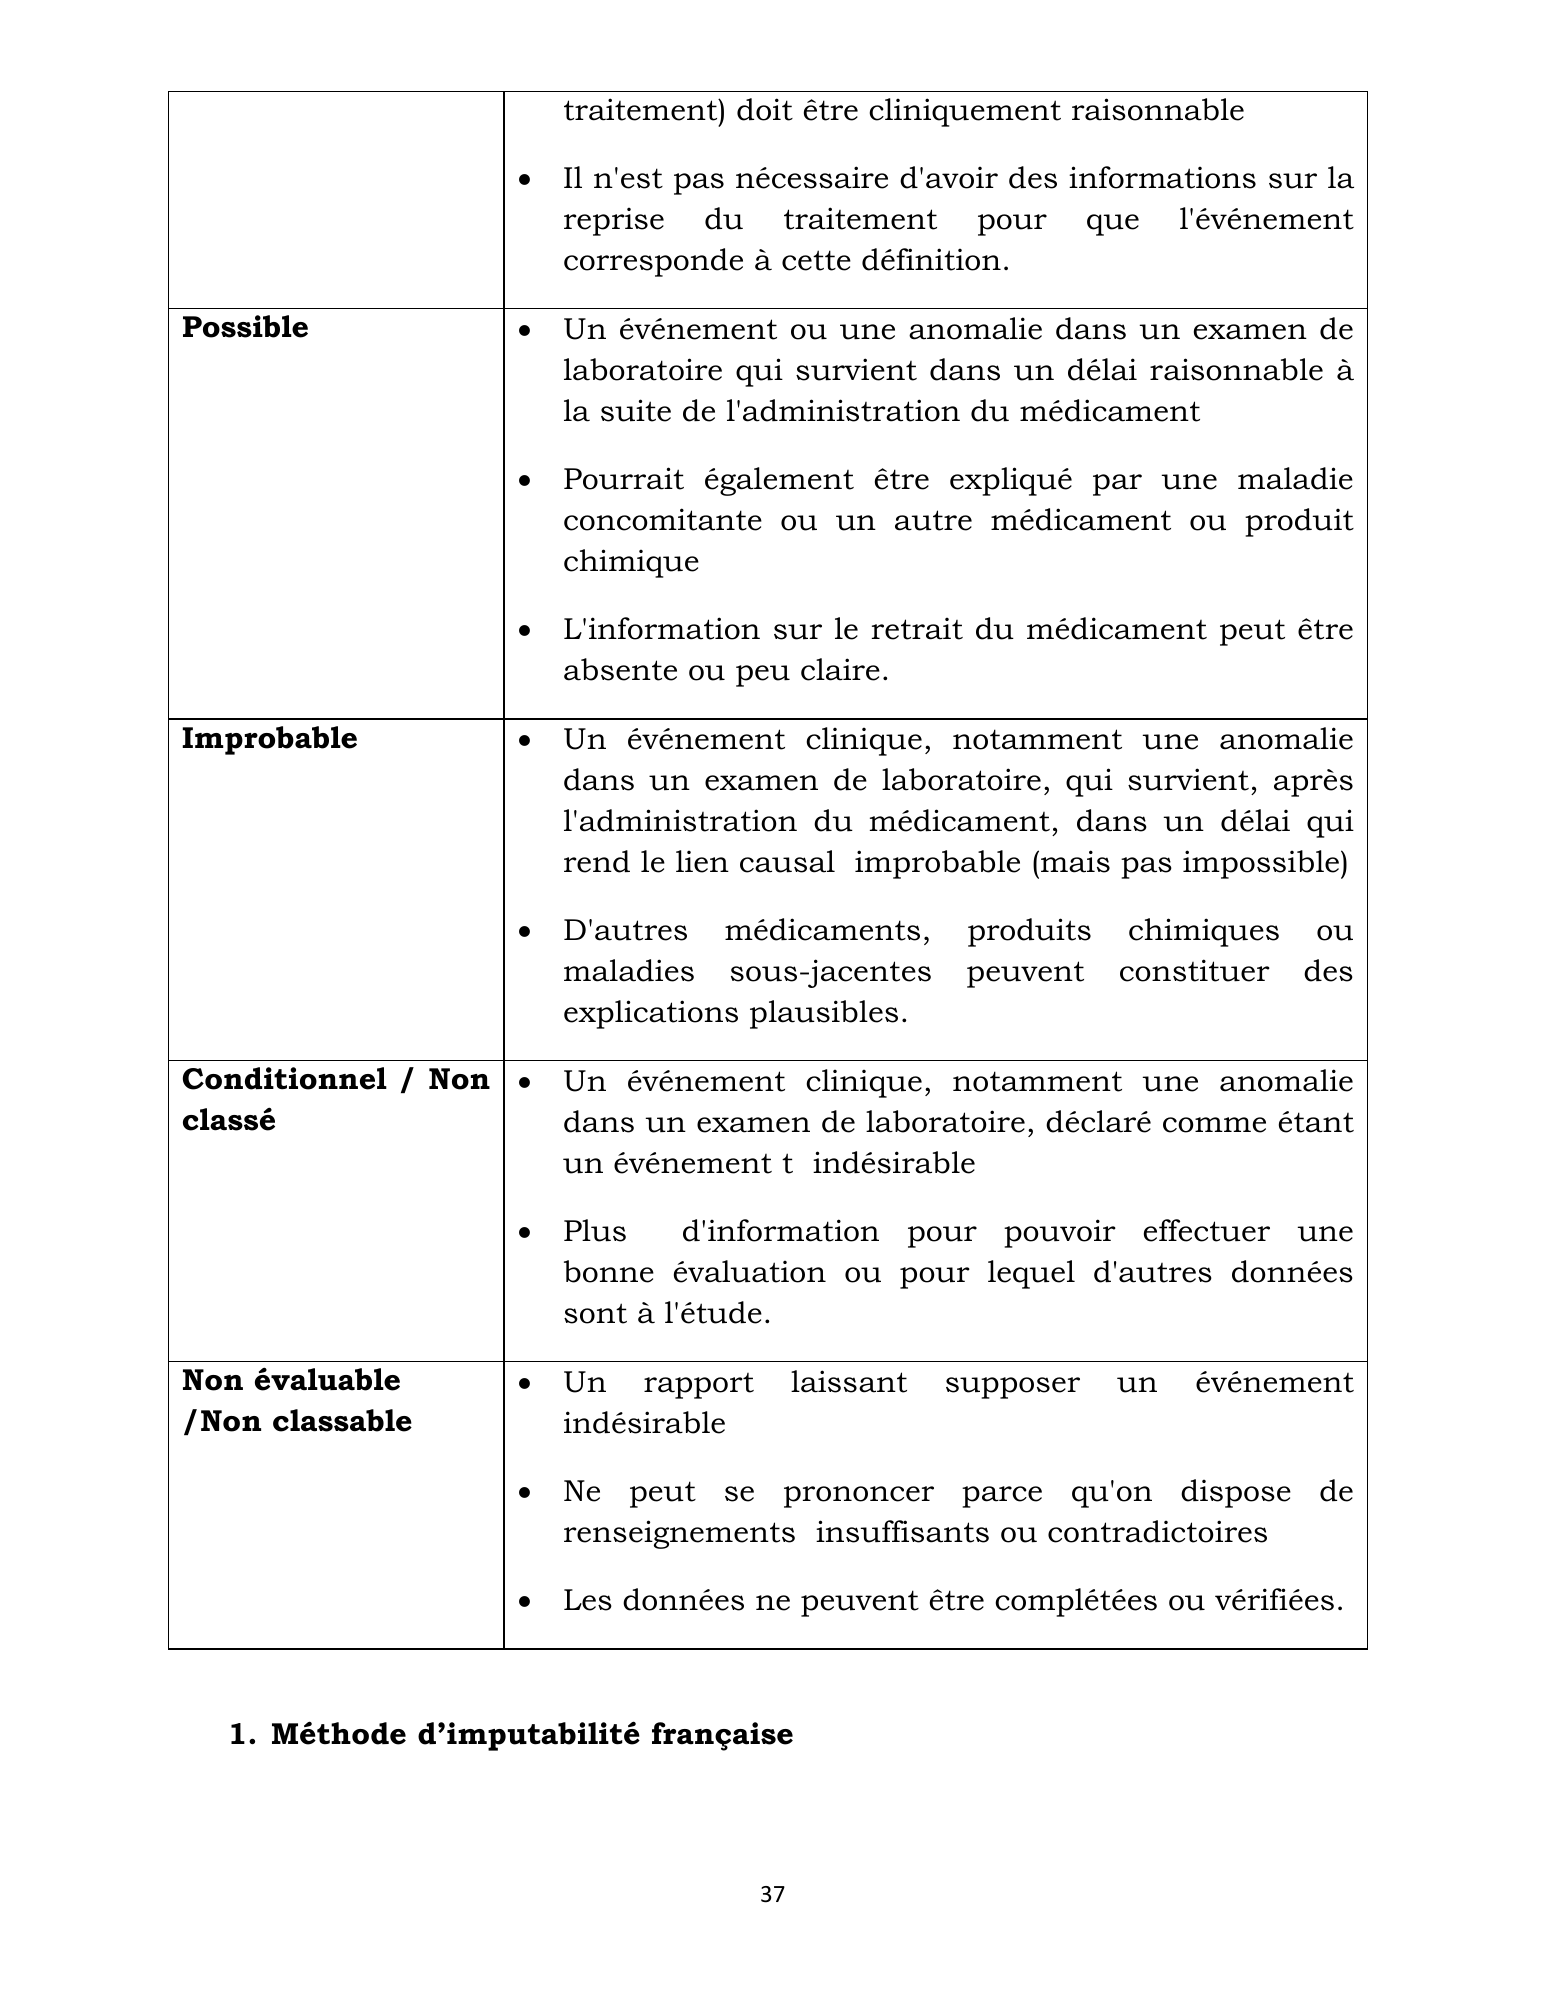
Il s’agit d’une démarche probabiliste permettant d’apprécier le lien de causalité pour chaque médicament administré à un patient et l’effet indésirable qui en découle. Elle sépare l’imputabilité «intrinsèque» et l’imputabilité «extrinsèque». 1.1. Imputabilité intrinsèque Elle consiste à croiser la physiopathologie de l’effet indésirable avec la pharmacocinétique et la pharmacodynamie du médicament. L’imputabilité intrinsèque analyse la relation de cause à effet, non obligatoirement exclusive, entre chaque médicament pris par un malade donné et la survenue d’un événement clinique ou para-clinique déterminé. Elle est établie de manière indépendante pour chaque médicament pris par le malade avant la survenue de cet événement et n’est pas influencée par le degré d’imputabilité des médicaments associés. Les critères de jugement sont chronologiques et séméiologiques - Chronologique: Délai d’apparition des symptômes après administration du médicament Evolution après arrêt du traitement (Dechallenge) Evolution après ré-administration éventuelle du médicament (Rechallenge) - Séméiologique: absence de spécificité Confirmation de l’événement Confirmation de la cause médicamenteuse par des examens paracliniques spécifiques: dosages plasmatiques, Ac spécifiques Elimination des diagnostics différentiels: la cause médicamenteuse est un diagnostic d’élimination Tables d’imputabilité intrinsèque Trois tables dont la troisième est celle de la décision d’imputabilité, résultat du croisement des critères chronologiques et sémiologiques. Elles sont utilisées pour déterminer le degré d’imputabilité intrinsèque vis-à-vis du médicament et de l’événement indésirable. 38
1.1.1. Critères chronologiques Délai de survenue (délais d’apparition de l’évènement) Très suggestif Compatible Incompatible Suggestive C3 C3 C1 C3 C3 C1 C0 Non Evolution C3 C2 C1 C3 C1 C1 C0 concluante Non C1 C1 C1 C1 C1 C0 C0 suggestive R(+) R(0) R(-) R(+) R(0) R(-) Rechallenge (ré-administration du médicament) 1.1.2. Critères sémiologiques Sémiologie (clinique et paraclinique ) Evocatrice du rôle du Autres situations médicament ou facteur (autres éventualités favorisant sémiologiques) Absente S3 S3 S1 S3 S2 S1 Cause non médicamenteuse Possible ou non S3 S2 S1 S3 S1 S1 recherchée L(+) L(0) L(-) L(+) L(0) L(-) Test spécifique 1.1.3. Table de décision de l’imputabilité intrinsèque Sémiologie Chronologie S1 S2 S3 C0 I0 I0 I0 C1 I1 I1 I3 C2 I1 I2 I3 C3 I3 I3 I4 39
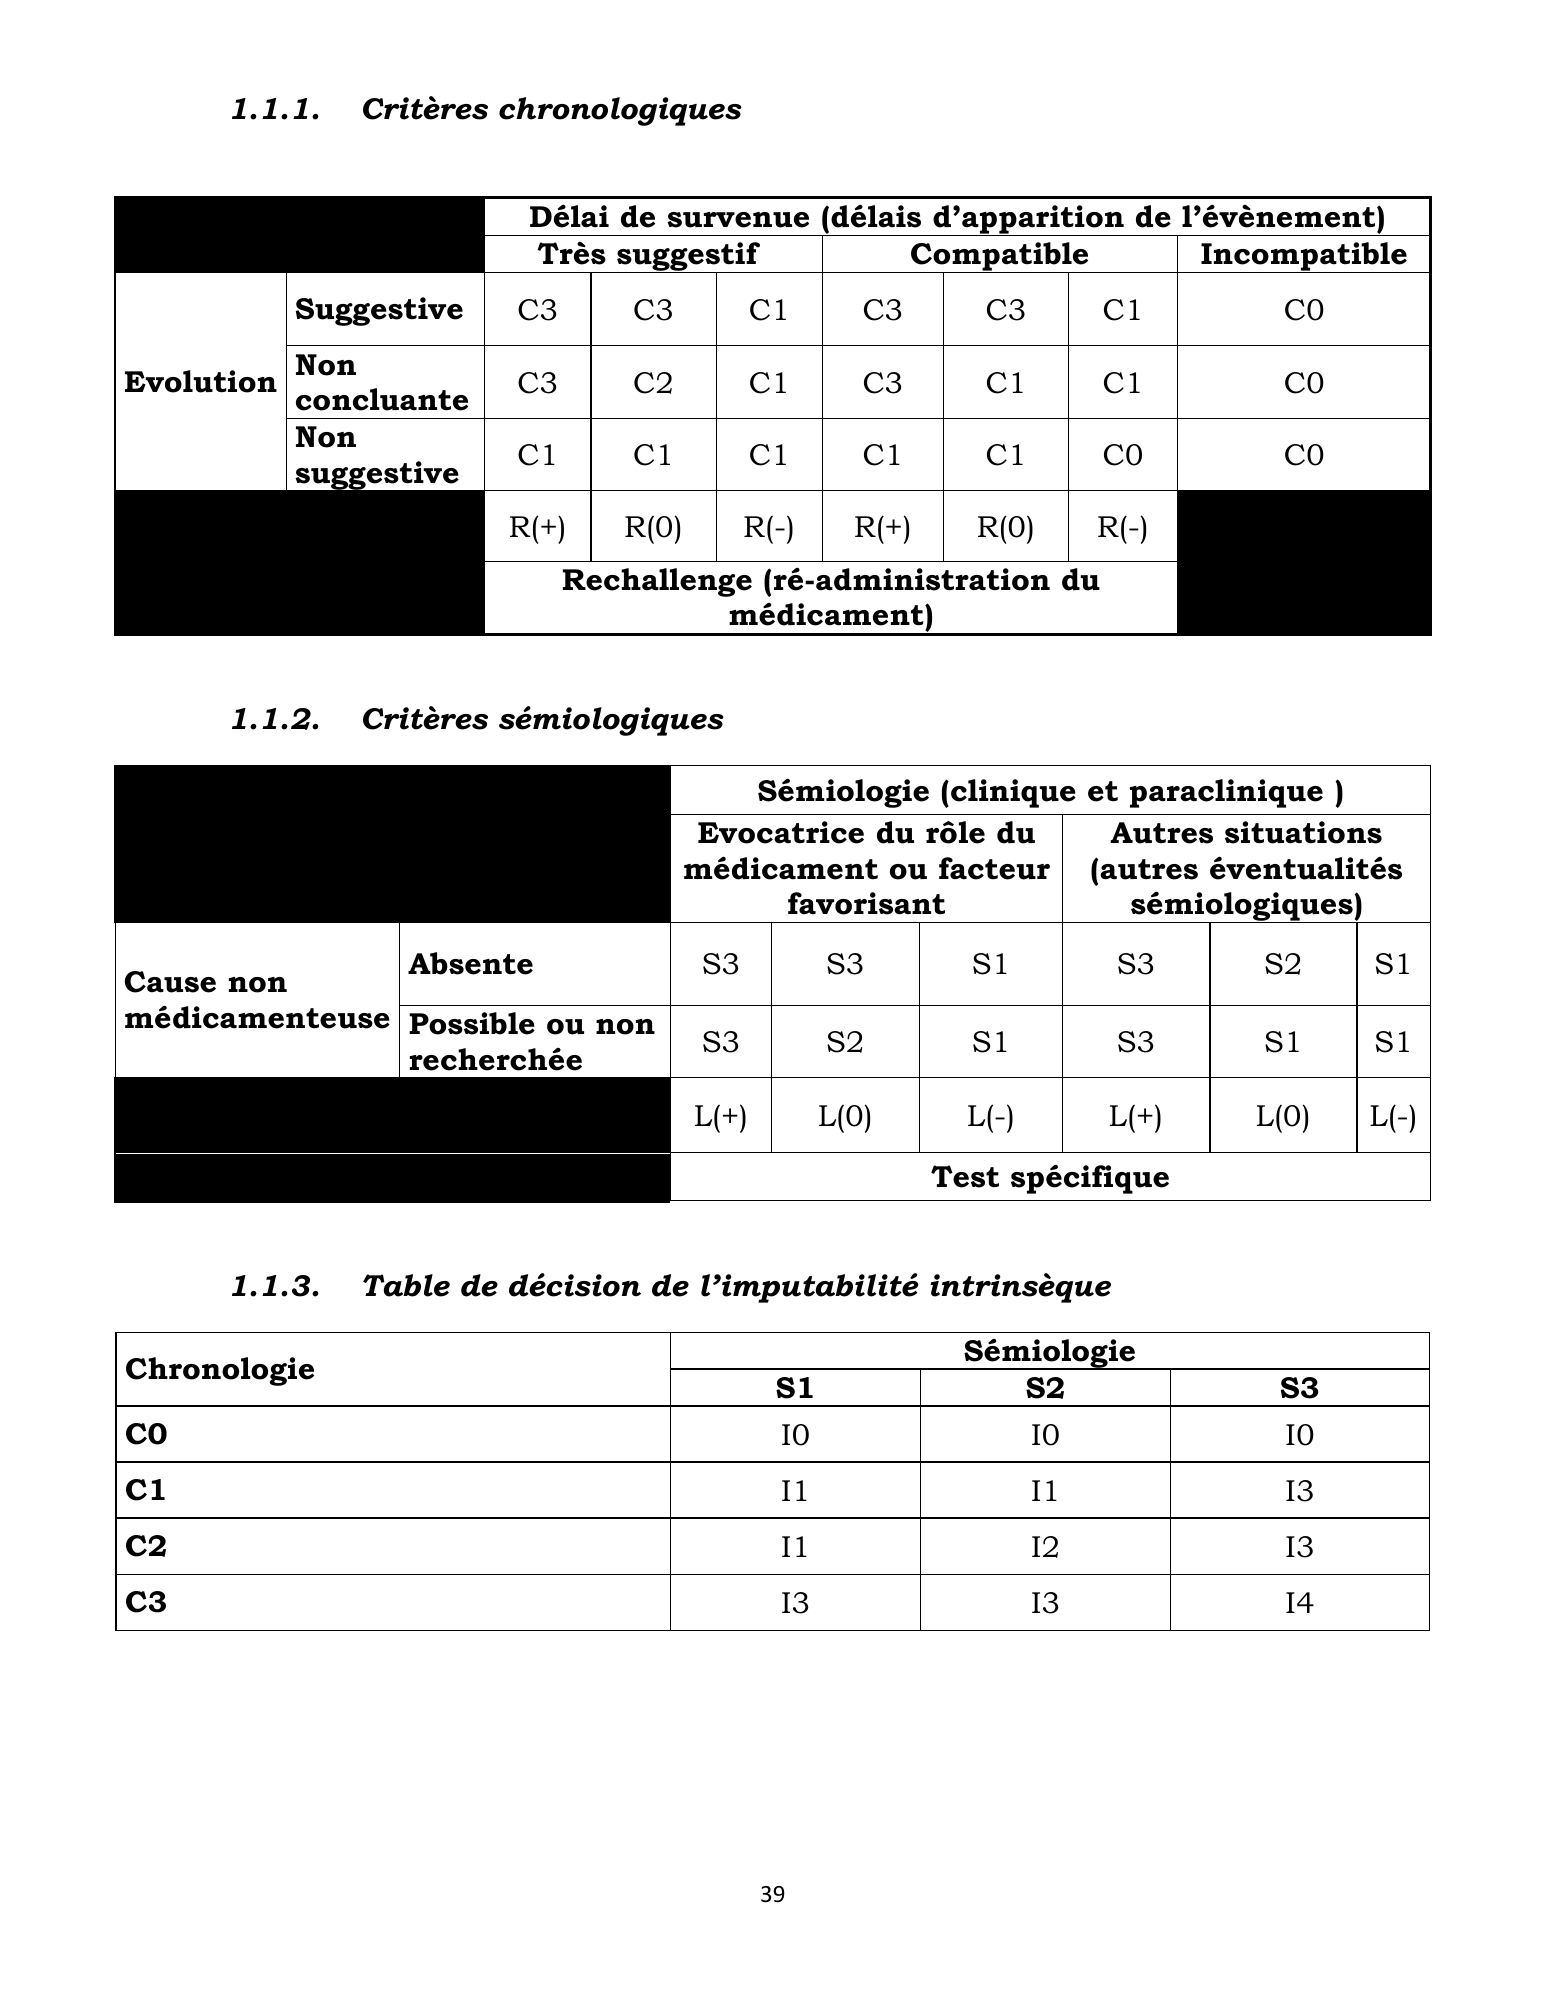
1.1.4. Signification des différentes terminologies a) Critères chronologiques Délai de survenue de l’événement : - Délai très suggestif : ex. un choc anaphylactique après 15 min - Délai incompatible : délai insuffisant pour que l’événement apparaisse ou événement apparu avant la prise du médicament - Délai compatible : autres cas Evolution de l’événement après arrêt du traitement (déchallenge) : - Evolution suggestive : régression de l’événement coïncidant avec l’arrêt du traitement - Evolution non concluante : Régression paraissant plutôt spontanée Ou provoquée par un traitement symptomatique non spécifique réputé efficace sur ces troubles Ou évolution inconnue Ou recul insuffisant Ou lésions de type réversible Ou médicament non arrêté Ou survenue d’un décès - Evolution non suggestive : allant à l’encontre du rôle du médicament Absence de régression d’un événement de type réversible (cytolyse hépatique ne régresse pas après un délai de 30 jours) Ou régression complète malgré la poursuite du traitement Influence d’une éventuelle réexposition au médicament (rechallenge) - R+ : positive, l’événement récidive - R0 : non faite ou non évaluable - R- : négative, l’événement ne récidive pas 1.1.5. Scores d’imputabilité Score chronologique - C3 : Chronologie vraisemblable - C2 : Chronologie plausible - C1 : Chronologie douteuse - C0 : Chronologie incompatible 40
Score sémiologique - S3 : Sémiologie vraisemblable - S2 : Sémiologie plausible - S1 : Sémiologie douteuse Score d’imputabilité - I4 : Imputabilité très vraisemblable - I3 : Imputabilité vraisemblable - I2 : Imputabilité plausible - I1 : Imputabilité douteuse - I0 : Imputabilité exclue 1.2. Imputabilité extrinsèque Elle consiste à documenter l’imputabilité de l’événement indésirable au médicament. Elle fait recours à la connaissance bibliographique d’événements indésirables identiques attribués au médicament donné. Elle est évaluée par le Centre National de Pharmacovigilance à partir des ouvrages de référence en pharmacovigilance, des publications préalables des cas enregistrés dans les bases des données (nationales, régionales ou internationales). B3 :Effet notoire - Dictionnaire des médicaments - Vidal, Martindale B2 : Effet non notoire dans les documents usuels NB : retrouvé dans une publication (article, revue, …) B1 : Effet non décrit selon les critères B3 et B2 NB : retrouvé dans une base de données (Vigibase, cas déclaré ailleurs …) B0 : Effet paraissant tout à fait nouveau après recherche exhaustive ENQUETES OFFICIELLES DE PV ? (L’objectif principal de l’enquête est de présenter à la Commission Nationale de Pharmacovigilance des arguments objectifs concernant la tolérance des produits de santé et d’évaluer le rapport bénéfice/risque des médicaments dans le contexte burundais) 41
Annexe 4 : Carte d’alerte medicale d’EI REPUBLIQUE DU BURUNDI MINISTERE DE LA SANTÉ PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA DIRECTION DU MEDICAMENT, DE LA PHARMACIE ET DES LABORATOIRES nn ) OGRES ) CENTRE NATIONAL DE PHARMACOVIGILANCE > * * NC SRAAT < CARTE D’ALERTE SUR LES EFFETS INDESIRABLES DES MEDICAMENTS Nom du patient: ss sssssssssssssssssscscscssscsssscscsescesescscscsssssesssses Médicament (s) suspecté (s): sisi sssssssssssssssssssssssssessssssssee DESCRIPTION DE LA REACTION: eu sssssssrsrerseesssnsnenessececeenescee PS. S'il vous plaît garder toujours cette carte sur vous et n'oubliez pas de le produire à votre professionnel de santé à chaque consultation. 42
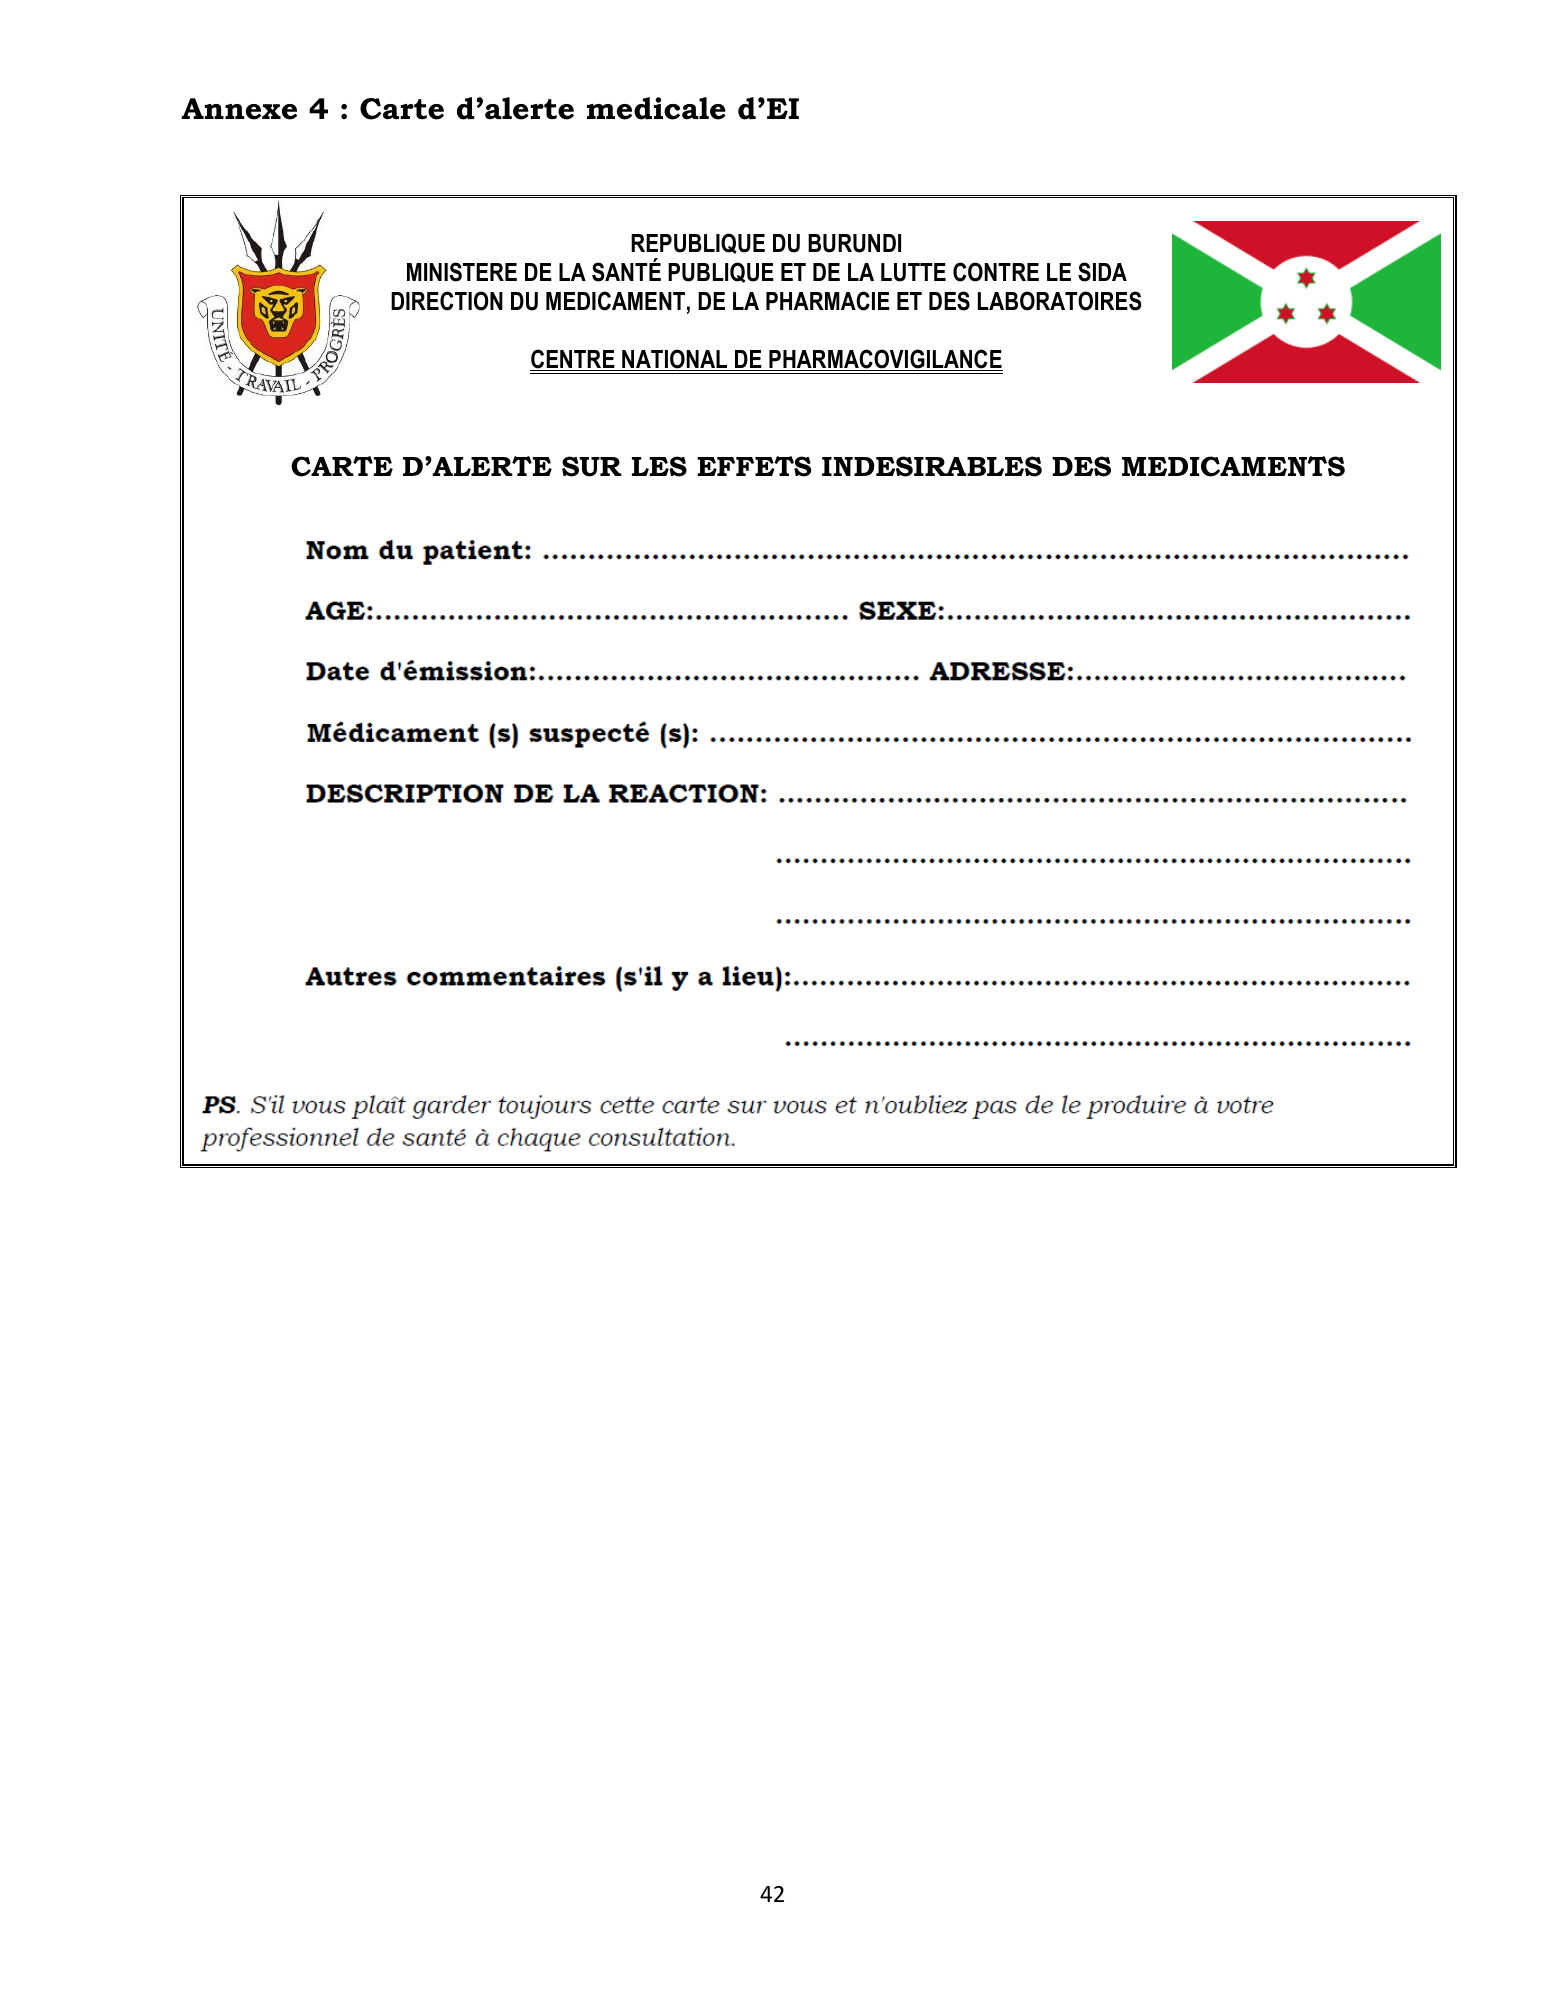
Annexe 5 : Critères de délivrance d'une carte d'alerte médicale La carte d’alerte est donnée: Aux patients qui présentent une hypersensibilité/allergie/intolérance à un médicament spécifique Aux patients qui ont développé une réaction «quasi-fatale» à un médicament donné Aux patients qui avaient une morbidité induite par le médicament Aux patients qui ont été admis à l'hôpital en raison d'un événement indésirable à un médicament Les patients qui ont développé un événement indésirable qui a causé l’augmentation de la durée de séjour à l’hôpital 43
Annexe 6 : Fiche de signalement d’un défaut de qualité sur un médicament REPUBLIQUE DU BURUNDI MINISTERE DE LA SANTÉ PUBLIQUE ET DE LA LUTTE CONTRE LE SIDA DIRECTION DU MEDICAMENT, DE LA PHARMACIE ET DES LABORATOIRES Nu” x * ”c.. FICHE DE SIGNALEMENT D'UN DEFAUT DE QUALITE SUR UN MEDICAMENT CENTRE NATIONAL DE PHARMACOVIGILANCE 1. EMETTEUR DU SIGNALEMENT Nom, Prénom Fonction : Service Tél. Adresse : 2. MEDICAMENT CONCERNE (IMPLIQUE) Nom commercial : Type de produit : [1 Médicament OVaccin [ Autre, Spécifier :............................ Dosage : Forme pharmaceutique : Conditionnement : N° de lot(s) : Date de péremption : Nom du fabricant /Fournisseur: Est-il prévenu : [ oui [ non échantillon incriminé a été conservé : [ oui [ non Si oui, coordonnée téléphonique et nom du détenteur : 4. DESCRIPTION DU DEFAUT 5. CONDITIONS DE CONSERVATION OChangement de couleur recommandations du fabricant DE QUALITE Le changement de couleur Le produit doit-il être réfrigéré? OOui Non OSéparation Produit était disponible à l'installation? OOui CINon OPoudrage / effritement | LL l eo k HAgglomération Le produit a -t-il été ramené par le client? OOui UNon OMoulage Le produit a-t-il été stocké selon les OOui Non OMauvais étiquetage OPaquet incomplet Autre Autres détails (si nécessaire): 44
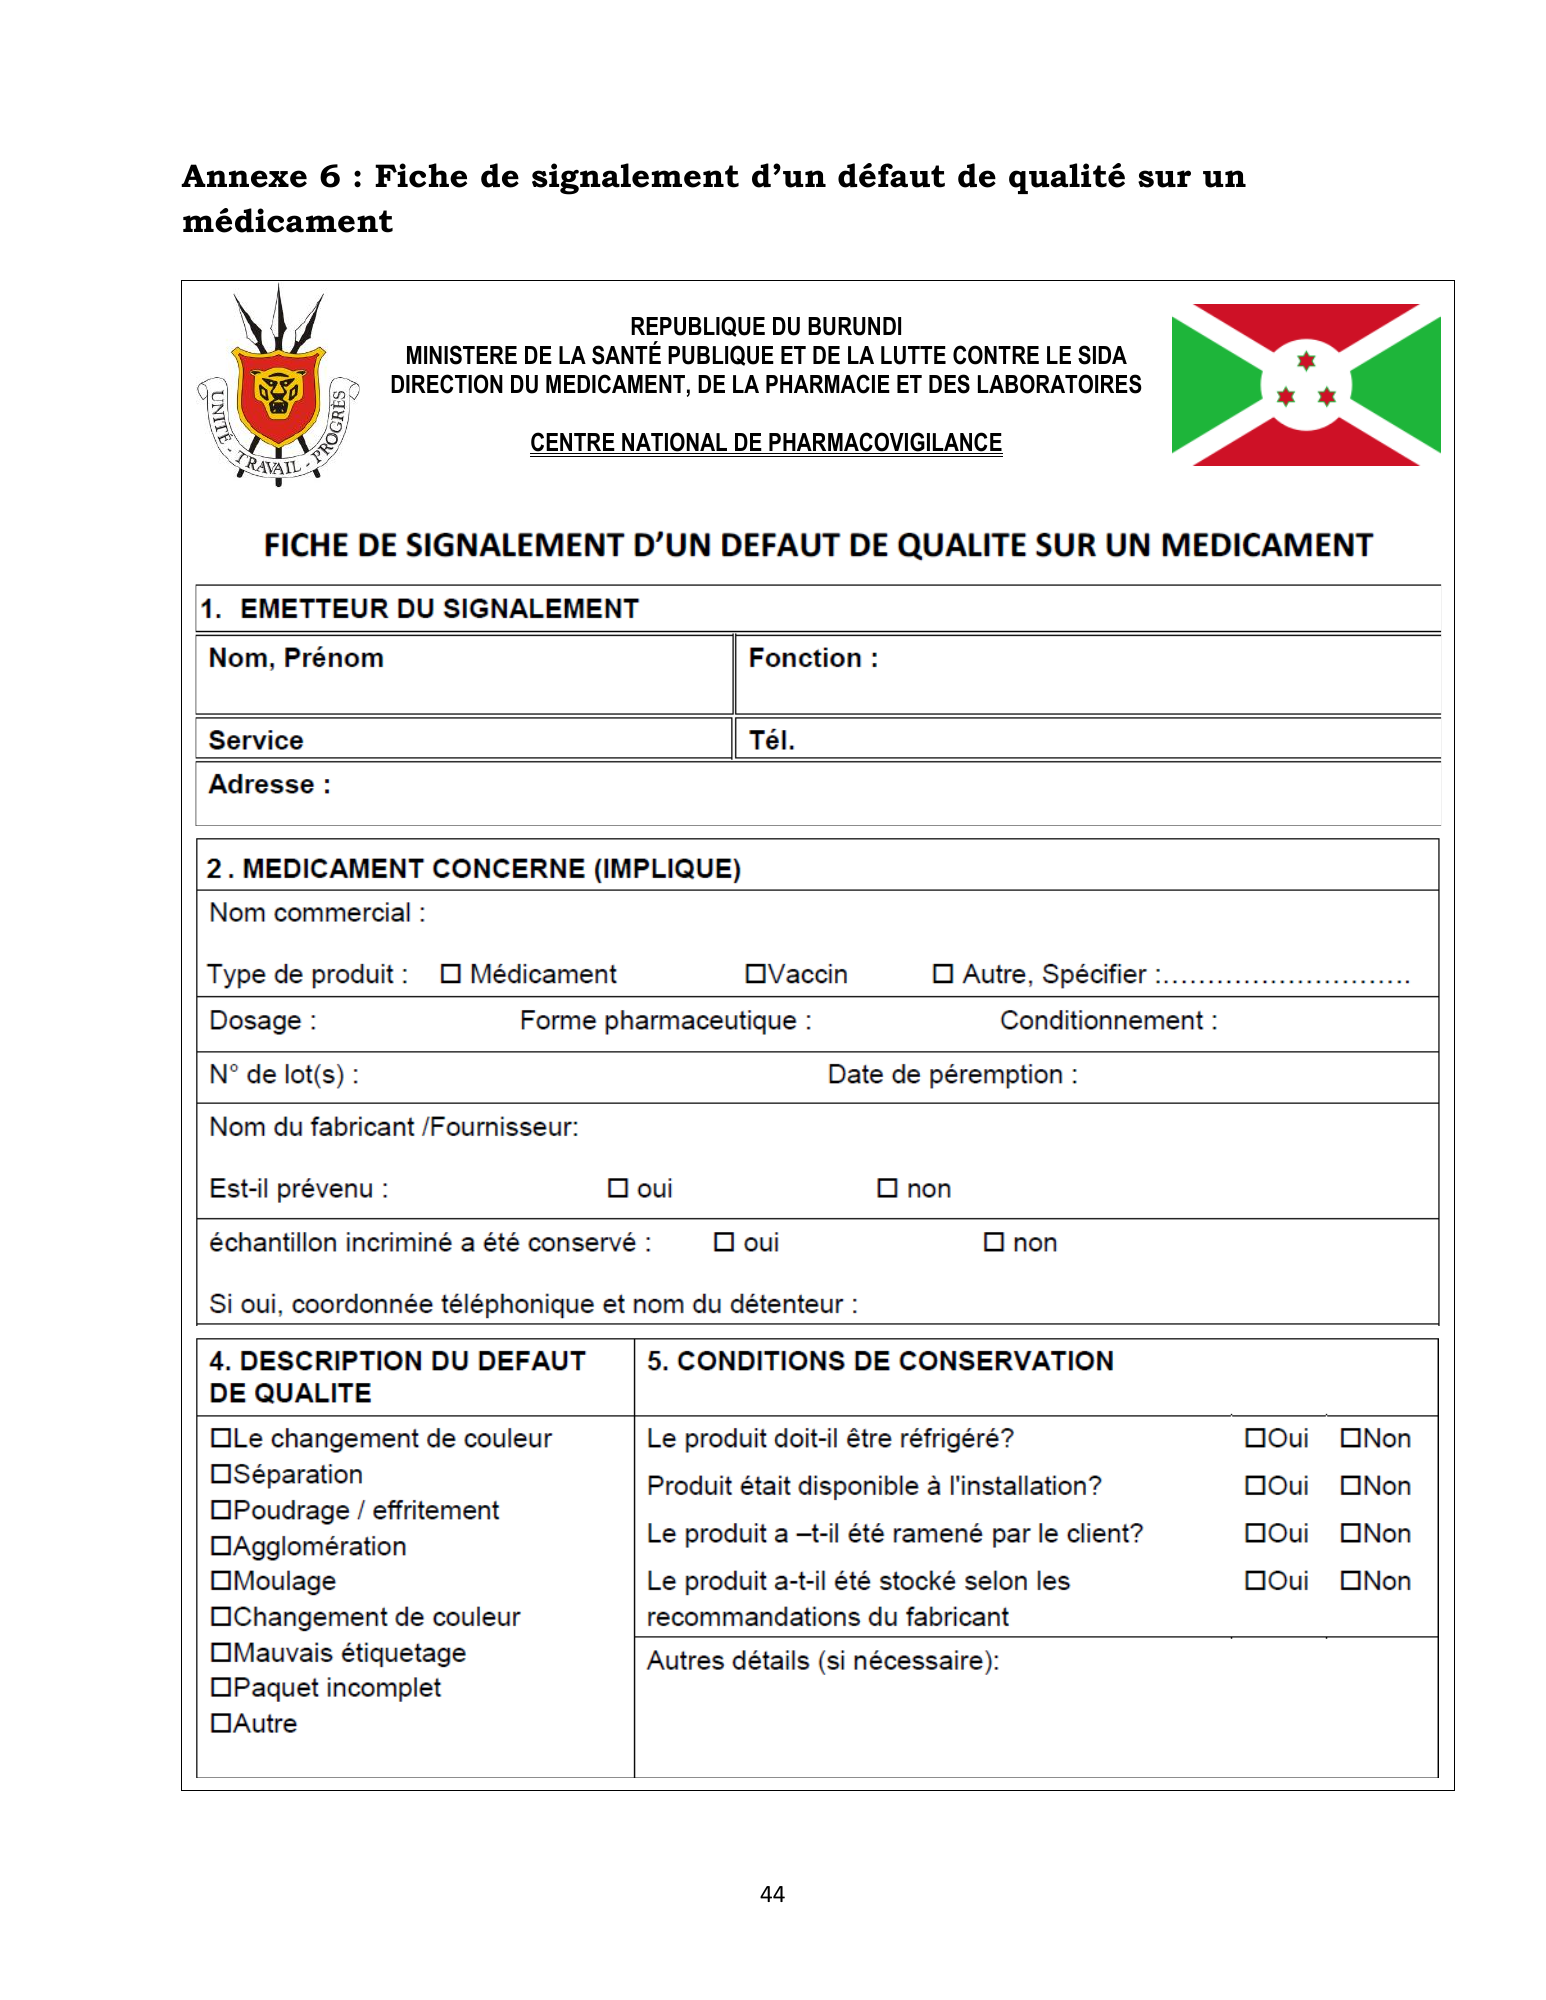
Votre soutien à ce programme de pharmacovigilance est apprécié. Toutes les informations fourniessont traitées avec la plus grande confidentialité. Les informations que vous fournissez vont contribuer à l'amélioration de la sécurité des médicaments et la thérapie au Burundi. Une fois rempli, envoyez ce formulaire à l'adresse suivante Direction de la Pharmacie, du Médicament et des Laboratoires Tél. 00 257 22 24 97 40 Email : enpv.dpml@gmail.com BP: 1020, Bujumbura Burundi 45
Annexe 7 : Format de la lettre de rétro-information au notificateur Ministère de Santé Publique et de la Lutte Contre le Sida Direction de la Pharmacie, du Médicament et des Laboratoire Centre National de Pharmacovigilance Adresse Objet : Votre notification ……. Cher Dr/Mme/Mr……….. (Une lettre personnalisée passe beaucoup mieux qu’une lettre standard) Remerciement <Le Centre National de Pharmacovigilance a le plaisir de vous remercier pour votre collaboration qui a porté sur la notification du cas de Mme/Mr> < Remercier le notificateur pour cet acte responsable posé, très important pour la sécurité des patients> Résumé <Brève description du problème de sécurité du médicament en question> < L’imputabilité du cas selon ………> <Données bibliographiques……> < Des informations sur le nombre de cas rapportés dans la base de données et des informations sur la relation de cause à effet> <S’il existe des groupes à risque et les moyens de prévention,> <Une déclaration indiquant que l'information a été approuvée > Recommandations <Une description des recommandations pour la réduction des risques (par exemple, contre-indications, mises en garde, précautions d'emploi) et, le cas échéant, passer à un autre traitement> <Des instructions détaillées sur les informations de sécurité> <Références au RCP> Appel à déclaration 46
< La déclaration spontanée des effets indésirables des médicaments (EIM) joue un rôle important dans la fourniture de signaux rapide pour détecter des effets indésirables nouveaux dans la phase post-commercialisation. Il contribue à une meilleure connaissance de la nature des effets indésirables dans la pratique quotidienne> <Détails (nom, adresse postale, numéro de fax, adresse de site Web) sur la façon d'accéder au système nationale de pharmacovigilance pour une déclaration spontanée Informations de communication <Contenu et mécanisme de diffusion de l'information aux patients, le cas échéant> <Détails sur les contacts pour l'accès à de plus amples informations, y compris l'adresse d'un site Web pertinent, email, numéros de téléphone et une adresse postale> Formule de politesse <En restant à votre disposition pour plus d’informations, veuillez cher collègue recevoir l’expression de ma considération.> Annexes sur la lettre: <Le RCP du produit incriminé (avec les modifications apportées), le cas échéant> <Information scientifique détaillée, si nécessaire> <Liste des références bibliographiques, le cas échéant> Signataire : Responsable pharmacovigilance 47
BIBLIOGRAPHIE 1. Roger Walker, Clive Edwards, Clinical Pharmacy and Therapeutics,1999; 2: 33-45 2. WHO Collaborating Centre for International Drug Monitoring, the Uppsala Monitoring Centre, Safety Monitoring of Medicinal Products-Guidelines for setting up and running a Pharmacovigilance Centre. 3. Steven C. Hartwig, Jerry Siegel and Philip J. Schneider, Preventability and Severity Assessment in Reporting Adverse Drug Reactions, Am J Hosp Pharm, Sept 1992; 49: 2229-2232 4. WHO Collaborating Centre for International Drug Monitoring, the Uppsala Monitoring Centre, The Importance of Pharmacovigilance-Safety monitoring of medicinal products. 5. WHO Quality Assurance and Safety, Aide-Memoire for a national strategy for safe drugs and their appropriate use. 6. JayeshM. Pandit, M. Ramesh, G.Parthasarathi, Adverse Drug Reactions in a South Indian Hospital, their severity and costs involved, Pharmacoepidemiology and Drug Safety, December 2003; 12(8): 687-692. 7. WHO Policy Perspectives on Medicines, Pharmacovigilance: ensuring the safe use of medicines, October 2004. 8. WHO Safety of Medicines, Aguide to detecting and reporting adverse drug reactions, WHO/EDM/QSM/2002.2 9. Safety of Medicines in Nigeria, A guide for detecting and reporting EIMs, NAFDACNPC-NIG-2004.1 10. Guidelines for Managers of Immunization Programs on Reporting and Investigating Adverse Events Following Immunization, WPRO/EPI/99.01. 11. Guidelines for the National Pharmacovigilance system in Kenya, February 2009, Second Edition 12. Lignes directrices sur la pharmacovigilance pour les produits pharmaceutiques à usage humain dans les pays de la Communauté Economique et Monétaire de l’Afrique Centrale(CEMAC), Annexe au Règlement N° 03/12- UEAC-OCEAC-CM-SE-2 48
LISTE DES COLLABORATEURS - Emmanuel BAMENYEKANYE/DPML - Vanis NIYUNGEKO/DPML - Servilien MPAWENIMANA/CAMEBU - Glyslaine MUKAMISHA/IGSPLS - Benjamin NDAYIRAGIJE/MFP - Cassien NTADAMBANYA/CNOPB - Fréderic NSABIYUMVA/U.B/Faculté de Médecine - Thaddée NDIKUMANA/PNLT - Félicien NDAYIZEYE/PNILP - Hilaire NINTERETSE/PNILS - Joselyne NSANZERUGEZE/PEV - Georgette NDIHOKUBWAYO/CNTS - Liévin MIZERO/FM/paludisme - Donatien BIGIRIMANA/OMS - Bonaventure NYABENDA/EAC - Annie MUTONI/PSI - Aline MUKERABIRORI/SIAPS - Prosper NIYONGABO/INSP - Albert NTIRINGANIZA/USAID 49
PDF page 67
Ministère de la Santé Publique et de la Lutte contre le Sida Département de la Pharmacie, du Médicament et des Laboratoires Telephone: 00 257 22 24 97 40 Email: cnpv.dpml@gmail.com BP: 1820, Bujumbura Burundi