Readable HTML

Spanish — complete official original page images and qualified native search text

ANDIM/029 — Instructivo ANDIM/029 — modificación y/o actualización de antecedentes técnicos de DMDIV

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.

Contents
ANDIM/029 — original complete physical PDF page 1; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 1 de 22 1. IDENTIFICACIÓN DE LA EMPRESA SOLICITANTE 1.1 Nombre de la empresa solicitante: Indicar el nombre de la empresa que solicita el trámite. 1.2. Razón social: Indicar la razón social de la empresa que solicita el trámite. 1.3. Rol Único Tributario (RUT): Indicar el número de RUT de la empresa que solicita el trámite. 1.4 Condición Marque con una X en el recuadro, según corresponda: Indicar con una X si corresponde a un Fabricante Nacional o si la empresa que solicita el trámite es un representante Autorizado del Fabricante Legal del DMDIV. 1.5 Código postal y dirección (Calle/Nº/Comuna/Ciudad/País): Indicar el código postal y la dirección de la empresa que solicita el trámite, especificando Calle, Número, Comuna, Ciudad y País. 1.6. Nº de teléfono fijo: Indicar el número de teléfono fijo de la empresa que solicita el trámite. 1.7. Correo electrónico: Indicar la dirección de correo electrónico de la empresa que solicita el trámite. 1.8 Página web de la empresa que solicita el trámite y del fabricante legal, si dispone: Indicar la página web de la empresa que solicita el trámite y del fabricante legal del DMDIV. 2. IDENTIFICACIÓN DEL REPRESENTANTE LEGAL DE LA EMPRESA SOLICITANTE 2.1. Nombre completo: Indicar el nombre y los apellidos del representante legal de la empresa que solicita el trámite. 2.2. RUN: Indicar el número de RUN del representante legal de la empresa que solicita el trámite. 2.3. Profesión: Indicar la profesión del representante legal de la empresa que solicita el trámite. 2.4. Cargo: Indicar el cargo que el representante legal desempeña en la empresa que solicita el trámite. 2.5. Correo Electrónico: Indicar la dirección de correo electrónico del representante legal de la empresa solicitante. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 2; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 2 de 22 3. IDENTIFICACIÓN DEL PROFESIONAL RESPONSABLE TÉCNICO DE LA EMPRESA SOLICITANTE ANTE EL INSTITUTO DE SALUD PÚBLICA 3.1. Nombre completo: Indicar el nombre y los apellidos del profesional que representa técnicamente a la empresa frente al ISP, y que estará disponible para las consultas que se requieran realizar respecto del trámite. 3.2. RUN: Indicar el número de RUN del profesional que representa técnicamente a la empresa. 3.3. Profesión: Indicar la profesión de la persona que representa técnicamente a la empresa. El profesional responsable técnico debe ser del área de la salud y/o tener conocimiento del DMDIV objeto del trámite. 3.4. Situación contractual: Marque con una X en el recuadro, según corresponda: Indicar con una X en el recuadro, la situación contractual del profesional responsable técnico con la empresa solicitante del trámite, según corresponda. 3.5. Nº de teléfono fijo y/o móvil: Indicar el número de teléfono fijo y/o de telefonía móvil del profesional responsable técnico. 3.6. Correo electrónico: Indicar la dirección de correo electrónico del profesional responsable técnico. 3.7. Dirección laboral: Indicar la dirección laboral del profesional responsable técnico. 4. IDENTIFICACIÓN DEL PROFESIONAL RESPONSABLE DE TECNOVIGILANCIA DE LA EMPRESA SOLICITANTE. 4.1. Nombre Completo: Indicar el nombre y los apellidos del profesional responsable de Tecnovigilancia de la empresa solicitante ante el ISP, que estará disponible para las consultas que se requieran realizar respecto al DMDIV. 4.2. RUN: Indicar el número de RUN del profesional Responsable de Tecnovigilancia. 4.3 Profesión: Indicar la profesión de la persona que es Responsable de Tecnovigilancia de la empresa que solicita el trámite en el ISP. 4.4 Nº de teléfono Fijo y/o móvil: Indicar el número de teléfono fijo y/o de telefonía móvil del Responsable de Tecnovigilancia de la empresa que solicita el trámite en el ISP. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 3; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 3 de 22 4.5 Correo electrónico: Indicar la dirección de correo electrónico del profesional Responsable de Tecnovigilancia de la empresa que solicita el trámite en el ISP. 4.6. Nombre del profesional subrogante: Indicar el nombre y los apellidos del profesional Subrogante de Tecnovigilancia de la empresa que solicita el trámite en el ISP, que estará disponible para las consultas que se requieran realizar respecto al DMDIV, en ausencia del responsable titular. 4.7. Nº de teléfono fijo y/o móvil del profesional subrogante: Indicar el número de teléfono fijo y de telefonía móvil del profesional Subrogante de Tecnovigilancia. 4.8. Correo electrónico del profesional subrogante: Indicar la dirección de correo electrónico del profesional Subrogante de Tecnovigilancia. Nota: Se recomienda que las empresas estén inscritas en la Red Nacional de Tecnovigilancia. Para ello, se debe enviar una carta al correo electrónico redtecnovigilancia@ispch.cl, oficializando el nombramiento del Responsable de Tecnovigilancia designado, señalando lo siguiente: Nombre del Profesional Responsable de Tecnovigilancia, Profesión, Rut, Correo Electrónico, Teléfono de Contacto, y Nombre, Correo Electrónico, Teléfono de Contacto de un Profesional Subrogante. Esta carta debe estar firmada por el Director, Gerente General o representante legal de la empresa. 5. IDENTIFICACIÓN DEL (DE LOS) DISPOSITIVO(S) MÉDICO(S) DE DIAGNÓSTICO IN VITRO Todos los puntos que señalan como requisito “certificados por el ISP”, deben ser aquellos que son parte del certificado de verificación de la conformidad de reactivos de diagnóstico in vitro o en el certificado de revisión de antecedentes que acompañan al dispositivo médico de diagnóstico in vitro, originalmente emitido por el Instituto de Salud Pública de Chile. 5.1 Nombre comercial del DMDIV certificado por el ISP: Indicar el nombre comercial del DMDIV, que fue certificado por el ISP y que es objeto del trámite. 5.2. Nombre genérico del DMDIV certificado por el ISP: Indicar el nombre genérico –en idioma castellano-, que fue certificado por el ISP y que es objeto del trámite. 5.3. N° de certificado emitido por el ISP: Indicar el N° oficial del certificado que se requiere modificar y/o actualizar. 5.4 Modelo(s) y/o Código(s) del DMDIV certificado por el ISP: Incluir todos los modelos y/o códigos del DMDIV único o de los DMDIV que componen la familia, el sistema o el grupo, que fue certificado por el ISP y que es objeto del trámite. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 4; original image governs.
Searchable PDF text layer

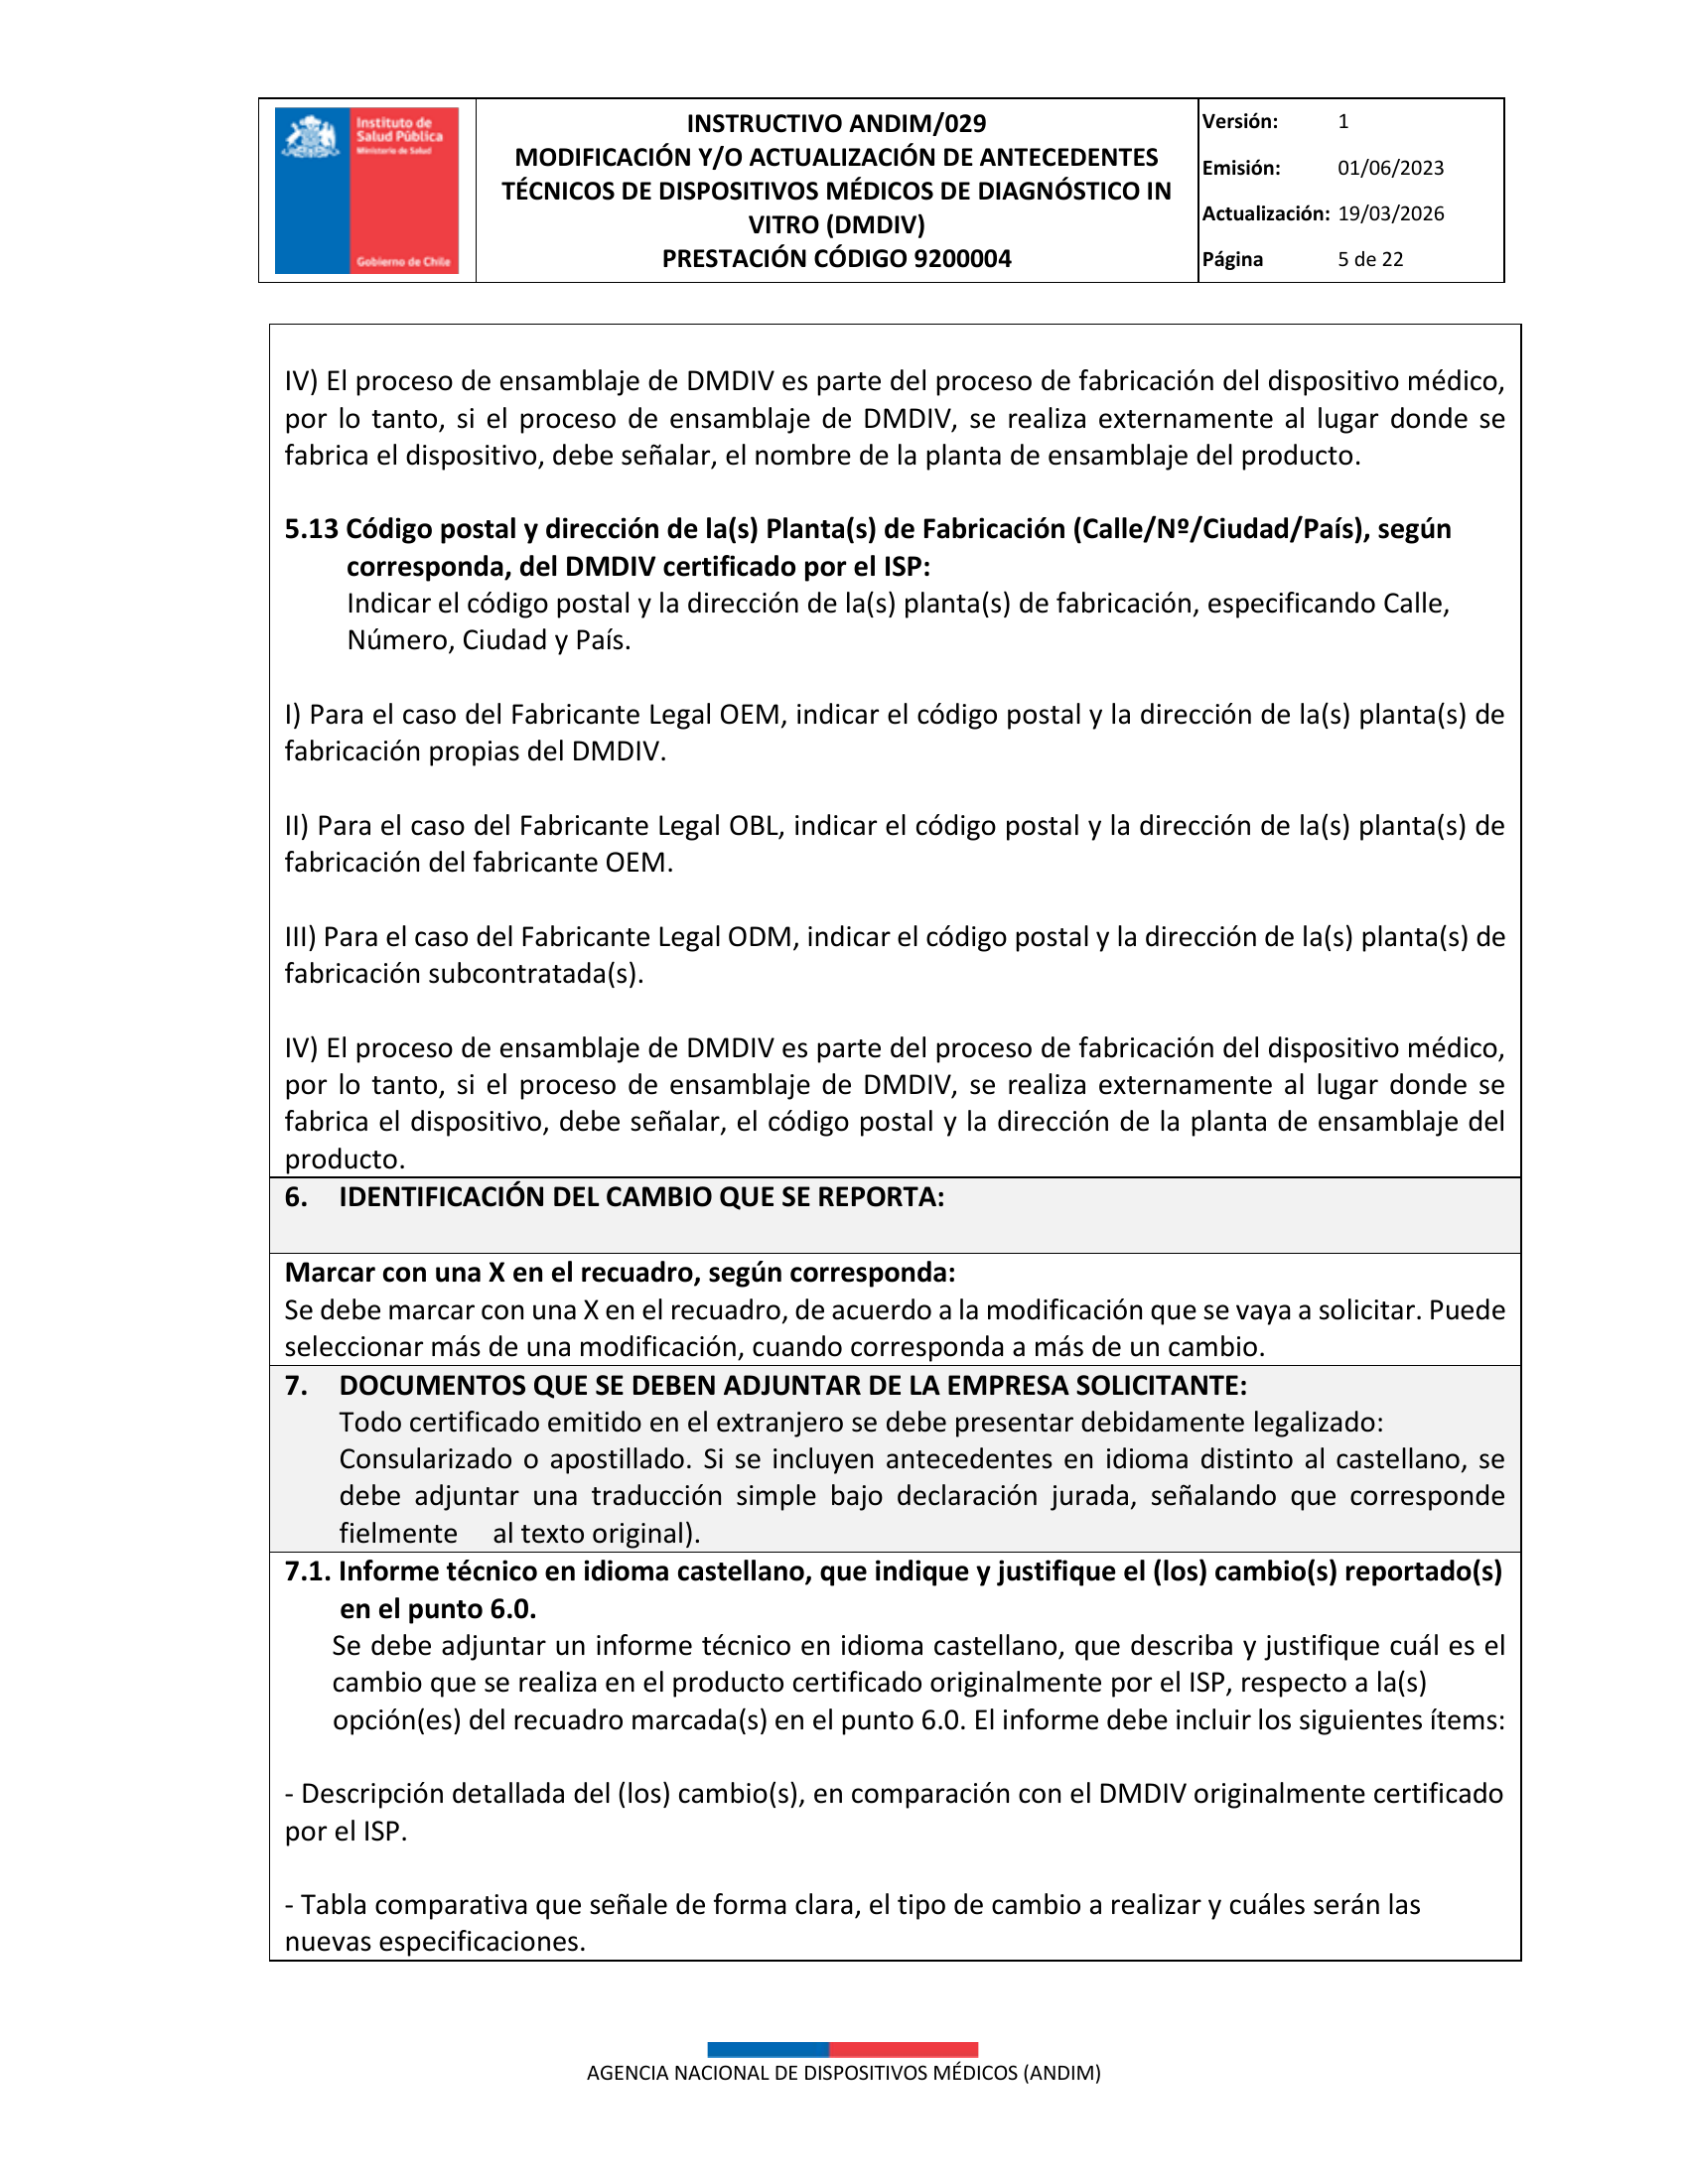
INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 4 de 22 Si se trata de más de un código, se debe incluir una tabla que los consigne a todos, indicando sus nombres y una breve descripción de las características que los diferencian, en idioma castellano. 5.5. Nombre del Fabricante legal del DMDIV certificado por el ISP: Indicar el nombre del fabricante legal del DMDIV que fue certificado por el ISP y que es objeto del trámite. 5.6. Fabricante Legal: Marque con una X en el recuadro, si el fabricante del DMDIV corresponde a: Indicar con una X en el recuadro según corresponda, si el fabricante legal del DMDIV corresponde a un OEM, un OBL o un ODM. Se recomienda leer las definiciones en el apartado final de este documento. 5.7 Código postal y dirección del fabricante legal (Calle/N°/Ciudad/País) del DMDIV certificado por el ISP: Indicar el código postal y la dirección del fabricante legal del DMDIV, especificando Calle, Número, Ciudad y País. 5.8. Nombre del Fabricante Original (OEM) del DMDIV: Indicar el nombre del fabricante original del DMDIV que fue certificado por el ISP y que es objeto del trámite. 5.9. Código postal y dirección del Fabricante Original (Calle/Nº/Ciudad/País) del DMDIV: Indicar el código postal y la dirección del fabricante original del DMDIV, especificando Calle, Número, Ciudad y País. 5.10 Nombre del Fabricante Etiquetador de Marca Propia (OBL), cuando corresponda: Indicar el nombre del fabricante Etiquetador de Marca Propia del DMDIV que fue certificado por el ISP y que es objeto del trámite. 5.11. Nombre del Fabricante Propietario del Diseño (ODM), cuando corresponda: Indicar el nombre del fabricante propietario del diseño del DMDIV que fue certificado por el ISP y que es objeto del trámite. 5.12 Nombre de la(s) Planta(s) de Fabricación del DMDIV certificado por el ISP: Indicar el nombre de la(s) planta(s) de fabricación, teniendo en cuenta que: I) Para el caso del Fabricante Legal OEM, se debe indicar el (los) nombres de la(s) planta(s) de fabricación propia(s) del DMDIV. II) Para el caso del Fabricante Legal OBL, se debe indicar el (los) nombres de la(s) planta(s) de fabricación del fabricante OEM. III) Para el caso del Fabricante Legal ODM, se debe indicar el (los) nombres de la(s) planta(s) de fabricación subcontratada(s). AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 5; original image governs.
Searchable PDF text layer

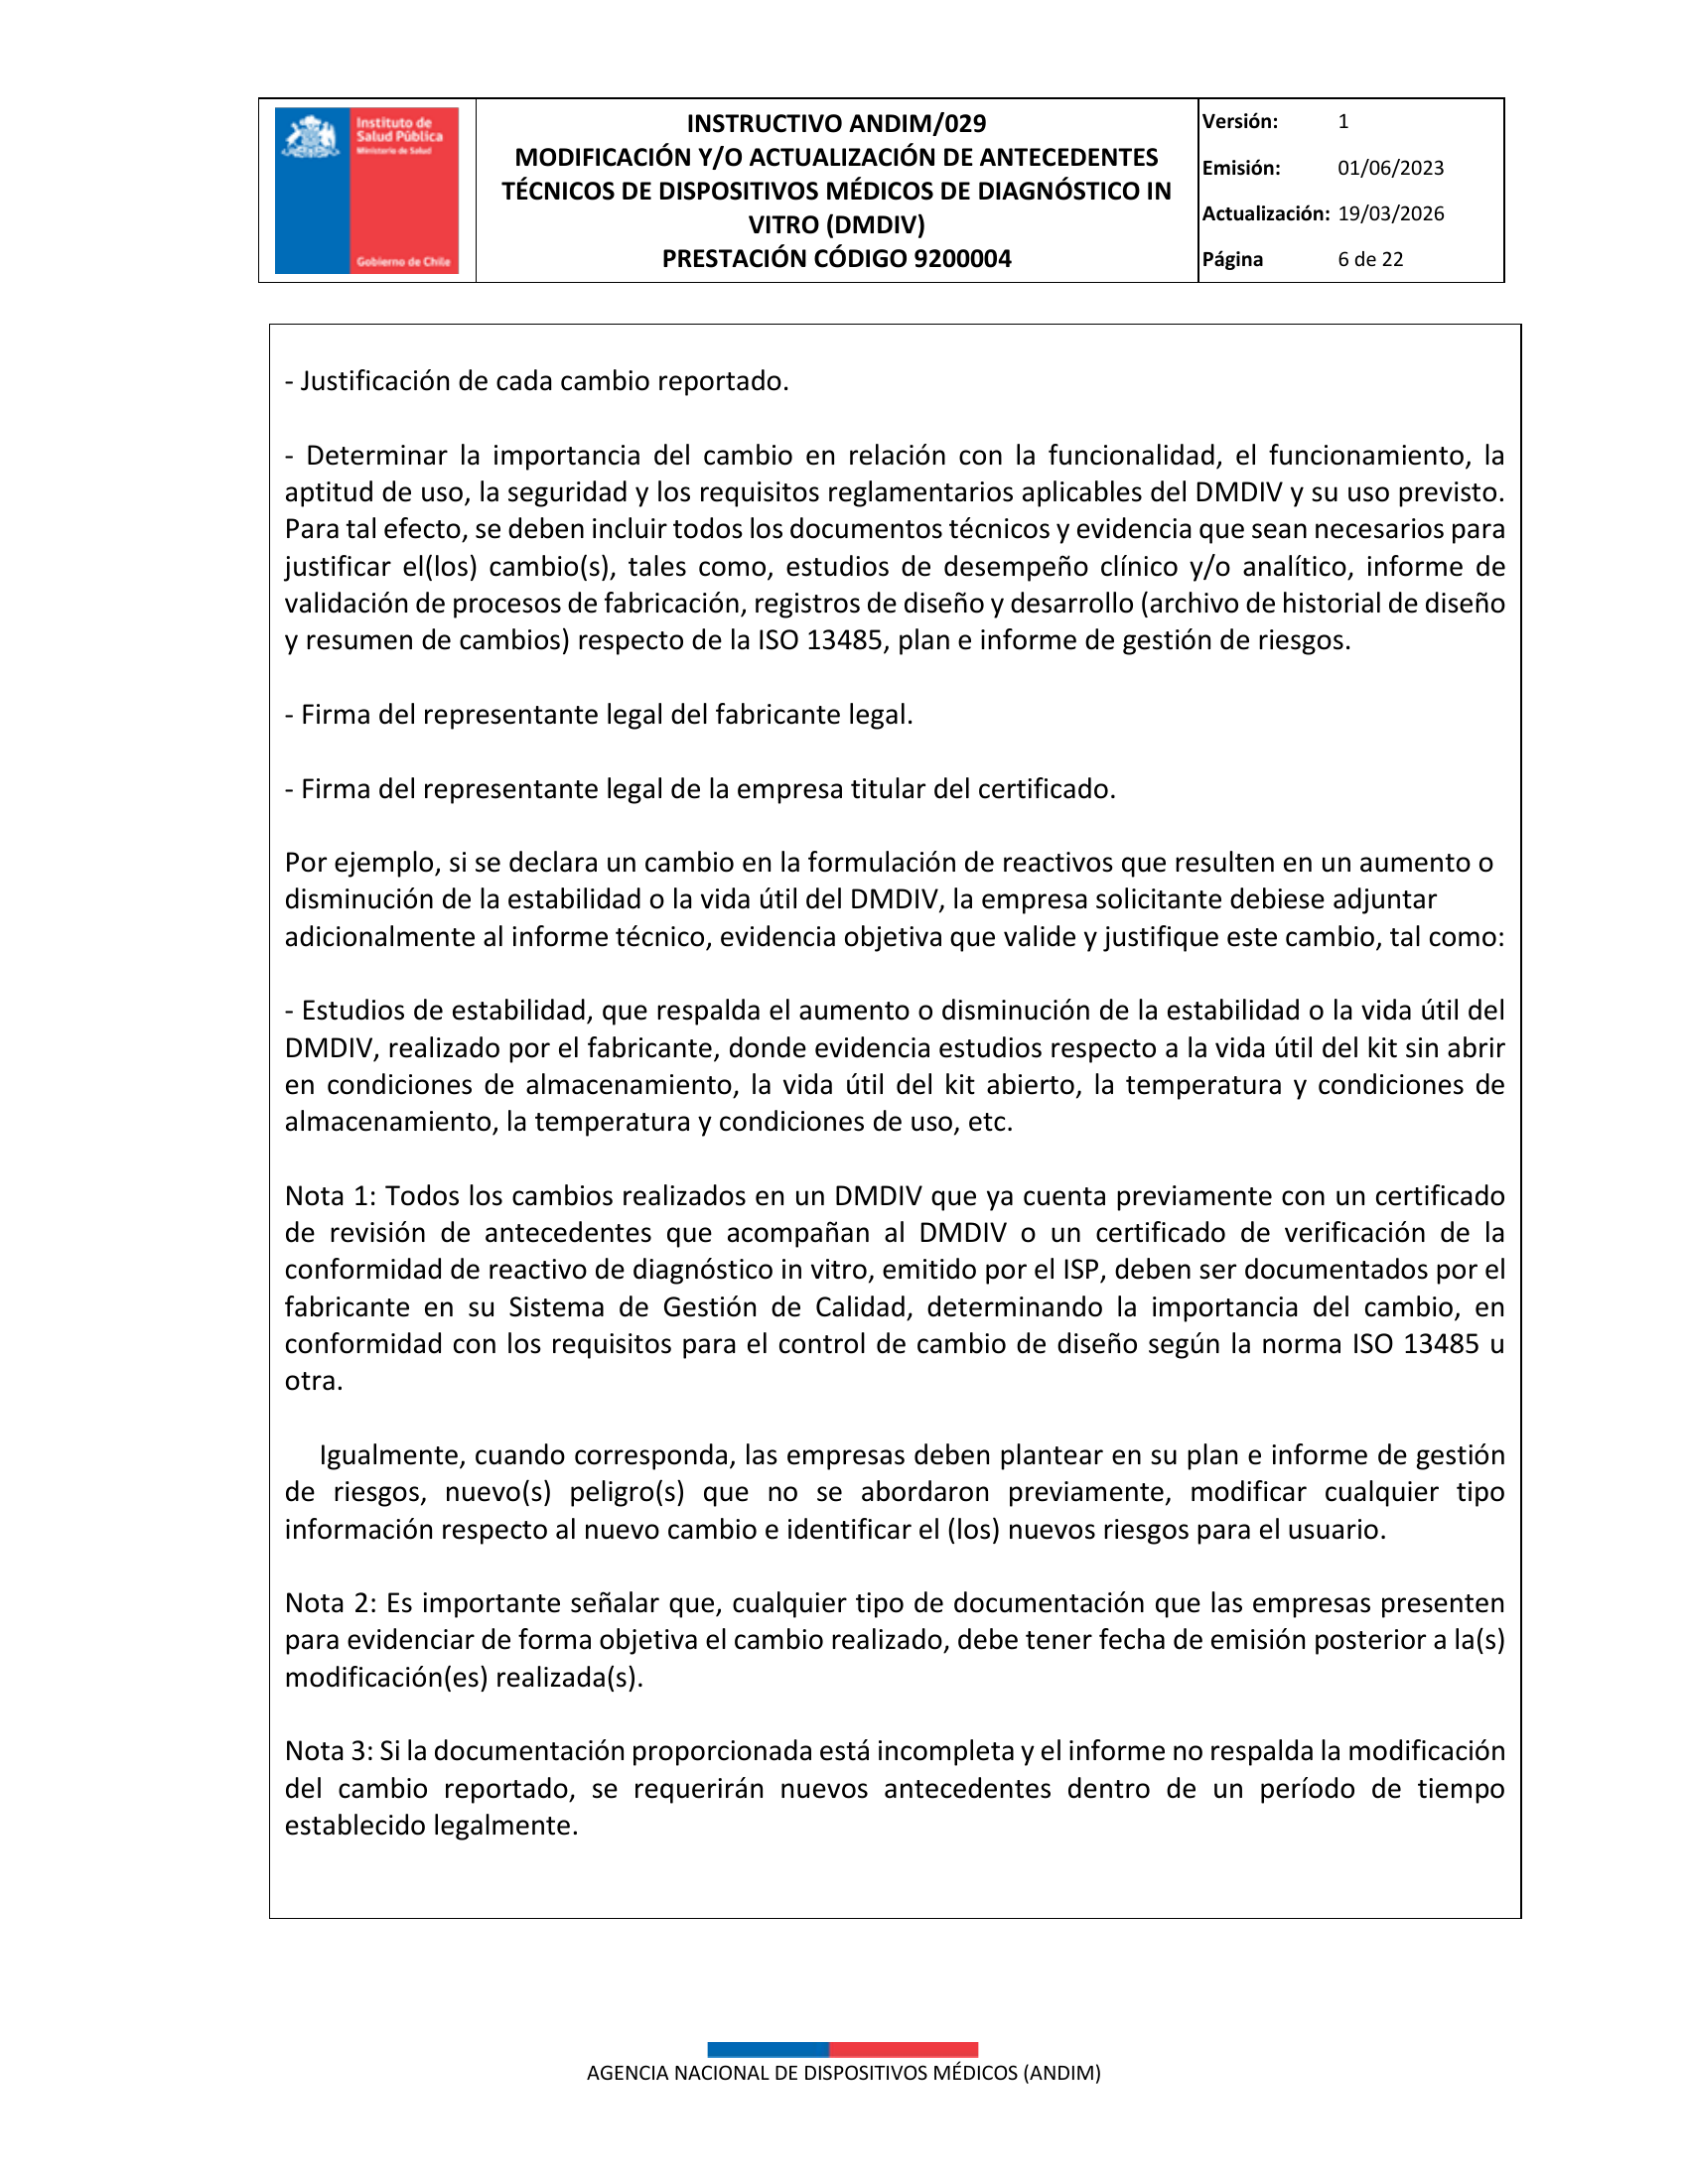
INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 5 de 22 IV) El proceso de ensamblaje de DMDIV es parte del proceso de fabricación del dispositivo médico, por lo tanto, si el proceso de ensamblaje de DMDIV, se realiza externamente al lugar donde se fabrica el dispositivo, debe señalar, el nombre de la planta de ensamblaje del producto. 5.13 Código postal y dirección de la(s) Planta(s) de Fabricación (Calle/Nº/Ciudad/País), según corresponda, del DMDIV certificado por el ISP: Indicar el código postal y la dirección de la(s) planta(s) de fabricación, especificando Calle, Número, Ciudad y País. I) Para el caso del Fabricante Legal OEM, indicar el código postal y la dirección de la(s) planta(s) de fabricación propias del DMDIV. II) Para el caso del Fabricante Legal OBL, indicar el código postal y la dirección de la(s) planta(s) de fabricación del fabricante OEM. III) Para el caso del Fabricante Legal ODM, indicar el código postal y la dirección de la(s) planta(s) de fabricación subcontratada(s). IV) El proceso de ensamblaje de DMDIV es parte del proceso de fabricación del dispositivo médico, por lo tanto, si el proceso de ensamblaje de DMDIV, se realiza externamente al lugar donde se fabrica el dispositivo, debe señalar, el código postal y la dirección de la planta de ensamblaje del producto. 6. IDENTIFICACIÓN DEL CAMBIO QUE SE REPORTA: Marcar con una X en el recuadro, según corresponda: Se debe marcar con una X en el recuadro, de acuerdo a la modificación que se vaya a solicitar. Puede seleccionar más de una modificación, cuando corresponda a más de un cambio. 7. DOCUMENTOS QUE SE DEBEN ADJUNTAR DE LA EMPRESA SOLICITANTE: Todo certificado emitido en el extranjero se debe presentar debidamente legalizado: Consularizado o apostillado. Si se incluyen antecedentes en idioma distinto al castellano, se debe adjuntar una traducción simple bajo declaración jurada, señalando que corresponde fielmente al texto original). 7.1. Informe técnico en idioma castellano, que indique y justifique el (los) cambio(s) reportado(s) en el punto 6.0. Se debe adjuntar un informe técnico en idioma castellano, que describa y justifique cuál es el cambio que se realiza en el producto certificado originalmente por el ISP, respecto a la(s) opción(es) del recuadro marcada(s) en el punto 6.0. El informe debe incluir los siguientes ítems: - Descripción detallada del (los) cambio(s), en comparación con el DMDIV originalmente certificado por el ISP. - Tabla comparativa que señale de forma clara, el tipo de cambio a realizar y cuáles serán las nuevas especificaciones. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 6; original image governs.
Searchable PDF text layer

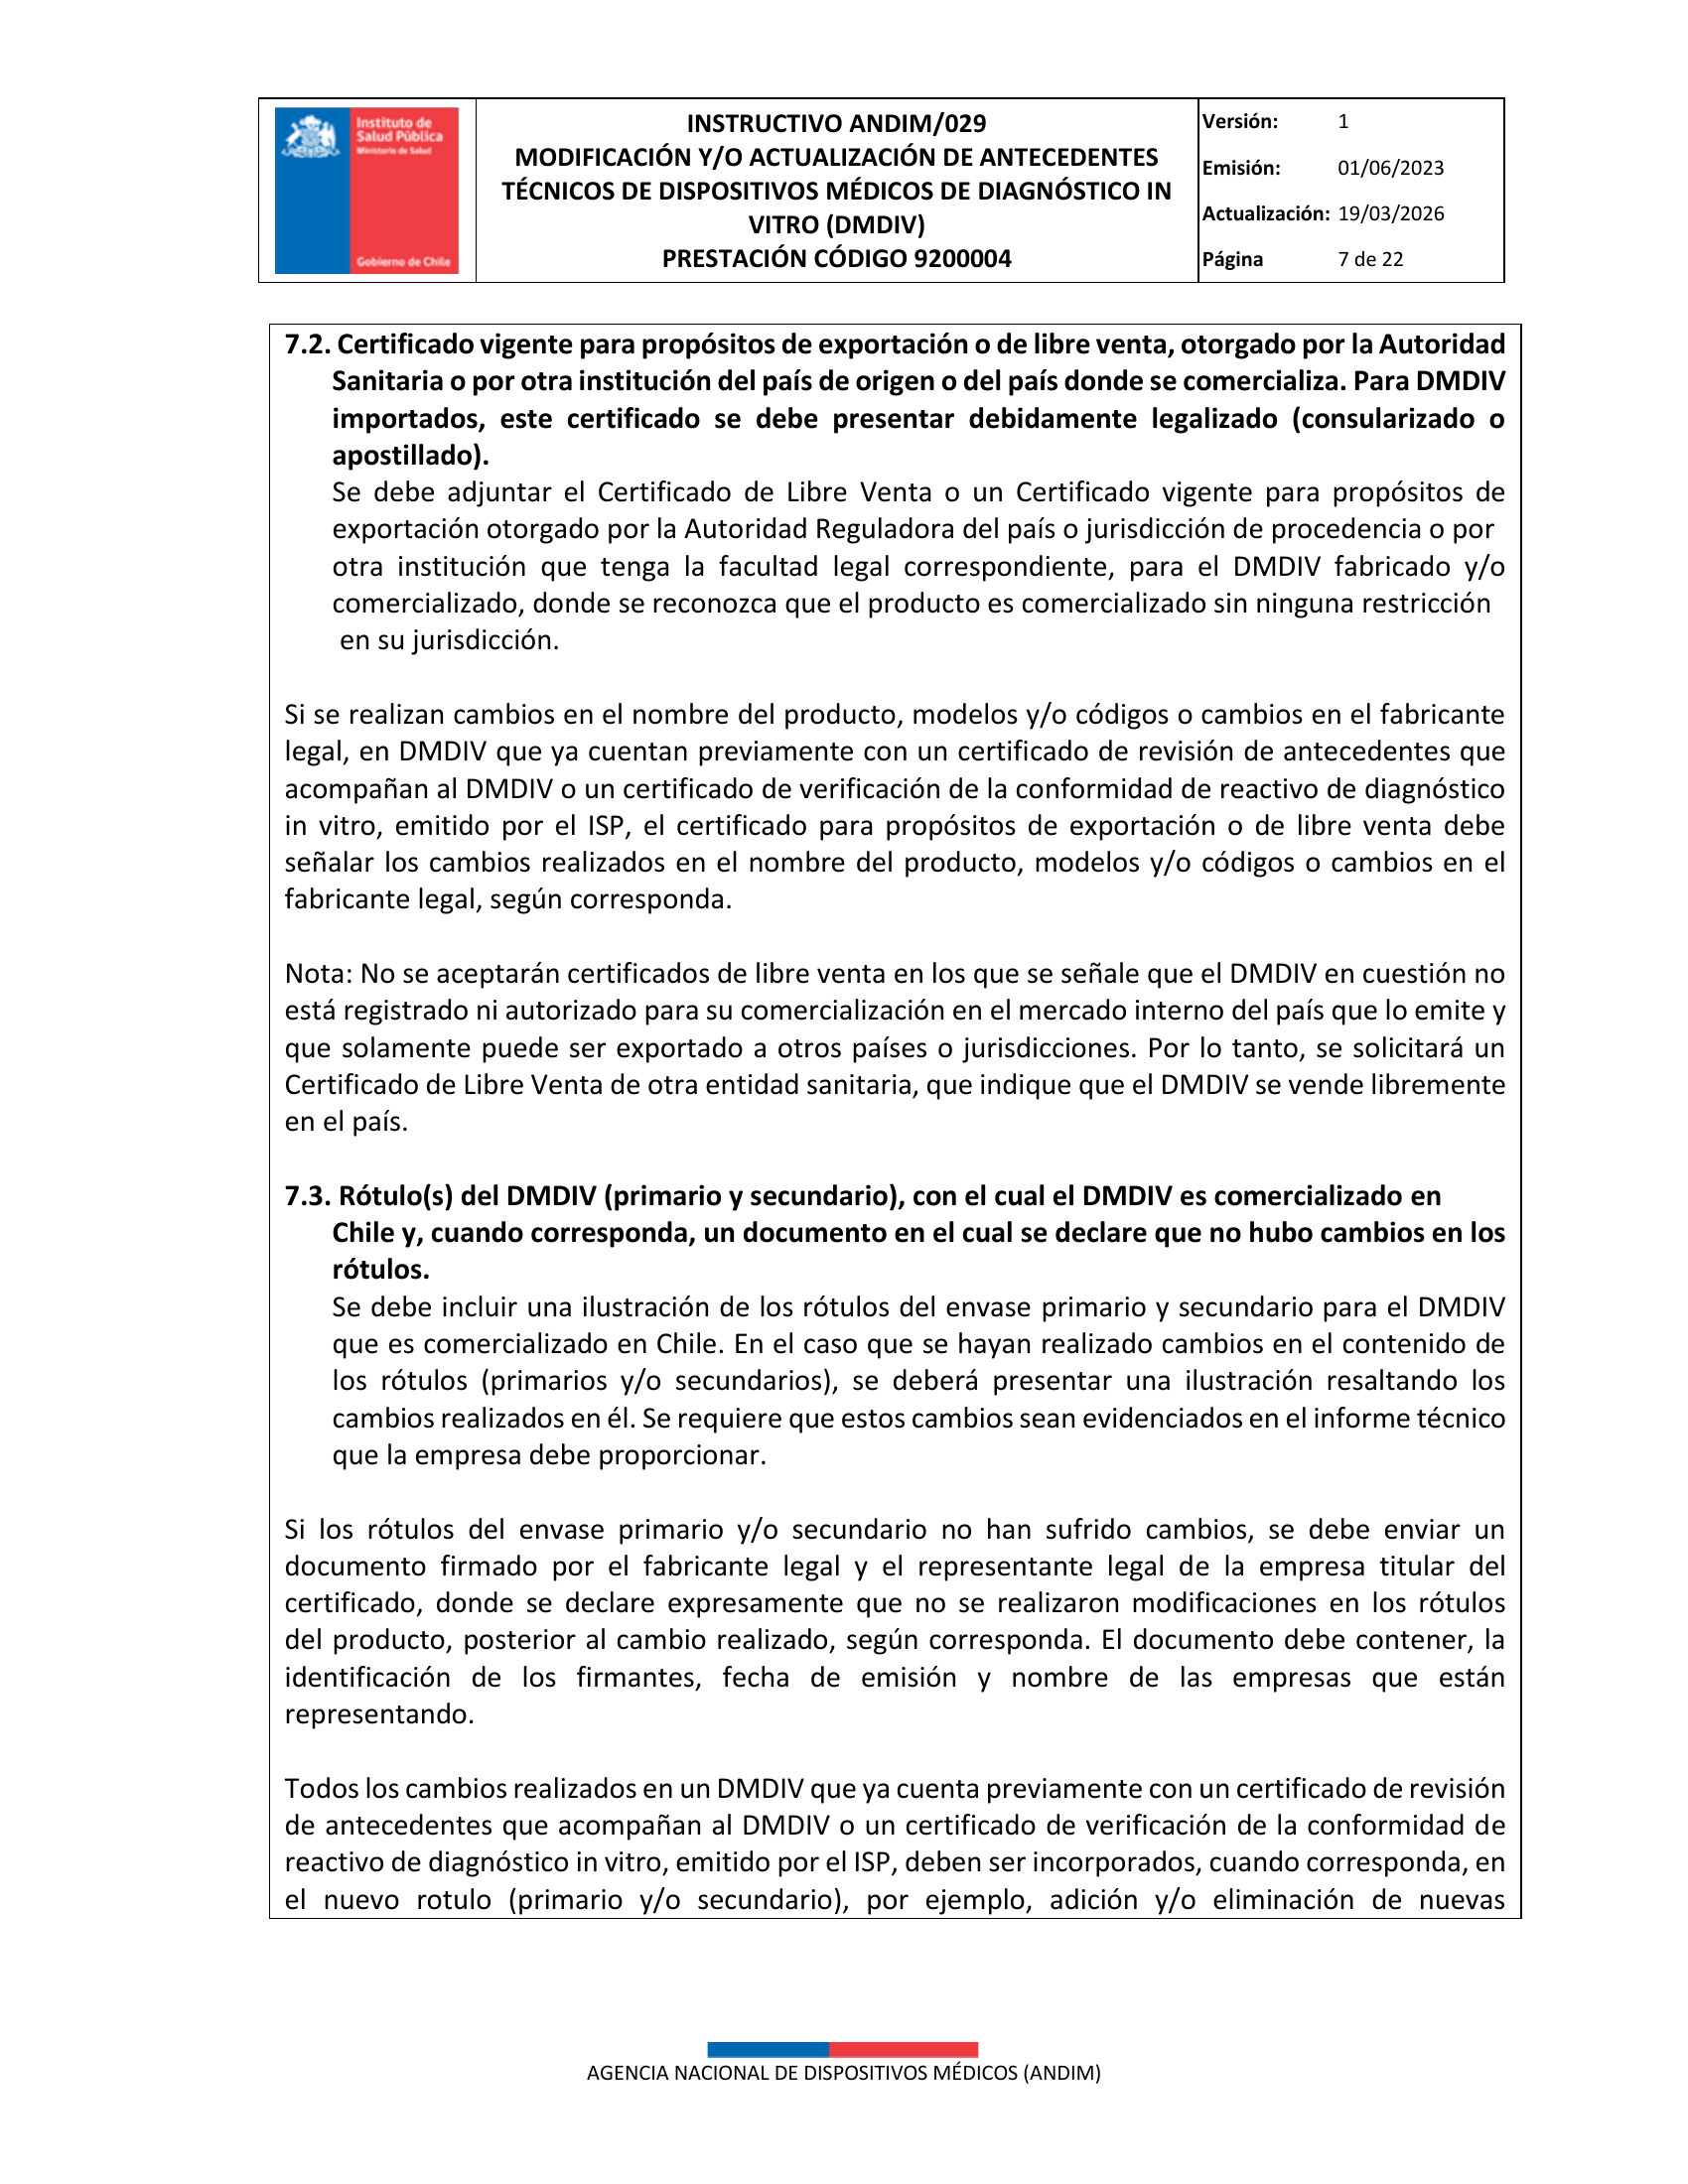
INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 6 de 22 - Justificación de cada cambio reportado. - Determinar la importancia del cambio en relación con la funcionalidad, el funcionamiento, la aptitud de uso, la seguridad y los requisitos reglamentarios aplicables del DMDIV y su uso previsto. Para tal efecto, se deben incluir todos los documentos técnicos y evidencia que sean necesarios para justificar el(los) cambio(s), tales como, estudios de desempeño clínico y/o analítico, informe de validación de procesos de fabricación, registros de diseño y desarrollo (archivo de historial de diseño y resumen de cambios) respecto de la ISO 13485, plan e informe de gestión de riesgos. - Firma del representante legal del fabricante legal. - Firma del representante legal de la empresa titular del certificado. Por ejemplo, si se declara un cambio en la formulación de reactivos que resulten en un aumento o disminución de la estabilidad o la vida útil del DMDIV, la empresa solicitante debiese adjuntar adicionalmente al informe técnico, evidencia objetiva que valide y justifique este cambio, tal como: - Estudios de estabilidad, que respalda el aumento o disminución de la estabilidad o la vida útil del DMDIV, realizado por el fabricante, donde evidencia estudios respecto a la vida útil del kit sin abrir en condiciones de almacenamiento, la vida útil del kit abierto, la temperatura y condiciones de almacenamiento, la temperatura y condiciones de uso, etc. Nota 1: Todos los cambios realizados en un DMDIV que ya cuenta previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, deben ser documentados por el fabricante en su Sistema de Gestión de Calidad, determinando la importancia del cambio, en conformidad con los requisitos para el control de cambio de diseño según la norma ISO 13485 u otra. Igualmente, cuando corresponda, las empresas deben plantear en su plan e informe de gestión de riesgos, nuevo(s) peligro(s) que no se abordaron previamente, modificar cualquier tipo información respecto al nuevo cambio e identificar el (los) nuevos riesgos para el usuario. Nota 2: Es importante señalar que, cualquier tipo de documentación que las empresas presenten para evidenciar de forma objetiva el cambio realizado, debe tener fecha de emisión posterior a la(s) modificación(es) realizada(s). Nota 3: Si la documentación proporcionada está incompleta y el informe no respalda la modificación del cambio reportado, se requerirán nuevos antecedentes dentro de un período de tiempo establecido legalmente. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 7; original image governs.
Searchable PDF text layer

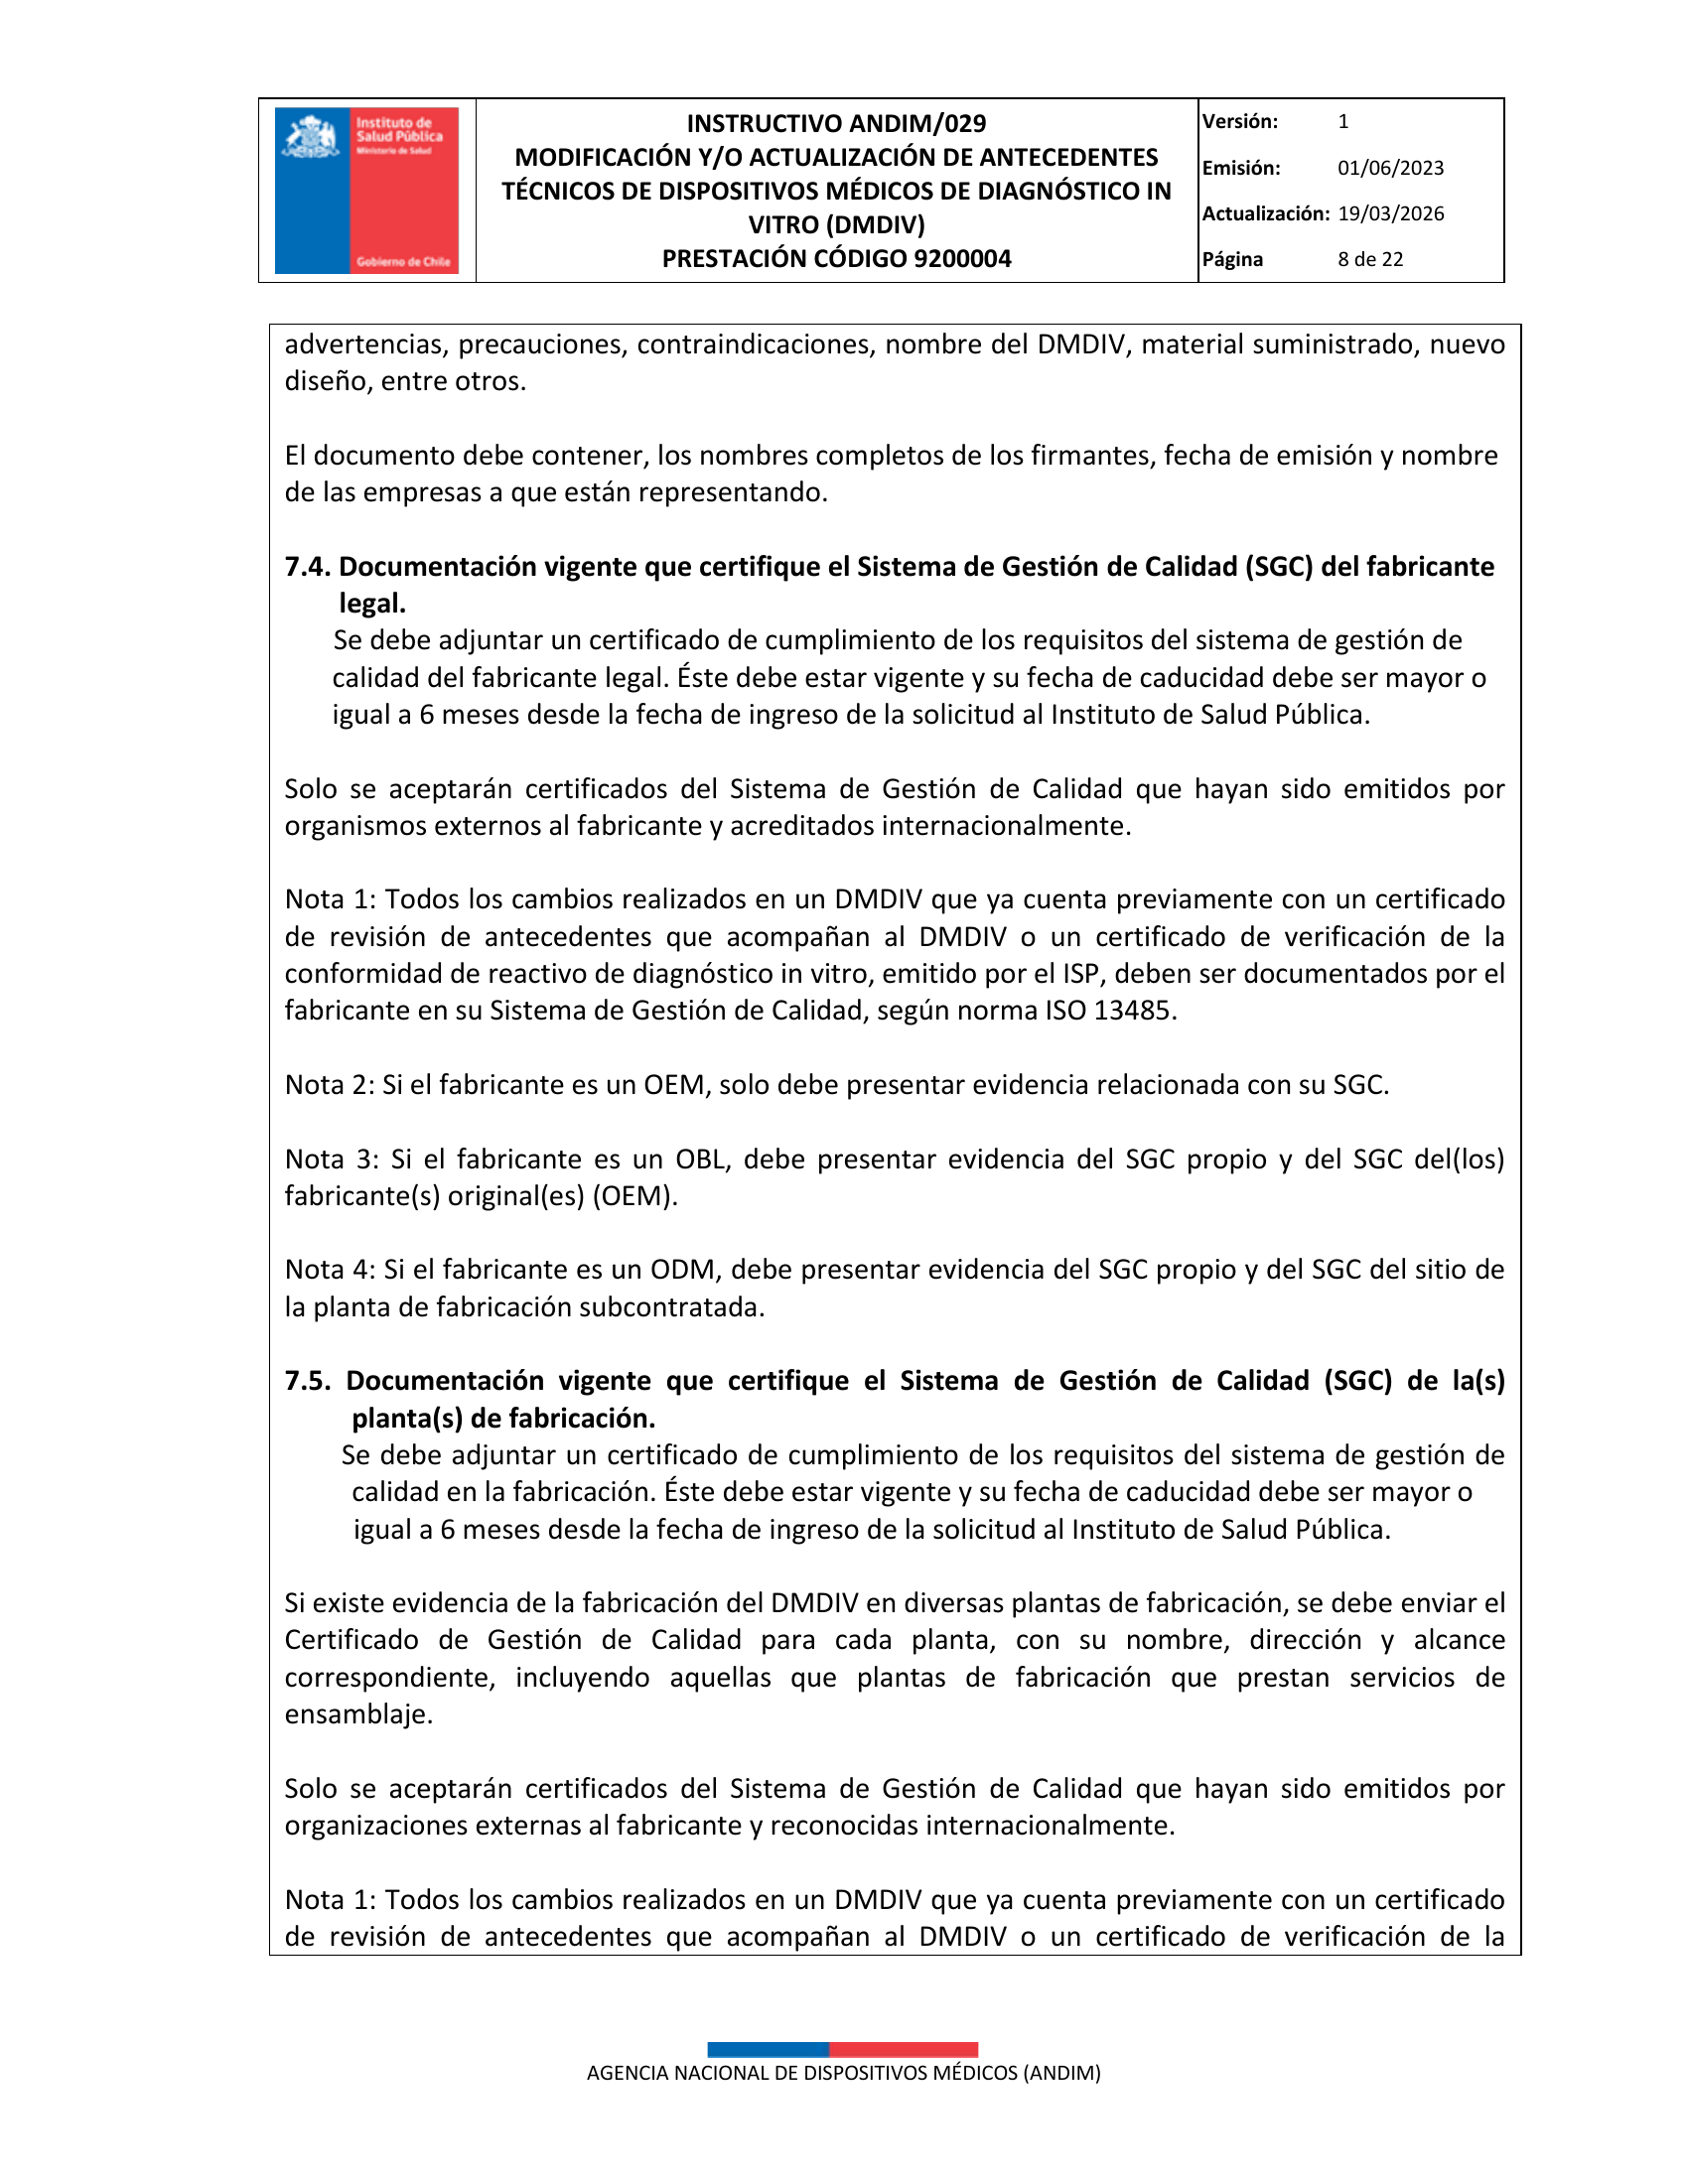
INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 7 de 22 7.2. Certificado vigente para propósitos de exportación o de libre venta, otorgado por la Autoridad Sanitaria o por otra institución del país de origen o del país donde se comercializa. Para DMDIV importados, este certificado se debe presentar debidamente legalizado (consularizado o apostillado). Se debe adjuntar el Certificado de Libre Venta o un Certificado vigente para propósitos de exportación otorgado por la Autoridad Reguladora del país o jurisdicción de procedencia o por otra institución que tenga la facultad legal correspondiente, para el DMDIV fabricado y/o comercializado, donde se reconozca que el producto es comercializado sin ninguna restricción en su jurisdicción. Si se realizan cambios en el nombre del producto, modelos y/o códigos o cambios en el fabricante legal, en DMDIV que ya cuentan previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, el certificado para propósitos de exportación o de libre venta debe señalar los cambios realizados en el nombre del producto, modelos y/o códigos o cambios en el fabricante legal, según corresponda. Nota: No se aceptarán certificados de libre venta en los que se señale que el DMDIV en cuestión no está registrado ni autorizado para su comercialización en el mercado interno del país que lo emite y que solamente puede ser exportado a otros países o jurisdicciones. Por lo tanto, se solicitará un Certificado de Libre Venta de otra entidad sanitaria, que indique que el DMDIV se vende libremente en el país. 7.3. Rótulo(s) del DMDIV (primario y secundario), con el cual el DMDIV es comercializado en Chile y, cuando corresponda, un documento en el cual se declare que no hubo cambios en los rótulos. Se debe incluir una ilustración de los rótulos del envase primario y secundario para el DMDIV que es comercializado en Chile. En el caso que se hayan realizado cambios en el contenido de los rótulos (primarios y/o secundarios), se deberá presentar una ilustración resaltando los cambios realizados en él. Se requiere que estos cambios sean evidenciados en el informe técnico que la empresa debe proporcionar. Si los rótulos del envase primario y/o secundario no han sufrido cambios, se debe enviar un documento firmado por el fabricante legal y el representante legal de la empresa titular del certificado, donde se declare expresamente que no se realizaron modificaciones en los rótulos del producto, posterior al cambio realizado, según corresponda. El documento debe contener, la identificación de los firmantes, fecha de emisión y nombre de las empresas que están representando. Todos los cambios realizados en un DMDIV que ya cuenta previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, deben ser incorporados, cuando corresponda, en el nuevo rotulo (primario y/o secundario), por ejemplo, adición y/o eliminación de nuevas AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 8; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 8 de 22 advertencias, precauciones, contraindicaciones, nombre del DMDIV, material suministrado, nuevo diseño, entre otros. El documento debe contener, los nombres completos de los firmantes, fecha de emisión y nombre de las empresas a que están representando. 7.4. Documentación vigente que certifique el Sistema de Gestión de Calidad (SGC) del fabricante legal. Se debe adjuntar un certificado de cumplimiento de los requisitos del sistema de gestión de calidad del fabricante legal. Éste debe estar vigente y su fecha de caducidad debe ser mayor o igual a 6 meses desde la fecha de ingreso de la solicitud al Instituto de Salud Pública. Solo se aceptarán certificados del Sistema de Gestión de Calidad que hayan sido emitidos por organismos externos al fabricante y acreditados internacionalmente. Nota 1: Todos los cambios realizados en un DMDIV que ya cuenta previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, deben ser documentados por el fabricante en su Sistema de Gestión de Calidad, según norma ISO 13485. Nota 2: Si el fabricante es un OEM, solo debe presentar evidencia relacionada con su SGC. Nota 3: Si el fabricante es un OBL, debe presentar evidencia del SGC propio y del SGC del(los) fabricante(s) original(es) (OEM). Nota 4: Si el fabricante es un ODM, debe presentar evidencia del SGC propio y del SGC del sitio de la planta de fabricación subcontratada. 7.5. Documentación vigente que certifique el Sistema de Gestión de Calidad (SGC) de la(s) planta(s) de fabricación. Se debe adjuntar un certificado de cumplimiento de los requisitos del sistema de gestión de calidad en la fabricación. Éste debe estar vigente y su fecha de caducidad debe ser mayor o igual a 6 meses desde la fecha de ingreso de la solicitud al Instituto de Salud Pública. Si existe evidencia de la fabricación del DMDIV en diversas plantas de fabricación, se debe enviar el Certificado de Gestión de Calidad para cada planta, con su nombre, dirección y alcance correspondiente, incluyendo aquellas que plantas de fabricación que prestan servicios de ensamblaje. Solo se aceptarán certificados del Sistema de Gestión de Calidad que hayan sido emitidos por organizaciones externas al fabricante y reconocidas internacionalmente. Nota 1: Todos los cambios realizados en un DMDIV que ya cuenta previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 9; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 9 de 22 conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, deben ser documentados por el fabricante en su Sistema de Gestión de Calidad, según norma ISO 13485. Nota 2: Si el fabricante es un OEM, solo debe presentar evidencia relacionada con su SGC Nota 3: Si el fabricante es un OBL, debe presentar evidencia del SGC propio y del SGC del(los) fabricante(s) original(es) (OEM). Nota 4: Si el fabricante es un ODM, debe presentar evidencia del SGC propio y del SGC del sitio de la planta de fabricación subcontratada. 7.6. Instructivo de uso del DMDIV en idioma castellano, con el cual el DMDIV es comercializado en Chile y cuando corresponda, un documento en el cual se declare que no hubo cambios en el instructivo de uso. Se debe proporcionar el instructivo de uso en versión castellano con el cual se comercializa el producto en Chile, resaltando los cambios realizados en él, cuando corresponda. Si el instructivo de uso no ha sufrido cambios, se debe enviar un documento firmado por el fabricante legal y el representante legal de la empresa titular del certificado, donde se declare expresamente que no se realizaron modificaciones en el instructivo de uso del producto, posterior al cambio realizado. El documento debe contener, la identificación de los firmantes, fecha de emisión y nombre de las empresas que están representando. Nota 1 : Todos los cambios realizados en un DMDIV que ya cuenta previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, deben ser incorporados, cuando corresponda, en el nuevo instructivo de uso, por ejemplo, la adición y/o eliminación de nuevas advertencias, precauciones, contraindicaciones, nombre del DMDIV, uso previsto, material suministrado, tipo de muestra, entre otros. Nota 2: Se solicita que las empresas identifiquen previamente cuales son las nuevas modificaciones y/o actualizaciones en el instructivo de uso del DMDIV resaltando los cambios realizados en él. Se requiere que estos cambios se indiquen en el informe técnico que la empresa debe proporcionar. 7.7. Instructivo de uso del DMDIV en idioma inglés del DMDIV. Para productos importados, se debe proporcionar el instructivo de uso en versión inglés del DMDIV. Tanto el inserto en idioma castellano como en idioma inglés, deben coincidir en su versión y deben corresponder a la versión más actual con la cual el producto se comercializa. 7.8. Declaración jurada de la empresa titular del certificado que indique que no existen otros cambios en el DMDIV. Se debe adjuntar una declaración jurada de la empresa titular del certificado, donde se indique que no existen otros cambios en el DMDIV distinto(s) del (o de los) que se reporta(n) en la solicitud. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 10; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 10 de 22 7.9. Documento emitido por el fabricante legal, donde reconoce a la empresa solicitante como representante Autorizado de sus productos en Chile. Se debe adjuntar un documento emitido por el fabricante legal, donde reconoce oficialmente a la empresa solicitante del trámite como Representante Autorizado. Éste puede corresponder a un Certificado, un Contrato legal, una Carta Poder o un Convenio. Nota 1: Se deben presentar evidencias contractuales entre el Fabricante OEM y el Fabricante OBL (por ejemplo: una declaración del OEM donde autoriza al OBL a comercializar el DMDIV bajo su propio nombre comercial o marca distinta al nombre original). Nota 2: Se deben presentar evidencias contractuales entre el fabricante ODM y la planta de fabricación subcontratada. Nota 3: El documento presentado debe estar firmado por un representante del fabricante legal del DMDIV quien autoriza a la empresa solicitante. 7.10. Plan e Informe de Gestión de Riesgos, que incluya las medidas adoptadas por el fabricante para minimizarlos, considerando el (los) cambio(s) realizado(s). Se debe proporcionar el plan e informe de Gestión de Riesgos, señalando cómo los cambios han sido controlados a un nivel aceptable. El informe debe basarse en normas reconocidas y ser parte del plan de gestión de riesgos del fabricante. La evaluación de riesgos debe considerar el (los) cambio(s), en relación al impacto en la evaluación global del riesgo/beneficio residual del DMDIV, según la norma ISO 14971. Adicionalmente, el plan de Gestión de Riesgos para DMDIV que ya cuentan previamente con un certificado de revisión de antecedentes que acompañan al DMDIV o un certificado de verificación de la conformidad de reactivo de diagnóstico in vitro, emitido por el ISP, debe contener nueva información, que considere, cuando corresponda, los siguientes puntos: 1. Identificar el(los) nuevo(s) peligro(s) que no se abordaron previamente. 2. Modificar cualquier tipo información respecto al nuevo cambio. 3. Identificar el (los) nuevos riesgos para el usuario. Nota: En el caso que se hayan realizado cambios que impacten y requieran ser abordado en el plan e informe de Gestión de Riesgos, se deberán identificar y resaltar en dichos documentos. Se requiere que estos cambios sean evidenciados en el informe técnico que la empresa debe proporcionar. 7.11. Documento que acredite el poder de representación otorgado al Representante Legal. Se debe adjuntar un documento vigente que acredite la facultad otorgada por la empresa solicitante del trámite, a la persona designada en el formulario, para que actúe como representante legal de esta misma ante el ISP. Este documento puede corresponder a un poder firmado por el gerente general o director técnico, autorizado ante notario, o bien la escritura AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 11; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 11 de 22 pública de la empresa que identifique al representante legal como apoderado con facultades ante entes reguladores de la Industria. 7.12. Requisitos específicos adicionales: A) CAMBIOS EN LA FABRICACIÓN a) Cambios en las instalaciones de la planta de fabricación, ensamblaje y/o esterilización del DMDIV, como el traslado, reubicación física o incorporación de nuevas instalaciones dentro o fuera de la dirección original. (Sin cambios en los procesos de fabricación). a.1 Declaración de que no hay cambio en el proceso de fabricación, ensamblado y/o esterilización e indicar cuál es el propósito del cambio de sitio de fabricación. Se debe enviar un documento firmado por el fabricante legal, donde se declare expresamente que no se realizaron cambios en el proceso de fabricación, posterior al traslado, reubicación física o incorporación de nuevas instalaciones dentro o fuera de la dirección original de fabricación, ensamblaje y/o esterilización del DMDIV, asegurando que se fabrica de igual forma, manteniendo los procesos de fabricación en las nuevas instalaciones. El documento debe señalar el propósito del cambio de sitio de fabricación, y debe contener la dirección completa de(las) nueva(s) plantas de fabricación, especificando el código postal y la dirección (calle, número, ciudad y país). Cuando corresponda, se debe indicar cuales son las plantas de fabricación que ya no son utilizadas en la fabricación del DMDIV, especificando el código postal y la dirección (calle, número, ciudad y país). a.2 Diagrama de flujo del nuevo sitio de fabricación y diagrama del sitio original que identifique los pasos involucrados en la fabricación del DMDIV. Se debe enviar un diagrama de flujo del nuevo sitio y del sitio original de fabricación, a través del cual se ilustren y definan los procesos de fabricación e identifiquen las etapas involucradas en la fabricación del DMDIV, el (los) equipo(s) utilizado(s) y los controles de calidad. a.3 Protocolo de validación de los procesos de diseño y desarrollo en la fabricación del DMDIV en el nuevo sitio. Se debe enviar evidencia del protocolo de validación de los procesos de diseño y desarrollo en la fabricación del DMDIV en el nuevo sitio de fabricación, en el cual se establezca por medio de evidencia objetiva, que cada proceso produce de manera consistente un resultado y que cada producto cumple con los requerimientos predeterminados. Para tal efecto, el documento debe señalar como se realiza la validación, incluyendo parámetros de prueba, características del producto, equipo de fabricación, y puntos de decisión en lo que constituye un resultado de prueba aceptable. Asimismo, el documento debe contener un informe AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 12; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 12 de 22 final que resuma y presente todos los protocolos y resultados obtenidos. Adicionalmente, debe presentar conclusiones relacionadas con el estado de validación de cada proceso. a.4 Certificado de Esterilidad e informe de validación del método de esterilización, cuando corresponda. Se debe proporcionar un certificado de esterilidad e informe de validación del método de esterilización, cuando se incorporen o modifiquen dentro del kit, accesorios o componentes estériles que no fueron declarados en la certificación original. Se requiere el envío de la versión vigente del certificado de esterilización, para el ultimo lote fabricado por la empresa. a.5 Lista de los estándares utilizados en los nuevos procesos de fabricación. Se debe incluir una lista enumerando todos los estándares y normas aplicables, involucradas en la fabricación del DMDIV, que garanticen el cumplimiento de los principios esenciales de seguridad y desempeño del DMDIV. ab) Cambios en los procesos de fabricación, procedimientos de control de calidad, proveedores, introducción de nuevos equipos, cambios en el flujo de trabajo, entre otros. ab.1 Resumen que describa el (los) nuevo(s) proceso(s) de fabricación. Se debe proporcionar un resumen del (los) nuevo(s) proceso(s) de fabricación del DMDIV, mediante el cual cada fabricante evidencia como desarrolla, controla y monitorea los procesos de fabricación del DMDIV. Para tal efecto, se deben identificar las áreas utilizadas en el proceso de fabricación, además de todos los materiales, equipos, programas informáticos, material de rotulado final, entre otros, involucrados en la producción y acondicionamiento del DMDIV desde la recepción de insumos, liberación, almacenamiento y distribución como producto terminado, destacando las diferencias entre el antiguo y el nuevo proceso. De igual forma, se debe identificar el nombre del DMDIV, y el último número de lote, modelo y/o códigos, señalando la fecha en que se fabricó, implementando el(los) cambio(s). ab.2 Diagrama de flujo del sitio de fabricación que identifique los pasos involucrados en la fabricación del DMDIV. Se debe enviar un diagrama de flujo del sitio de fabricación, a través del cual se ilustren y definan los procesos de fabricación, y se identifiquen las etapas involucradas en la fabricación del DMDIV, el (los) equipo(s) utilizado(s) y los controles de calidad. ab.3 Informe de validación de nuevos procesos. El fabricante debe validar todo proceso de producción y documentar los procedimientos de las validaciones de los procesos. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 13; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 13 de 22 Para tal efecto, se debe enviar evidencia del protocolo de validación del (de los) proceso(s) de fabricación del DMDIV, en el cual se establecen por medio de evidencia objetiva que cada proceso produce de manera consistente un resultado y que cada producto cumple con los requerimientos predeterminados. El documento debe señalar como se realiza la validación, incluyendo parámetros de prueba, características del producto, equipo de fabricación, y puntos de decisión en lo que constituye un resultado de prueba aceptable. Asimismo, el documento debe contener un informe final que resuma y presente todos los protocolos y resultados obtenidos. Adicionalmente, debe presentar conclusiones relacionadas con el estado de validación de cada proceso. ab.4 Plan e informe de evaluación de desempeño del DMDIV en el nuevo sitio (Estudios de validación analítica y validación Clínica), cuando corresponda. Los cambios en los procesos de fabricación de un DMDIV, podrían afectar las características de desempeño establecidas inicialmente por el fabricante, por ejemplo, la sensibilidad y la especificidad. Por lo tanto, los cambios en los procesos de fabricación deben evaluarse en cuanto a su impacto en la calidad, seguridad y/o desempeño del DMDIV. Para tal efecto, se deben proporcionar el “Plan de Evaluación del Desempeño” y el “Informe de Evaluación de desempeño”, que evidencia la seguridad y el desempeño del DMDIV, respecto al proceso mediante el cual los datos se evalúan y analizan, con el fin de demostrar la validez científica, es decir, la asociación de un analito con una condición clínica o un estado fisiológico de un paciente, así como también el desempeño analítico y/o el desempeño clínico del producto, posterior al cambio en los procesos de fabricación. Estos tres pilares constituyen la evidencia clínica que respaldan las características de desempeño del DMDIV, declaradas por el propio fabricante. El Informe de desempeño analítico debe contener los estudios que sean necesarios para validar el desempeño del DMDIV que declara el fabricante, correspondiente a la capacidad de un DMDIV para detectar o medir correctamente un analito, por ejemplo: sensibilidad analítica, especificidad analítica, veracidad (sesgo), precisión (repetitividad y reproducibilidad), exactitud (resultante de la veracidad y precisión), límites de detección, límite de cuantificación, rango de medición, linealidad, puntos de corte (Cut-off), estudio de interferencias, estudio de reacciones cruzadas, estudios de estabilidad del DMDIV y estudios estabilidad de la(s) muestra(s), entre otros. El Informe de desempeño clínico, se define como la capacidad de un DMDIV para producir resultados que se correlacionan con una condición clínica particular, un proceso o un estado fisiológico o patológico de acuerdo con la población objetivo y el usuario previsto. El documento debe contener los estudios necesarios que validen y evidencien el desempeño clínico del DMDIV declarado por el fabricante, correspondientes a la Sensibilidad Clínica y Especificidad Clínica o al Porcentaje de Acuerdo Positivo y Porcentaje de Acuerdo Negativo y que establezcan la seguridad y efectividad del DMDIV, que se deben presentar para respaldar el desempeño de cada indicación de uso declarada. Los resultados de los estudios realizados con muestras representativas de la población específica, AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 14; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 14 de 22 se deben llevar a cabo en condiciones similares a las condiciones de uso y considerando el usuario previsto, deben respaldar el desempeño clínico del DMDIV. Estos podrían incluir, por ejemplo, estudio realizados en una población de donantes o en poblaciones prevalentes con una cepa específica del agente. ab.5 Informe de validación de software (para software). Se debe presentar evidencia documental generada a través de la recopilación de información y evaluación de la capacidad de un Software para generar con exactitud, integridad y precisión las funciones previstas a partir de los datos de entrada y proporcionales al riesgo asociado al software. ab.6 Lista de los estándares utilizados en los nuevos procesos de fabricación. Se debe incluir una lista enumerando todos los estándares y normas aplicables, involucradas en la fabricación del DMDIV, que garanticen el cumplimiento de los principios esenciales de seguridad y desempeño del DMDIV. B) CAMBIOS DE DISEÑO Y EN EL USO PREVISTO b.1 Plan e informe de evaluación de desempeño clínico y analítico del DMDIV, que establezcan el nuevo desempeño del DMDIV o los estudios de verificación y/o validación que demuestren que el cambio realizado, no estableció cambios significativos en la calidad, la seguridad y el desempeño del DMDIV. Se debe proporcionar el plan y el informe de evaluación de desempeño, que evidencie la seguridad y el desempeño del DMDIV, respecto al proceso mediante el cual los datos se evalúan y analizan, con el fin de demostrar la validez científica, es decir, la asociación de un analito con una condición clínica o un estado fisiológico de un paciente, así como también el desempeño analítico y el desempeño clínico del producto. Estos tres pilares constituyen la evidencia clínica que respaldan las características de desempeño del DMDIV, declaradas por el propio fabricante. El Informe de desempeño analítico, debe contener los estudios que sean necesarios para validar el desempeño analítico del DMDIV que declara el fabricante, correspondiente a la capacidad de un DMDIV para detectar o medir correctamente un analito, por ejemplo: sensibilidad analítica, especificidad analítica, veracidad (sesgo), precisión (repetibilidad y reproducibilidad), exactitud (resultante de la veracidad y precisión), límites de detección, límite de cuantificación, rango de medición, linealidad, puntos de corte (Cut-off), estudio de interferencias, estudio de reacciones cruzadas, estudios de estabilidad del DMDIV y estudios estabilidad de la(s) muestra(s), entre otros. El informe de desempeño clínico, se define como la capacidad de un DMDIV para producir resultados que se correlacionan con una condición clínica particular, un proceso o un estado fisiológico o patológico de acuerdo con la población objetivo y el usuario previsto. El documento debe contener los estudios necesarios que validan y evidencian el desempeño clínico del DMDIV declarados por el fabricante, correspondientes a la sensibilidad clínica y especificidad clínica o al porcentaje de acuerdo positivo y porcentaje de acuerdo negativo y que establezcan la seguridad y efectividad del DMDIV, que se deben presentar para respaldar el desempeño de cada indicación de uso declarada. Los resultados de los estudios realizados con muestras representativas de la población específica, AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 15; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 15 de 22 se deben llevar a cabo en condiciones similares a las condiciones de uso y considerando el usuario previsto, deben respaldar el desempeño clínico del DMDIV. Estos podrían incluir, por ejemplo, estudio realizados en una población de donantes o en poblaciones prevalentes con una cepa específica del agente. Por el contrario, cuando el cambio realizado, no establezca cambios significativos en la calidad, la seguridad y el desempeño del DMDIV, la empresa solicitante debe presentar un resumen de los estudios de verificación y/o validación que demuestren que existe una equivalencia o un desempeño superior respecto al DMDIV certificado originalmente. Nota: Se requerirán todos los protocolos de validación necesarios y pertinentes al (los) tipo(s) de cambio(s) que se realizan en el DMDIV. b.2 Estudios de estabilidad y conservación del DMDIV, cuando corresponda. Se debe proporcionar estudios de estabilidad y conservación del DMDIV, cuando corresponda. Los estudios de estabilidad se deben efectuar para aquellos DMDIV que por sus características y uso previsto requieren ostentar una fecha de caducidad. El fabricante debe presentar evidencia científica que avale la fecha de caducidad o vida útil asignada a estos. El fabricante debe considerar todos los parámetros de evaluación que correspondan al tipo de DMDIV, que permita garantizar que el producto es estable/funcional durante su vida útil. La vida útil o fecha de caducidad tentativa debe ser confirmada con estudios de estabilidad en tiempo real (a largo plazo). Se puede solicitar al Instituto de Salud Pública una ampliación de la vida útil o fecha de caducidad presentando evidencia documentada de los estudios de estabilidad en tiempo real (a largo plazo). Los lotes fabricados para la realización de los estudios de estabilidad deben estar sujetos a procedimientos estándar de producción. Cuando un lote de productos sea reprocesado o re trabajado debe ser sometido a estudios de estabilidad. Por lo tanto, se debe reevaluar la estabilidad del DMDIV, cuando exista: a) cambio de aditivos; b) cambio en el método analítico o de prueba durante el estudio de estabilidad, demostrando previamente la equivalencia de los métodos; c) cambio en el envase primario, de acuerdo a las características y riesgo de deterioro del producto. Los estudios de estabilidad se pueden hacer extensivos a aquellos productos que pertenezcan a la misma familia, siempre y cuando la composición, formulación o características sea la misma en todos los casos. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 16; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 16 de 22 b.3 Estudios de estabilidad y/o equivalencia de una nueva muestra, cuando corresponda. Se deben proporcionar estudios de estabilidad y equivalencia para todos los tipos de muestra declarados por el fabricante, por ejemplo, suero, plasma, sangre total, orina, hisopado nasal, entre otros, respecto al analito o marcador de interés que se quiera detectar. Se debe demostrar la equivalencia con cada tipo de anticoagulante, conservante o aditivo nuevo recomendado, así como también, la estabilidad de la muestra para cada tipo de espécimen. En este sentido, es fundamental establecer la equivalencia de todos los tipos de muestras e identificar el origen de cada espécimen, recomendados para ser usados con el DMDIV. Por otra parte, para el caso que exista un cambio en un DMDIV correspondiente a la eliminación de un tipo de muestra, anticoagulante, aditivo o conservante de muestra biológica, este debe ser justificada. b.4 Estudios de usabilidad, para cambios realizados en el usuario previsto, cuando corresponda. Se deben proporcionar estudios de usabilidad cuando se realicen cambios en el usuario previsto, por ejemplo, de usuario profesional a usuario no capacitado o cambios en la población prevista para la prueba, incluido cualquier uso nuevo o ampliado, por ejemplo, uso en recién nacidos, mujeres prenatales, en pruebas de autoevaluación. Los fabricantes de DMDIV de Autotest, deben proporcionar estudios de usabilidad que establezcan el desempeño del DMDIV cuando lo utilizan usuarios sin capacitación, sin asistencia y siguiendo las instrucciones proporcionadas por los fabricantes. Estos estudios evalúan si los usuarios no capacitados pueden comprender las instrucciones de uso señaladas tanto en el inserto, como en el rótulo del DMDIV (estudio de comprensión de la información) y si estos usuarios pueden realizar e interpretar correctamente la prueba (estudio de precisión e interpretación del autotest), es decir se deben contemplar la siguiente información: a) Estudios de interpretación de los resultados de la prueba o variabilidad entre lectores, como, por ejemplo: resultados positivos, resultados positivos débiles, resultados negativos y resultados no válidos. b) Estudios para determinar la incidencia de errores operativos y fallas del sistema más frecuentes de la prueba, que conducen a un resultado no válido. c) Estudios para establecer la sensibilidad y especificidad del “usuario”, considerando usuarios no especializados, sin experiencia o sin capacitación. b.5 Manual de usuario para equipos o instrumentos utilizados en el diagnóstico in vitro, cuando se incluyan nuevos equipos o instrumentos, en idioma castellano. Se debe proporcionar el manual de usuario para equipos o instrumentos utilizados en el diagnóstico in vitro, cuando se incorpore en el uso previsto de un DMDIV un nuevo modelo de equipo o instrumento, que no se declaraba para su uso, cuando el DMDIV fue certificado por el ISP originalmente. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 17; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 17 de 22 Por otra parte, para el caso que exista un cambio en un DMDIV correspondiente a la eliminación de un equipo o modelo, este debe ser justificada. b.6 Documento vigente que acredite la seguridad eléctrica y compatibilidad electromagnética, según las Normas IEC 61010-1 y IEC 61010-2, versión actualizada, cuando se incluyan equipos o instrumentos. Se debe proporcionar un documento que acredite la seguridad eléctrica y compatibilidad electromagnética según Normas IEC 61010-1 y IEC 61010-2, para nuevos equipos o instrumentos utilizados en el diagnóstico in vitro, que se hayan incorporado en el uso previsto, y que no fueron declarados para su uso en la certificación original. El documento de cumplimiento con las Normas IEC 61010-1 y IEC 61010-2, debe ser emitido por un organismo competente. b.7 Certificado de Esterilidad e informe de validación del método de esterilización para DMDIV, cuando corresponda. Se debe proporcionar un certificado de esterilidad e informe de validación del método de esterilización empleada, para aquellos DMDIV estériles o para kits que incorporen un dispositivo médico o accesorio estéril, que no se declaraba para su uso, cuando el DMDIV fue certificado por el ISP originalmente. El certificado de esterilidad e informe de validación del método de esterilización empleado debe señalar la condición de estéril del Dispositivo Médico o accesorio, cuando corresponda. Se requiere el envío de la última versión vigente del certificado de esterilización. b.8 Documento que describa las especificaciones del material. Se debe proporcionar un documento que detalle el(los) nuevo(s) material(es) suministrado(s) en un producto, que no se declaraba para su uso por el fabricante, cuando el DMDIV fue certificado por el ISP originalmente. Para tal efecto, el documento debe incluir: a) Información que permita identificar todos los materiales suministrados. Se solicita el uso de una tabla que contenga al menos 3 columnas, en donde se especifique el tipo de material suministrado, el nombre del fabricante y la dirección del fabricante de cada uno de los componentes, por ejemplo, para el caso de los kits de diagnóstico in vitro, podría aplicar cuando corresponda a, toalla de alcohol, lancetas, pipetas, goteros de muestras, apósito adhesivo, etc. b) Información que describa la formulación y composición de nuevos reactivos, buffer, material de control de calidad, calibradores, entre otros, suministrados. Se sugiere el uso de una tabla que contenga al menos 5 columnas, en donde se especifique el tipo, la concentración de los componentes, la cantidad provista, nombre del fabricante y dirección. c) Información que describa el (los) componente(s) de irradiación, no ionizantes o ionizantes, cuando corresponda. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 18; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 18 de 22 d) Información que describa el (los) componente(s) estériles, cuando corresponda. C) CAMBIOS EN LAS MATERIAS PRIMAS O LOS COMPONENTES CRÍTICOS c.1 Plan e informe de evaluación de desempeño clínico y analítico del DMDIV, que establezcan el nuevo desempeño del DMDIV o estudios de verificación y/o validación que demuestren que el cambio realizado, no estableció cambios significativos en la calidad, la seguridad y el desempeño del DMDIV. Los cambios en las materias primas o los componentes críticos utilizados en el proceso de fabricación de un DMDIV, podrían afectar las características de desempeño establecidas inicialmente por el fabricante, por ejemplo, la sensibilidad y la especificidad. Por lo tanto, estos cambios deben evaluarse en cuanto a su impacto en la calidad, seguridad y/o desempeño del DMDIV. Para tal efecto, se debe proporcionar el plan e informe de evaluación de desempeño, que evidencie la seguridad y el desempeño del DMDIV, respecto al proceso mediante el cual los datos se evalúan y analizan, con el fin de demostrar la validez científica, es decir, la asociación de un analito con una condición clínica o un estado fisiológico de un paciente, así como también el desempeño analítico y el desempeño clínico del producto, posterior al cambio realizado. Aquellos cambios realizados en las materias primas o los componentes y que adicionalmente requieren ser respaldados con evidencia clínica para determinar el desempeño de un DMDIV, son considerados cambios sustanciales, a menos que la evidencia clínica adicional confirme que el cambio en el DMDIV todavía se ajusta a las especificaciones de desempeño autorizadas y no es necesario realizar cambios en el rotulado. Por ejemplo, los cambios en las materias primas o los componentes de un DMDIV que produzcan un cambio en el principio de funcionamiento del DMDIV, como un cambio de la técnica de una prueba in vitro, se considera sustancial. Por el contrario, cambios en las materias primas que potencialmente afecten el principio de funcionamiento de un DMDIV y que incluyen cambios en los componentes o los materiales de calibración, o bien, cambios en la metodología de procesamiento, como el pre-tratamiento de las muestras, los tiempos de incubación y temperatura, no se consideran cambios sustanciales, a menos que como resultado de la evaluación posterior al cambio, produzcan características de desempeño distintas a las declaradas en el DMDIV certificado originalmente por el ISP, reflejadas en el etiquetado del producto, por lo que se requerirá una nueva solicitud de verificación de la conformidad. El Informe de desempeño analítico, debe contener los estudios que sean necesarios para validar el desempeño analítico del DMDIV declarado por el fabricante, por ejemplo: sensibilidad analítica, especificidad analítica, veracidad (sesgo), precisión (repetitividad y reproducibilidad), exactitud (resultante de la veracidad y precisión), límites de detección, límite de cuantificación, rango de AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 19; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 19 de 22 medición, linealidad, puntos de corte (Cut-off), estudio de interferencias, estudio de reacciones cruzadas, estudios de estabilidad del DMDIV y estudios estabilidad de la(s) muestra(s), entre otros. El informe de desempeño clínico debe contener los estudios necesarios que validen y evidencien el desempeño clínico del DMDIV declarado por el fabricante, correspondientes a la sensibilidad clínica y especificidad clínica o al porcentaje de acuerdo positivo y porcentaje de acuerdo negativo, y que establezcan la seguridad y efectividad del DMDIV. Estos estudios deben respaldar el desempeño de cada indicación de uso declarada. Los resultados de los estudios realizados con muestras representativas de la población específica, se deben llevar a cabo en condiciones similares a las condiciones de uso y considerando el usuario previsto, deben respaldar el desempeño clínico del DMDIV. Estos podrían incluir, por ejemplo, estudios realizados en una población de donantes o en poblaciones prevalentes con una cepa específica del agente. Por el contrario, cuando el cambio realizado, no establezca cambios significativos en la calidad, la seguridad y el desempeño del DMDIV, la empresa solicitante debe presentar un resumen de los estudios de verificación y/o validación que demuestren que existe una equivalencia o un desempeño superior respecto al DMDIV certificado originalmente. Nota: Se requerirán todos los protocolos de validación necesarios y pertinentes al (los) tipo(s) de cambio(s) que se realizan en el DMDIV. c.2 Estudios de estabilidad y conservación del DMDIV, cuando corresponda. Se deben proporcionar estudios de estabilidad y conservación del DMDIV, cuando corresponda. Los estudios de estabilidad se deben efectuar para aquellos DMDIV que por sus características y uso previsto requieren establecer una fecha de caducidad. El fabricante debe presentar evidencia científica que avale la fecha de caducidad o vida útil asignada a estos. El fabricante debe considerar todos los parámetros de evaluación que correspondan al tipo de DMDIV, que permita garantizar que el producto es estable y funcional durante su vida útil. La vida útil o fecha de caducidad tentativa debe ser confirmada con estudios de estabilidad en tiempo real (a largo plazo). Se puede solicitar al Instituto de Salud Pública una ampliación de la vida útil o fecha de caducidad presentando evidencia documentada de los estudios de estabilidad en tiempo real (a largo plazo). Los lotes fabricados para la realización de los estudios de estabilidad deben estar sujetos a procedimientos estándar de producción. Cuando un lote de productos sea reprocesado debe ser sometido a nuevos estudios de estabilidad. Por lo tanto, se debe reevaluar la estabilidad del DMDIV, cuando exista: a) Cambio de aditivos; b) Cambio en el método analítico o de prueba durante el estudio de estabilidad, demostrando previamente la equivalencia de los métodos; AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 20; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 20 de 22 c) Cambio en el envase primario, de acuerdo a las características y riesgo de deterioro del producto. Los estudios de estabilidad se pueden hacer extensivos a aquellos productos que pertenezcan a la misma familia, siempre y cuando la composición, formulación o características sean la misma en todos los casos. Nota: Se requerirán todos los protocolos de validación necesarios y pertinentes al (los) tipo(s) de cambio(s) que se realiza(n) en el DMDIV. c.3 Si corresponde, autorización sanitaria para importar sustancias radiactivas y/o equipos con fuentes radiactivas. Se debe proporcionar la autorización de importación emitida por la SEREMI correspondiente, si se incorporan sustancias, fuentes radiactivas y equipos que contienen una o más fuentes radiactivas selladas, por ejemplo, kits para radioinmunoensayo que contienen como marcador isotopos radioactivos. Nota: La normativa vigente (DS. 133/84 MINSAL), contempla que todo material por sobre 74 Bq/gr, se considera radiactivo, y como tal requiere de autorización de importación (previo al envío a nuestro país). c.4 Documento que describa las especificaciones del material. Se debe proporcionar un documento que describa las especificaciones del material, cuando se realicen cambios en el suministro de materias primas o cambios en componentes críticos utilizados en la fabricación del DMDIV, respecto al que fue certificado por el ISP originalmente, por ejemplo, la sustitución de su cadena de suministros, cambios en la fuente de sus materias primas o cambios en la formulación de reactivos del DMDIV, entre otros. Por lo anterior, se debe realizar una caracterización química, biológica y física completa, de todos los materiales que conforman el DMDIV, incluyendo, por ejemplo, anticuerpos, antígenos, controles de ensayo, sustratos utilizados para detectar complejos antígenos-anticuerpos y reactivos de prueba. Para tal efecto, el documento debe incluir: a) Información que permita identificar todos los materiales suministrados en el kit. Se sugiere el uso de una tabla que contenga al menos 3 columnas, en donde se especifique el tipo de material suministrado, el nombre del fabricante y la dirección del fabricante de cada uno de los componentes. b) Información que describa la formulación y composición del DMDIV. Se sugiere el uso de una tabla que contenga al menos 2 columnas, en donde se especifique el tipo de material y la cantidad prevista de todos los componentes del DMDIV. c) Información que describa la formulación y composición de un reactivo, buffer, conservante, etc. Se sugiere el uso de una tabla que contenga al menos 2 columnas, en donde se especifique el tipo de material y la concentración de todos los componentes. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)
ANDIM/029 — original complete physical PDF page 21; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 21 de 22 d) Información que describa componente(s) de irradiación, no ionizantes o ionizantes, cuando corresponda. e) Información que describa componente(s) estériles, cuando corresponda. c.5 Certificado de Esterilidad e informe de validación del método de esterilización para DMDIV, cuando corresponda. Se debe proporcionar un certificado de esterilidad e informe de validación del método de esterilización, cuando se incorporen o modifiquen dentro del kit, accesorios o componentes estériles que no fueron declarados en la certificación original. Se requiere el envío de la versión vigente del certificado de esterilización, para el ultimo lote fabricado por la empresa. c.6 Documento vigente que acredite la seguridad eléctrica y compatibilidad electromagnética, según las Normas IEC 61010-1 y IEC 61010-2, cuando se incluyan equipos o instrumentos. Se debe proporcionar un documento que acredite la seguridad eléctrica y compatibilidad electromagnética según Normas IEC 61010-1 y IEC 61010-2, para nuevos equipos o instrumentos utilizados en el diagnóstico in vitro, que se hayan incorporado en el uso previsto, y que no fueron declarados para su uso en la certificación original. El documento de cumplimiento con las Normas IEC 61010-1 y IEC 61010-2, debe ser emitido por un organismo competente. D) CAMBIOS EN EL ROTULADO No se requiere documentación específica adicional. E) CAMBIOS EN EL SOFTWARE DE UN PRODUCTO e.1 Informe de validación del software. Se debe presentar evidencia documental generada a través de la recopilación de información y evaluación de la capacidad de un Software para generar con exactitud, integridad y precisión las funciones previstas a partir de los datos de entrada y proporcionales al riesgo asociado al software. e.2 Informe de evaluación de desempeño. Se debe proporcionar un informe de evaluación de desempeño del software, posterior al cambio, y que respalde y evidencie su uso previsto, seguridad y desempeño. F) CAMBIOS EN EL ESTADO DE LA CERTIFICACIÓN DEL FABRICANTE DEL DMDIV, RESPECTO AL CUMPLIMIENTO DEL SISTEMA DE GESTIÓN DE CALIDAD No se requiere documentación específica adicional. AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)

ANDIM/029 — original complete physical PDF page 22; original image governs.
Searchable PDF text layer

INSTRUCTIVO ANDIM/029 Versión: 1 MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES Emisión: 01/06/2023 TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN Actualización: 19/03/2026 VITRO (DMDIV) PRESTACIÓN CÓDIGO 9200004 Página 22 de 22 G) OTROS ANTECEDENTES: ADJUNTAR Si la empresa solicitante estima conveniente, podrá adjuntar documentos y antecedentes adicionales que respalden los cambios realizados en el DMDIV. 8. NOTIFICACIÓN DEL ACTO ADMINISTRATIVO En materia de notificación, a través de la cual se adjuntará íntegramente el (los) documento(s) que se notificará(n), se debe indicar si se autoriza a que esta se realice por medios electrónicos, indicando la(s) casilla(s) de correo electrónico a considerar AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS (ANDIM)