Readable HTML

Spanish — official original text

ISP — DMDIV technical and legal antecedents — Modification and updating of IVD administrative and technical antecedents

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.

Contents

DEPARTAMENTO AGENCIA NACIONAL DE DISPOSITIVOS MÉDICOS, INNOVACIÓN Y DESARROLLO MODIFICACIÓN Y/O ACTUALIZACIÓN DE ANTECEDENTES ADMINISTRATIVOS Y TÉCNICOS DE DISPOSITIVOS MÉDICOS DE DIAGNÓSTICO IN VITRO (DMDIV) I. INTRODUCCIÓN El objetivo de este documento es proporcionar información a las empresas fabricantes, importadoras y/o distribuidoras de dispositivos médicos de diagnóstico in vitro (DMDIV), que cuentan con un certificado de verificación de la conformidad, un certificado de revisión de los antecedentes y/o con una resolución de registro sanitario emitidos por el Instituto de Salud Pública de Chile (ISP), respecto los cambios que se pretendan o hayan sido realizados al producto y los criterios a considerar para reportarlos al ISP. En este sentido, un DMDIV debe ser diseñado y fabricado con el fin de alcanzar un desempeño analítico y clínico óptimo, en concordancia con el uso previsto declarado por el fabricante, teniendo en cuenta la aplicación de los principios esenciales de seguridad y desempeño para que el diseño y fabricación de los DMDIV sea seguro, no comprometan el estado clínico o la seguridad de los pacientes, ni la seguridad y la salud de los usuarios o de otras personas. Durante su ciclo de vida, los fabricantes de dispositivos médicos pueden considerar necesario realizar ciertos cambios en el producto, que van desde cambios menores que tienen bajo potencial para afectar la calidad, la seguridad y/o el desempeño, hasta cambios sustanciales, que podrían afectar la calidad, la seguridad y/o el desempeño del DMDIV. Sin embargo, todos los cambios deben ser documentados por el fabricante en su Sistema de Gestión de Calidad, determinando la importancia del cambio, en conformidad con los requisitos para el control de cambio de diseño según la norma ISO 13485 y considerar el impacto en la evaluación global del riesgo/beneficio residual del DMDIV, según la norma ISO 14971, con el propósito de determinar si este cambio introduce nuevos peligros que no se han abordado previamente o que afecten negativamente el riesgo asociado con los peligros ya existentes. Es por esta razón, que se debe evaluar el impacto de la información no solo desde las fases iniciales del proceso de diseño y fabricación de un DMDIV, sino también debe ser evaluado durante todo su ciclo de vida, considerando aspectos generales en relación al riesgo, como la determinación riesgo- beneficio y la aceptabilidad de los riesgos. El ISP a través de la emisión de certificados y registros sanitarios, garantiza que el DMDIV cumple con los principios esenciales de seguridad y desempeño, a través de la revisión técnica de los antecedentes y de la documentación presentada por las empresas, para dar cumplimiento a los requisitos establecidos para cada solicitud. II. DEFINICIÓN DE CAMBIOS REPORTABLES Y EJEMPLOS Un cambio reportable es aquel que se demuestra, a través de un análisis de riesgos, que tiene un impacto potencial en la función, desempeño, usabilidad o la seguridad de un DMDIV. El impacto se debe determinar para todos los cambios y deberán ser reportados al ISP dependiendo del efecto que este tenga con relación a la calidad, seguridad y/o desempeño del DMDIV.
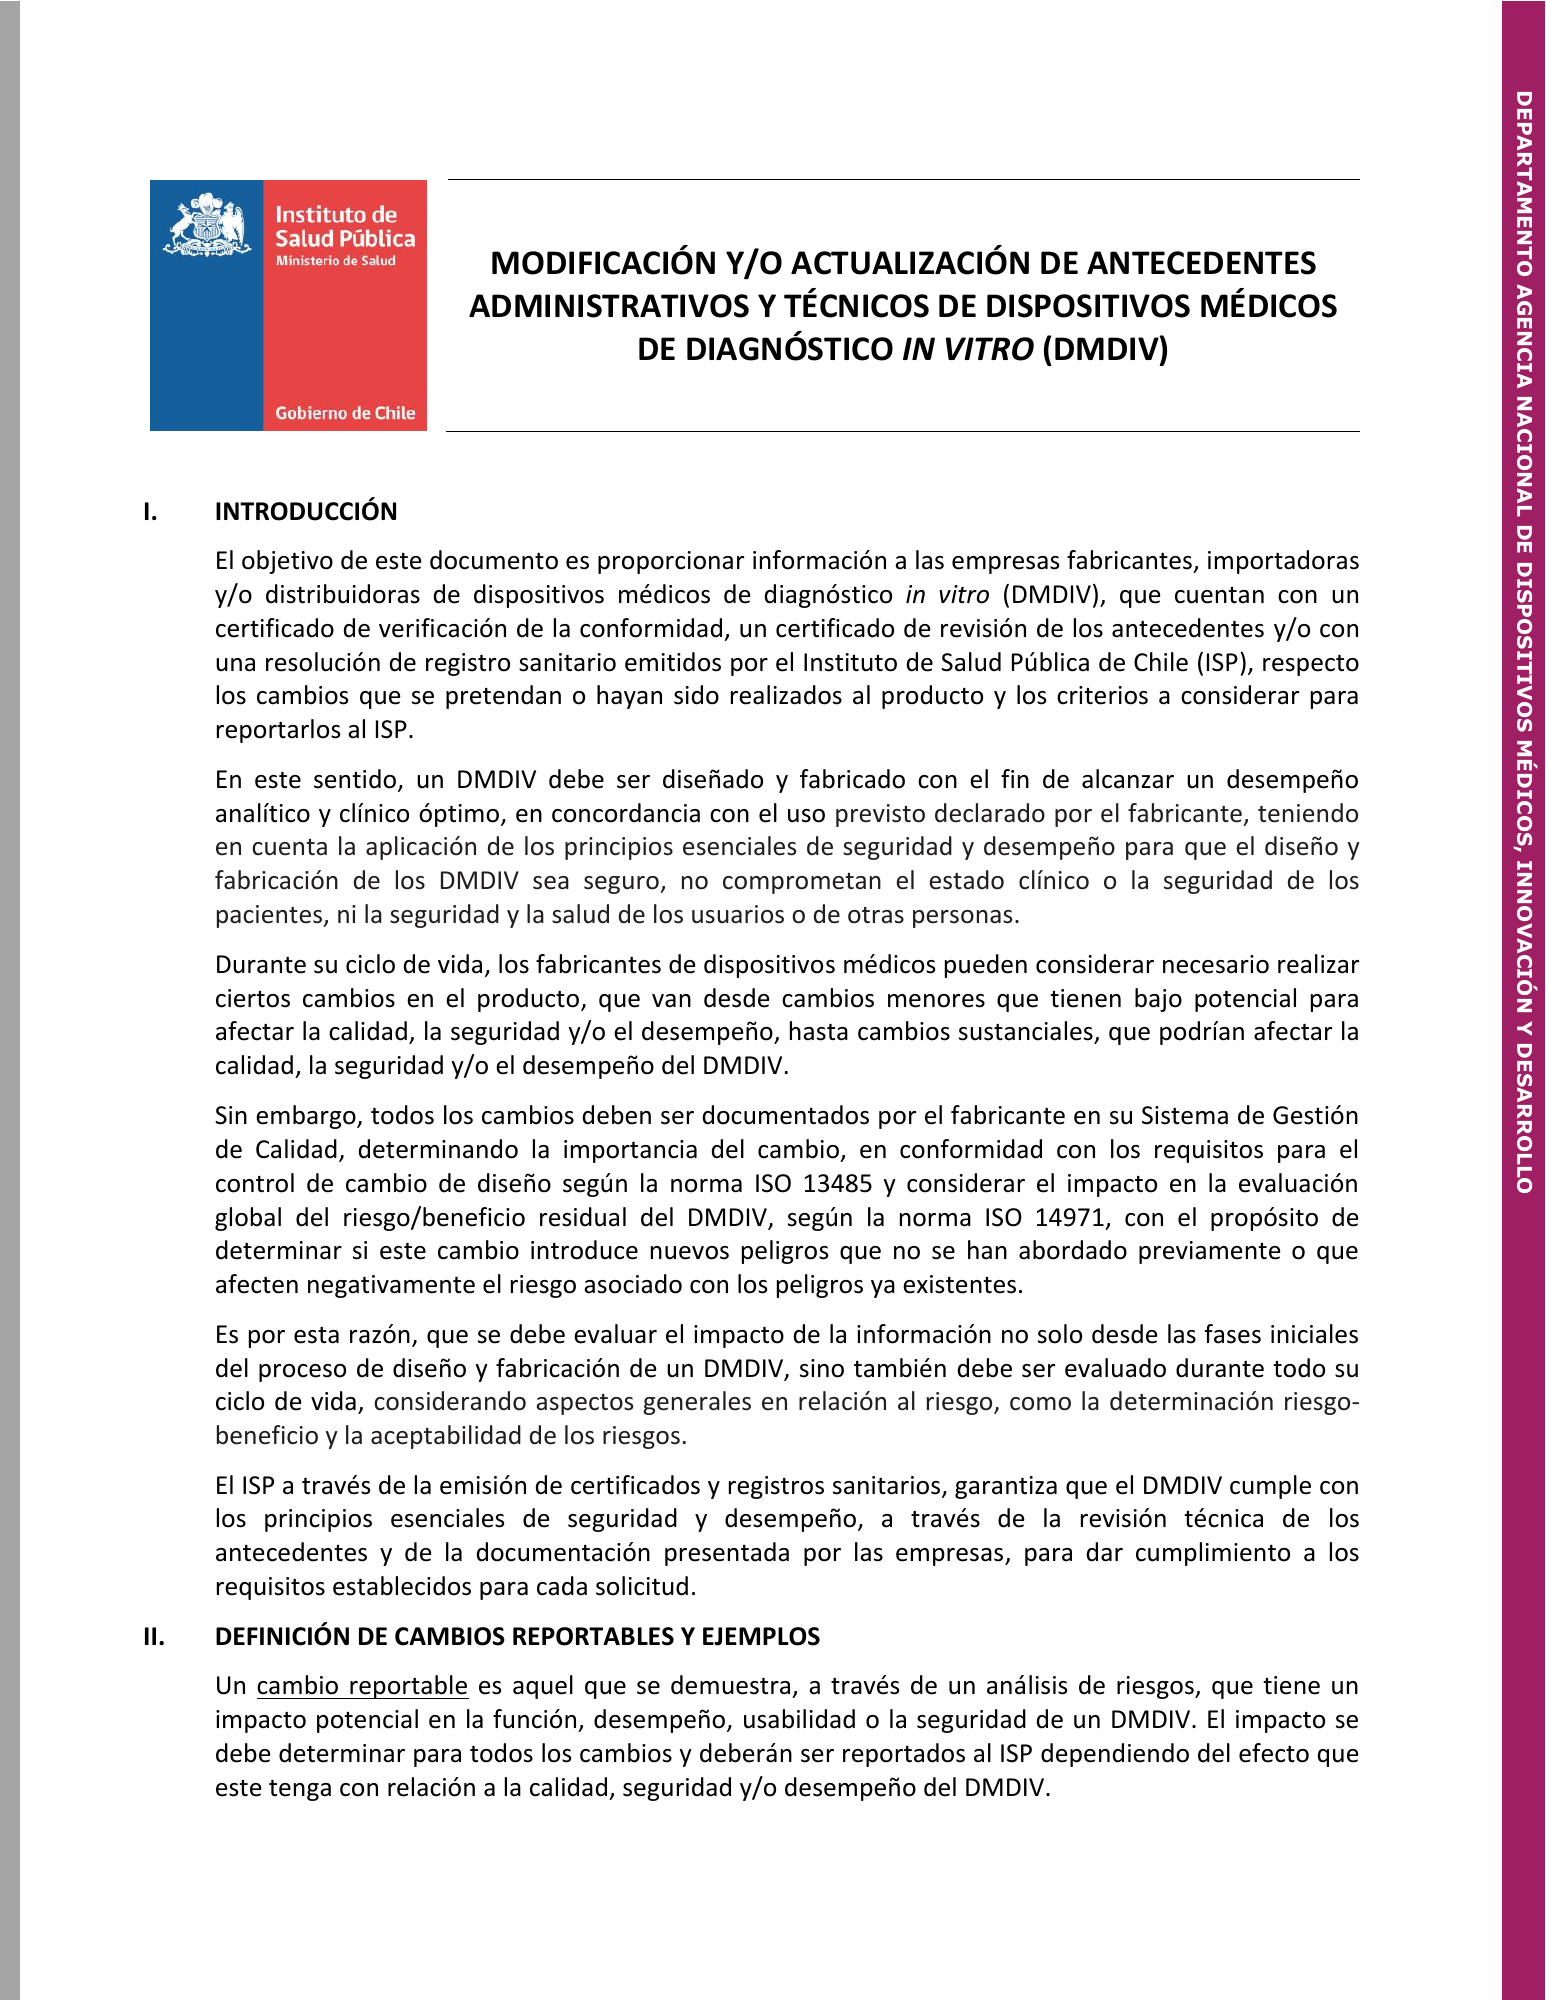
ISP — DMDIV technical and legal antecedents — original PDF page 1; original table columns, symbols and diagrams retained.

Un cambio realizado en un dispositivo médico puede implicar cambios en su diseño, funcionalidad, fabricación, embalaje, etiquetado y producto terminado. Este tipo de cambios puede abarcar desde cambios menores en el diseño del producto, como, por ejemplo, cambios de tipo administrativos, hasta cambios sustanciales, que están directamente vinculados a los principios esenciales de seguridad y desempeño para el diseño y la fabricación del DMDIV. El (los) cambio(s) en un DMDIV puede(n) introducir nuevos peligros que no se hayan abordado anteriormente, afectar negativamente los riesgos asociados con los peligros ya existentes y/o alterar la presentación de los riesgos existentes o nuevos riesgos para el usuario. En este sentido, el fabricante debe categorizar cualquier cambio como "sustancial" o “no sustancial” y siempre será el responsable de proporcionar evidencias de que los cambios no afectan el desempeño, el diseño, ni el uso previsto del DMDIV. Por lo tanto, el grado de importancia de cada cambio realizado debe ser evaluado caso a caso, proporcionando evidencia del resultado de la evaluación realizada por el fabricante. a) Cambios sustanciales: Los cambios “sustanciales”, corresponden a cambios significativos que afectan la calidad, seguridad y/o el desempeño del DMDIV, y deben ser reportados al ISP. En este sentido, los cambios sustanciales pueden incluir: a.1. Cambios en la planta (instalaciones) involucrada en la fabricación o en el diseño. a.2. Cambios al proceso y equipamiento utilizado en la fabricación del DMDIV. a.3. Cambios en los procedimientos de control de calidad en la fabricación (incluidos los métodos, pruebas o procedimientos utilizados para controlar la calidad, pureza y esterilidad del dispositivo o de los materiales/componentes utilizados en su fabricación). a.4. Cambios en el diseño del DMDIV, incluidas sus características de desempeño, principios de funcionamiento y especificación de materiales, fuente de energía, software, accesorios, entre otros. a.5. Cambios en el uso previsto del DMDIV, adición o eliminación de una contraindicación para el DMDIV y cualquier cambio en el período utilizado para establecer su fecha de caducidad. b) Cambios no sustanciales: Los cambios “no sustanciales”, corresponden a cambios no significativos, que no alteran el diseño o el uso previsto del DMDIV, pudiendo ser reportables o no reportables ante el ISP. En este sentido, cuando un cambio probablemente no afecte estas condiciones, el fabricante de igual forma, debe considerarlo dentro de su Sistema de Gestión de Calidad, justificando, que tales cambios son no sustanciales, y determinando que el (los) nuevo(s) riesgo(s) que pueda(n) estar asociados al cambio, no afectan de forma negativa al DMDIV, manteniendo el cumplimiento de los principios esenciales. III. DEFINICIÓN DE CAMBIOS NO REPORTABLES Y EJEMPLOS Los cambios no reportables, corresponden a cambios menores en el DMDIV, que se encuentran especificados en la sección V de este documento y corresponden a cambios no sustanciales, con la diferencia que no requieren ser reportados al ISP, a través de una solicitud de prestación oficial. Por ejemplo, todos aquellos cambios simples en la documentación del rotulado del producto son considerados cambios no reportables, tales como: a) Cambios en la redacción del rótulo o instructivo de uso. b) Cambios en la traducción de la etiqueta y/o en las instrucciones de uso a un idioma diferente al castellano. 2

ISP — DMDIV technical and legal antecedents — original PDF page 2; original table columns, symbols and diagrams retained.

Sin embargo, todos estos tipos de cambios y la justificación del fabricante para no informar el cambio, deben documentarse y controlarse en el Sistema de Gestión de Calidad propias del fabricante. IV. CAMBIOS REPORTABLES AL INSTITUTO DE SALUD PÚBLICA a) Cambios en la fabricación Los cambios realizados en el proceso de fabricación, en la planta de fabricación, o en el(los) equipo(s) utilizados(s) para la fabricación de DMDIV que ya cuenta con un certificado o resolución de registro sanitario emitido por el ISP, son considerados cambios sustanciales y, por lo tanto, deben ser reportados ante la autoridad reguladora. Ejemplos: - Traslado o reubicación física de la planta de fabricación de productos terminados. - Traslado o reubicación física de la planta de fabricación de productos ensamblados. - Incorporación de nuevas instalaciones dentro de la misma ubicación, por ejemplo, una nueva planta de fabricación, bodega, etc. - Incorporación de una nueva planta de fabricación. - Cambios en el proceso de fabricación, como la introducción de nuevos equipos o cambios en el flujo de trabajo. - Cambios en los procedimientos de control de calidad de fabricación, como los métodos, pruebas o procedimientos utilizados para controlar la calidad de los materiales o el producto. - Cambios en el proveedor de reactivos, antígenos, anticuerpos, conservantes, anticoagulantes, cebadores o fase sólida, entre otros. - Traslado de la fabricación, el procesamiento o el envasado del DMDIV, desde las instalaciones del propio fabricante hasta las instalaciones de un tercero. - Traslado de la fabricación, el procesamiento o el envasado del DMDIV, desde las instalaciones de un tercero a las propias del fabricante. b) Cambios en el DMDIV b.1 Cambios de diseño y en el uso previsto Los cambios en un DMDIV pueden abarcar desde cambios menores en el diseño del producto hasta cambios sustanciales en los principios de funcionamiento. Todos los cambios deben evaluarse, verificarse y validarse de acuerdo con los procedimientos aceptados que son registrados en la documentación del Sistema de Gestión de Calidad. Los cambios en las especificaciones de diseño, los atributos físicos, la interfaz de usuario, el software o el hardware, pueden ser sustanciales si tienen un impacto potencial en el uso previsto, el procedimiento de la prueba o la interpretación de resultados del DMDIV, entre otros. Si el cambio de diseño afecta el uso previsto, será necesario proporcionar evidencia clínica para respaldar la seguridad y desempeño del DMDIV, o bien, si los resultados de un análisis de riesgos realizado durante el proceso de validación y verificación del diseño plantean nuevos problemas, estos nuevos cambios de diseño serán categorizados como sustanciales. 3

ISP — DMDIV technical and legal antecedents — original PDF page 3; original table columns, symbols and diagrams retained.

Por el contrario, si los cambios en el diseño no alteran el principio de funcionamiento, no afectan negativamente la seguridad o el desempeño y no impactan en la relación riesgo/beneficio del DMDIV, se consideran cambios no sustanciales. El término uso previsto indica el propósito general o la función para el cual está destinado el DMDIV, y abarca las indicaciones de uso, que describen la enfermedad o condición clínica que el DMDIV pretenda, por ejemplo, detectar, diagnosticar o ayudar a diagnosticar, incluida una descripción de la población de pacientes para la cual será utilizado y el usuario previsto. Es importante señalar que, no todos los cambios en las indicaciones de uso que podrían afectar la calidad, seguridad y/o el desempeño, dan como resultado un nuevo uso previsto, es por esto que, solo un cambio en las indicaciones de uso que afectan la calidad, seguridad y/o el desempeño y, por lo tanto, impide una comparación significativa con el DMDIV que ya cuenta con certificación o registro sanitario otorgado por el ISP, constituye un nuevo uso previsto. El ISP puede encontrar cambios en las indicaciones de uso de un DMDIV que constituyan un nuevo uso previsto, cuando los cambios plantean un problema de calidad, seguridad y/o el desempeño que no fueron abordados previamente por el dispositivo originalmente certificado o registrado, o cuando los cambios tienen el potencial de aumentar significativamente un problema en la calidad, seguridad y/o el desempeño. Es por esto que, se debe considerar que, ante cualquier modificación en el uso previsto, las empresas deben realizar los cambios correspondientes, ya sean en los rótulos de los envases primarios o secundarios, instructivo de uso o material promocional, vinculados al uso correcto del DMDIV (por ejemplo, nuevas limitaciones y/o advertencias) y se deben evidenciar objetivamente los nuevos cambios. Ejemplos: - Cambio en el volumen de reactivo o volumen de muestra requerido para realizar la prueba. - Cambio en el período de lectura (mínimo o máximo). - Uso de nuevos anticoagulantes utilizados para la conservación de muestras biológicas, como, por ejemplo, muestras de plasma y/o sangre total. - Cambio en el proceso de automatización definido por el fabricante. Si el DMDIV es un instrumento o equipo, se incluyen cambios en el tamaño de nuevos modelos o cambios en el modo de procesamiento, cambiando de un procedimiento manual a un procedimiento semi automatizado o automatizado. Por ejemplo, cambio de ensayo con técnica inmunocromatográfica de detección visual a técnica inmunocromatográfica con detección por lector automático. - Cambio en el principio de funcionamiento del DMDIV. - Cambios en los materiales/componentes suministrados con el DMDIV, por ejemplo, la adición de nuevos reactivos auxiliares, como materiales de control de calidad o adición y eliminación de accesorios, tales como, lancetas, pipetas, toallas de alcohol, etc. - Cambio en la función del producto, por ejemplo, detección, seguimiento, diagnóstico o ayuda para el diagnóstico, estadificación o ayuda para la estadificación de la enfermedad, predicción, etc. - Cambio en el trastorno, condición o factor de riesgo específico. - Cambio en el marcador de interés que el DMDIV pretende detectar, identificar o diferenciar. - Cambio en las especificaciones del desempeño o diseño. 4

ISP — DMDIV technical and legal antecedents — original PDF page 4; original table columns, symbols and diagrams retained.

- Cambio en los valores de referencia de la prueba. - Cambios en la interpretación de resultados. - Cambio en el tipo de resultado de la prueba, por ejemplo, de cualitativo a cuantitativo o viceversa. - Adición o eliminación de un tipo de muestra, por ejemplo, suero, plasma, sangre total, fluido oral, esputo, orina, etc. - Cambio en la matriz utilizada con una muestra. - Cambio en la población prevista para la prueba, incluido cualquier uso nuevo o ampliado, por ejemplo, uso en recién nacidos, mujeres prenatales, etc. - Cambio en el usuario previsto, por ejemplo, de usuario profesional a usuario no capacitado. - Adición o eliminación de una advertencia o limitación para el DMDIV. - Nuevos datos relativos a la estabilidad que inciden en la fecha de caducidad o las condiciones de conservación del DMDIV. - Extensión o ampliación del uso, finalidad o propósito previsto, como la ampliación del uso previsto respecto a lo que se detecta y/o mide. Nota: La confirmación de que un DMDIV destinado a detectar un patógeno específico es adecuado también para la detección de una nueva cepa de ese mismo patógeno, no debe considerarse como un cambio del diseño o finalidad prevista. Por ejemplo, la confirmación de que un DMDIV destinado a detectar el SARS-CoV-2 sigue siendo adecuado para la detección de una nueva variante. No obstante, la ampliación del uso previsto mencionado anteriormente, sigue siendo un cambio que debe ser reportado ante el ISP, debiendo presentar la evidencia correspondiente. - Cambio de las instrucciones de uso, donde se declare una disminución de la sensibilidad o especificidad del DMDIV, en función de los datos obtenidos como resultado de la vigilancia posterior a la comercialización. - Cambio de las instrucciones de uso, donde declare cambios de los puntos de corte específicos del ensayo - La incorporación de un nuevo instrumento o equipo de otro fabricante compatible con un ensayo en particular. Por ejemplo, la incorporación de un nuevo termociclador en el uso previsto de un ensayo PCR de otro fabricante compatible con la prueba. - La incorporación en el uso previsto de un nuevo modelo de equipo o instrumento del propio fabricante. - Adición de nuevas sustancias interferentes o de reacción cruzada. - Cambios en las etapas de procesamiento del método, por ejemplo, un nuevo paso de lavado. b.2 Cambios en las materias primas o los componentes críticos Los cambios en las materias primas o los componentes críticos utilizados en el proceso de fabricación de un DMDIV, podrían afectar las características de desempeño establecidas inicialmente por el fabricante, por ejemplo, la sensibilidad y la especificidad. Por lo tanto, estos cambios deben evaluarse en cuanto a su impacto en la calidad, seguridad y/o desempeño del DMDIV. Es este sentido, realizar cambios del suministro de materias primas utilizadas en la fabricación de un DMDIV, son considerados cambios en el proceso de fabricación y, por lo tanto, se deben reportar al ISP la sustitución de su propia cadena de suministros u otros cambios en la fuente de sus propias materias primas. 5
ISP — DMDIV technical and legal antecedents — original PDF page 5; original table columns, symbols and diagrams retained.

Aquellos cambios realizados en las materias primas o los componentes y que adicionalmente requieren ser respaldados con evidencia clínica para determinar el desempeño de un DMDIV, son considerados cambios sustanciales, a menos que la evidencia clínica adicional solo confirme que el cambio en el DMDIV todavía se ajusta a las especificaciones de desempeño autorizadas y no es necesario realizar cambios en el rotulado. En este caso se considera un cambio no sustancial pero reportable. Por ejemplo, los cambios en las materias primas o los componentes de un DMDIV que produzcan un cambio en el principio de funcionamiento del DMDIV, como un cambio de la técnica de una prueba in vitro, se considera sustancial. Por el contrario, cambios en las materias primas que potencialmente afecten el principio de funcionamiento de un DMDIV y que incluyen cambios en los componentes o los materiales de calibración, o bien, cambios en la metodología de procesamiento, como el pretratamiento de las muestras, los tiempos de incubación y temperatura, no se consideran cambios sustanciales, a menos que como resultado de la evaluación posterior a la modificación, produzcan características de desempeño distintas al DMDIV originalmente certificado o con registro sanitario otorgado por el ISP, reflejadas en el etiquetado del producto, entonces requerirá una nueva solicitud de evaluación. Ejemplos: - Cambios en la formulación de reactivos del DMDIV que resulten en un aumento o disminución de la estabilidad o la vida útil. - Cambios en el conjugado o sustratos que modifican el uso previsto. - Cambios en la preparación de la muestra, por ejemplo, un cambio en el método de extracción de ácido nucleico. - Cambio de cebadores para ensayo PCR. - Adición o cambio de un conservante a un reactivo del DMDIV. - Cambios en la fuente (proveedor) o procesamiento de materiales biológicos. - Cambio de reactivos líquidos a liofilizados o viceversa. - Cambios en las materias primas y/o los componentes del DMDIV, que requiere ser evaluado mediante el uso de muestras clínicas adicionales o nuevas evaluaciones con muestras que originalmente fueron recomendadas por el fabricante para su uso, para determinar las características de desempeño del DMDIV. - Cambios en las materias primas o los componentes de un DMDIV, que resulten en un cambio en el principio de funcionamiento del DMDIV. - Cambios en las materias primas o los componentes, que puedan afectar la metodología de procesamiento de una prueba, por ejemplo, el pretratamiento de las muestras, tiempos de incubación y temperaturas de funcionamiento. - Cambios en los requisitos de suministro de energía. b.3 Cambios en el rotulado El rotulado incluye tanto los rótulos o etiquetas del envase primario y secundario de los componentes suministrados en un kit, además de las instrucciones de uso. Todos los cambios en el rotulado deben ser reportados, excepto si se realizan con las siguientes finalidades: - Mejorar la redacción del rotulado para que el DMDIV sea más fácil o más seguro de usar, sin cambiar el procedimiento. - Corregir errores, por ejemplo, errores tipográficos o errores numéricos); o - Incluir idiomas adicionales al castellano. 6

ISP — DMDIV technical and legal antecedents — original PDF page 6; original table columns, symbols and diagrams retained.

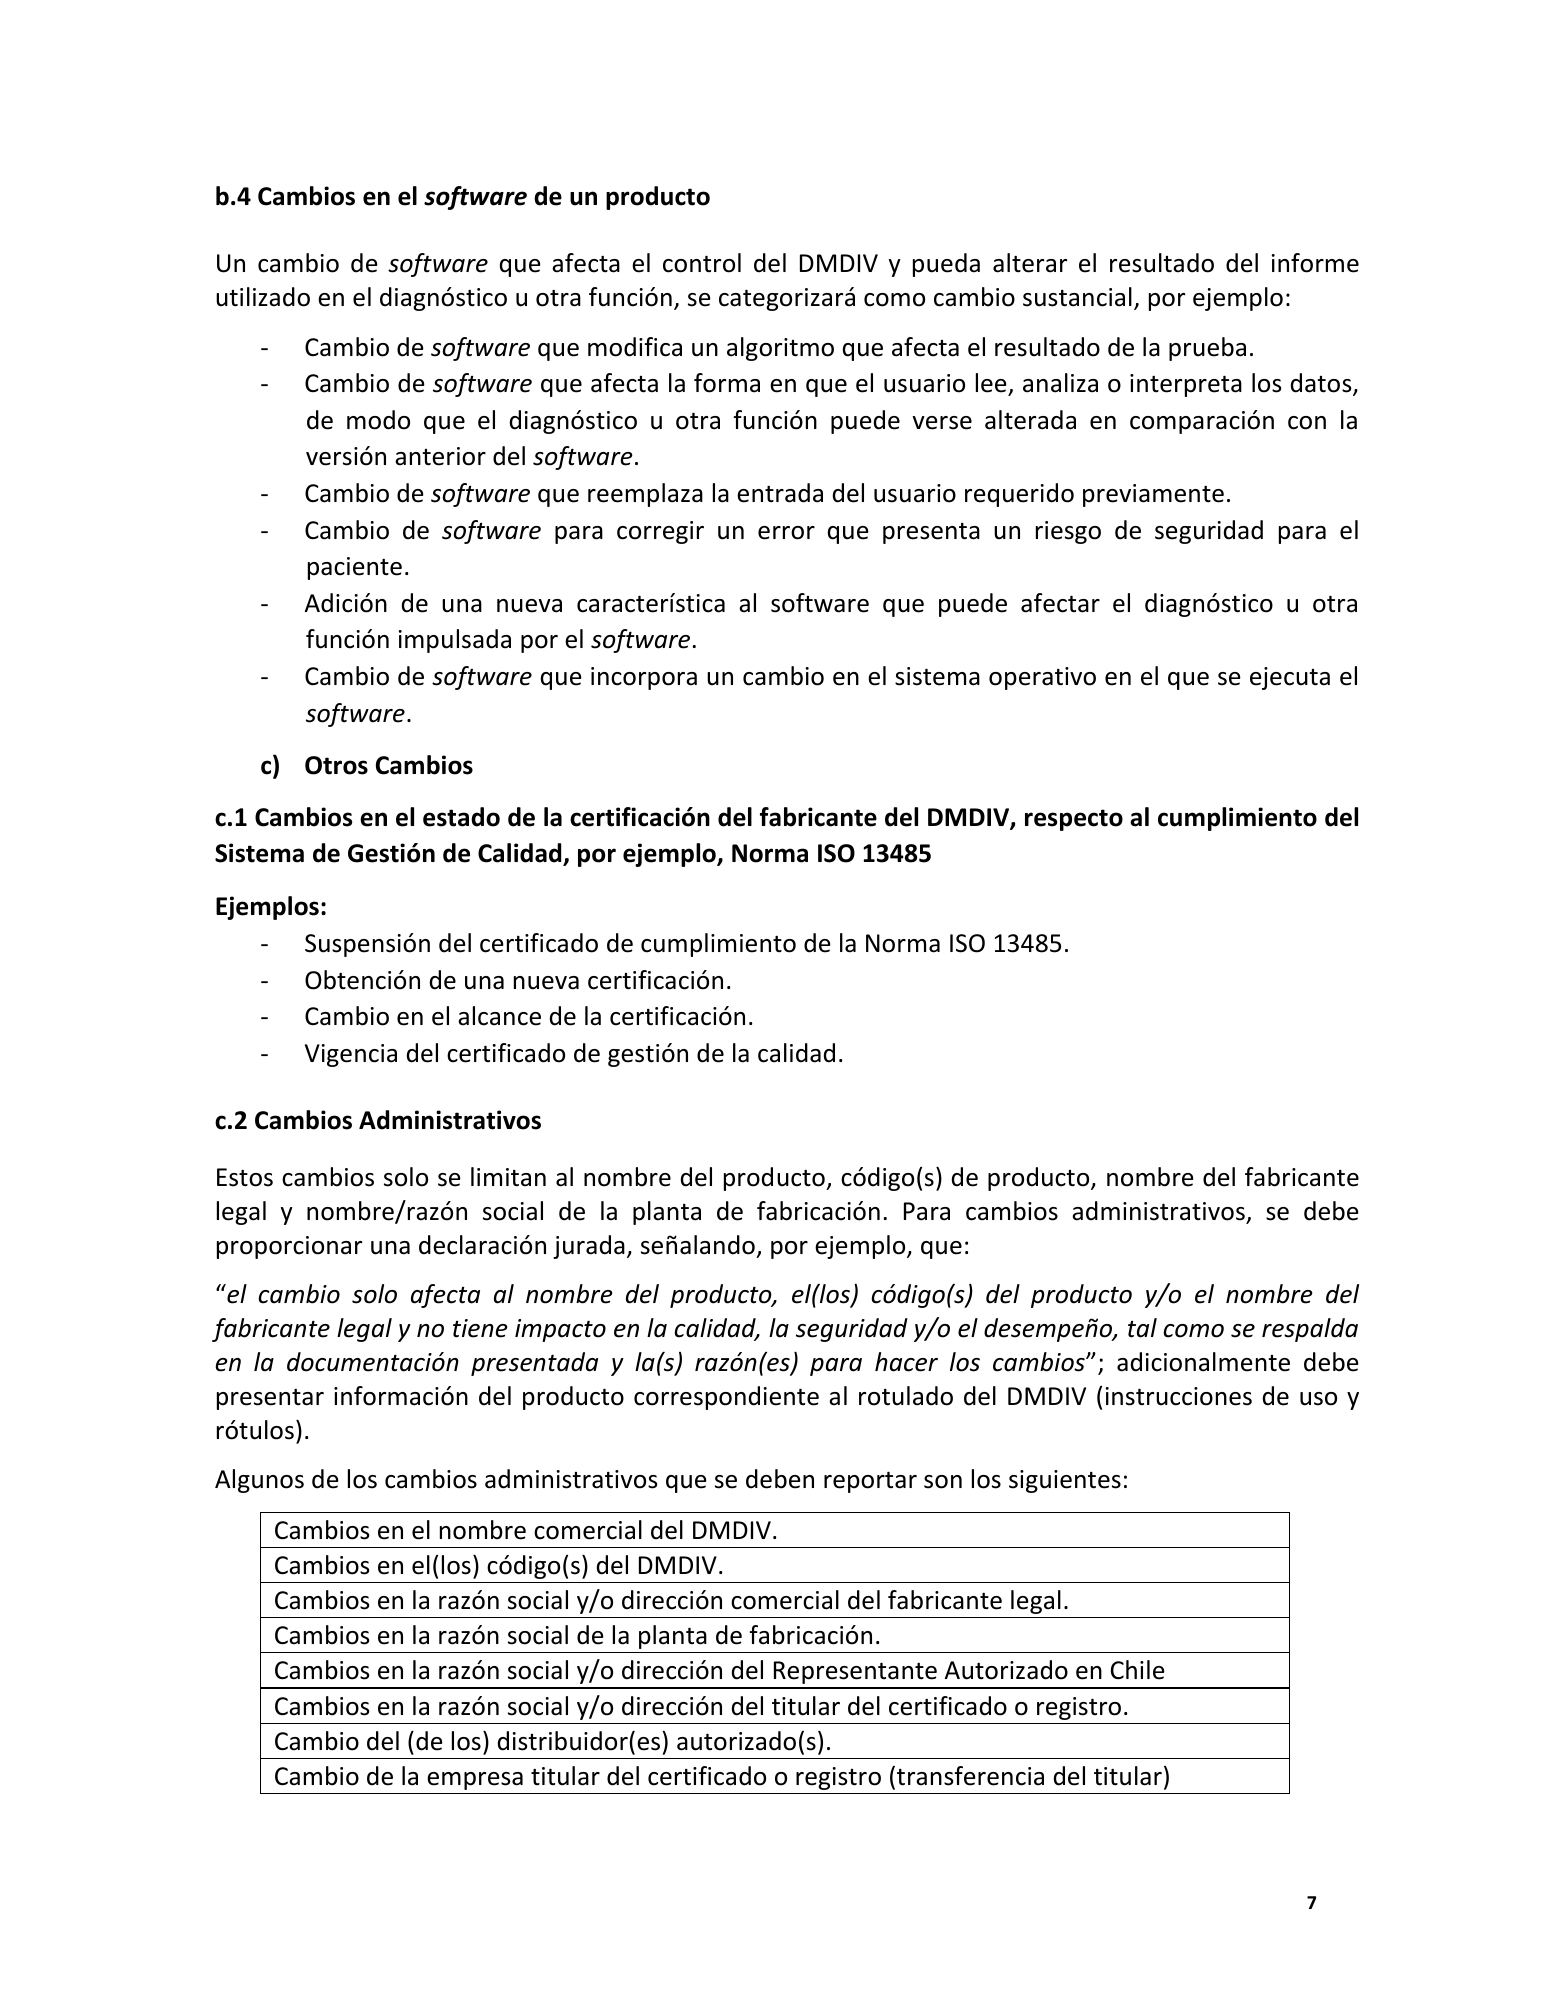
b.4 Cambios en el software de un producto Un cambio de software que afecta el control del DMDIV y pueda alterar el resultado del informe utilizado en el diagnóstico u otra función, se categorizará como cambio sustancial, por ejemplo: - Cambio de software que modifica un algoritmo que afecta el resultado de la prueba. - Cambio de software que afecta la forma en que el usuario lee, analiza o interpreta los datos, de modo que el diagnóstico u otra función puede verse alterada en comparación con la versión anterior del software. - Cambio de software que reemplaza la entrada del usuario requerido previamente. - Cambio de software para corregir un error que presenta un riesgo de seguridad para el paciente. - Adición de una nueva característica al software que puede afectar el diagnóstico u otra función impulsada por el software. - Cambio de software que incorpora un cambio en el sistema operativo en el que se ejecuta el software. c) Otros Cambios c.1 Cambios en el estado de la certificación del fabricante del DMDIV, respecto al cumplimiento del Sistema de Gestión de Calidad, por ejemplo, Norma ISO 13485 Ejemplos: - Suspensión del certificado de cumplimiento de la Norma ISO 13485. - Obtención de una nueva certificación. - Cambio en el alcance de la certificación. - Vigencia del certificado de gestión de la calidad. c.2 Cambios Administrativos Estos cambios solo se limitan al nombre del producto, código(s) de producto, nombre del fabricante legal y nombre/razón social de la planta de fabricación. Para cambios administrativos, se debe proporcionar una declaración jurada, señalando, por ejemplo, que: “el cambio solo afecta al nombre del producto, el(los) código(s) del producto y/o el nombre del fabricante legal y no tiene impacto en la calidad, la seguridad y/o el desempeño, tal como se respalda en la documentación presentada y la(s) razón(es) para hacer los cambios”; adicionalmente debe presentar información del producto correspondiente al rotulado del DMDIV (instrucciones de uso y rótulos). Algunos de los cambios administrativos que se deben reportar son los siguientes: Cambios en el nombre comercial del DMDIV. Cambios en el(los) código(s) del DMDIV. Cambios en la razón social y/o dirección comercial del fabricante legal. Cambios en la razón social de la planta de fabricación. Cambios en la razón social y/o dirección del Representante Autorizado en Chile Cambios en la razón social y/o dirección del titular del certificado o registro. Cambio del (de los) distribuidor(es) autorizado(s). Cambio de la empresa titular del certificado o registro (transferencia del titular) 7

ISP — DMDIV technical and legal antecedents — original PDF page 7; original table columns, symbols and diagrams retained.

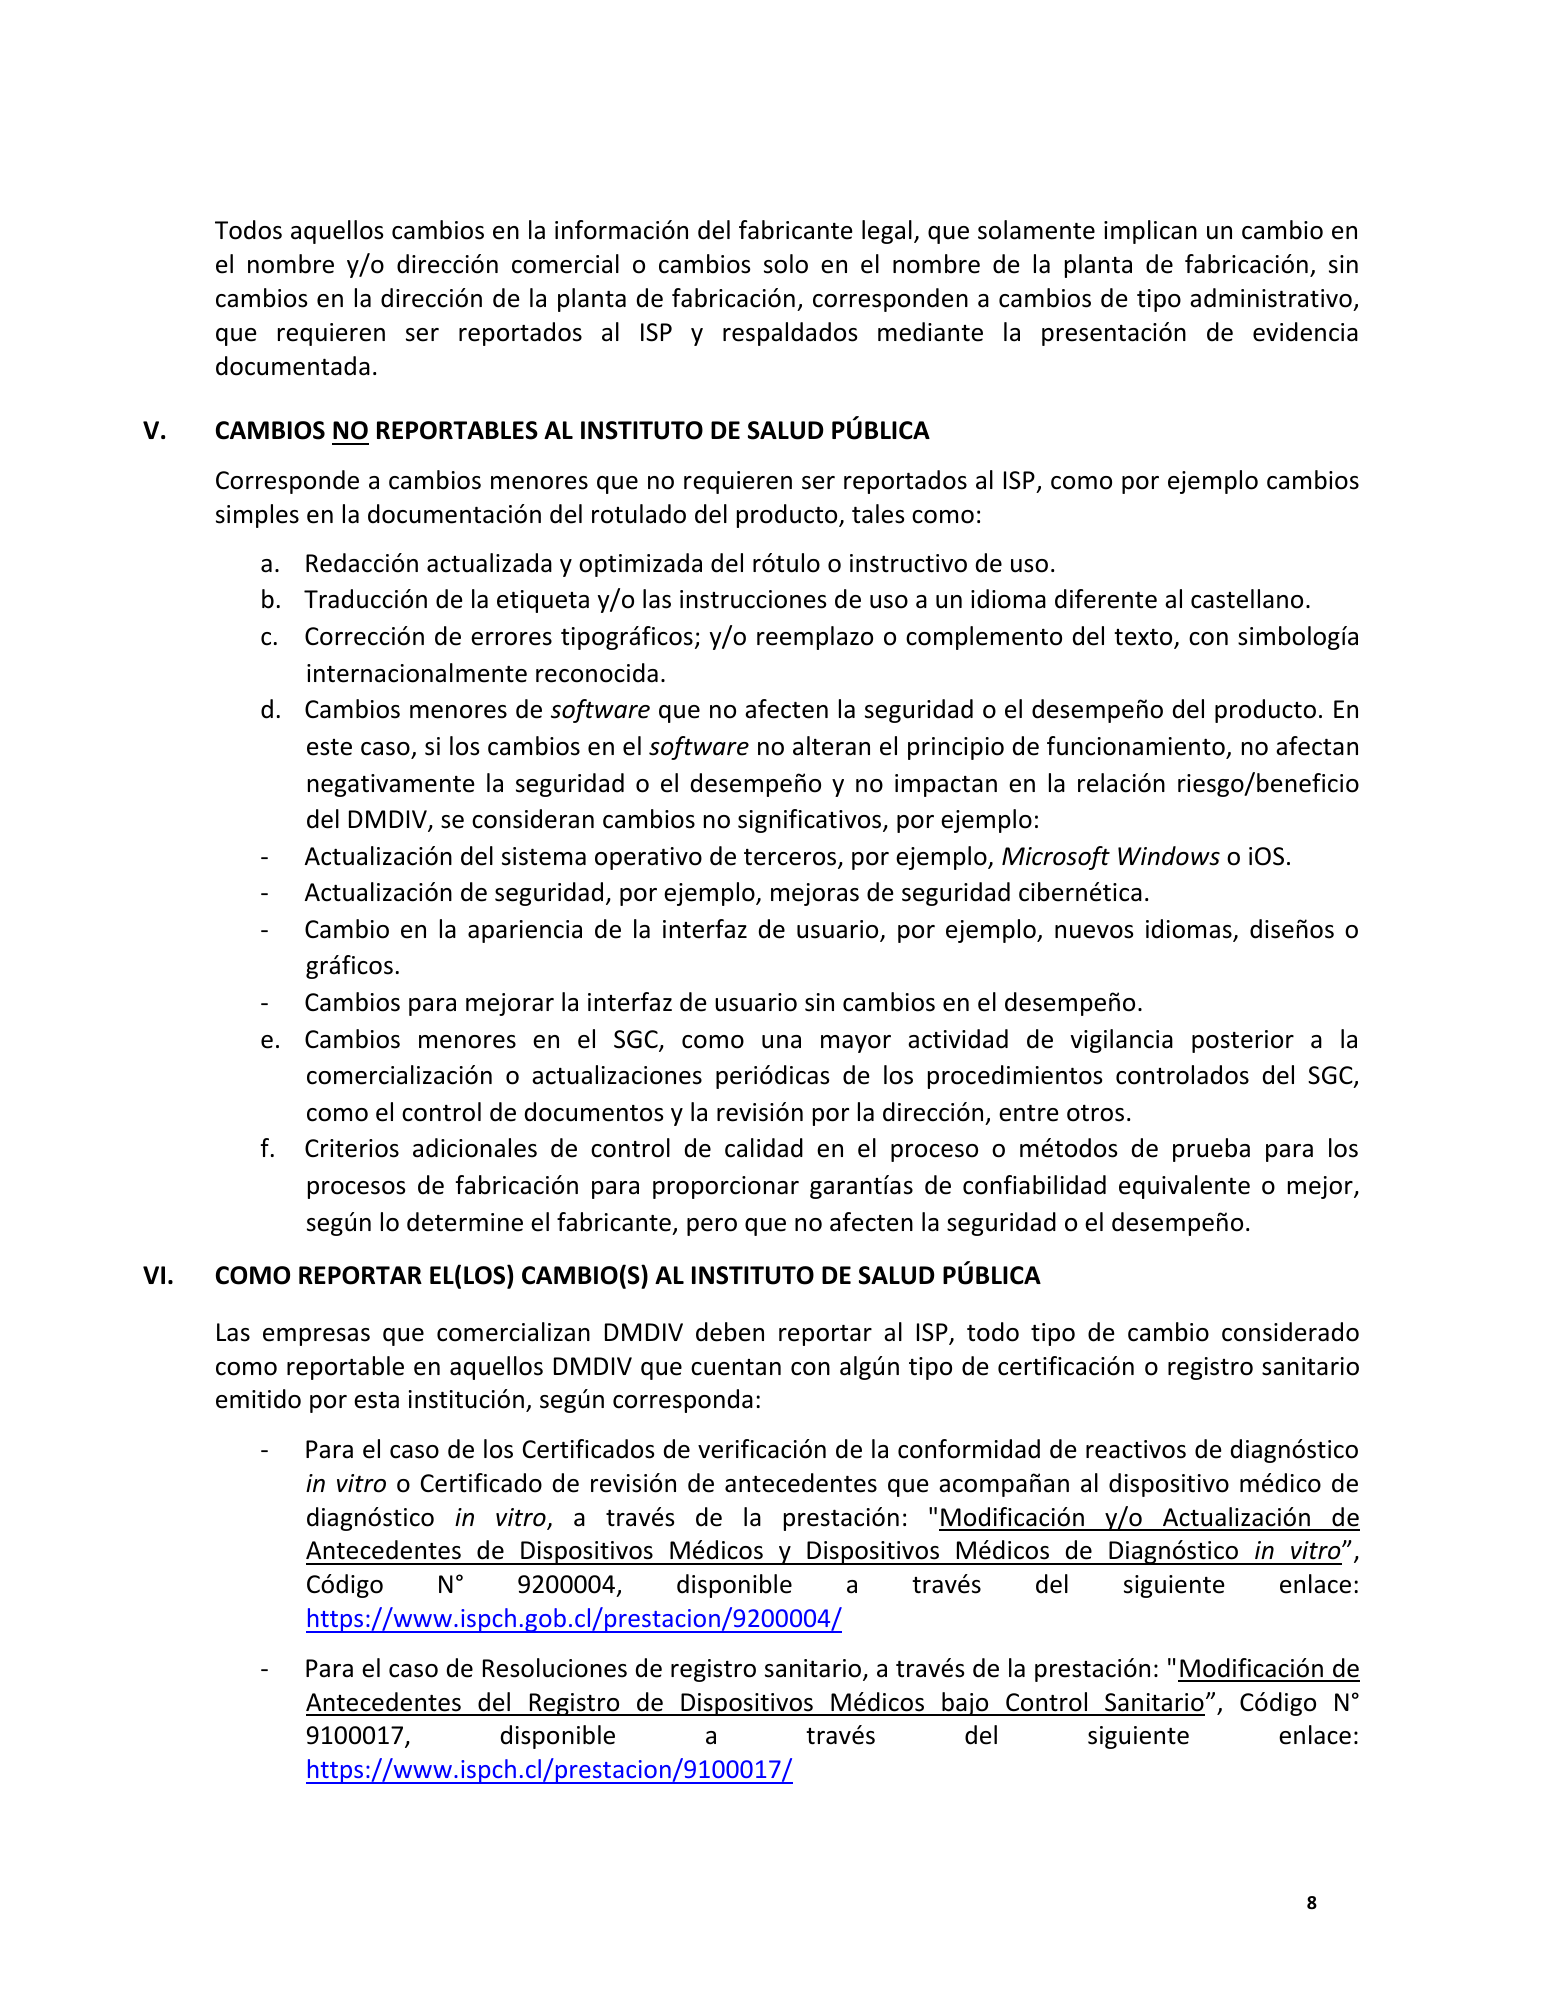
Todos aquellos cambios en la información del fabricante legal, que solamente implican un cambio en el nombre y/o dirección comercial o cambios solo en el nombre de la planta de fabricación, sin cambios en la dirección de la planta de fabricación, corresponden a cambios de tipo administrativo, que requieren ser reportados al ISP y respaldados mediante la presentación de evidencia documentada. V. CAMBIOS NO REPORTABLES AL INSTITUTO DE SALUD PÚBLICA Corresponde a cambios menores que no requieren ser reportados al ISP, como por ejemplo cambios simples en la documentación del rotulado del producto, tales como: a. Redacción actualizada y optimizada del rótulo o instructivo de uso. b. Traducción de la etiqueta y/o las instrucciones de uso a un idioma diferente al castellano. c. Corrección de errores tipográficos; y/o reemplazo o complemento del texto, con simbología internacionalmente reconocida. d. Cambios menores de software que no afecten la seguridad o el desempeño del producto. En este caso, si los cambios en el software no alteran el principio de funcionamiento, no afectan negativamente la seguridad o el desempeño y no impactan en la relación riesgo/beneficio del DMDIV, se consideran cambios no significativos, por ejemplo: - Actualización del sistema operativo de terceros, por ejemplo, Microsoft Windows o iOS. - Actualización de seguridad, por ejemplo, mejoras de seguridad cibernética. - Cambio en la apariencia de la interfaz de usuario, por ejemplo, nuevos idiomas, diseños o gráficos. - Cambios para mejorar la interfaz de usuario sin cambios en el desempeño. e. Cambios menores en el SGC, como una mayor actividad de vigilancia posterior a la comercialización o actualizaciones periódicas de los procedimientos controlados del SGC, como el control de documentos y la revisión por la dirección, entre otros. f. Criterios adicionales de control de calidad en el proceso o métodos de prueba para los procesos de fabricación para proporcionar garantías de confiabilidad equivalente o mejor, según lo determine el fabricante, pero que no afecten la seguridad o el desempeño. VI. COMO REPORTAR EL(LOS) CAMBIO(S) AL INSTITUTO DE SALUD PÚBLICA Las empresas que comercializan DMDIV deben reportar al ISP, todo tipo de cambio considerado como reportable en aquellos DMDIV que cuentan con algún tipo de certificación o registro sanitario emitido por esta institución, según corresponda: - Para el caso de los Certificados de verificación de la conformidad de reactivos de diagnóstico in vitro o Certificado de revisión de antecedentes que acompañan al dispositivo médico de diagnóstico in vitro, a través de la prestación: "Modificación y/o Actualización de Antecedentes de Dispositivos Médicos y Dispositivos Médicos de Diagnóstico in vitro”, Código N° 9200004, disponible a través del siguiente enlace: https://www.ispch.gob.cl/prestacion/9200004/ - Para el caso de Resoluciones de registro sanitario, a través de la prestación: "Modificación de Antecedentes del Registro de Dispositivos Médicos bajo Control Sanitario”, Código N° 9100017, disponible a través del siguiente enlace: https://www.ispch.cl/prestacion/9100017/ 8

ISP — DMDIV technical and legal antecedents — original PDF page 8; original table columns, symbols and diagrams retained.

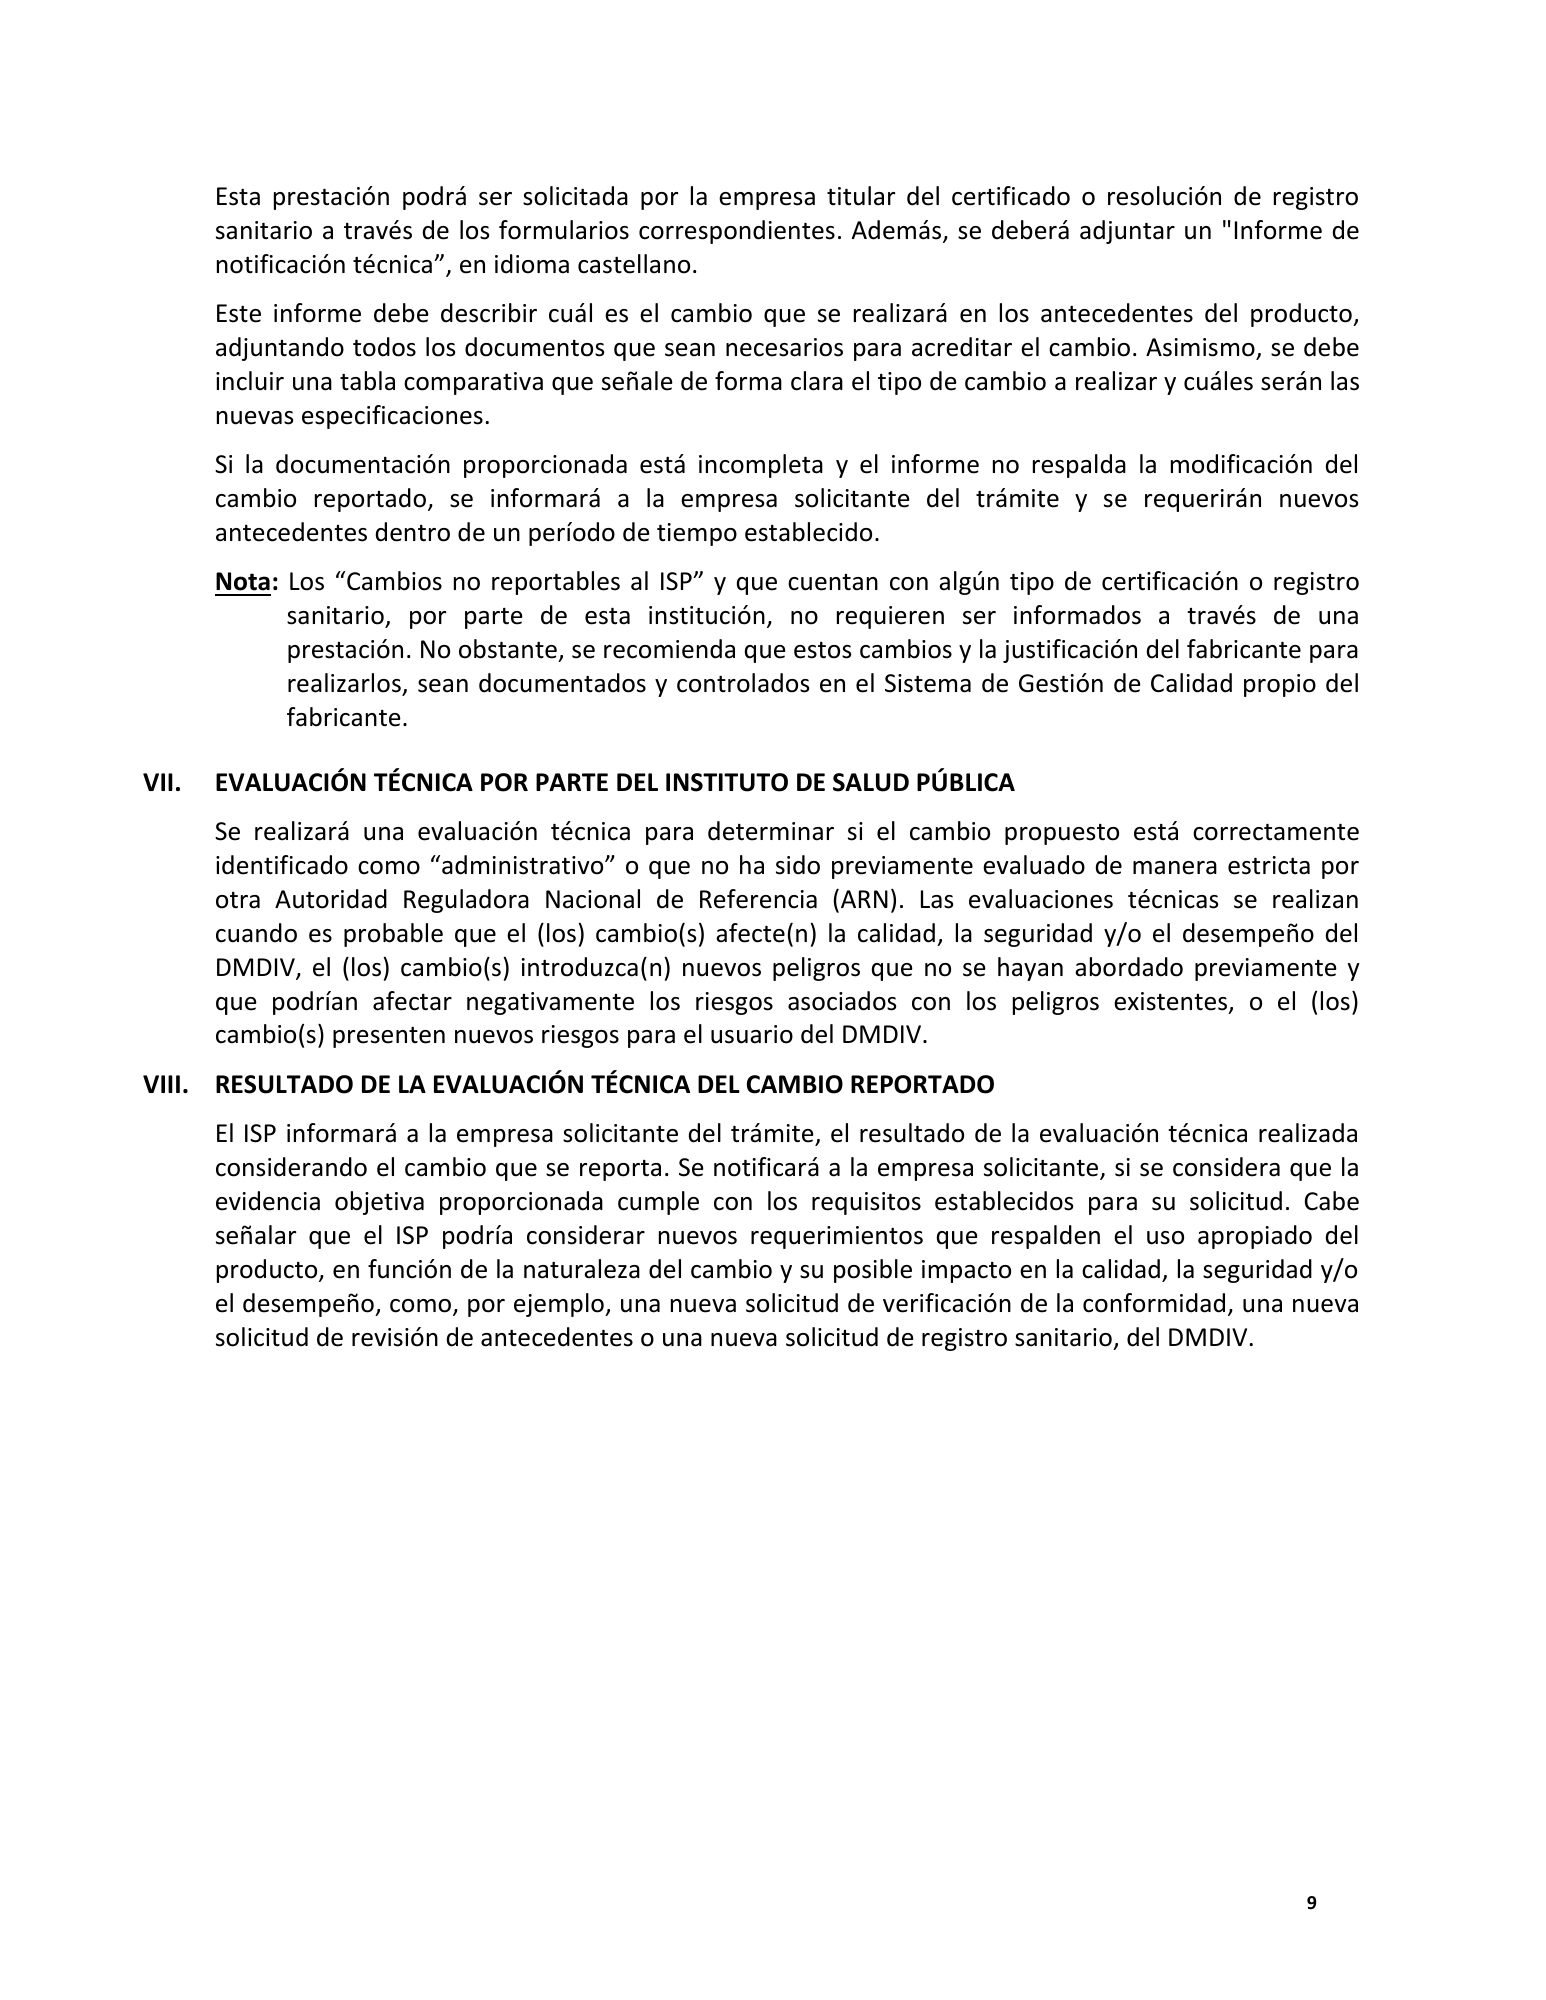
Esta prestación podrá ser solicitada por la empresa titular del certificado o resolución de registro sanitario a través de los formularios correspondientes. Además, se deberá adjuntar un "Informe de notificación técnica”, en idioma castellano. Este informe debe describir cuál es el cambio que se realizará en los antecedentes del producto, adjuntando todos los documentos que sean necesarios para acreditar el cambio. Asimismo, se debe incluir una tabla comparativa que señale de forma clara el tipo de cambio a realizar y cuáles serán las nuevas especificaciones. Si la documentación proporcionada está incompleta y el informe no respalda la modificación del cambio reportado, se informará a la empresa solicitante del trámite y se requerirán nuevos antecedentes dentro de un período de tiempo establecido. Nota: Los “Cambios no reportables al ISP” y que cuentan con algún tipo de certificación o registro sanitario, por parte de esta institución, no requieren ser informados a través de una prestación. No obstante, se recomienda que estos cambios y la justificación del fabricante para realizarlos, sean documentados y controlados en el Sistema de Gestión de Calidad propio del fabricante. VII. EVALUACIÓN TÉCNICA POR PARTE DEL INSTITUTO DE SALUD PÚBLICA Se realizará una evaluación técnica para determinar si el cambio propuesto está correctamente identificado como “administrativo” o que no ha sido previamente evaluado de manera estricta por otra Autoridad Reguladora Nacional de Referencia (ARN). Las evaluaciones técnicas se realizan cuando es probable que el (los) cambio(s) afecte(n) la calidad, la seguridad y/o el desempeño del DMDIV, el (los) cambio(s) introduzca(n) nuevos peligros que no se hayan abordado previamente y que podrían afectar negativamente los riesgos asociados con los peligros existentes, o el (los) cambio(s) presenten nuevos riesgos para el usuario del DMDIV. VIII. RESULTADO DE LA EVALUACIÓN TÉCNICA DEL CAMBIO REPORTADO El ISP informará a la empresa solicitante del trámite, el resultado de la evaluación técnica realizada considerando el cambio que se reporta. Se notificará a la empresa solicitante, si se considera que la evidencia objetiva proporcionada cumple con los requisitos establecidos para su solicitud. Cabe señalar que el ISP podría considerar nuevos requerimientos que respalden el uso apropiado del producto, en función de la naturaleza del cambio y su posible impacto en la calidad, la seguridad y/o el desempeño, como, por ejemplo, una nueva solicitud de verificación de la conformidad, una nueva solicitud de revisión de antecedentes o una nueva solicitud de registro sanitario, del DMDIV. 9

ISP — DMDIV technical and legal antecedents — original PDF page 9; original table columns, symbols and diagrams retained.

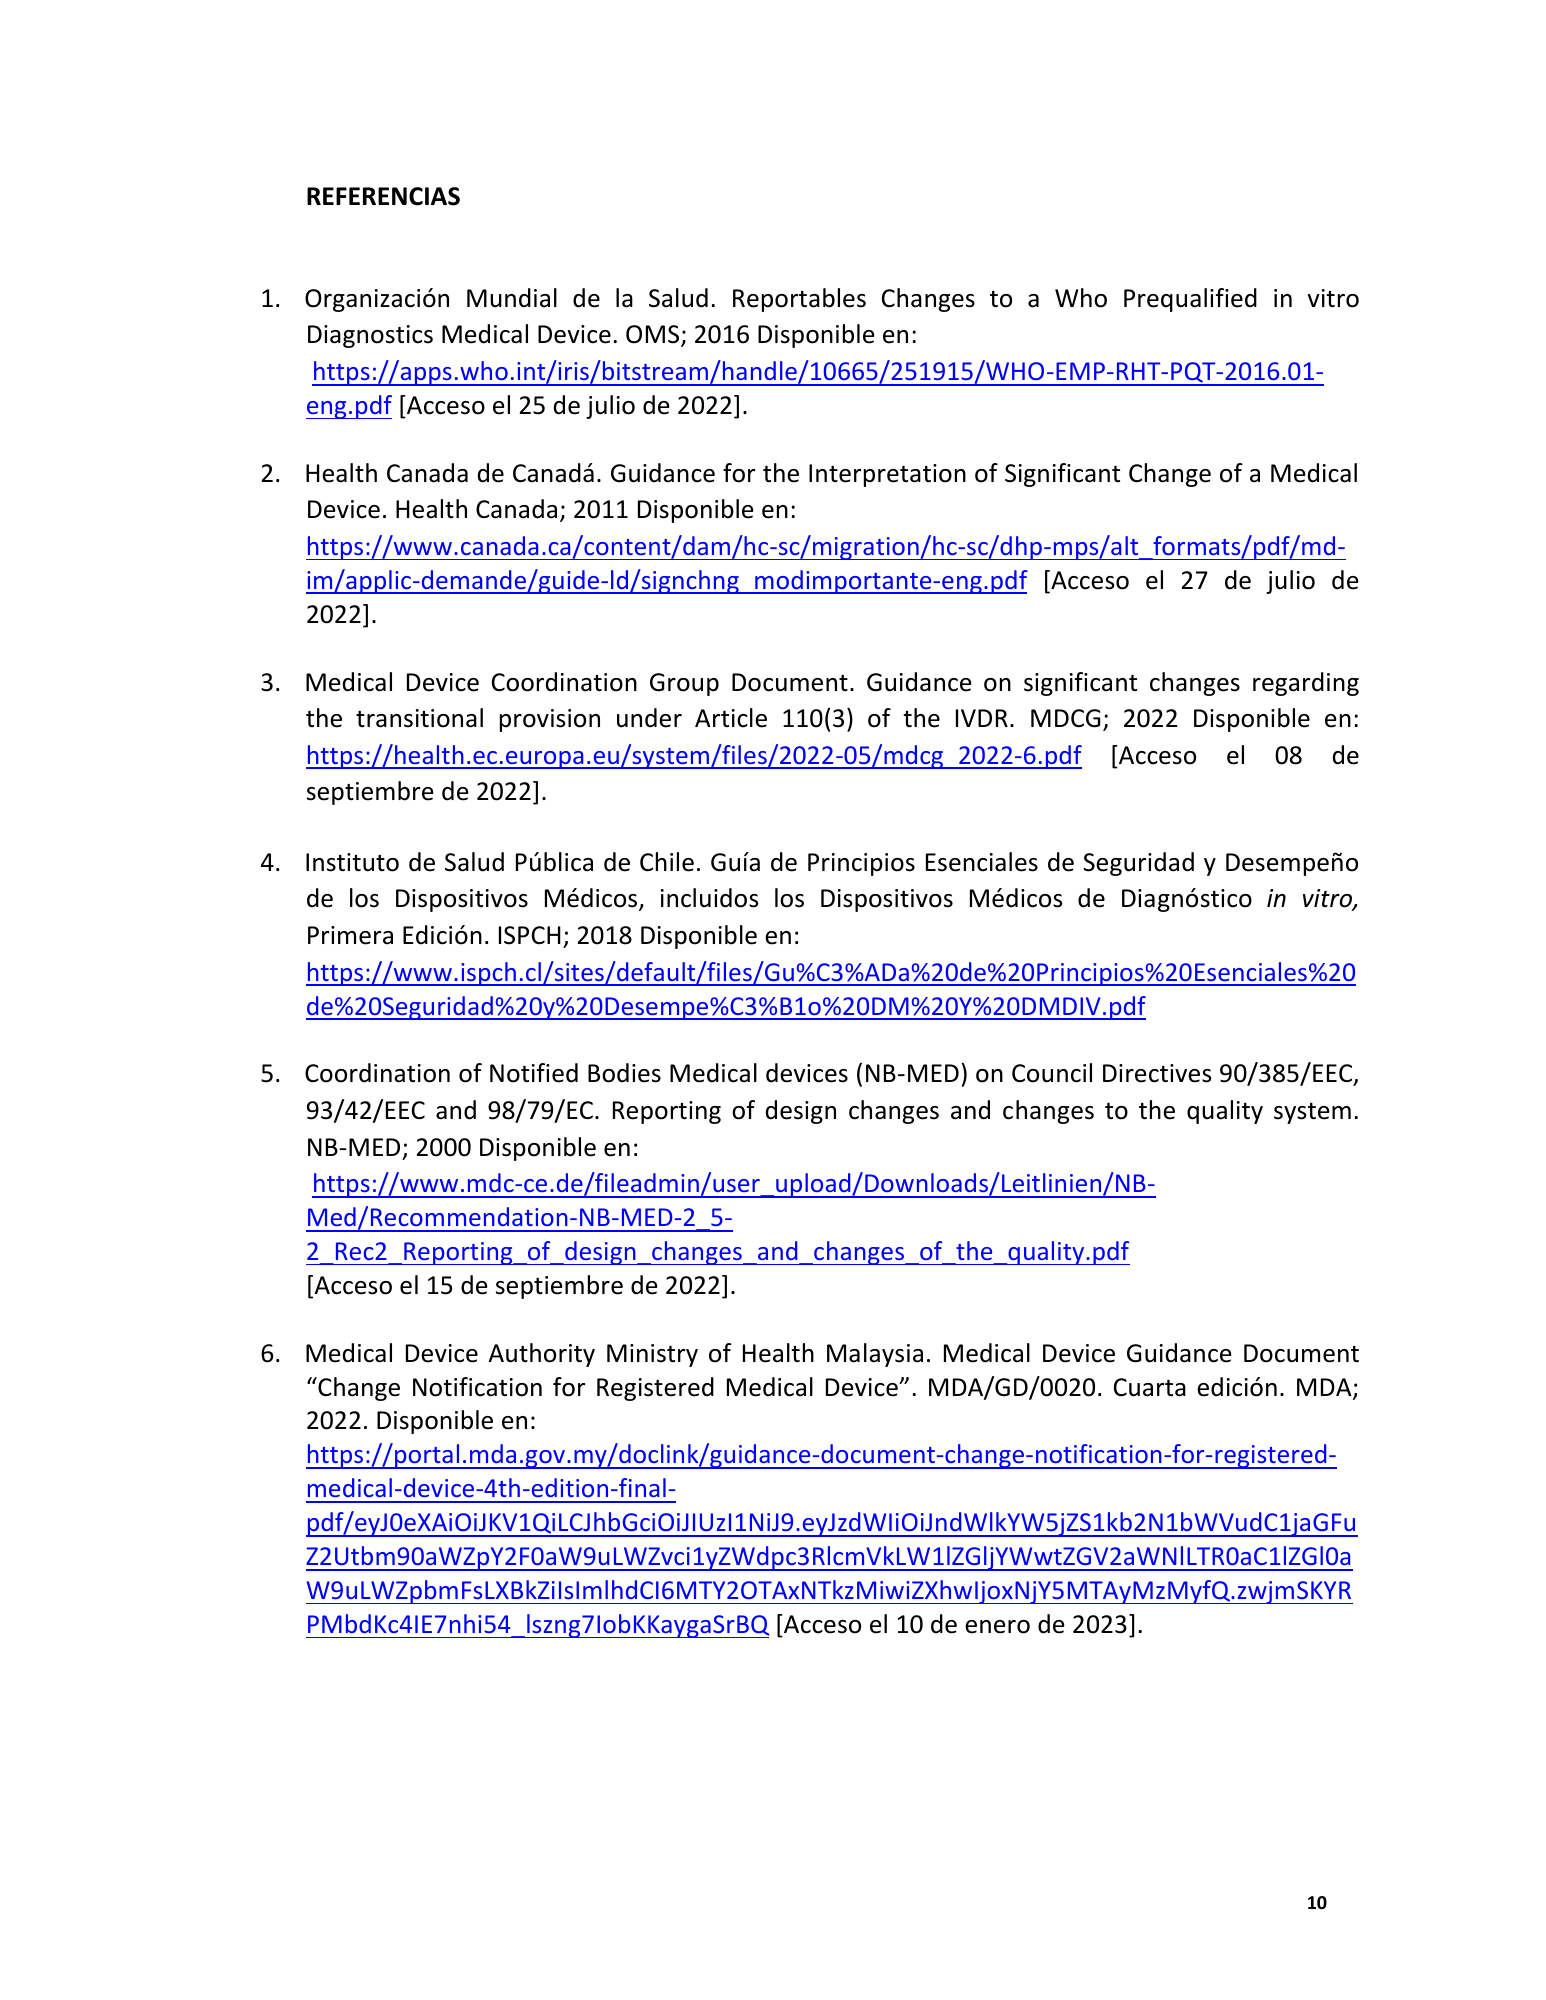
REFERENCIAS 1. Organización Mundial de la Salud. Reportables Changes to a Who Prequalified in vitro Diagnostics Medical Device. OMS; 2016 Disponible en: https://apps.who.int/iris/bitstream/handle/10665/251915/WHO-EMP-RHT-PQT-2016.01- eng.pdf [Acceso el 25 de julio de 2022]. 2. Health Canada de Canadá. Guidance for the Interpretation of Significant Change of a Medical Device. Health Canada; 2011 Disponible en: https://www.canada.ca/content/dam/hc-sc/migration/hc-sc/dhp-mps/alt_formats/pdf/md- im/applic-demande/guide-ld/signchng_modimportante-eng.pdf [Acceso el 27 de julio de 2022]. 3. Medical Device Coordination Group Document. Guidance on significant changes regarding the transitional provision under Article 110(3) of the IVDR. MDCG; 2022 Disponible en: https://health.ec.europa.eu/system/files/2022-05/mdcg_2022-6.pdf [Acceso el 08 de septiembre de 2022]. 4. Instituto de Salud Pública de Chile. Guía de Principios Esenciales de Seguridad y Desempeño de los Dispositivos Médicos, incluidos los Dispositivos Médicos de Diagnóstico in vitro, Primera Edición. ISPCH; 2018 Disponible en: https://www.ispch.cl/sites/default/files/Gu%C3%ADa%20de%20Principios%20Esenciales%20 de%20Seguridad%20y%20Desempe%C3%B1o%20DM%20Y%20DMDIV.pdf 5. Coordination of Notified Bodies Medical devices (NB-MED) on Council Directives 90/385/EEC, 93/42/EEC and 98/79/EC. Reporting of design changes and changes to the quality system. NB-MED; 2000 Disponible en: https://www.mdc-ce.de/fileadmin/user_upload/Downloads/Leitlinien/NB- Med/Recommendation-NB-MED-2_5- 2_Rec2_Reporting_of_design_changes_and_changes_of_the_quality.pdf [Acceso el 15 de septiembre de 2022]. 6. Medical Device Authority Ministry of Health Malaysia. Medical Device Guidance Document “Change Notification for Registered Medical Device”. MDA/GD/0020. Cuarta edición. MDA; 2022. Disponible en: https://portal.mda.gov.my/doclink/guidance-document-change-notification-for-registered- medical-device-4th-edition-final- pdf/eyJ0eXAiOiJKV1QiLCJhbGciOiJIUzI1NiJ9.eyJzdWIiOiJndWlkYW5jZS1kb2N1bWVudC1jaGFu Z2Utbm90aWZpY2F0aW9uLWZvci1yZWdpc3RlcmVkLW1lZGljYWwtZGV2aWNlLTR0aC1lZGl0a W9uLWZpbmFsLXBkZiIsImlhdCI6MTY2OTAxNTkzMiwiZXhwIjoxNjY5MTAyMzMyfQ.zwjmSKYR PMbdKc4IE7nhi54_lszng7IobKKaygaSrBQ [Acceso el 10 de enero de 2023]. 10

ISP — DMDIV technical and legal antecedents — original PDF page 10; original table columns, symbols and diagrams retained.