Searchable PDF text layer
2022 CARTILLA PARA EL CORRECTO DILIGENCIAMIENTO DE LOS FORMULARIOS DE REGISTRO SANITARIO, PERMISO DE COMERCIALIZACIÓN, RENOVACIÓN Y MODIFICACIÓN DE DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.
Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.
2022 CARTILLA PARA EL CORRECTO DILIGENCIAMIENTO DE LOS FORMULARIOS DE REGISTRO SANITARIO, PERMISO DE COMERCIALIZACIÓN, RENOVACIÓN Y MODIFICACIÓN DE DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS
Elaborado por: Pasante del Grupo de Registro Sanitario Ángela Liliana González Rodríguez Estudiante de Ingeniería Biomédica de la Universidad Manuela Beltrán Colaboradores: Directora Técnica de la Dirección de Dispositivos Médicos y Otras Tecnologías Lucía Ayala Rodríguez Química Farmacéutica Coordinadora del Grupo de Registro Sanitario Profesional Especializado Eleonora Celis Cañas Abogada Profesional especializado Mabel Constanza Barbosa Romero Ingeniera Química Profesional especializado Yenny Paola Sánchez Obando Ingeniera Biomédica Contratista Yerly Tatiana Díaz Gómez Ingeniera Biomédica Profesional Universitario Alejandro José González Rojas Abogado Contratista Raúl Alejandro Olaya Álvarez Abogado Contratista William Andersson Sandoval Sánchez Ingeniero Electrónico Contratista Marcelo Antonio Bermúdez Romero Médico 1ra edición. Cartilla Digital. Instituto Nacional de Vigilancia de Medicamentos y Alimentos - INVIMA Bogotá D.C. 2022 2
CONTENIDO INTRODUCCIÓN. .................................................................................................................................................4 Definiciones..............................................................................................................................................................5 Conceptos a tener en cuenta. .................................................................................................................................10 Clasificación del dispositivo. ..................................................................................................................................14 FORMULARIOS......................................................................................................................................................28 1. Formulario de información básica.. ..................................................................................................................28 1.1 Datos del titular..................................................................................................................................................30 1.2 Datos del responsable de la transacción bancaria. ........................................................................................32 2. Formulario de expedición de registro sanitario...............................................................................................33 3. Formulario renovación de registro sanitario. ..................................................................................................36 4. Formulario de equipos biomédicos...................................................................................................................39 5. Formulario de renovación de equipos biomédicos. ........................................................................................42 Selección del tipo de trámite y el riesgo del producto. .......................................................................................45 Modalidades. ............................................................................................................................................................45 Datos del fabricante,importador y acondicionador. ...........................................................................................47 Vida útil.....................................................................................................................................................................49 Código internacional...............................................................................................................................................49 Nombre del producto. .............................................................................................................................................49 Marca del producto..................................................................................................................................................50 Indicaciones y usos. .................................................................................................................................................50 Presentación comercial. ..........................................................................................................................................50 Partes, componentes y composición. ....................................................................................................................51 Referencias................................................................................................................................................................51 Observaciones. .........................................................................................................................................................52 Número de expediente, número de registro y vigencia. .....................................................................................52 Sistemas de equipos biomédicos............................................................................................................................52 Tipos de equipos biomédicos.................................................................................................................................52 Documentos anexos y otros elementos del trámite.............................................................................................53 Firmas del documento. ...........................................................................................................................................53 6. Formulario de modificaciones equipos biomédicos.. .....................................................................................54 Nombre del producto para la modificación. ........................................................................................................61 Información de la modificación.............................................................................................................................61 Autoridades y/o agencias sanitarias a nivel mundial. .........................................................................................64 3
INTRODUCCIÓN El Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, fue creado a partir de la expedición de la Ley 100 de 1993, por la cual se crea el sistema de seguridad social integral, causando una reorganización en la prestación de los servicios de salud, que da como resultado en el Artículo 245 la orden para la construcción del Invima como un establecimiento público de orden nacional, que realizará el control de calidad y vigilancia sanitaria de medicamentos, productos biológicos, alimentos, bebidas, cosméticos, dispositivos y elementos médico-quirúrgicos, odontológicos, reactivos de diagnóstico y otros que puedan tener impacto en la salud de los colombianos. El Invima cuenta con seis Direcciones entre las que está la Dirección de Dispositivos Médicos y Otras Tecnologías (DDMOT) que se subdivide en cuatro grupos, uno de ellos es el grupo de Registro Sanitario, donde se realiza la expedición de los registros sanitarios y/o permisos de comercialización para dispositivos médicos, equipos biomédicos y reactivos de diagnostivo in vitro, previo a la verificación del cumplimiento de los requisitos técnico-legales y sanitarios establecidos en el Decreto 4725 de 2005, siendo el registro sanitario y/o permiso de comercialización un documento que facultan a una persona natural o jurídica para producir, comercializar, importar, exportar, envasar, procesar, expender y/o almacenar un dispositivo médico. En este contexto, se presenta a la comunidad en general la CARTILLA PARA EL CORRECTO DILIGENCIAMIENTO DE LOS FORMULARIOS DE REGISTRO SANITARIO, PERMISO DE COMERCIALIZACIÓN, RENOVACIÓN Y MODIFICACIÓN DE DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS, la cual tiene como propósito ser una guía de orientación para el correcto diligenciamiento de los formularios que son presentados por los establecimientos importadores y fabricantes dedicados a importar, fabricar y comercializar dispositivos médicos y equipos biomédicos en el territorio nacional. 4
DEFINICIONES Accesorio. El destinado especialmente por el fabricante para ser utilizado en forma conjunta con un dispositivo médico, para que este último, pueda emplearse de conformidad con la finalidad prevista para el producto por el fabricante del mismo. Señalada en el Artículo 2 del Decreto 4725 de 2005. Acondicionamiento. Son todas las operaciones por las cuales un dispositivo médico se empaca y rotula para su distribución. Señalada en el Artículo 2 del Decreto 4725 de 2005. Buenas Prácticas de Manufactura de Dispositivos Médicos, BPM. Son los procedimientos y métodos utilizados para asegurar la calidad durante la manufactura, el empaque, almacenamiento y la instalación de los dispositivos médicos para uso humano. Estos procedimientos se refieren a la estructura organizacional, responsabilidades, procesos y recursos para implementar los requisitos de calidad asociados con el dispositivo médico. Señalada en el Artículo 2 del Decreto 4725 de 2005. Certificado de Capacidad de Almacenamiento y Acondicionamiento, CCAA. Es el acto administrativo que expide el Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, a los importadores de dispositivos médicos, en el que consta el cumplimiento de las condiciones sanitarias para el almacenamiento y/o acondicionamiento, control de calidad, de dotación y recurso humano, que garantizan su buen funcionamiento, así como la capacidad técnica y la calidad de los mismos. Señalada en el Artículo 2 del Decreto 4725 de 2005. Certificado de Cumplimiento de Buenas Prácticas de Manufactura, CCBPM. Es el acto administrativo que expide el Invima, para los fabricantes de dispositivos médicos, en el cual se hace constar que el establecimiento fabricante cumple con las Buenas Prácticas de Manufactura de Dispositivos Médicos expedidas por el Ministerio de la Protección Social. Señalada en el Artículo 2 del Decreto 4725 de 2005. Concepto Técnico de las Condiciones Sanitarias. Es el documento expedido por el Invima, en el que consta el cumplimiento de las condiciones higiénicas, técnicas, locativas, de dotación, recursos humanos y de control de calidad que garantizan el buen funcionamiento del establecimiento fabricante, así como la capacidad técnica y la calidad de los productos que allí se elaboran, el cual regirá hasta tanto se certifique el Cumplimiento de las Buenas Prácticas de Manufactura de Dispositivos Médicos, BPM. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo Médico Activo Terapéutico. Cualquier dispositivo médico activo utilizado sólo o en combinación con otros dispositivos médicos, destinado a sostener, modificar, sustituir o restaurar funciones o estructuras biológicas en el contexto del tratamiento o alivio de una enfermedad, lesión o deficiencia. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo Médico Activo. Cualquier dispositivo médico cuyo funcionamiento dependa de una fuente de energía eléctrica o de cualquier fuente de energía distinta de la generada directamente por el cuerpo humano o por la gravedad, y que actúa mediante la conversión de dicha energía. No se considerarán dispositivos médicos activos, los productos sanitarios destinados a transmitir, sin ninguna modificación significativa, energía, sustancias u otros elementos de un dispositivo médico activo al paciente. Señalada en el Artículo 2 del Decreto 4725 de 2005. 5
Dispositivo médico combinado. Se considera dispositivo médico combinado, un dispositivo que forme con un fármaco, un solo producto destinado a ser utilizado exclusivamente en esta combinación. Si la función principal tiene una acción farmacológica, será evaluado bajo las disposiciones del Decreto 677 de 1995 o las normas que lo modifiquen, adicionen o sustituyan. Si la función principal es la de ser dispositivo y la del fármaco, accesoria, se regirá por lo dispuesto en el presente decreto con la verificación de calidad y seguridad del medicamento. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo médico implantable. Cualquier dispositivo médico diseñado para ser implantado totalmente en el cuerpo humano o para sustituir una superficie epitelial o la superficie ocular mediante intervención quirúrgica y destinado a permanecer allí después de la intervención por un período no menor de treinta (30) días. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo médico invasivo de tipo quirúrgico. Dispositivo médico invasivo que penetra en el interior del cuerpo a través de la superficie corporal por medio de una intervención quirúrgica. Para los efectos del presente decreto, los dispositivos médicos distintos de los aludidos en esta definición y cuya penetración no se produzca a través de uno de los orificios corporales reconocidos, serán considerados productos invasivos de tipo quirúrgico. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo médico invasivo. El que penetra parcial o completamente en el interior del cuerpo, bien por un orificio corporal o bien a través de la superficie corporal. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo médico quirúrgico reutilizable. Instrumento destinado a fines quirúrgicos para cortar, perforar, cerrar, escarificar, raspar, pinzar, retraer, recortar u otros procedimientos similares, sin estar conectado a ningún dispositivo médico activo y que puede volver a utilizarse una vez efectuados todos los procedimientos pertinente. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivo médico terminado. Es el que se encuentra en su empaque definitivo, apto para ser usado y listo para su distribución comercia. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivos con superficie de contacto. Son aquellos que incluyen contacto con piel, membrana mucosa y superficies abiertas o comprometidas. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivos de comunicación interna y externa. Incluyen los dispositivos que entran en contacto directo con la corriente sanguínea o sangre, fluidos corporales o aquellos que se comunican con tejidos, huesos y con el sistema pulpa/dentina. Señalada en el Artículo 2 del Decreto 4725 de 2005. Dispositivos médicos. Cualquier instrumento, aparato, máquina, software, equipo biomédico u otro artículo similar o relacionado, utilizado solo o en combinación, incluyendo sus componentes, partes, accesorios y programas informáticos que intervengan en su correcta aplicación propuesta por el fabricante para su uso en: Diagnóstico, prevención, tratamiento, alivio de una enfermedad o compensación de una lesión o de una deficiencia, investigación, sustitución, modificación o soporte de la estructura anatómica o de un proceso fisiológico. Señalada en el Artículo 2 del Decreto 4725 de 2005. Equipo biomédico nuevo. Se aplica a aquellos equipos que no han sido usados y que no tengan más de dos (2) años desde la fecha de su fabricación. Señalada en el Artículo 2 del Decreto 4725 de 2005. 6
Equipo biomédico. Dispositivo médico operacional y funcional que reúne sistemas y subsistemas eléctricos, electrónicos o hidráulicos, incluidos los programas informáticos que intervengan en su buen funcionamiento, destinado por el fabricante a ser usado en seres humanos con fines de prevención, diagnóstico, tratamiento o rehabilitación. No constituyen equipo biomédico, aquellos dispositivos médicos implantados en el ser humano o aquellos destinados para un sólo uso. Señalada en el Artículo 2 del Decreto 4725 de 2005. Estabilidad. Propiedad del dispositivo médico de mantener sus características originales enel tiempo de vida útil dentro de las especificaciones establecidas de calidad. Señalada en el Artículo 2 del Decreto 4725 de 2005. Estudio clínico. Cualquier investigación que se realice en seres humanos con intención de descubrir o verificar los efectos clínicos o cualquier otro efecto de los dispositivos médicos y/o identificar cualquier reacción adversa, con el objeto de comprobar su seguridad y/o eficacia. Señalada en el Artículo 2 del Decreto 4725 de 2005. Etiqueta. Información escrita, impresa o gráfica que aparece sobre el Dispositivo Médico. Señalada en el Artículo 2 del Decreto 4725 de 2005. Fabricante. Es la persona natural o jurídica responsable del diseño, fabricación, empaque acondicionamiento y etiquetado de un dispositivo médico. El fabricante será el responsable del producto final, independientemente que las etapas mencionadas sean hechas por la misma persona o en su nombre, por un tercero. Señalada en el Artículo 2 del Decreto 4725 de 2005. Factor de riesgo. Situación, característica o atributo que condiciona una mayor probabilidad de experimentar un daño a la salud de una o varias personas. Señalada en el Artículo 2 de la Resolución 4816 de 2008. Fecha de expiración o caducidad. Es la que indica el tiempo máximo dentro del cual se garantizan las especificaciones de calidad de un producto establecidas para su utilización. Señalada en el Artículo 2 del Decreto 4725 de 2005. Finalidad prevista. La utilización a la que se destina el dispositivo médico según las indicaciones proporcionadas por el fabricante en el etiquetado, las instrucciones de utilización y/o material publicitario, las cuales deben ser acordes con las autorizadas en el respectivo registro sanitario o en el permiso de comercialización. Señalada en el Artículo 2 del Decreto 4725 de 2005. Granel. La carga a granel es aquella que se transporta en grandes cantidades sin empaque primario, ni etiquetado individual, donde el propio medio de transporte ejerce de recipiente. Señalada en el Artículo 2 del Decreto 4725 de 2005. Importación temporal de equipo biomédico a corto plazo. Es aquella que se realiza cuando el equipo biomédico se importa para atender una finalidad específica que determine su corta permanencia en el país. El plazo máximo de importación será de seis (6) meses contados a partir del levante de la mercancía, prorrogables por la autoridad aduanera por tres (3) meses más. Señalada en el Artículo 2 del Decreto 4725 de 2005. Importación temporal de equipo biomédico a largo plazo. Es aquella que se realiza cuando se trate de equipo biomédico contemplado como un bien de capital, sus piezas y accesorios necesarios para su normal funcionamiento que vengan en el mismo embarque. El plazo máximo de esta importación será de cinco (5) años contados a partir del levante de la mercancía. Señalada en el Artículo 2 del Decreto 4725 de 2005. 7
Importador. Cualquier persona natural o jurídica que ingresa al territorio nacional dispositivos médicos, con fines de comercialización, sin considerar si es a su vez usuario de dichos productos. Señalada en el Artículo 2 de la Resolución 4002 de 2007. Lote. Una cantidad definida de materia prima, material de envasado o producto procesado en un sólo proceso o en una serie de procesos, de tal manera que pueda esperarse que sea homogéneo. En el caso de un proceso continuo de fabricación, el lote debe corresponder a una fracción definida de la producción, que se caracterice por la homogeneidad que se busca en el dispositivo médico. El lote puede ser subdividido. Artículo 2 del Decreto 4725 de 2005. Modelo. Es la designación mediante números, letras o su combinación con la cual se identifica el diseño y la composición de un equipo biomédico. Artículo 2 del Decreto 4725 de 2005. Número de lote o serie. Designación (mediante números, letras o ambos) del lote o serie de dispositivos médicos que, en caso de necesidad, permita localizar y revisar todas las operaciones de fabricación e inspección practicadas durante su producción y permitiendo su trazabilidad. Artículo 2 del Decreto 4725 de 2005. Permiso de comercialización. Los equipos biomédicos de tecnología controlada para su producción, importación, exportación, comercialización y venta en el país requieren el permiso de comercialización, el cual se otorgará por el Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, de acuerdo con los requisitos y procedimiento señalados en el Decreto 4725 de 2005. Los equipos biomédicos de tecnología controlada que utilizan radiaciones, deberán contar con una autorización emitida por la autoridad competente en la materia, para el manejo de esta clase de equipos. Artículo 2 del Decreto 4725 de 2005. El número del permiso de comercialización va antecedido de la sigla EBC. Precauciones. Medidas de seguridad que se deben cumplir al usar todo dispositivo médico Artículo 2 del Decreto 4725 de 2005. Presentación Comercial. Es la definición del número de unidades/contenido por empaque/envase como el fabricante y/o importador comercializan el producto al mercado y se encuentra autorizado en el registro sanitario. Artículo 2 del Decreto 4725 de 2005. Referencia. Variante cualitativa o de diseño de un producto, empleado para un mismo uso y que corresponde a un mismo titular y fabricantes. Artículo 2 del Decreto 4725 de 2005. Registro sanitario. Es el documento público expedido por el Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, previo el procedimiento tendiente a verificar el cumplimiento de los requisitos técnico-legales y sanitarios establecidos en el decreto 4725 de 2005, el cual faculta a una persona natural o jurídica para producir, comercializar, importar, exportar, envasar, procesar, expender y/o almacenar un dispositivo médico. Artículo 2 del Decreto 4725 de 2005. El número del registro sanitario va antecedido por la sigla DM. Riesgo. Posibilidad o probabilidad de que pueda producirse un daño, para el paciente y para el personal que lo manipula. Artículo 2 de la Resolución 4816 de 2008. Seguridad. Es la característica de un dispositivo médico, que permite su uso sin mayores posibilidades de causar efectos adversos. Artículo 2 del Decreto 4725 de 2005. 8
Semielaborar. Todo proceso de fabricación que permita la obtención de un dispositivo médico hasta su envase o empaque. Artículo 2 del Decreto 4725 de 2005. Sistema circulatorio central. Corresponde a los siguientes vasos: arteria pulmonar, aorta ascendente, arterias coronarias, arteria carótida común, arteria carótida externa e interna, arterias cerebrales, tronco braquiocefálico, vena cordis (coronaria mayor y seno coronario), vena pulmonar, vena cava superior e inferior. Señalada en el Artículo 2 del Decreto 4725 de 2005. Sistema nervioso central. Para efectos de este decreto se entiende como sistema nervioso central, el encéfalo, la médula espinal y las meninges. Señalada en el Artículo 2 del Decreto 4725 de 2005. Tarjeta de implante. Documento donde se registra el nombre y modelo del dispositivo médico, número de lote o número de serie, dirección del fabricante, el nombre de la institución en donde se realizó el implante y la fecha del mismo, así como la identificación del paciente. Señalada en el Artículo 2 del Decreto 4725 de 2005. 9
CONCEPTOS A TENER EN CUENTA Autos de requerimiento: Un auto de requerimiento es un documento expedido por el Invima, mediante el cual se le solicita por única vez al interesado aclarar, adicionar o corregir la información que se aportó con la solicitud inicial del registro sanitario, permiso de comercialización o modificación, quien tendrá un plazo de noventa (90) días hábiles contados a partir de la comunicación, para allegar la información solicitada. 1. Control posterior de registro sanitario automático riesgo I y IIA y modificaciones Para el caso en que la respuesta al auto de requerimiento sea satisfactoria, se procederá con el archivo del trámite y su respectiva notificación al interesado. En caso contrario, si se considera insatisfactoria o se allega fuera de los términos legales (90 días hábiles), se procederá a la suspensión del registro sanitario. En este sentido, si el registro se suspende, el usuario tendrá 3 meses contados a partir de la fecha de notificación de la resolución de suspensión para solicitar el levantamiento y allegar la documentación requerida en dicha resolución. Ahora bien, si la información aportada es insatisfactoria o no se allega dentro los términos legales, se procederá con la con la cancelación del registro. 2. Registro sanitario y/o permisos de comercialización de riesgo IIB y III • Para el caso en que la respuesta allegada por el interesado se considere satisfactoria, se procederá a otorgar el registro sanitario y/o permiso de comercialización mediante acto administrativo motivado. • Si el interesado no allega la respuesta al requerimiento o se aporta fuera de los términos legales (90 días hábiles), se entenderá que desiste del trámite y, en consecuencia, el Invima procederá a declarar el desistimiento de la solicitud del registro sanitario y/o permiso de comercialización, sin que haya lugar a la devolución del dinero correspondiente a la tarifa. • Si la respuesta se considera insatisfactoria, se procederá a negar el registro sanitario y/o permiso de comercialización mediante acto administrativo motivado. Certificado de Venta Libre, CVL. Es el documento expedido por la autoridad sanitaria competente del país de origen o país de referencia, donde certifica que el producto ha sido autorizado para la comercialización y producción dentro del territorio del país de origen o país de referencia. Adicionalmente, el certificado deberá indicar el nombre del producto, nombre del fabricante y su domicilio. Para conocer las autoridades y/o agencias sanitarias competentes para expedir los certificados de venta libre, CVL, vaya a la sección “Autoridades y/o agencias sanitarias a nivel mundial” en la página 64 de la presente cartilla Clasificación de los registros sanitarios. La clasificación de los registros sanitarios expedidos por el Invima, según los artículos 16 y 17 del Decreto 4725 de 2005 y Decreto 582 de 2017, son los siguientes: 10
• Registro sanitario: Los dispositivos médicos y equipos biomédicos que no sean de tecnología controlada de clases IIb y III, requieren para su producción, importación, exportación, procesamiento, envase, empaque, almacenamiento, expendio y comercialización de registro sanitario expedido por el Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, previo el cumplimiento de los requisitos técnicos-científicos, sanitarios y de calidad previstos en el Decreto 4725 de 2005. El número del registro sanitario va antecedido por la sigla DM. • Registro sanitario automático: Los dispositivos médicos y equipos biomédicos que no sean de tecnología controlada de clases I y IIa, requieren para su producción, importación, exportación, procesamiento, envase, empaque, almacenamiento, expendio y comercialización de registro sanitario automático expedido por el Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, previo el cumplimiento de los requisitos señalados en el Decreto 4725 de 2005 y Decreto 582 de 2017. El número del registro sanitario va antecedido por la sigla DM. Empaque o envase primario. Elementos como (recipiente, envoltura, bolsa, blíster, caja, etc.) siempre que estén en contacto directo con el dispositivo médico. Empaque o envase secundario. Elementos que hacen parte del empaque en el cual se comercializa el dispositivo médico y que no están en contacto directo con el dispositivo médico. Envase o empaque múltiple Hace referencia a cualquier recipiente o envoltura en el que se encuentran incluidos dos o más envases primarios o secundarios en su contenido. 11
PARA EL MANEJO DE ESTA GUÍA... Encontrará estos 2 botones que funcionan de la siguiente manera: Lo llevará a la sección correspondiente donde encontrará mayor información Lo remitirá a la página de formularios (Página 28) Para que estos sean funcionales se debe usar el lector de PDF de ADOBE ACROBAT. 12
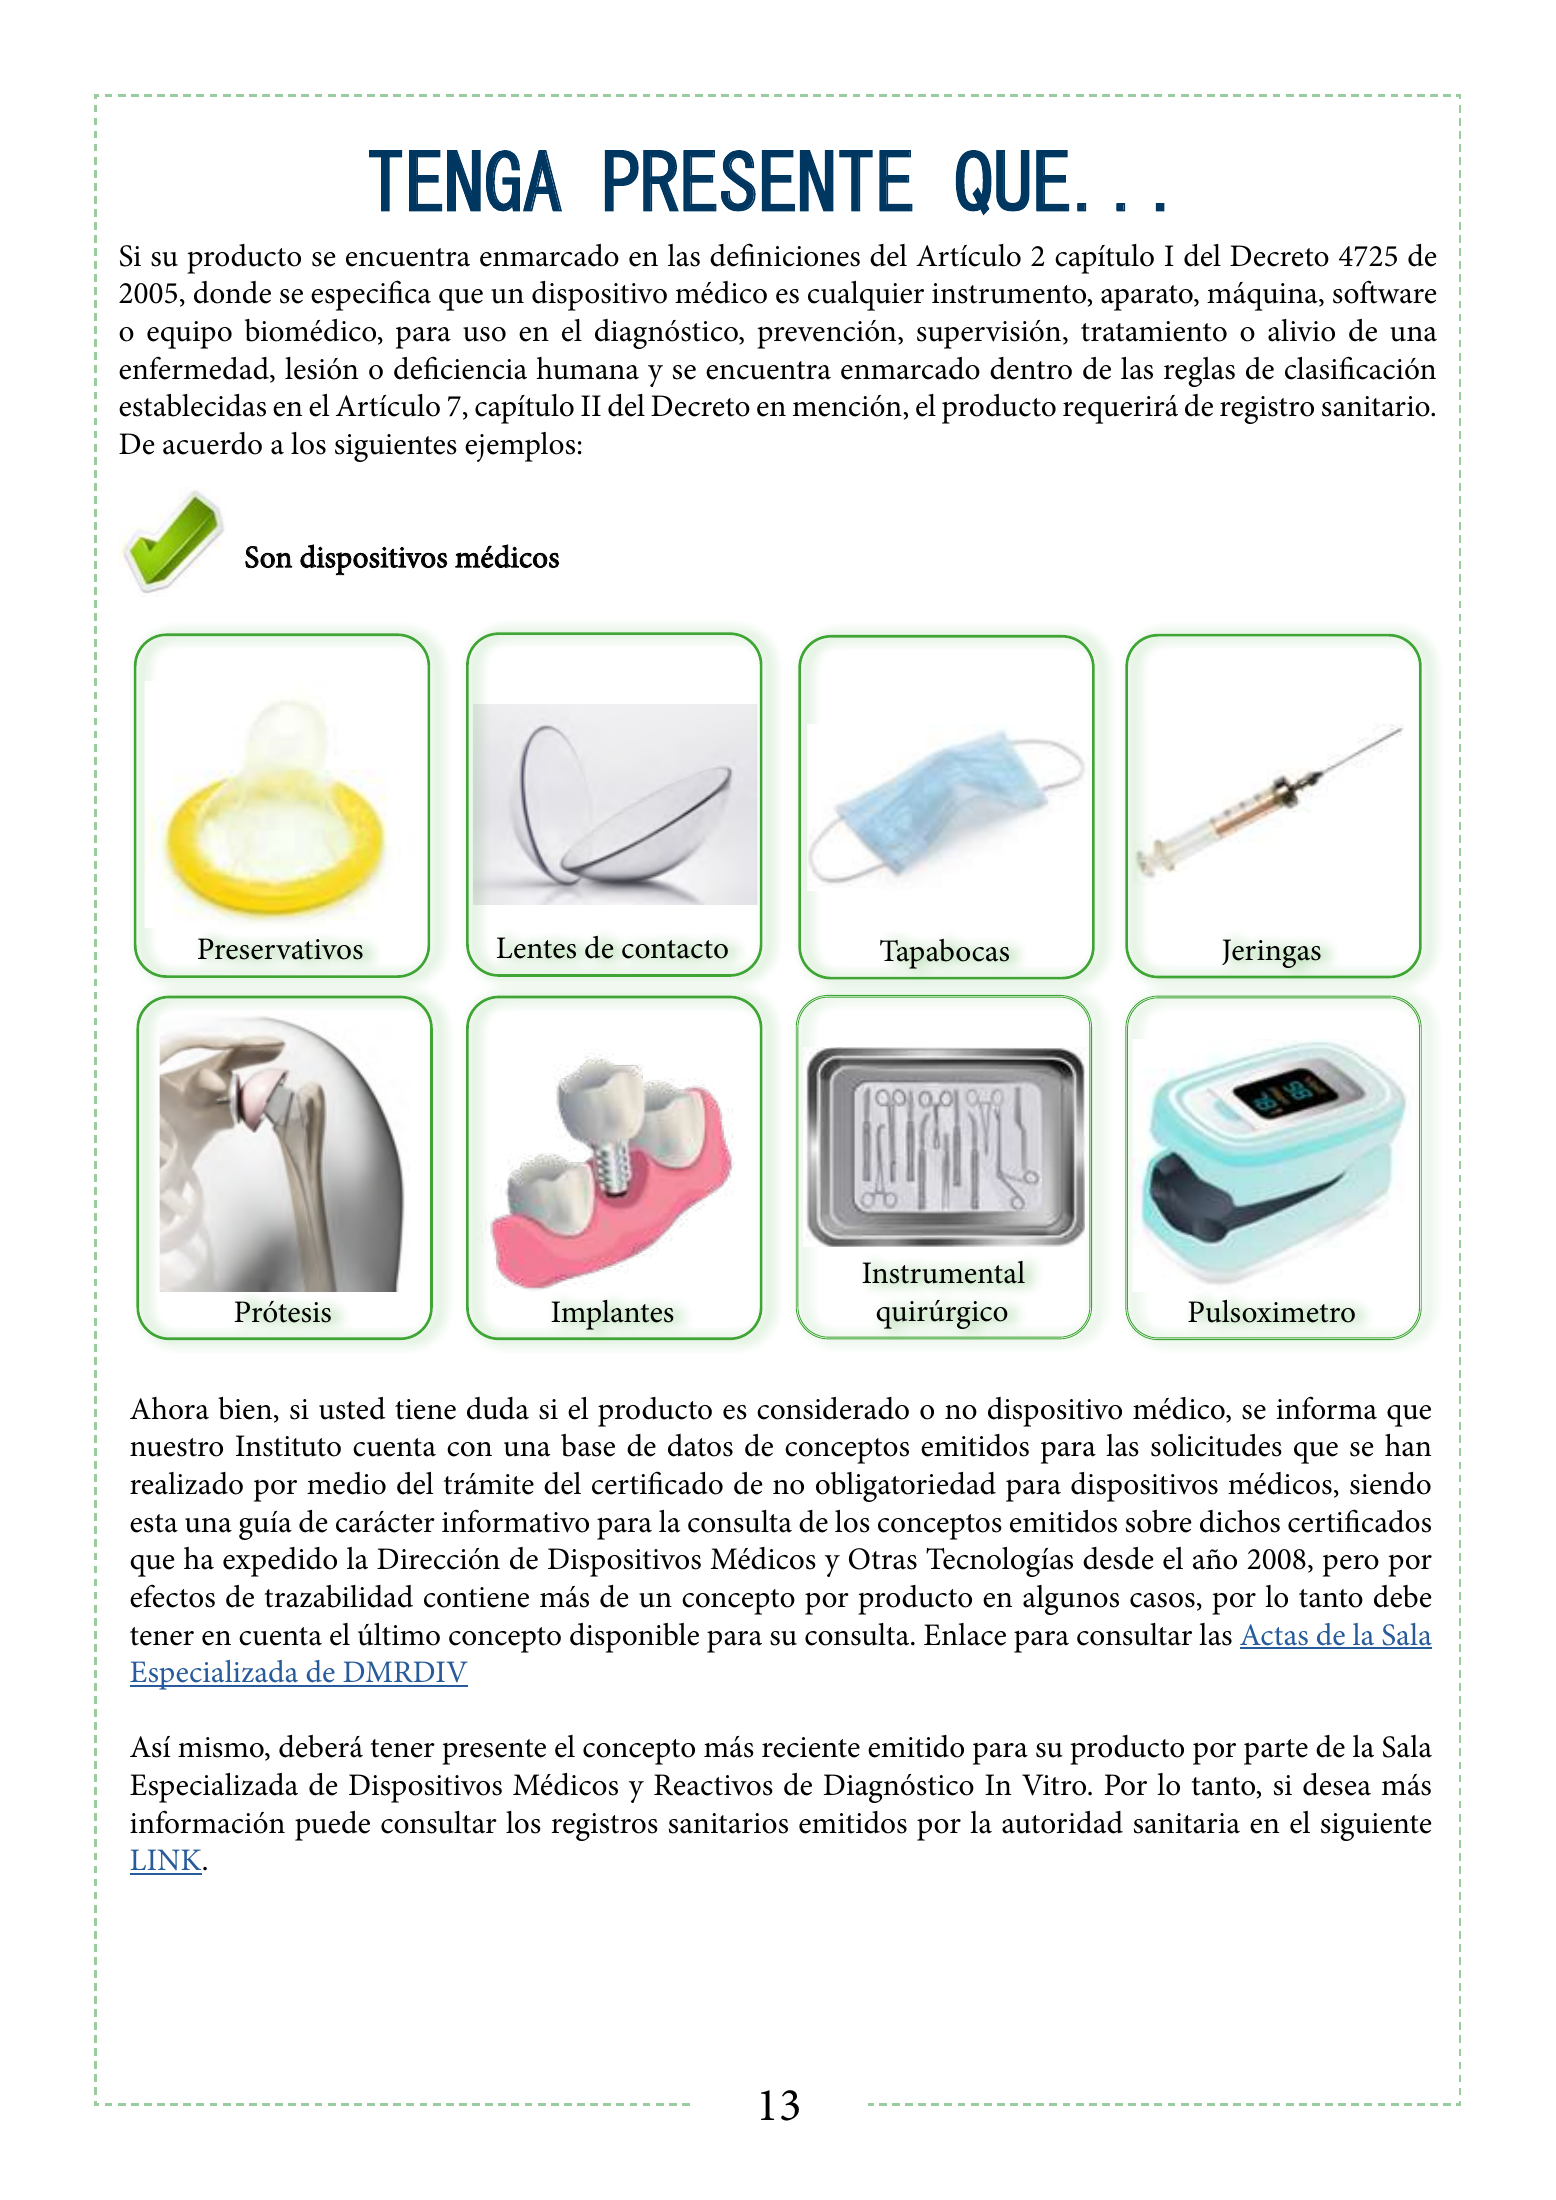
TENGA PRESENTE QUE... Si su producto se encuentra enmarcado en las definiciones del Artículo 2 capítulo I del Decreto 4725 de 2005, donde se especifica que un dispositivo médico es cualquier instrumento, aparato, máquina, software o equipo biomédico, para uso en el diagnóstico, prevención, supervisión, tratamiento o alivio de una enfermedad, lesión o deficiencia humana y se encuentra enmarcado dentro de las reglas de clasificación establecidas en el Artículo 7, capítulo II del Decreto en mención, el producto requerirá de registro sanitario. De acuerdo a los siguientes ejemplos: Son dispositivos médicos Preservativos Lentes de contacto Tapabocas Jeringas Instrumental Prótesis Implantes quirúrgico Pulsoximetro Ahora bien, si usted tiene duda si el producto es considerado o no dispositivo médico, se informa que nuestro Instituto cuenta con una base de datos de conceptos emitidos para las solicitudes que se han realizado por medio del trámite del certificado de no obligatoriedad para dispositivos médicos, siendo esta una guía de carácter informativo para la consulta de los conceptos emitidos sobre dichos certificados que ha expedido la Dirección de Dispositivos Médicos y Otras Tecnologías desde el año 2008, pero por efectos de trazabilidad contiene más de un concepto por producto en algunos casos, por lo tanto debe tener en cuenta el último concepto disponible para su consulta. Enlace para consultar las Actas de la Sala Especializada de DMRDIV Así mismo, deberá tener presente el concepto más reciente emitido para su producto por parte de la Sala Especializada de Dispositivos Médicos y Reactivos de Diagnóstico In Vitro. Por lo tanto, si desea más información puede consultar los registros sanitarios emitidos por la autoridad sanitaria en el siguiente LINK. 13
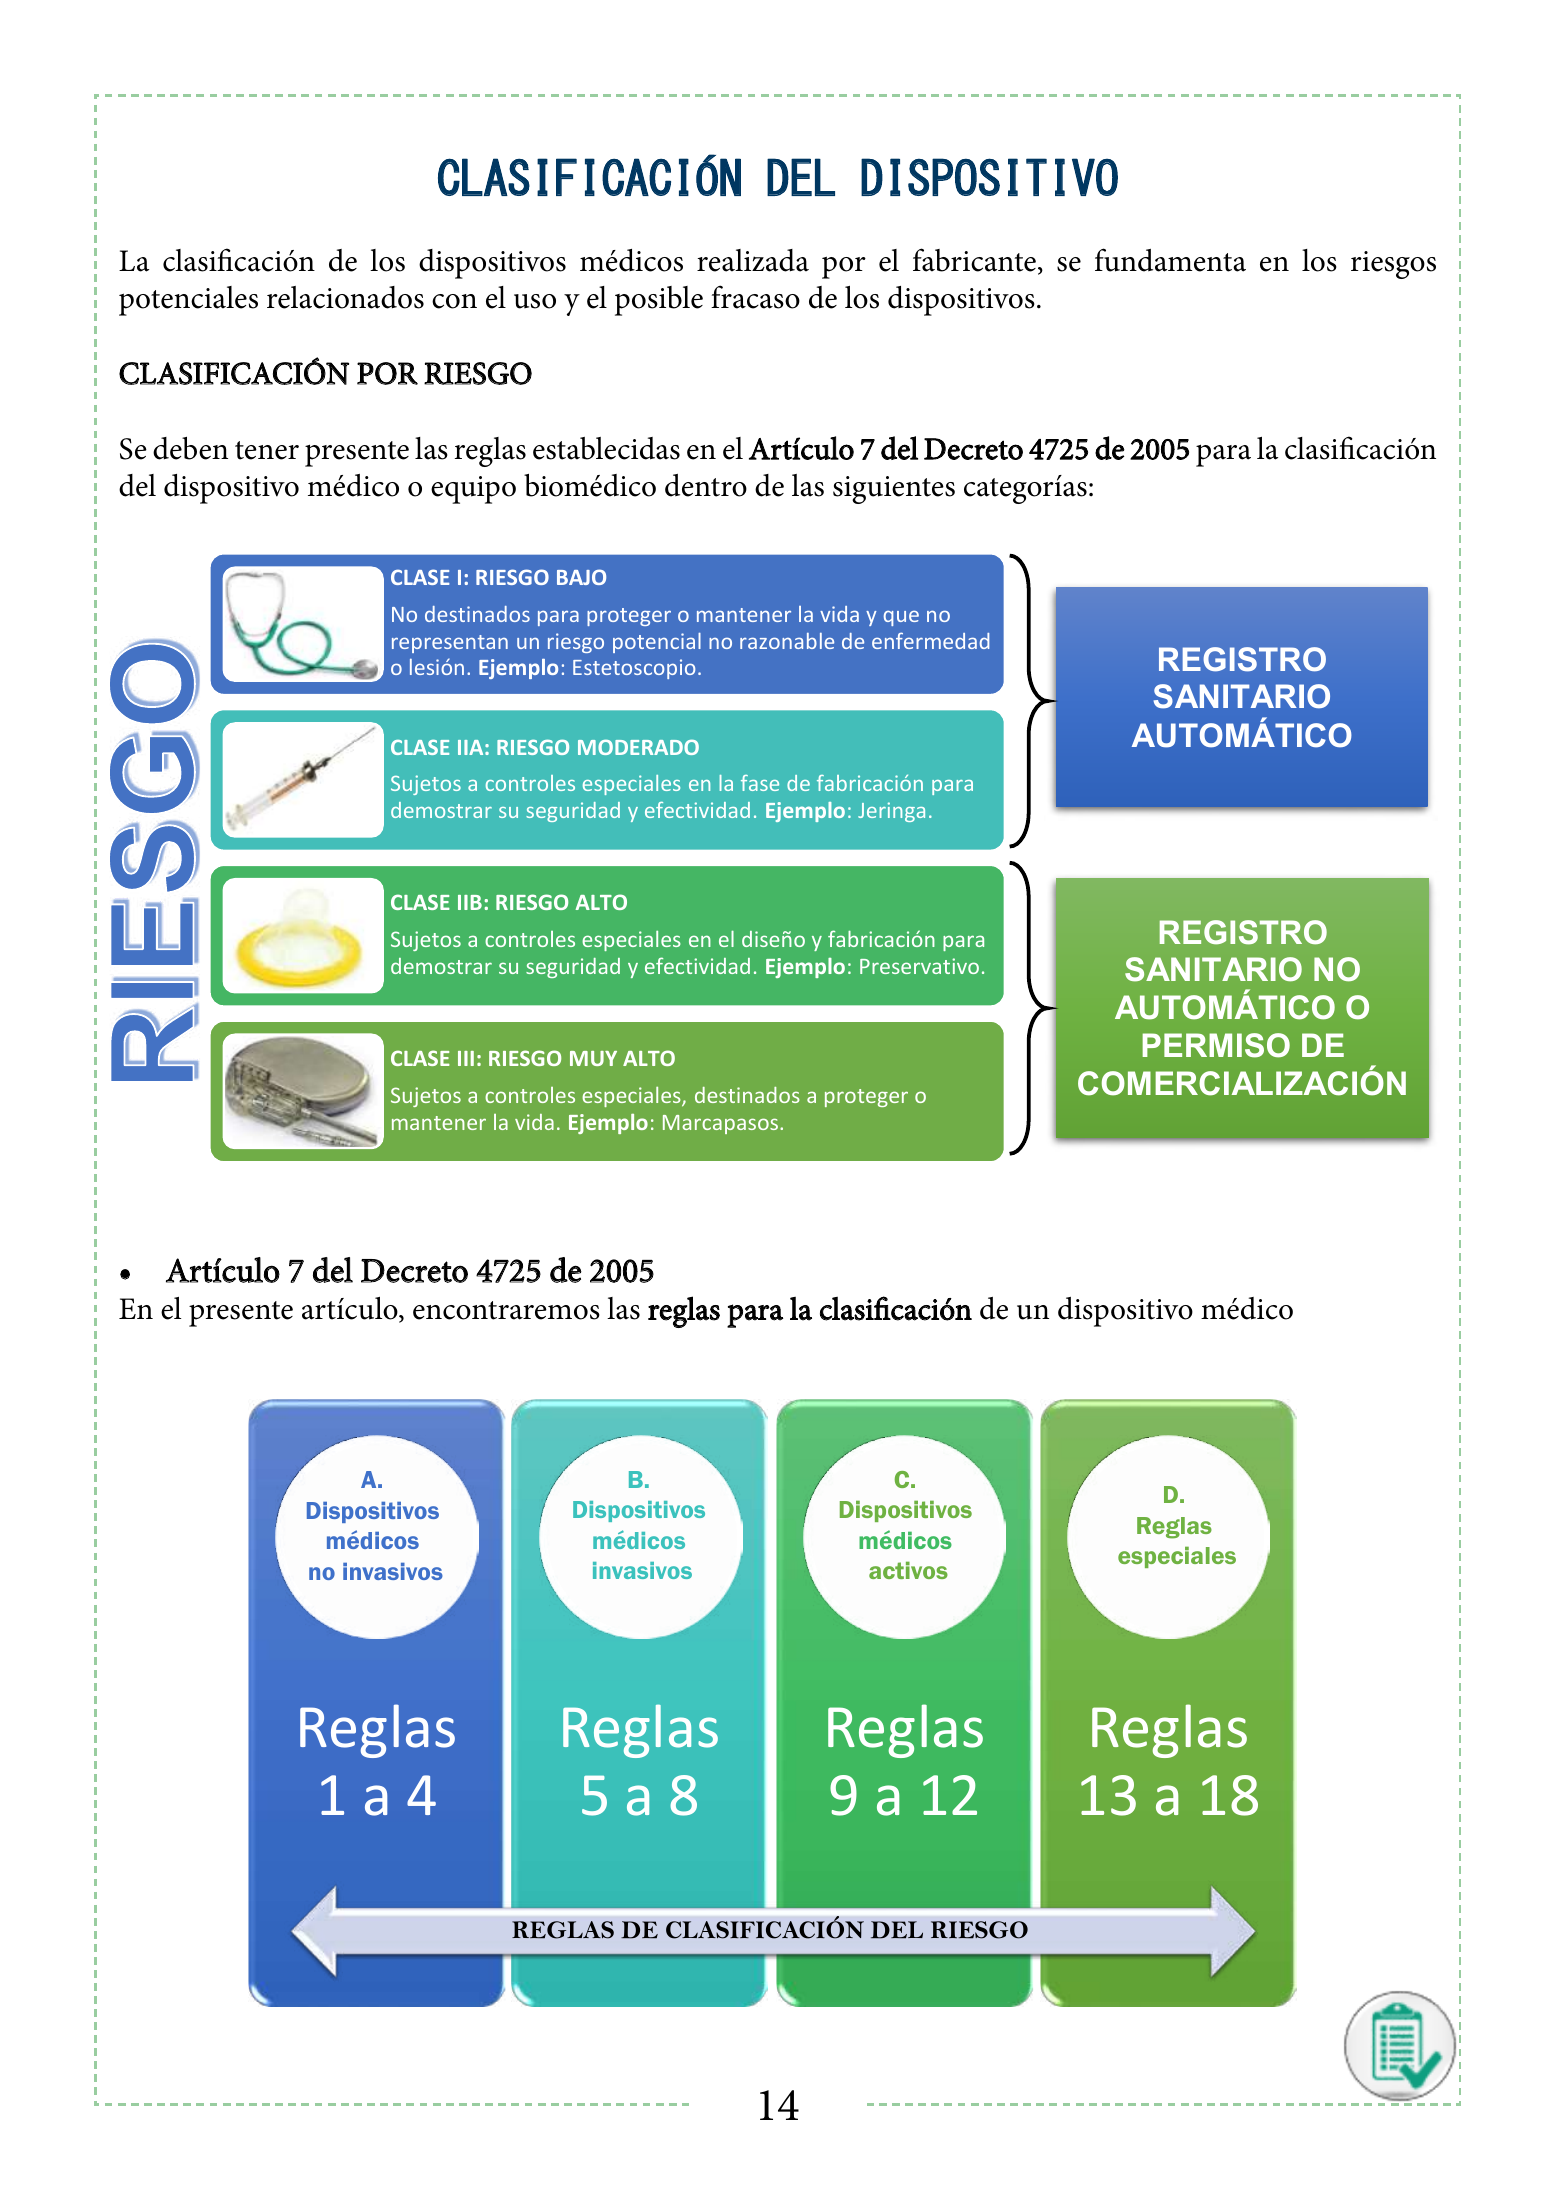
CLASIFICACIÓN DEL DISPOSITIVO La clasificación de los dispositivos médicos realizada por el fabricante, se fundamenta en los riesgos potenciales relacionados con el uso y el posible fracaso de los dispositivos. CLASIFICACIÓN POR RIESGO Se deben tener presente las reglas establecidas en el Artículo 7 del Decreto 4725 de 2005 para la clasificación del dispositivo médico o equipo biomédico dentro de las siguientes categorías: CLASE I: RIESGO BAJO No destinados para proteger o mantener la vida y que no representan un riesgo potencial no razonable de enfermedad o lesión. Ejemplo: Estetoscopio. REGISTRO SANITARIO CLASE IIA: RIESGO MODERADO AUTOMÁTICO Sujetos a controles especiales en la fase de fabricación para demostrar su seguridad y efectividad. Ejemplo: Jeringa. CLASE IIB: RIESGO ALTO Sujetos a controles especiales en el diseño y fabricación para REGISTRO demostrar su seguridad y efectividad. Ejemplo: Preservativo. SANITARIO NO AUTOMÁTICO O CLASE III: RIESGO MUY ALTO PERMISO DE Sujetos a controles especiales, destinados a proteger o COMERCIALIZACIÓN mantener la vida. Ejemplo: Marcapasos. • Artículo 7 del Decreto 4725 de 2005 En el presente artículo, encontraremos las reglas para la clasificación de un dispositivo médico A. B. C. D. Dispositivos Dispositivos Dispositivos Reglas médicos médicos médicos especiales no invasivos invasivos activos Reglas Reglas Reglas Reglas 1a4 5a8 9 a 12 13 a 18 REGLAS DE CLASIFICACIÓN DEL RIESGO 14
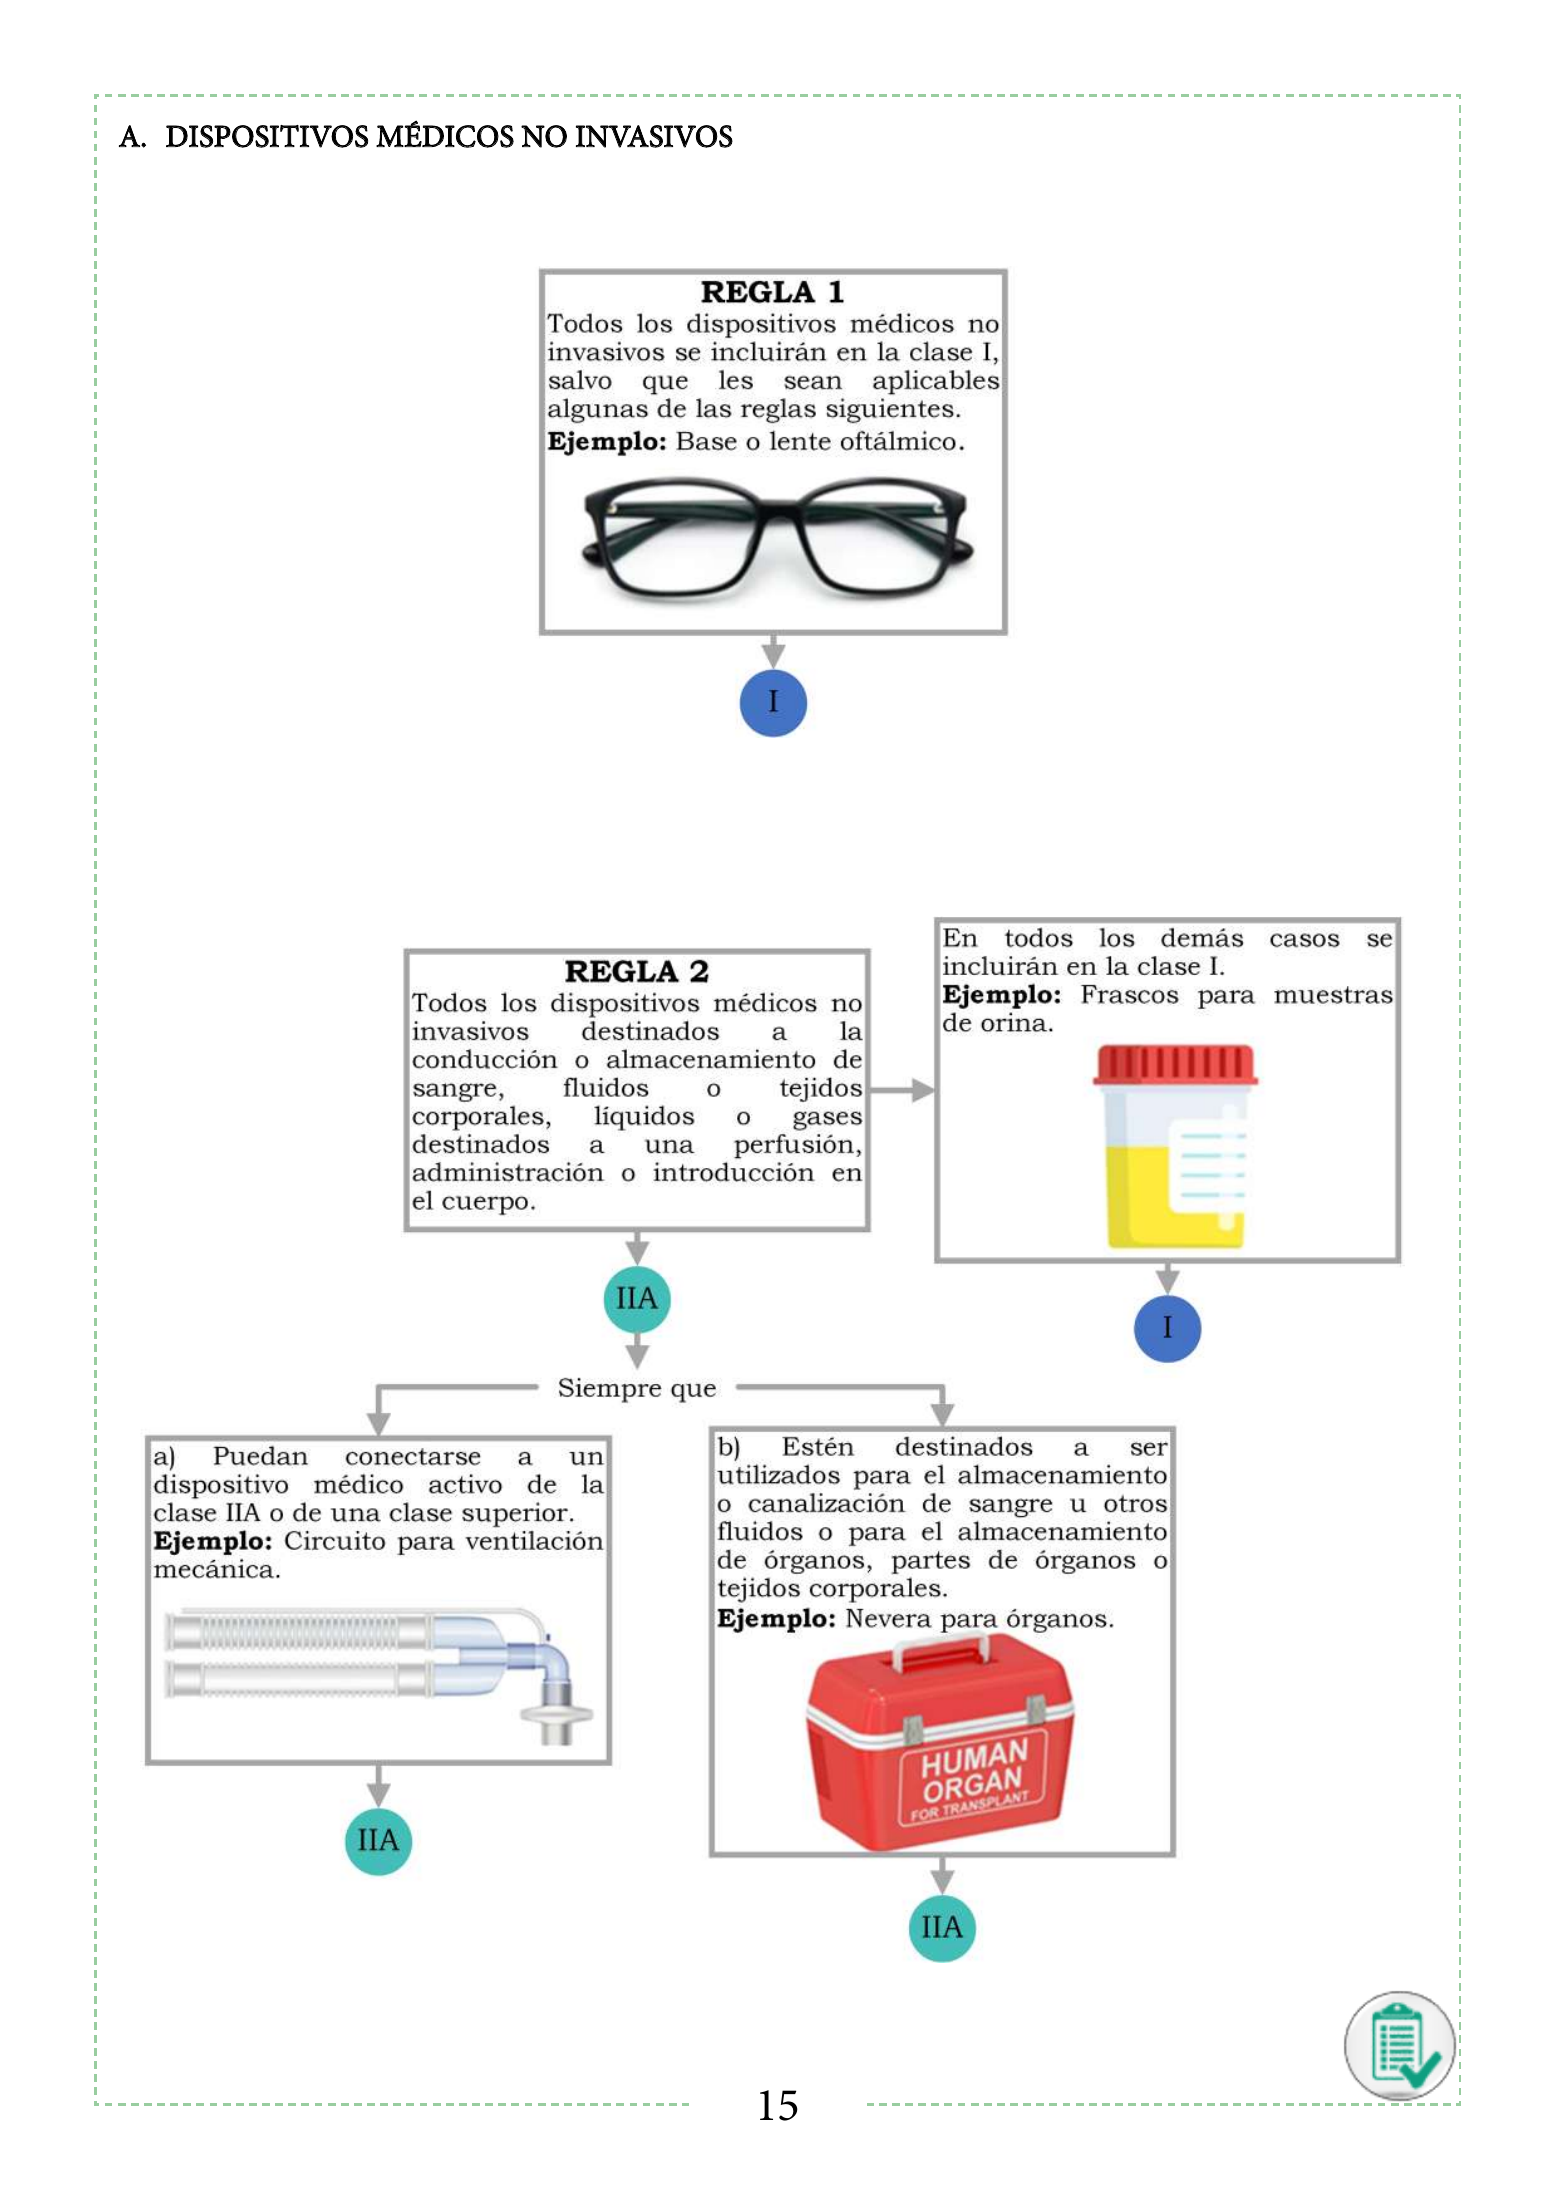
A. DISPOSITIVOS MÉDICOS NO INVASIVOS 15
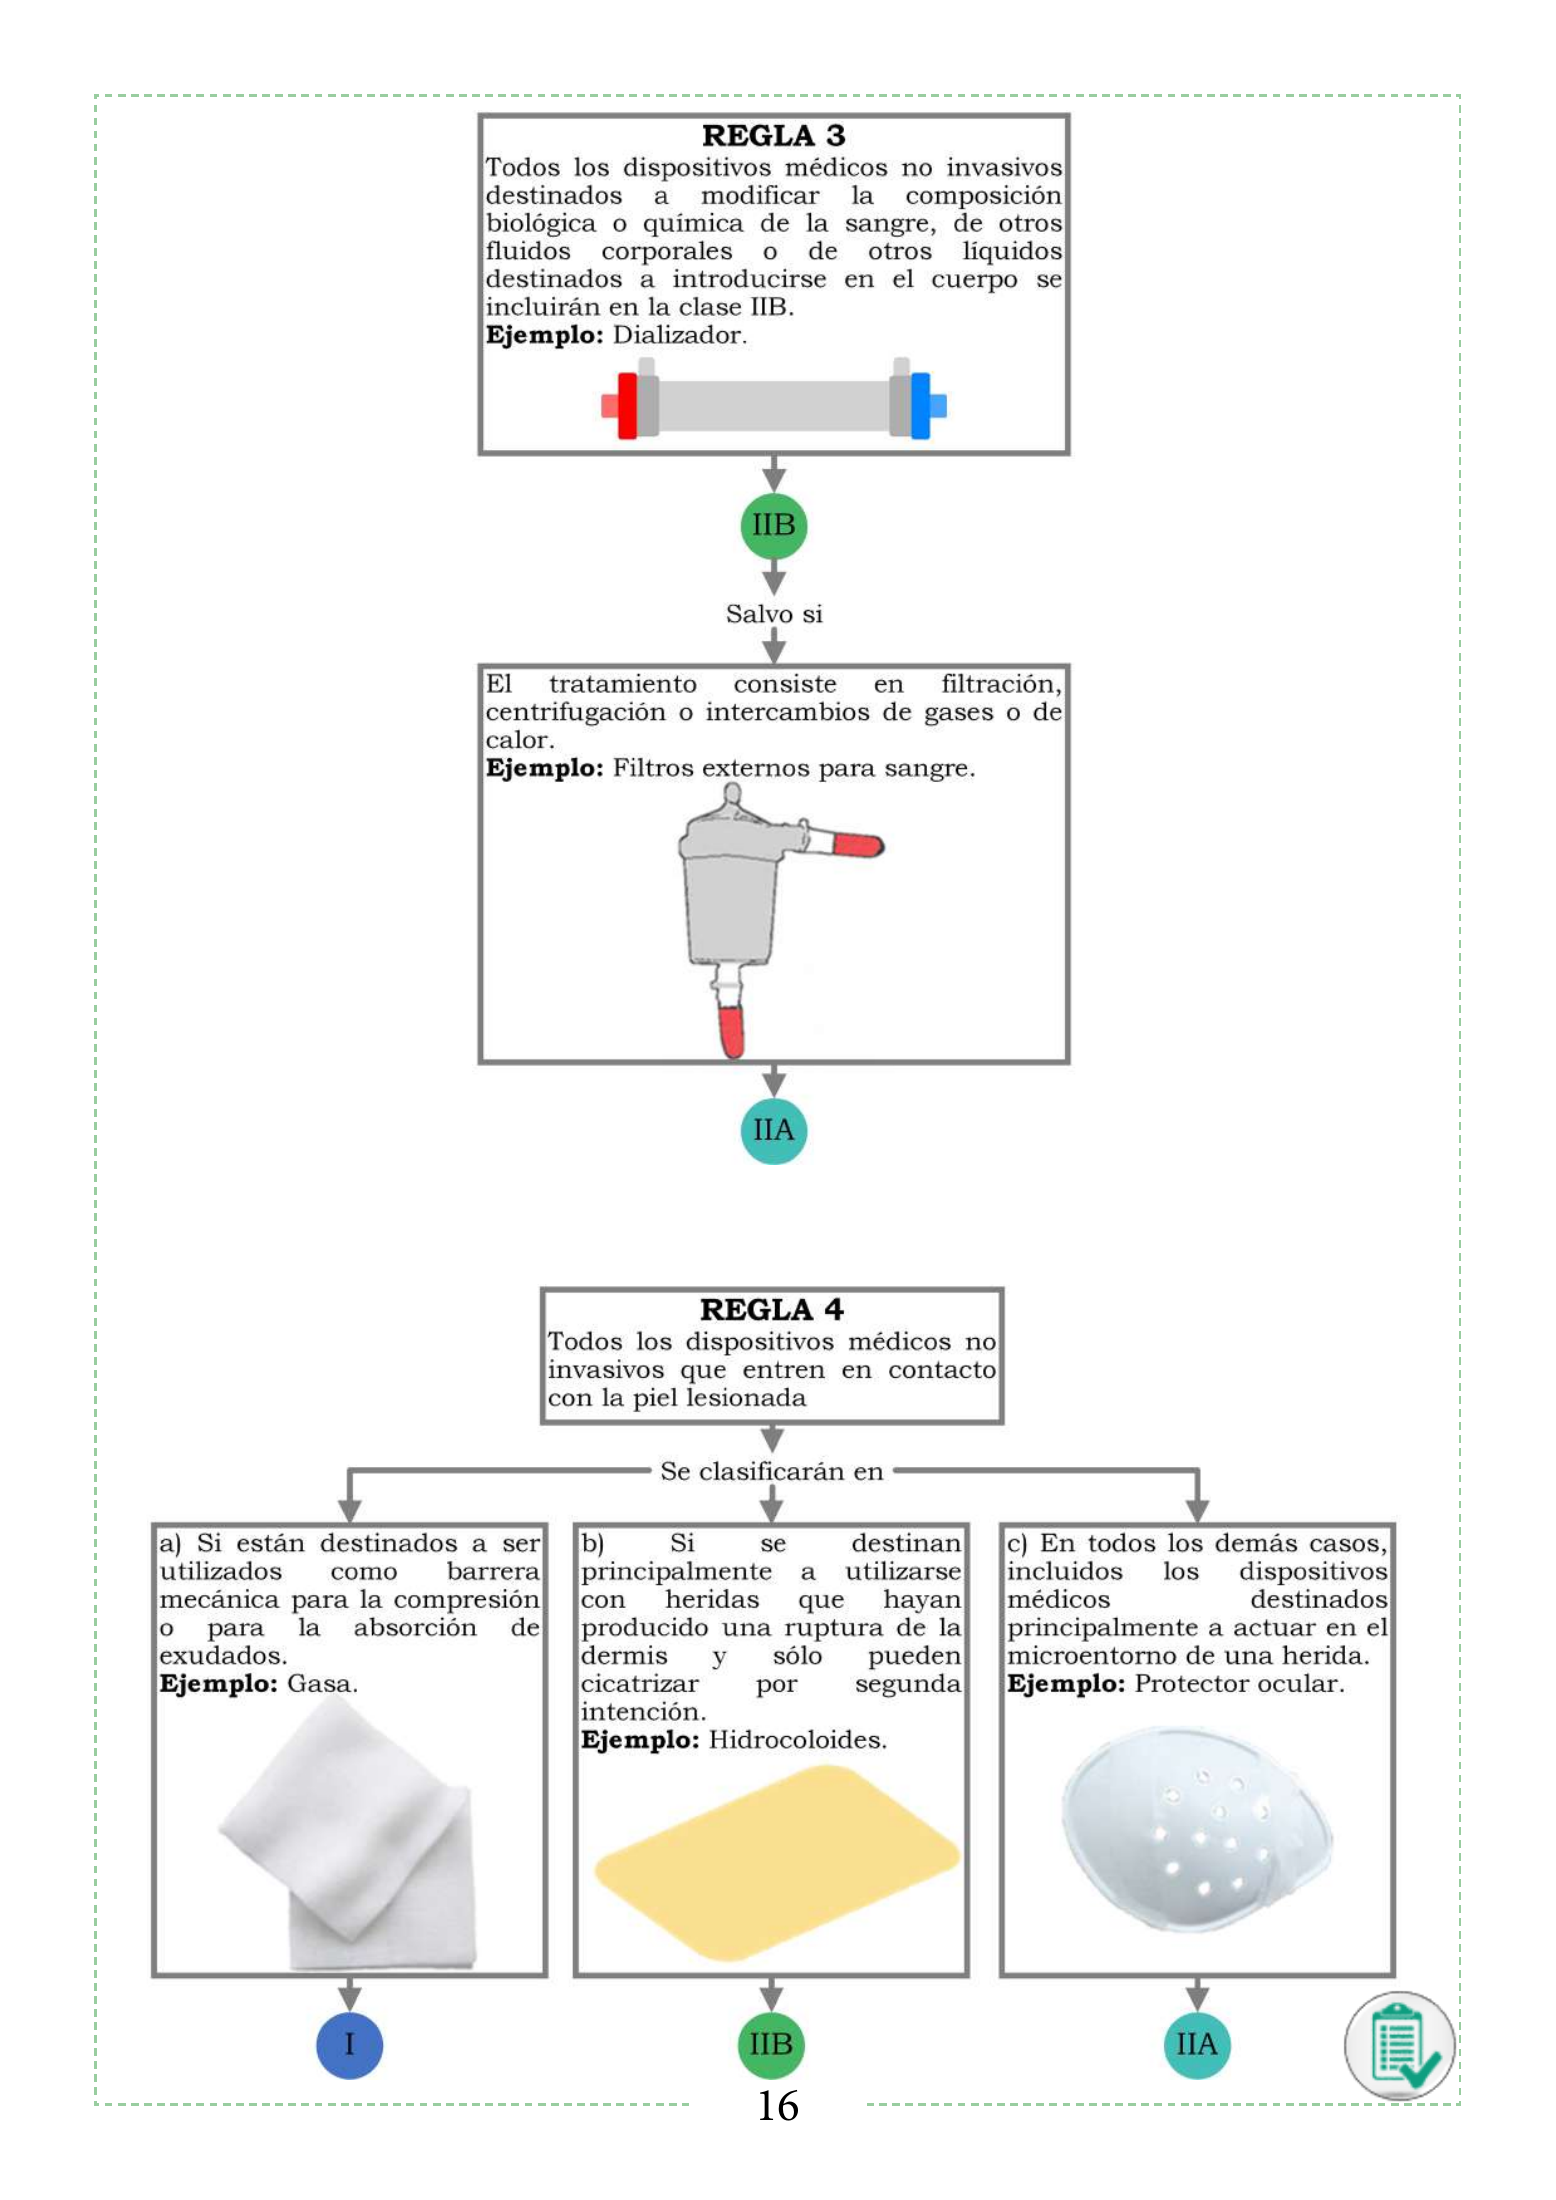
16
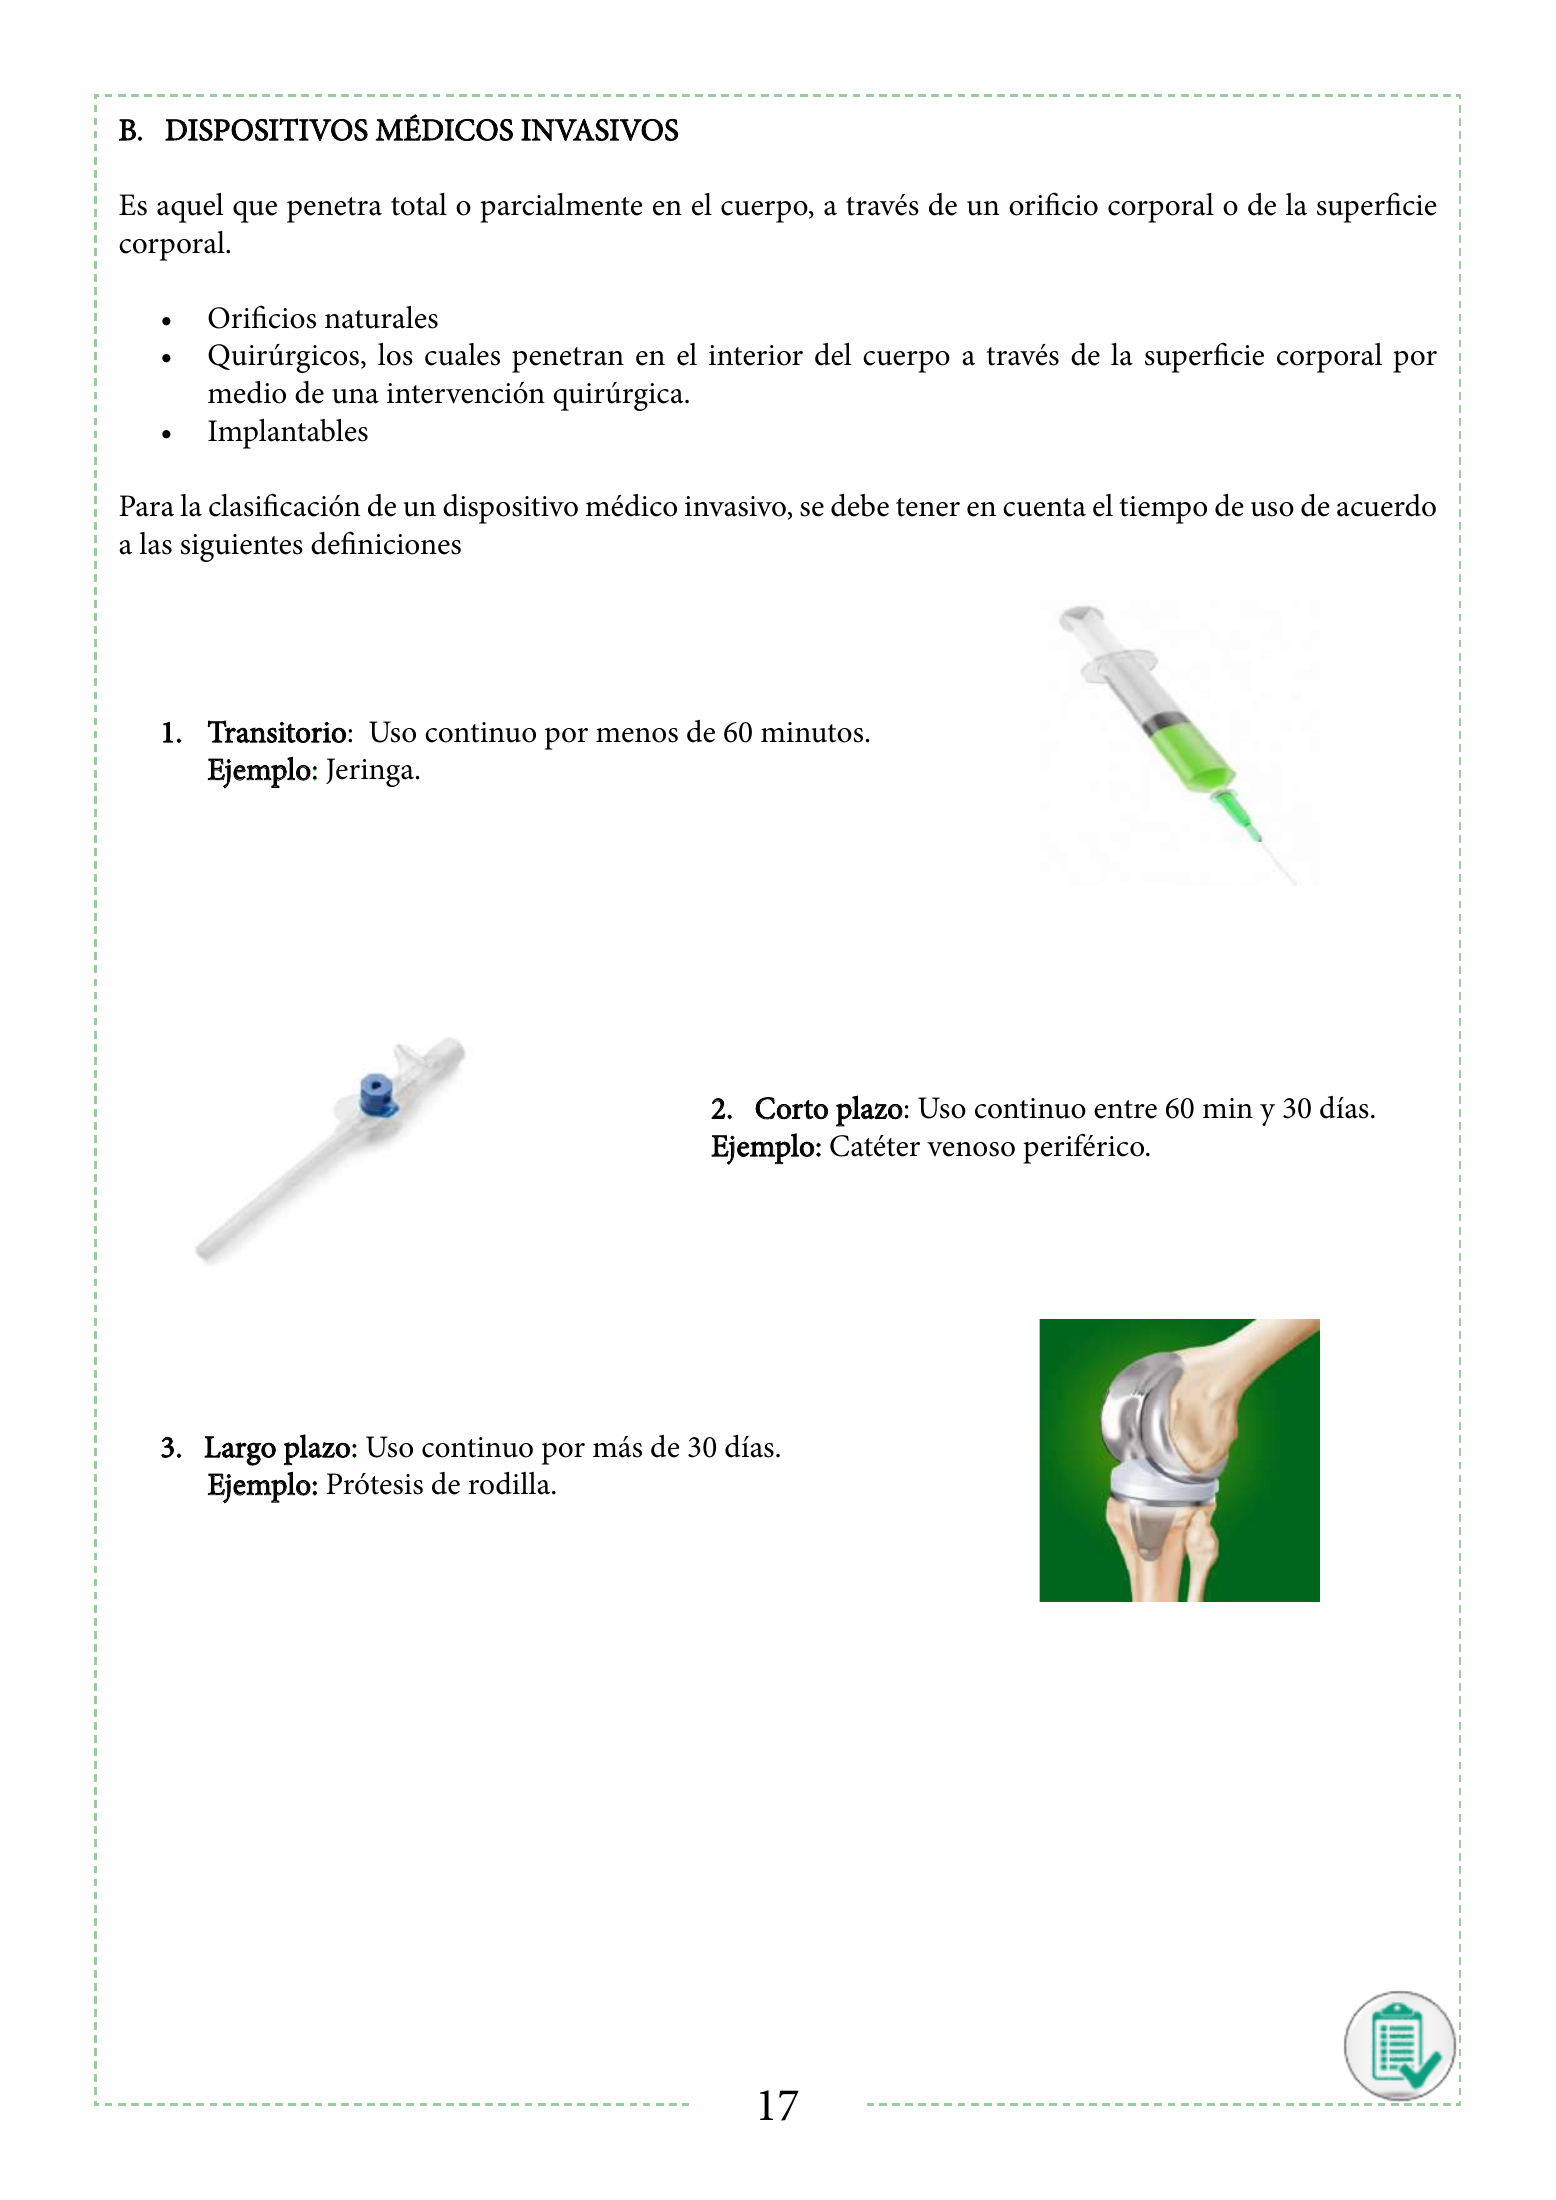
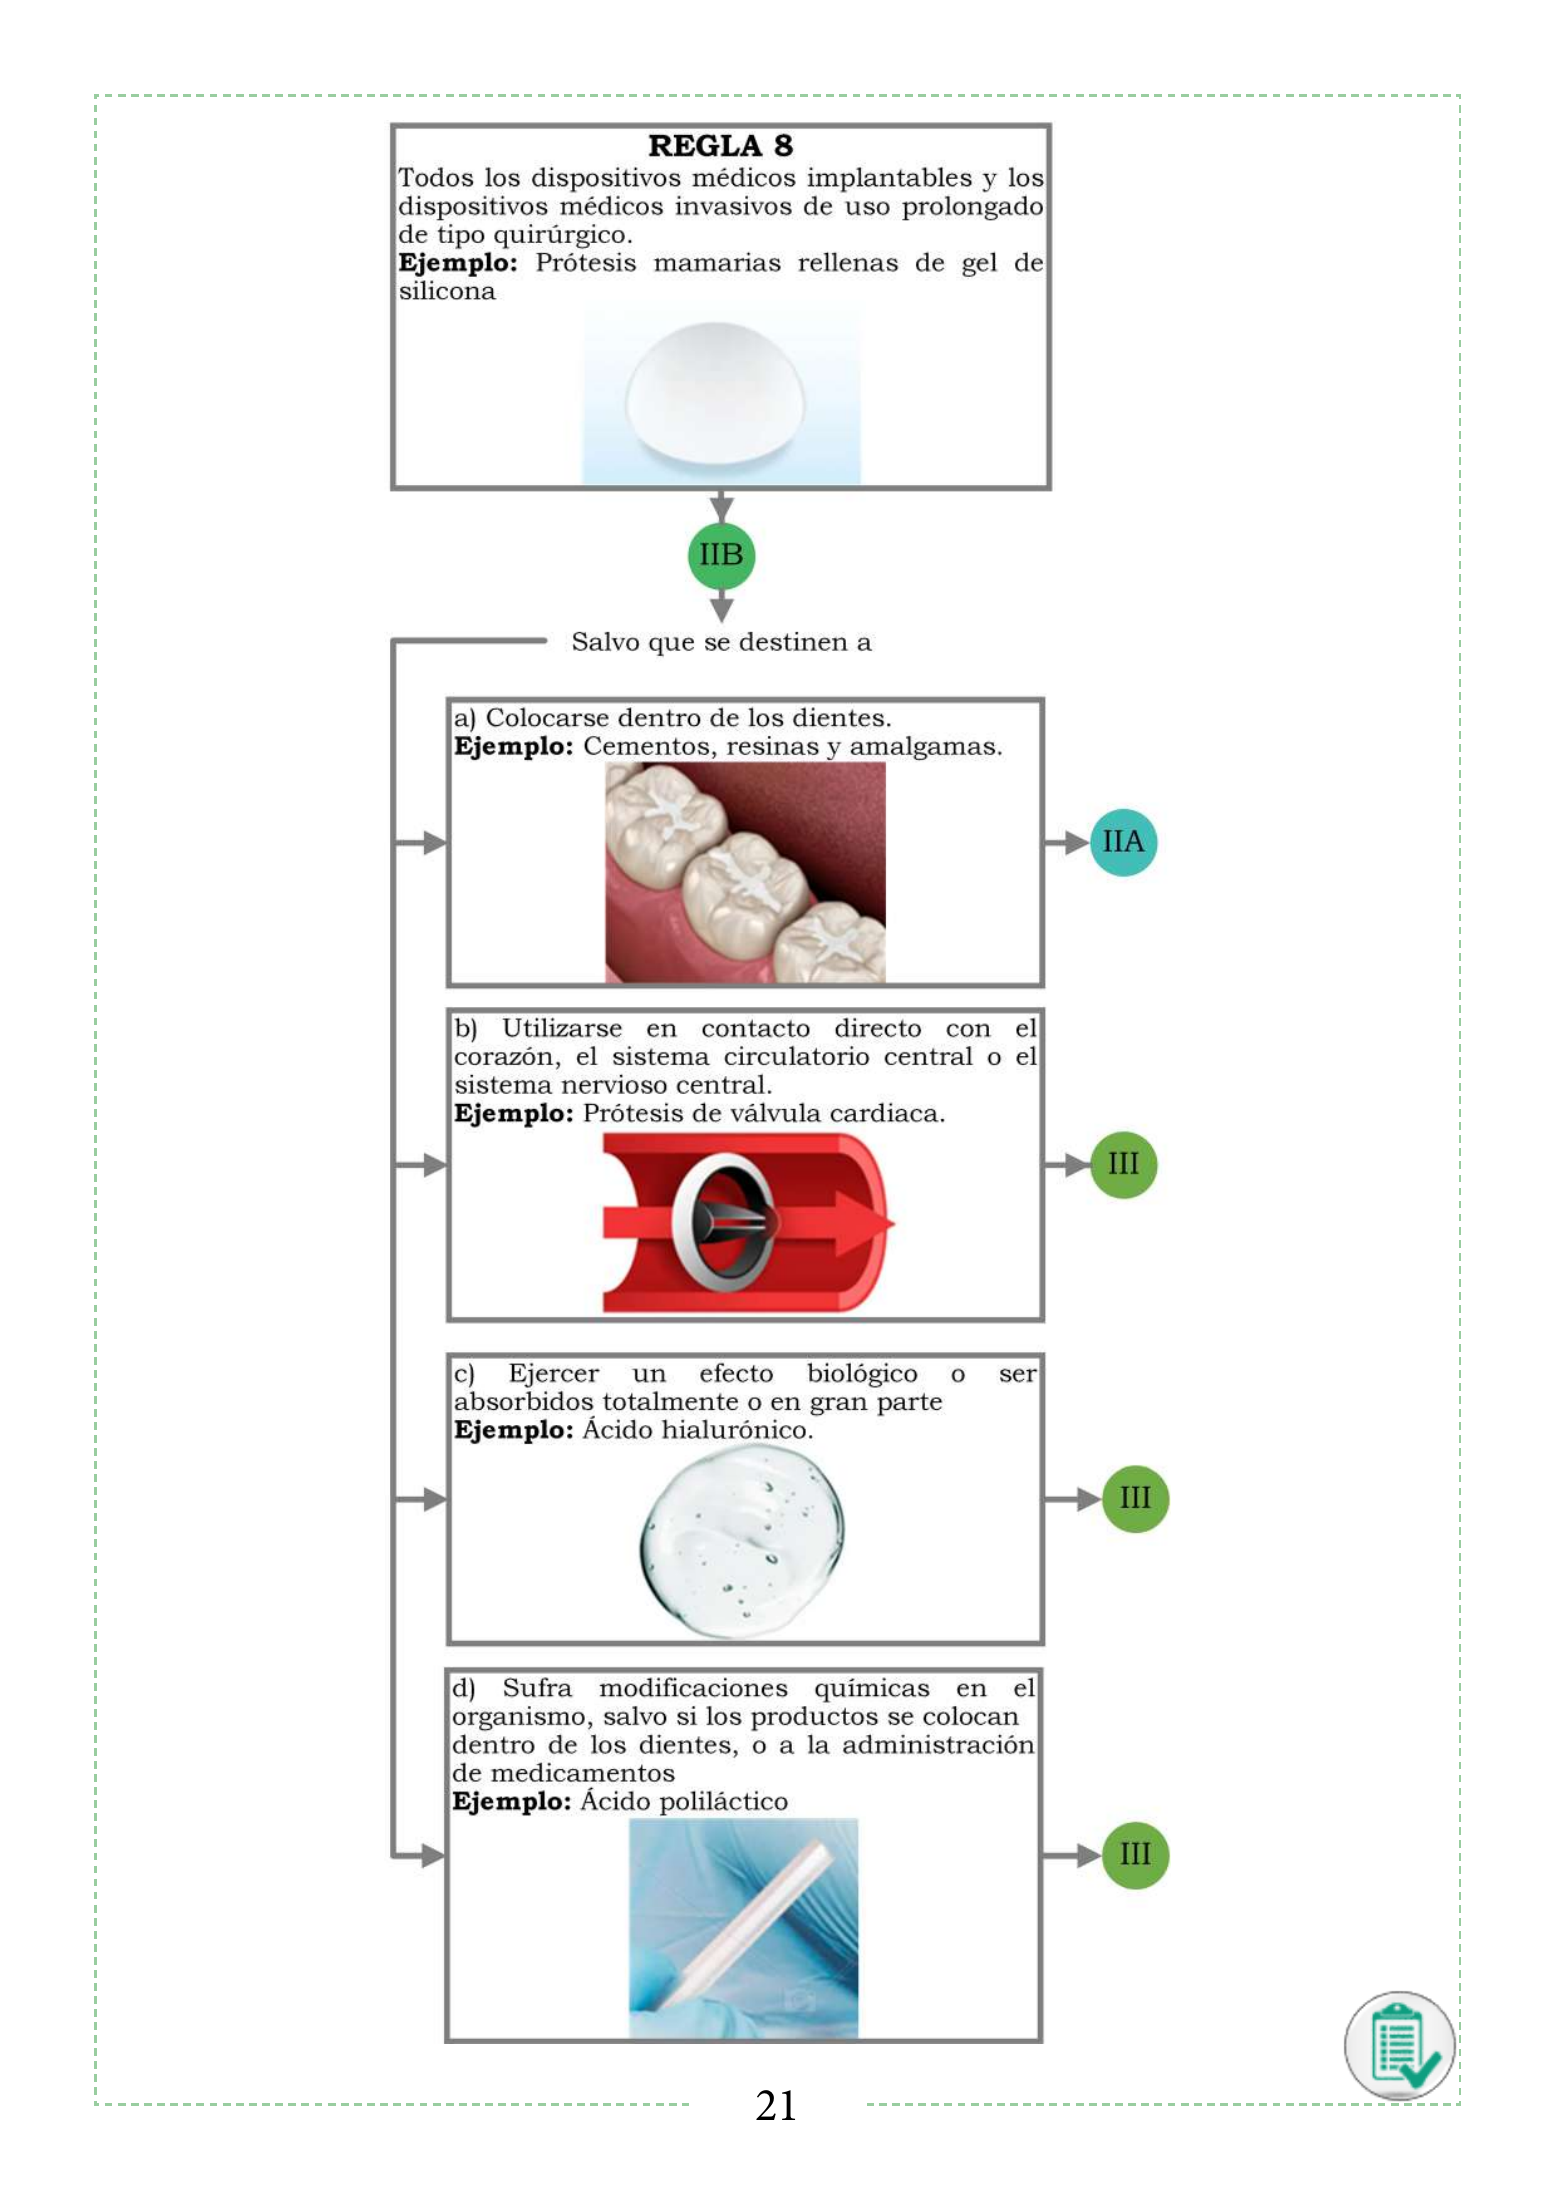
B. DISPOSITIVOS MÉDICOS INVASIVOS Es aquel que penetra total o parcialmente en el cuerpo, a través de un orificio corporal o de la superficie corporal. • Orificios naturales • Quirúrgicos, los cuales penetran en el interior del cuerpo a través de la superficie corporal por medio de una intervención quirúrgica. • Implantables Para la clasificación de un dispositivo médico invasivo, se debe tener en cuenta el tiempo de uso de acuerdo a las siguientes definiciones 1. Transitorio: Uso continuo por menos de 60 minutos. Ejemplo: Jeringa. 2. Corto plazo: Uso continuo entre 60 min y 30 días. Ejemplo: Catéter venoso periférico. 3. Largo plazo: Uso continuo por más de 30 días. Ejemplo: Prótesis de rodilla. 17
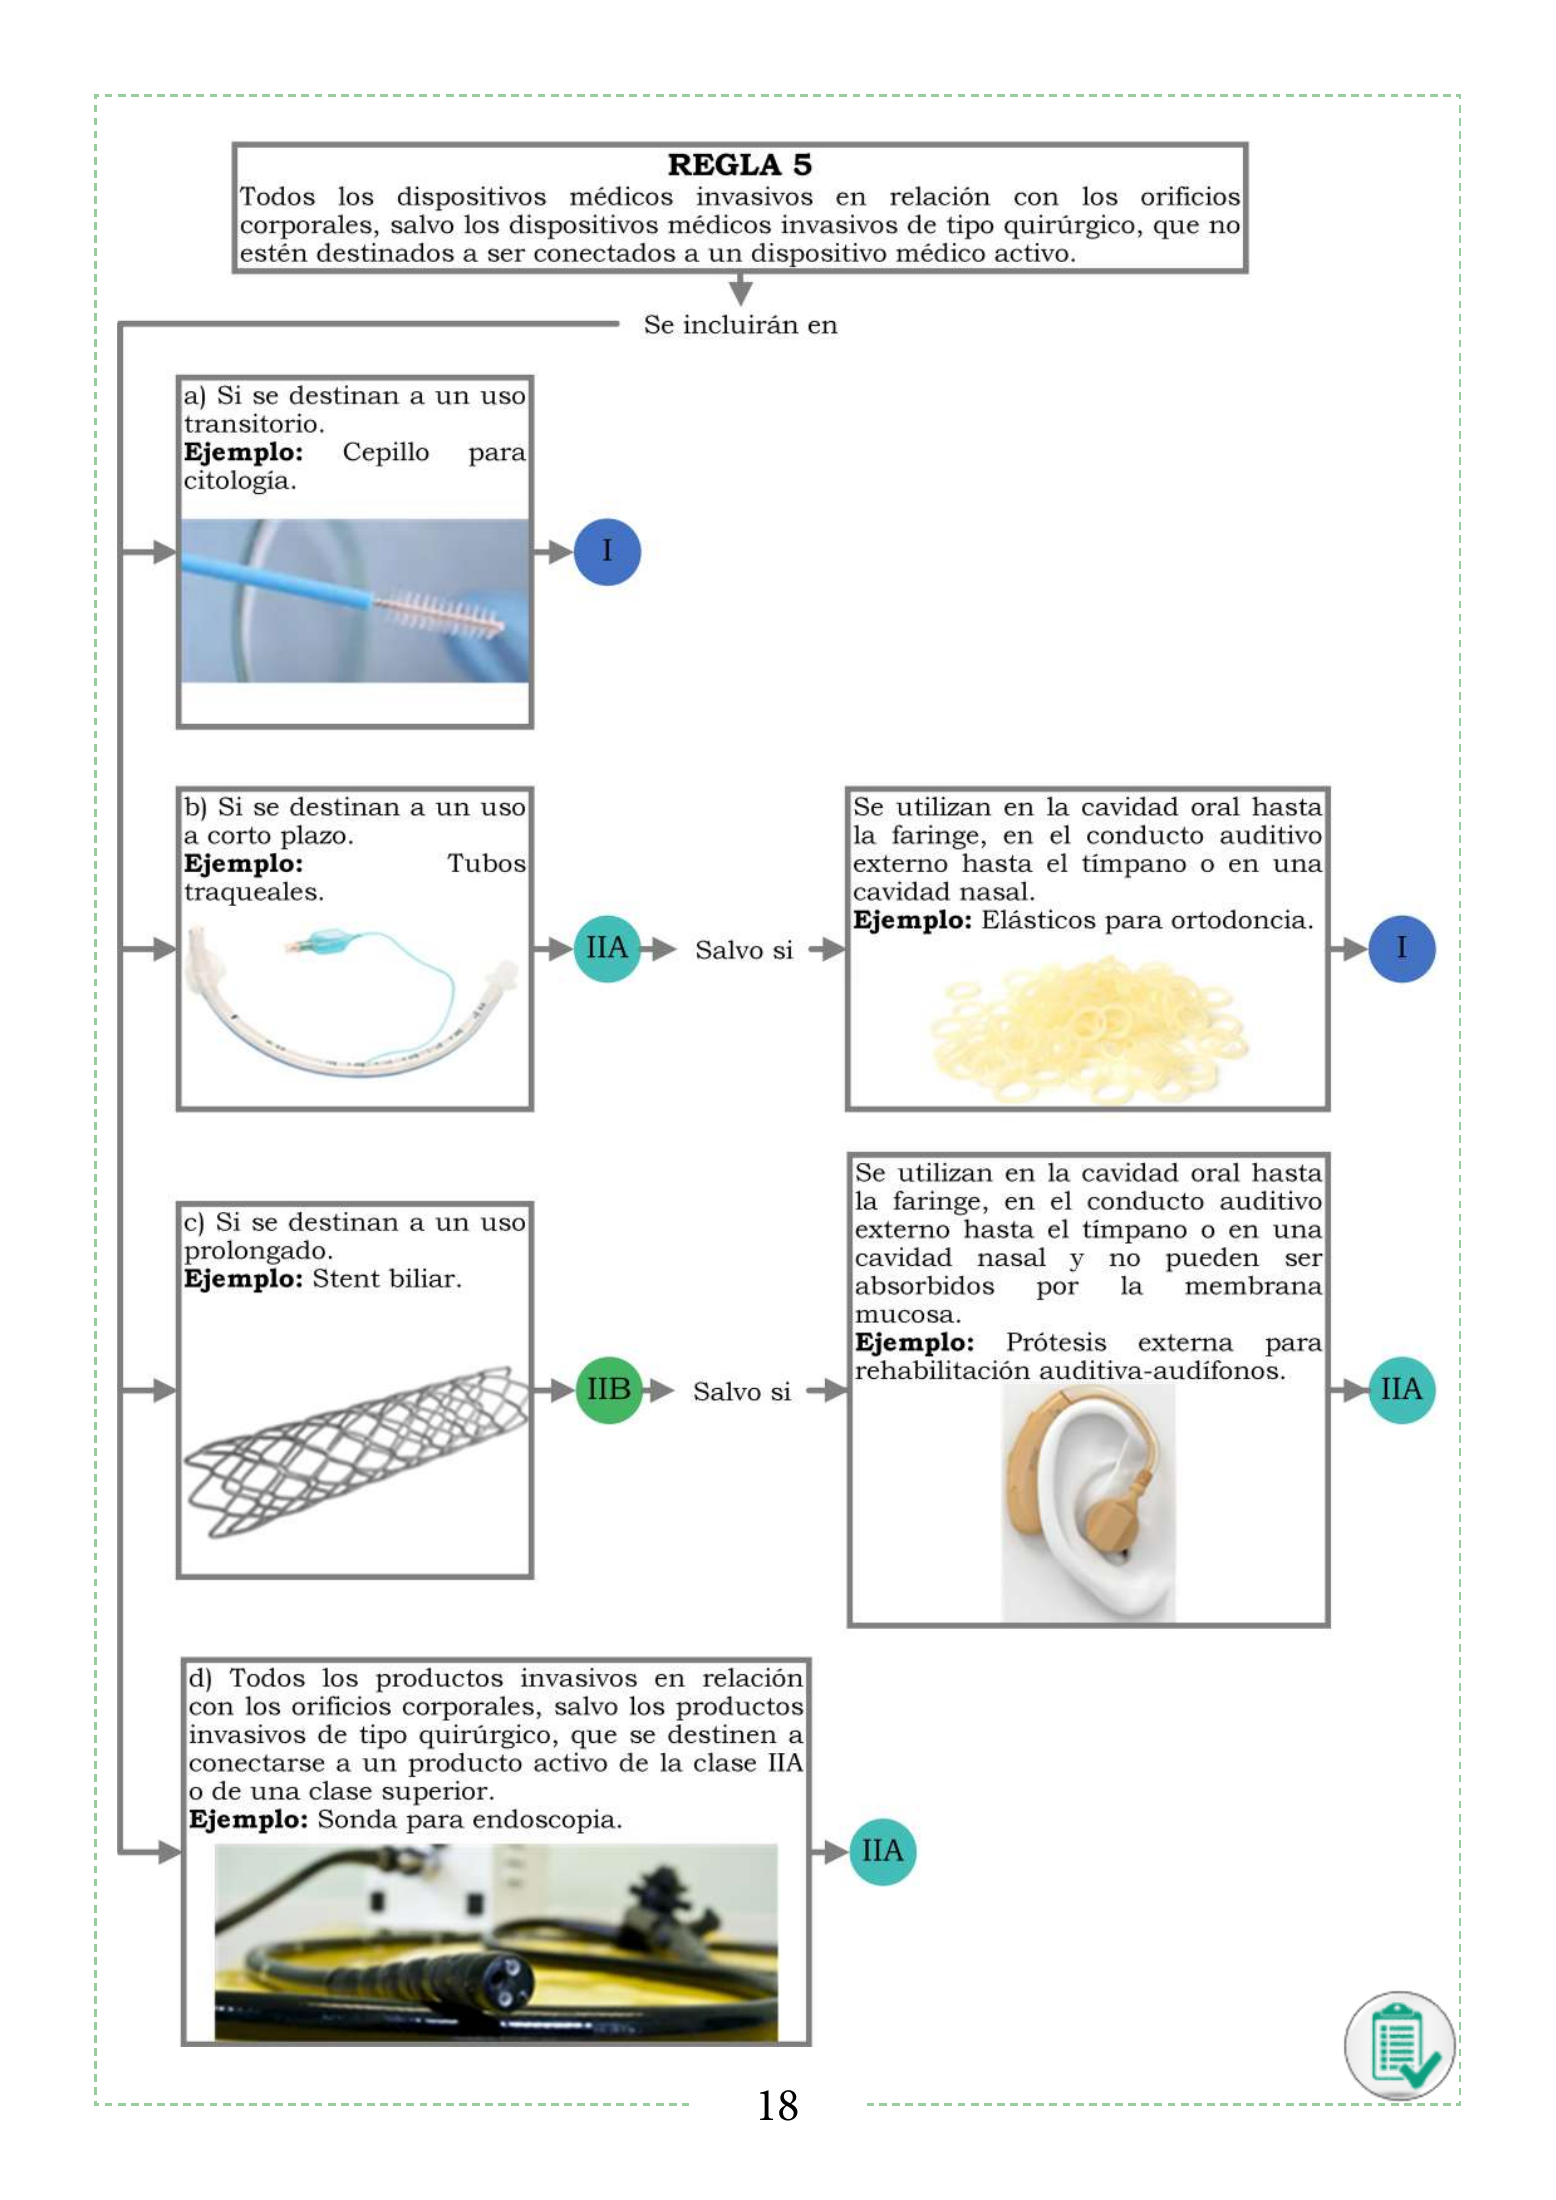
18
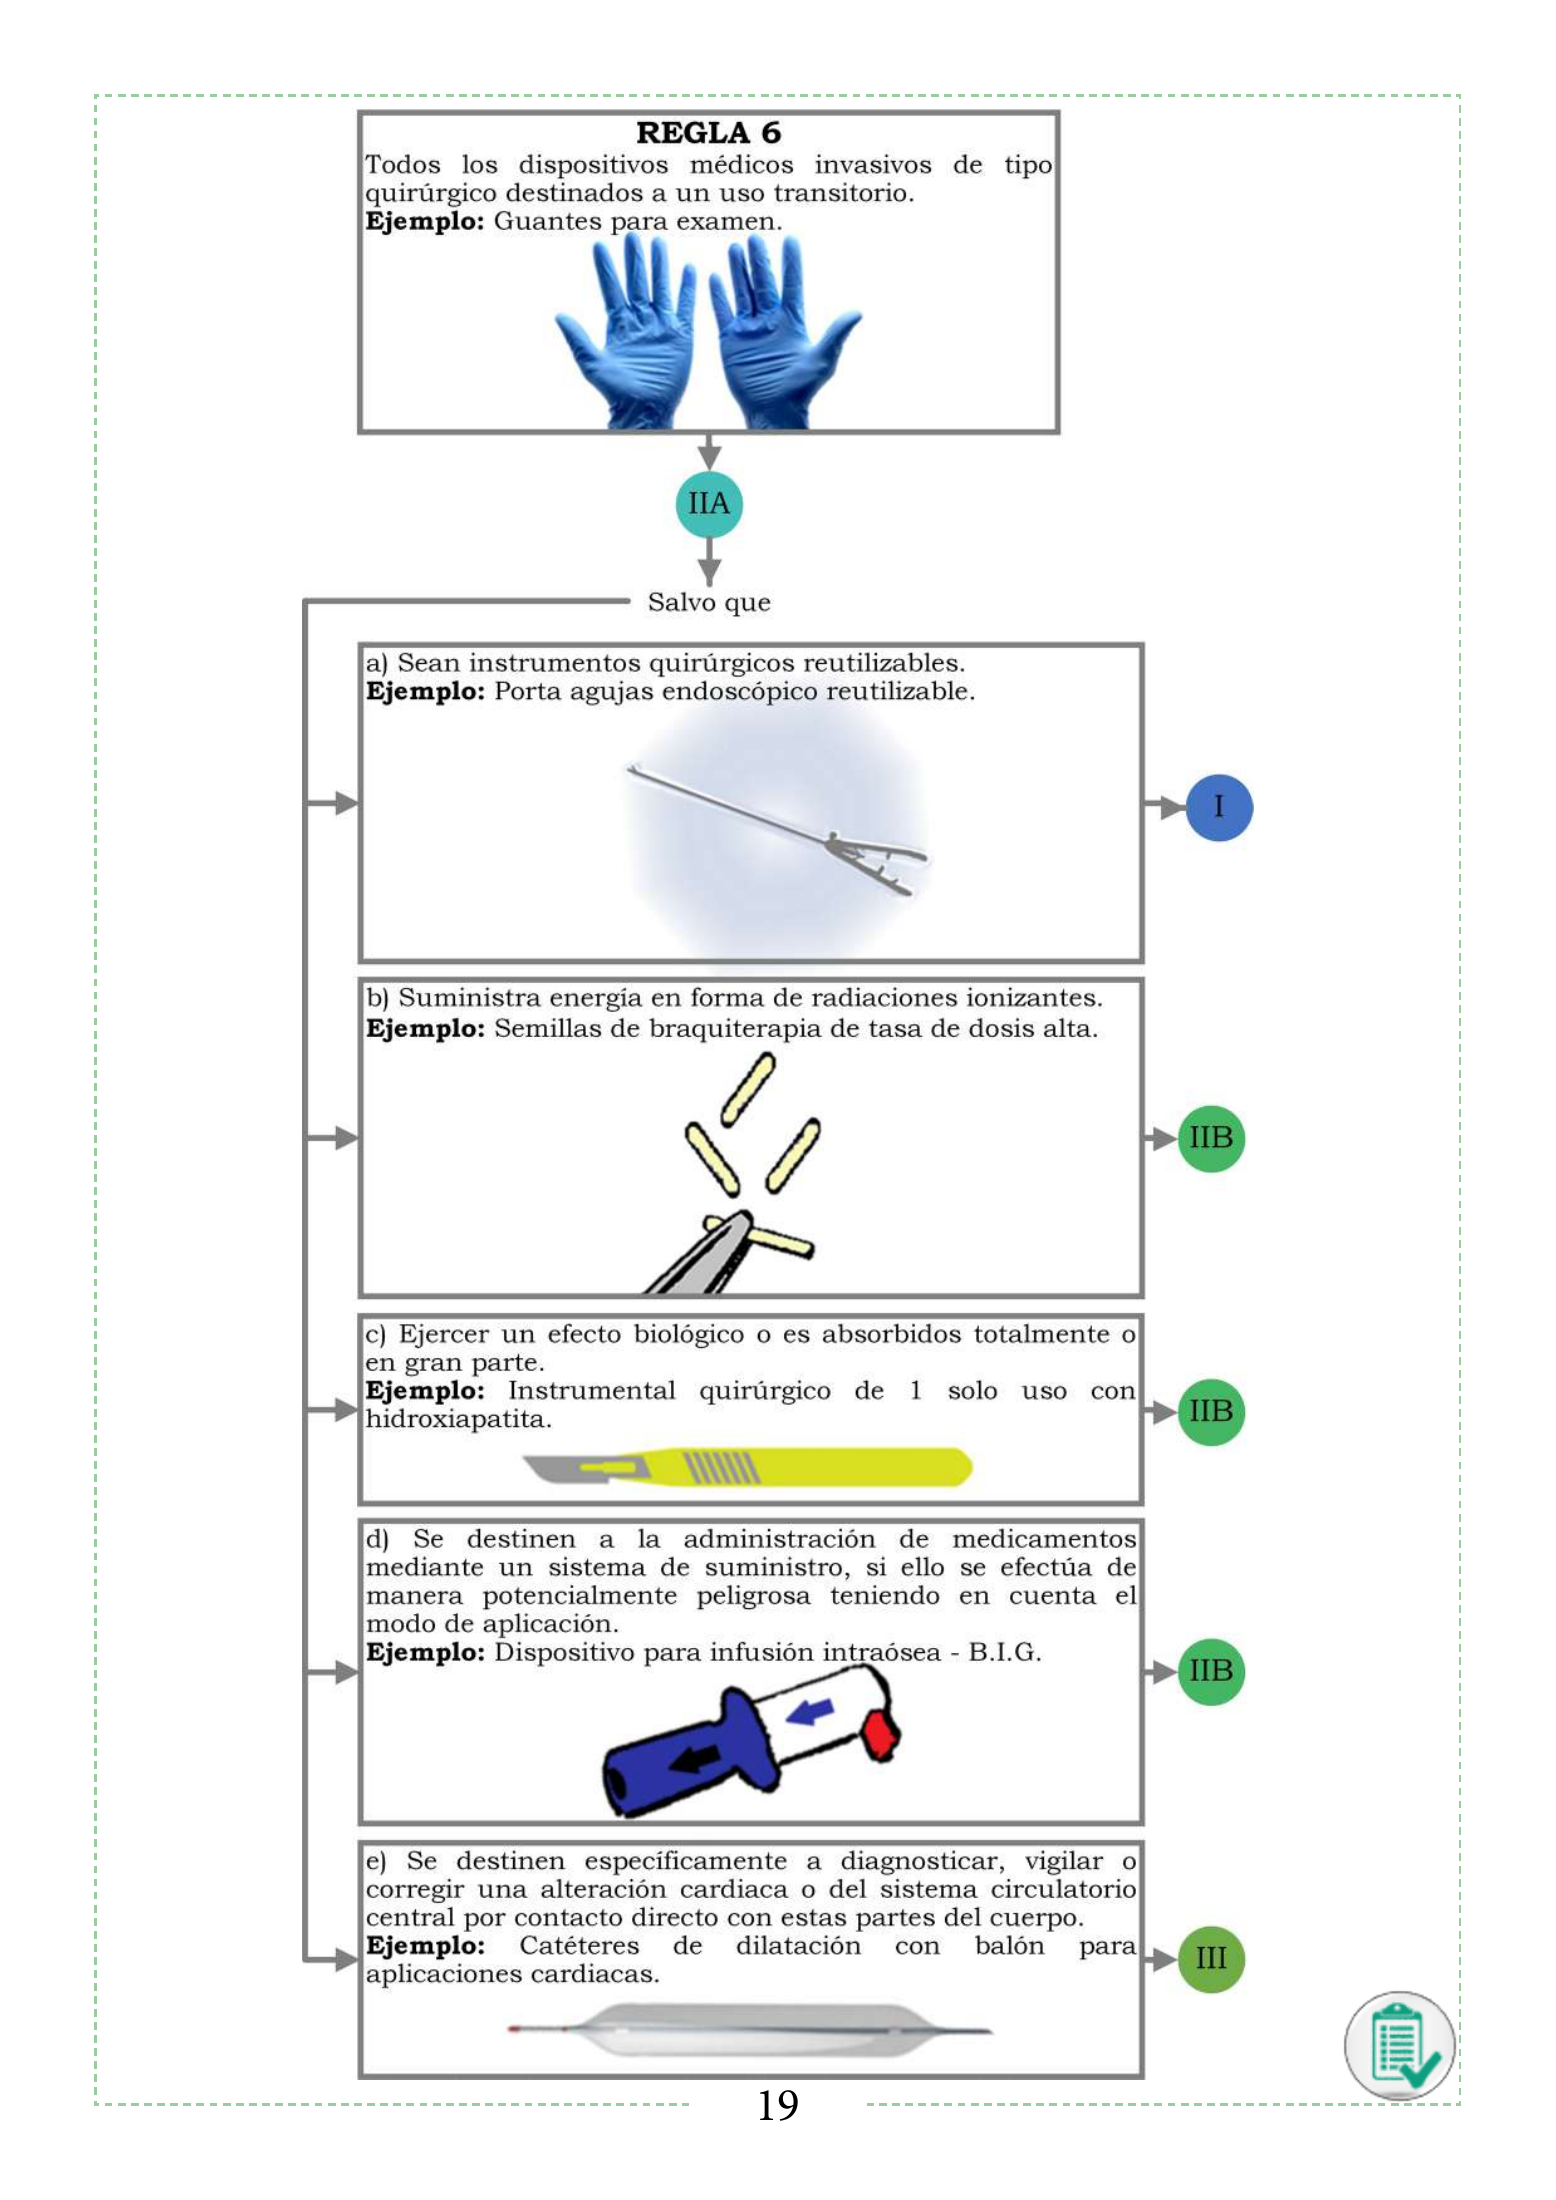
19
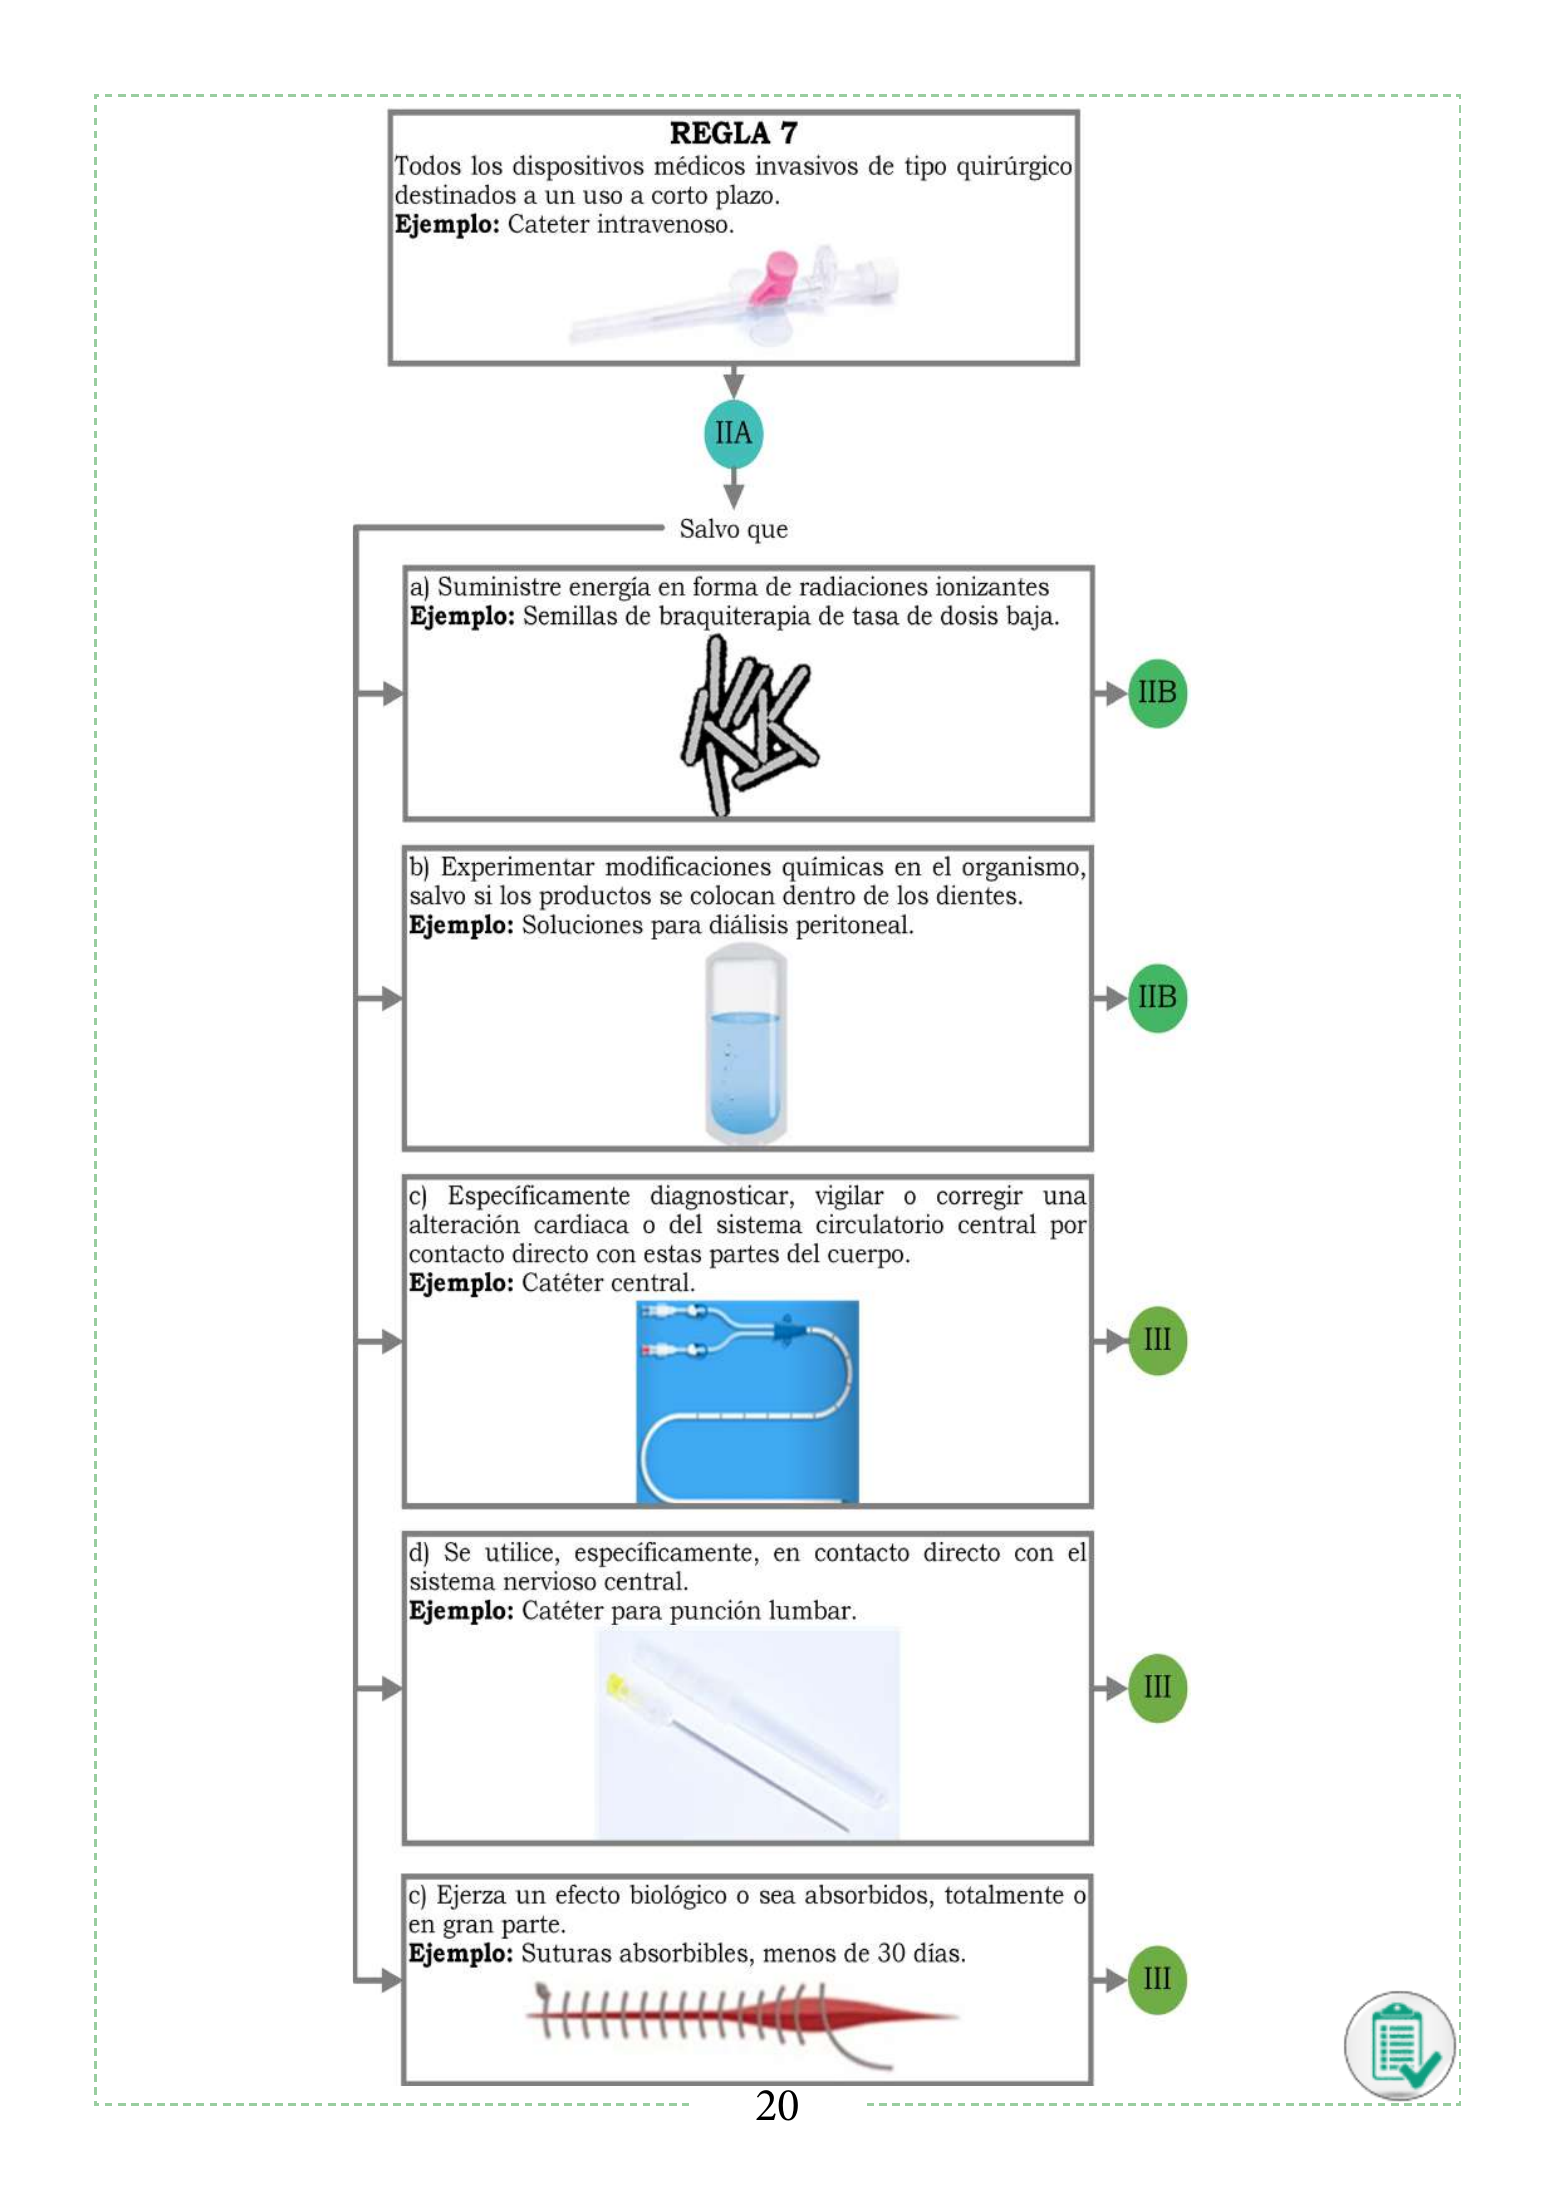
20
21
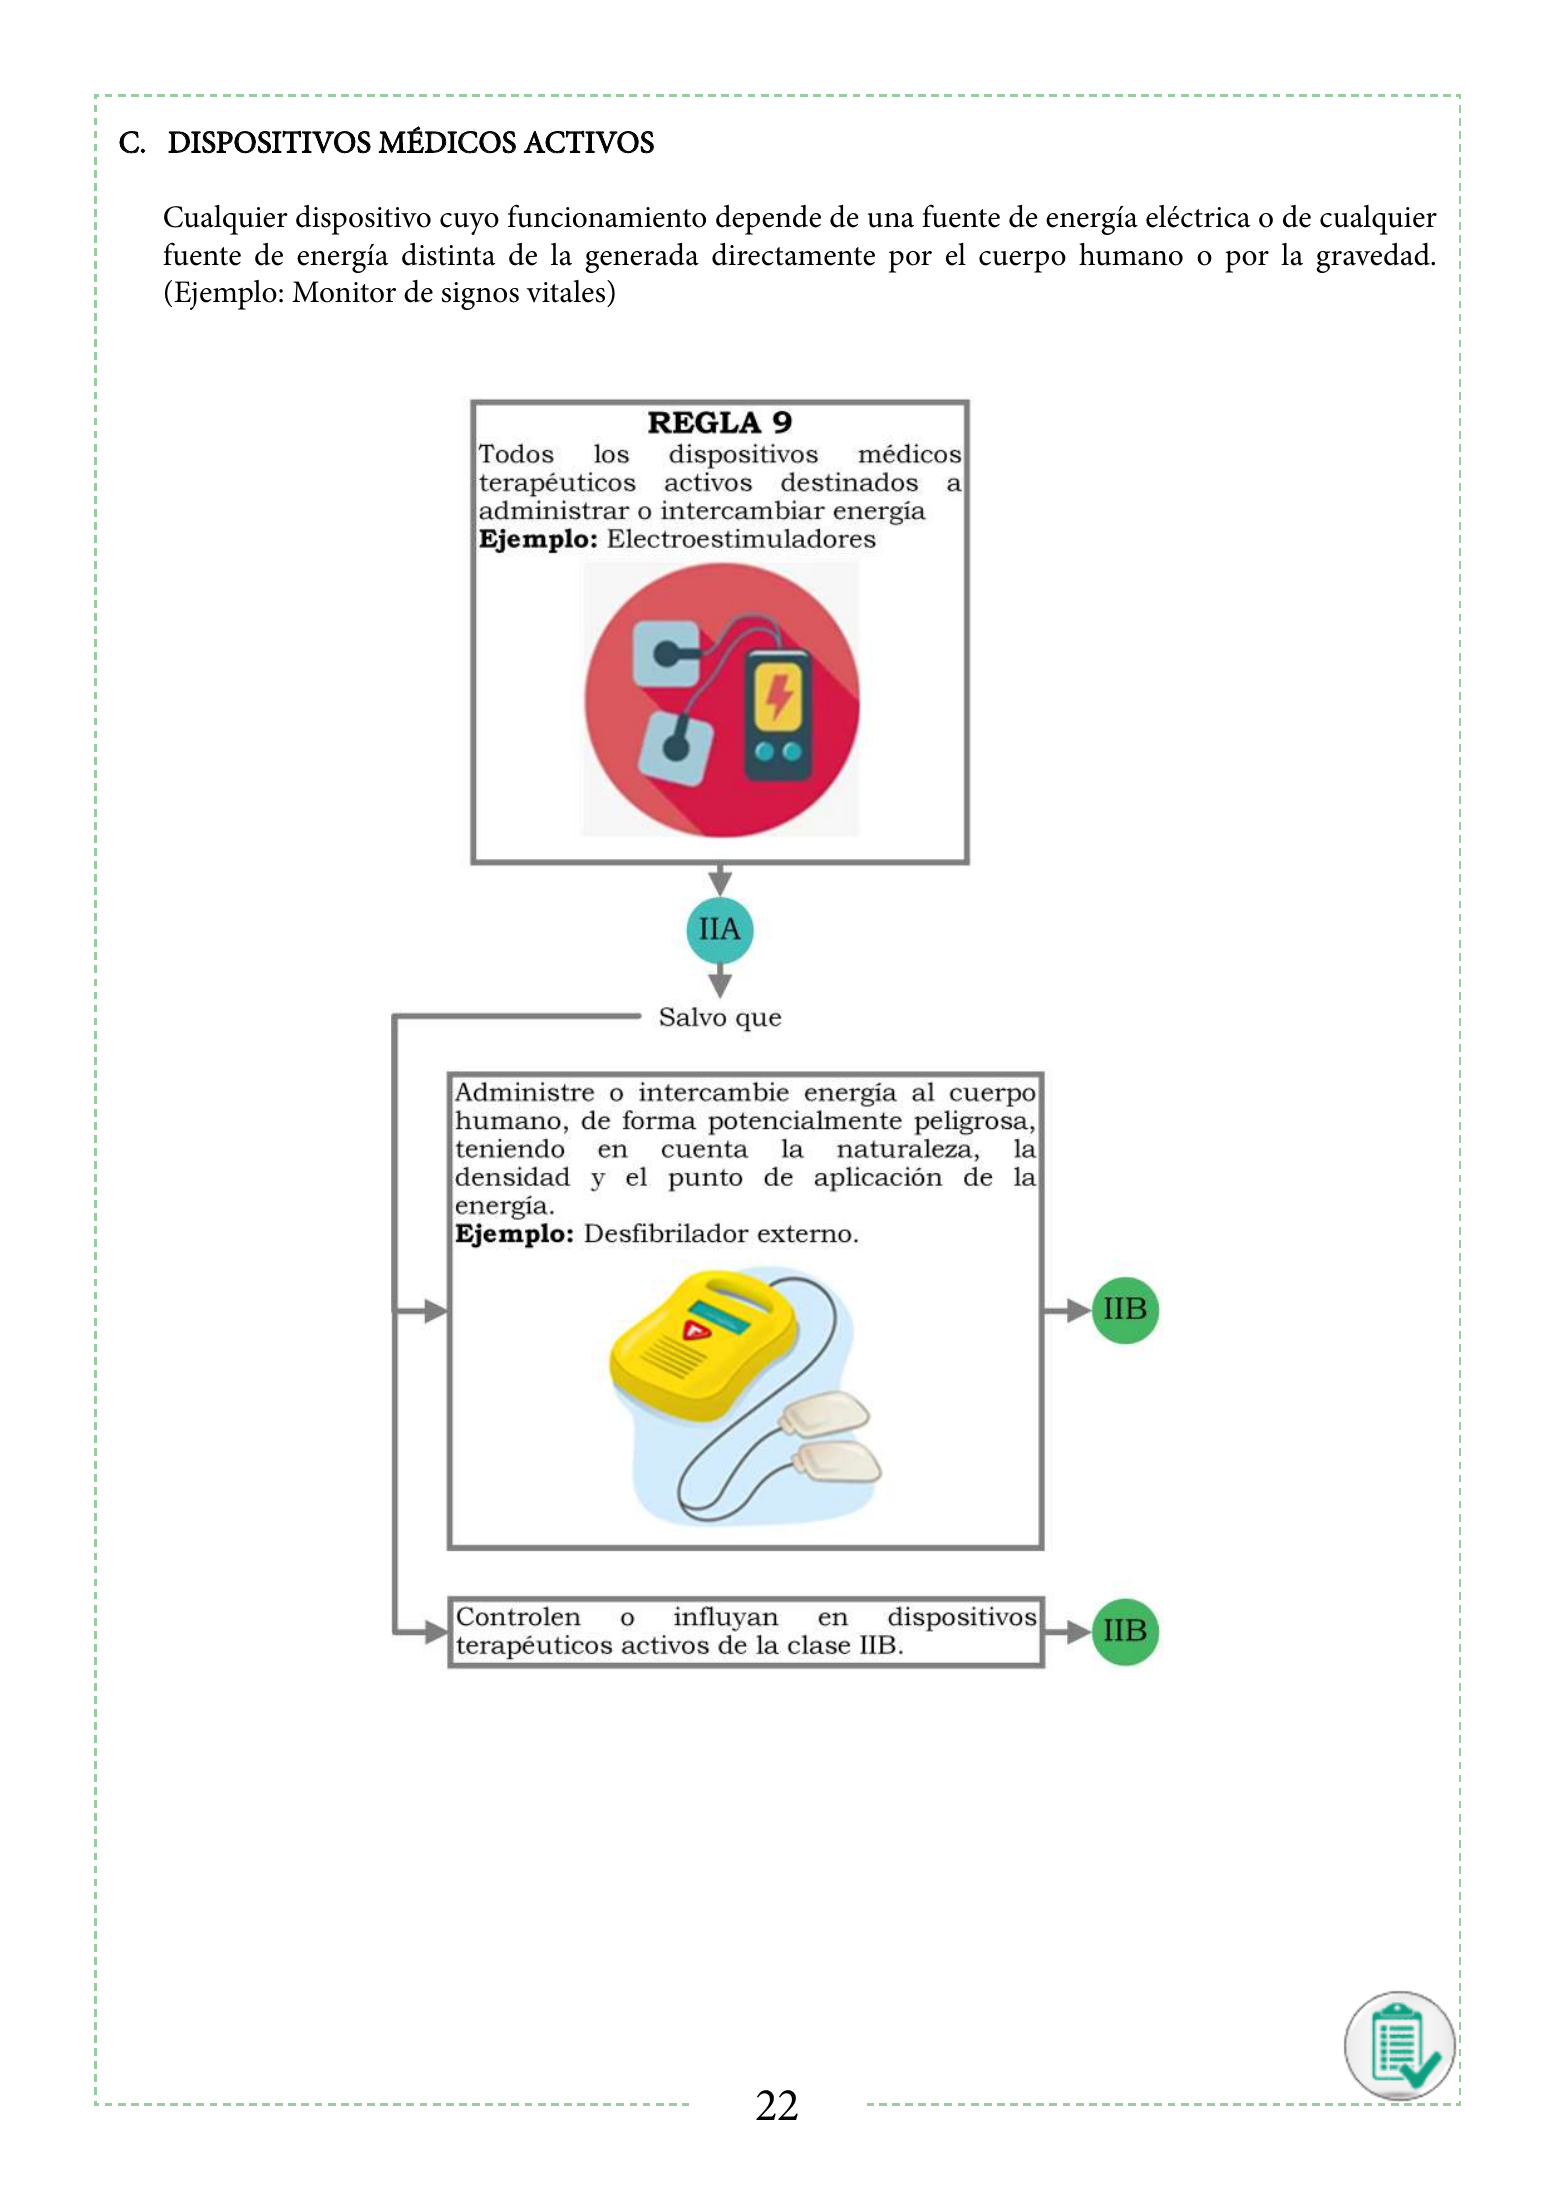
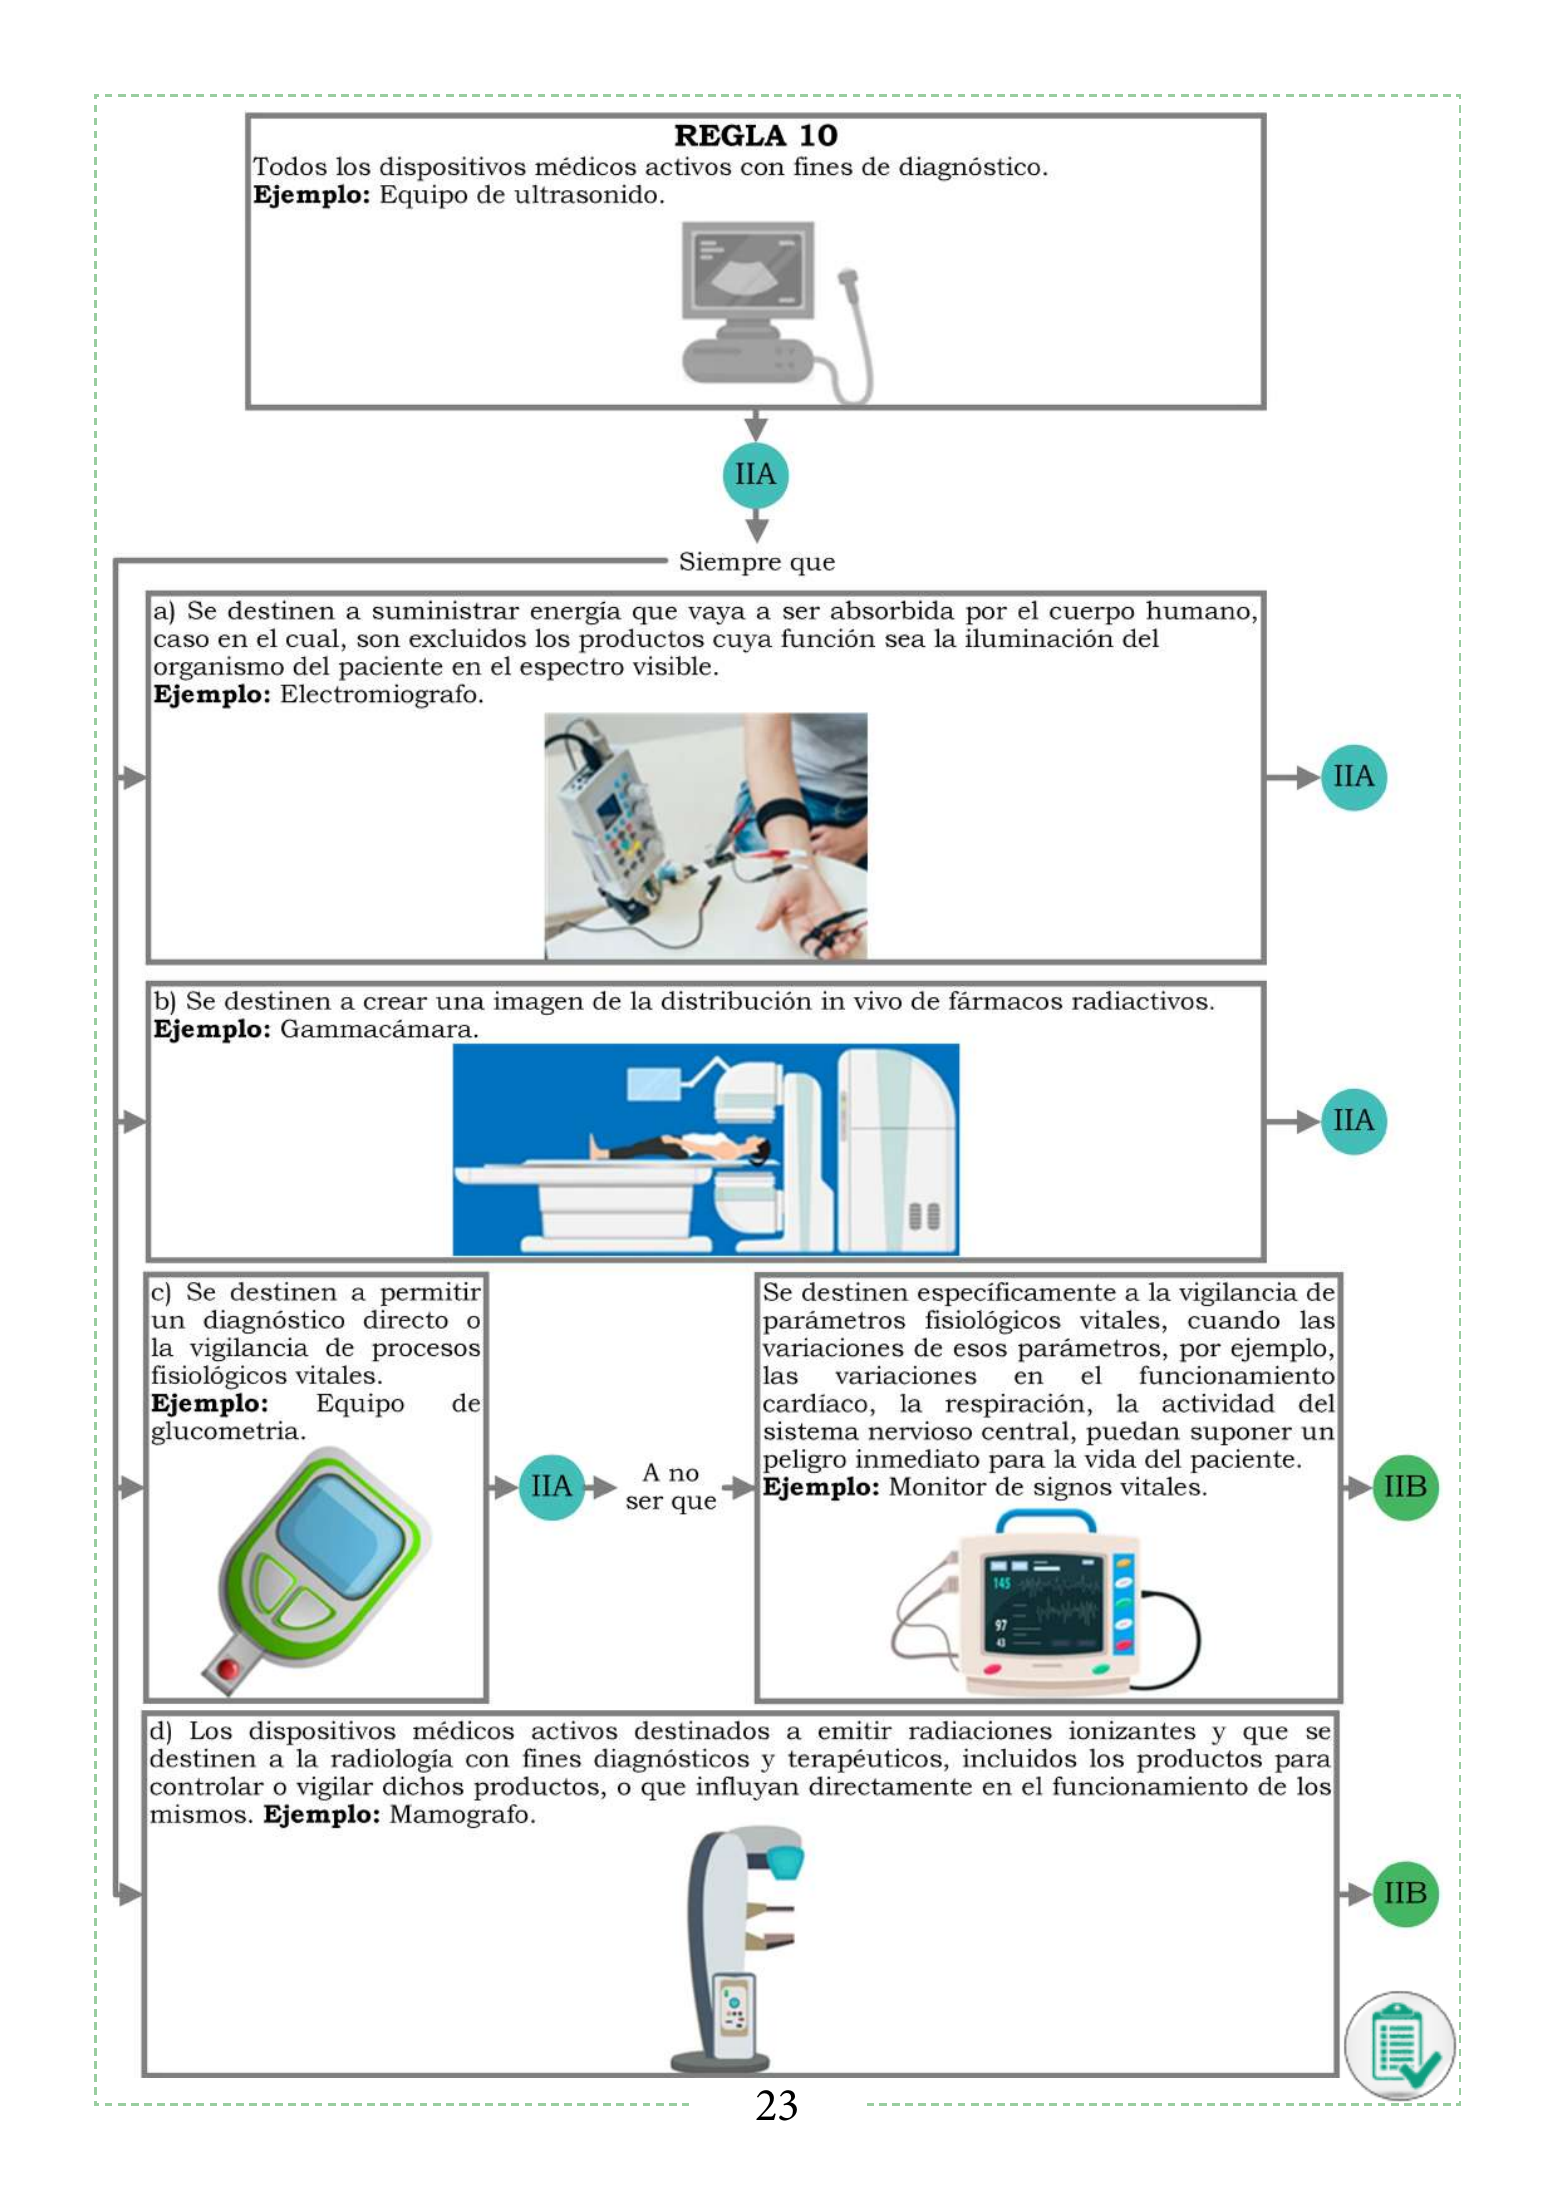
C. DISPOSITIVOS MÉDICOS ACTIVOS Cualquier dispositivo cuyo funcionamiento depende de una fuente de energía eléctrica o de cualquier fuente de energía distinta de la generada directamente por el cuerpo humano o por la gravedad. (Ejemplo: Monitor de signos vitales) 22
23
24
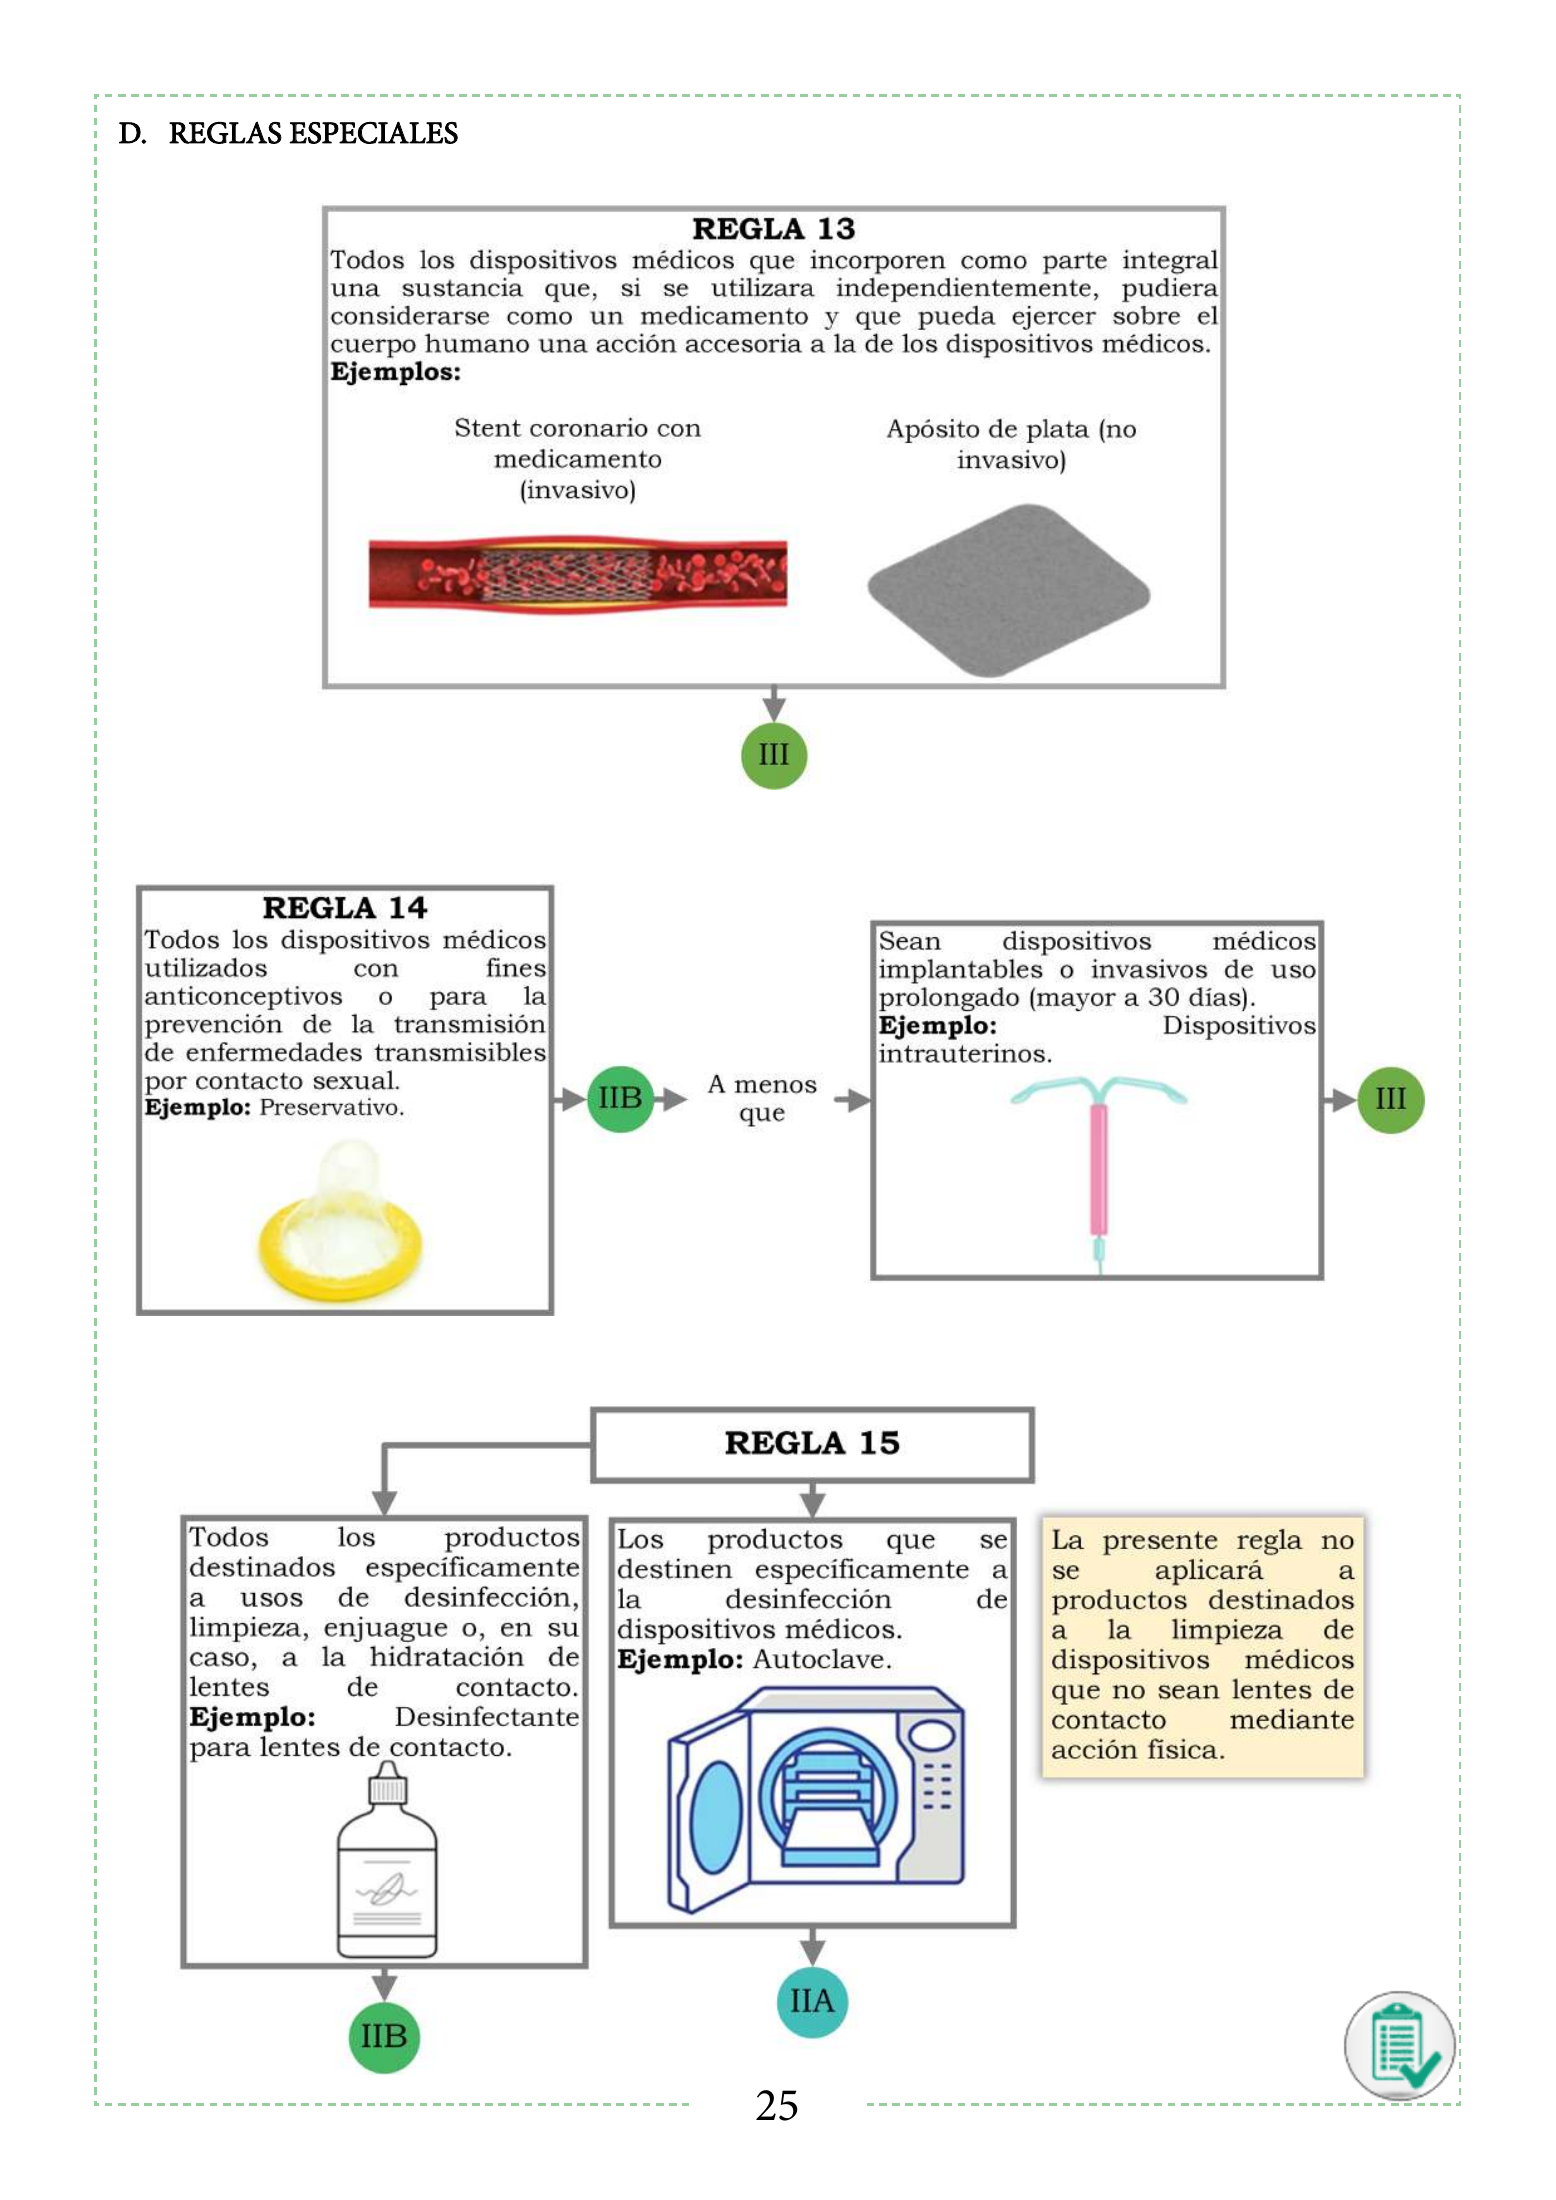
D. REGLAS ESPECIALES 25
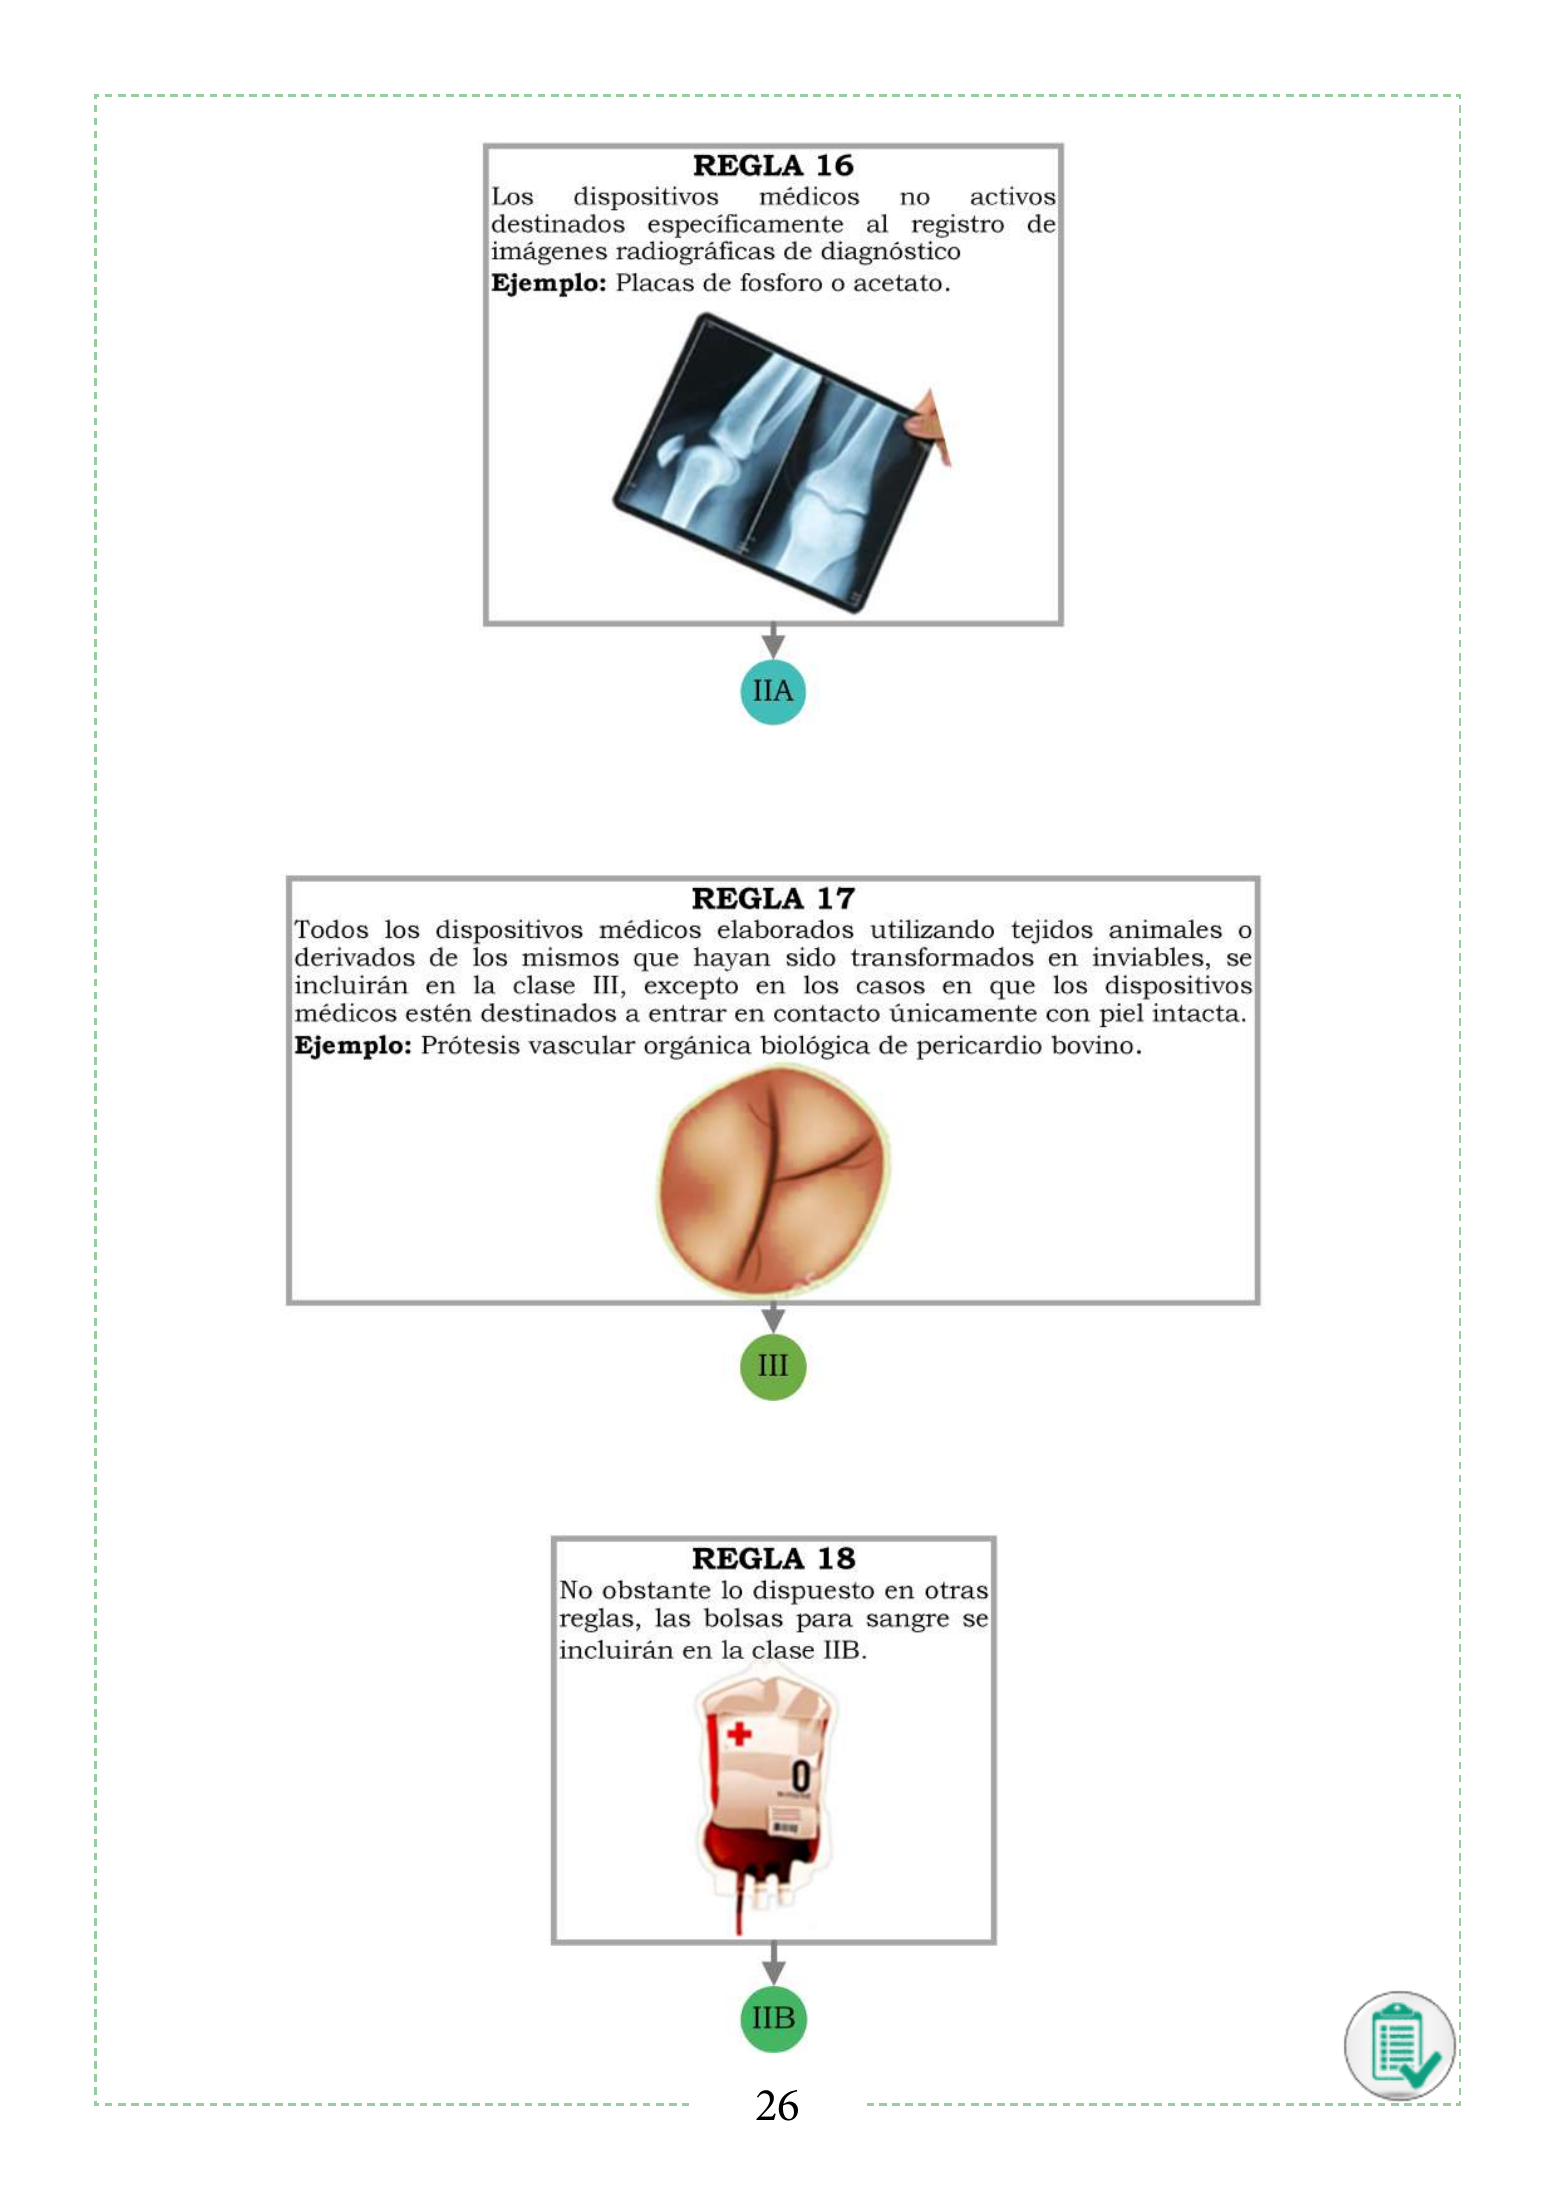
26
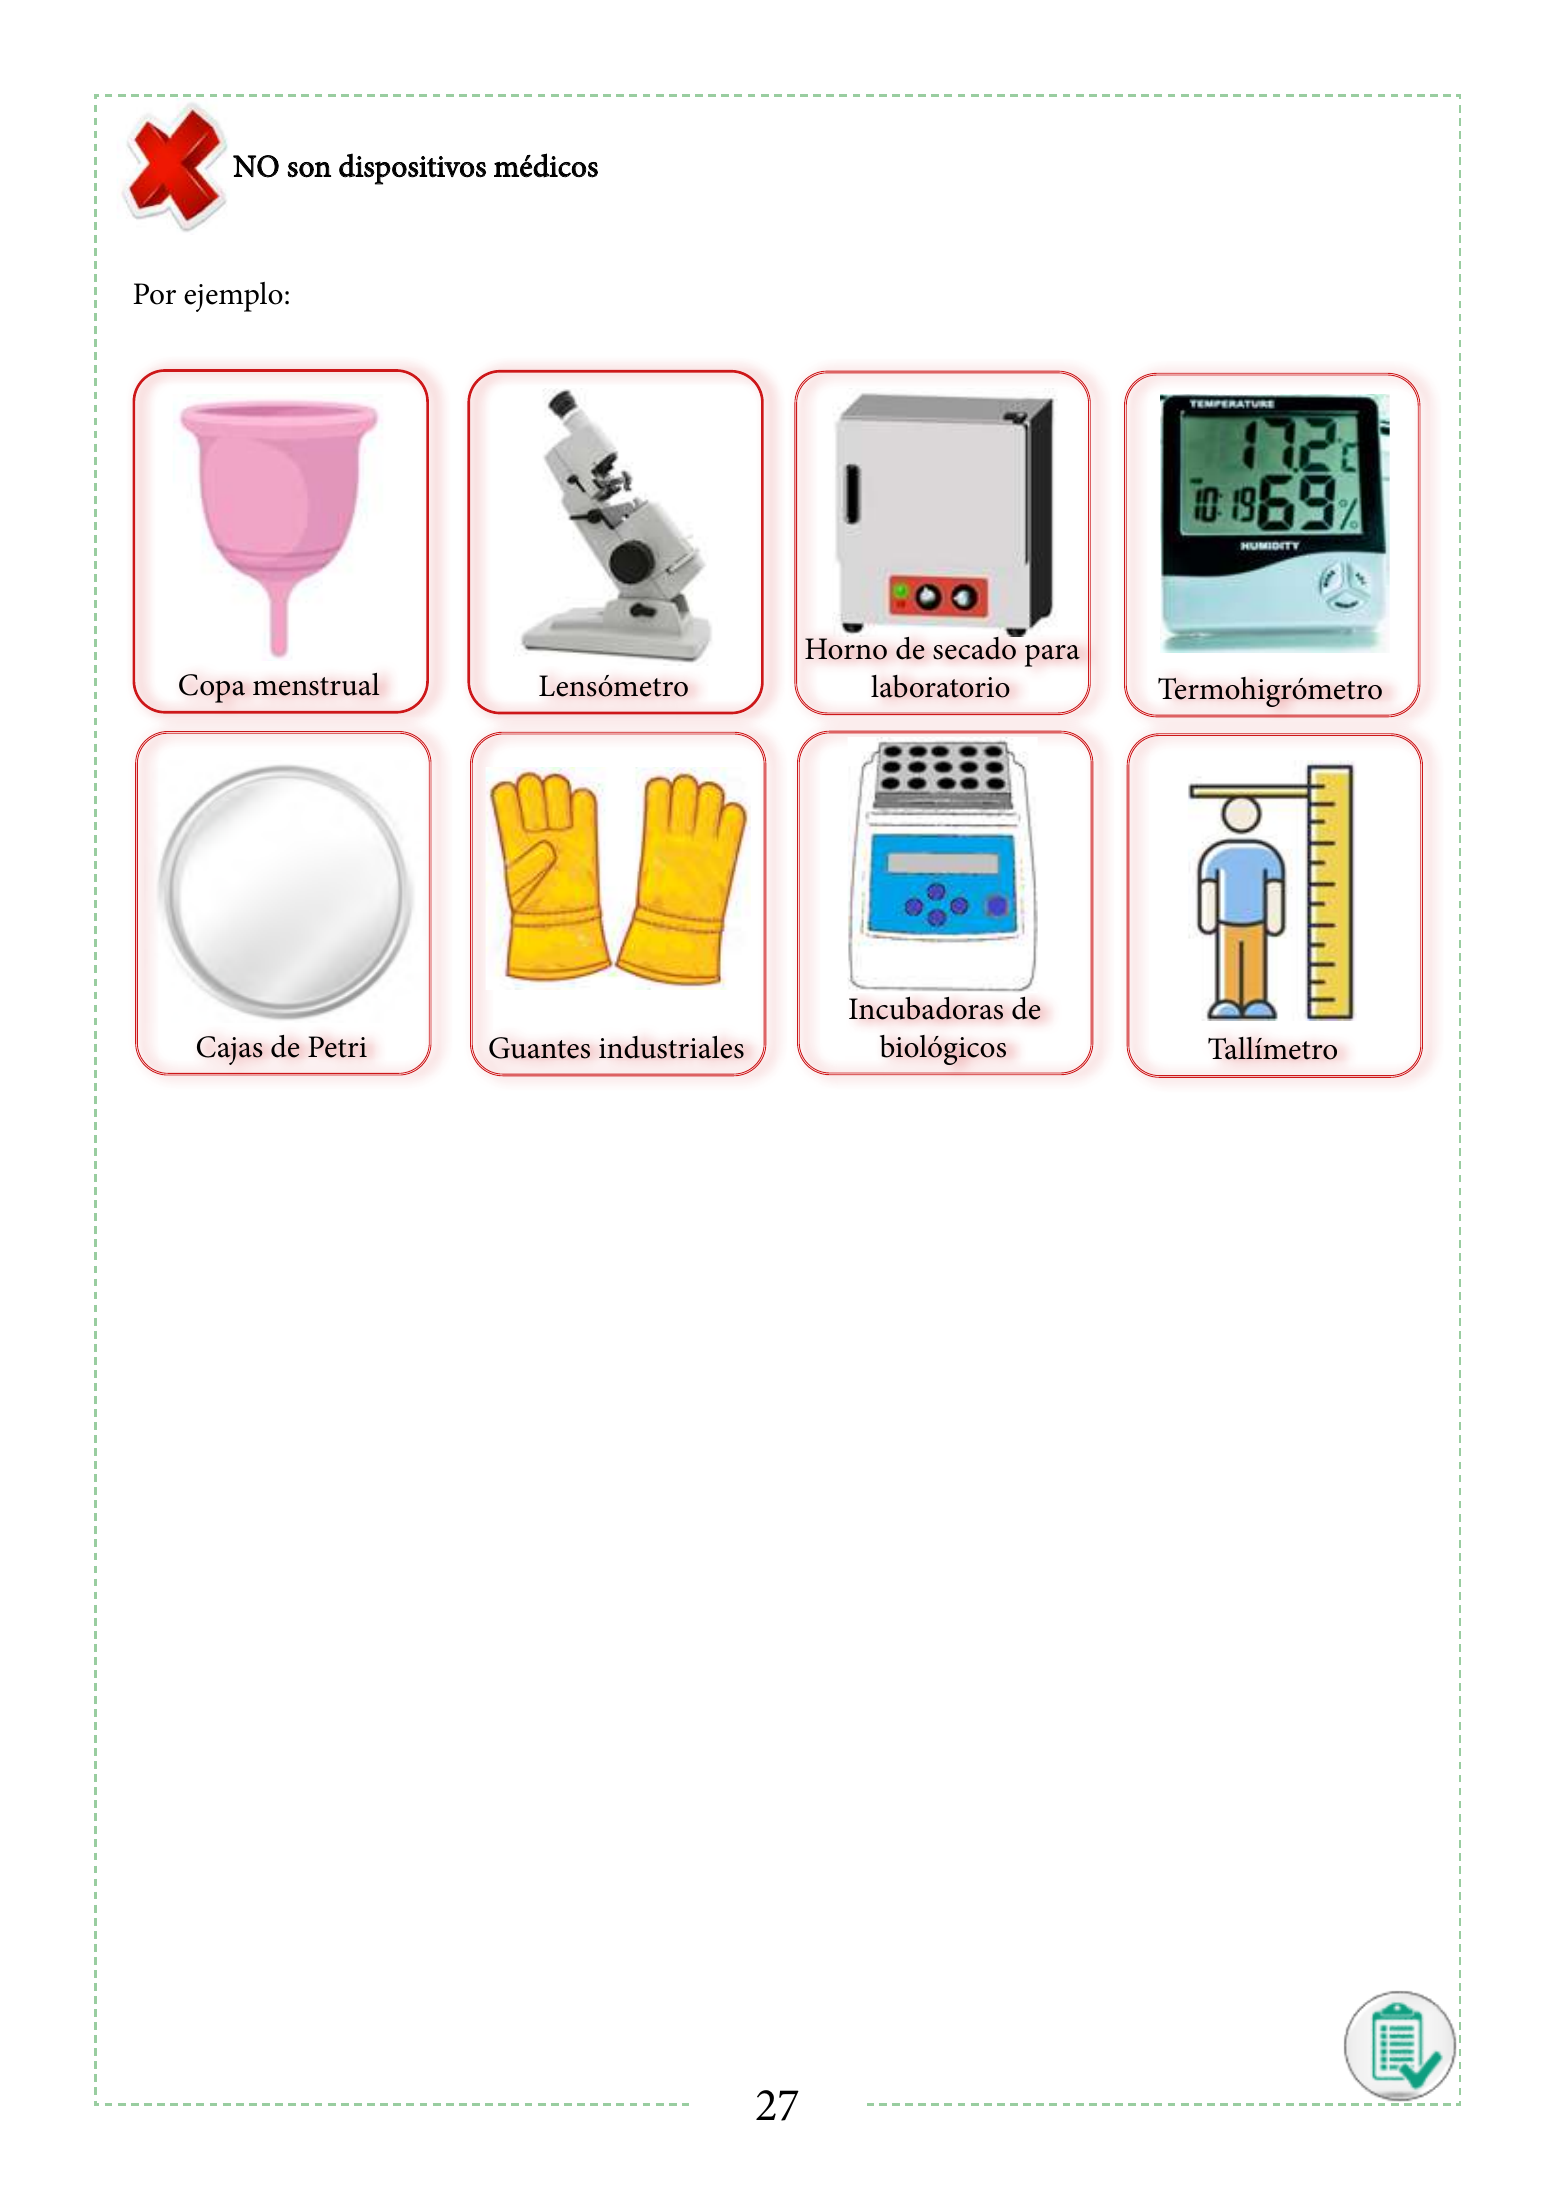
NO son dispositivos médicos Por ejemplo: Horno de secado para Copa menstrual Lensómetro laboratorio Termohigrómetro Incubadoras de Cajas de Petri Guantes industriales biológicos Tallímetro 27
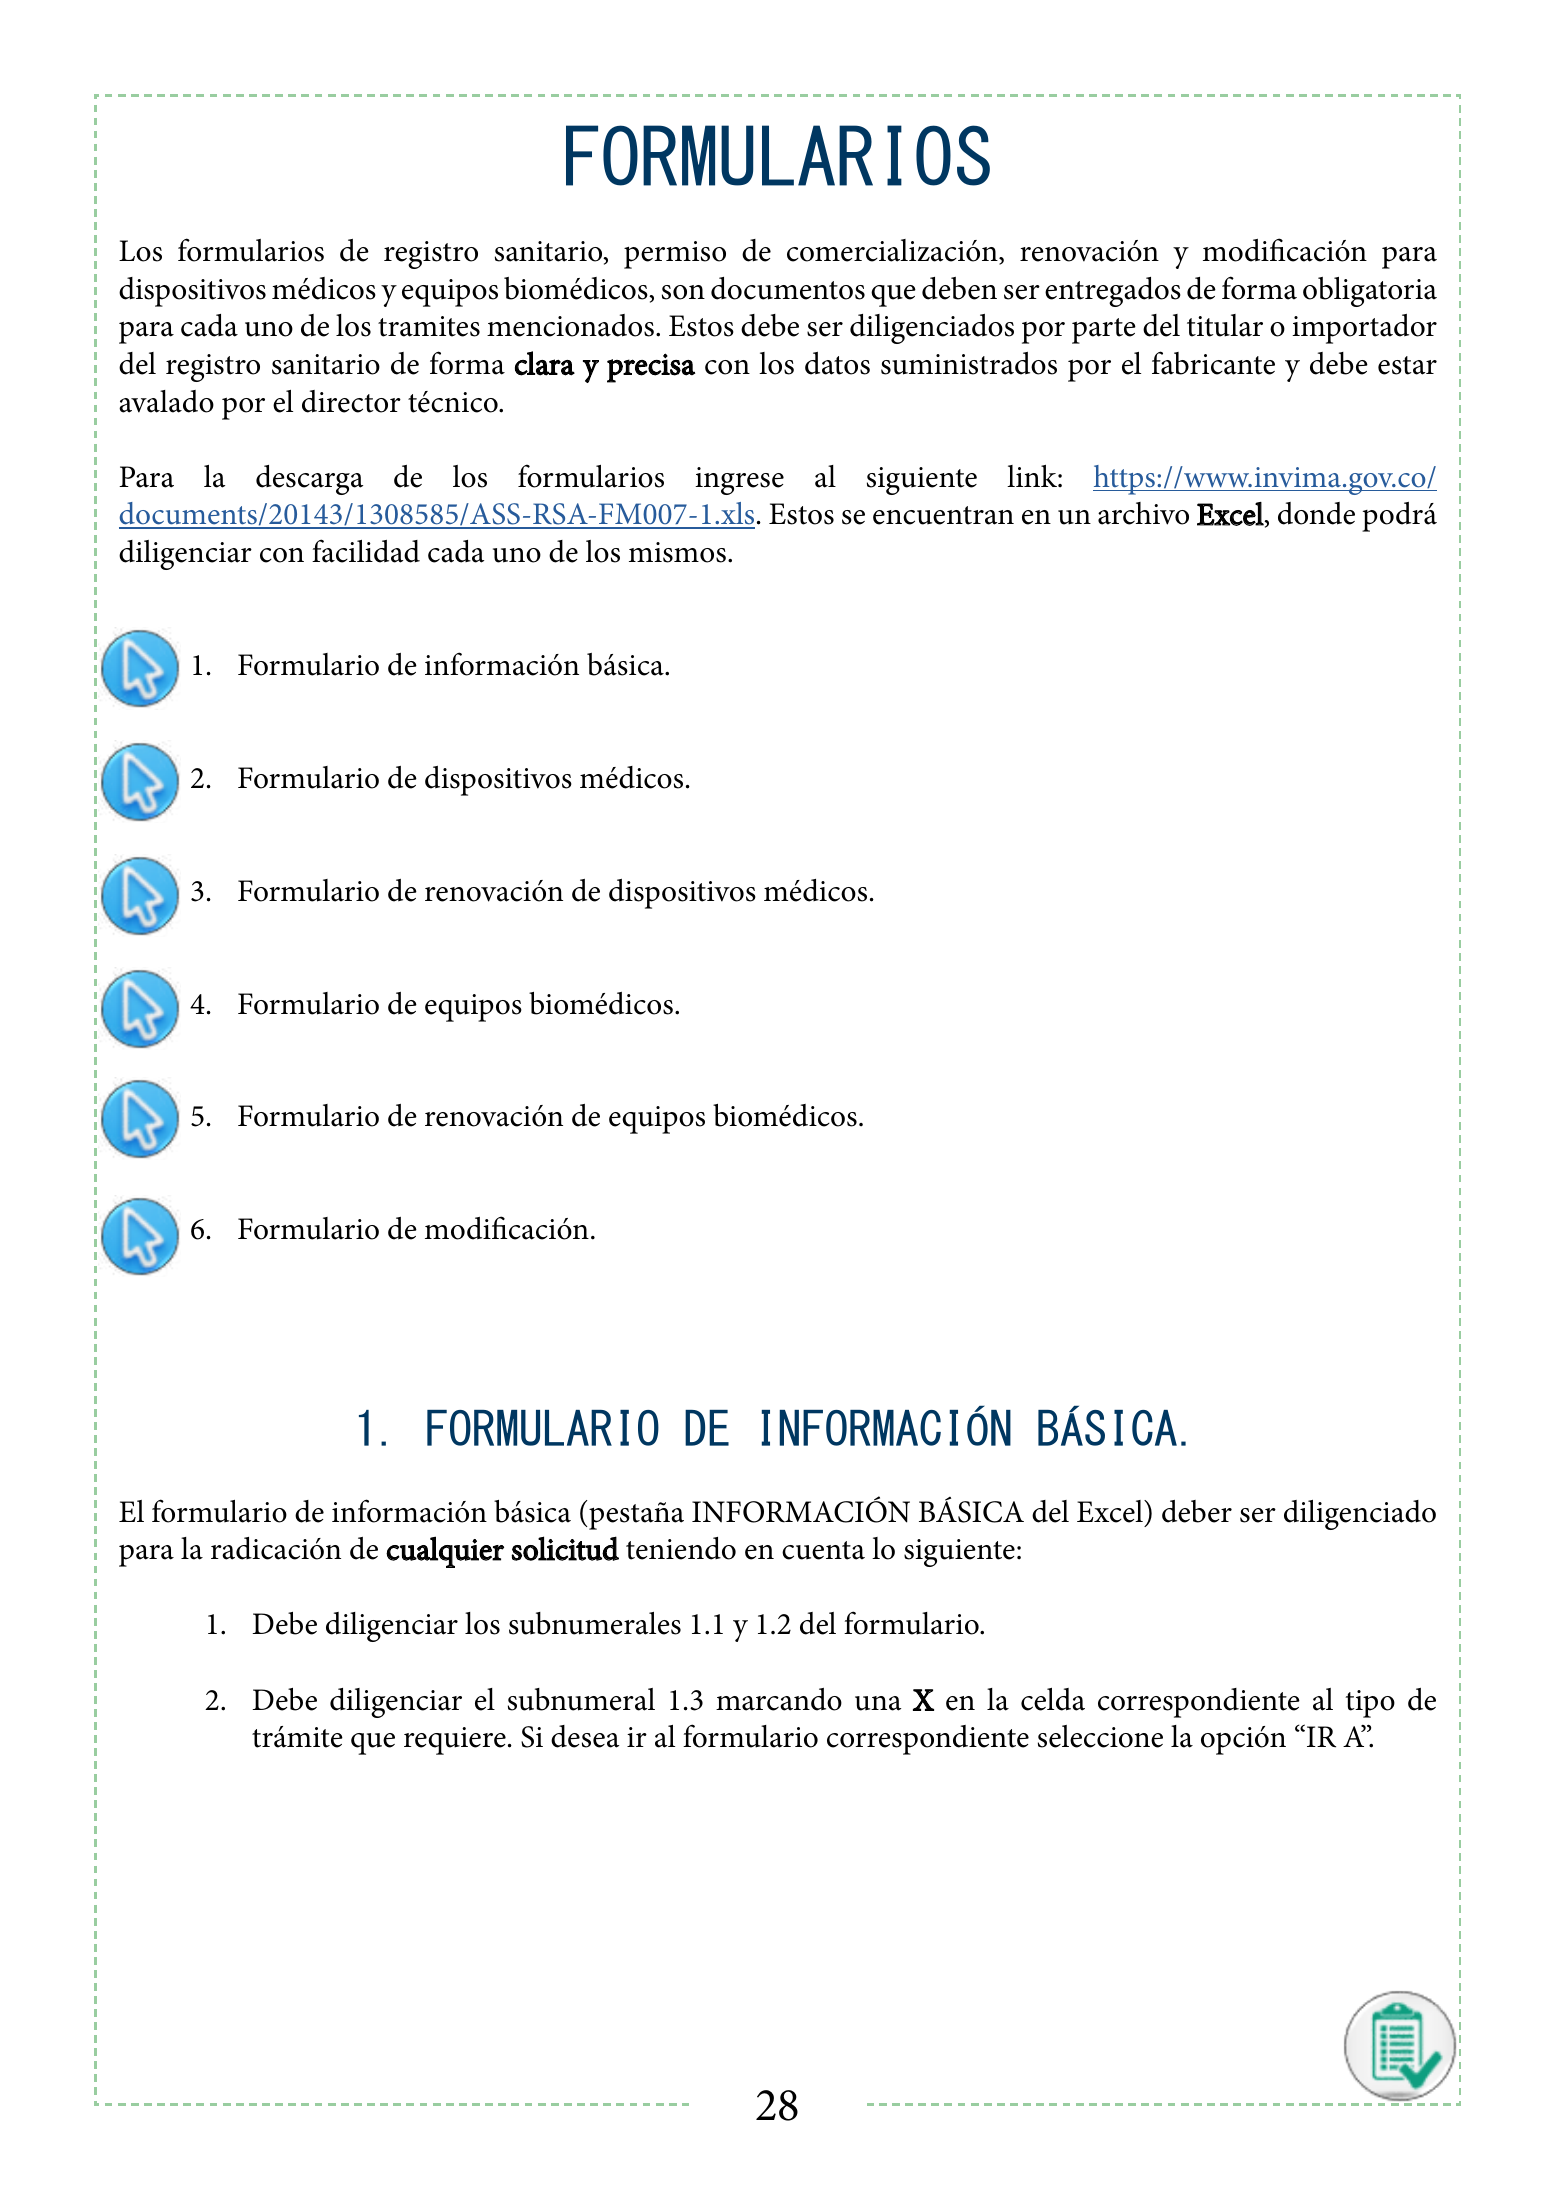
FORMULARIOS Los formularios de registro sanitario, permiso de comercialización, renovación y modificación para dispositivos médicos y equipos biomédicos, son documentos que deben ser entregados de forma obligatoria para cada uno de los tramites mencionados. Estos debe ser diligenciados por parte del titular o importador del registro sanitario de forma clara y precisa con los datos suministrados por el fabricante y debe estar avalado por el director técnico. Para la descarga de los formularios ingrese al siguiente link: https://www.invima.gov.co/ documents/20143/1308585/ASS-RSA-FM007-1.xls. Estos se encuentran en un archivo Excel, donde podrá diligenciar con facilidad cada uno de los mismos. 1. Formulario de información básica. 2. Formulario de dispositivos médicos. 3. Formulario de renovación de dispositivos médicos. 4. Formulario de equipos biomédicos. 5. Formulario de renovación de equipos biomédicos. 6. Formulario de modificación. 1. FORMULARIO DE INFORMACIÓN BÁSICA. El formulario de información básica (pestaña INFORMACIÓN BÁSICA del Excel) deber ser diligenciado para la radicación de cualquier solicitud teniendo en cuenta lo siguiente: 1. Debe diligenciar los subnumerales 1.1 y 1.2 del formulario. 2. Debe diligenciar el subnumeral 1.3 marcando una X en la celda correspondiente al tipo de trámite que requiere. Si desea ir al formulario correspondiente seleccione la opción “IR A”. 28
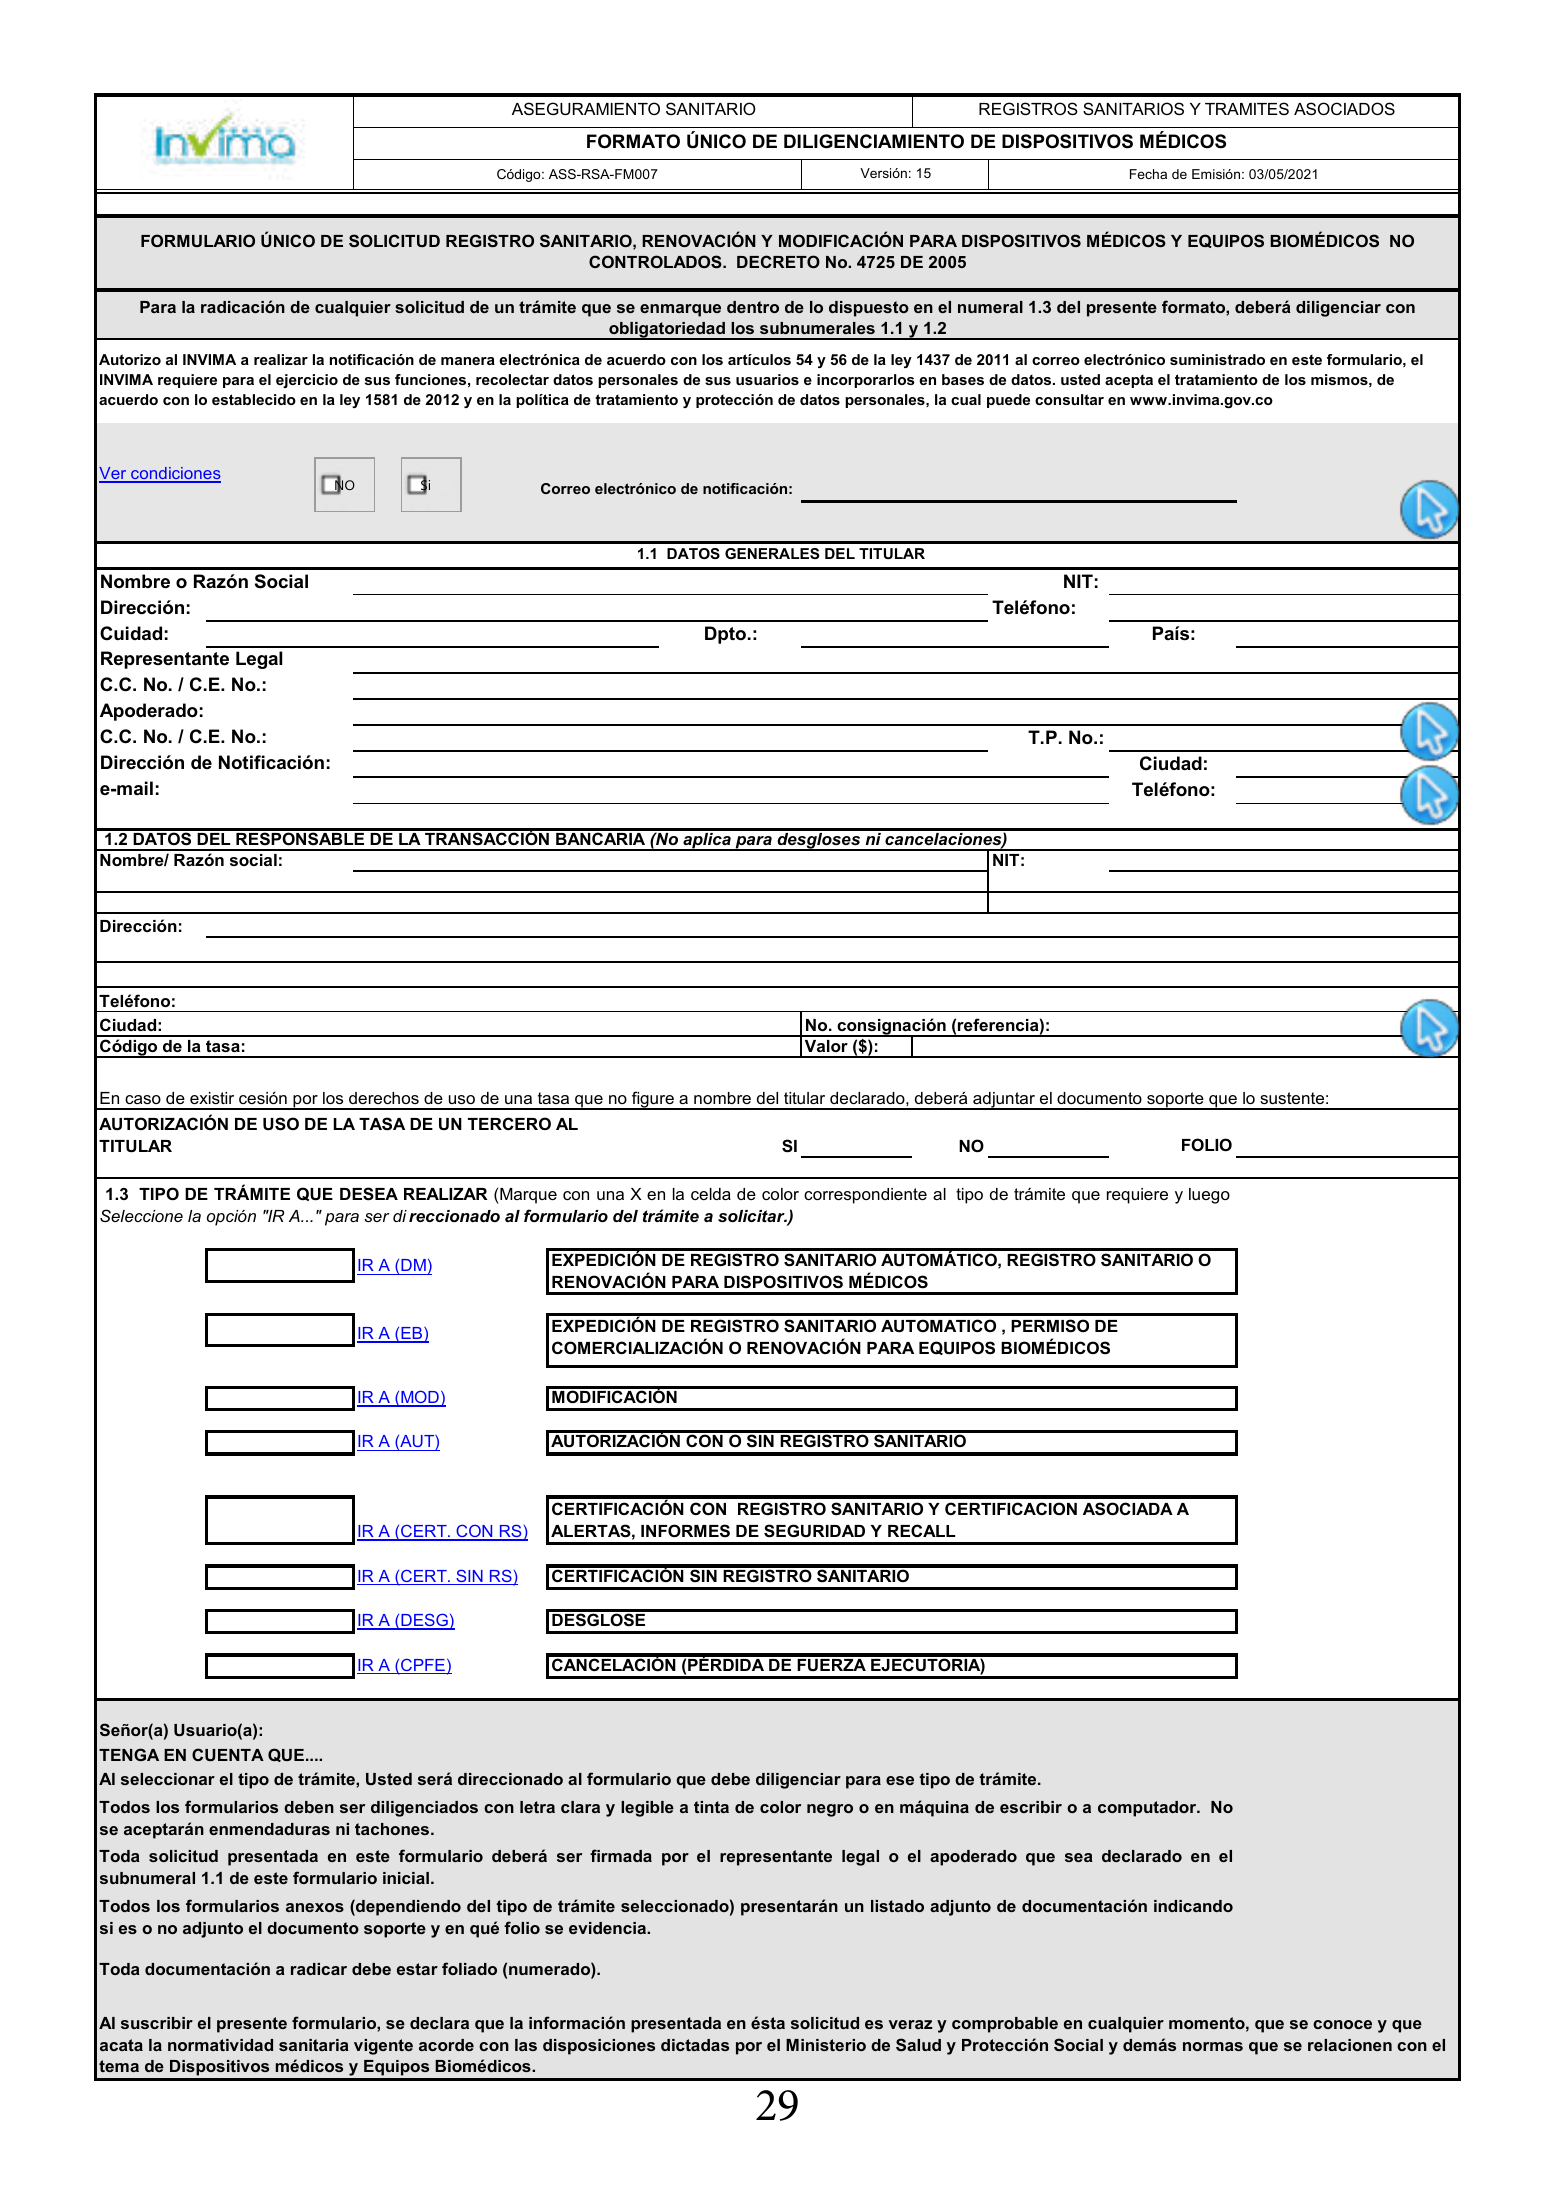
ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 FORMULARIO ÚNICO DE SOLICITUD REGISTRO SANITARIO, RENOVACIÓN Y MODIFICACIÓN PARA DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS NO CONTROLADOS. DECRETO No. 4725 DE 2005 Para la radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con obligatoriedad los subnumerales 1.1 y 1.2 Autorizo al INVIMA a realizar la notificación de manera electrónica de acuerdo con los artículos 54 y 56 de la ley 1437 de 2011 al correo electrónico suministrado en este formulario, el INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de acuerdo con lo establecido en la ley 1581 de 2012 y en la política de tratamiento y protección de datos personales, la cual puede consultar en www.invima.gov.co Ver condiciones NO Si Correo electrónico de notificación: 1.1 DATOS GENERALES DEL TITULAR Nombre o Razón Social NIT: Dirección: Teléfono: Cuidad: Dpto.: País: Representante Legal C.C. No. / C.E. No.: Apoderado: C.C. No. / C.E. No.: T.P. No.: Dirección de Notificación: Ciudad: e-mail: Teléfono: 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: Teléfono: Ciudad: No. consignación (referencia): Código de la tasa: Valor ($): En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL TITULAR SI NO FOLIO 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O RENOVACIÓN PARA DISPOSITIVOS MÉDICOS IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Y RECALL IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO IR A (DESG) DESGLOSE IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) Señor(a) Usuario(a): TENGA EN CUENTA QUE.... Al seleccionar el tipo de trámite, Usted será direccionado al formulario que debe diligenciar para ese tipo de trámite. Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No se aceptarán enmendaduras ni tachones. Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el subnumeral 1.1 de este formulario inicial. Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando si es o no adjunto el documento soporte y en qué folio se evidencia. Toda documentación a radicar debe estar foliado (numerado). Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz y comprobable en cualquier momento, que se conoce y que acata la normatividad sanitaria vigente acorde con las disposiciones dictadas por el Ministerio de Salud y Protección Social y demás normas que se relacionen con el tema de Dispositivos médicos y Equipos Biomédicos. 29
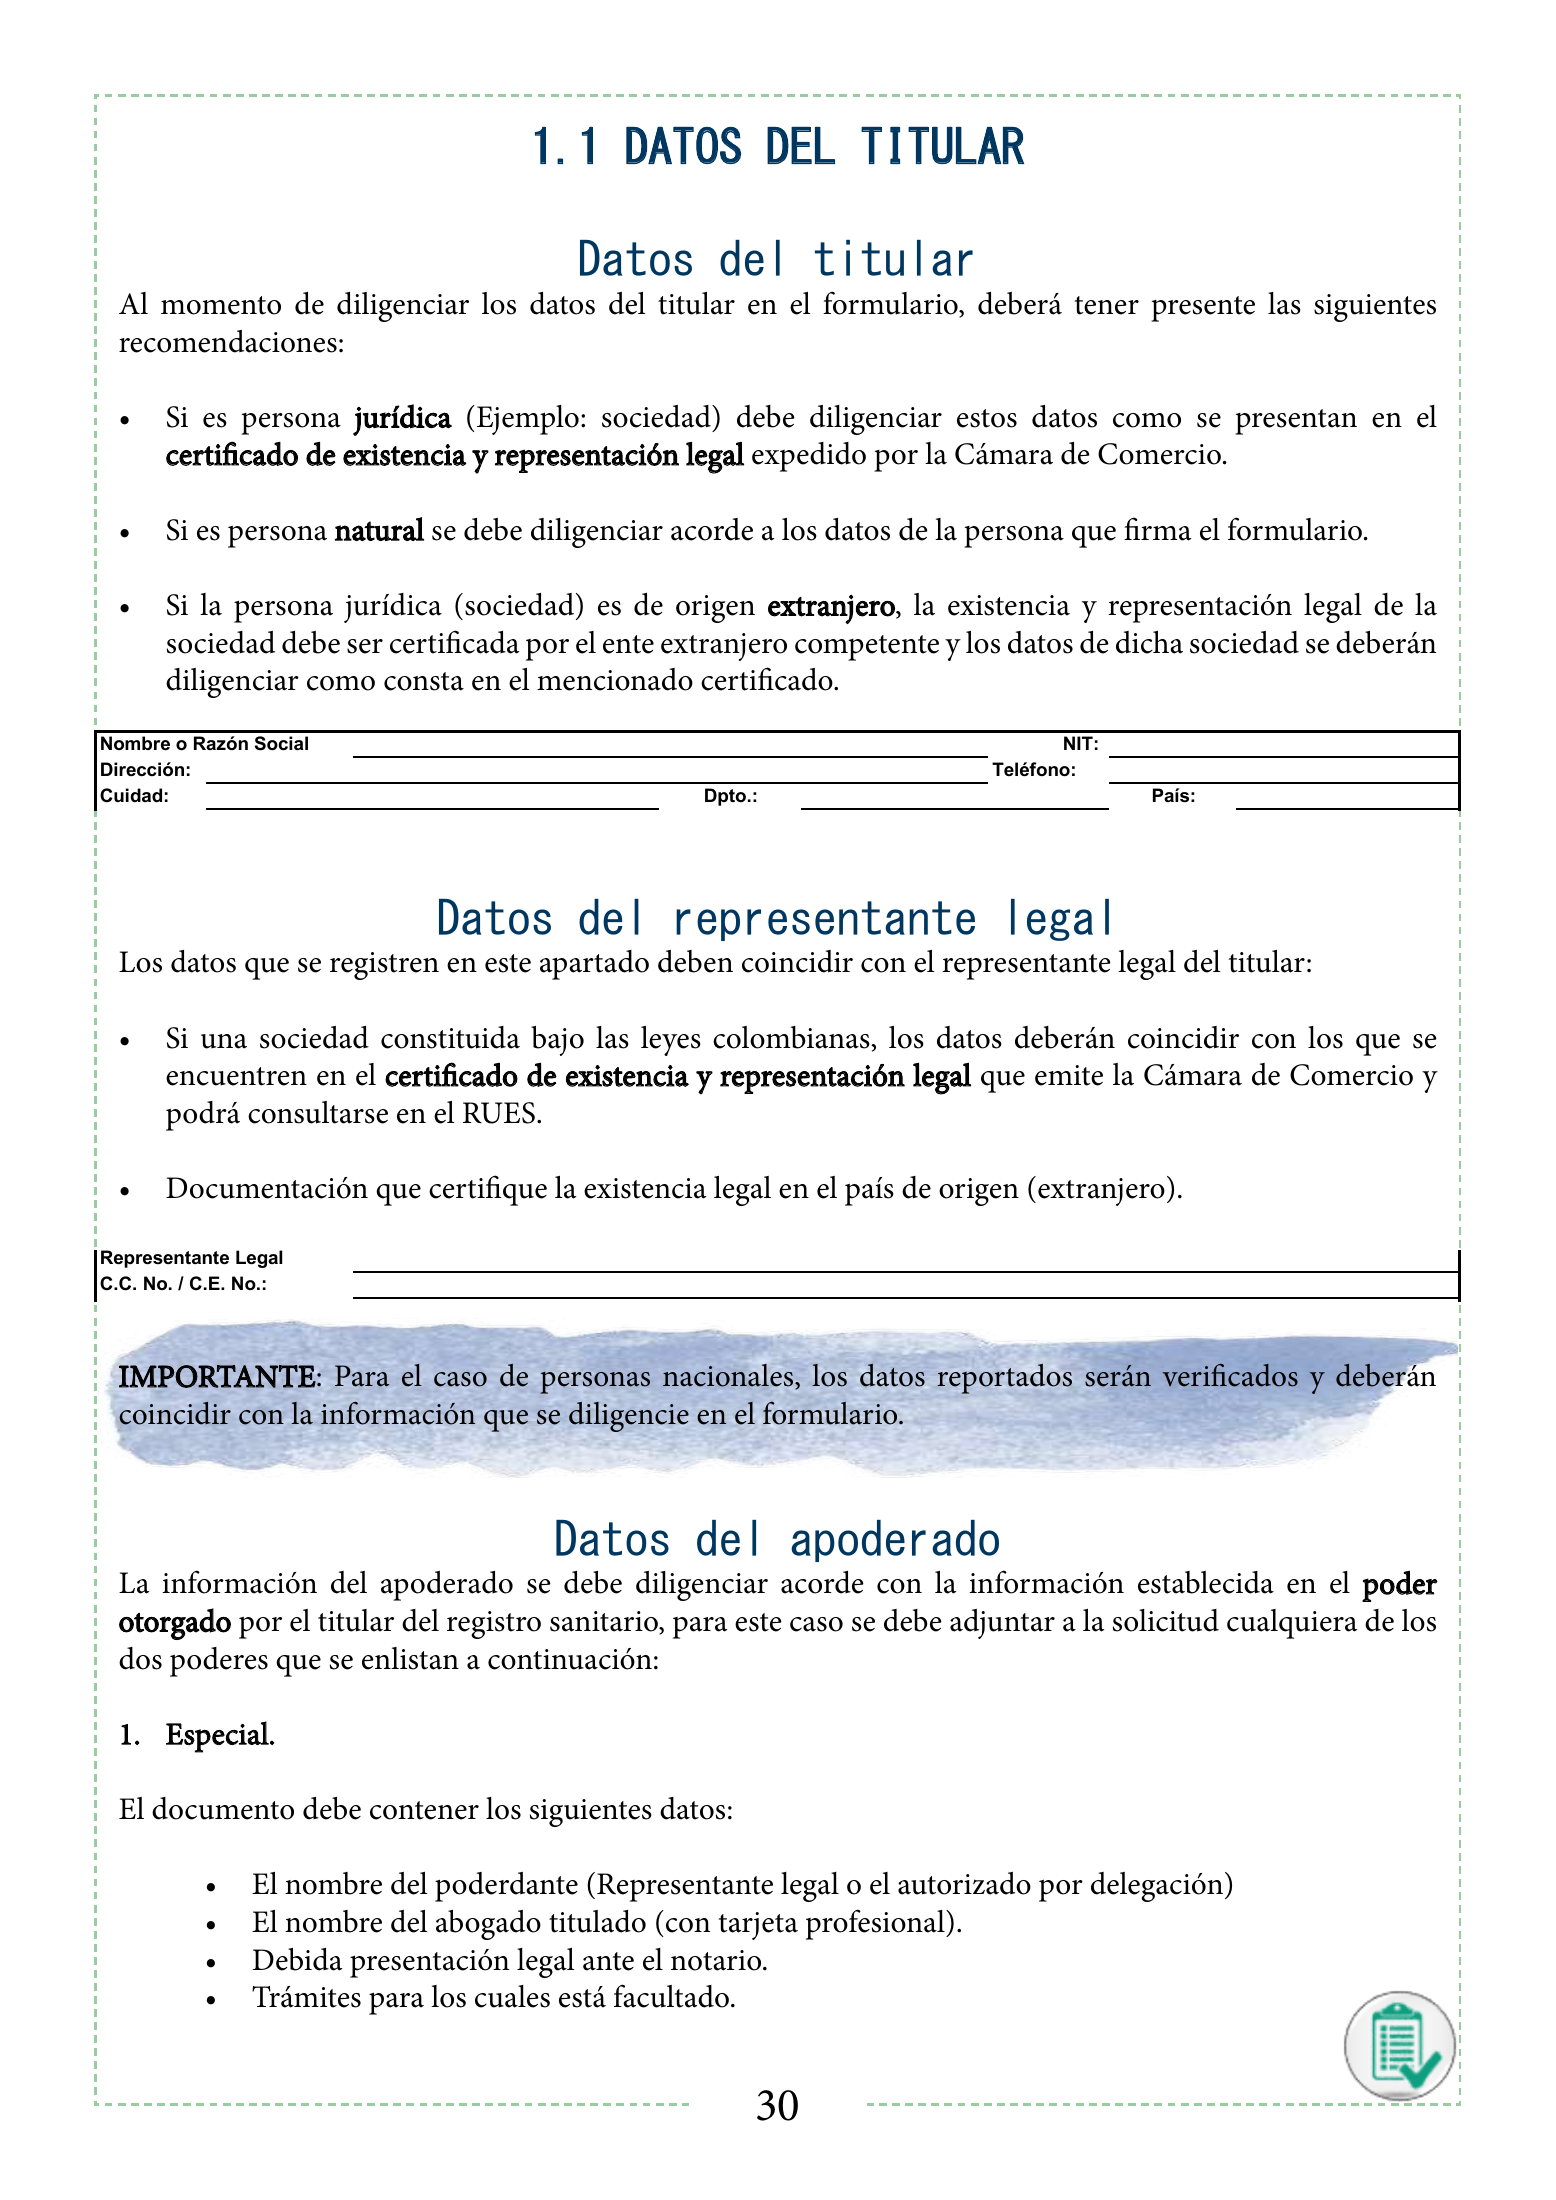
1.1 DATOS DEL TITULAR Datos del titular ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS Al momento de diligenciar los datos del titular en el formulario, deberá tener presente las siguientes FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS recomendaciones: Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 FORMULARIO ÚNICO DE SOLICITUD REGISTRO SANITARIO, RENOVACIÓN Y MODIFICACIÓN PARA DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS NO • Si es persona jurídica (Ejemplo: sociedad) debe diligenciar estos datos como se presentan en el CONTROLADOS. DECRETO No. 4725 DE 2005 certificado de existencia y representación legal expedido por la Cámara de Comercio. Para la radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con obligatoriedad los subnumerales 1.1 y 1.2 • Si es persona natural se debe diligenciar acorde a los datos de la persona que firma el formulario. Autorizo al INVIMA a realizar la notificación de manera electrónica de acuerdo con los artículos 54 y 56 de la ley 1437 de 2011 al correo electrónico suministrado en este formulario, el INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de acuerdo con lo establecido en la ley 1581 de 2012 y en la política de tratamiento y protección de datos personales, la cual puede consultar en www.invima.gov.co • Si la persona jurídica (sociedad) es de origen extranjero, la existencia y representación legal de la sociedad debeNOser Si Ver condiciones certificada por el ente Correo extranjero electrónico de notificación: competente y los datos de dicha sociedad se deberán diligenciar como consta en el mencionado certificado. ASEGURAMIENTO 1.1 SANITARIO DATOS GENERALES DEL TITULAR REGISTROS SANITARIOS Y TRAMITES ASOCIADOS Nombre o Razón Social FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS NIT: MÉDICOS Dirección: Código: ASS-RSA-FM007 Versión: 15 Teléfono: Fecha de Emisión: 03/05/2021 Cuidad: Dpto.: País: Representante Legal C.C. FORMULARIO No. / C.E. No.:ÚNICO DE SOLICITUD REGISTRO SANITARIO, RENOVACIÓN Y MODIFICACIÓN PARA DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS NO CONTROLADOS. DECRETO No. 4725 DE 2005 Apoderado: C.C. Para No. /laC.E. No.: radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 T.P.del No.: presente formato, deberá diligenciar con Dirección de Notificación: Datos del representante legal obligatoriedad los subnumerales 1.1 y 1.2 Ciudad: e-mail: al INVIMA a realizar la notificación de manera electrónica de acuerdo con los artículos 54 y 56 de la ley 1437 de 2011 al correo electrónico Teléfono: Los datos que se registren en este apartado deben coincidir con el representante legal del titular: Autorizo suministrado en este formulario, el INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de acuerdo 1.2 con lo DATOS establecido DEL en la ley DE RESPONSABLE 1581LA de 2012 y en la política de TRANSACCIÓN tratamiento BANCARIA (No y protección aplica para de datos desglosespersonales, la ni cual puede consultar en www.invima.gov.co cancelaciones) Nombre/ Razón social: NIT: • Si una sociedad constituida bajo las leyes colombianas, los datos deberán coincidir con los que se encuentren enNOel certificado Ver condiciones Dirección: Si de existencia y representación legal que emite la Cámara de Comercio y Correo electrónico de notificación: podrá consultarse en el RUES. 1.1 DATOS GENERALES DEL TITULAR Teléfono: Nombre o Razón Social NIT: • Ciudad: Documentación que certifique la existencia legal enNo. Dirección: el país de origen consignación (extranjero). (referencia): Teléfono: Código de la tasa: Valor ($): Cuidad: Dpto.: País: Representante En caso de existir Legal cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: C.C. No. / C.E. DE AUTORIZACIÓN No.:USO DE LA TASA DE UN TERCERO AL Apoderado: TITULAR SI NO FOLIO C.C. No. / C.E. No.: T.P. No.: 1.3 TIPO DE Dirección de TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere Notificación: y luego Ciudad: IMPORTANTE: Para el caso de personas nacionales, los datos reportados serán verificados y deberán Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) e-mail: Teléfono: coincidir con la información IR A (DM) que seEXPEDICIÓN diligencieDE en el SANITARIO formulario. REGISTRO AUTOMÁTICO, REGISTRO SANITARIO O 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA RENOVACIÓN(NoPARA aplica para desgloses ni DISPOSITIVOS cancelaciones) MÉDICOS Nombre/ Razón social: NIT: IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS Dirección: IR A (MOD) Datos del apoderado MODIFICACIÓN La información del apoderado se debe diligenciar acorde con la información establecida en el poder Teléfono: IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO otorgado por el titular del registro sanitario, para este caso Ciudad: No. se debe (referencia): consignación adjuntar a la solicitud cualquiera de los Código de la tasa: Valor ($): dos poderes que se enlistan a continuación: CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A En caso de existir cesión por los IR A (CERT. derechos CON de uso deRS) ALERTAS, una tasa que INFORMES no figure a DEdel titular nombre SEGURIDAD Y RECALL declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL 1. Especial. TITULAR IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SI SANITARIO NO FOLIO IR A (DESG) DESGLOSE 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego El documento debe contener los siguientes datos: Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O • El nombre del poderdante (Representante legal o el autorizado por delegación) Señor(a) Usuario(a): RENOVACIÓN PARA DISPOSITIVOS MÉDICOS • El nombre del abogado titulado (con tarjeta profesional). TENGA EN CUENTA QUE.... IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE Al seleccionar el tipo de trámite, Usted será direccionado al formulario COMERCIALIZACIÓNque debe O diligenciar RENOVACIÓN para ese tipo PARA de trámite. EQUIPOS BIOMÉDICOS • Debida Todos los formularios presentación deben ser diligenciados con legal ante letra clara el notario. y legible a tinta de color negro o en máquina de escribir o a computador. No • Trámites para los cuales está facultado. se aceptarán enmendaduras ni IR A tachones. (MOD) MODIFICACIÓN Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el subnumeral 1.1 de este formulario IR Ainicial. (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando si es o no adjunto el documento soporte y en qué folio se evidencia. Toda documentación a radicar IR debeA estar (CERT. CON RS) foliado 30 CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A ALERTAS, INFORMES DE SEGURIDAD Y RECALL (numerado). IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz y comprobable en cualquier momento, que se conoce y que
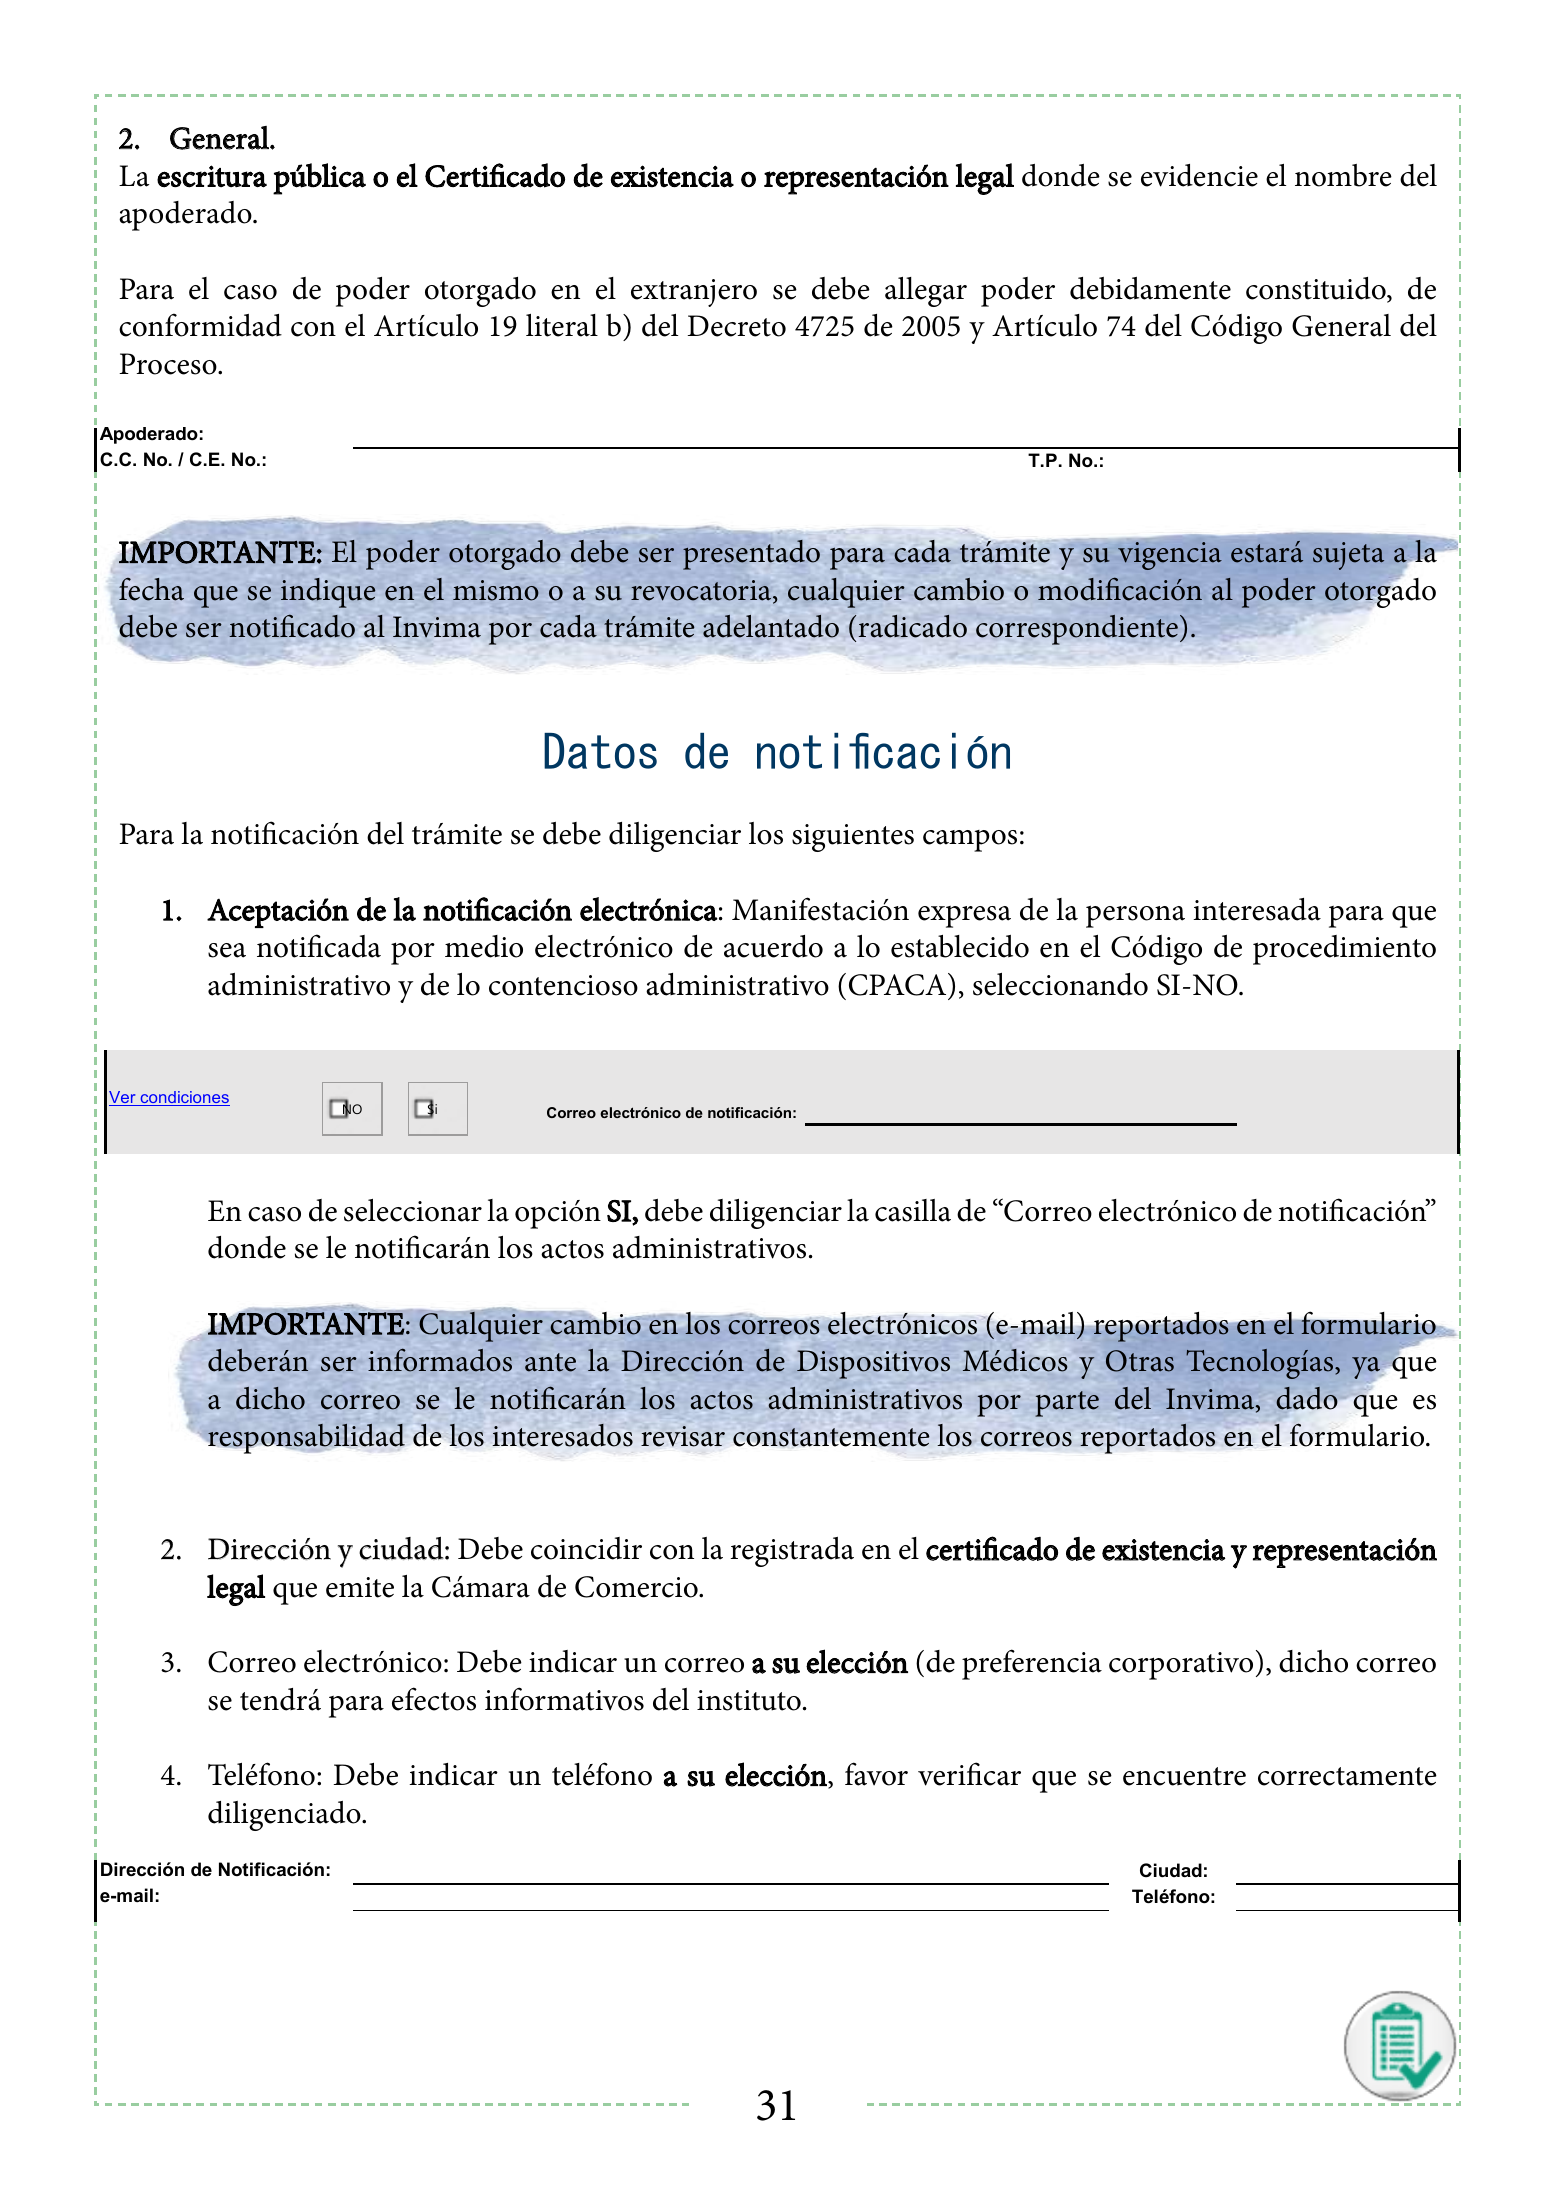
Para la radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con obligatoriedad los subnumerales 1.1 y 1.2 Autorizo al INVIMA a realizar la notificación de manera electrónica de acuerdo con los artículos 54 y 56 de la ley 1437 de 2011 al correo electrónico suministrado en este formulario, el INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de acuerdo con lo establecido en la ley 1581 de 2012 y en la política de tratamiento y protección de datos personales, la cual puede consultar en www.invima.gov.co 2. General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del Ver condiciones apoderado. NO Si Correo electrónico de notificación: 1.1 DATOS GENERALES DEL TITULAR Para el caso de poder otorgado en el extranjero se debe allegar poder NIT: Nombre o Razón Social debidamente constituido, de conformidad con el Artículo 19 literal b) del Decreto 4725 de 2005 y Teléfono: Dirección: Artículo 74 del Código General del Cuidad: Dpto.: País: Proceso. Representante Legal C.C. No. / C.E. No.: Apoderado: C.C. No. / C.E. No.: T.P. No.: Dirección de Notificación: Ciudad: e-mail: Teléfono: IMPORTANTE: El poder otorgado debe ser presentado para cada trámite y su vigencia estará sujeta a la 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) fecha que se indique en el mismo o a su revocatoria, cualquier cambio o modificación al poder otorgado Nombre/ Razón social: NIT: debe ser notificado al Invima por cada trámite adelantado (radicado correspondiente). Dirección: Teléfono: ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS Ciudad: Código de la tasa: Datos de notificación FORMATO ÚNICO DE Valor ($): No. consignación (referencia): DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: Para la notificación del trámite se debe diligenciar los siguientes campos: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL FORMULARIO ÚNICO DE SOLICITUD REGISTRO SANITARIO, RENOVACIÓN Y SI TITULAR MODIFICACIÓN PARANO DISPOSITIVOS MÉDICOS YFOLIO EQUIPOS BIOMÉDICOS NO CONTROLADOS. DECRETO No. 4725 DE 2005 1. Aceptación de la notificación electrónica: Manifestación expresa de la persona interesada para que 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Para la la opción radicación de cualquier para ser disolicitud de un trámite quedel se trámite enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con Seleccione sea notificada por medio electrónico de acuerdo a lo establecido en el Código de procedimiento "IR A..." reccionado al formulario a solicitar.) obligatoriedad los subnumerales 1.1 y 1.2 administrativo Autorizo al INVIMA IR A y a realizar la notificaciónde (DM) lo contencioso de manera EXPEDICIÓN electrónica de administrativo DE acuerdo REGISTRO con los (CPACA), SANITARIO artículos 54 y 56 AUTOMÁTICO, de la ley 1437 deseleccionando REGISTRO 2011 al SI-NO. SANITARIO correo electrónico O suministrado en este formulario, el RENOVACIÓN PARA DISPOSITIVOS MÉDICOS INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de acuerdo con lo establecido en la ley 1581 de 2012 y en la política de tratamiento y protección de datos personales, la cual puede consultar en www.invima.gov.co IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS Ver condiciones NO Si Correo electrónico de notificación: IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO 1.1 DATOS GENERALES DEL TITULAR En caso de seleccionar la opción SI, debe diligenciar la casilla de “Correo electrónico de notificación” Nombre o Razón Social ASEGURAMIENTO SANITARIO NIT: REGISTROS SANITARIOS Y TRAMITES ASOCIADOS Dirección: Teléfono: ASOCIADA A CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION Cuidad: donde se le notificarán los actos administrativos. IR A (CERT. CON RS) ALERTAS, FORMATO ÚNICO INFORMES DEDE Dpto.: DILIGENCIAMIENTO SEGURIDAD Y RECALL DE DISPOSITIVOS País: MÉDICOS Representante Legal Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 C.C. No. / C.E. No.: IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO Apoderado: IMPORTANTE: Cualquier cambio en los correos electrónicos (e-mail) reportados en el formulario DESGLOSERENOVACIÓN Y MODIFICACIÓN PARA DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS NO FORMULARIO ÚNICO DE IR A (DESG) SOLICITUD REGISTRO SANITARIO, deberán ser informados ante la Dirección de Dispositivos Médicos y Otras Tecnologías, ya que C.C. No. / C.E. No.: CONTROLADOS. DECRETO No. 4725 DE 2005 T.P. No.: Dirección de Notificación: IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) Ciudad: e-mail: a dicho correo se le notificarán los actos administrativos por parte del Invima, dado que es Teléfono: Para la radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con responsabilidad de los interesados Señor(a) Usuario(a): revisar los obligatoriedad constantemente los correos reportados en el formulario. subnumerales 1.1 y 1.2 1.2 DATOS Autorizo DEL a realizar al INVIMA RESPONSABLE DE LA la notificación TRANSACCIÓN de manera BANCARIA electrónica de (No acuerdo conaplica los para desgloses artículos 54 y 56 deni cancelaciones) la ley 1437 de 2011 al correo electrónico suministrado en este formulario, el TENGA Nombre/ENRazón CUENTA QUE.... social: NIT: INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de Al seleccionar acuerdo con lo el tipo de en la establecido trámite, Ustedeserá ley 1581 direccionado 2012 y en la políticaal deformulario que debe tratamiento y diligenciar protección de datos para ese tipo personales, la de trámite.consultar en www.invima.gov.co cual puede Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No 2. Dirección y ciudad: Debe coincidir con la registrada en el certificado de existencia y representación Dirección: se aceptarán enmendaduras ni tachones. Toda Ver legal que emite la Cámara de Comercio. solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el condiciones NO Si subnumeral 1.1 de este formulario inicial. Correo electrónico de notificación: Teléfono: Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando siCiudad: es o no adjunto el documento soporte y en qué folio se evidencia. No. consignación (referencia): 3. Correo electrónico: Debe indicar un correo a su elección (de preferencia corporativo), dicho correo Código de la tasa: 1.1 DATOS GENERALES DEL ($): Valor TITULAR Nombre o Razón a Social NIT: Toda se tendrá para efectos informativos del instituto. documentación Dirección: En radicar debe estar foliado (numerado). Teléfono: caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: Cuidad: AUTORIZACIÓN Al suscribir DE USO DE el presente LA TASA formulario, se DE UN que declara TERCERO la AL información presentadaDpto.: en ésta solicitud es veraz y comprobable en cualquier País: momento, que se conoce y que Representante TITULAR Legalsanitaria vigente acorde con las disposiciones dictadas por el SI Protección Social y demás FOLIO Ministerio de Salud y NO acata tema la 4. Teléfono: Debe indicar un teléfono a su elección, favor verificar que se encuentre correctamente normatividad de Dispositivos C.C. No. / C.E. No.: médicos y Equipos Biomédicos. normas que se relacionen con el 1.3 diligenciado. TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Apoderado: Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) C.C. No. / C.E. No.: T.P. No.: Dirección de Notificación: Ciudad: EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O IR A (DM) e-mail: RENOVACIÓN PARA DISPOSITIVOS MÉDICOS Teléfono: 1.2 DATOS DEL RESPONSABLEIR DEA LA EXPEDICIÓN TRANSACCIÓN BANCARIA (EB) DEaplica (No REGISTRO SANITARIO para desgloses ni AUTOMATICO cancelaciones), PERMISO DE Nombre/ Razón social: COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOSNIT: BIOMÉDICOS IR A (MOD) MODIFICACIÓN Dirección: IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO Teléfono: Ciudad: CERTIFICACIÓN CON REGISTRO 31 No. SANITARIO Y CERTIFICACION consignación (referencia): ASOCIADA A Código de la tasa: IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Valor ($):Y RECALL IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO
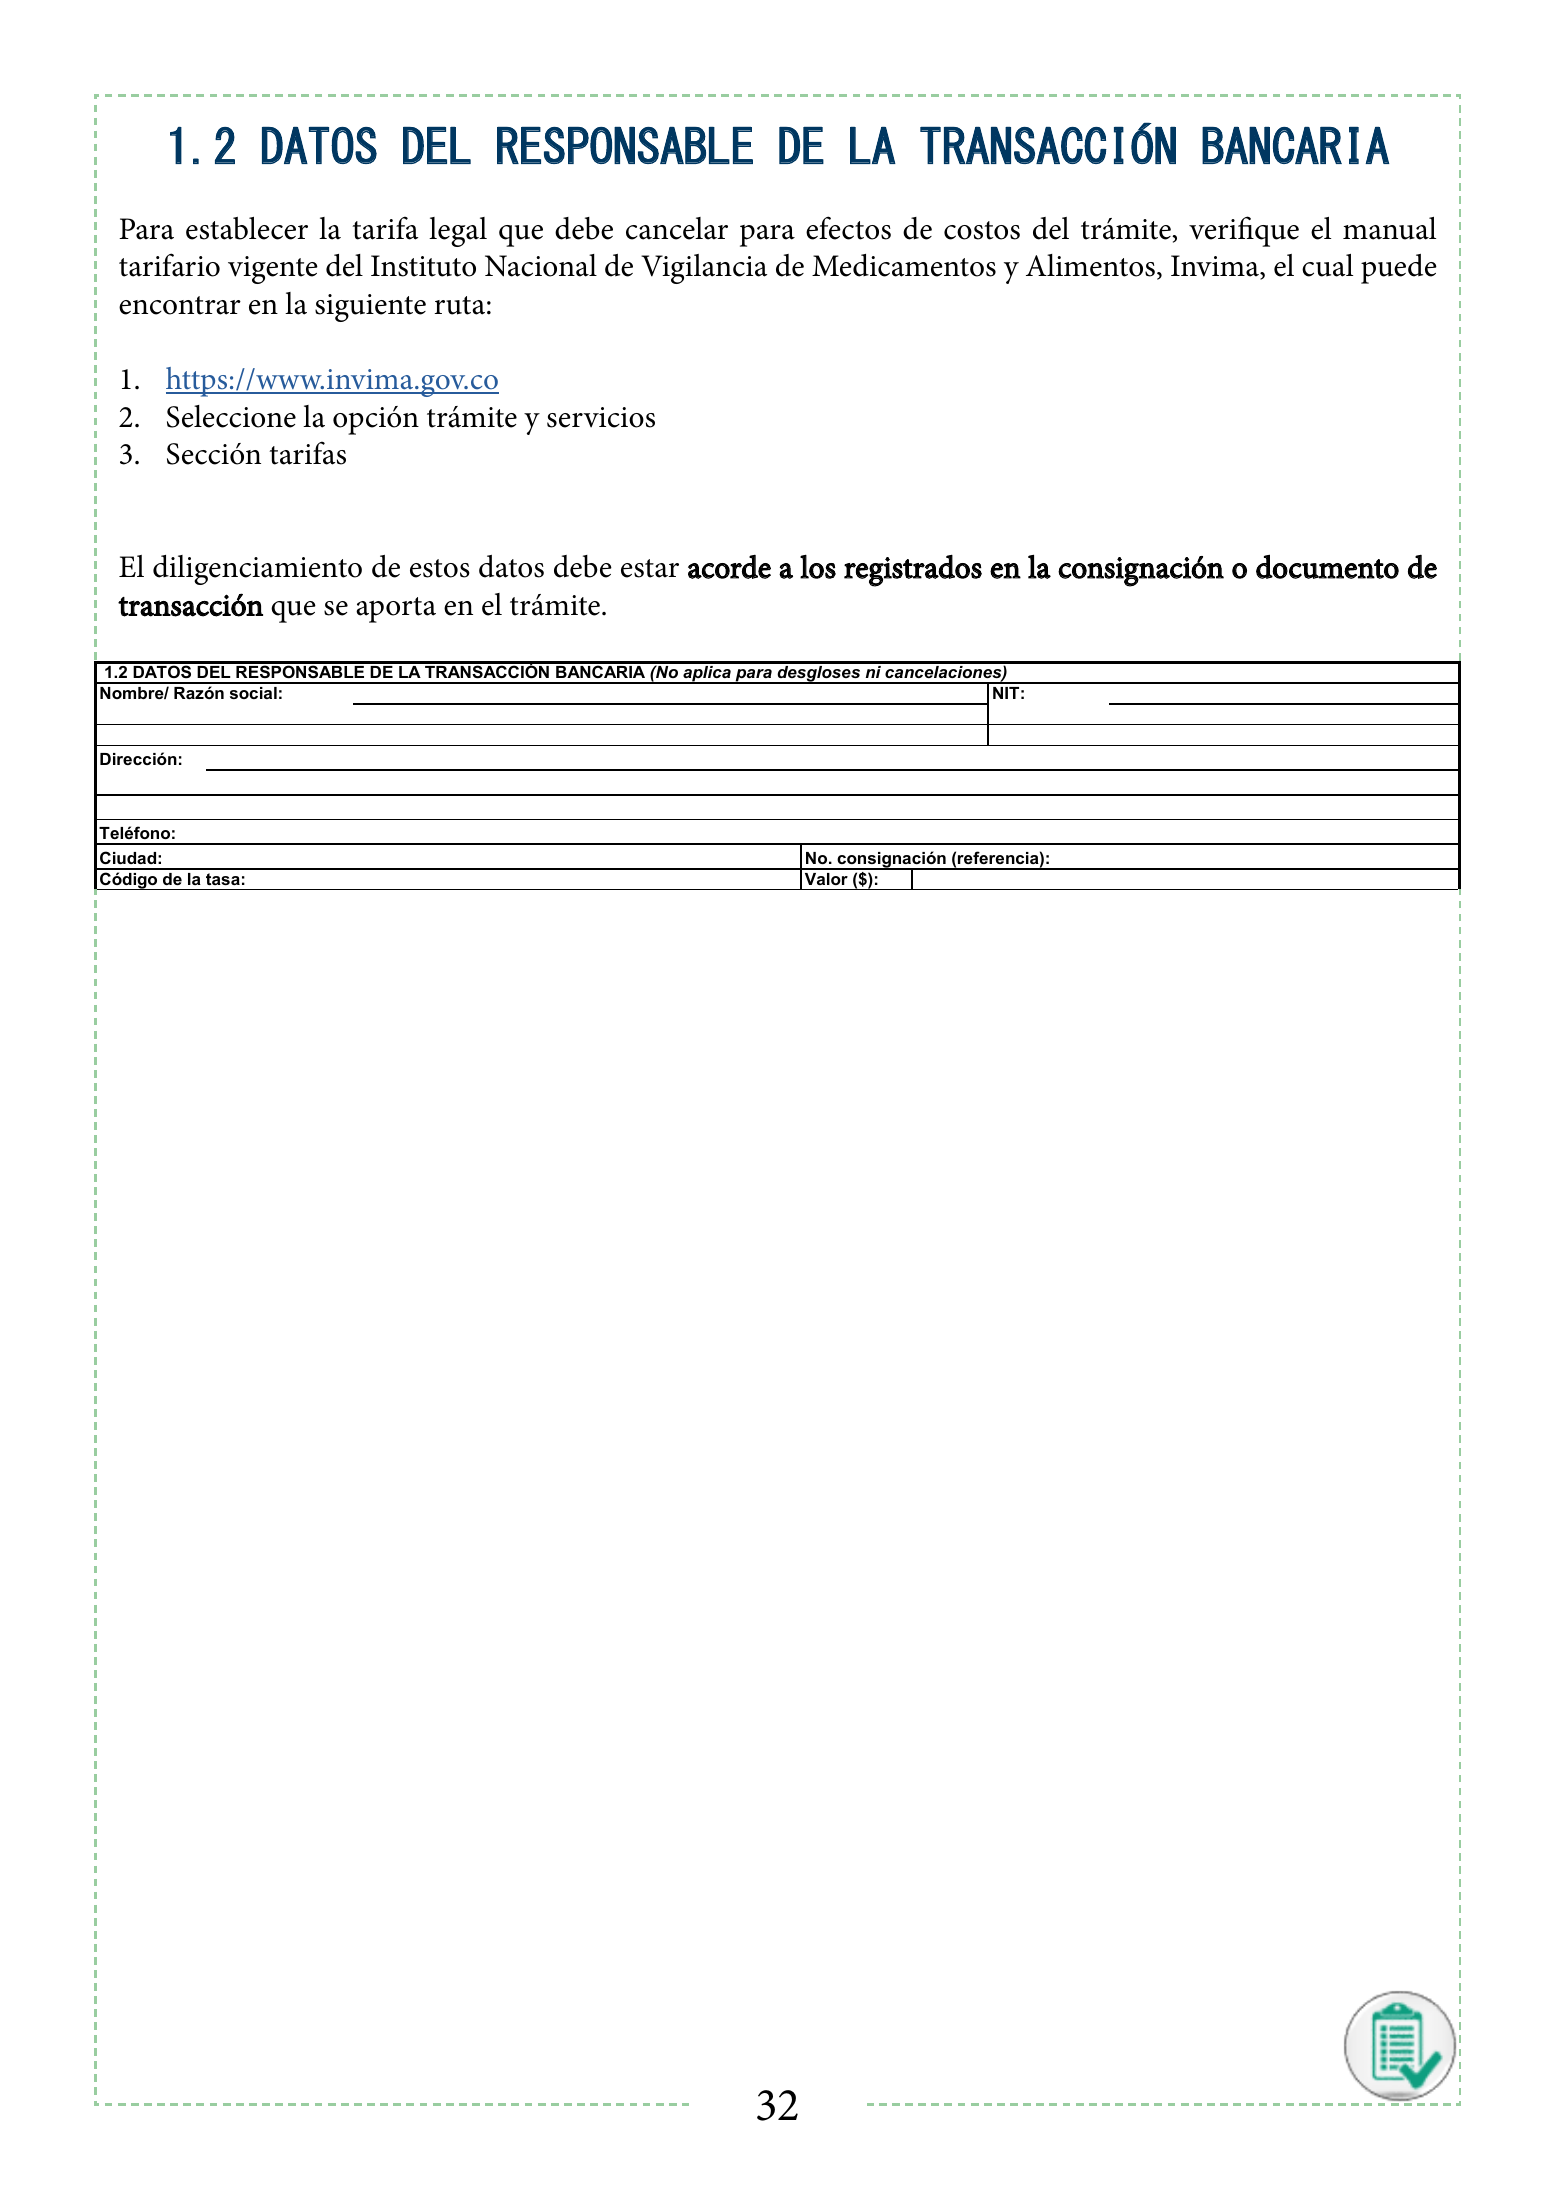
Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 FORMULARIO ÚNICO DE SOLICITUD REGISTRO SANITARIO, RENOVACIÓN Y MODIFICACIÓN PARA DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS NO CONTROLADOS. DECRETO No. 4725 DE 2005 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA Para la radicación de cualquier solicitud de un trámite que se enmarque dentro de lo dispuesto en el numeral 1.3 del presente formato, deberá diligenciar con obligatoriedad los subnumerales 1.1 y 1.2 Autorizo al INVIMA a realizar la notificación de manera electrónica de acuerdo con los artículos 54 y 56 de la ley 1437 de 2011 al correo electrónico suministrado en este formulario, el INVIMA requiere para el ejercicio de sus funciones, recolectar datos personales de sus usuarios e incorporarlos en bases de datos. usted acepta el tratamiento de los mismos, de Para establecer la tarifa legal que debe cancelar para efectos de costos del trámite, verifique el manual acuerdo con lo establecido en la ley 1581 de 2012 y en la política de tratamiento y protección de datos personales, la cual puede consultar en www.invima.gov.co tarifario vigente del Instituto Nacional de Vigilancia de Medicamentos y Alimentos, Invima, el cual puede Verencontrar condiciones en la NO siguienteSi ruta: Correo electrónico de notificación: 1. https://www.invima.gov.co 1.1 DATOS GENERALES DEL TITULAR 2. Seleccione Nombre o Razón Sociala opción trámite y servicios NIT: Dirección: Teléfono: 3. Sección tarifas Cuidad: Dpto.: País: Representante Legal C.C. No. / C.E. No.: Apoderado: El diligenciamiento de estos datos debe estar acorde a los registrados en la C.C. No. / C.E. No.: consignación o documento de T.P. No.: Dirección de Notificación: Ciudad: transacción que se aporta en el trámite. e-mail: Teléfono: 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: Teléfono: Ciudad: No. consignación (referencia): Código de la tasa: Valor ($): En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL TITULAR SI NO FOLIO 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O RENOVACIÓN PARA DISPOSITIVOS MÉDICOS IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Y RECALL IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO IR A (DESG) DESGLOSE IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) Señor(a) Usuario(a): TENGA EN CUENTA QUE.... Al seleccionar el tipo de trámite, Usted será direccionado al formulario que debe diligenciar para ese tipo de trámite. Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No se aceptarán enmendaduras ni tachones. Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el subnumeral 1.1 de este formulario inicial. Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando si es o no adjunto el documento soporte y en qué folio se evidencia. Toda documentación a radicar debe estar foliado (numerado). Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz y comprobable en cualquier momento, que se conoce y que acata la normatividad sanitaria vigente acorde con las disposiciones dictadas por el Ministerio de Salud y Protección Social y demás normas que se relacionen con el tema de Dispositivos médicos y Equipos Biomédicos. 32
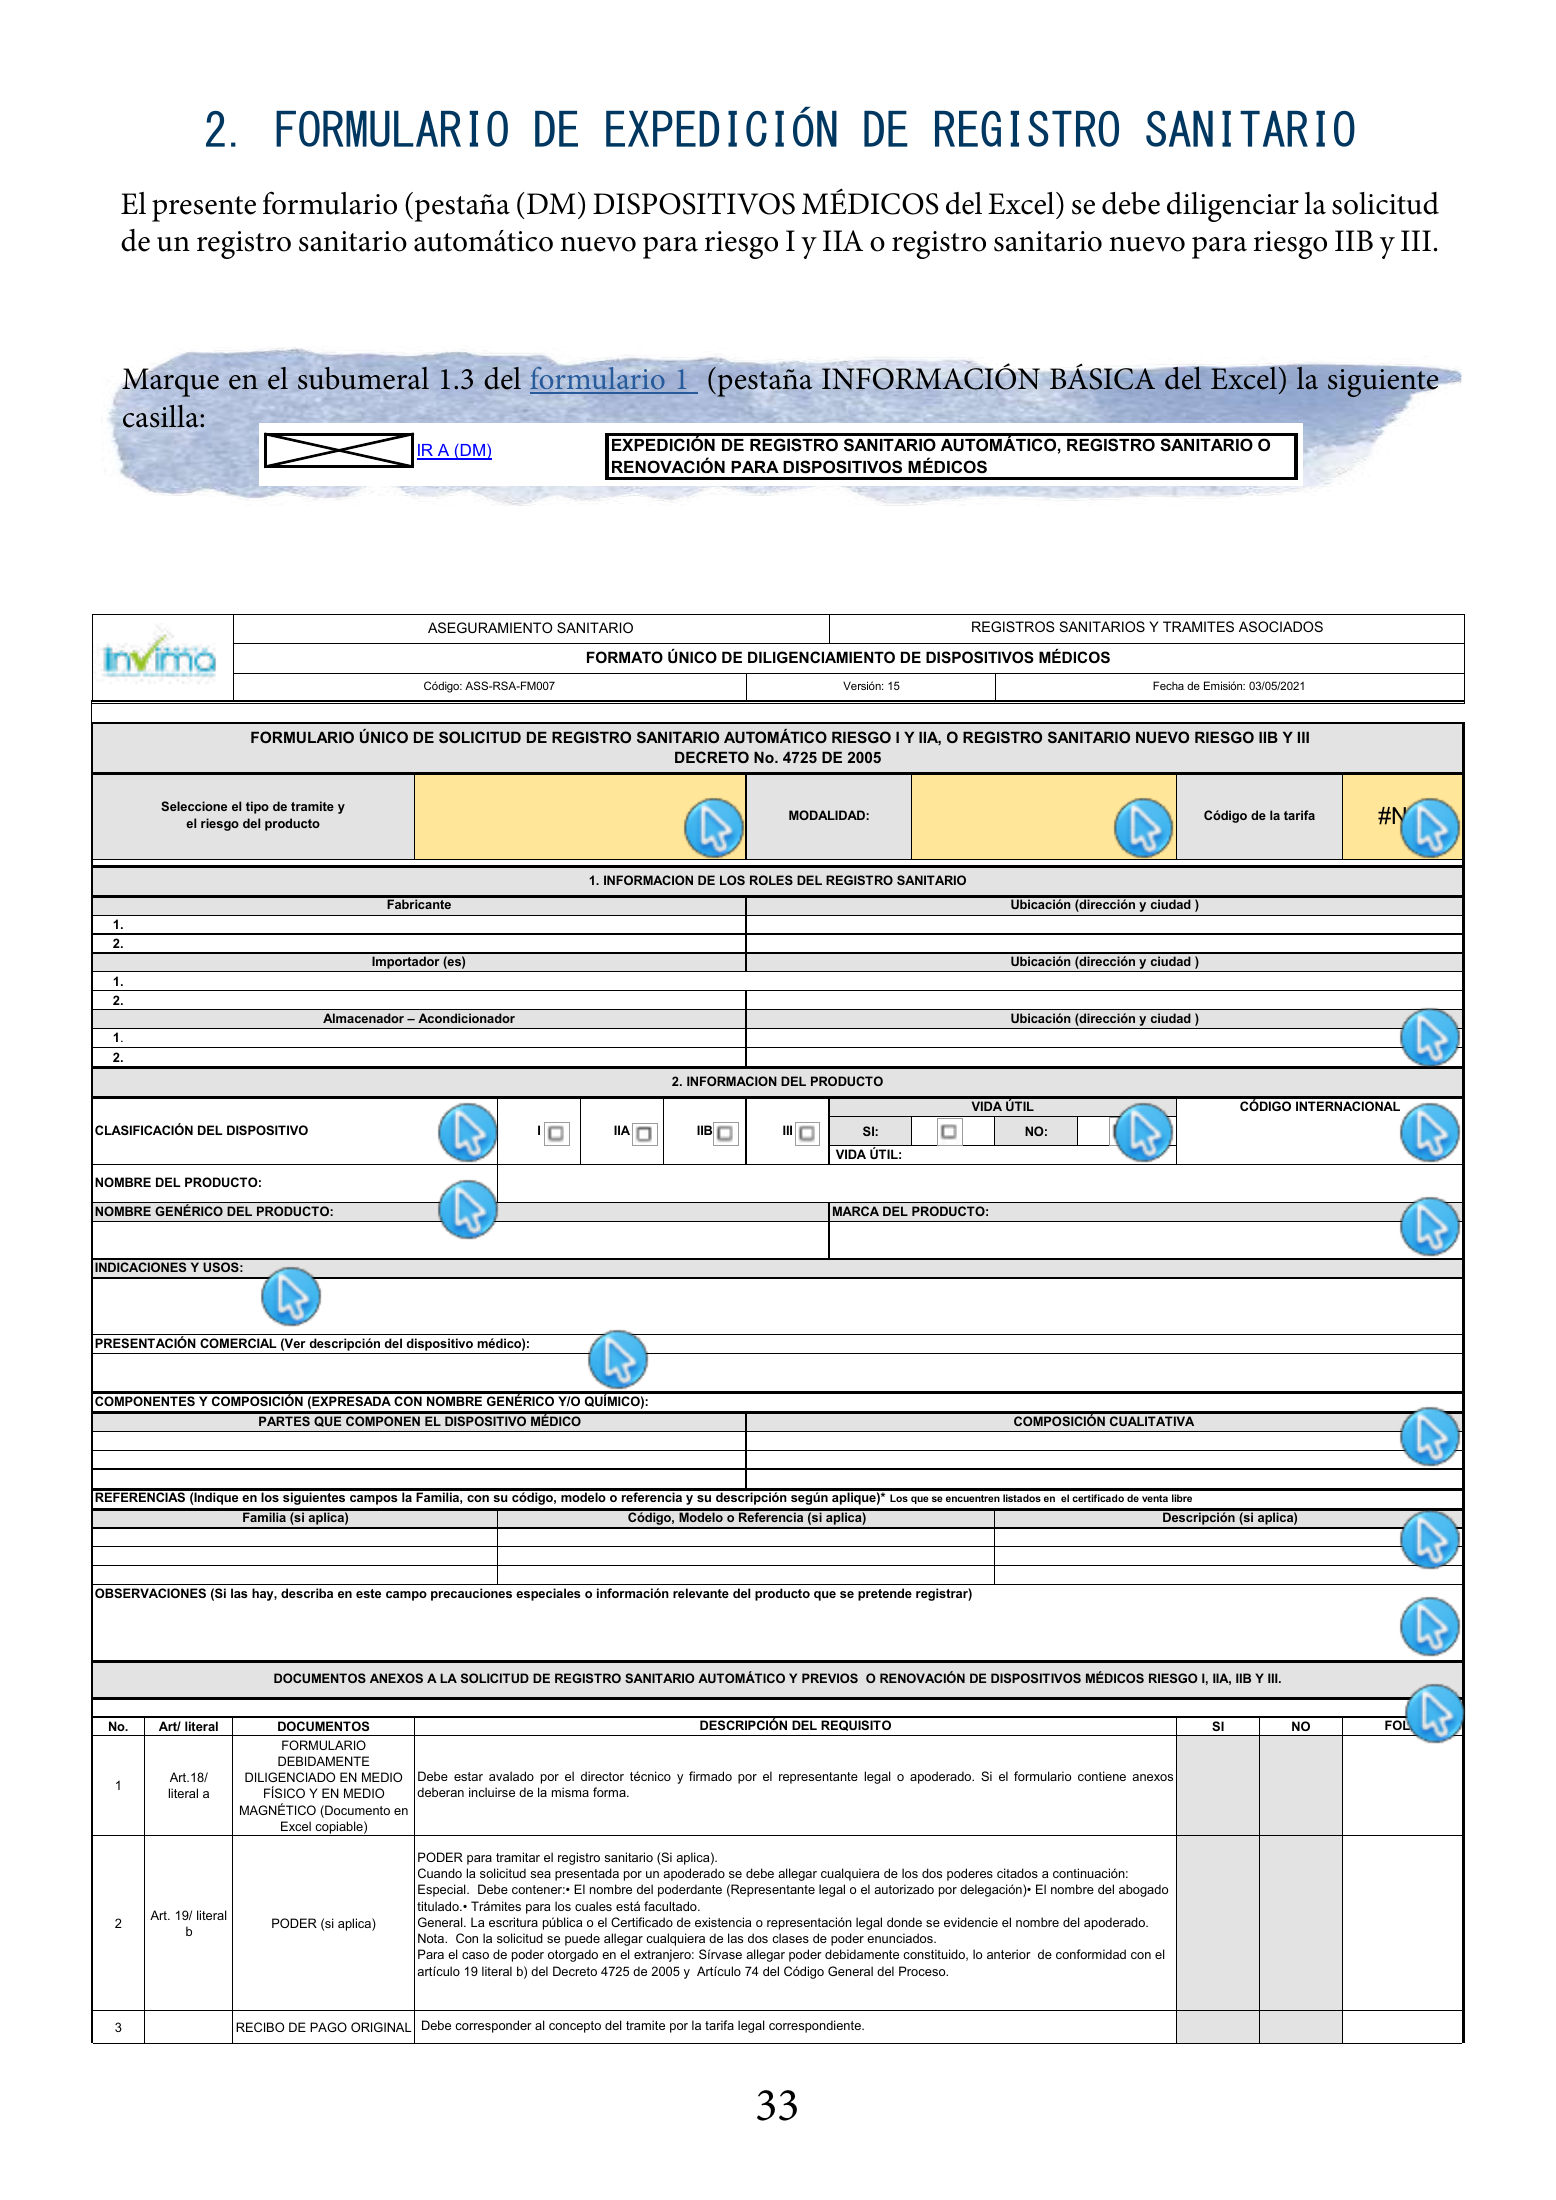
1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: 2. FORMULARIO DE EXPEDICIÓN DE REGISTRO SANITARIO Teléfono: El Ciudad: presente formulario (pestaña (DM) DISPOSITIVOS MÉDICOS del Excel) No. consignación se debe diligenciar la solicitud (referencia): Código de la tasa: Valor ($): de un registro sanitario automático nuevo para riesgo I y IIA o registro sanitario nuevo para riesgo IIB y III. En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL TITULAR SI NO FOLIO Marque enDEelTRÁMITE 1.3 TIPO subumeral QUE DESEA 1.3REALIZAR del formulario (Marque con una 1X (pestaña en la celda de INFORMACIÓN BÁSICA color correspondiente al tipo de trámite que del Excel) requiere y luego la siguiente Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) casilla: IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O RENOVACIÓN PARA DISPOSITIVOS MÉDICOS IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2021 CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Y RECALL FORMULARIO ÚNICO DE SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO RIESGO I Y IIA, O REGISTRO SANITARIO NUEVO RIESGO IIB Y III IR A (CERT. SIN RS) DECRETOSIN CERTIFICACIÓN No. 4725 DE 2005SANITARIO REGISTRO Seleccione el tipo de tramite y IR A (DESG) DESGLOSE el riesgo del producto MODALIDAD: Código de la tarifa #N/A IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO Fabricante Ubicación (dirección y ciudad ) 1. Señor(a) Usuario(a): 2. TENGA EN CUENTA QUE.... Al seleccionar el tipo de trámite, Usted Importador (es) será direccionado al formulario que debe diligenciar para ese tipo de trámite. Ubicación (dirección y ciudad ) 1. 2. Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No se aceptarán enmendaduras ni–tachones. Almacenador Acondicionador Ubicación (dirección y ciudad ) 1. Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el 2. subnumeral 1.1 de este formulario inicial. 2. INFORMACION DEL PRODUCTO Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando VIDA ÚTIL CÓDIGO INTERNACIONAL si es o no adjunto el documento soporte y en qué folio se evidencia. CLASIFICACIÓN DEL DISPOSITIVO I IIA IIB III SI: NO: Toda documentación a radicar debe estar foliado (numerado). VIDA ÚTIL: NOMBRE DEL PRODUCTO: NOMBRE Al suscribir GENÉRICO DEL el presente formulario, se declara que la información presentada en ésta PRODUCTO: solicitud MARCA DEL es veraz y comprobable en cualquier momento, que se conoce y que PRODUCTO: acata la normatividad sanitaria vigente acorde con las disposiciones dictadas por el Ministerio de Salud y Protección Social y demás normas que se relacionen con el tema de Dispositivos médicos y Equipos Biomédicos. INDICACIONES Y USOS: PRESENTACIÓN COMERCIAL (Ver descripción del dispositivo médico): COMPONENTES Y COMPOSICIÓN (EXPRESADA CON NOMBRE GENÉRICO Y/O QUÍMICO): PARTES QUE COMPONEN EL DISPOSITIVO MÉDICO COMPOSICIÓN CUALITATIVA REFERENCIAS (Indique en los siguientes campos la Familia, con su código, modelo o referencia y su descripción según aplique)* Los que se encuentren listados en el certificado de venta libre Familia (si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) OBSERVACIONES (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO Y PREVIOS O RENOVACIÓN DE DISPOSITIVOS MÉDICOS RIESGO I, IIA, IIB Y III. No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE Art.18/ DILIGENCIADO EN MEDIO Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 literal a FÍSICO Y EN MEDIO deberan incluirse de la misma forma. MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado. Art. 19/ literal 2 PODER (si aplica) General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. b Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. 3 RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 4 Art.29/ 33 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). CERTIFICADO DE VENTA 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se Literal b LIBRE (productos importados) desean amparar. 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya.
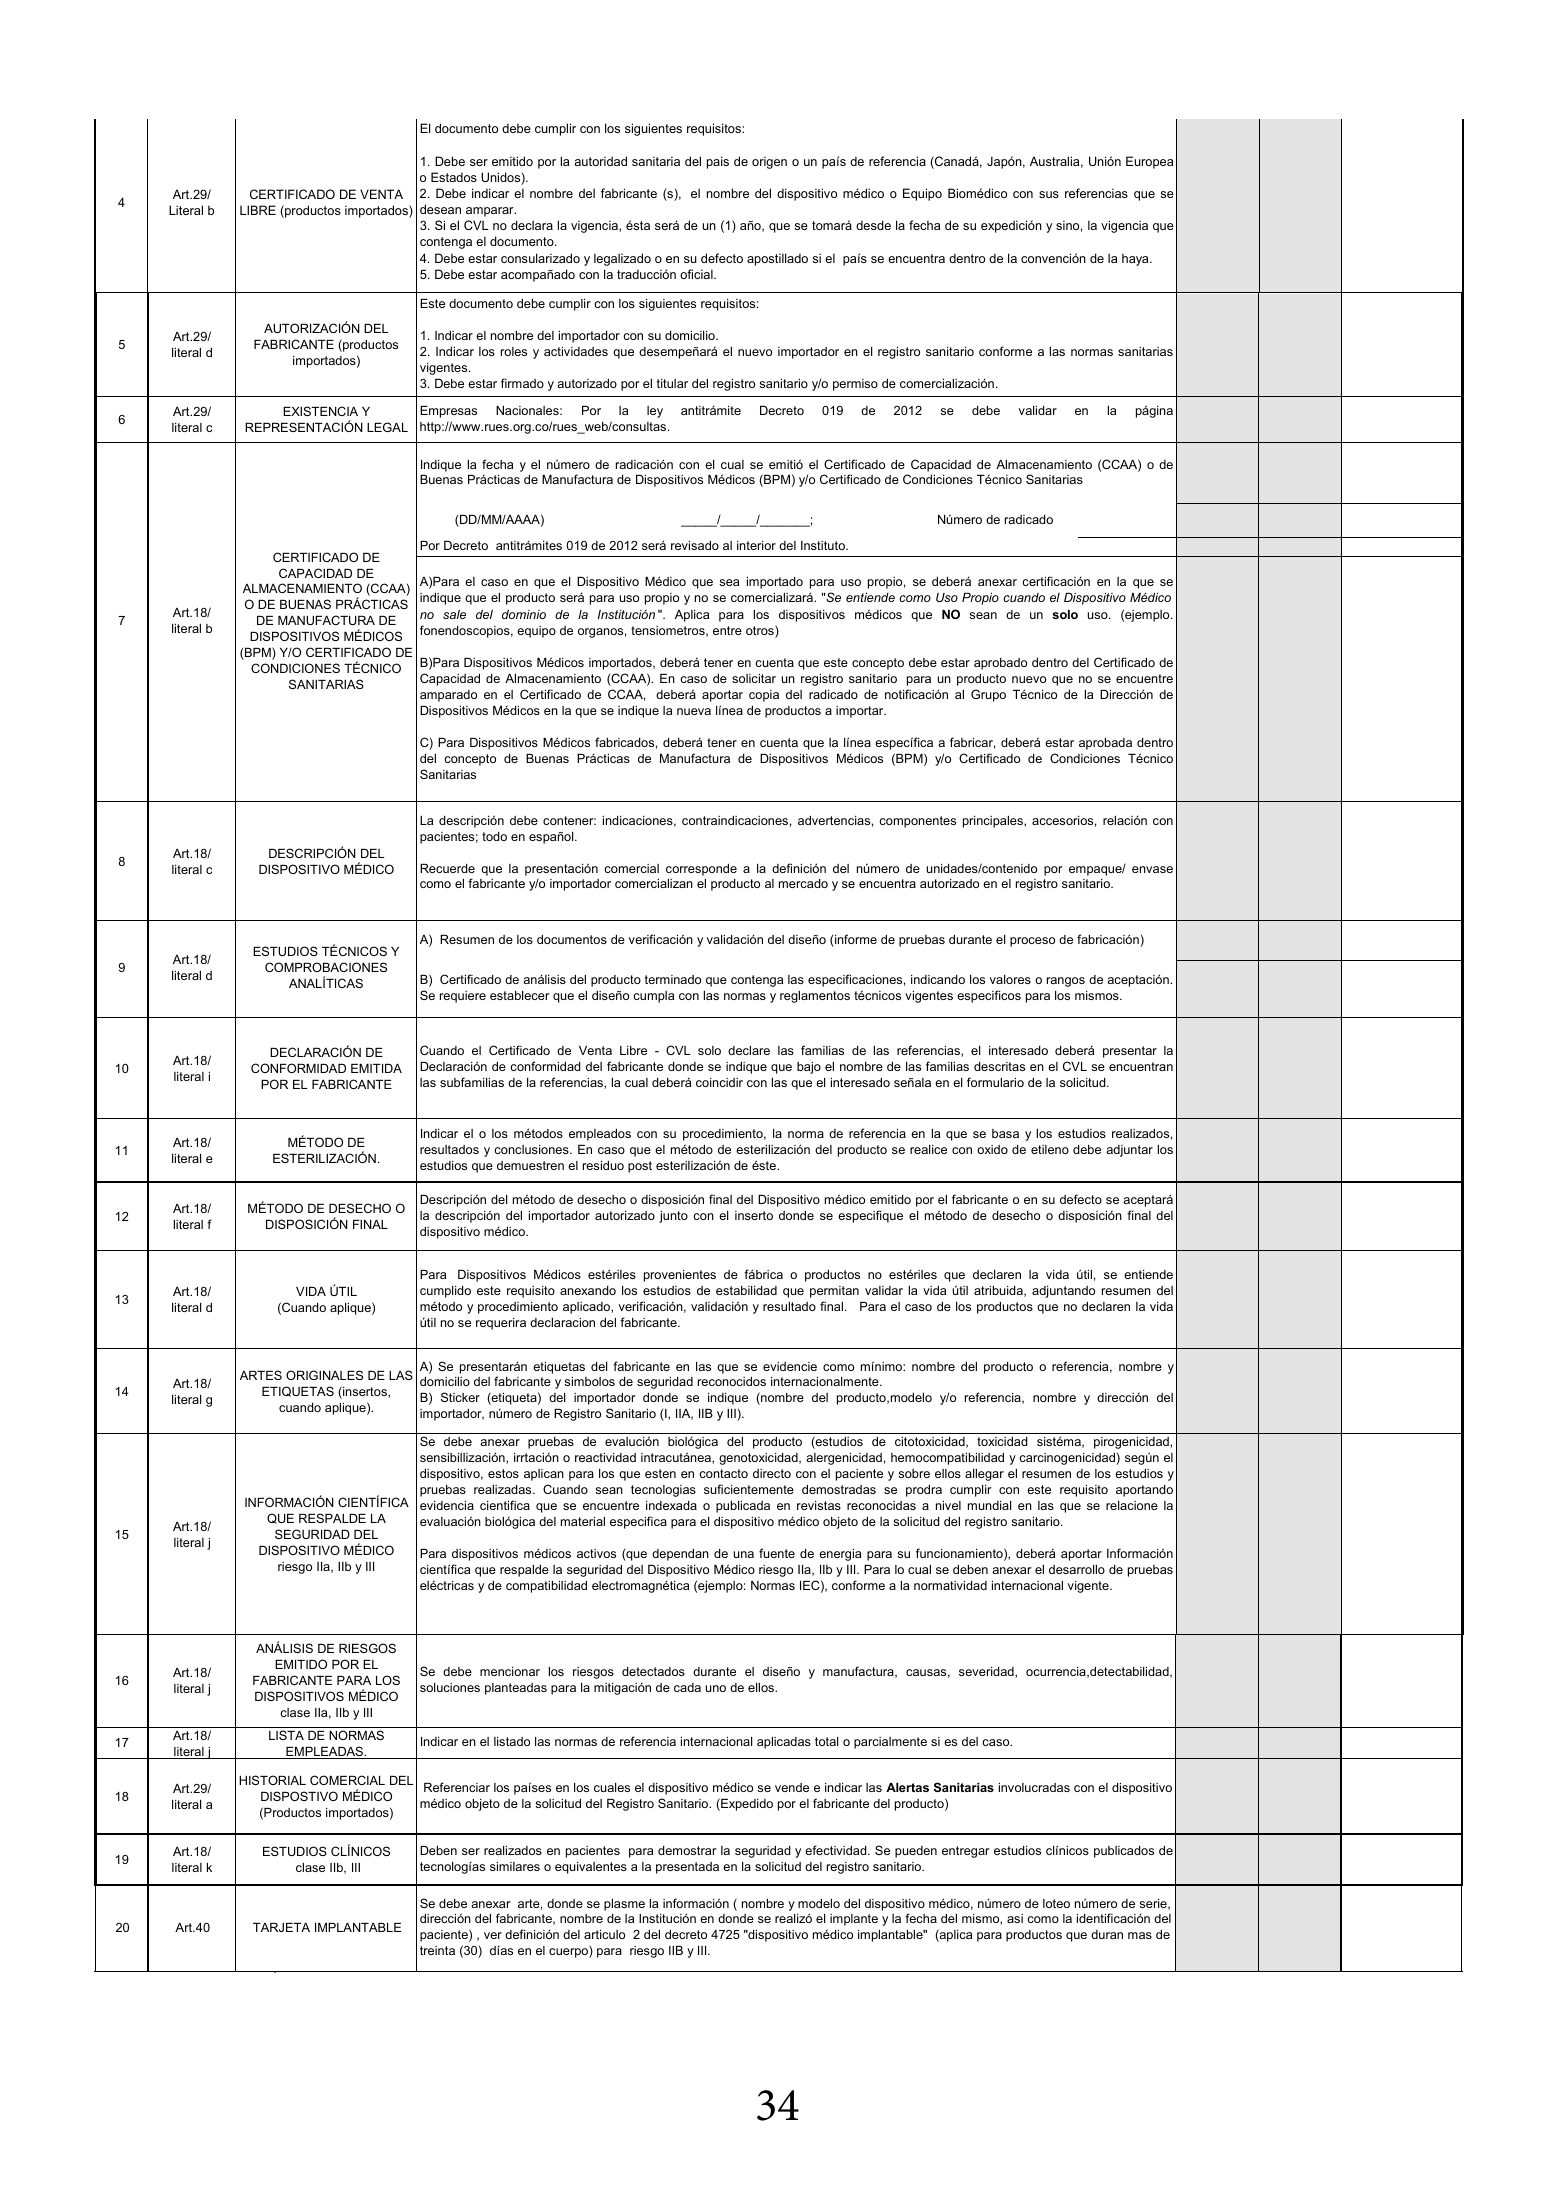
b Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. 3 RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). Art.29/ CERTIFICADO DE VENTA 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 4 Literal b LIBRE (productos importados) desean amparar. 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial. Este documento debe cumplir con los siguientes requisitos: AUTORIZACIÓN DEL Art.29/ 1. Indicar el nombre del importador con su domicilio. 5 FABRICANTE (productos literal d 2. Indicar los roles y actividades que desempeñará el nuevo importador en el registro sanitario conforme a las normas sanitarias importados) vigentes. 3. Debe estar firmado y autorizado por el titular del registro sanitario y/o permiso de comercialización. Art.29/ EXISTENCIA Y Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página 6 literal c REPRESENTACIÓN LEGAL http://www.rues.org.co/rues_web/consultas. Indique la fecha y el número de radicación con el cual se emitió el Certificado de Capacidad de Almacenamiento (CCAA) o de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias (DD/MM/AAAA) _____/_____/_______; Número de radicado Por Decreto antitrámites 019 de 2012 será revisado al interior del Instituto. CERTIFICADO DE CAPACIDAD DE A)Para el caso en que el Dispositivo Médico que sea importado para uso propio, se deberá anexar certificación en la que se ALMACENAMIENTO (CCAA) indique que el producto será para uso propio y no se comercializará. "Se entiende como Uso Propio cuando el Dispositivo Médico O DE BUENAS PRÁCTICAS Art.18/ no sale del dominio de la Institución ". Aplica para los dispositivos médicos que NO sean de un solo uso. (ejemplo. 7 DE MANUFACTURA DE literal b DISPOSITIVOS MÉDICOS fonendoscopios, equipo de organos, tensiometros, entre otros) (BPM) Y/O CERTIFICADO DE CONDICIONES TÉCNICO B)Para Dispositivos Médicos importados, deberá tener en cuenta que este concepto debe estar aprobado dentro del Certificado de SANITARIAS Capacidad de Almacenamiento (CCAA). En caso de solicitar un registro sanitario para un producto nuevo que no se encuentre amparado en el Certificado de CCAA, deberá aportar copia del radicado de notificación al Grupo Técnico de la Dirección de Dispositivos Médicos en la que se indique la nueva línea de productos a importar. C) Para Dispositivos Médicos fabricados, deberá tener en cuenta que la línea específica a fabricar, deberá estar aprobada dentro del concepto de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias La descripción debe contener: indicaciones, contraindicaciones, advertencias, componentes principales, accesorios, relación con pacientes; todo en español. Art.18/ DESCRIPCIÓN DEL 8 literal c DISPOSITIVO MÉDICO Recuerde que la presentación comercial corresponde a la definición del número de unidades/contenido por empaque/ envase como el fabricante y/o importador comercializan el producto al mercado y se encuentra autorizado en el registro sanitario. A) Resumen de los documentos de verificación y validación del diseño (informe de pruebas durante el proceso de fabricación) ESTUDIOS TÉCNICOS Y Art.18/ 9 COMPROBACIONES literal d B) Certificado de análisis del producto terminado que contenga las especificaciones, indicando los valores o rangos de aceptación. ANALÍTICAS Se requiere establecer que el diseño cumpla con las normas y reglamentos técnicos vigentes especificos para los mismos. DECLARACIÓN DE Cuando el Certificado de Venta Libre - CVL solo declare las familias de las referencias, el interesado deberá presentar la Art.18/ 10 CONFORMIDAD EMITIDA Declaración de conformidad del fabricante donde se indique que bajo el nombre de las familias descritas en el CVL se encuentran literal i POR EL FABRICANTE las subfamilias de la referencias, la cual deberá coincidir con las que el interesado señala en el formulario de la solicitud. Indicar el o los métodos empleados con su procedimiento, la norma de referencia en la que se basa y los estudios realizados, Art.18/ MÉTODO DE 11 resultados y conclusiones. En caso que el método de esterilización del producto se realice con oxido de etileno debe adjuntar los literal e ESTERILIZACIÓN. estudios que demuestren el residuo post esterilización de éste. Descripción del método de desecho o disposición final del Dispositivo médico emitido por el fabricante o en su defecto se aceptará Art.18/ MÉTODO DE DESECHO O 12 la descripción del importador autorizado junto con el inserto donde se especifique el método de desecho o disposición final del literal f DISPOSICIÓN FINAL dispositivo médico. Para Dispositivos Médicos estériles provenientes de fábrica o productos no estériles que declaren la vida útil, se entiende Art.18/ VIDA ÚTIL cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida, adjuntando resumen del 13 literal d (Cuando aplique) método y procedimiento aplicado, verificación, validación y resultado final. Para el caso de los productos que no declaren la vida útil no se requerira declaracion del fabricante. A) Se presentarán etiquetas del fabricante en las que se evidencie como mínimo: nombre del producto o referencia, nombre y ARTES ORIGINALES DE LAS Art.18/ domicilio del fabricante y simbolos de seguridad reconocidos internacionalmente. 14 ETIQUETAS (insertos, literal g B) Sticker (etiqueta) del importador donde se indique (nombre del producto,modelo y/o referencia, nombre y dirección del cuando aplique). importador, número de Registro Sanitario (I, IIA, IIB y III). Se debe anexar pruebas de evalución biológica del producto (estudios de citotoxicidad, toxicidad sistéma, pirogenicidad, sensibillización, irrtación o reactividad intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para los que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando INFORMACIÓN CIENTÍFICA evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la QUE RESPALDE LA evaluación biológica del material especifica para el dispositivo médico objeto de la solicitud del registro sanitario. Art.18/ 15 SEGURIDAD DEL literal j DISPOSITIVO MÉDICO Para dispositivos médicos activos (que dependan de una fuente de energia para su funcionamiento), deberá aportar Información riesgo IIa, IIb y III científica que respalde la seguridad del Dispositivo Médico riesgo IIa, IIb y III. Para lo cual se deben anexar el desarrollo de pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional vigente. ANÁLISIS DE RIESGOS EMITIDO POR EL Art.18/ Se debe mencionar los riesgos detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, 16 FABRICANTE PARA LOS literal j soluciones planteadas para la mitigación de cada uno de ellos. DISPOSITIVOS MÉDICO clase IIa, IIb y III Art.18/ LISTA DE NORMAS 17 Indicar en el listado las normas de referencia internacional aplicadas total o parcialmente si es del caso. literal j EMPLEADAS. HISTORIAL COMERCIAL DEL Art.29/ Referenciar los países en los cuales el dispositivo médico se vende e indicar las Alertas Sanitarias involucradas con el dispositivo 18 DISPOSTIVO MÉDICO literal a médico objeto de la solicitud del Registro Sanitario. (Expedido por el fabricante del producto) (Productos importados) Art.18/ ESTUDIOS CLÍNICOS Deben ser realizados en pacientes para demostrar la seguridad y efectividad. Se pueden entregar estudios clínicos publicados de 19 literal k clase IIb, III tecnologías similares o equivalentes a la presentada en la solicitud del registro sanitario. Se debe anexar arte, donde se plasme la información ( nombre y modelo del dispositivo médico, número de loteo número de serie, dirección del fabricante, nombre de la Institución en donde se realizó el implante y la fecha del mismo, asi como la identificación del 20 Art.40 TARJETA IMPLANTABLE paciente) , ver definición del articulo 2 del decreto 4725 "dispositivo médico implantable" (aplica para productos que duran mas de treinta (30) días en el cuerpo) para riesgo IIB y III. OTROS ELEMENTOS DE TRÁMITE: 1. Los Dispositivos Médicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 14 y el 17,18.(Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 18.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario. (Registro Sanitario con Control Previo) 34 2. En aquellos casos en los que el nombre del producto no se ajuste al autorizado en el certificado de venta libre o la declaración de conformidad aportados con la solicitud de registro, se aceptará una declaración del fabricante en la que se aclare el nombre del dispositivo médico. 3. Para amparar dentro del Registro Sanitario presentaciones comerciales como "MUESTRA GRATIS", deberá allegar el rótulo del etiquetado con la observación y dichas muestras solo aplica para profesionales de la salud. 4. Traducciones: Los estudios y documentos técnicos pueden venir en idioma original con su resumen al castellano conforme al Artículo 49 del Decreto 4725 de 2005
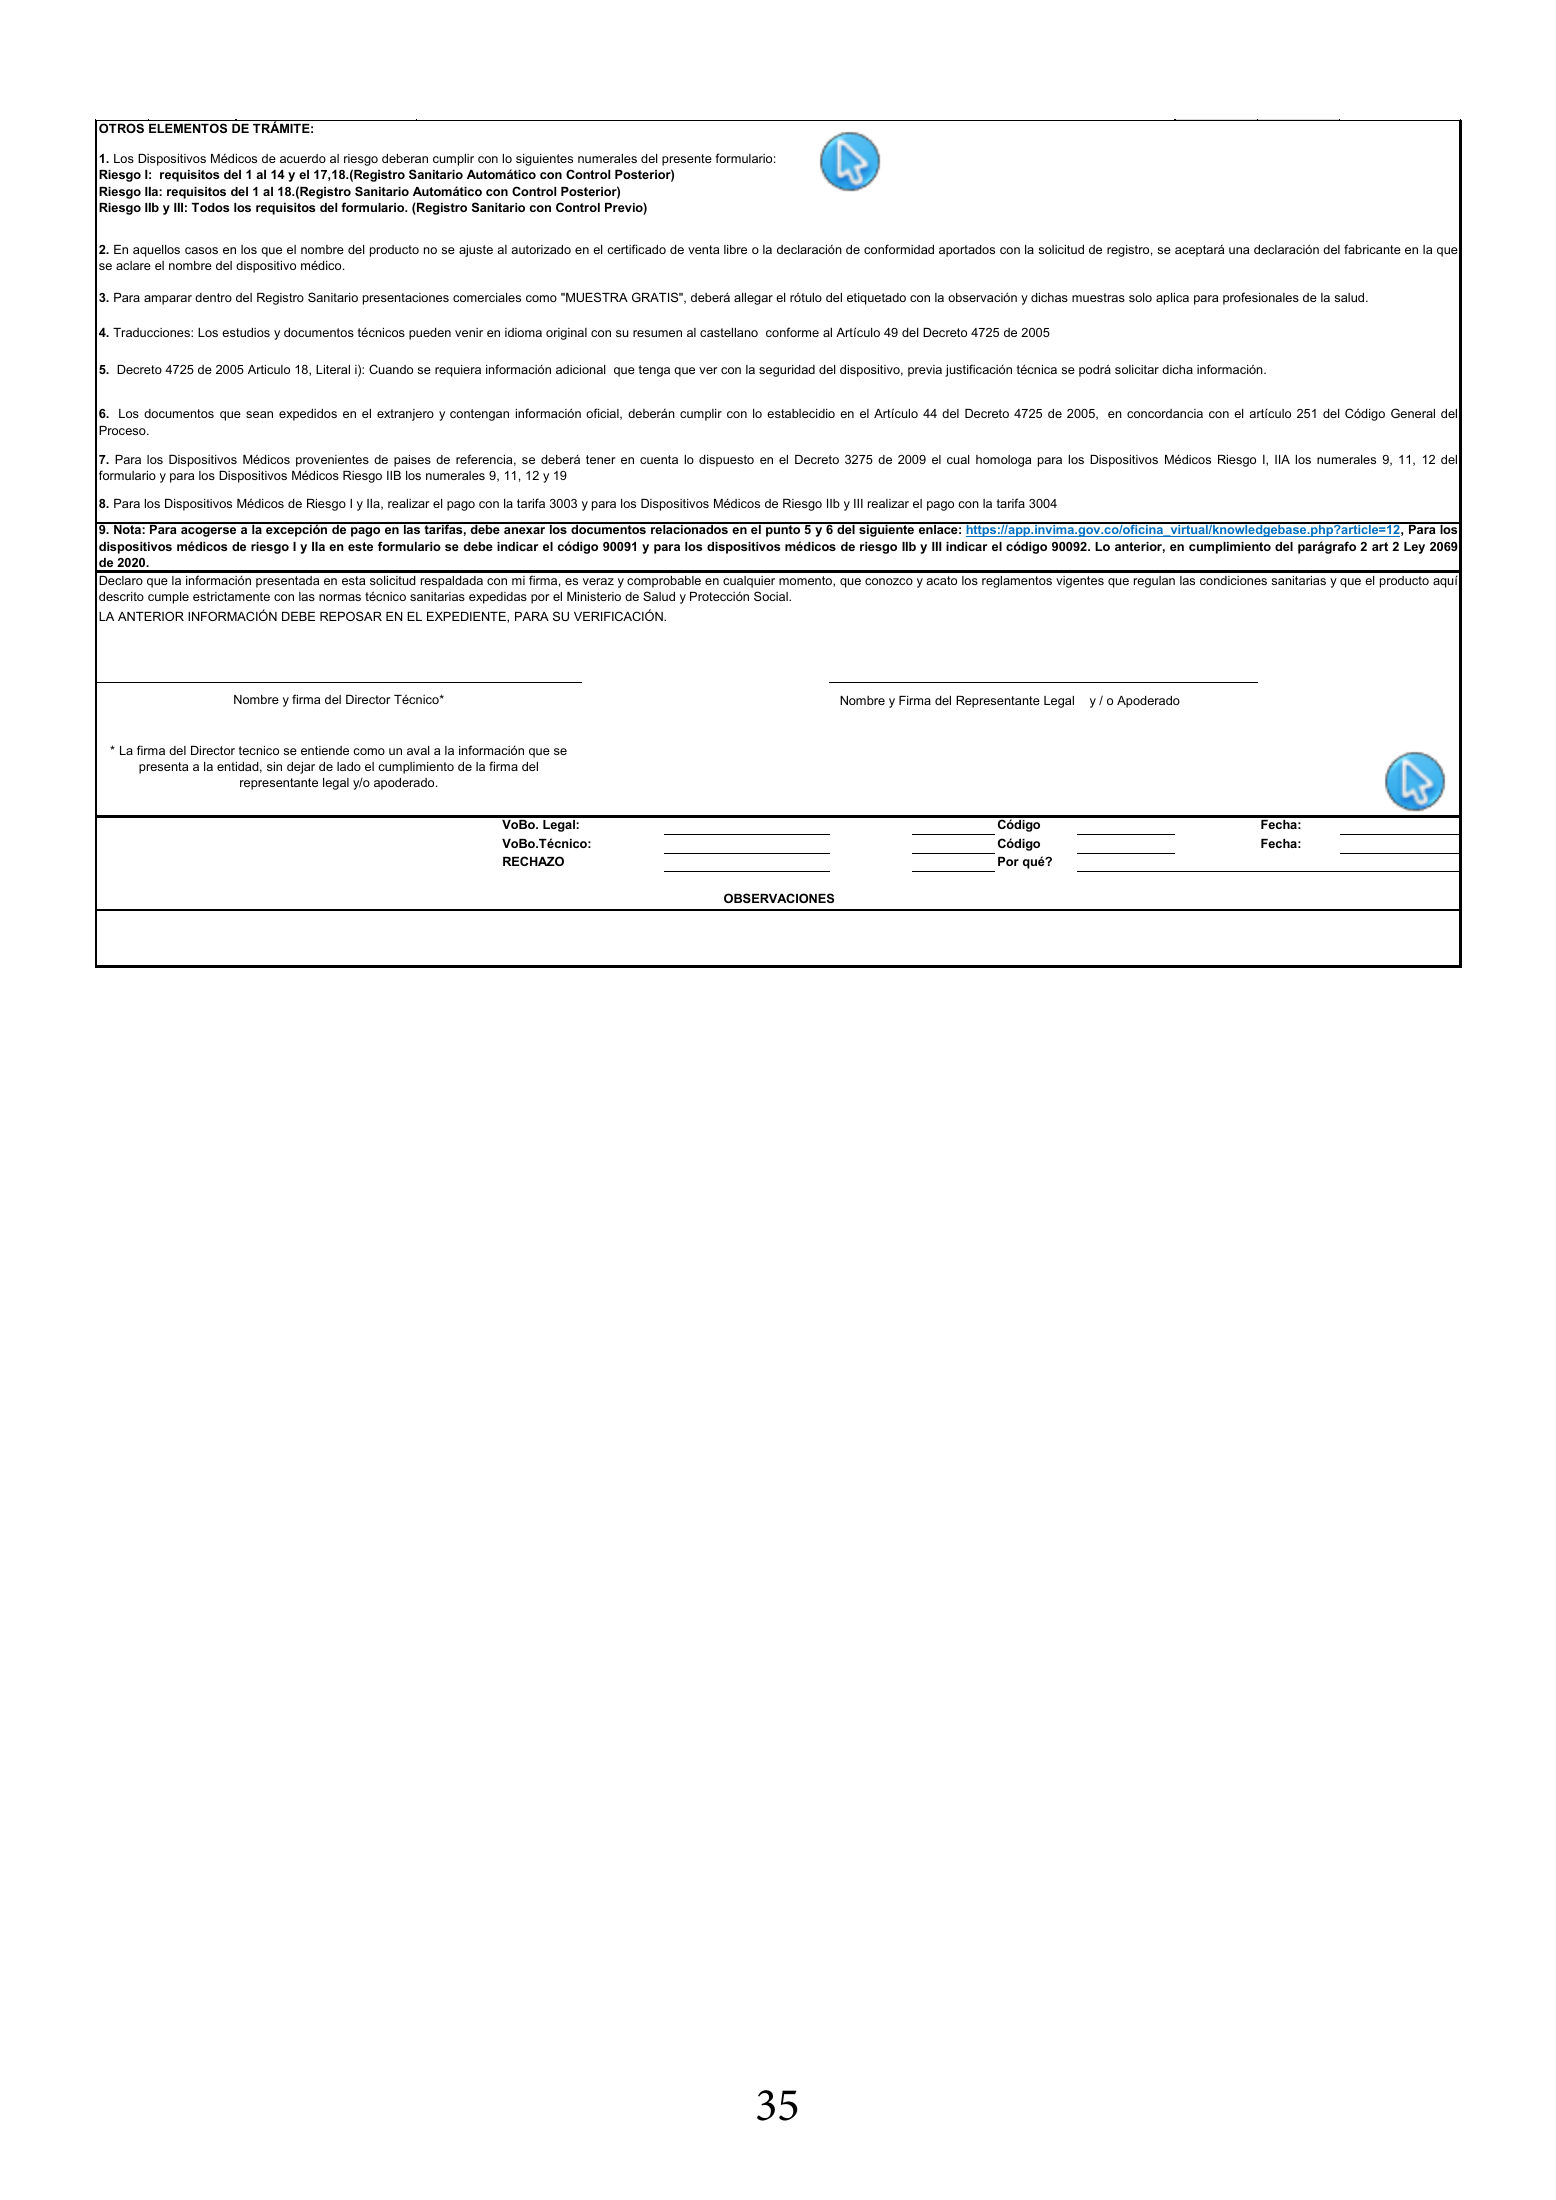
Art.18/ ESTUDIOS CLÍNICOS Deben ser realizados en pacientes para demostrar la seguridad y efectividad. Se pueden entregar estudios clínicos publicados de 19 literal k clase IIb, III tecnologías similares o equivalentes a la presentada en la solicitud del registro sanitario. Se debe anexar arte, donde se plasme la información ( nombre y modelo del dispositivo médico, número de loteo número de serie, dirección del fabricante, nombre de la Institución en donde se realizó el implante y la fecha del mismo, asi como la identificación del 20 Art.40 TARJETA IMPLANTABLE paciente) , ver definición del articulo 2 del decreto 4725 "dispositivo médico implantable" (aplica para productos que duran mas de treinta (30) días en el cuerpo) para riesgo IIB y III. OTROS ELEMENTOS DE TRÁMITE: 1. Los Dispositivos Médicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 14 y el 17,18.(Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 18.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario. (Registro Sanitario con Control Previo) 2. En aquellos casos en los que el nombre del producto no se ajuste al autorizado en el certificado de venta libre o la declaración de conformidad aportados con la solicitud de registro, se aceptará una declaración del fabricante en la que se aclare el nombre del dispositivo médico. 3. Para amparar dentro del Registro Sanitario presentaciones comerciales como "MUESTRA GRATIS", deberá allegar el rótulo del etiquetado con la observación y dichas muestras solo aplica para profesionales de la salud. 4. Traducciones: Los estudios y documentos técnicos pueden venir en idioma original con su resumen al castellano conforme al Artículo 49 del Decreto 4725 de 2005 5. Decreto 4725 de 2005 Articulo 18, Literal i): Cuando se requiera información adicional que tenga que ver con la seguridad del dispositivo, previa justificación técnica se podrá solicitar dicha información. 6. Los documentos que sean expedidos en el extranjero y contengan información oficial, deberán cumplir con lo establecidio en el Artículo 44 del Decreto 4725 de 2005, en concordancia con el artículo 251 del Código General del Proceso. 7. Para los Dispositivos Médicos provenientes de paises de referencia, se deberá tener en cuenta lo dispuesto en el Decreto 3275 de 2009 el cual homologa para los Dispositivos Médicos Riesgo I, IIA los numerales 9, 11, 12 del formulario y para los Dispositivos Médicos Riesgo IIB los numerales 9, 11, 12 y 19 8. Para los Dispositivos Médicos de Riesgo I y IIa, realizar el pago con la tarifa 3003 y para los Dispositivos Médicos de Riesgo IIb y III realizar el pago con la tarifa 3004 9. Nota: Para acogerse a la excepción de pago en las tarifas, debe anexar los documentos relacionados en el punto 5 y 6 del siguiente enlace: https://app.invima.gov.co/oficina_virtual/knowledgebase.php?article=12, Para los dispositivos médicos de riesgo I y IIa en este formulario se debe indicar el código 90091 y para los dispositivos médicos de riesgo IIb y III indicar el código 90092. Lo anterior, en cumplimiento del parágrafo 2 art 2 Ley 2069 de 2020. Declaro que la información presentada en esta solicitud respaldada con mi firma, es veraz y comprobable en cualquier momento, que conozco y acato los reglamentos vigentes que regulan las condiciones sanitarias y que el producto aquí descrito cumple estrictamente con las normas técnico sanitarias expedidas por el Ministerio de Salud y Protección Social. LA ANTERIOR INFORMACIÓN DEBE REPOSAR EN EL EXPEDIENTE, PARA SU VERIFICACIÓN. Nombre y firma del Director Técnico* Nombre y Firma del Representante Legal y / o Apoderado * La firma del Director tecnico se entiende como un aval a la información que se presenta a la entidad, sin dejar de lado el cumplimiento de la firma del representante legal y/o apoderado. VoBo. Legal: Código Fecha: VoBo.Técnico: Código Fecha: RECHAZO Por qué? OBSERVACIONES 35
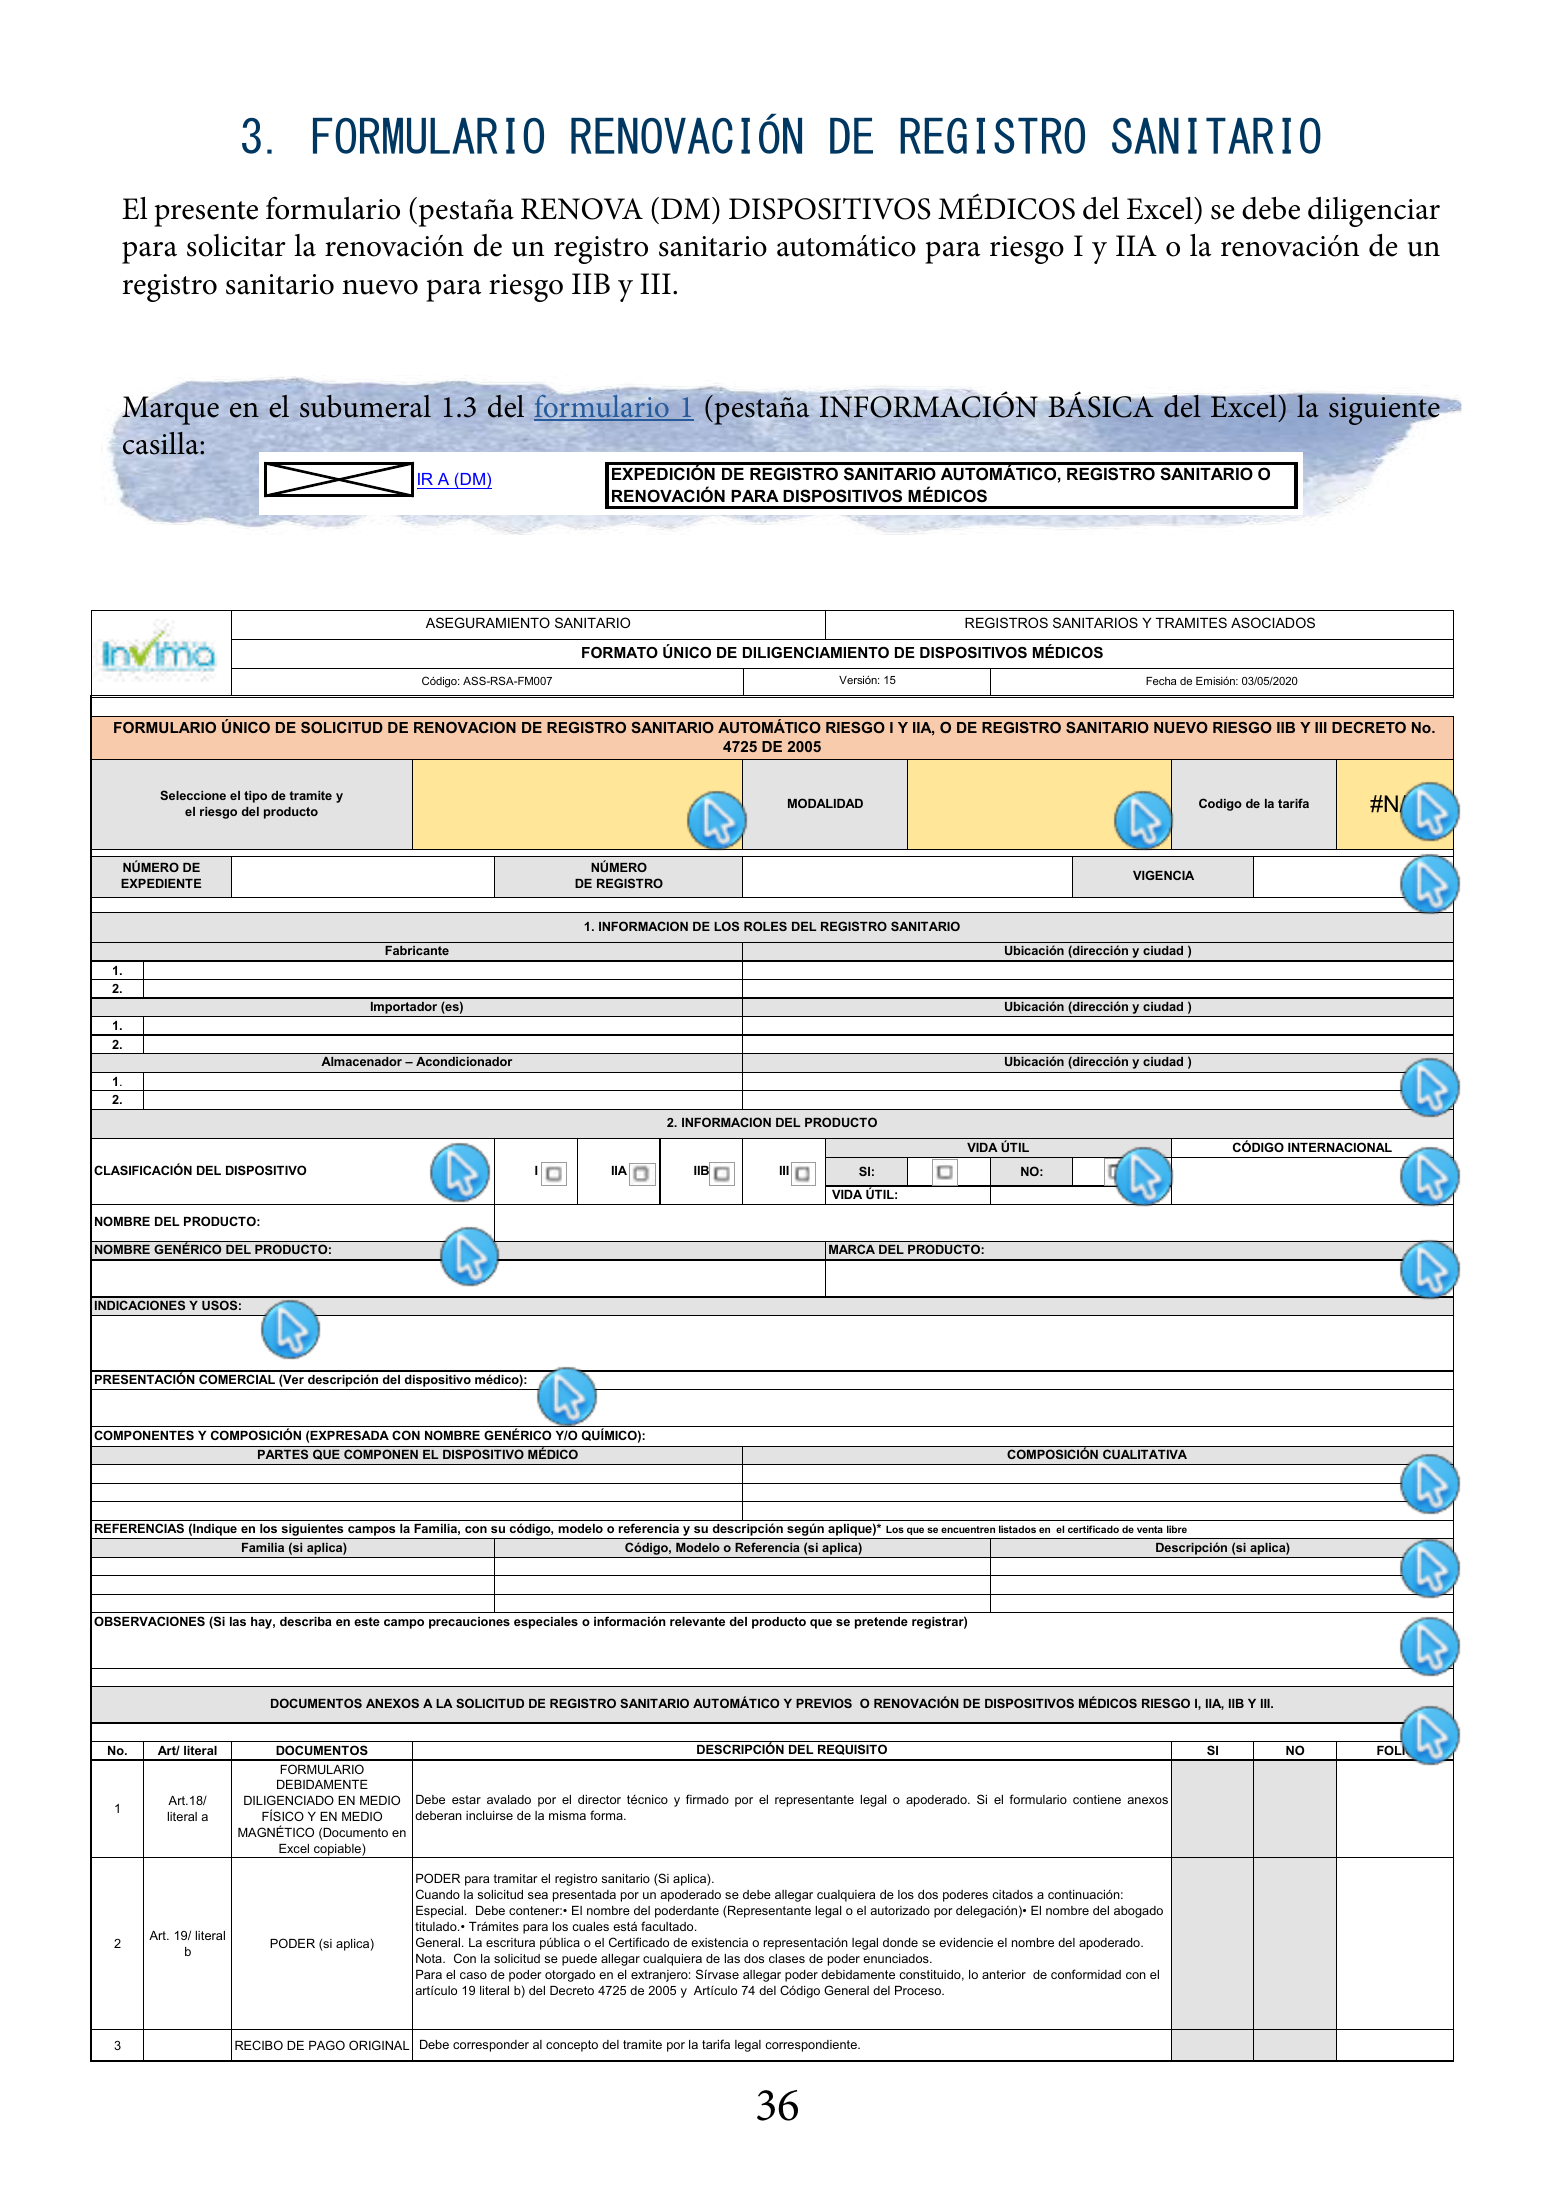
e-mail: Teléfono: 1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: 3. FORMULARIO RENOVACIÓN DE REGISTRO SANITARIO El presente Teléfono: formulario (pestaña RENOVA (DM) DISPOSITIVOS MÉDICOS del Excel) se debe diligenciar para solicitar la renovación de un registro sanitario automático Ciudad: Código de la tasa: para riesgo I y IIA o la renovación de un No. consignación (referencia): Valor ($): registro sanitario nuevo para riesgo IIB y III. En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL TITULAR SI NO FOLIO Marque 1.3 TIPOenDEel subumeral TRÁMITE QUE DESEA 1.3REALIZAR del (Marque formulario con una1X en la (pestaña INFORMACIÓN celda de color correspondiente BÁSICA al tipo de trámite que del Excel) requiere y luego la siguiente Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) casilla: IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O RENOVACIÓN PARA DISPOSITIVOS MÉDICOS IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS IR A (AUT) FORMATO ÚNICO DE DILIGENCIAMIENTO AUTORIZACIÓN DE DISPOSITIVOS CON O SIN REGISTRO SANITARIO MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 CERTIFICACIÓN FORMULARIO ÚNICO DE SOLICITUD DE RENOVACION DE REGISTRO CON REGISTRO SANITARIO AUTOMÁTICO RIESGO ISANITARIO Y CERTIFICACION Y IIA, O DE REGISTRO SANITARIOASOCIADA A NUEVO RIESGO IIB Y III DECRETO No. IR A (CERT. CON RS) ALERTAS, INFORMES 4725 DE SEGURIDAD Y RECALL DE 2005 Seleccione el tipo de tramite y IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO el riesgo del producto MODALIDAD Codigo de la tarifa #N/A IR A (DESG) DESGLOSE NÚMERO DE NÚMERO EXPEDIENTE IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) DE REGISTRO VIGENCIA 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO Señor(a) Usuario(a): Fabricante Ubicación (dirección y ciudad ) 1. TENGA EN CUENTA QUE.... 2. Al seleccionar el tipo de trámite, Usted será direccionado al formulario que debe diligenciar para ese tipo de trámite. Importador (es) Ubicación (dirección y ciudad ) 1. Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No 2. se aceptarán enmendaduras ni tachones. Almacenador – Acondicionador Ubicación (dirección y ciudad ) Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el 1. 2. subnumeral 1.1 de este formulario inicial. Todos los formularios anexos (dependiendo del tipo de trámite2. INFORMACION seleccionado) presentarán un listado adjunto de documentación indicando DEL PRODUCTO si es o no adjunto el documento soporte y en qué folio se evidencia. VIDA ÚTIL CÓDIGO INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO I IIA IIB III SI: NO: Toda documentación a radicar debe estar foliado (numerado). VIDA ÚTIL: NOMBRE DEL PRODUCTO: Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz y comprobable en cualquier momento, que se conoce y que NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: acata la normatividad sanitaria vigente acorde con las disposiciones dictadas por el Ministerio de Salud y Protección Social y demás normas que se relacionen con el tema de Dispositivos médicos y Equipos Biomédicos. INDICACIONES Y USOS: PRESENTACIÓN COMERCIAL (Ver descripción del dispositivo médico): COMPONENTES Y COMPOSICIÓN (EXPRESADA CON NOMBRE GENÉRICO Y/O QUÍMICO): PARTES QUE COMPONEN EL DISPOSITIVO MÉDICO COMPOSICIÓN CUALITATIVA REFERENCIAS (Indique en los siguientes campos la Familia, con su código, modelo o referencia y su descripción según aplique)* Los que se encuentren listados en el certificado de venta libre Familia (si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) OBSERVACIONES (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO Y PREVIOS O RENOVACIÓN DE DISPOSITIVOS MÉDICOS RIESGO I, IIA, IIB Y III. No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE Art.18/ DILIGENCIADO EN MEDIO Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 literal a FÍSICO Y EN MEDIO deberan incluirse de la misma forma. MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado. Art. 19/ literal 2 PODER (si aplica) General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. b Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. 3 RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 36 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). Art.29/ CERTIFICADO DE VENTA 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 4 Literal b LIBRE (productos importados) desean amparar. 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento.
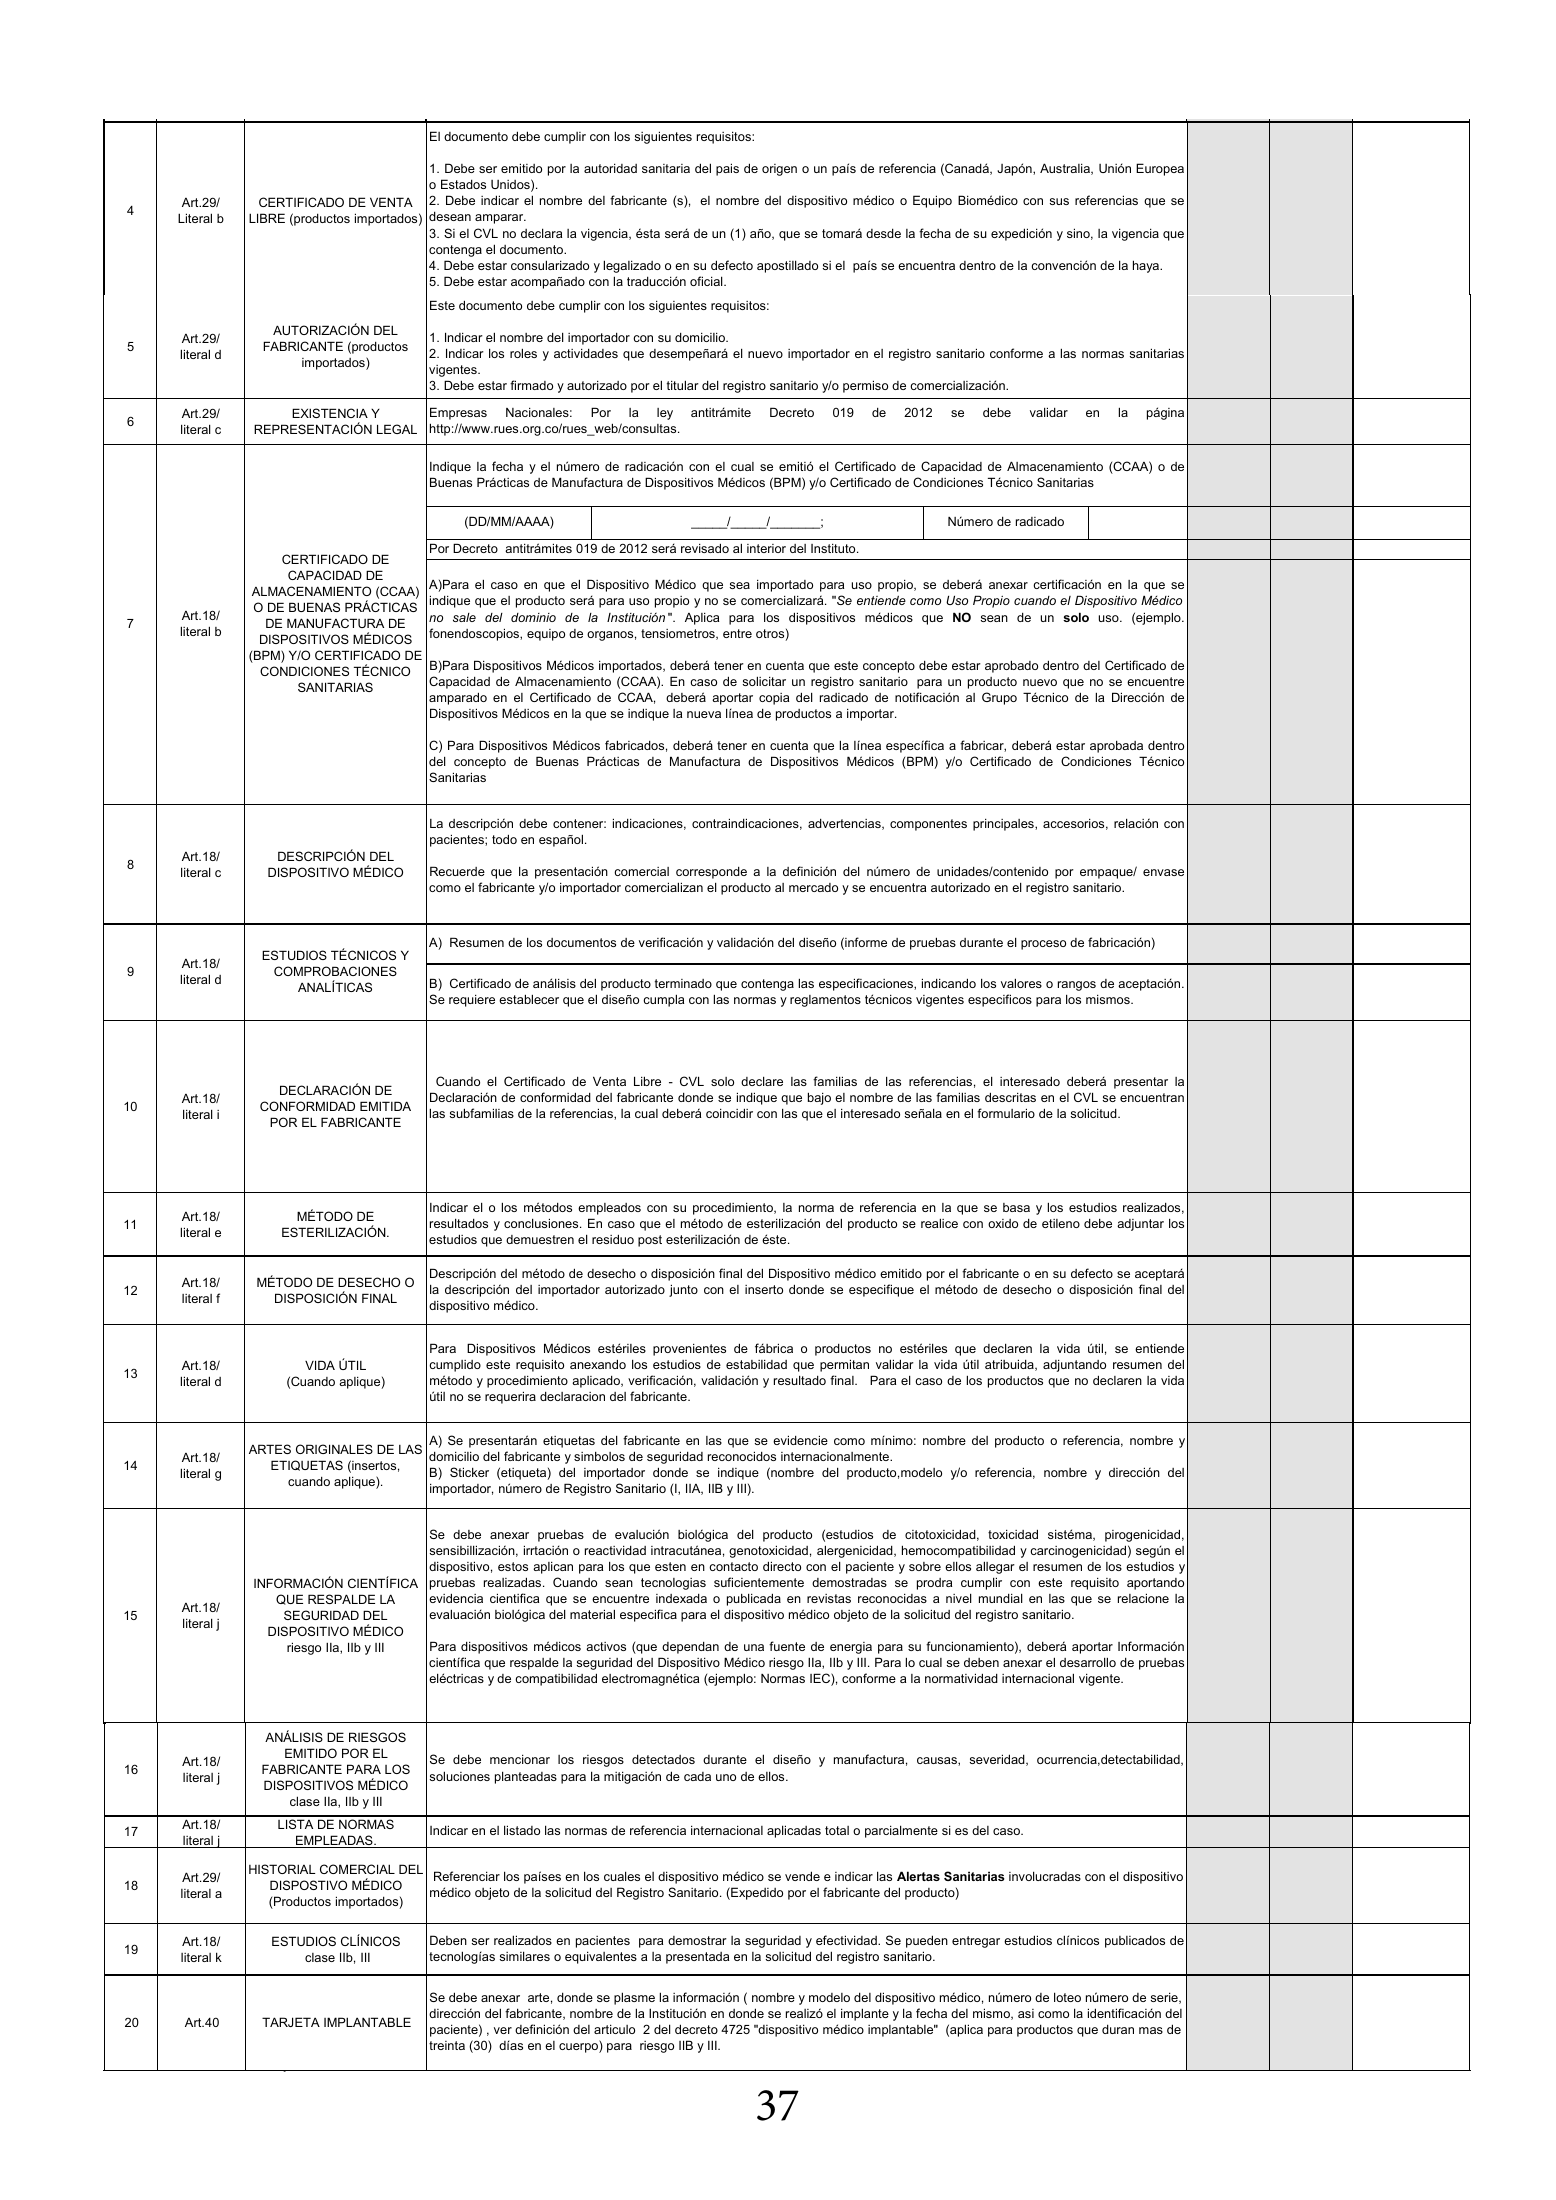
Art. 19/ literal 2 PODER (si aplica) General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. b Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. 3 RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). Art.29/ CERTIFICADO DE VENTA 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 4 Literal b LIBRE (productos importados) desean amparar. 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial. Este documento debe cumplir con los siguientes requisitos: AUTORIZACIÓN DEL Art.29/ 1. Indicar el nombre del importador con su domicilio. 5 FABRICANTE (productos literal d 2. Indicar los roles y actividades que desempeñará el nuevo importador en el registro sanitario conforme a las normas sanitarias importados) vigentes. 3. Debe estar firmado y autorizado por el titular del registro sanitario y/o permiso de comercialización. Art.29/ EXISTENCIA Y Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página 6 literal c REPRESENTACIÓN LEGAL http://www.rues.org.co/rues_web/consultas. Indique la fecha y el número de radicación con el cual se emitió el Certificado de Capacidad de Almacenamiento (CCAA) o de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias (DD/MM/AAAA) _____/_____/_______; Número de radicado Por Decreto antitrámites 019 de 2012 será revisado al interior del Instituto. CERTIFICADO DE CAPACIDAD DE A)Para el caso en que el Dispositivo Médico que sea importado para uso propio, se deberá anexar certificación en la que se ALMACENAMIENTO (CCAA) indique que el producto será para uso propio y no se comercializará. "Se entiende como Uso Propio cuando el Dispositivo Médico O DE BUENAS PRÁCTICAS Art.18/ no sale del dominio de la Institución ". Aplica para los dispositivos médicos que NO sean de un solo uso. (ejemplo. 7 DE MANUFACTURA DE literal b DISPOSITIVOS MÉDICOS fonendoscopios, equipo de organos, tensiometros, entre otros) (BPM) Y/O CERTIFICADO DE CONDICIONES TÉCNICO B)Para Dispositivos Médicos importados, deberá tener en cuenta que este concepto debe estar aprobado dentro del Certificado de SANITARIAS Capacidad de Almacenamiento (CCAA). En caso de solicitar un registro sanitario para un producto nuevo que no se encuentre amparado en el Certificado de CCAA, deberá aportar copia del radicado de notificación al Grupo Técnico de la Dirección de Dispositivos Médicos en la que se indique la nueva línea de productos a importar. C) Para Dispositivos Médicos fabricados, deberá tener en cuenta que la línea específica a fabricar, deberá estar aprobada dentro del concepto de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias La descripción debe contener: indicaciones, contraindicaciones, advertencias, componentes principales, accesorios, relación con pacientes; todo en español. Art.18/ DESCRIPCIÓN DEL 8 literal c DISPOSITIVO MÉDICO Recuerde que la presentación comercial corresponde a la definición del número de unidades/contenido por empaque/ envase como el fabricante y/o importador comercializan el producto al mercado y se encuentra autorizado en el registro sanitario. A) Resumen de los documentos de verificación y validación del diseño (informe de pruebas durante el proceso de fabricación) ESTUDIOS TÉCNICOS Y Art.18/ 9 COMPROBACIONES literal d B) Certificado de análisis del producto terminado que contenga las especificaciones, indicando los valores o rangos de aceptación. ANALÍTICAS Se requiere establecer que el diseño cumpla con las normas y reglamentos técnicos vigentes especificos para los mismos. Cuando el Certificado de Venta Libre - CVL solo declare las familias de las referencias, el interesado deberá presentar la DECLARACIÓN DE Art.18/ Declaración de conformidad del fabricante donde se indique que bajo el nombre de las familias descritas en el CVL se encuentran 10 CONFORMIDAD EMITIDA literal i las subfamilias de la referencias, la cual deberá coincidir con las que el interesado señala en el formulario de la solicitud. POR EL FABRICANTE Indicar el o los métodos empleados con su procedimiento, la norma de referencia en la que se basa y los estudios realizados, Art.18/ MÉTODO DE 11 resultados y conclusiones. En caso que el método de esterilización del producto se realice con oxido de etileno debe adjuntar los literal e ESTERILIZACIÓN. estudios que demuestren el residuo post esterilización de éste. Descripción del método de desecho o disposición final del Dispositivo médico emitido por el fabricante o en su defecto se aceptará Art.18/ MÉTODO DE DESECHO O 12 la descripción del importador autorizado junto con el inserto donde se especifique el método de desecho o disposición final del literal f DISPOSICIÓN FINAL dispositivo médico. Para Dispositivos Médicos estériles provenientes de fábrica o productos no estériles que declaren la vida útil, se entiende Art.18/ VIDA ÚTIL cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida, adjuntando resumen del 13 literal d (Cuando aplique) método y procedimiento aplicado, verificación, validación y resultado final. Para el caso de los productos que no declaren la vida útil no se requerira declaracion del fabricante. A) Se presentarán etiquetas del fabricante en las que se evidencie como mínimo: nombre del producto o referencia, nombre y ARTES ORIGINALES DE LAS Art.18/ domicilio del fabricante y simbolos de seguridad reconocidos internacionalmente. 14 ETIQUETAS (insertos, literal g B) Sticker (etiqueta) del importador donde se indique (nombre del producto,modelo y/o referencia, nombre y dirección del cuando aplique). importador, número de Registro Sanitario (I, IIA, IIB y III). Se debe anexar pruebas de evalución biológica del producto (estudios de citotoxicidad, toxicidad sistéma, pirogenicidad, sensibillización, irrtación o reactividad intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para los que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y INFORMACIÓN CIENTÍFICA pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando QUE RESPALDE LA evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la Art.18/ 15 SEGURIDAD DEL evaluación biológica del material especifica para el dispositivo médico objeto de la solicitud del registro sanitario. literal j DISPOSITIVO MÉDICO riesgo IIa, IIb y III Para dispositivos médicos activos (que dependan de una fuente de energia para su funcionamiento), deberá aportar Información científica que respalde la seguridad del Dispositivo Médico riesgo IIa, IIb y III. Para lo cual se deben anexar el desarrollo de pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional vigente. ANÁLISIS DE RIESGOS EMITIDO POR EL Art.18/ Se debe mencionar los riesgos detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, 16 FABRICANTE PARA LOS literal j soluciones planteadas para la mitigación de cada uno de ellos. DISPOSITIVOS MÉDICO clase IIa, IIb y III Art.18/ LISTA DE NORMAS 17 Indicar en el listado las normas de referencia internacional aplicadas total o parcialmente si es del caso. literal j EMPLEADAS. HISTORIAL COMERCIAL DEL Art.29/ Referenciar los países en los cuales el dispositivo médico se vende e indicar las Alertas Sanitarias involucradas con el dispositivo 18 DISPOSTIVO MÉDICO literal a médico objeto de la solicitud del Registro Sanitario. (Expedido por el fabricante del producto) (Productos importados) Art.18/ ESTUDIOS CLÍNICOS Deben ser realizados en pacientes para demostrar la seguridad y efectividad. Se pueden entregar estudios clínicos publicados de 19 literal k clase IIb, III tecnologías similares o equivalentes a la presentada en la solicitud del registro sanitario. Se debe anexar arte, donde se plasme la información ( nombre y modelo del dispositivo médico, número de loteo número de serie, dirección del fabricante, nombre de la Institución en donde se realizó el implante y la fecha del mismo, asi como la identificación del 20 Art.40 TARJETA IMPLANTABLE paciente) , ver definición del articulo 2 del decreto 4725 "dispositivo médico implantable" (aplica para productos que duran mas de treinta (30) días en el cuerpo) para riesgo IIB y III. OTROS ELEMENTOS DE TRÁMITE: 37 1. Los Dispositivos Médicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 14 y el 17,18.(Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 18.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario. (Registro Sanitario con Control Previo)
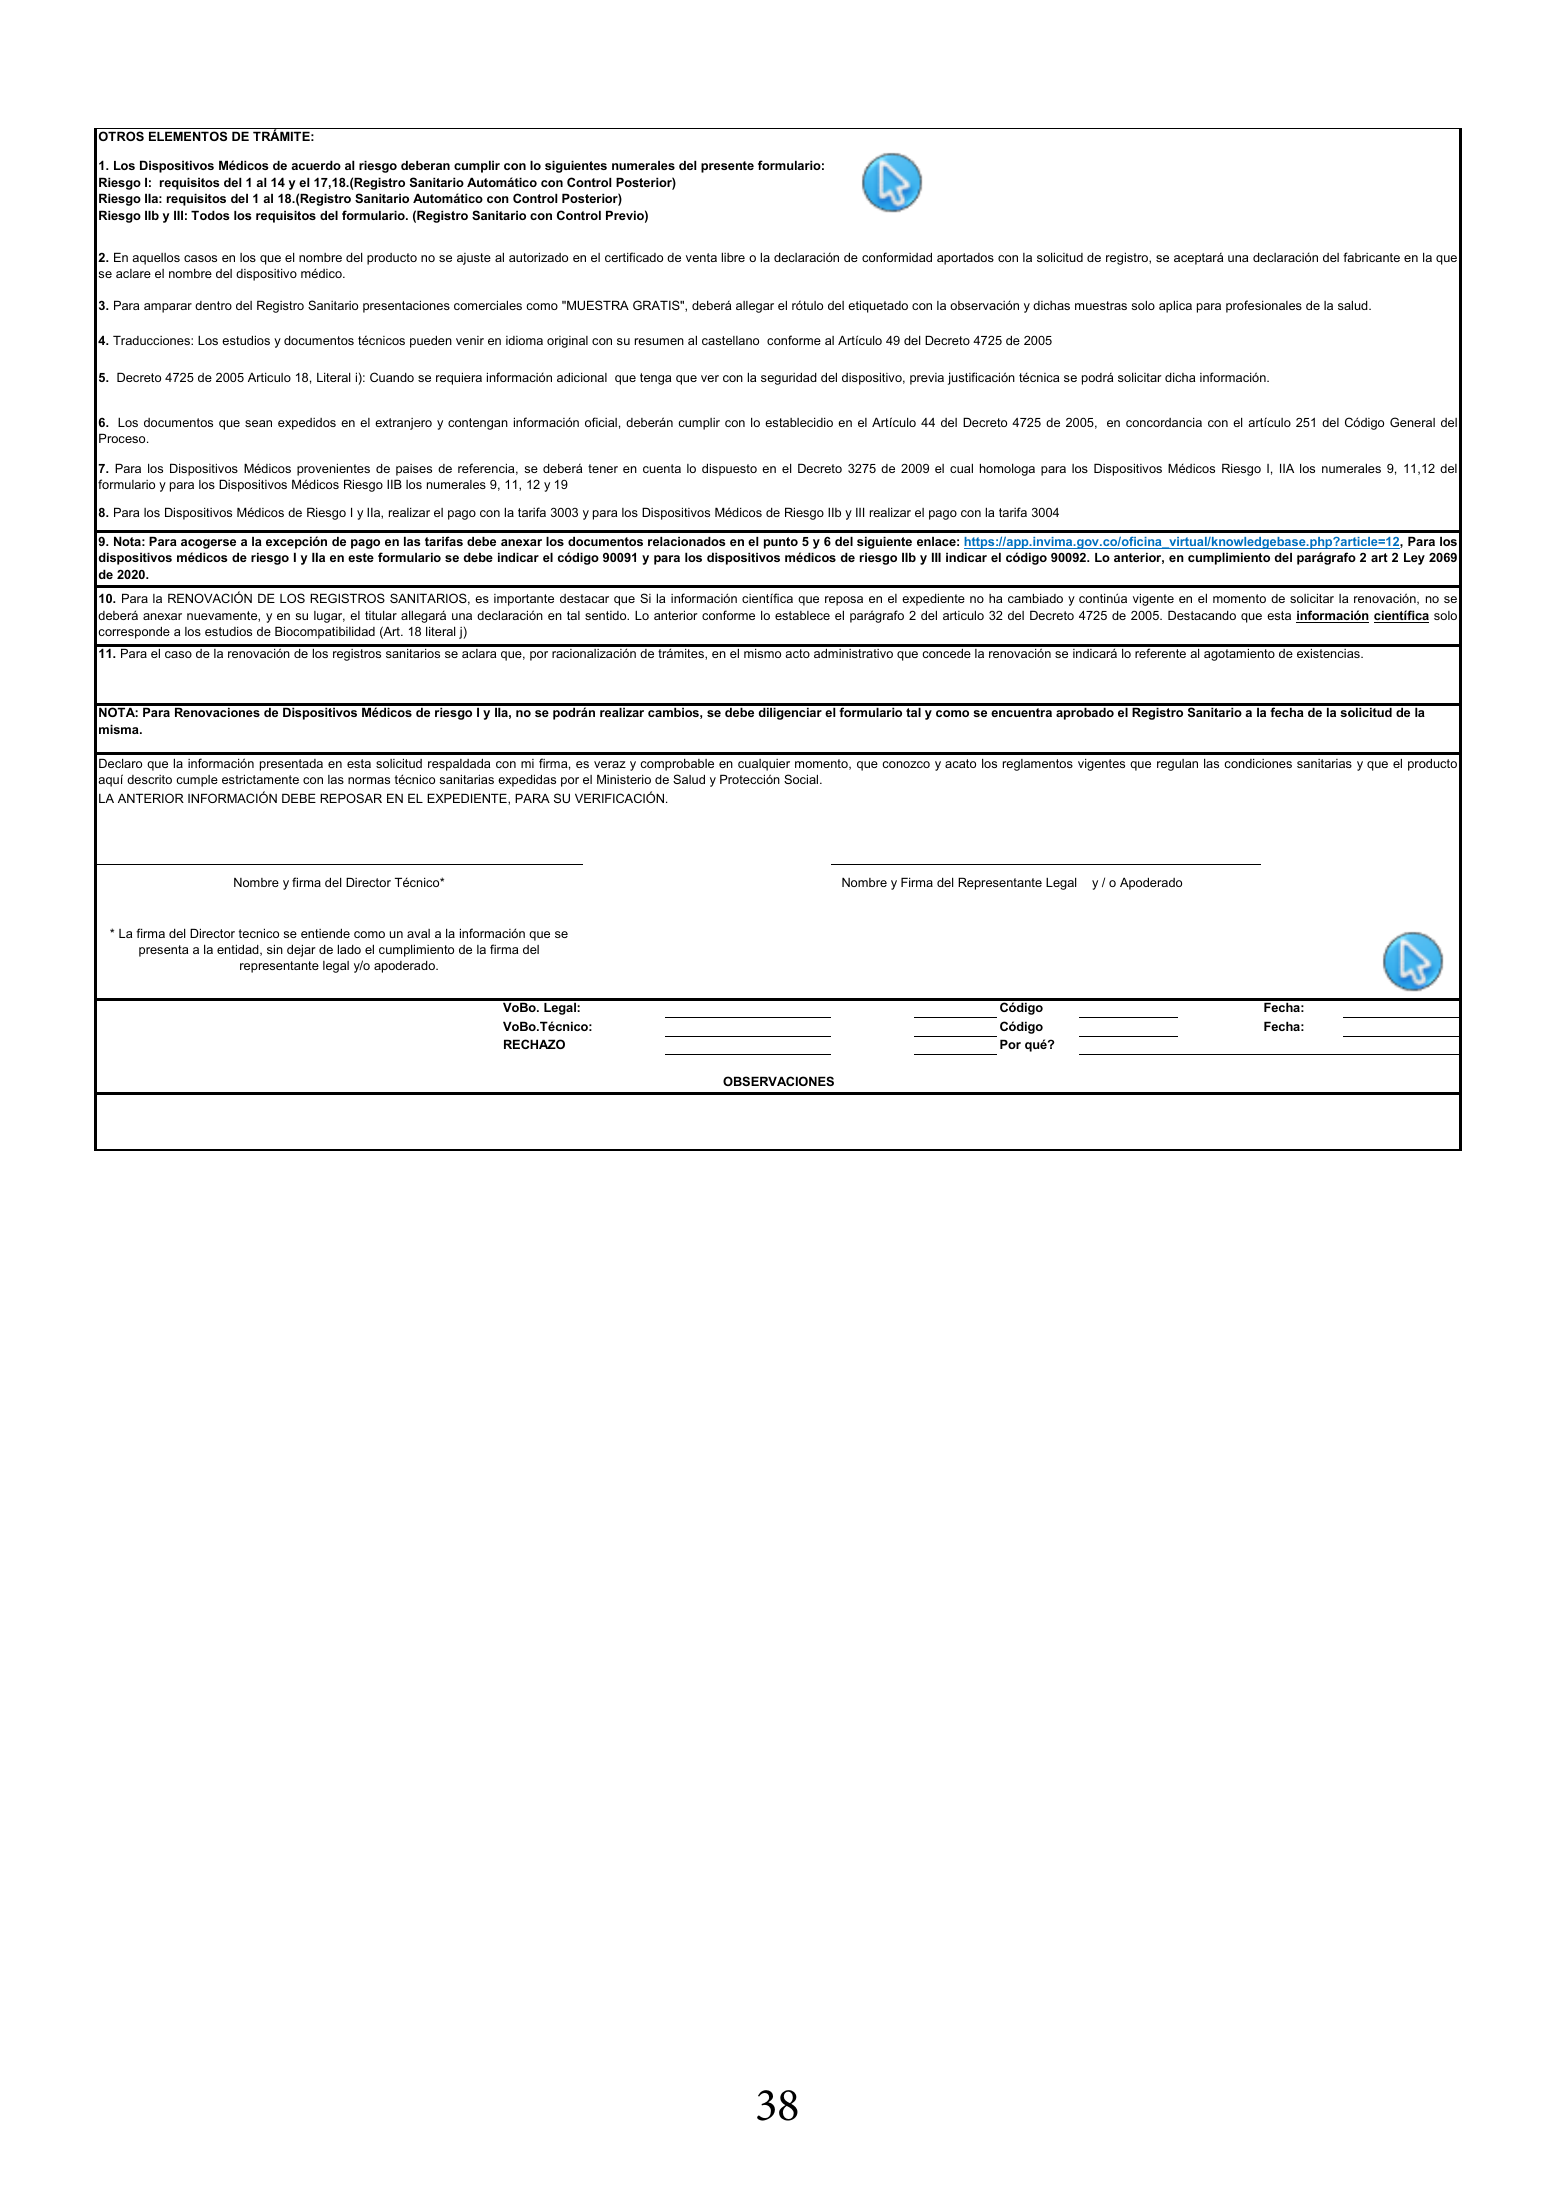
Art.18/ ESTUDIOS CLÍNICOS Deben ser realizados en pacientes para demostrar la seguridad y efectividad. Se pueden entregar estudios clínicos publicados de 19 literal k clase IIb, III tecnologías similares o equivalentes a la presentada en la solicitud del registro sanitario. Se debe anexar arte, donde se plasme la información ( nombre y modelo del dispositivo médico, número de loteo número de serie, dirección del fabricante, nombre de la Institución en donde se realizó el implante y la fecha del mismo, asi como la identificación del 20 Art.40 TARJETA IMPLANTABLE paciente) , ver definición del articulo 2 del decreto 4725 "dispositivo médico implantable" (aplica para productos que duran mas de treinta (30) días en el cuerpo) para riesgo IIB y III. OTROS ELEMENTOS DE TRÁMITE: 1. Los Dispositivos Médicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 14 y el 17,18.(Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 18.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario. (Registro Sanitario con Control Previo) 2. En aquellos casos en los que el nombre del producto no se ajuste al autorizado en el certificado de venta libre o la declaración de conformidad aportados con la solicitud de registro, se aceptará una declaración del fabricante en la que se aclare el nombre del dispositivo médico. 3. Para amparar dentro del Registro Sanitario presentaciones comerciales como "MUESTRA GRATIS", deberá allegar el rótulo del etiquetado con la observación y dichas muestras solo aplica para profesionales de la salud. 4. Traducciones: Los estudios y documentos técnicos pueden venir en idioma original con su resumen al castellano conforme al Artículo 49 del Decreto 4725 de 2005 5. Decreto 4725 de 2005 Articulo 18, Literal i): Cuando se requiera información adicional que tenga que ver con la seguridad del dispositivo, previa justificación técnica se podrá solicitar dicha información. 6. Los documentos que sean expedidos en el extranjero y contengan información oficial, deberán cumplir con lo establecidio en el Artículo 44 del Decreto 4725 de 2005, en concordancia con el artículo 251 del Código General del Proceso. 7. Para los Dispositivos Médicos provenientes de paises de referencia, se deberá tener en cuenta lo dispuesto en el Decreto 3275 de 2009 el cual homologa para los Dispositivos Médicos Riesgo I, IIA los numerales 9, 11,12 del formulario y para los Dispositivos Médicos Riesgo IIB los numerales 9, 11, 12 y 19 8. Para los Dispositivos Médicos de Riesgo I y IIa, realizar el pago con la tarifa 3003 y para los Dispositivos Médicos de Riesgo IIb y III realizar el pago con la tarifa 3004 9. Nota: Para acogerse a la excepción de pago en las tarifas debe anexar los documentos relacionados en el punto 5 y 6 del siguiente enlace: https://app.invima.gov.co/oficina_virtual/knowledgebase.php?article=12, Para los dispositivos médicos de riesgo I y IIa en este formulario se debe indicar el código 90091 y para los dispositivos médicos de riesgo IIb y III indicar el código 90092. Lo anterior, en cumplimiento del parágrafo 2 art 2 Ley 2069 de 2020. 10. Para la RENOVACIÓN DE LOS REGISTROS SANITARIOS, es importante destacar que Si la información científica que reposa en el expediente no ha cambiado y continúa vigente en el momento de solicitar la renovación, no se deberá anexar nuevamente, y en su lugar, el titular allegará una declaración en tal sentido. Lo anterior conforme lo establece el parágrafo 2 del articulo 32 del Decreto 4725 de 2005. Destacando que esta información científica solo corresponde a los estudios de Biocompatibilidad (Art. 18 literal j) 11. Para el caso de la renovación de los registros sanitarios se aclara que, por racionalización de trámites, en el mismo acto administrativo que concede la renovación se indicará lo referente al agotamiento de existencias. NOTA: Para Renovaciones de Dispositivos Médicos de riesgo I y IIa, no se podrán realizar cambios, se debe diligenciar el formulario tal y como se encuentra aprobado el Registro Sanitario a la fecha de la solicitud de la misma. Declaro que la información presentada en esta solicitud respaldada con mi firma, es veraz y comprobable en cualquier momento, que conozco y acato los reglamentos vigentes que regulan las condiciones sanitarias y que el producto aquí descrito cumple estrictamente con las normas técnico sanitarias expedidas por el Ministerio de Salud y Protección Social. LA ANTERIOR INFORMACIÓN DEBE REPOSAR EN EL EXPEDIENTE, PARA SU VERIFICACIÓN. Nombre y firma del Director Técnico* Nombre y Firma del Representante Legal y / o Apoderado * La firma del Director tecnico se entiende como un aval a la información que se presenta a la entidad, sin dejar de lado el cumplimiento de la firma del representante legal y/o apoderado. VoBo. Legal: Código Fecha: VoBo.Técnico: Código Fecha: RECHAZO Por qué? OBSERVACIONES 38
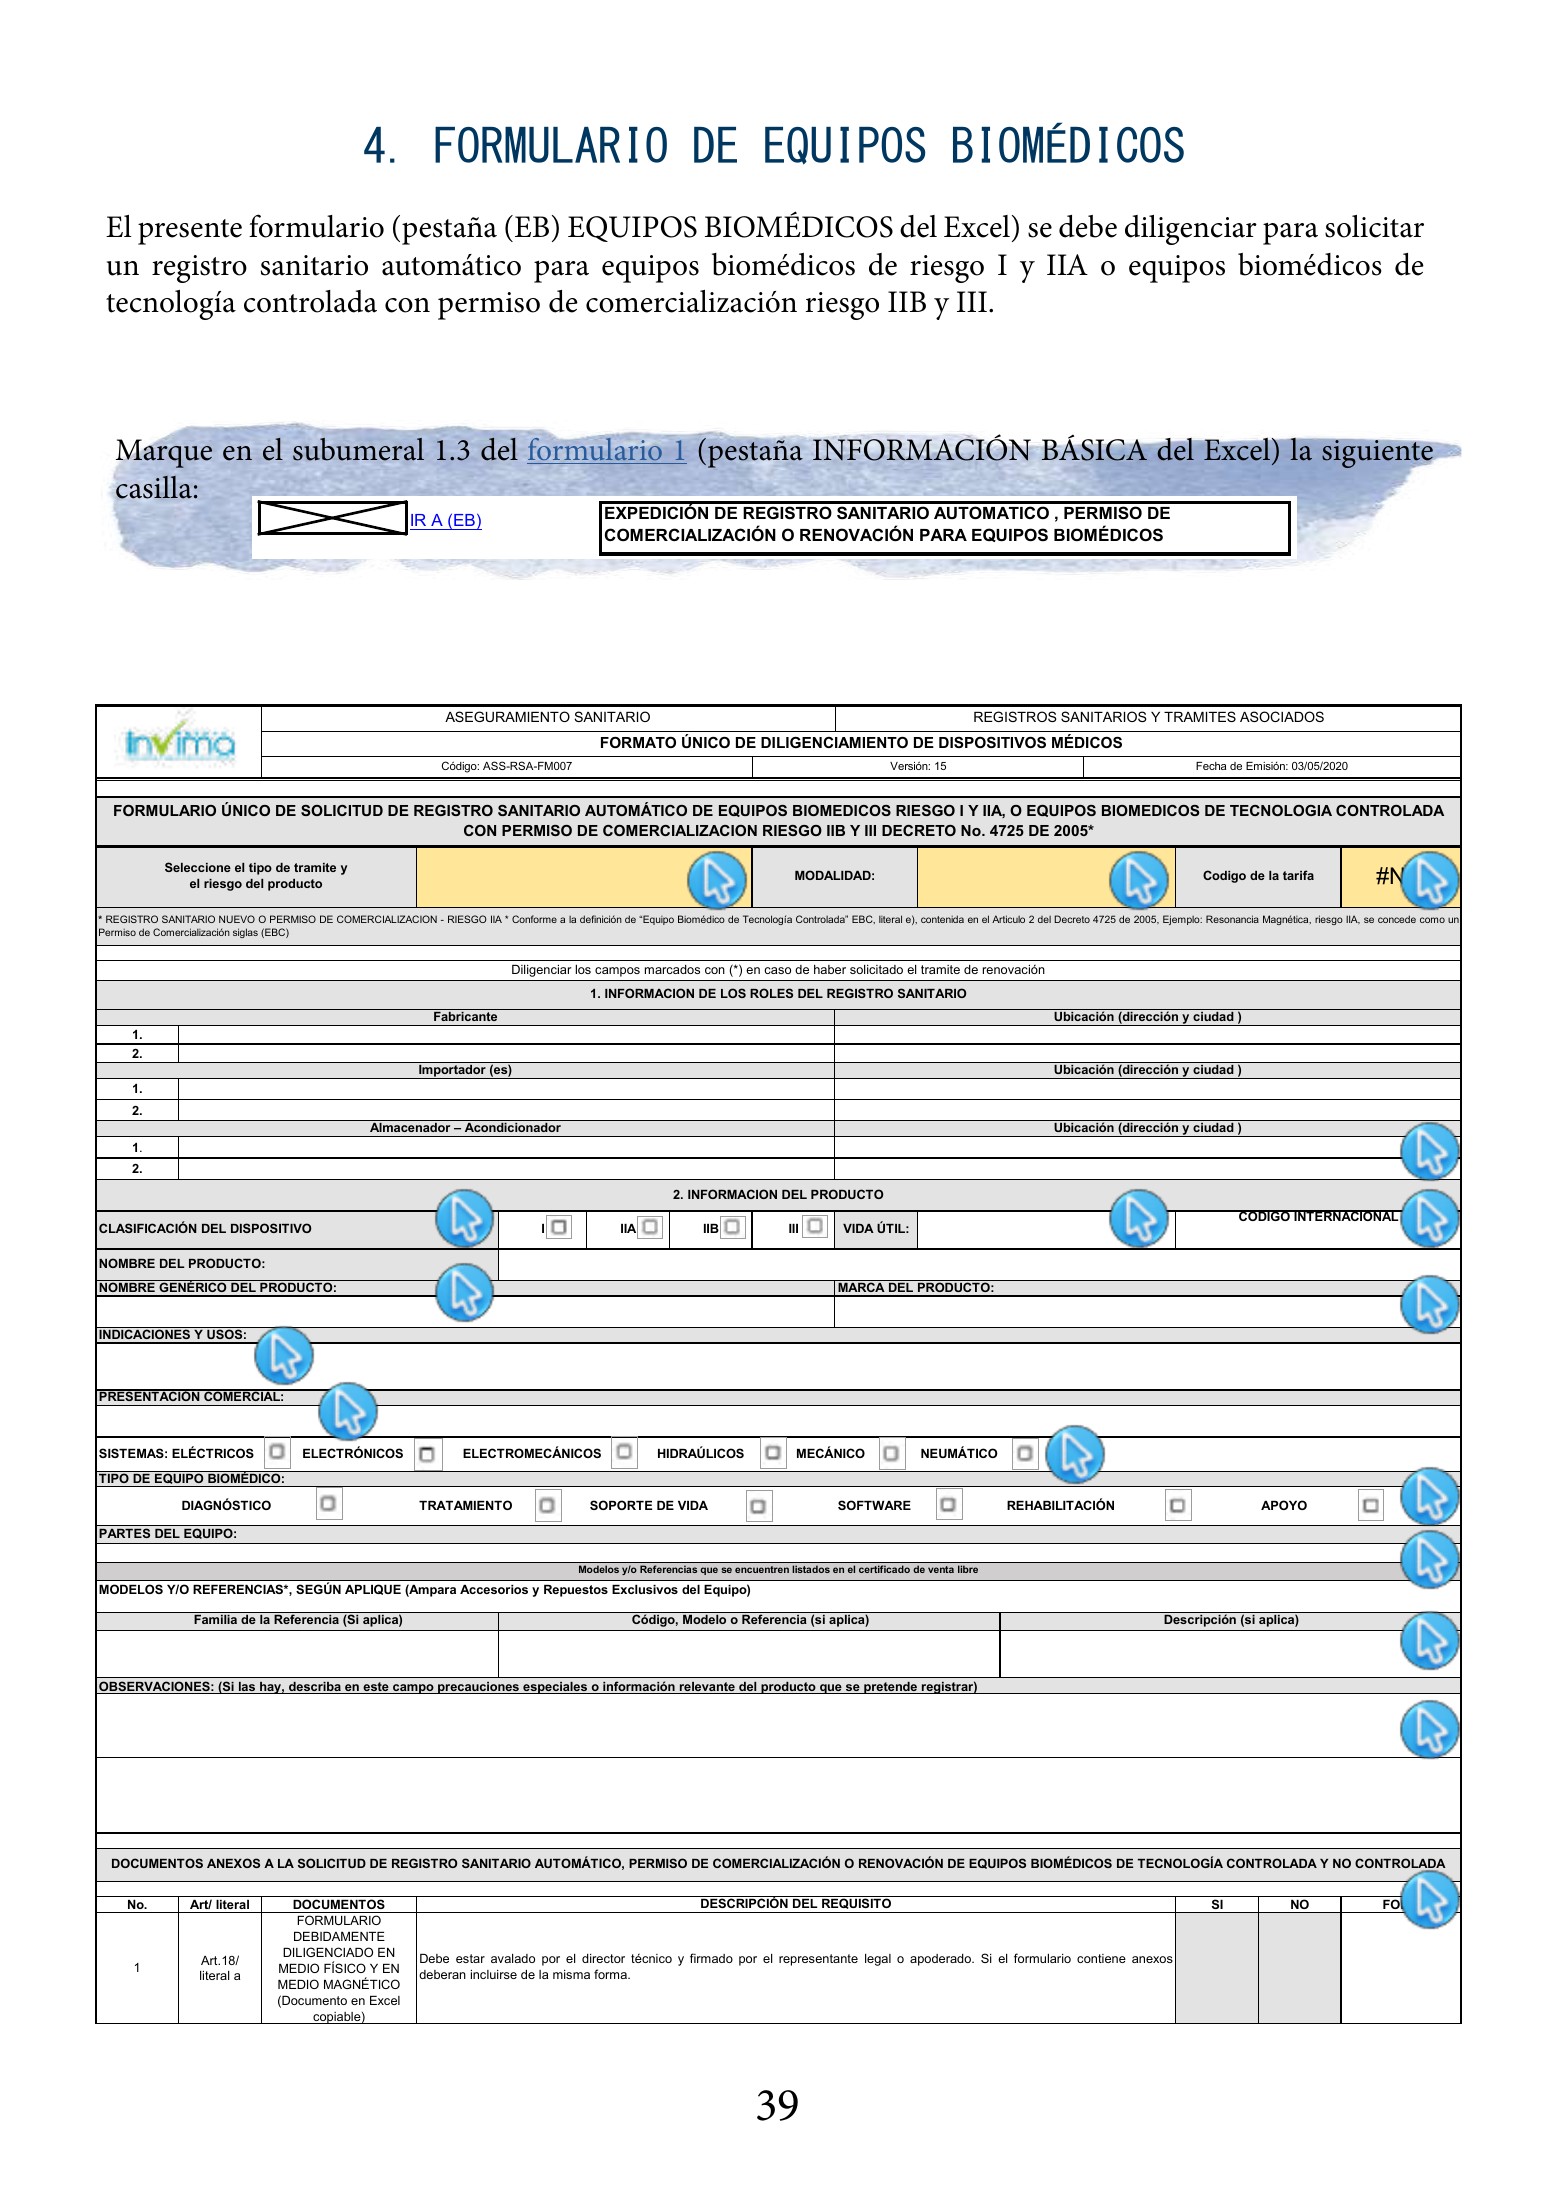
1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: 4. FORMULARIO DE EQUIPOS BIOMÉDICOS Teléfono: Ciudad: No. consignación (referencia): El presente formulario (pestaña (EB) EQUIPOS BIOMÉDICOS Código de la tasa: del Excel) se debe diligenciar para solicitar Valor ($): un registro sanitario automático para equipos biomédicos de riesgo I y IIA o equipos biomédicos de En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: tecnología controlada AUTORIZACIÓN DE USO DE con permiso LA TASA de comercialización DE UN TERCERO AL riesgo IIB y III. TITULAR SI NO FOLIO 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) Marque en el subumeralIR A1.3 (DM)del formulario 1 (pestaña EXPEDICIÓN INFORMACIÓN DE REGISTRO BÁSICA SANITARIO AUTOMÁTICO, del Excel) REGISTRO SANITARIO O la siguiente RENOVACIÓN PARA DISPOSITIVOS MÉDICOS casilla: IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A IR A (CERT. ALERTAS, INFORMES DE SEGURIDAD Y RECALL CON RS)SANITARIO ASEGURAMIENTO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS IR ACódigo: (CERT. SIN RS) ASS-RSA-FM007 CERTIFICACIÓN SIN REGISTRO SANITARIO Versión: 15 Fecha de Emisión: 03/05/2020 FORMULARIO ÚNICO DE SOLICITUD DE IREGISTRO A (DESG) DESGLOSEDE EQUIPOS BIOMEDICOS RIESGO I Y IIA, O EQUIPOS BIOMEDICOS DE TECNOLOGIA CONTROLADA SANITARIO AUTOMÁTICO CON PERMISO DE COMERCIALIZACION RIESGO IIB Y III DECRETO No. 4725 DE 2005* IR A (CPFE) CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) Seleccione el tipo de tramite y el riesgo del producto MODALIDAD: Codigo de la tarifa #N/A Señor(a) Usuario(a): * REGISTRO SANITARIO NUEVO O PERMISO DE COMERCIALIZACION - RIESGO IIA * Conforme a la definición de “Equipo Biomédico de Tecnología Controlada” EBC, literal e), contenida en el Articulo 2 del Decreto 4725 de 2005, Ejemplo: Resonancia Magnética, riesgo IIA, se concede como un Permiso de Comercialización siglas (EBC) TENGA EN CUENTA QUE.... Al seleccionar el tipo de trámite, Usted será Diligenciar direccionado al marcados los camposformulario que con (*) debede haber en caso diligenciar para solicitado el esedetipo tramite de trámite. renovación Todos los formularios deben ser diligenciados con letra 1. clara y legible INFORMACION a tinta DE LOS ROLESde color DEL negro o REGISTRO en máquina de escribir o a computador. No SANITARIO se aceptarán enmendaduras ni tachones. Fabricante Ubicación (dirección y ciudad ) 1. 2. Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el subnumeral 1.1 de este formulario inicial. (es) Importador Ubicación (dirección y ciudad ) 1. Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando 2. si es o no adjunto el documento soporte y en qué folio se evidencia. Almacenador – Acondicionador Ubicación (dirección y ciudad ) 1. Toda documentación a radicar debe estar foliado (numerado). 2. 2. INFORMACION DEL PRODUCTO Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz y comprobable en cualquier momento, CÓDIGO que se conoce y que INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO acata la normatividad sanitaria vigente acorde Icon las IIA por el VIDA disposicionesIIBdictadas III ÚTIL: de Salud y Protección Social y demás normas que se relacionen con el Ministerio tema de Dispositivos médicos y Equipos Biomédicos. NOMBRE DEL PRODUCTO: NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: INDICACIONES Y USOS: PRESENTACIÓN COMERCIAL: SISTEMAS: ELÉCTRICOS ELECTRÓNICOS ELECTROMECÁNICOS HIDRAÚLICOS MECÁNICO NEUMÁTICO TIPO DE EQUIPO BIOMÉDICO: DIAGNÓSTICO TRATAMIENTO SOPORTE DE VIDA SOFTWARE REHABILITACIÓN APOYO PARTES DEL EQUIPO: Modelos y/o Referencias que se encuentren listados en el certificado de venta libre MODELOS Y/O REFERENCIAS*, SEGÚN APLIQUE (Ampara Accesorios y Repuestos Exclusivos del Equipo) Familia de la Referencia (Si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) OBSERVACIONES: (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO, PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN DE EQUIPOS BIOMÉDICOS DE TECNOLOGÍA CONTROLADA Y NO CONTROLADA No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE DILIGENCIADO EN Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado art. 19/literal titulado.• Trámites para los cuales está facultado. 39 2 PODER (si aplica) b General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. RECIBO DE PAGO 3 Debe corresponder al concepto del tramite por la tarifa legal correspondiente. ORIGINAL
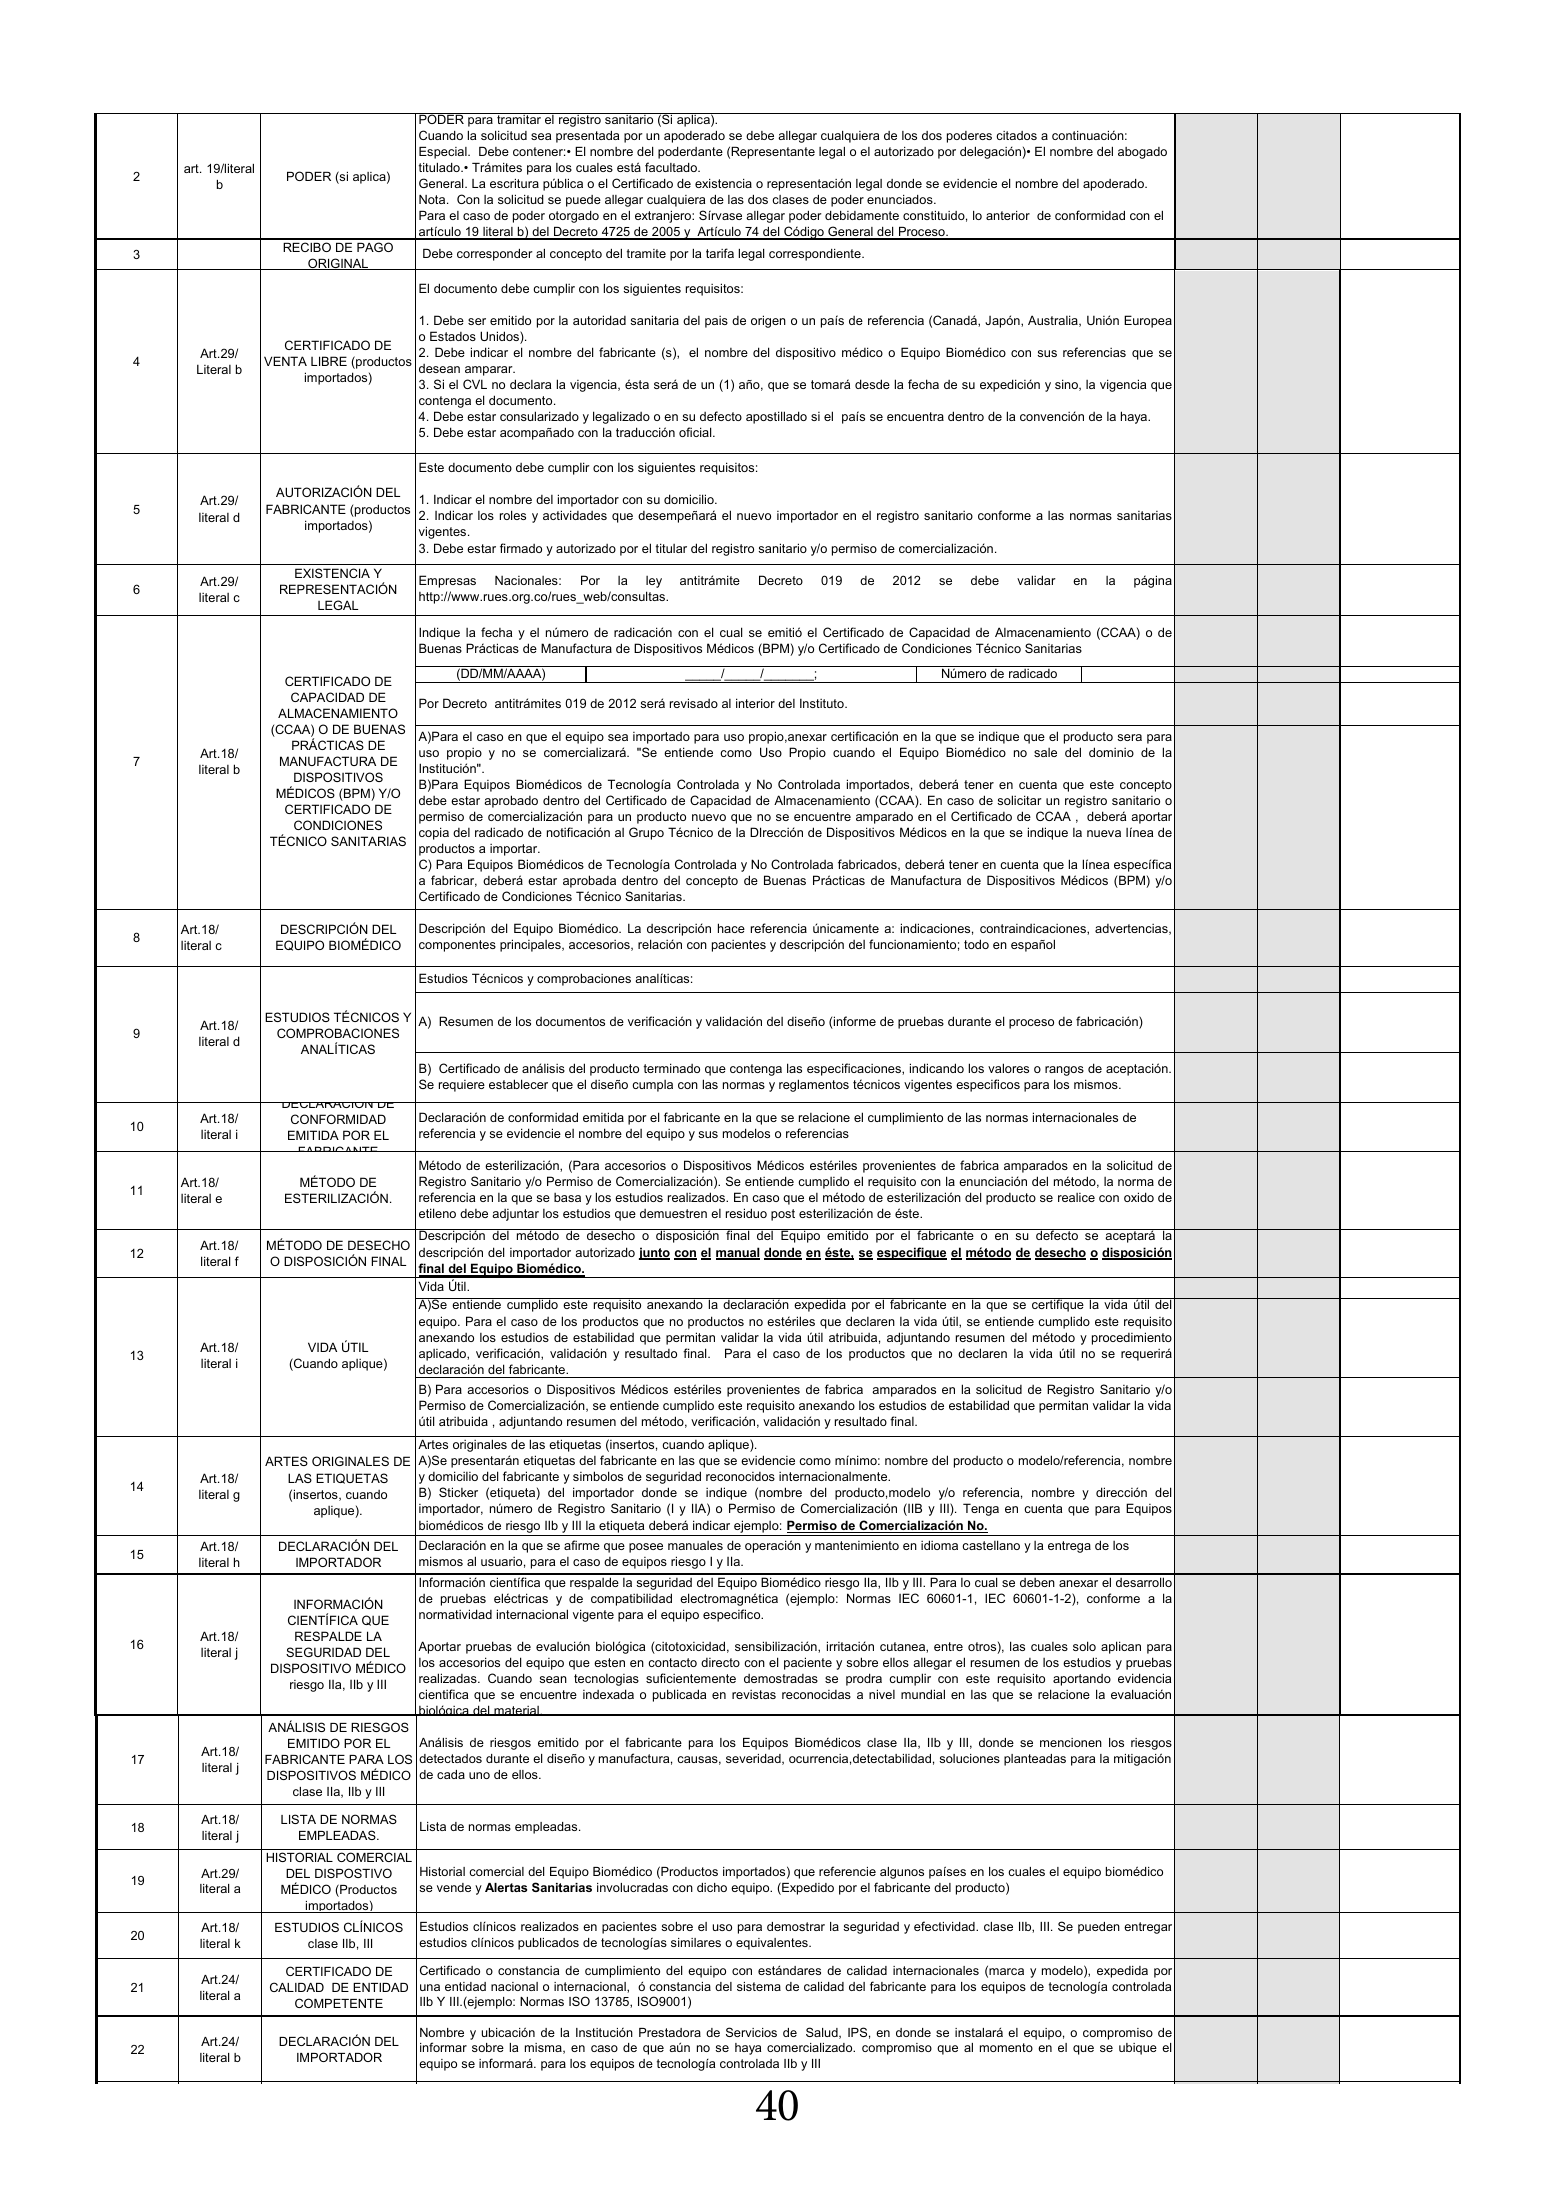
No. Art/ literal DOCUMENTOS SI NO FORMULARIO DEBIDAMENTE DILIGENCIADO EN Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado art. 19/literal titulado.• Trámites para los cuales está facultado. 2 PODER (si aplica) b General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. RECIBO DE PAGO 3 Debe corresponder al concepto del tramite por la tarifa legal correspondiente. ORIGINAL El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). CERTIFICADO DE Art.29/ 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 4 VENTA LIBRE (productos Literal b desean amparar. importados) 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial. Este documento debe cumplir con los siguientes requisitos: AUTORIZACIÓN DEL Art.29/ 1. Indicar el nombre del importador con su domicilio. 5 FABRICANTE (productos literal d 2. Indicar los roles y actividades que desempeñará el nuevo importador en el registro sanitario conforme a las normas sanitarias importados) vigentes. 3. Debe estar firmado y autorizado por el titular del registro sanitario y/o permiso de comercialización. EXISTENCIA Y Art.29/ Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página 6 REPRESENTACIÓN literal c http://www.rues.org.co/rues_web/consultas. LEGAL Indique la fecha y el número de radicación con el cual se emitió el Certificado de Capacidad de Almacenamiento (CCAA) o de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias (DD/MM/AAAA) _____/_____/_______; Número de radicado CERTIFICADO DE CAPACIDAD DE Por Decreto antitrámites 019 de 2012 será revisado al interior del Instituto. ALMACENAMIENTO (CCAA) O DE BUENAS A)Para el caso en que el equipo sea importado para uso propio,anexar certificación en la que se indique que el producto sera para PRÁCTICAS DE Art.18/ uso propio y no se comercializará. "Se entiende como Uso Propio cuando el Equipo Biomédico no sale del dominio de la 7 MANUFACTURA DE literal b Institución". DISPOSITIVOS B)Para Equipos Biomédicos de Tecnología Controlada y No Controlada importados, deberá tener en cuenta que este concepto MÉDICOS (BPM) Y/O debe estar aprobado dentro del Certificado de Capacidad de Almacenamiento (CCAA). En caso de solicitar un registro sanitario o CERTIFICADO DE permiso de comercialización para un producto nuevo que no se encuentre amparado en el Certificado de CCAA , deberá aportar CONDICIONES copia del radicado de notificación al Grupo Técnico de la DIrección de Dispositivos Médicos en la que se indique la nueva línea de TÉCNICO SANITARIAS productos a importar. C) Para Equipos Biomédicos de Tecnología Controlada y No Controlada fabricados, deberá tener en cuenta que la línea específica a fabricar, deberá estar aprobada dentro del concepto de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias. Art.18/ DESCRIPCIÓN DEL Descripción del Equipo Biomédico. La descripción hace referencia únicamente a: indicaciones, contraindicaciones, advertencias, 8 literal c EQUIPO BIOMÉDICO componentes principales, accesorios, relación con pacientes y descripción del funcionamiento; todo en español Estudios Técnicos y comprobaciones analíticas: ESTUDIOS TÉCNICOS Y A) Resumen de los documentos de verificación y validación del diseño (informe de pruebas durante el proceso de fabricación) Art.18/ 9 COMPROBACIONES literal d ANALÍTICAS B) Certificado de análisis del producto terminado que contenga las especificaciones, indicando los valores o rangos de aceptación. Se requiere establecer que el diseño cumpla con las normas y reglamentos técnicos vigentes especificos para los mismos. DECLARACIÓN DE Art.18/ CONFORMIDAD Declaración de conformidad emitida por el fabricante en la que se relacione el cumplimiento de las normas internacionales de 10 literal i EMITIDA POR EL referencia y se evidencie el nombre del equipo y sus modelos o referencias FABRICANTE Método de esterilización, (Para accesorios o Dispositivos Médicos estériles provenientes de fabrica amparados en la solicitud de Art.18/ MÉTODO DE Registro Sanitario y/o Permiso de Comercialización). Se entiende cumplido el requisito con la enunciación del método, la norma de 11 literal e ESTERILIZACIÓN. referencia en la que se basa y los estudios realizados. En caso que el método de esterilización del producto se realice con oxido de etileno debe adjuntar los estudios que demuestren el residuo post esterilización de éste. Descripción del método de desecho o disposición final del Equipo emitido por el fabricante o en su defecto se aceptará la Art.18/ MÉTODO DE DESECHO 12 descripción del importador autorizado junto con el manual donde en éste, se especifique el método de desecho o disposición literal f O DISPOSICIÓN FINAL final del Equipo Biomédico. Vida Útil. A)Se entiende cumplido este requisito anexando la declaración expedida por el fabricante en la que se certifique la vida útil del equipo. Para el caso de los productos que no productos no estériles que declaren la vida útil, se entiende cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida, adjuntando resumen del método y procedimiento Art.18/ VIDA ÚTIL aplicado, verificación, validación y resultado final. Para el caso de los productos que no declaren la vida útil no se requerirá 13 literal i (Cuando aplique) declaración del fabricante. B) Para accesorios o Dispositivos Médicos estériles provenientes de fabrica amparados en la solicitud de Registro Sanitario y/o Permiso de Comercialización, se entiende cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida , adjuntando resumen del método, verificación, validación y resultado final. Artes originales de las etiquetas (insertos, cuando aplique). ARTES ORIGINALES DE A)Se presentarán etiquetas del fabricante en las que se evidencie como mínimo: nombre del producto o modelo/referencia, nombre Art.18/ LAS ETIQUETAS y domicilio del fabricante y simbolos de seguridad reconocidos internacionalmente. 14 literal g (insertos, cuando B) Sticker (etiqueta) del importador donde se indique (nombre del producto,modelo y/o referencia, nombre y dirección del aplique). importador, número de Registro Sanitario (I y IIA) o Permiso de Comercialización (IIB y III). Tenga en cuenta que para Equipos biomédicos de riesgo IIb y III la etiqueta deberá indicar ejemplo: Permiso de Comercialización No. Art.18/ DECLARACIÓN DEL Declaración en la que se afirme que posee manuales de operación y mantenimiento en idioma castellano y la entrega de los 15 literal h IMPORTADOR mismos al usuario, para el caso de equipos riesgo I y IIa. Información científica que respalde la seguridad del Equipo Biomédico riesgo IIa, IIb y III. Para lo cual se deben anexar el desarrollo INFORMACIÓN de pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC 60601-1, IEC 60601-1-2), conforme a la CIENTÍFICA QUE normatividad internacional vigente para el equipo especifico. Art.18/ RESPALDE LA 16 Aportar pruebas de evalución biológica (citotoxicidad, sensibilización, irritación cutanea, entre otros), las cuales solo aplican para literal j SEGURIDAD DEL DISPOSITIVO MÉDICO los accesorios del equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas riesgo IIa, IIb y III realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la evaluación biológica del material. ANÁLISIS DE RIESGOS EMITIDO POR EL Análisis de riesgos emitido por el fabricante para los Equipos Biomédicos clase IIa, IIb y III, donde se mencionen los riesgos Art.18/ 17 FABRICANTE PARA LOS detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación literal j DISPOSITIVOS MÉDICO de cada uno de ellos. clase IIa, IIb y III Art.18/ LISTA DE NORMAS 18 Lista de normas empleadas. literal j EMPLEADAS. HISTORIAL COMERCIAL Art.29/ DEL DISPOSTIVO Historial comercial del Equipo Biomédico (Productos importados) que referencie algunos países en los cuales el equipo biomédico 19 literal a MÉDICO (Productos se vende y Alertas Sanitarias involucradas con dicho equipo. (Expedido por el fabricante del producto) importados) Art.18/ ESTUDIOS CLÍNICOS Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden entregar 20 literal k clase IIb, III estudios clínicos publicados de tecnologías similares o equivalentes. CERTIFICADO DE Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por Art.24/ 21 CALIDAD DE ENTIDAD una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada literal a COMPETENTE IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de Art.24/ DECLARACIÓN DEL 22 informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el literal b IMPORTADOR equipo se informará. para los equipos de tecnología controlada IIb y III DECLARACIÓN EXPEDIDA POR EL En el documento se debe declarar lo siguiente: 40 Que el equipo objeto de adquisición no se encuentra en experimentación. Las indicaciones y los usos del equipo biomédico. FABRICANTE O POR EL Que está en capacidad para suministrar los insumos, partes, repuestos y el servicio de mantenimiento durante cinco (5) años, Art.24/ REPRESENTANTE EN 23 como mínimo, o durante la vida útil del equipo si es inferior. literal c COLOMBIA DE LOS EQUIPOS DE Que proporcionará al usuario los programas y mecanismos para la capacitación de los operadores y los ingenieros o técnicos de
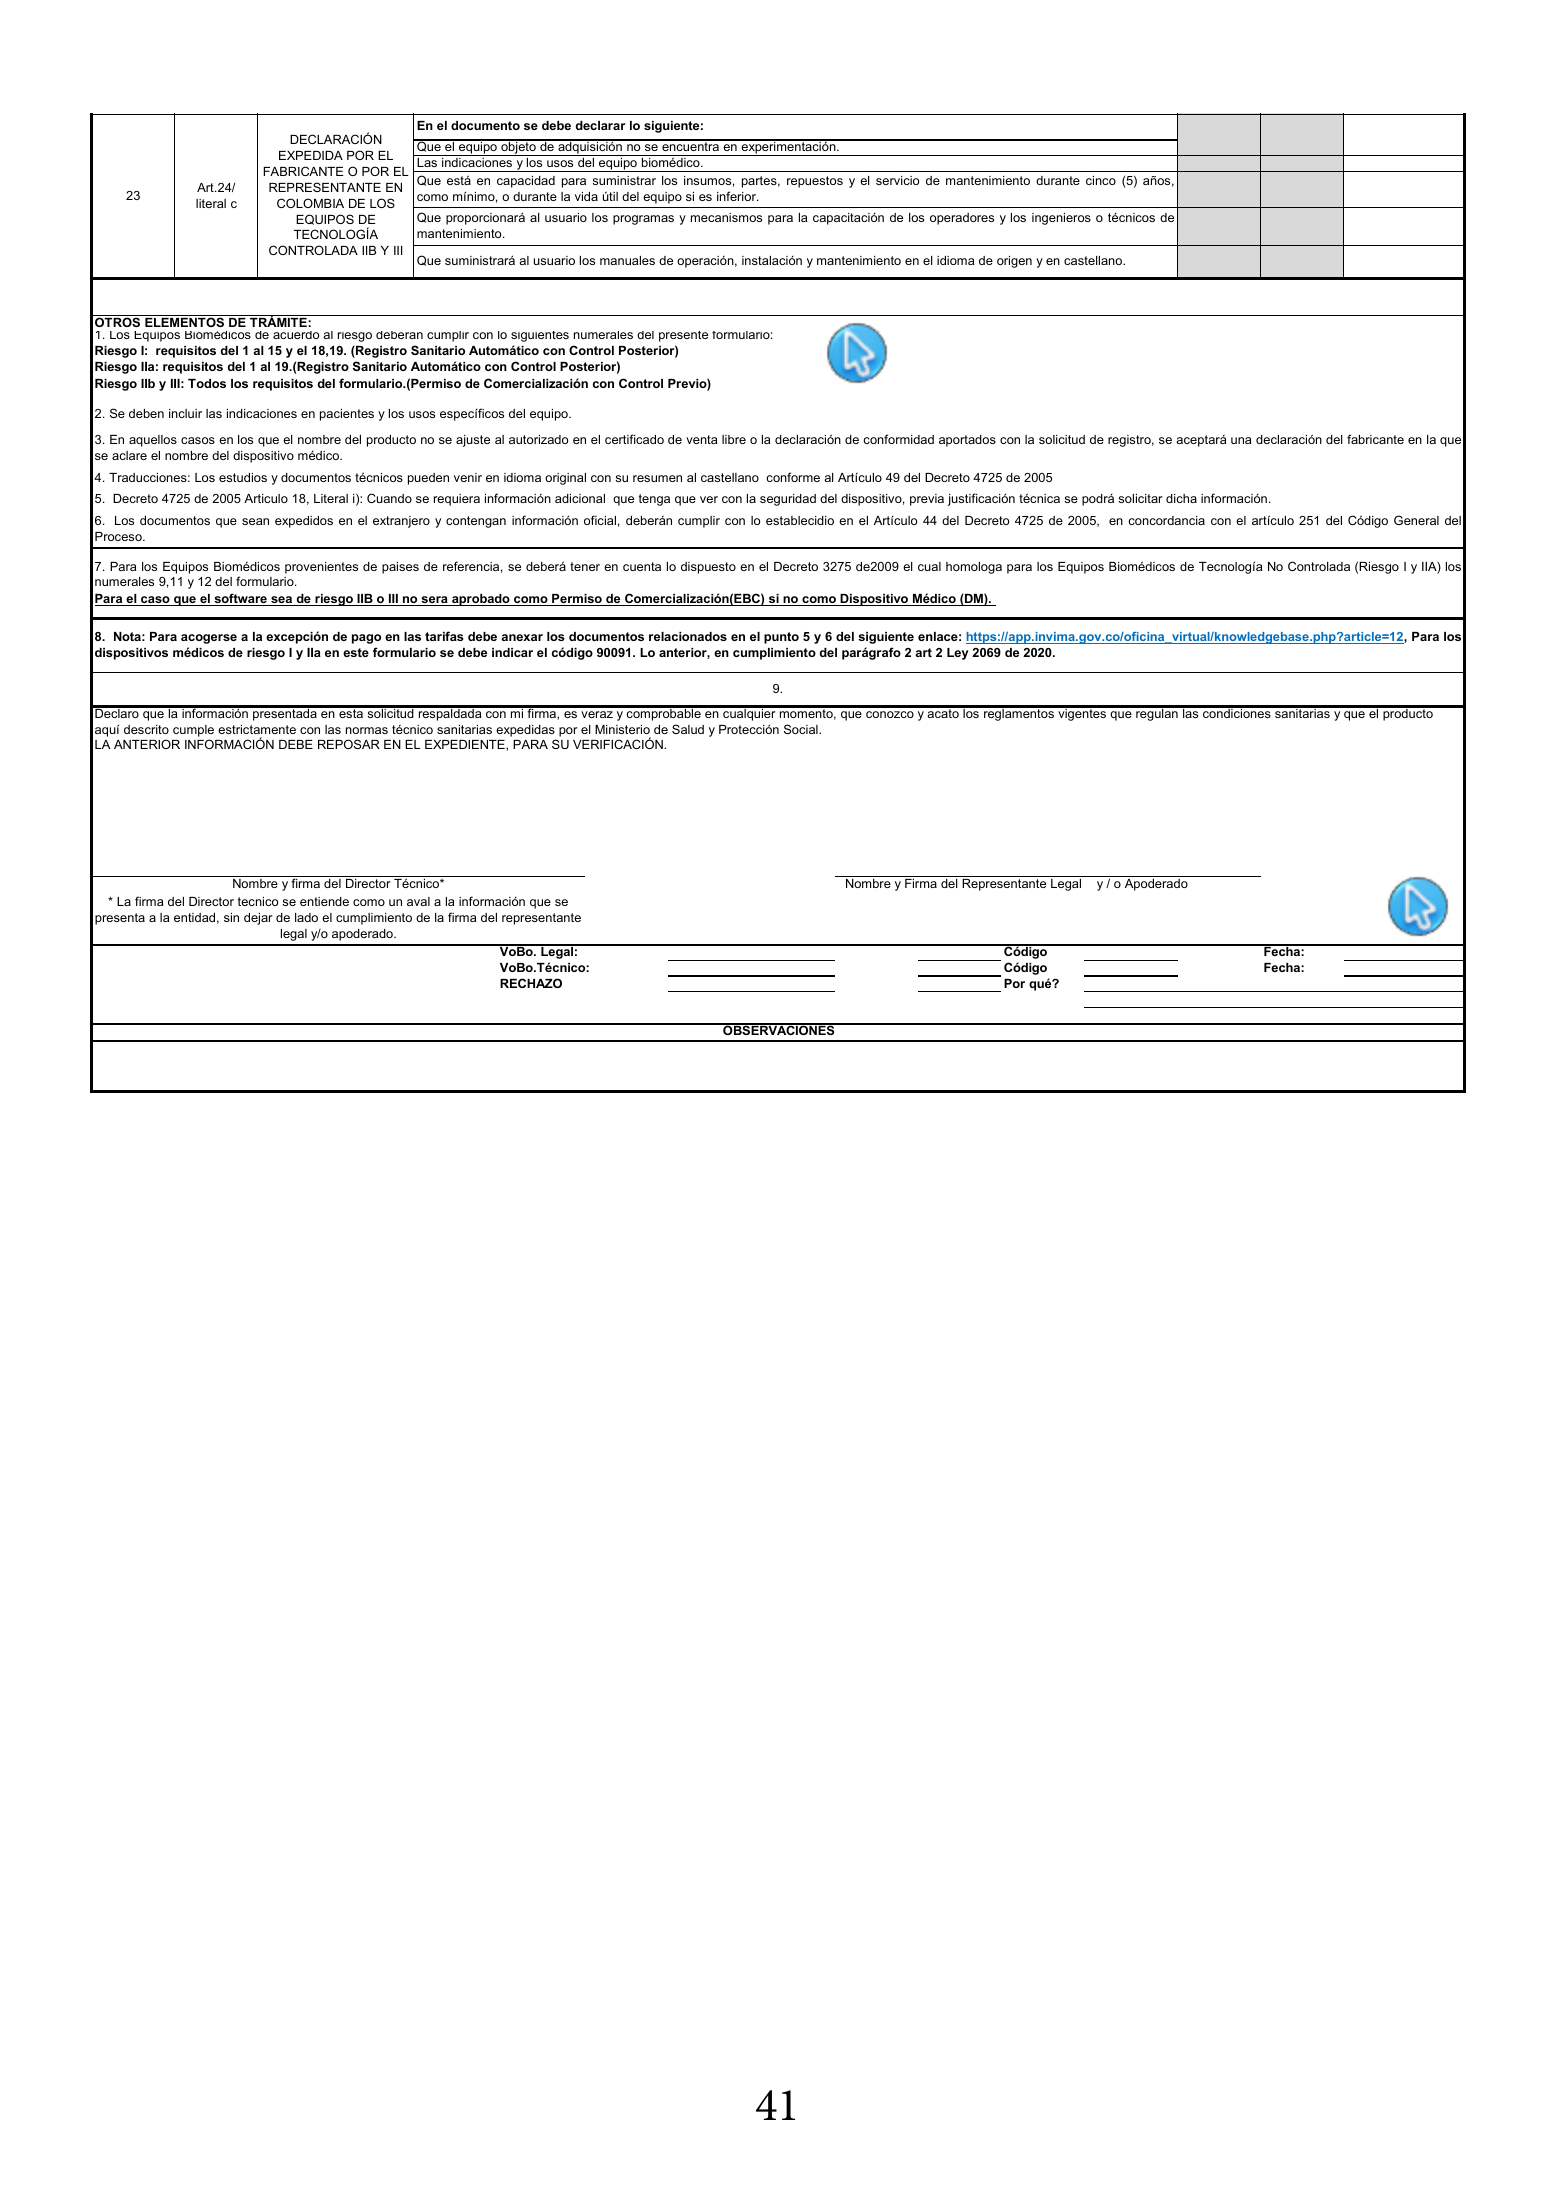
CERTIFICADO DE Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por Art.24/ 21 CALIDAD DE ENTIDAD una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada literal a COMPETENTE IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de Art.24/ DECLARACIÓN DEL 22 informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el literal b IMPORTADOR equipo se informará. para los equipos de tecnología controlada IIb y III En el documento se debe declarar lo siguiente: DECLARACIÓN Que el equipo objeto de adquisición no se encuentra en experimentación. EXPEDIDA POR EL Las indicaciones y los usos del equipo biomédico. FABRICANTE O POR EL Que está en capacidad para suministrar los insumos, partes, repuestos y el servicio de mantenimiento durante cinco (5) años, Art.24/ REPRESENTANTE EN 23 como mínimo, o durante la vida útil del equipo si es inferior. literal c COLOMBIA DE LOS EQUIPOS DE Que proporcionará al usuario los programas y mecanismos para la capacitación de los operadores y los ingenieros o técnicos de TECNOLOGÍA mantenimiento. CONTROLADA IIB Y III Que suministrará al usuario los manuales de operación, instalación y mantenimiento en el idioma de origen y en castellano. OTROS ELEMENTOS DE TRÁMITE: 1. Los Equipos Biomédicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 15 y el 18,19. (Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 19.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario.(Permiso de Comercialización con Control Previo) 2. Se deben incluir las indicaciones en pacientes y los usos específicos del equipo. 3. En aquellos casos en los que el nombre del producto no se ajuste al autorizado en el certificado de venta libre o la declaración de conformidad aportados con la solicitud de registro, se aceptará una declaración del fabricante en la que se aclare el nombre del dispositivo médico. 4. Traducciones: Los estudios y documentos técnicos pueden venir en idioma original con su resumen al castellano conforme al Artículo 49 del Decreto 4725 de 2005 5. Decreto 4725 de 2005 Articulo 18, Literal i): Cuando se requiera información adicional que tenga que ver con la seguridad del dispositivo, previa justificación técnica se podrá solicitar dicha información. 6. Los documentos que sean expedidos en el extranjero y contengan información oficial, deberán cumplir con lo establecidio en el Artículo 44 del Decreto 4725 de 2005, en concordancia con el artículo 251 del Código General del Proceso. 7. Para los Equipos Biomédicos provenientes de paises de referencia, se deberá tener en cuenta lo dispuesto en el Decreto 3275 de2009 el cual homologa para los Equipos Biomédicos de Tecnología No Controlada (Riesgo I y IIA) los numerales 9,11 y 12 del formulario. Para el caso que el software sea de riesgo IIB o III no sera aprobado como Permiso de Comercialización(EBC) si no como Dispositivo Médico (DM). 8. Nota: Para acogerse a la excepción de pago en las tarifas debe anexar los documentos relacionados en el punto 5 y 6 del siguiente enlace: https://app.invima.gov.co/oficina_virtual/knowledgebase.php?article=12, Para los dispositivos médicos de riesgo I y IIa en este formulario se debe indicar el código 90091. Lo anterior, en cumplimiento del parágrafo 2 art 2 Ley 2069 de 2020. 9. Declaro que la información presentada en esta solicitud respaldada con mi firma, es veraz y comprobable en cualquier momento, que conozco y acato los reglamentos vigentes que regulan las condiciones sanitarias y que el producto aquí descrito cumple estrictamente con las normas técnico sanitarias expedidas por el Ministerio de Salud y Protección Social. LA ANTERIOR INFORMACIÓN DEBE REPOSAR EN EL EXPEDIENTE, PARA SU VERIFICACIÓN. Nombre y firma del Director Técnico* Nombre y Firma del Representante Legal y / o Apoderado * La firma del Director tecnico se entiende como un aval a la información que se presenta a la entidad, sin dejar de lado el cumplimiento de la firma del representante legal y/o apoderado. VoBo. Legal: Código Fecha: VoBo.Técnico: Código Fecha: RECHAZO Por qué? OBSERVACIONES 41
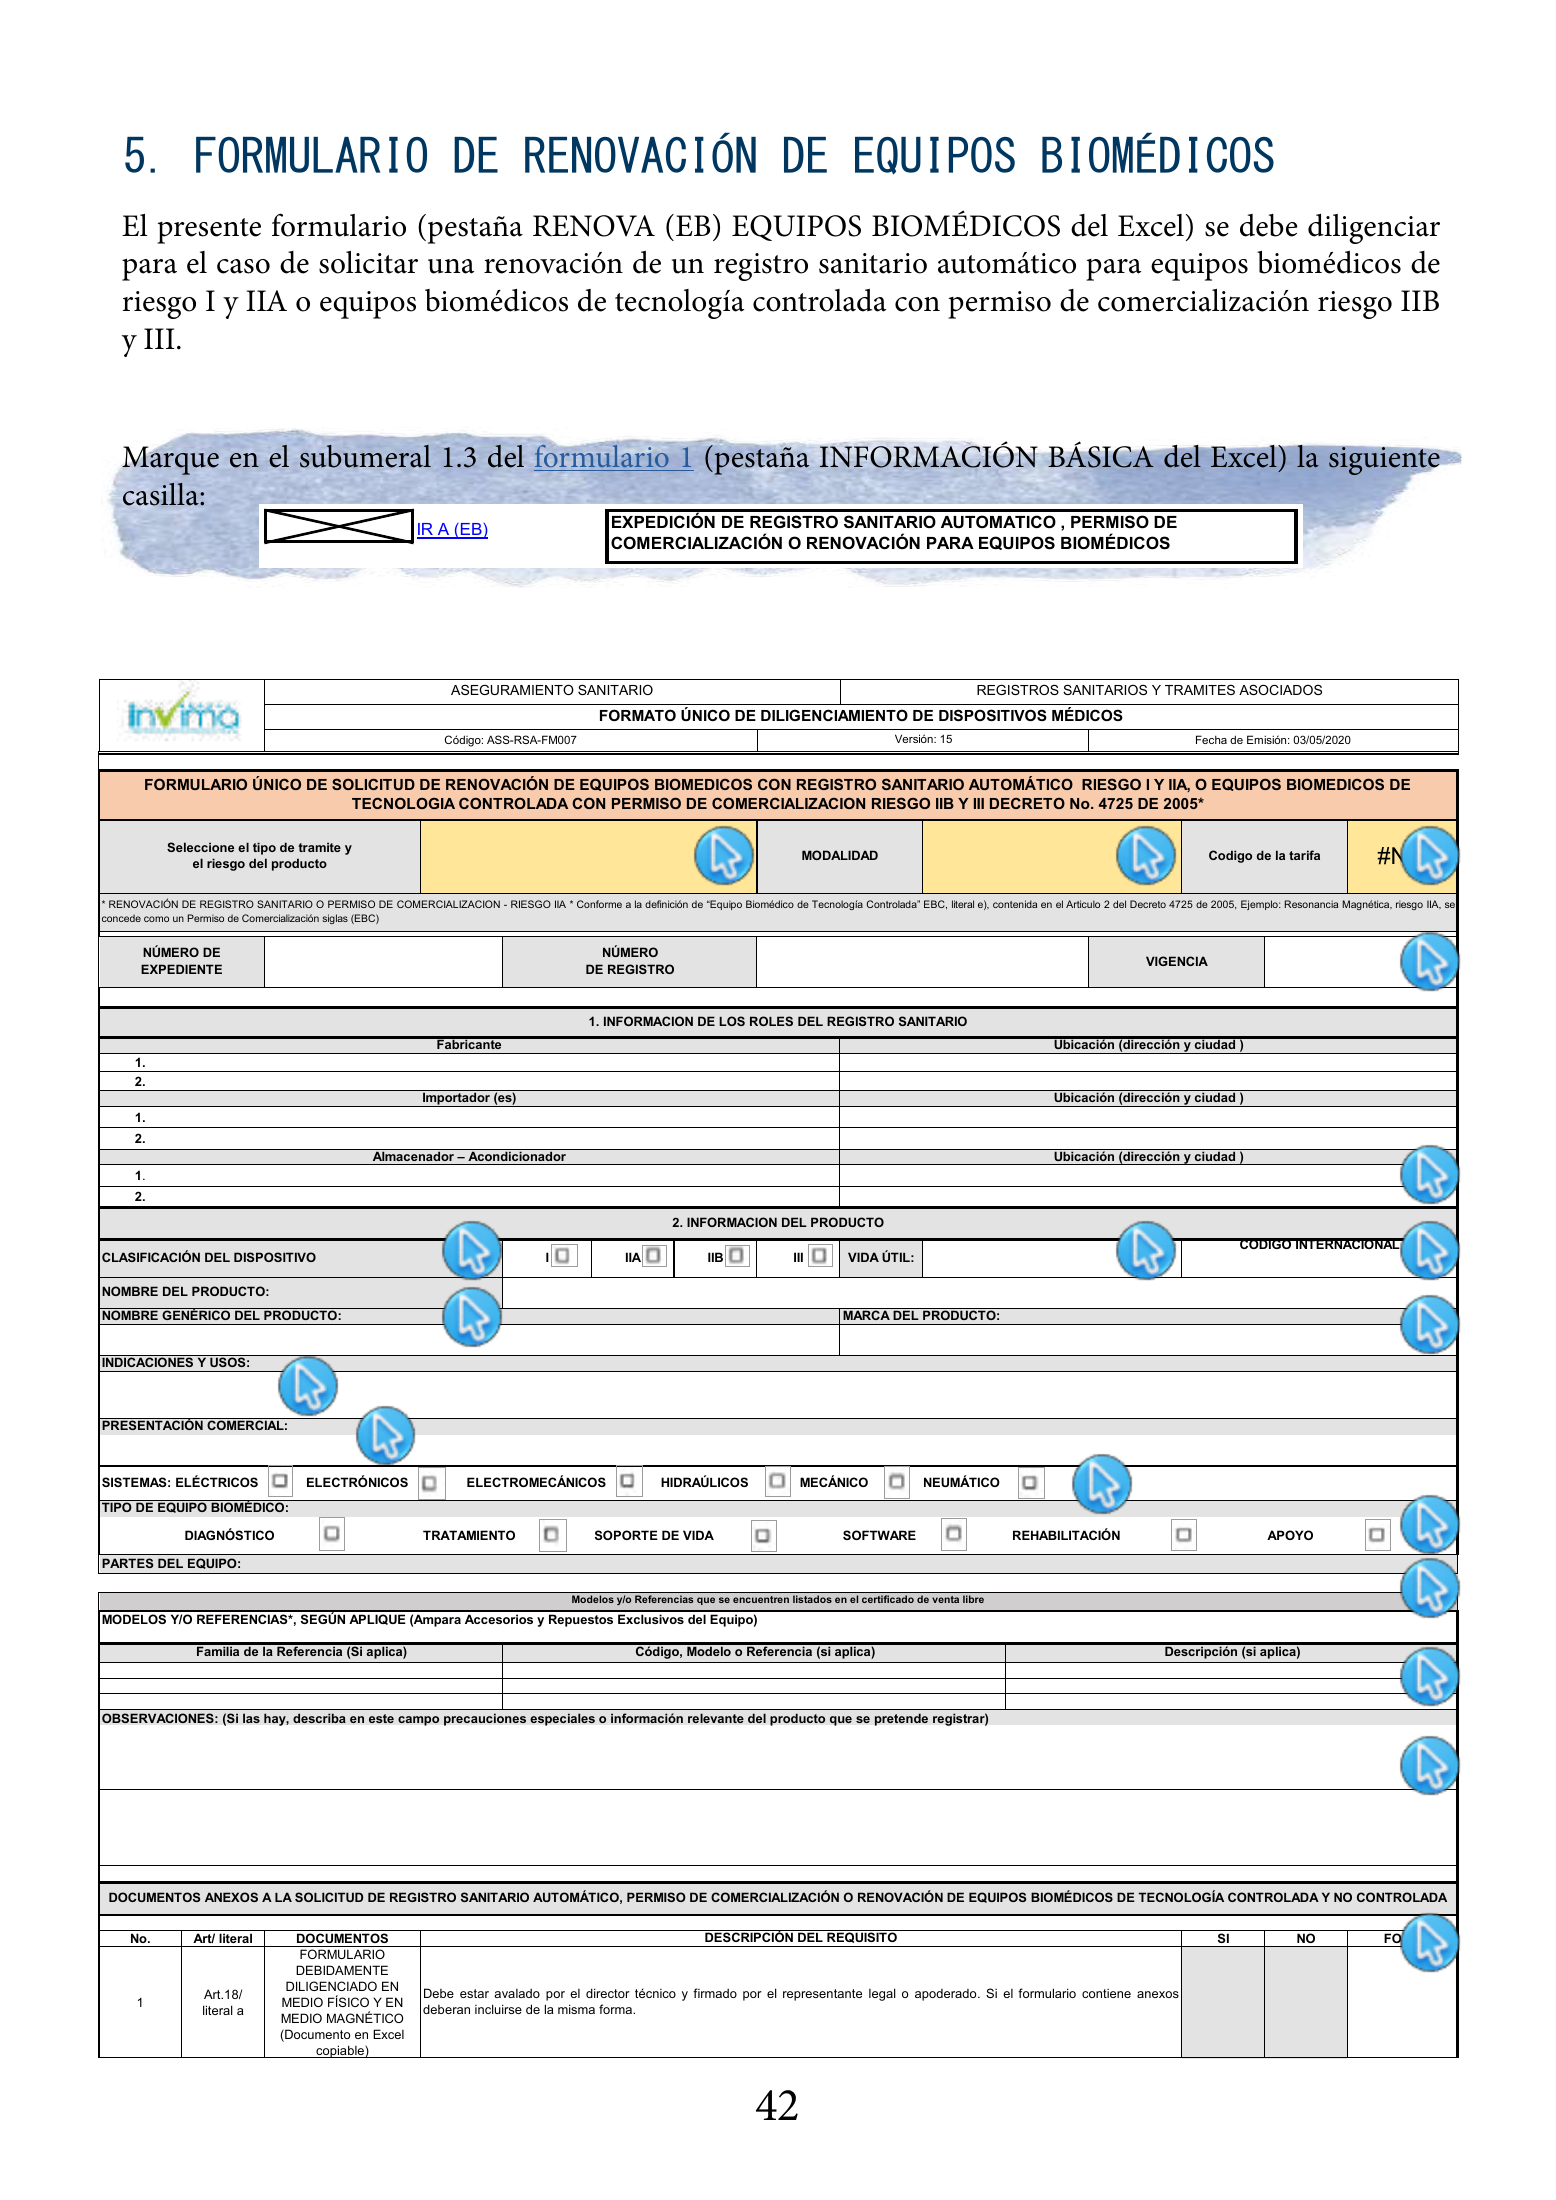
1.2 DATOS DEL RESPONSABLE DE LA TRANSACCIÓN BANCARIA (No aplica para desgloses ni cancelaciones) Nombre/ Razón social: NIT: Dirección: 5. FORMULARIO DE RENOVACIÓN DE EQUIPOS BIOMÉDICOS Teléfono: El presente Ciudad: formulario (pestaña RENOVA (EB) EQUIPOS No. Código de la tasa: BIOMÉDICOS del Excel) se debe diligenciar consignación (referencia): Valor ($): para el caso de solicitar una renovación de un registro sanitario automático para equipos biomédicos de riesgo I y IIA o equipos biomédicos de tecnología controlada con permiso de comercialización riesgo IIB En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL y III. TITULAR SI NO FOLIO 1.3 TIPO DE TRÁMITE QUE DESEA REALIZAR (Marque con una X en la celda de color correspondiente al tipo de trámite que requiere y luego Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) Marque en el subumeralIR A1.3 (DM)del formulario 1 DE (pestaña EXPEDICIÓN INFORMACIÓN REGISTRO SANITARIO BÁSICA AUTOMÁTICO, REGISTRO del Excel) SANITARIO O la siguiente RENOVACIÓN PARA DISPOSITIVOS MÉDICOS casilla: IR A (EB) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMATICO , PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Y RECALL Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 IR A (CERT. SIN RS) CERTIFICACIÓN SIN REGISTRO SANITARIO FORMULARIO ÚNICO DE SOLICITUD DE RENOVACIÓN DE EQUIPOS BIOMEDICOS CON REGISTRO SANITARIO AUTOMÁTICO RIESGO I Y IIA, O EQUIPOS BIOMEDICOS DE TECNOLOGIA CONTROLADA CON PERMISO DE COMERCIALIZACION RIESGO IIB Y III DECRETO No. 4725 DE 2005* IR A (DESG) DESGLOSE Seleccione el tipo de tramite y el riesgo del producto IR A (CPFE) MODALIDAD CANCELACIÓN (PÉRDIDA DE FUERZA EJECUTORIA) Codigo de la tarifa #N/A * RENOVACIÓN DE REGISTRO SANITARIO O PERMISO DE COMERCIALIZACION - RIESGO IIA * Conforme a la definición de “Equipo Biomédico de Tecnología Controlada” EBC, literal e), contenida en el Articulo 2 del Decreto 4725 de 2005, Ejemplo: Resonancia Magnética, riesgo IIA, se concede como un Permiso de Comercialización siglas (EBC) Señor(a) Usuario(a): TENGA NÚMERO DE EN CUENTA QUE.... NÚMERO VIGENCIA EXPEDIENTE DE REGISTRO Al seleccionar el tipo de trámite, Usted será direccionado al formulario que debe diligenciar para ese tipo de trámite. Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No se aceptarán enmendaduras ni tachones. 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO Fabricante Ubicación (dirección y ciudad ) Toda solicitud presentada en este formulario deberá ser firmada por el representante legal o el apoderado que sea declarado en el 1. 2. subnumeral 1.1 de este formulario inicial. Importador (es) del tipo de trámite seleccionado) presentarán un listado adjunto Ubicación Todos los formularios anexos (dependiendo (dirección y ciudad de documentación ) indicando 1. si es o no adjunto el documento soporte y en qué folio se evidencia. 2. Almacenador – Acondicionador Ubicación (dirección y ciudad ) Toda documentación a radicar debe estar foliado (numerado). 1. 2. Al suscribir el presente formulario, se declara que la información presentadaDEL 2. INFORMACION en ésta solicitud es veraz y comprobable en cualquier momento, que se conoce y que PRODUCTO acata la normatividad sanitaria vigente acorde con las disposiciones dictadas por el Ministerio de Salud y Protección Social y demás CÓDIGO normas que se relacionen con el INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO I IIA IIB III VIDA ÚTIL: tema de Dispositivos médicos y Equipos Biomédicos. NOMBRE DEL PRODUCTO: NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: INDICACIONES Y USOS: PRESENTACIÓN COMERCIAL: SISTEMAS: ELÉCTRICOS ELECTRÓNICOS ELECTROMECÁNICOS HIDRAÚLICOS MECÁNICO NEUMÁTICO TIPO DE EQUIPO BIOMÉDICO: DIAGNÓSTICO TRATAMIENTO SOPORTE DE VIDA SOFTWARE REHABILITACIÓN APOYO PARTES DEL EQUIPO: Modelos y/o Referencias que se encuentren listados en el certificado de venta libre MODELOS Y/O REFERENCIAS*, SEGÚN APLIQUE (Ampara Accesorios y Repuestos Exclusivos del Equipo) Familia de la Referencia (Si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) OBSERVACIONES: (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO, PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN DE EQUIPOS BIOMÉDICOS DE TECNOLOGÍA CONTROLADA Y NO CONTROLADA No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE DILIGENCIADO EN Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: 2 art. 19/literal b PODER (si aplica) 42 Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado. General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. RECIBO DE PAGO
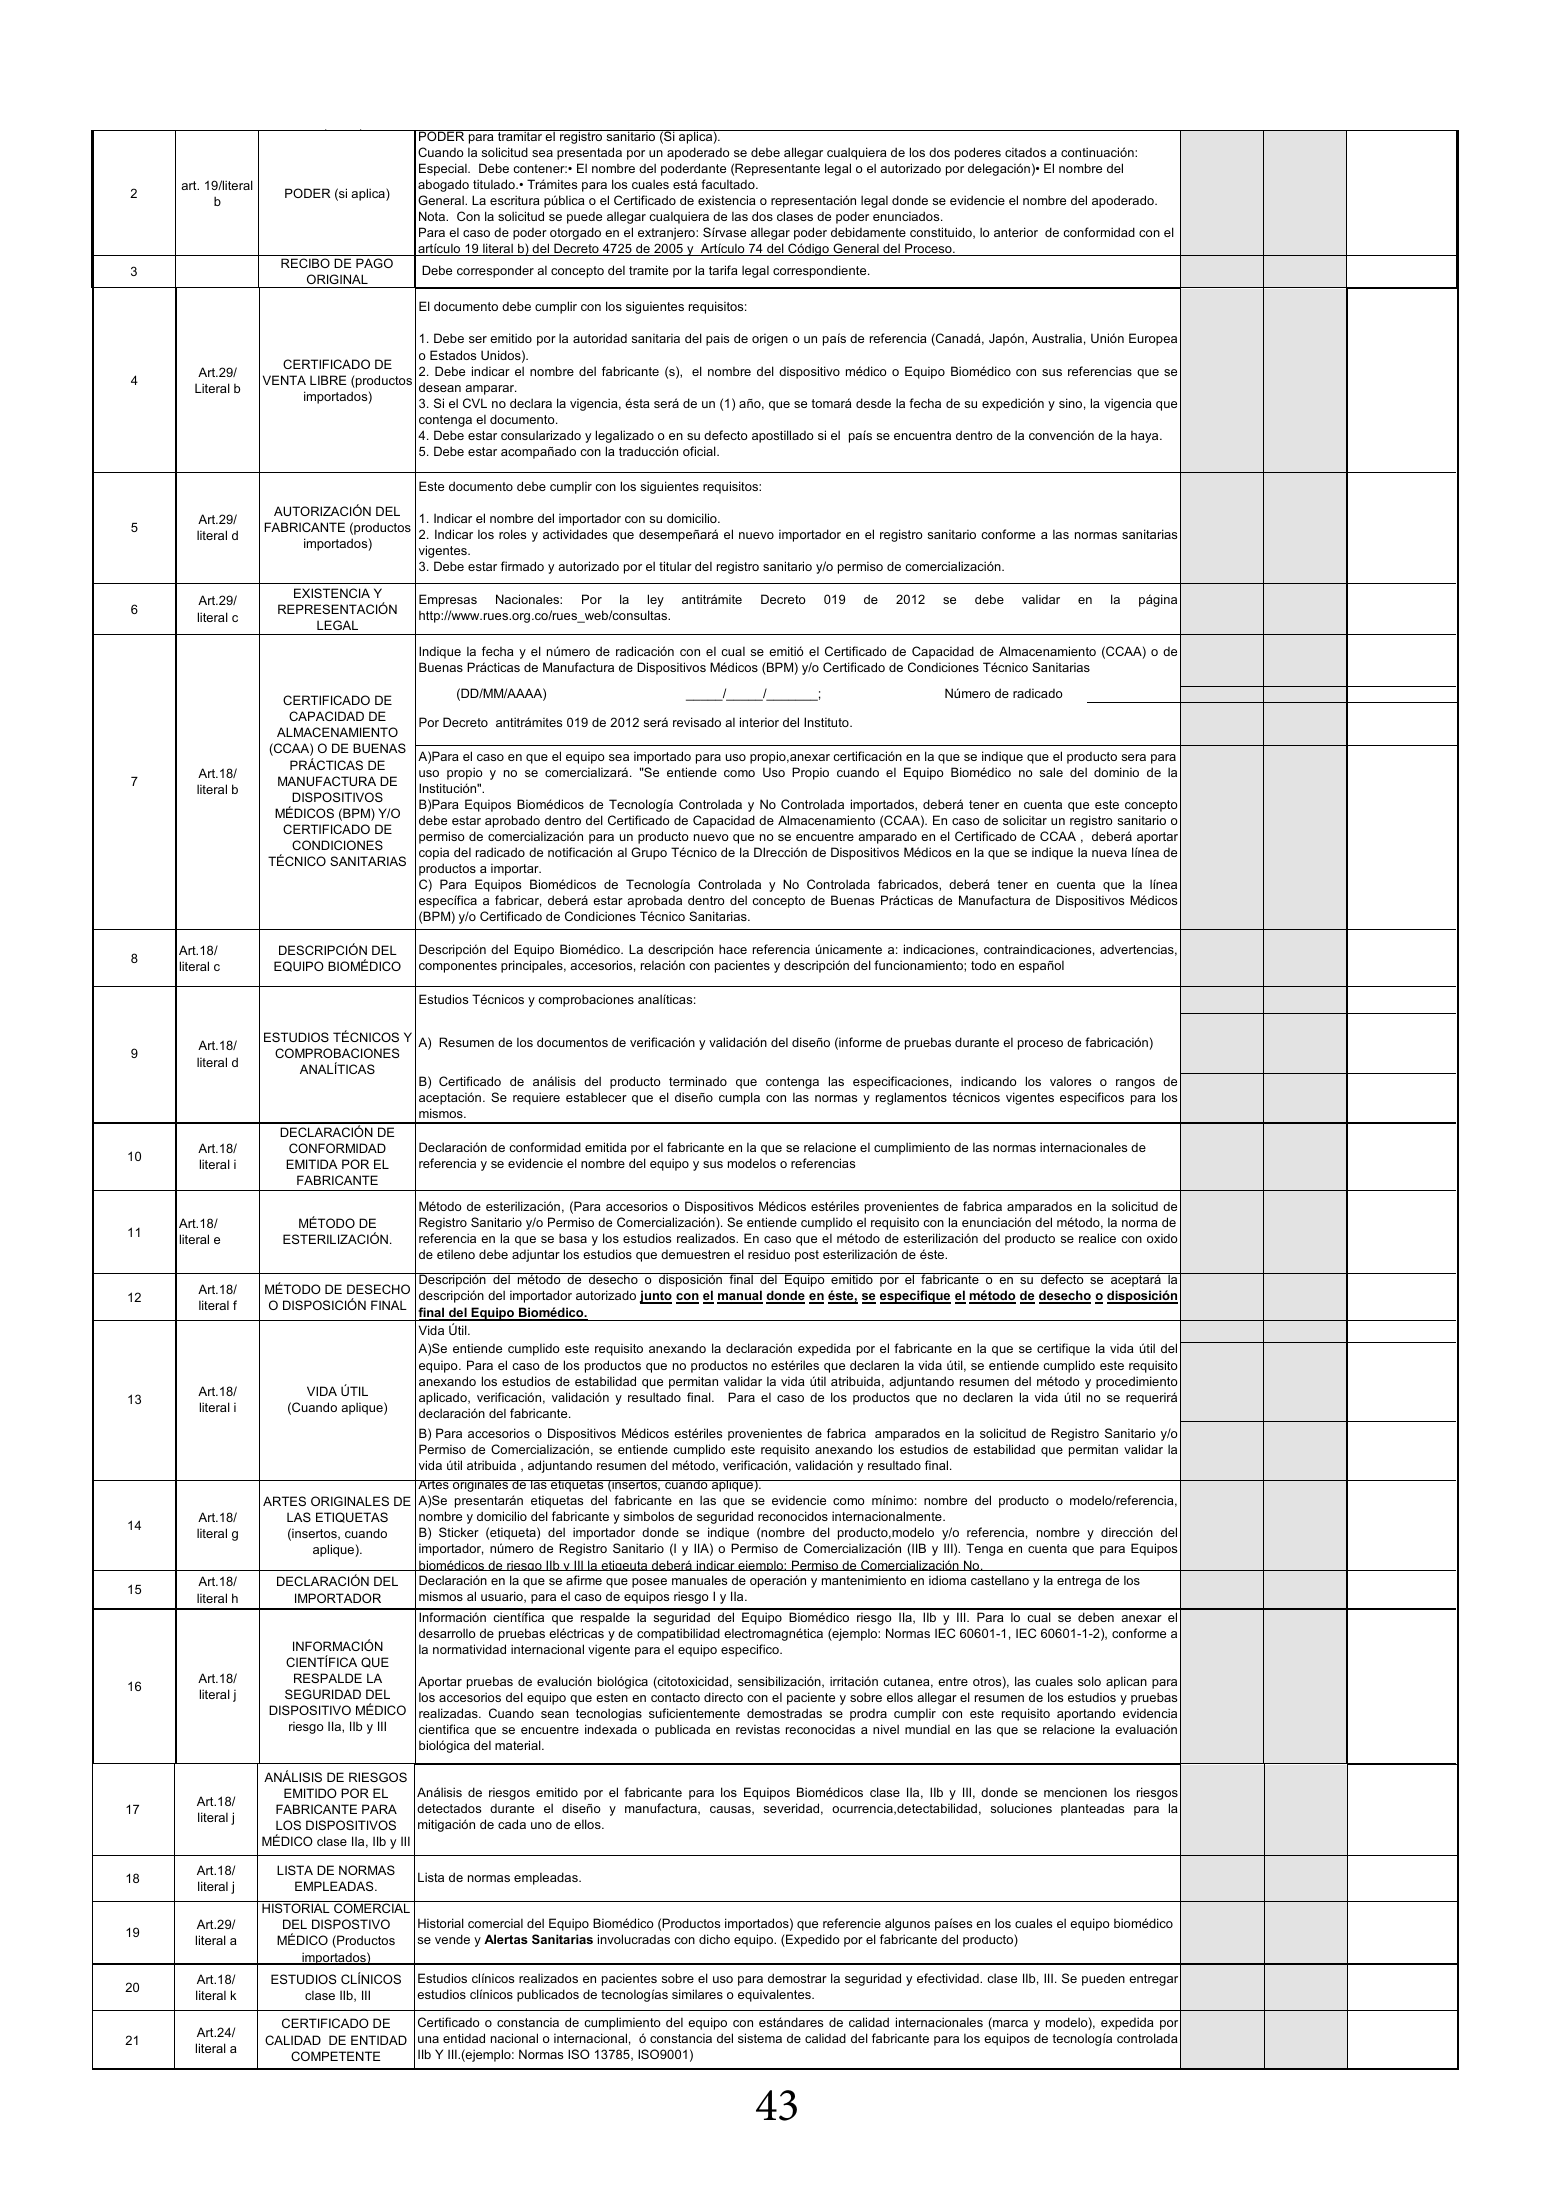
No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE DILIGENCIADO EN Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del art. 19/literal abogado titulado.• Trámites para los cuales está facultado. 2 PODER (si aplica) b General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. RECIBO DE PAGO 3 Debe corresponder al concepto del tramite por la tarifa legal correspondiente. ORIGINAL El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). CERTIFICADO DE Art.29/ 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 4 VENTA LIBRE (productos Literal b desean amparar. importados) 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial. Este documento debe cumplir con los siguientes requisitos: AUTORIZACIÓN DEL Art.29/ 1. Indicar el nombre del importador con su domicilio. 5 FABRICANTE (productos literal d 2. Indicar los roles y actividades que desempeñará el nuevo importador en el registro sanitario conforme a las normas sanitarias importados) vigentes. 3. Debe estar firmado y autorizado por el titular del registro sanitario y/o permiso de comercialización. EXISTENCIA Y Art.29/ Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página 6 REPRESENTACIÓN literal c http://www.rues.org.co/rues_web/consultas. LEGAL Indique la fecha y el número de radicación con el cual se emitió el Certificado de Capacidad de Almacenamiento (CCAA) o de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias (DD/MM/AAAA) _____/_____/_______; Número de radicado CERTIFICADO DE CAPACIDAD DE Por Decreto antitrámites 019 de 2012 será revisado al interior del Instituto. ALMACENAMIENTO (CCAA) O DE BUENAS A)Para el caso en que el equipo sea importado para uso propio,anexar certificación en la que se indique que el producto sera para PRÁCTICAS DE Art.18/ uso propio y no se comercializará. "Se entiende como Uso Propio cuando el Equipo Biomédico no sale del dominio de la 7 MANUFACTURA DE literal b Institución". DISPOSITIVOS B)Para Equipos Biomédicos de Tecnología Controlada y No Controlada importados, deberá tener en cuenta que este concepto MÉDICOS (BPM) Y/O debe estar aprobado dentro del Certificado de Capacidad de Almacenamiento (CCAA). En caso de solicitar un registro sanitario o CERTIFICADO DE permiso de comercialización para un producto nuevo que no se encuentre amparado en el Certificado de CCAA , deberá aportar CONDICIONES copia del radicado de notificación al Grupo Técnico de la DIrección de Dispositivos Médicos en la que se indique la nueva línea de TÉCNICO SANITARIAS productos a importar. C) Para Equipos Biomédicos de Tecnología Controlada y No Controlada fabricados, deberá tener en cuenta que la línea específica a fabricar, deberá estar aprobada dentro del concepto de Buenas Prácticas de Manufactura de Dispositivos Médicos (BPM) y/o Certificado de Condiciones Técnico Sanitarias. Art.18/ DESCRIPCIÓN DEL Descripción del Equipo Biomédico. La descripción hace referencia únicamente a: indicaciones, contraindicaciones, advertencias, 8 literal c EQUIPO BIOMÉDICO componentes principales, accesorios, relación con pacientes y descripción del funcionamiento; todo en español Estudios Técnicos y comprobaciones analíticas: ESTUDIOS TÉCNICOS Y A) Resumen de los documentos de verificación y validación del diseño (informe de pruebas durante el proceso de fabricación) Art.18/ 9 COMPROBACIONES literal d ANALÍTICAS B) Certificado de análisis del producto terminado que contenga las especificaciones, indicando los valores o rangos de aceptación. Se requiere establecer que el diseño cumpla con las normas y reglamentos técnicos vigentes especificos para los mismos. DECLARACIÓN DE Art.18/ CONFORMIDAD Declaración de conformidad emitida por el fabricante en la que se relacione el cumplimiento de las normas internacionales de 10 literal i EMITIDA POR EL referencia y se evidencie el nombre del equipo y sus modelos o referencias FABRICANTE Método de esterilización, (Para accesorios o Dispositivos Médicos estériles provenientes de fabrica amparados en la solicitud de Art.18/ MÉTODO DE Registro Sanitario y/o Permiso de Comercialización). Se entiende cumplido el requisito con la enunciación del método, la norma de 11 literal e ESTERILIZACIÓN. referencia en la que se basa y los estudios realizados. En caso que el método de esterilización del producto se realice con oxido de etileno debe adjuntar los estudios que demuestren el residuo post esterilización de éste. Descripción del método de desecho o disposición final del Equipo emitido por el fabricante o en su defecto se aceptará la Art.18/ MÉTODO DE DESECHO 12 descripción del importador autorizado junto con el manual donde en éste, se especifique el método de desecho o disposición literal f O DISPOSICIÓN FINAL final del Equipo Biomédico. Vida Útil. A)Se entiende cumplido este requisito anexando la declaración expedida por el fabricante en la que se certifique la vida útil del equipo. Para el caso de los productos que no productos no estériles que declaren la vida útil, se entiende cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida, adjuntando resumen del método y procedimiento Art.18/ VIDA ÚTIL aplicado, verificación, validación y resultado final. Para el caso de los productos que no declaren la vida útil no se requerirá 13 literal i (Cuando aplique) declaración del fabricante. B) Para accesorios o Dispositivos Médicos estériles provenientes de fabrica amparados en la solicitud de Registro Sanitario y/o Permiso de Comercialización, se entiende cumplido este requisito anexando los estudios de estabilidad que permitan validar la vida útil atribuida , adjuntando resumen del método, verificación, validación y resultado final. Artes originales de las etiquetas (insertos, cuando aplique). ARTES ORIGINALES DE A)Se presentarán etiquetas del fabricante en las que se evidencie como mínimo: nombre del producto o modelo/referencia, Art.18/ LAS ETIQUETAS nombre y domicilio del fabricante y simbolos de seguridad reconocidos internacionalmente. 14 literal g (insertos, cuando B) Sticker (etiqueta) del importador donde se indique (nombre del producto,modelo y/o referencia, nombre y dirección del aplique). importador, número de Registro Sanitario (I y IIA) o Permiso de Comercialización (IIB y III). Tenga en cuenta que para Equipos biomédicos de riesgo IIb y III la etiqeuta deberá indicar ejemplo: Permiso de Comercialización No. Art.18/ DECLARACIÓN DEL Declaración en la que se afirme que posee manuales de operación y mantenimiento en idioma castellano y la entrega de los 15 literal h IMPORTADOR mismos al usuario, para el caso de equipos riesgo I y IIa. Información científica que respalde la seguridad del Equipo Biomédico riesgo IIa, IIb y III. Para lo cual se deben anexar el desarrollo de pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC 60601-1, IEC 60601-1-2), conforme a INFORMACIÓN la normatividad internacional vigente para el equipo especifico. CIENTÍFICA QUE Art.18/ RESPALDE LA Aportar pruebas de evalución biológica (citotoxicidad, sensibilización, irritación cutanea, entre otros), las cuales solo aplican para 16 literal j SEGURIDAD DEL los accesorios del equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas DISPOSITIVO MÉDICO realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia riesgo IIa, IIb y III cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la evaluación biológica del material. ANÁLISIS DE RIESGOS EMITIDO POR EL Análisis de riesgos emitido por el fabricante para los Equipos Biomédicos clase IIa, IIb y III, donde se mencionen los riesgos Art.18/ 17 FABRICANTE PARA detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la literal j LOS DISPOSITIVOS mitigación de cada uno de ellos. MÉDICO clase IIa, IIb y III Art.18/ LISTA DE NORMAS 18 Lista de normas empleadas. literal j EMPLEADAS. HISTORIAL COMERCIAL Art.29/ DEL DISPOSTIVO Historial comercial del Equipo Biomédico (Productos importados) que referencie algunos países en los cuales el equipo biomédico 19 literal a MÉDICO (Productos se vende y Alertas Sanitarias involucradas con dicho equipo. (Expedido por el fabricante del producto) importados) Art.18/ ESTUDIOS CLÍNICOS Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden entregar 20 literal k clase IIb, III estudios clínicos publicados de tecnologías similares o equivalentes. CERTIFICADO DE Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por Art.24/ 21 CALIDAD DE ENTIDAD una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada literal a COMPETENTE IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) 43 Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de Art.24/ DECLARACIÓN DEL 22 informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el literal b IMPORTADOR equipo se informará. para los equipos de tecnología controlada IIb y III En el documento se debe declarar lo siguiente: DECLARACIÓN EXPEDIDA POR EL Que el equipo objeto de adquisición no se encuentra en experimentación. FABRICANTE O POR EL Las indicaciones y los usos del equipo biomédico.
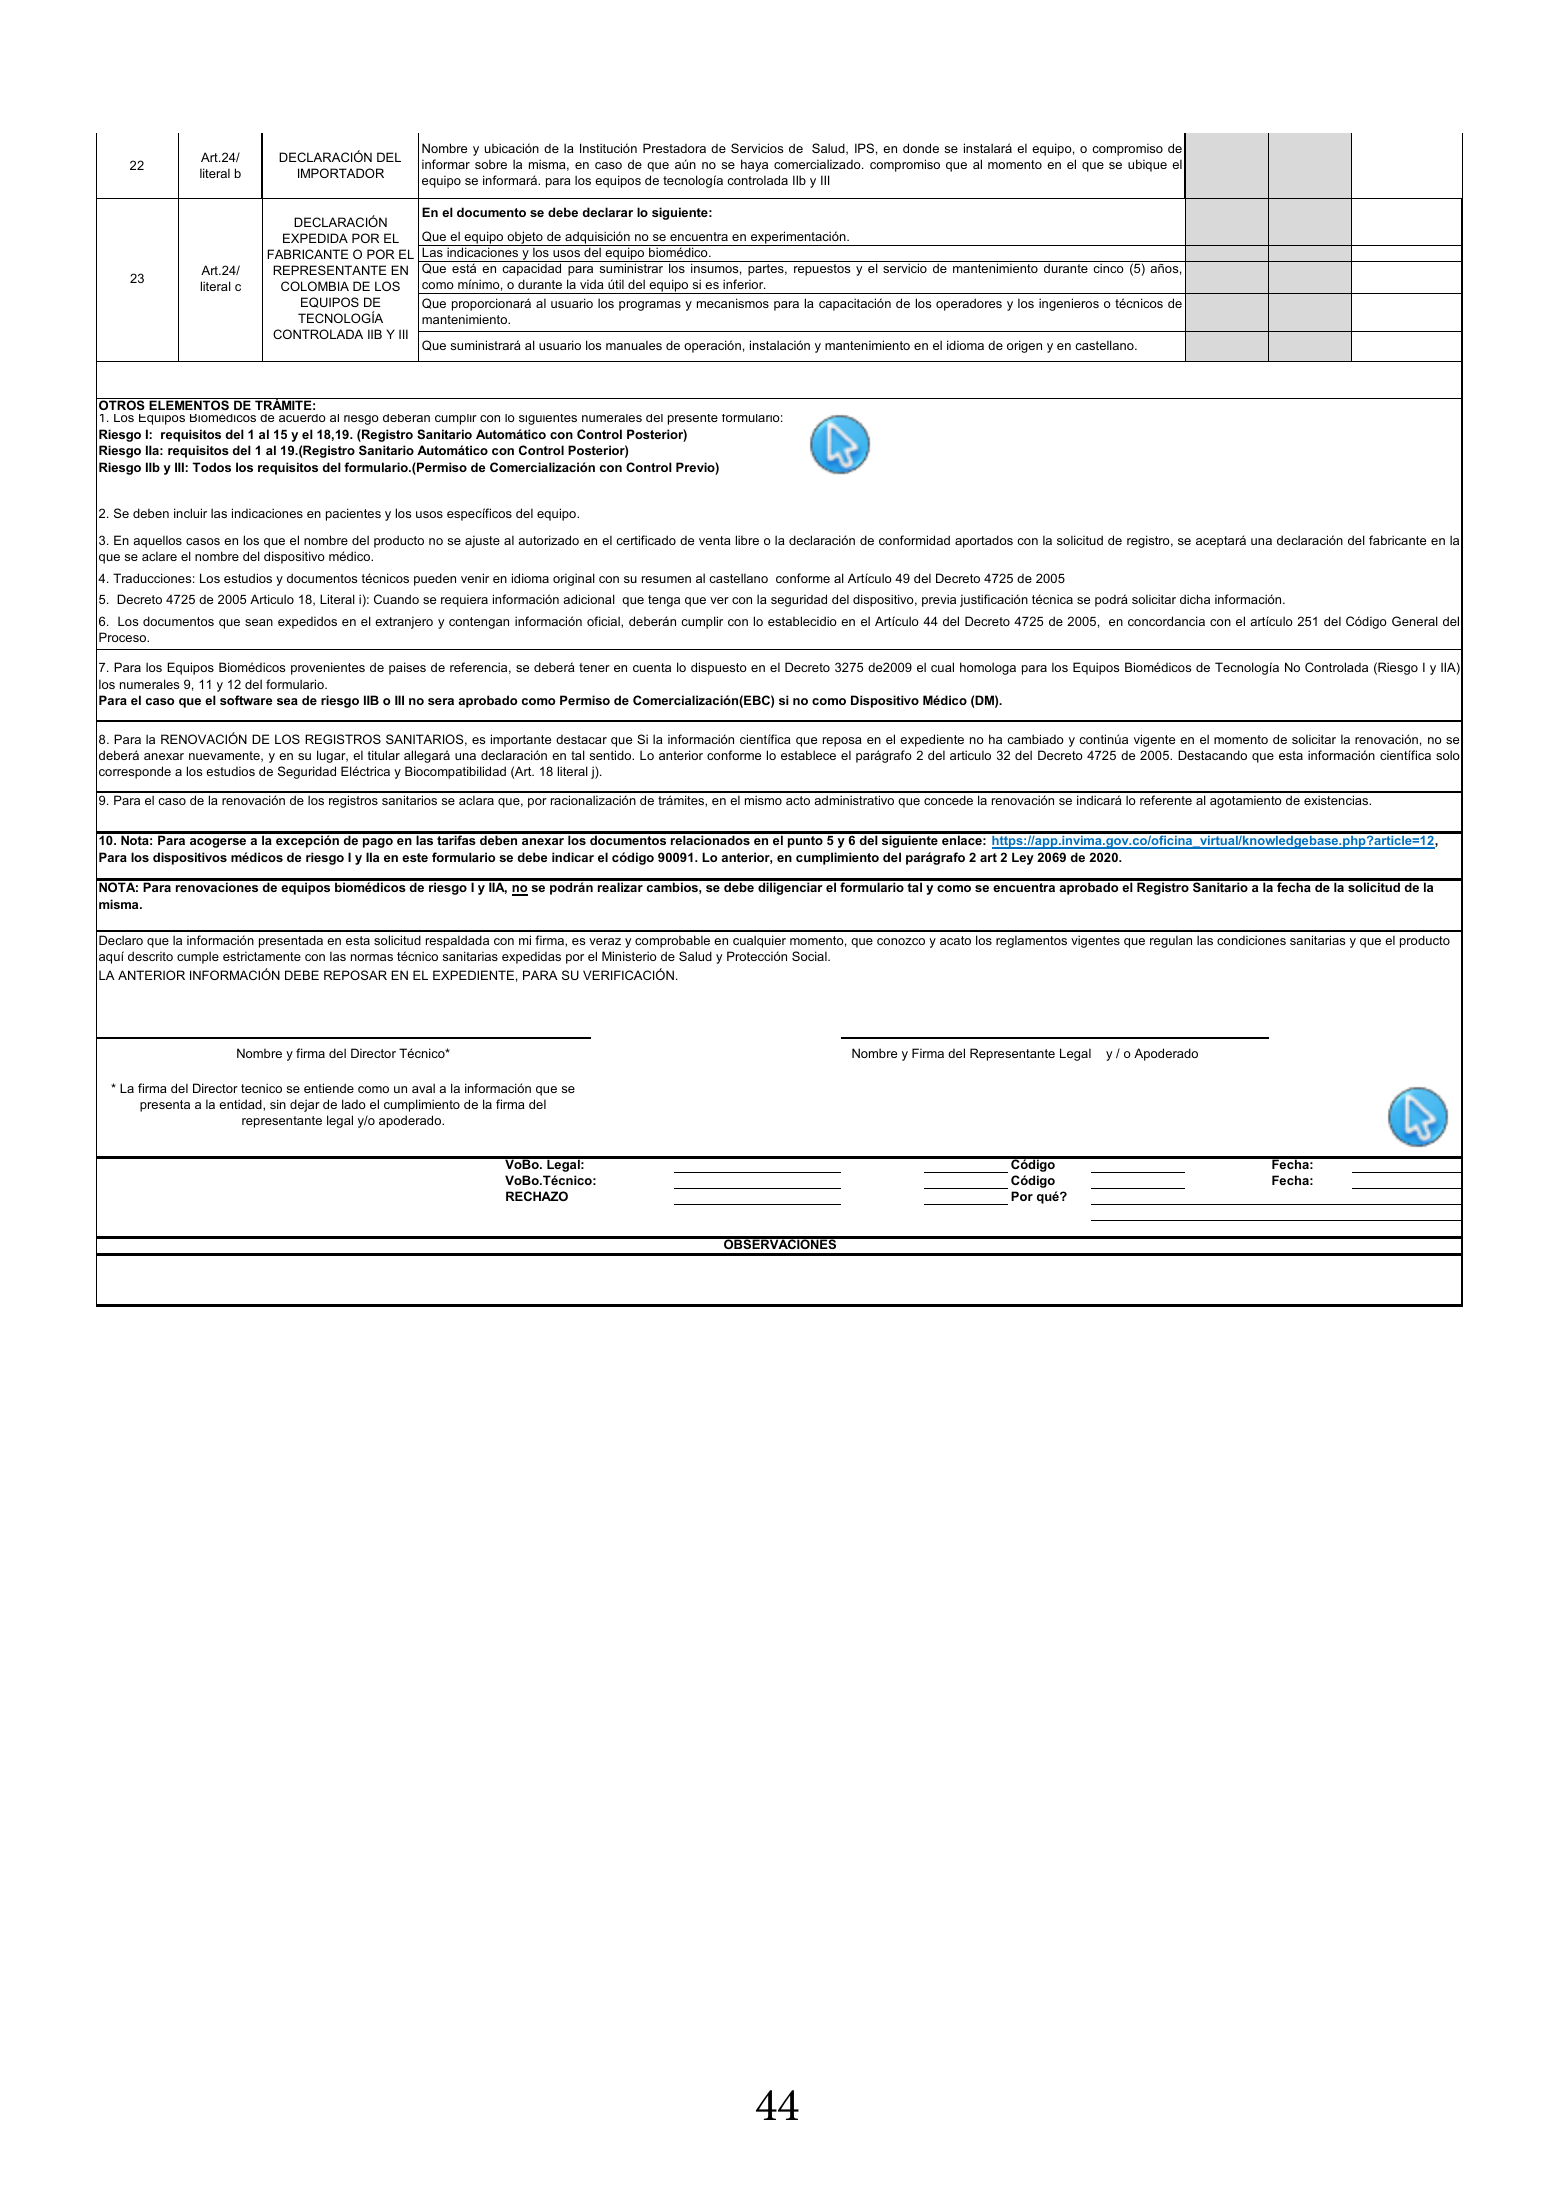
19 literal a MÉDICO (Productos se vende y Alertas Sanitarias involucradas con dicho equipo. (Expedido por el fabricante del producto) importados) Art.18/ ESTUDIOS CLÍNICOS Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden entregar 20 estudios clínicos publicados de tecnologías similares o equivalentes. literal k clase IIb, III CERTIFICADO DE Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por Art.24/ 21 CALIDAD DE ENTIDAD una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada literal a COMPETENTE IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de Art.24/ DECLARACIÓN DEL 22 informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el literal b IMPORTADOR equipo se informará. para los equipos de tecnología controlada IIb y III En el documento se debe declarar lo siguiente: DECLARACIÓN EXPEDIDA POR EL Que el equipo objeto de adquisición no se encuentra en experimentación. FABRICANTE O POR EL Las indicaciones y los usos del equipo biomédico. Art.24/ REPRESENTANTE EN Que está en capacidad para suministrar los insumos, partes, repuestos y el servicio de mantenimiento durante cinco (5) años, 23 como mínimo, o durante la vida útil del equipo si es inferior. literal c COLOMBIA DE LOS EQUIPOS DE Que proporcionará al usuario los programas y mecanismos para la capacitación de los operadores y los ingenieros o técnicos de TECNOLOGÍA mantenimiento. CONTROLADA IIB Y III Que suministrará al usuario los manuales de operación, instalación y mantenimiento en el idioma de origen y en castellano. OTROS ELEMENTOS DE TRÁMITE: 1. Los Equipos Biomédicos de acuerdo al riesgo deberan cumplir con lo siguientes numerales del presente formulario: Riesgo I: requisitos del 1 al 15 y el 18,19. (Registro Sanitario Automático con Control Posterior) Riesgo IIa: requisitos del 1 al 19.(Registro Sanitario Automático con Control Posterior) Riesgo IIb y III: Todos los requisitos del formulario.(Permiso de Comercialización con Control Previo) 2. Se deben incluir las indicaciones en pacientes y los usos específicos del equipo. 3. En aquellos casos en los que el nombre del producto no se ajuste al autorizado en el certificado de venta libre o la declaración de conformidad aportados con la solicitud de registro, se aceptará una declaración del fabricante en la que se aclare el nombre del dispositivo médico. 4. Traducciones: Los estudios y documentos técnicos pueden venir en idioma original con su resumen al castellano conforme al Artículo 49 del Decreto 4725 de 2005 5. Decreto 4725 de 2005 Articulo 18, Literal i): Cuando se requiera información adicional que tenga que ver con la seguridad del dispositivo, previa justificación técnica se podrá solicitar dicha información. 6. Los documentos que sean expedidos en el extranjero y contengan información oficial, deberán cumplir con lo establecidio en el Artículo 44 del Decreto 4725 de 2005, en concordancia con el artículo 251 del Código General del Proceso. 7. Para los Equipos Biomédicos provenientes de paises de referencia, se deberá tener en cuenta lo dispuesto en el Decreto 3275 de2009 el cual homologa para los Equipos Biomédicos de Tecnología No Controlada (Riesgo I y IIA) los numerales 9, 11 y 12 del formulario. Para el caso que el software sea de riesgo IIB o III no sera aprobado como Permiso de Comercialización(EBC) si no como Dispositivo Médico (DM). 8. Para la RENOVACIÓN DE LOS REGISTROS SANITARIOS, es importante destacar que Si la información científica que reposa en el expediente no ha cambiado y continúa vigente en el momento de solicitar la renovación, no se deberá anexar nuevamente, y en su lugar, el titular allegará una declaración en tal sentido. Lo anterior conforme lo establece el parágrafo 2 del articulo 32 del Decreto 4725 de 2005. Destacando que esta información científica solo corresponde a los estudios de Seguridad Eléctrica y Biocompatibilidad (Art. 18 literal j). 9. Para el caso de la renovación de los registros sanitarios se aclara que, por racionalización de trámites, en el mismo acto administrativo que concede la renovación se indicará lo referente al agotamiento de existencias. 10. Nota: Para acogerse a la excepción de pago en las tarifas deben anexar los documentos relacionados en el punto 5 y 6 del siguiente enlace: https://app.invima.gov.co/oficina_virtual/knowledgebase.php?article=12, Para los dispositivos médicos de riesgo I y IIa en este formulario se debe indicar el código 90091. Lo anterior, en cumplimiento del parágrafo 2 art 2 Ley 2069 de 2020. NOTA: Para renovaciones de equipos biomédicos de riesgo I y IIA, no se podrán realizar cambios, se debe diligenciar el formulario tal y como se encuentra aprobado el Registro Sanitario a la fecha de la solicitud de la misma. Declaro que la información presentada en esta solicitud respaldada con mi firma, es veraz y comprobable en cualquier momento, que conozco y acato los reglamentos vigentes que regulan las condiciones sanitarias y que el producto aquí descrito cumple estrictamente con las normas técnico sanitarias expedidas por el Ministerio de Salud y Protección Social. LA ANTERIOR INFORMACIÓN DEBE REPOSAR EN EL EXPEDIENTE, PARA SU VERIFICACIÓN. Nombre y firma del Director Técnico* Nombre y Firma del Representante Legal y / o Apoderado * La firma del Director tecnico se entiende como un aval a la información que se presenta a la entidad, sin dejar de lado el cumplimiento de la firma del representante legal y/o apoderado. VoBo. Legal: Código Fecha: VoBo.Técnico: Código Fecha: RECHAZO Por qué? OBSERVACIONES 44
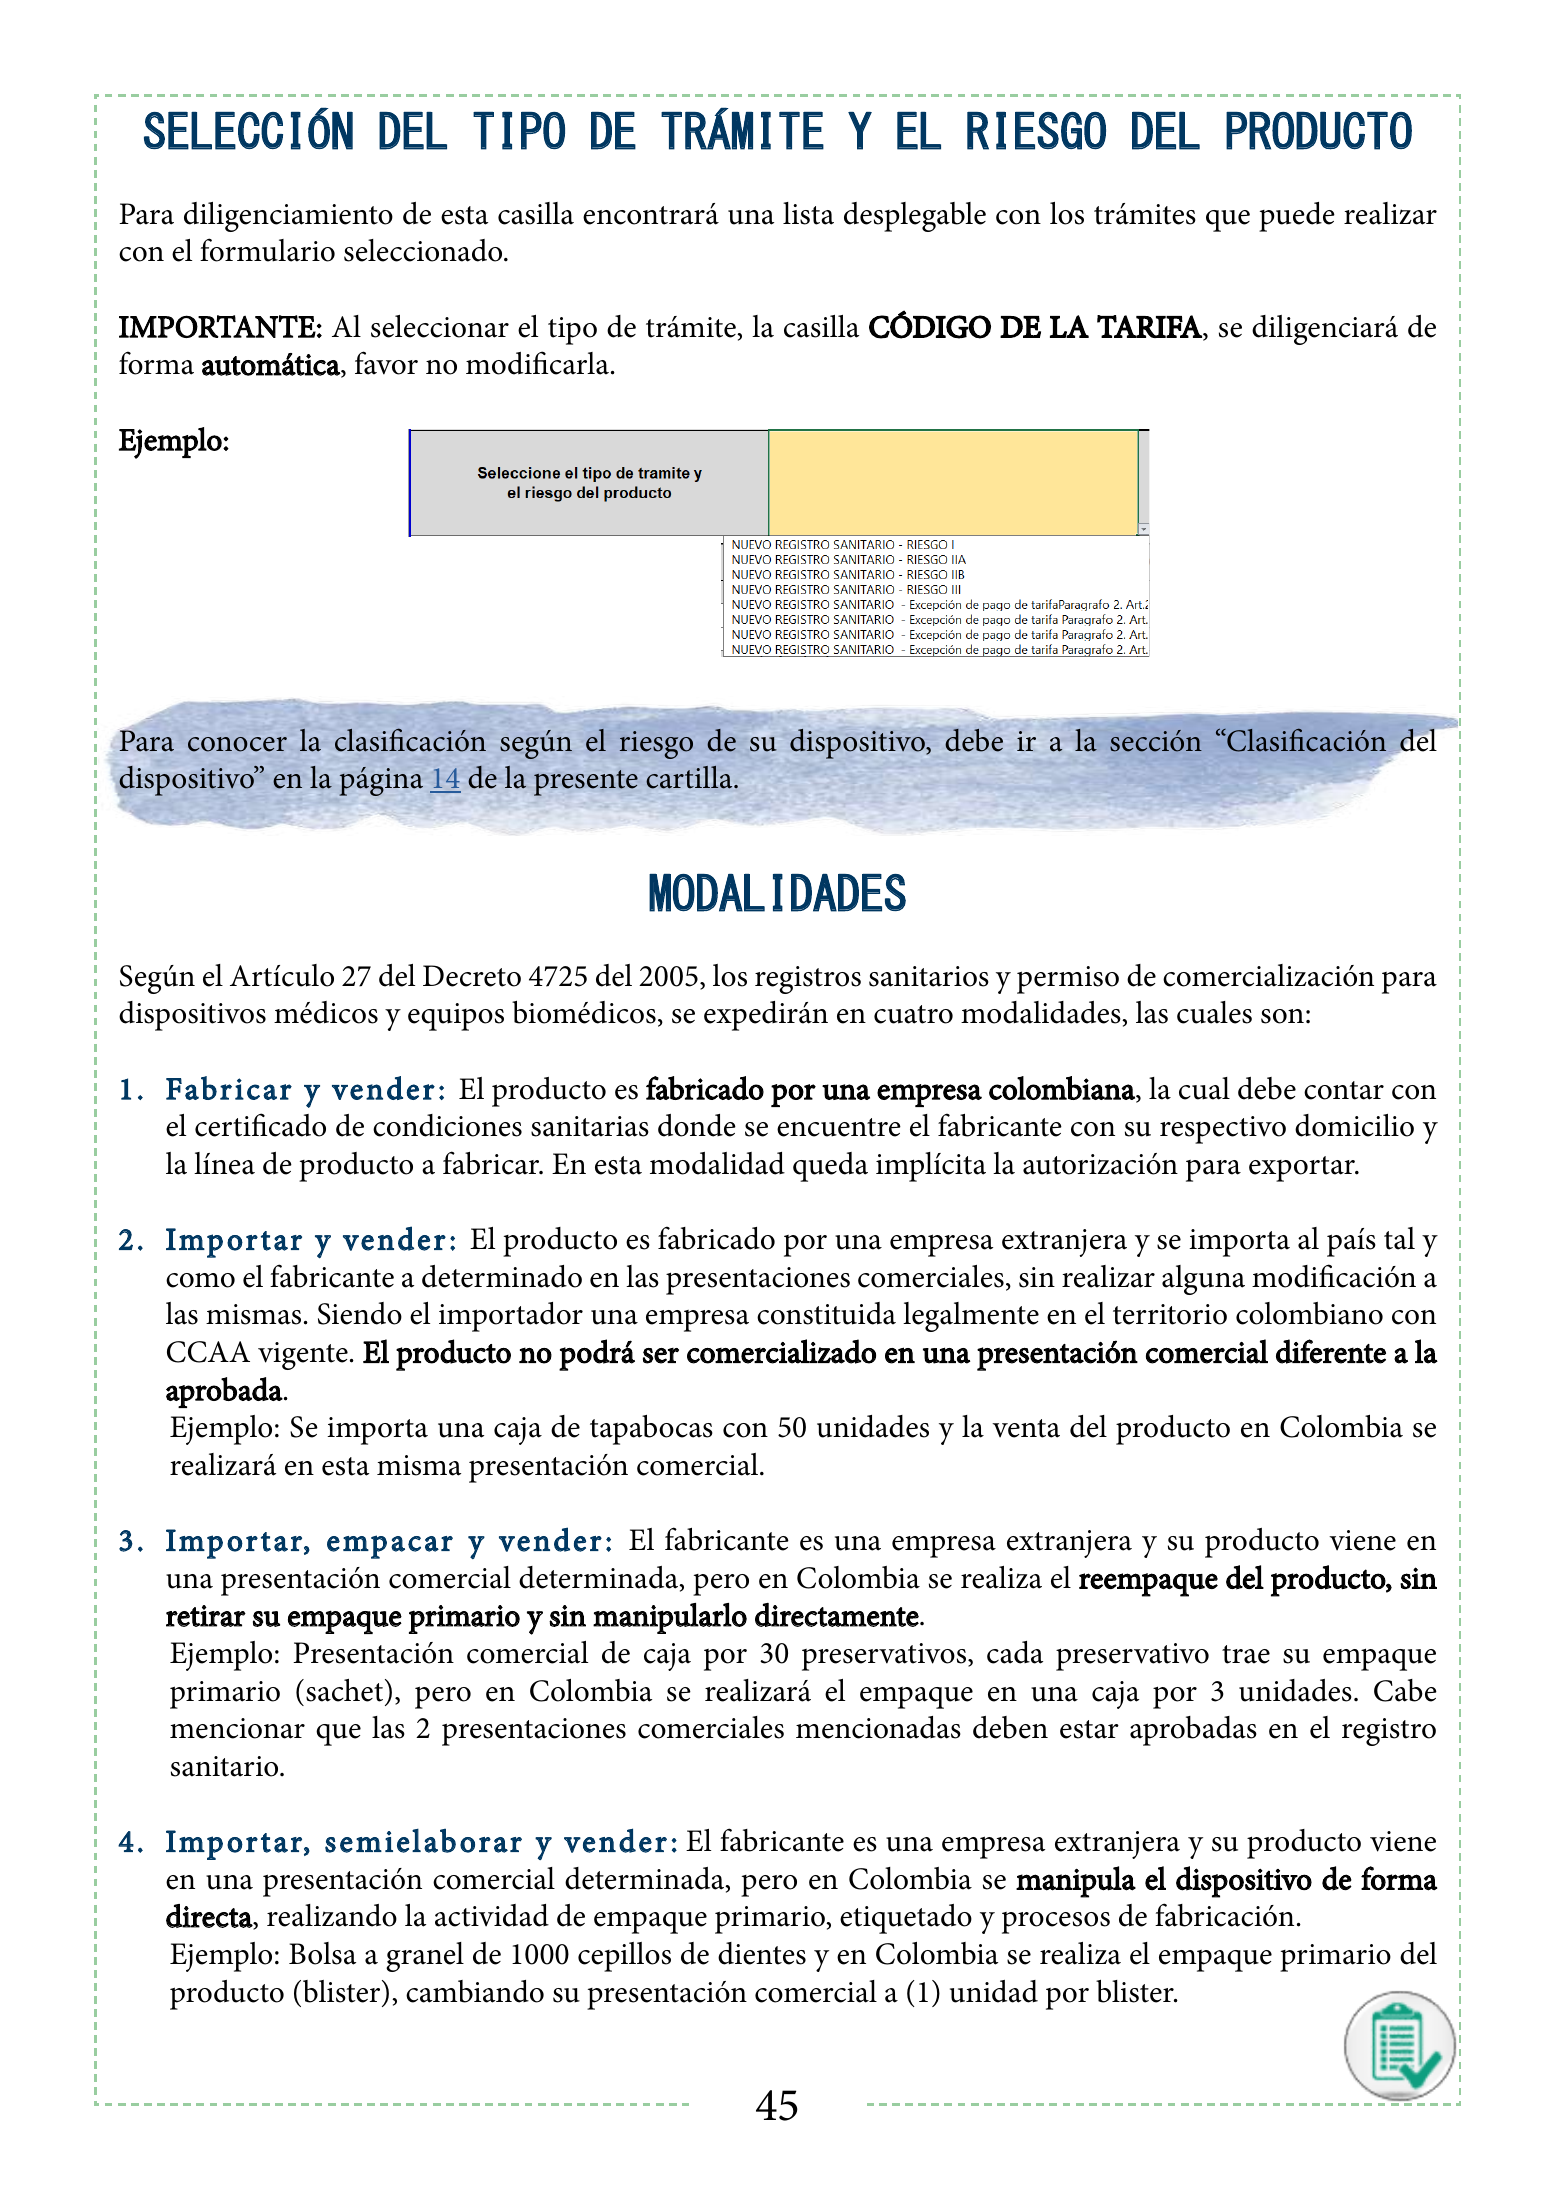
SELECCIÓN DEL TIPO DE TRÁMITE Y EL RIESGO DEL PRODUCTO Para diligenciamiento de esta casilla encontrará una lista desplegable con los trámites que puede realizar con el formulario seleccionado. IMPORTANTE: Al seleccionar el tipo de trámite, la casilla CÓDIGO DE LA TARIFA, se diligenciará de forma automática, favor no modificarla. Ejemplo: Para conocer la clasificación según el riesgo de su dispositivo, debe ir a la sección “Clasificación del dispositivo” en la página 14 de la presente cartilla. MODALIDADES Según el Artículo 27 del Decreto 4725 del 2005, los registros sanitarios y permiso de comercialización para dispositivos médicos y equipos biomédicos, se expedirán en cuatro modalidades, las cuales son: 1 . Fabr i c ar y ve nde r : El producto es fabricado por una empresa colombiana, la cual debe contar con el certificado de condiciones sanitarias donde se encuentre el fabricante con su respectivo domicilio y la línea de producto a fabricar. En esta modalidad queda implícita la autorización para exportar. 2 . Imp or t ar y ve nde r : El producto es fabricado por una empresa extranjera y se importa al país tal y como el fabricante a determinado en las presentaciones comerciales, sin realizar alguna modificación a las mismas. Siendo el importador una empresa constituida legalmente en el territorio colombiano con CCAA vigente. El producto no podrá ser comercializado en una presentación comercial diferente a la aprobada. Ejemplo: Se importa una caja de tapabocas con 50 unidades y la venta del producto en Colombia se realizará en esta misma presentación comercial. 3 . Imp or t ar, emp ac ar y ve nde r : El fabricante es una empresa extranjera y su producto viene en una presentación comercial determinada, pero en Colombia se realiza el reempaque del producto, sin retirar su empaque primario y sin manipularlo directamente. Ejemplo: Presentación comercial de caja por 30 preservativos, cada preservativo trae su empaque primario (sachet), pero en Colombia se realizará el empaque en una caja por 3 unidades. Cabe mencionar que las 2 presentaciones comerciales mencionadas deben estar aprobadas en el registro sanitario. 4 . Imp or t ar, s e miel ab orar y ve nde r : El fabricante es una empresa extranjera y su producto viene en una presentación comercial determinada, pero en Colombia se manipula el dispositivo de forma directa, realizando la actividad de empaque primario, etiquetado y procesos de fabricación. Ejemplo: Bolsa a granel de 1000 cepillos de dientes y en Colombia se realiza el empaque primario del producto (blister), cambiando su presentación comercial a (1) unidad por blister. 45
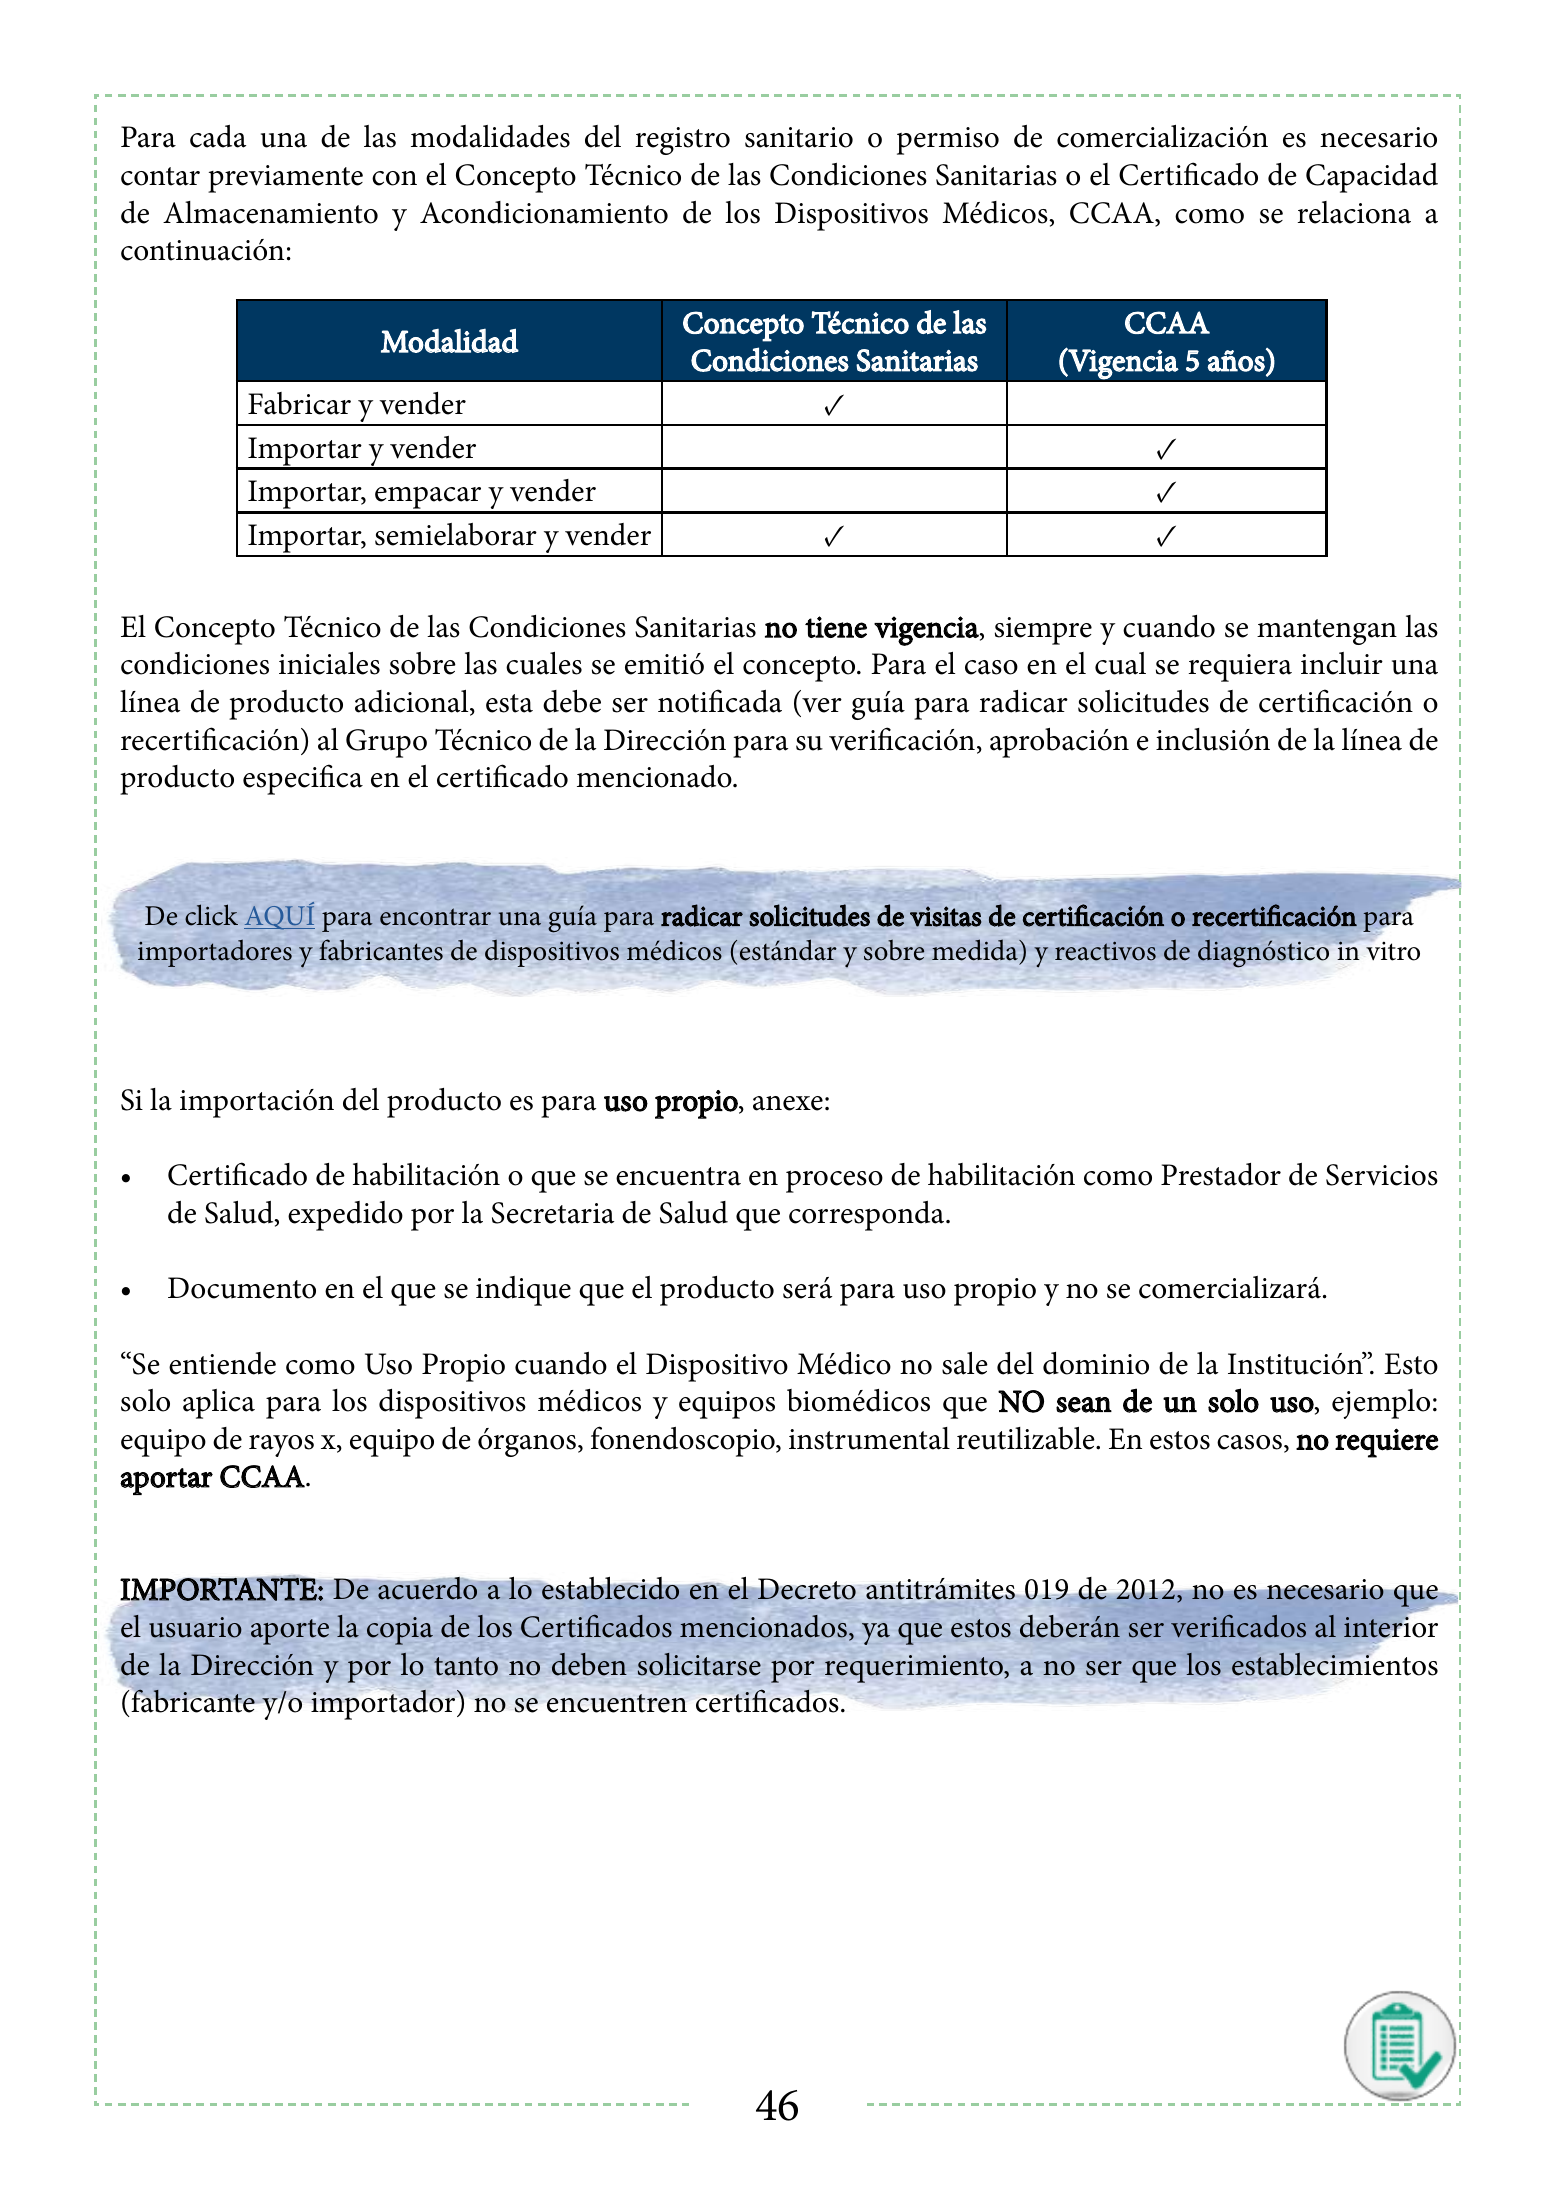
Para cada una de las modalidades del registro sanitario o permiso de comercialización es necesario contar previamente con el Concepto Técnico de las Condiciones Sanitarias o el Certificado de Capacidad de Almacenamiento y Acondicionamiento de los Dispositivos Médicos, CCAA, como se relaciona a continuación: Concepto Técnico de las CCAA Modalidad Condiciones Sanitarias (Vigencia 5 años) Fabricar y vender ✓ Importar y vender ✓ Importar, empacar y vender ✓ Importar, semielaborar y vender ✓ ✓ El Concepto Técnico de las Condiciones Sanitarias no tiene vigencia, siempre y cuando se mantengan las condiciones iniciales sobre las cuales se emitió el concepto. Para el caso en el cual se requiera incluir una línea de producto adicional, esta debe ser notificada (ver guía para radicar solicitudes de certificación o recertificación) al Grupo Técnico de la Dirección para su verificación, aprobación e inclusión de la línea de producto especifica en el certificado mencionado. De click AQUÍ para encontrar una guía para radicar solicitudes de visitas de certificación o recertificación para importadores y fabricantes de dispositivos médicos (estándar y sobre medida) y reactivos de diagnóstico in vitro Si la importación del producto es para uso propio, anexe: • Certificado de habilitación o que se encuentra en proceso de habilitación como Prestador de Servicios de Salud, expedido por la Secretaria de Salud que corresponda. • Documento en el que se indique que el producto será para uso propio y no se comercializará. “Se entiende como Uso Propio cuando el Dispositivo Médico no sale del dominio de la Institución”. Esto solo aplica para los dispositivos médicos y equipos biomédicos que NO sean de un solo uso, ejemplo: equipo de rayos x, equipo de órganos, fonendoscopio, instrumental reutilizable. En estos casos, no requiere aportar CCAA. IMPORTANTE: De acuerdo a lo establecido en el Decreto antitrámites 019 de 2012, no es necesario que el usuario aporte la copia de los Certificados mencionados, ya que estos deberán ser verificados al interior de la Dirección y por lo tanto no deben solicitarse por requerimiento, a no ser que los establecimientos (fabricante y/o importador) no se encuentren certificados. 46
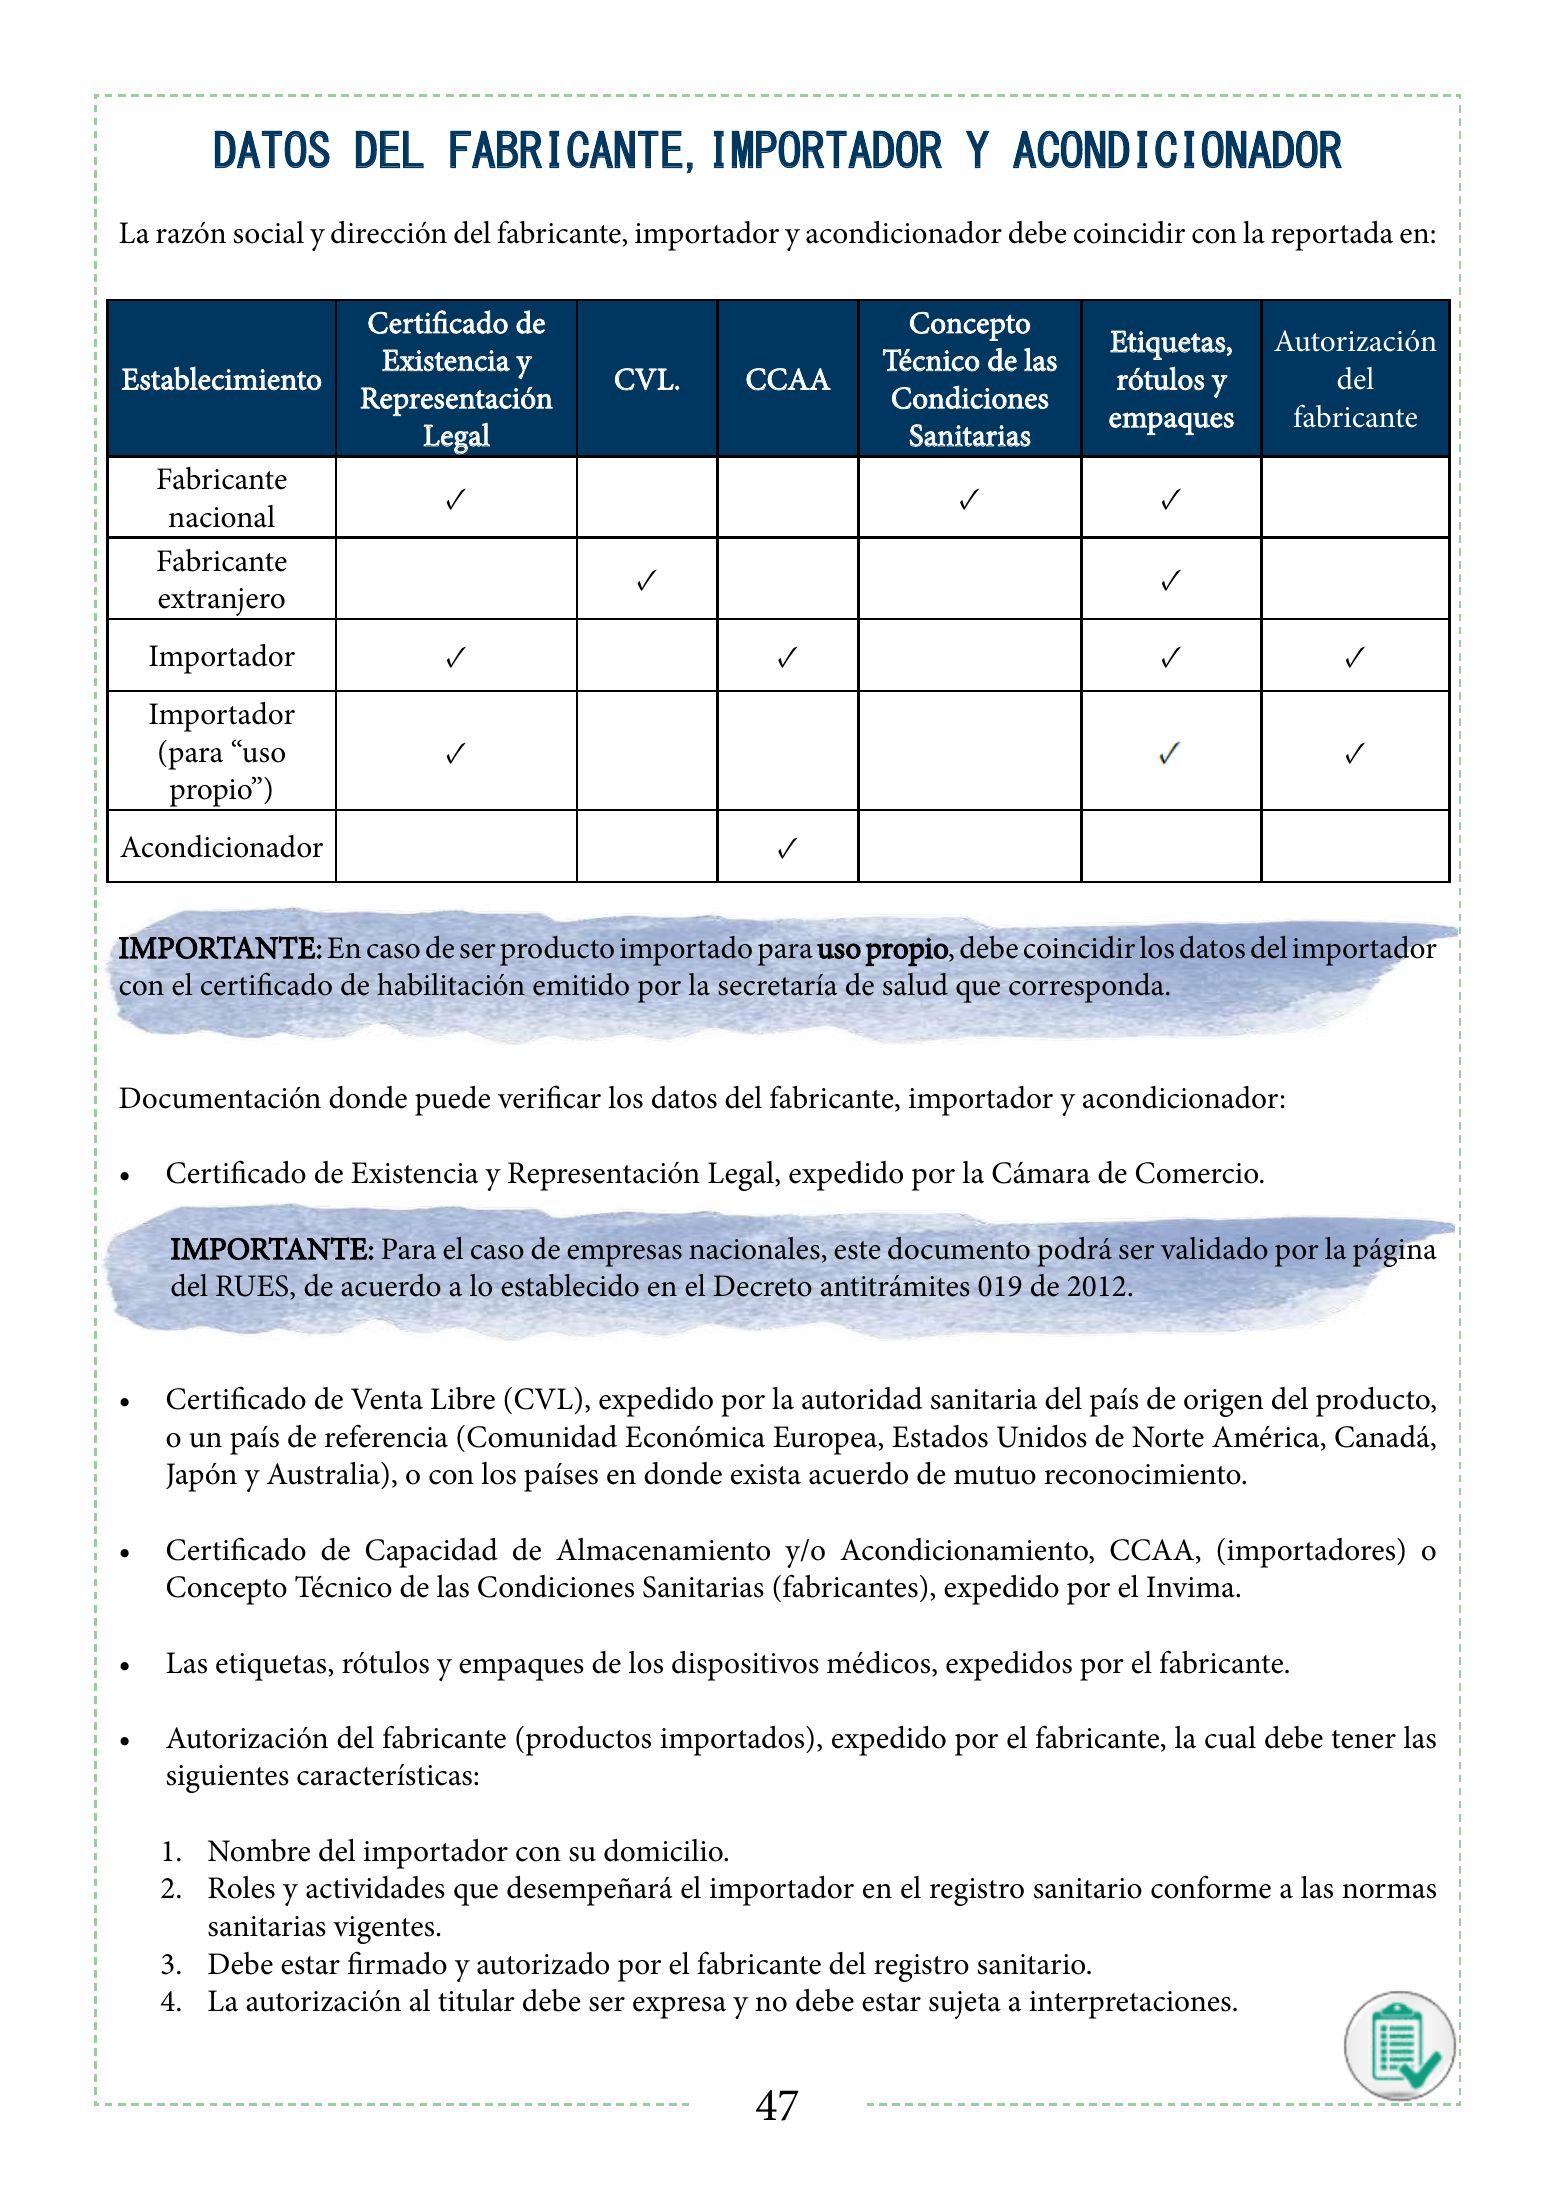
DATOS DEL FABRICANTE,IMPORTADOR Y ACONDICIONADOR La razón social y dirección del fabricante, importador y acondicionador debe coincidir con la reportada en: Certificado de Concepto Etiquetas, Autorización Existencia y Técnico de las Establecimiento CVL. CCAA rótulos y del Representación Condiciones empaques fabricante Legal Sanitarias Fabricante ✓ ✓ ✓ nacional Fabricante ✓ ✓ extranjero Importador ✓ ✓ ✓ ✓ Importador (para “uso ✓ ✓ propio”) Acondicionador ✓ IMPORTANTE: En caso de ser producto importado para uso propio, debe coincidir los datos del importador con el certificado de habilitación emitido por la secretaría de salud que corresponda. Documentación donde puede verificar los datos del fabricante, importador y acondicionador: • Certificado de Existencia y Representación Legal, expedido por la Cámara de Comercio. IMPORTANTE: Para el caso de empresas nacionales, este documento podrá ser validado por la página del RUES, de acuerdo a lo establecido en el Decreto antitrámites 019 de 2012. • Certificado de Venta Libre (CVL), expedido por la autoridad sanitaria del país de origen del producto, o un país de referencia (Comunidad Económica Europea, Estados Unidos de Norte América, Canadá, Japón y Australia), o con los países en donde exista acuerdo de mutuo reconocimiento. • Certificado de Capacidad de Almacenamiento y/o Acondicionamiento, CCAA, (importadores) o Concepto Técnico de las Condiciones Sanitarias (fabricantes), expedido por el Invima. • Las etiquetas, rótulos y empaques de los dispositivos médicos, expedidos por el fabricante. • Autorización del fabricante (productos importados), expedido por el fabricante, la cual debe tener las siguientes características: 1. Nombre del importador con su domicilio. 2. Roles y actividades que desempeñará el importador en el registro sanitario conforme a las normas sanitarias vigentes. 3. Debe estar firmado y autorizado por el fabricante del registro sanitario. 4. La autorización al titular debe ser expresa y no debe estar sujeta a interpretaciones. 47
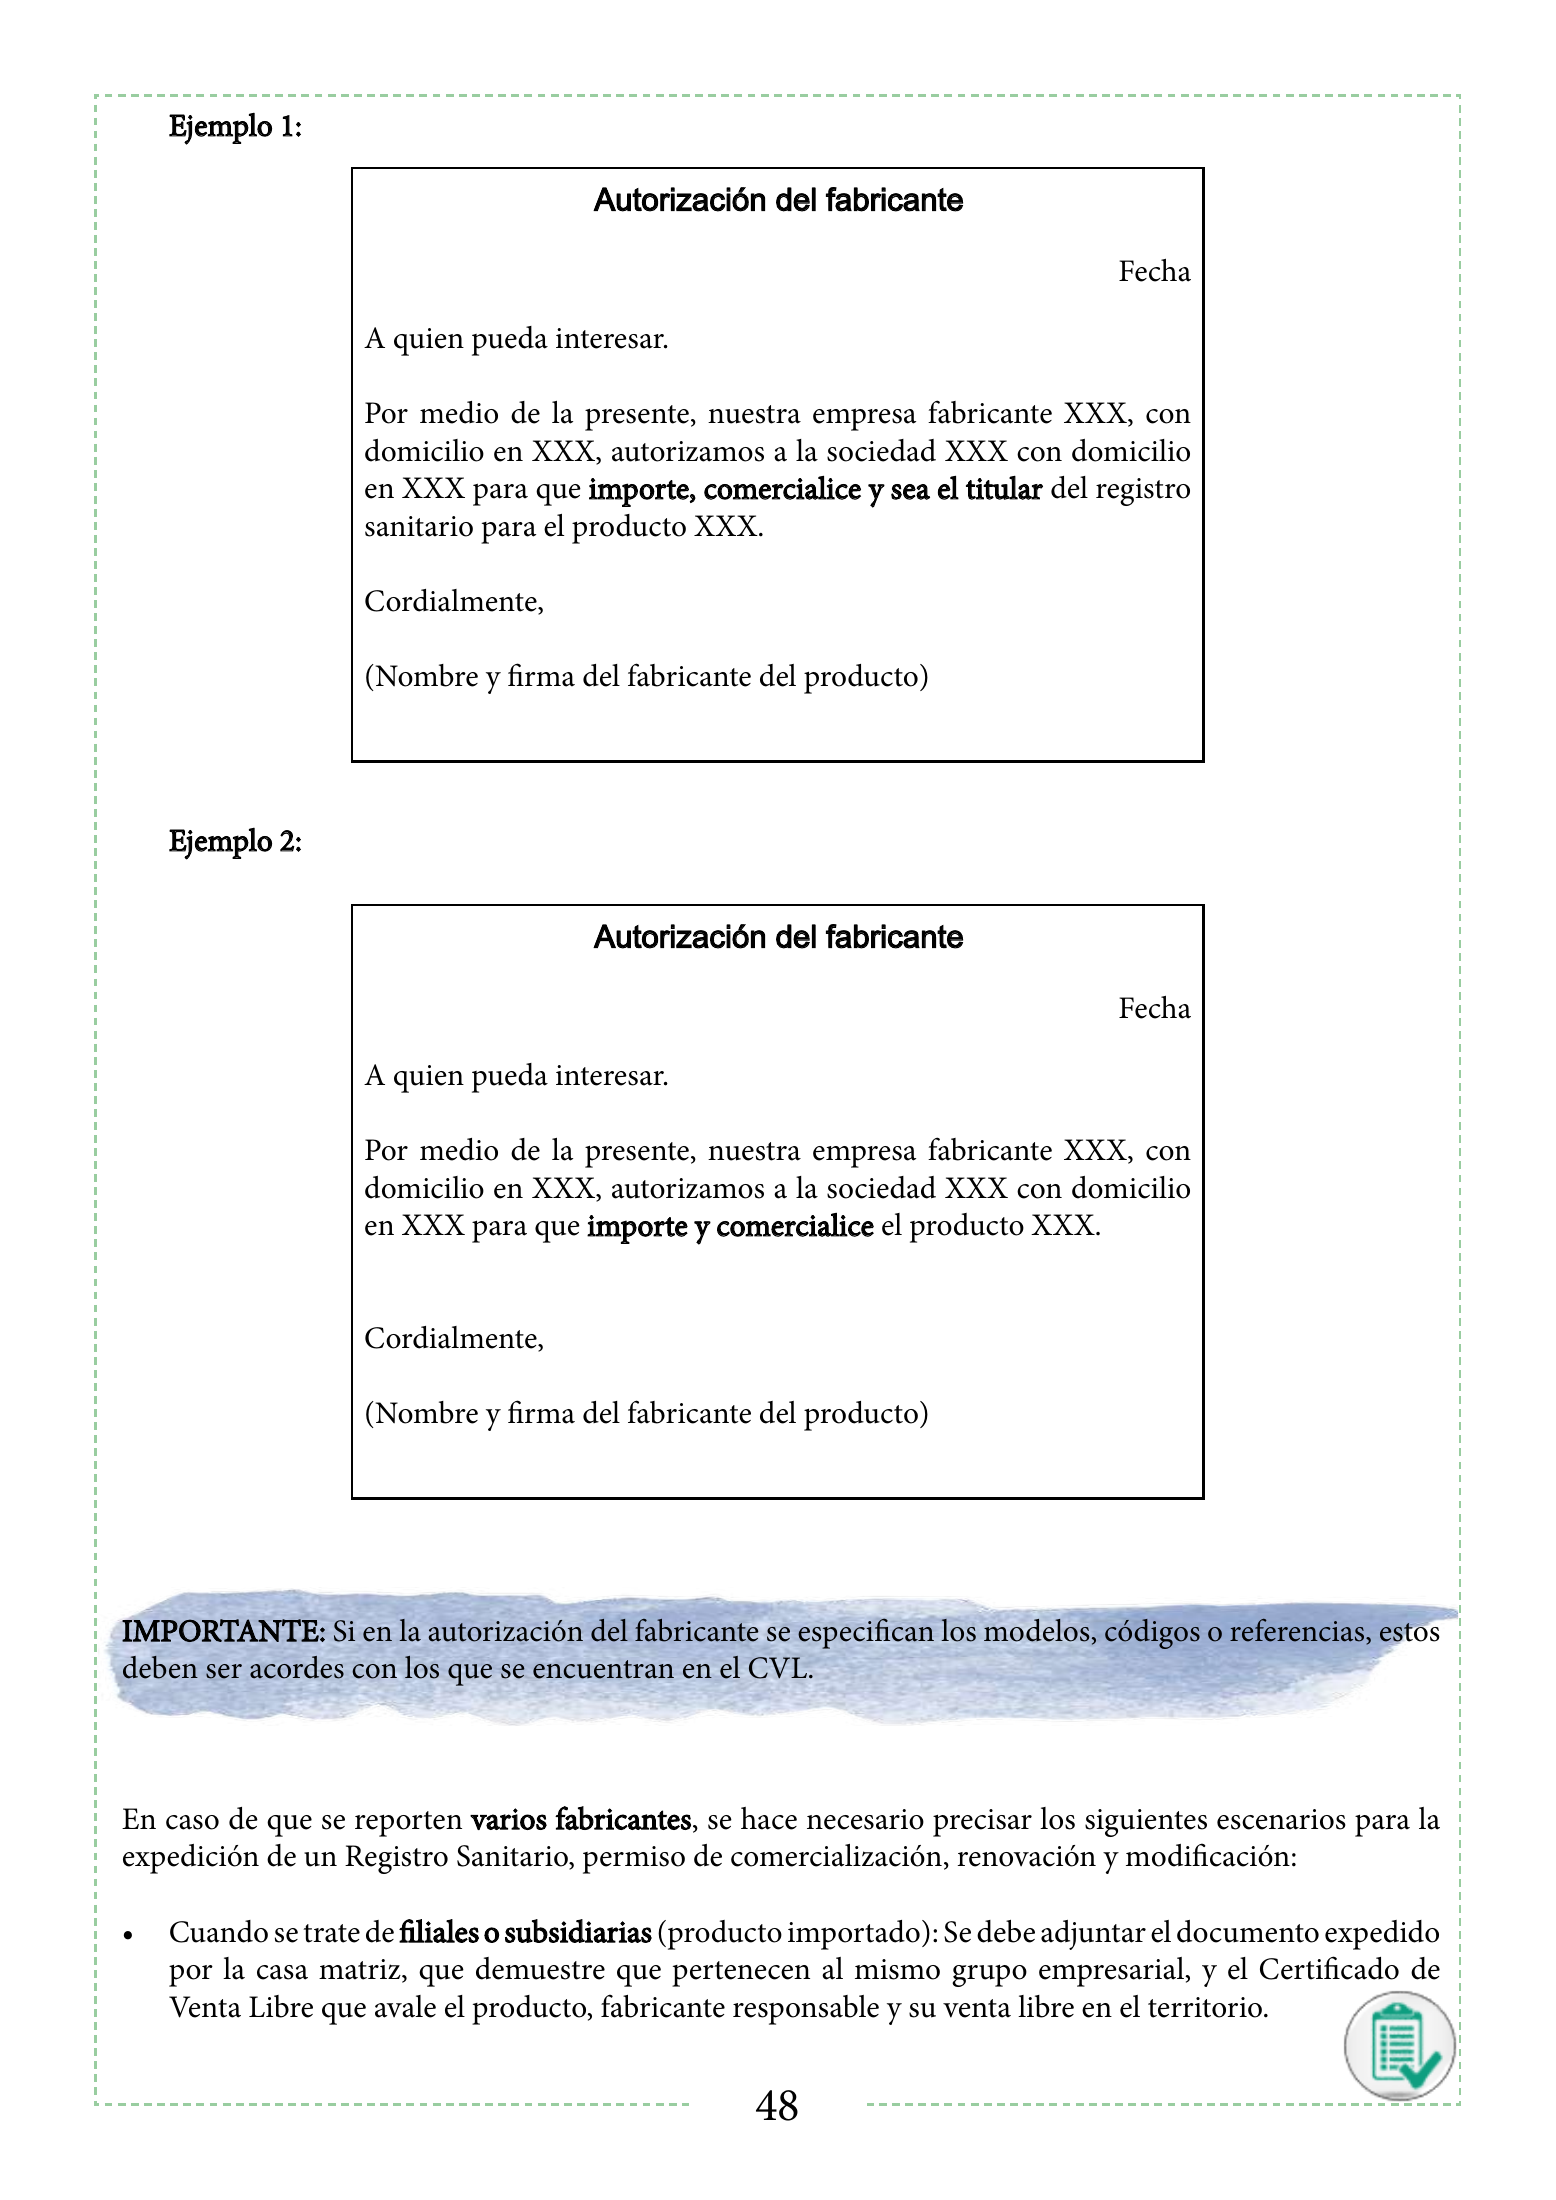
Ejemplo 1: Autorización del fabricante Fecha A quien pueda interesar. Por medio de la presente, nuestra empresa fabricante XXX, con domicilio en XXX, autorizamos a la sociedad XXX con domicilio en XXX para que importe, comercialice y sea el titular del registro sanitario para el producto XXX. Cordialmente, (Nombre y firma del fabricante del producto) Ejemplo 2: Autorización del fabricante Fecha A quien pueda interesar. Por medio de la presente, nuestra empresa fabricante XXX, con domicilio en XXX, autorizamos a la sociedad XXX con domicilio en XXX para que importe y comercialice el producto XXX. Cordialmente, (Nombre y firma del fabricante del producto) IMPORTANTE: Si en la autorización del fabricante se especifican los modelos, códigos o referencias, estos deben ser acordes con los que se encuentran en el CVL. En caso de que se reporten varios fabricantes, se hace necesario precisar los siguientes escenarios para la expedición de un Registro Sanitario, permiso de comercialización, renovación y modificación: • Cuando se trate de filiales o subsidiarias (producto importado): Se debe adjuntar el documento expedido por la casa matriz, que demuestre que pertenecen al mismo grupo empresarial, y el Certificado de Venta Libre que avale el producto, fabricante responsable y su venta libre en el territorio. 48
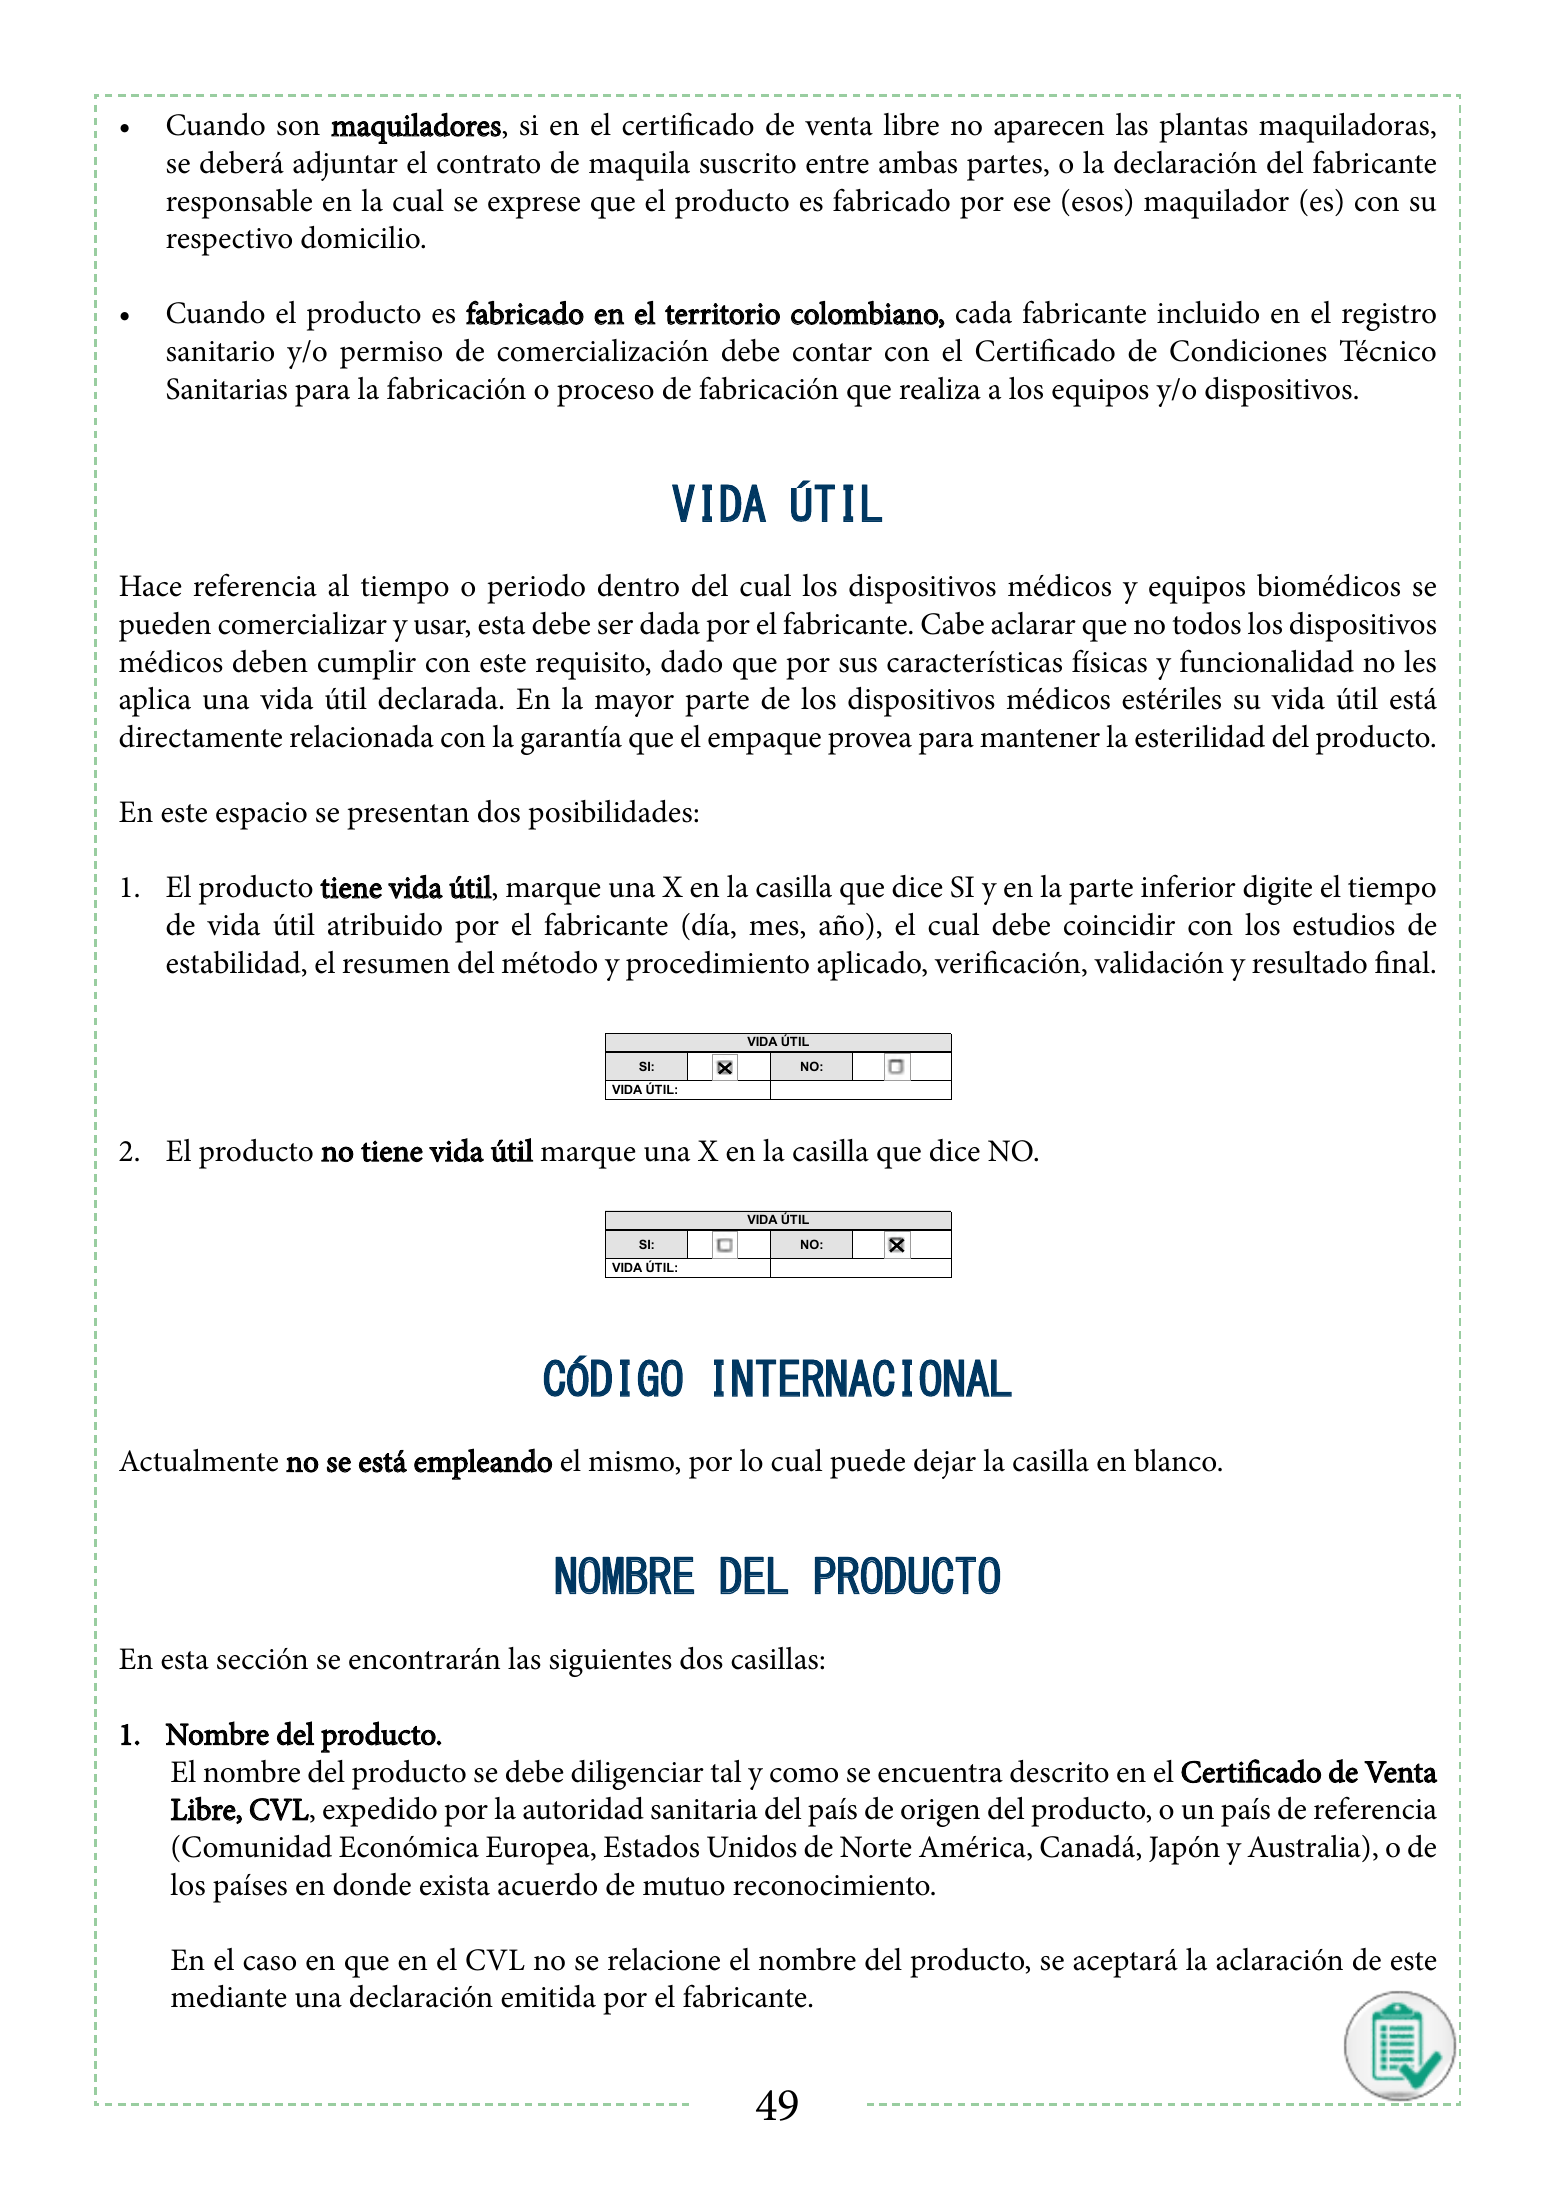
• Cuando son maquiladores, si en el certificado de venta libre no aparecen las plantas maquiladoras, se deberá adjuntar el contrato de maquila suscrito entre ambas partes, o la declaración del fabricante responsable en la cual se exprese que el producto es fabricado por ese (esos) maquilador (es) con su respectivo domicilio. • Cuando el producto es fabricado en el territorio colombiano, cada fabricante incluido en el registro sanitario y/o permiso de comercialización debe contar con el Certificado de Condiciones Técnico Sanitarias para la fabricación o proceso de fabricación que realiza a los equipos y/o dispositivos. ASEGURAMIENTO SANITARIO VIDA ÚTIL REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Hace referencia al tiempo o periodo dentro del cual los dispositivos médicos y equipos biomédicos se Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 ÚNICO DE SOLICITUD pueden comercializar DE RENOVACION DE REGISTROy usar, esta SANITARIO debe ser AUTOMÁTICO 4725 DE 2005 dada RIESGO fabricante. porDEelREGISTRO I Y IIA, O SANITARIOCabe aclarar NUEVO RIESGO no No. queDECRETO IIB Y III todos los dispositivos médicos deben cumplir con este requisito, dado que por sus características físicas y funcionalidad no les aplica una e el tipo de tramite y sgo del producto vida útil declarada. En la ASEGURAMIENTO SANITARIO mayor parte de MODALIDAD los dispositivos REGISTROS SANITARIOS Y TRAMITES médicos ASOCIADOS Codigo de la tarifa estériles #N/A su vida útil está FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS directamente relacionada con la garantía que el empaque provea para mantener la esterilidad del producto. Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 NÚMERO VIGENCIA DE REGISTRO ÚNICO DE SOLICITUD DE RENOVACION DE REGISTRO SANITARIO AUTOMÁTICO RIESGO I Y IIA, O DE REGISTRO SANITARIO NUEVO RIESGO IIB Y III DECRETO No. En este espacio se presentan dos posibilidades: 4725 1. INFORMACION DE LOS DE 2005 ROLES DEL REGISTRO SANITARIO Fabricante Ubicación (dirección y ciudad ) e el tipo de tramite y #N/A 1. Importador El producto tiene vida útil, marque una X en la casilla que dice SI y en la parte inferior digite el tiempo MODALIDAD Codigo de la tarifa sgo del producto (es) Ubicación (dirección y ciudad ) de vida útil atribuido NÚMERO por el fabricante (día, mes, año), el cual debe coincidir con los estudios de VIGENCIA estabilidad, el resumen del método y procedimiento Almacenador – Acondicionador DE REGISTRO aplicado, verificación, validación y resultado final. Ubicación (dirección y ciudad ) 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO Fabricante 2. INFORMACION DEL PRODUCTO Ubicación (dirección y ciudad ) VIDA ÚTIL CÓDIGO INTERNACIONAL L DISPOSITIVO I IIA IIB III SI: NO: Importador (es) Ubicación (dirección y ciudad ) VIDA ÚTIL: DUCTO: Almacenador – Acondicionador Ubicación (dirección y ciudad ) O DEL PRODUCTO: 2. El producto no tiene vida útil marque una X en la casilla que dice NO. MARCA DEL PRODUCTO: OS: 2. INFORMACION DEL PRODUCTO VIDA ÚTIL CÓDIGO INTERNACIONAL L DISPOSITIVO I IIA IIB III SI: NO: VIDA ÚTIL: MERCIAL (Ver descripción del dispositivo médico): DUCTO: O DEL PRODUCTO: MARCA DEL PRODUCTO: OMPOSICIÓN (EXPRESADA CON NOMBRE GENÉRICO Y/O QUÍMICO): PARTES QUE COMPONEN EL DISPOSITIVO MÉDICO COMPOSICIÓN CUALITATIVA OS: CÓDIGO INTERNACIONAL que en los siguientes campos la Familia, con su código, modelo o referencia y su descripción según aplique)* Los que se encuentren listados en el certificado de venta libre Familia (si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) Actualmente no se está empleando el mismo, por lo cual puede dejar la casilla en blanco. MERCIAL (Ver descripción del dispositivo médico): OMPOSICIÓN (EXPRESADA CON NOMBRE GENÉRICO Y/O QUÍMICO): Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) PARTES QUE COMPONEN EL DISPOSITIVO MÉDICO COMPOSICIÓN CUALITATIVA DOCUMENTOS que en los siguientes ANEXOS campos la A LA con SOLICITUD Familia, DE modelo REGISTRO su código, SANITARIO o referencia AUTOMÁTICO y su descripciónYsegún PREVIOS NOMBRE DEL PRODUCTO O Los que RENOVACIÓN aplique)* DE listados DISPOSITIVOS se encuentren MÉDICOS en el certificado libre I, IIA, IIB Y III. RIESGO de venta Familia (si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIOEn esta sección se encontrarán las siguientes dos casillas: DEBIDAMENTE Si las hay, describa en DILIGENCIADO ENeste campo MEDIO precauciones Debe estar especiales avalado por el o información director relevante técnico y firmado del producto por el que se legal representantepretende registrar) Si el formulario contiene anexos o apoderado. FÍSICO Y EN MEDIO deberan incluirse de la misma forma. 1. Nombre del producto. MAGNÉTICO (Documento en Excel copiable) DOCUMENTOS ANEXOS nombre ElCuando PODER A LA para SOLICITUD delregistro DEel tramitar producto REGISTRO sanitario se (Si aplica). SANITARIO debeY PREVIOS AUTOMÁTICO diligenciar O RENOVACIÓNtal DEy como DISPOSITIVOS la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: encuentra seMÉDICOS descrito en el Certificado de Venta RIESGO I, IIA, IIB Y III. DOCUMENTOS Libre, CVL, expedido por la autoridad sanitaria del país de origen SIdel NO Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado.DESCRIPCIÓN DEL REQUISITO producto, o un país de referencia FOLIO al PODER (si aplica) FORMULARIO DEBIDAMENTE (Comunidad General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se Económica puede allegar cualquiera Europea, de las dos clases de Estados poder Unidos enunciados. de Norte América, Canadá, Japón y Australia), o de DILIGENCIADO EN MEDIO ParaDebeelestar caso de poderpor el otorgado en eltécnico extranjero: Sírvasepor allegar el poder debidamente legal oconstituido, apoderado.loSi el anterior de conformidad contiene con el FÍSICO Y EN MEDIO los países enla misma donde forma. exista acuerdo de mutuo reconocimiento. avalado director y firmado representante formulario anexos artículo deberan 19 literal b) incluirse de del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. MAGNÉTICO (Documento en Excel copiable) RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. En el caso en que en el CVL no se relacione el nombre del producto, se aceptará la aclaración de este PODER para tramitar el registro sanitario (Si aplica). Cuando El la solicitud documento debe sea presentada cumplir con los por un apoderado siguientes se debe allegar cualquiera de los dos poderes citados a continuación: requisitos: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado al PODER (si aplica) mediante una declaración emitida por el fabricante. titulado.• Trámites para los cuales está facultado. 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea General. o EstadosLaUnidos). escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. CERTIFICADO DE VENTA Nota. 2. Debe Con la solicitud indicar se puede el nombre allegar cualquiera del fabricante de las dos (s), el nombre del clases de poder dispositivo enunciados. médico o Equipo Biomédico con sus referencias que se LIBRE (productos importados) Para deseanel caso amparar.de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde General dellaProceso. fecha de su expedición y sino, la vigencia que 49 contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. RECIBO DE PAGO ORIGINAL 5. Debe Debe estar acompañado corresponder con la al concepto traducción del tramite poroficial. la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea
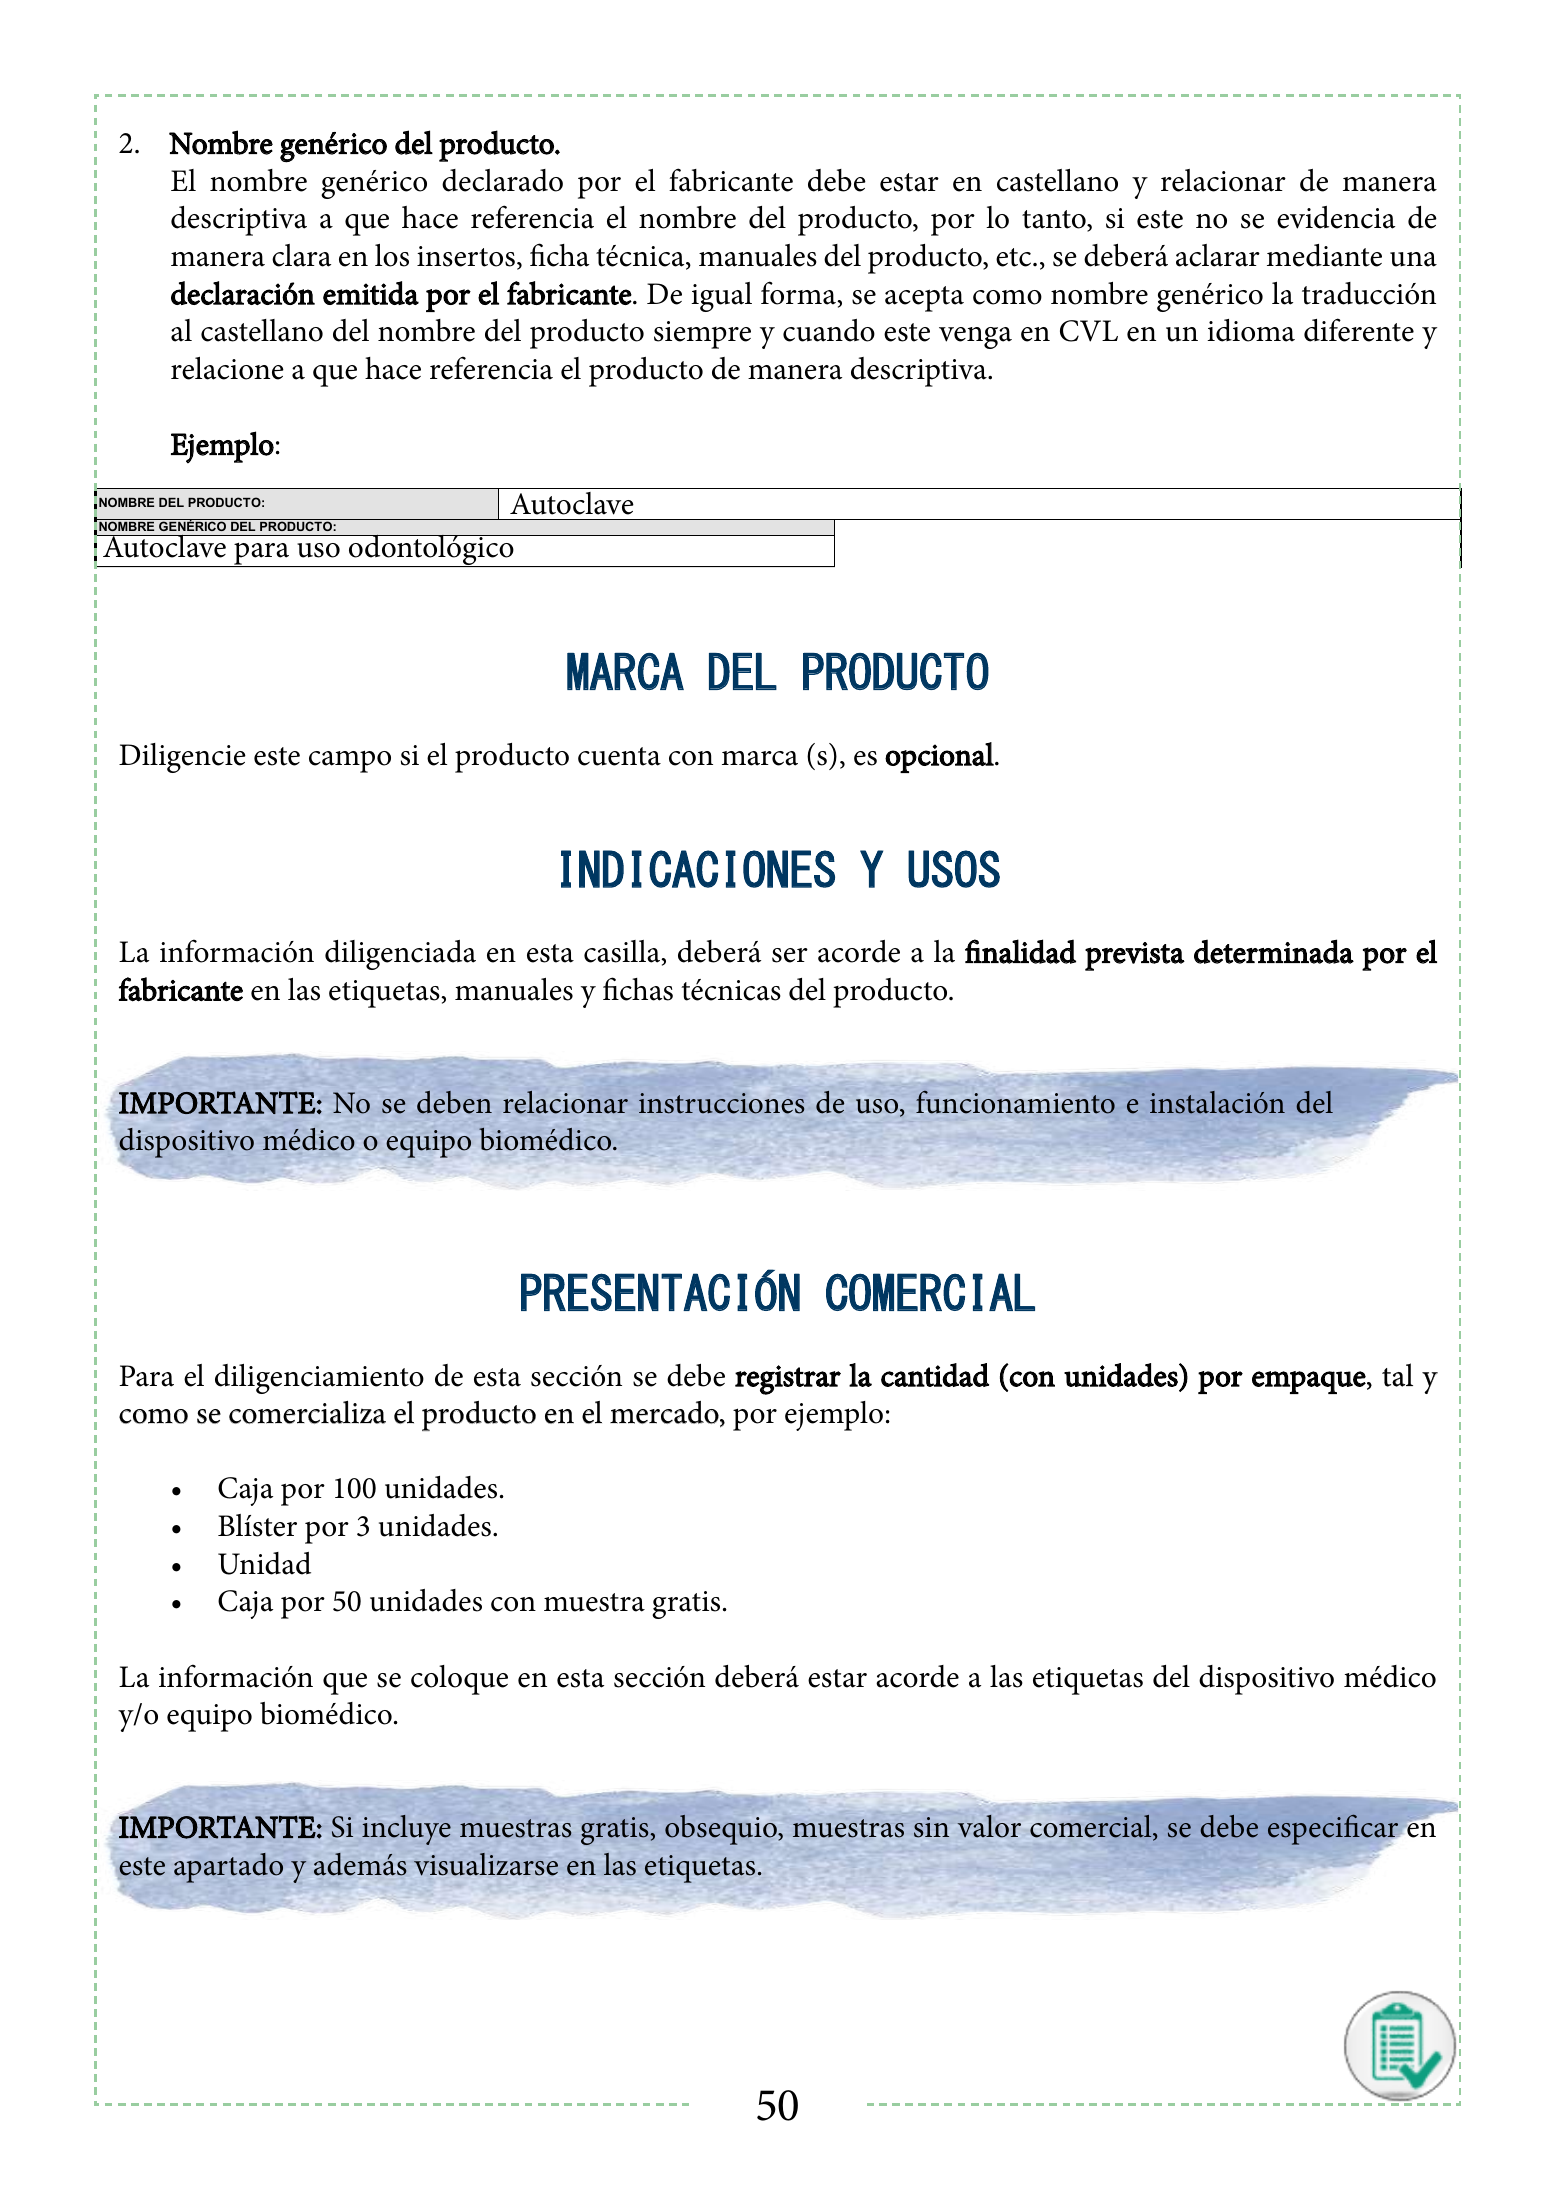
Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 FORMULARIO ÚNICO DE SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO DE EQUIPOS BIOMEDICOS RIESGO I Y IIA, O EQUIPOS BIOMEDICOS DE TECNOLOGIA CONTROLADA CON PERMISO DE COMERCIALIZACION RIESGO IIB Y III DECRETO No. 4725 DE 2005* Seleccione el tipo de tramite y el riesgo del producto MODALIDAD: Codigo de la tarifa #N/A 2. Nombre genérico del producto. * REGISTRO SANITARIO NUEVO O PERMISO DE COMERCIALIZACION - RIESGO IIA * Conforme a la definición de “Equipo Biomédico de Tecnología Controlada” EBC, literal e), contenida en el Articulo 2 del Decreto 4725 de 2005, Ejemplo: Resonancia Magnética, riesgo IIA, se concede como un El nombre genérico declarado por el fabricante debe estar en castellano y relacionar de manera Permiso de Comercialización siglas (EBC) descriptiva a que hace referencia el nombre del producto, por lo tanto, si este no se evidencia de Diligenciar los campos marcados con (*) en caso de haber solicitado el tramite de renovación 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO 1. manera clara en los insertos, ficha técnica, manuales del producto, etc., se Fabricante deberá Ubicación (direcciónaclarar y ciudad ) mediante una 2. declaración emitidaImportador por el(es)fabricante. De igual forma, se acepta como nombre genérico la traducción Ubicación (dirección y ciudad ) 1. 2. al castellano del nombre del producto siempre y cuando este venga en CVL en un idioma diferente y 1. relacione a que hace referencia el producto de manera descriptiva. Almacenador – Acondicionador Ubicación (dirección y ciudad ) 2. Ejemplo: 2. INFORMACION DEL PRODUCTO CÓDIGO INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO I IIA IIB III VIDA ÚTIL: NOMBRE DEL PRODUCTO: Autoclave NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: Autoclave para uso odontológico INDICACIONES Y USOS: PRESENTACIÓN COMERCIAL: SISTEMAS: ELÉCTRICOS ELECTRÓNICOS ELECTROMECÁNICOS MARCA DEL PRODUCTO HIDRAÚLICOS MECÁNICO NEUMÁTICO TIPO DE EQUIPO BIOMÉDICO: Diligencie este campo siTRATAMIENTO DIAGNÓSTICO PARTES DEL EQUIPO: el producto cuenta con marca (s),SOFTWARE SOPORTE DE VIDA es opcional. REHABILITACIÓN APOYO Modelos y/o Referencias que se encuentren listados en el certificado de venta libre MODELOS Y/O REFERENCIAS*, SEGÚN APLIQUE (Ampara Accesorios y Repuestos Exclusivos del Equipo) INDICACIONES Y USOS Familia de la Referencia (Si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) OBSERVACIONES: (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) La información diligenciada en esta casilla, deberá ser acorde a la finalidad prevista determinada por el fabricante en las etiquetas, manuales y fichas técnicas del producto. IMPORTANTE: No se deben relacionar instrucciones de uso, funcionamiento e instalación del DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO, PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN DE EQUIPOS BIOMÉDICOS DE TECNOLOGÍA CONTROLADA Y NO CONTROLADA dispositivo No. Art/ literal médico o equipo biomédico. DOCUMENTOS FORMULARIO DESCRIPCIÓN DEL REQUISITO SI NO FOLIO DEBIDAMENTE DILIGENCIADO EN Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO (Documento en Excel copiable) PODER para tramitar el registro sanitario (Si aplica). 2 art. 19/literal PODER (si aplica) PRESENTACIÓN COMERCIAL Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado. b General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el diligenciamiento de esta sección se debe registrar la cantidad (con unidades) por empaque, tal y Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. RECIBO DE PAGO como se comercializa el producto en el mercado, por ejemplo: 3 Debe corresponder al concepto del tramite por la tarifa legal correspondiente. ORIGINAL • Caja por 100 unidades. • Blíster por 3 unidades. • Unidad • Caja por 50 unidades con muestra gratis. La información que se coloque en esta sección deberá estar acorde a las etiquetas del dispositivo médico y/o equipo biomédico. IMPORTANTE: Si incluye muestras gratis, obsequio, muestras sin valor comercial, se debe especificar en este apartado y además visualizarse en las etiquetas. 50
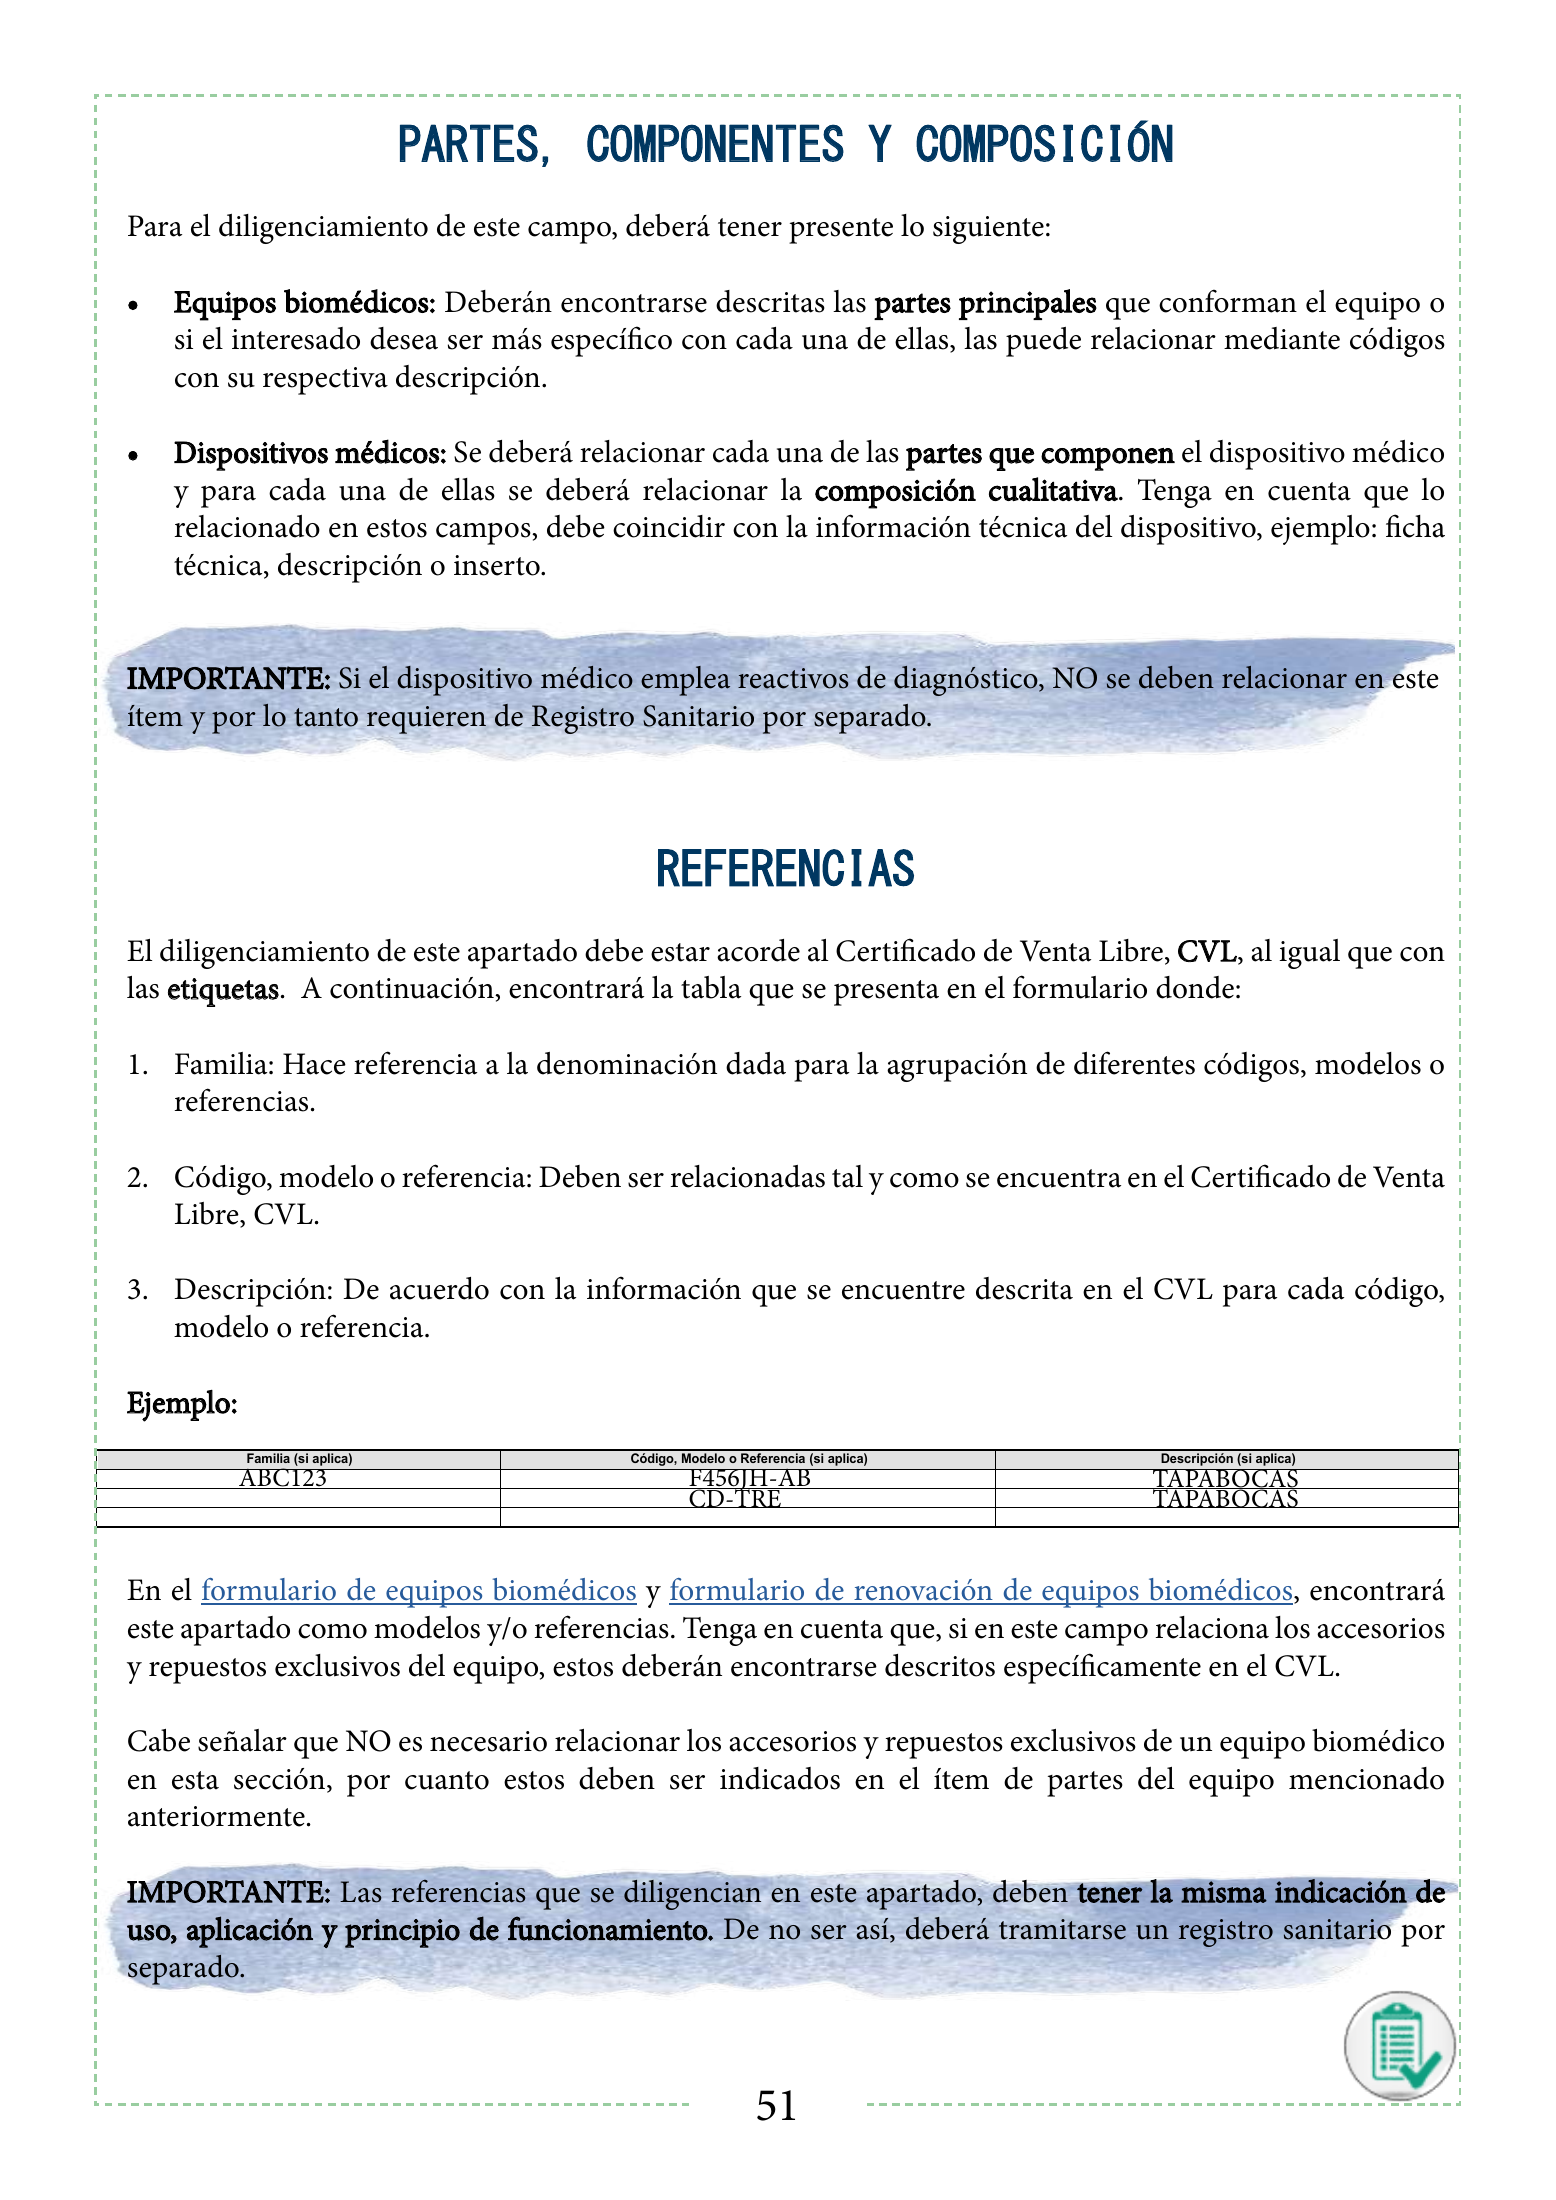
PARTES, COMPONENTES Y COMPOSICIÓN Para el diligenciamiento de este campo, deberá tener presente lo siguiente: • Equipos biomédicos: Deberán encontrarse descritas las partes principales que conforman el equipo o si el interesado desea ser más específico con cada una de ellas, las puede relacionar mediante códigos con su respectiva descripción. • Dispositivos médicos: Se deberá relacionar cada una de las partes que componen el dispositivo médico y para cada una de ASEGURAMIENTO ellas se deberá SANITARIO relacionar la composiciónREGISTROS cualitativa . Tenga SANITARIOS en Y TRAMITES cuenta que lo ASOCIADOS relacionado en estos campos, debe coincidir FORMATO con la ÚNICO DE información DILIGENCIAMIENTO técnica DE DISPOSITIVOS del dispositivo, ejemplo: ficha MÉDICOS técnica, descripción o inserto. Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 FORMULARIO ÚNICO DE SOLICITUD DE RENOVACION DE REGISTRO SANITARIO AUTOMÁTICO RIESGO I Y IIA, O DE REGISTRO SANITARIO NUEVO RIESGO IIB Y III DECRETO No. 4725 DE 2005 IMPORTANTE: Si el dispositivo médico emplea reactivos Seleccione el tipo de tramite y el riesgo del producto de diagnóstico, NO se debenCodigo MODALIDAD relacionar de la tarifa en#N/A este ítem y por lo tanto requieren de Registro Sanitario por separado. NÚMERO DE NÚMERO VIGENCIA EXPEDIENTE DE REGISTRO 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO Fabricante Ubicación (dirección y ciudad ) 1. 2. Importador (es) REFERENCIAS Ubicación (dirección y ciudad ) 1. 2. El diligenciamiento de –este Almacenador apartado debe estar acorde al Certificado deUbicación Acondicionador Venta Libre, (dirección CVL, al igual que con y ciudad ) 1. 2. las etiquetas. A continuación, encontrará la tabla que se presenta en el formulario donde: 2. INFORMACION DEL PRODUCTO VIDA ÚTIL CÓDIGO INTERNACIONAL 1. Familia: CLASIFICACIÓN DEL Hace referencia a la I DISPOSITIVO denominación IIA IIB dadaIIIpara laSI: agrupaciónNO: de diferentes códigos, modelos o referencias. NOMBRE DEL PRODUCTO: VIDA ÚTIL: NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: 2. Código, modelo o referencia: Deben ser relacionadas tal y como se encuentra en el Certificado de Venta Libre, CVL. INDICACIONES Y USOS: 3. Descripción: De acuerdo con la información que se encuentre descrita en el CVL para cada código, PRESENTACIÓN COMERCIAL (Ver descripción del dispositivo médico): modelo o referencia. COMPONENTES Y COMPOSICIÓN (EXPRESADA CON NOMBRE GENÉRICO Y/O QUÍMICO): PARTES QUE COMPONEN EL DISPOSITIVO MÉDICO COMPOSICIÓN CUALITATIVA Ejemplo: REFERENCIAS (Indique en los siguientes campos la Familia, con su código, modelo o referencia y su descripción según aplique)* Los que se encuentren listados en el certificado de venta libre Familia (si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) ABC123 F456JH-AB TAPABOCAS CD-TRE TAPABOCAS OBSERVACIONES (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) En el formulario de equipos biomédicos y formulario de renovación de equipos biomédicos, encontrará este apartado como modelos y/o referencias. Tenga en cuenta que, si en este campo relaciona los accesorios DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO Y PREVIOS O RENOVACIÓN DE DISPOSITIVOS MÉDICOS RIESGO I, IIA, IIB Y III. No.y repuestos DOCUMENTOS Art/ literal exclusivos del equipo, estos deberán encontrarse DESCRIPCIÓN descritos específicamente SI DEL REQUISITO en el NO CVL. FOLIO FORMULARIO DEBIDAMENTE Art.18/ DILIGENCIADO EN MEDIO Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 Cabe señalar que NO es necesario relacionar los accesorios y repuestos exclusivos de un equipo biomédico literal a FÍSICO Y EN MEDIO MAGNÉTICO (Documento en deberan incluirse de la misma forma. en esta sección, por cuanto estos deben ser indicados en el ítem de partes del equipo mencionado Excel copiable) PODER para tramitar el registro sanitario (Si aplica). anteriormente. Cuando la solicitud sea presentada por un apoderado se debe allegar cualquiera de los dos poderes citados a continuación: Especial. Debe contener:• El nombre del poderdante (Representante legal o el autorizado por delegación)• El nombre del abogado titulado.• Trámites para los cuales está facultado. Art. 19/ literal 2 PODER (si aplica) General. La escritura pública o el Certificado de existencia o representación legal donde se evidencie el nombre del apoderado. IMPORTANTE: Las referencias que se diligencian en este apartado, deben tener la misma indicación de b Nota. Con la solicitud se puede allegar cualquiera de las dos clases de poder enunciados. Para el caso de poder otorgado en el extranjero: Sírvase allegar poder debidamente constituido, lo anterior de conformidad con el uso, aplicación y principio de funcionamiento. De no ser así, deberá tramitarse un registro sanitario por artículo 19 literal b) del Decreto 4725 de 2005 y Artículo 74 del Código General del Proceso. 3separado.RECIBO DE PAGO ORIGINAL Debe corresponder al concepto del tramite por la tarifa legal correspondiente. El documento debe cumplir con los siguientes requisitos: 1. Debe ser emitido por la autoridad sanitaria del pais de origen o un país de referencia (Canadá, Japón, Australia, Unión Europea o Estados Unidos). Art.29/ CERTIFICADO DE VENTA 2. Debe indicar el nombre del fabricante (s), el nombre del dispositivo médico o Equipo Biomédico con sus referencias que se 51 4 Literal b LIBRE (productos importados) desean amparar. 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial.
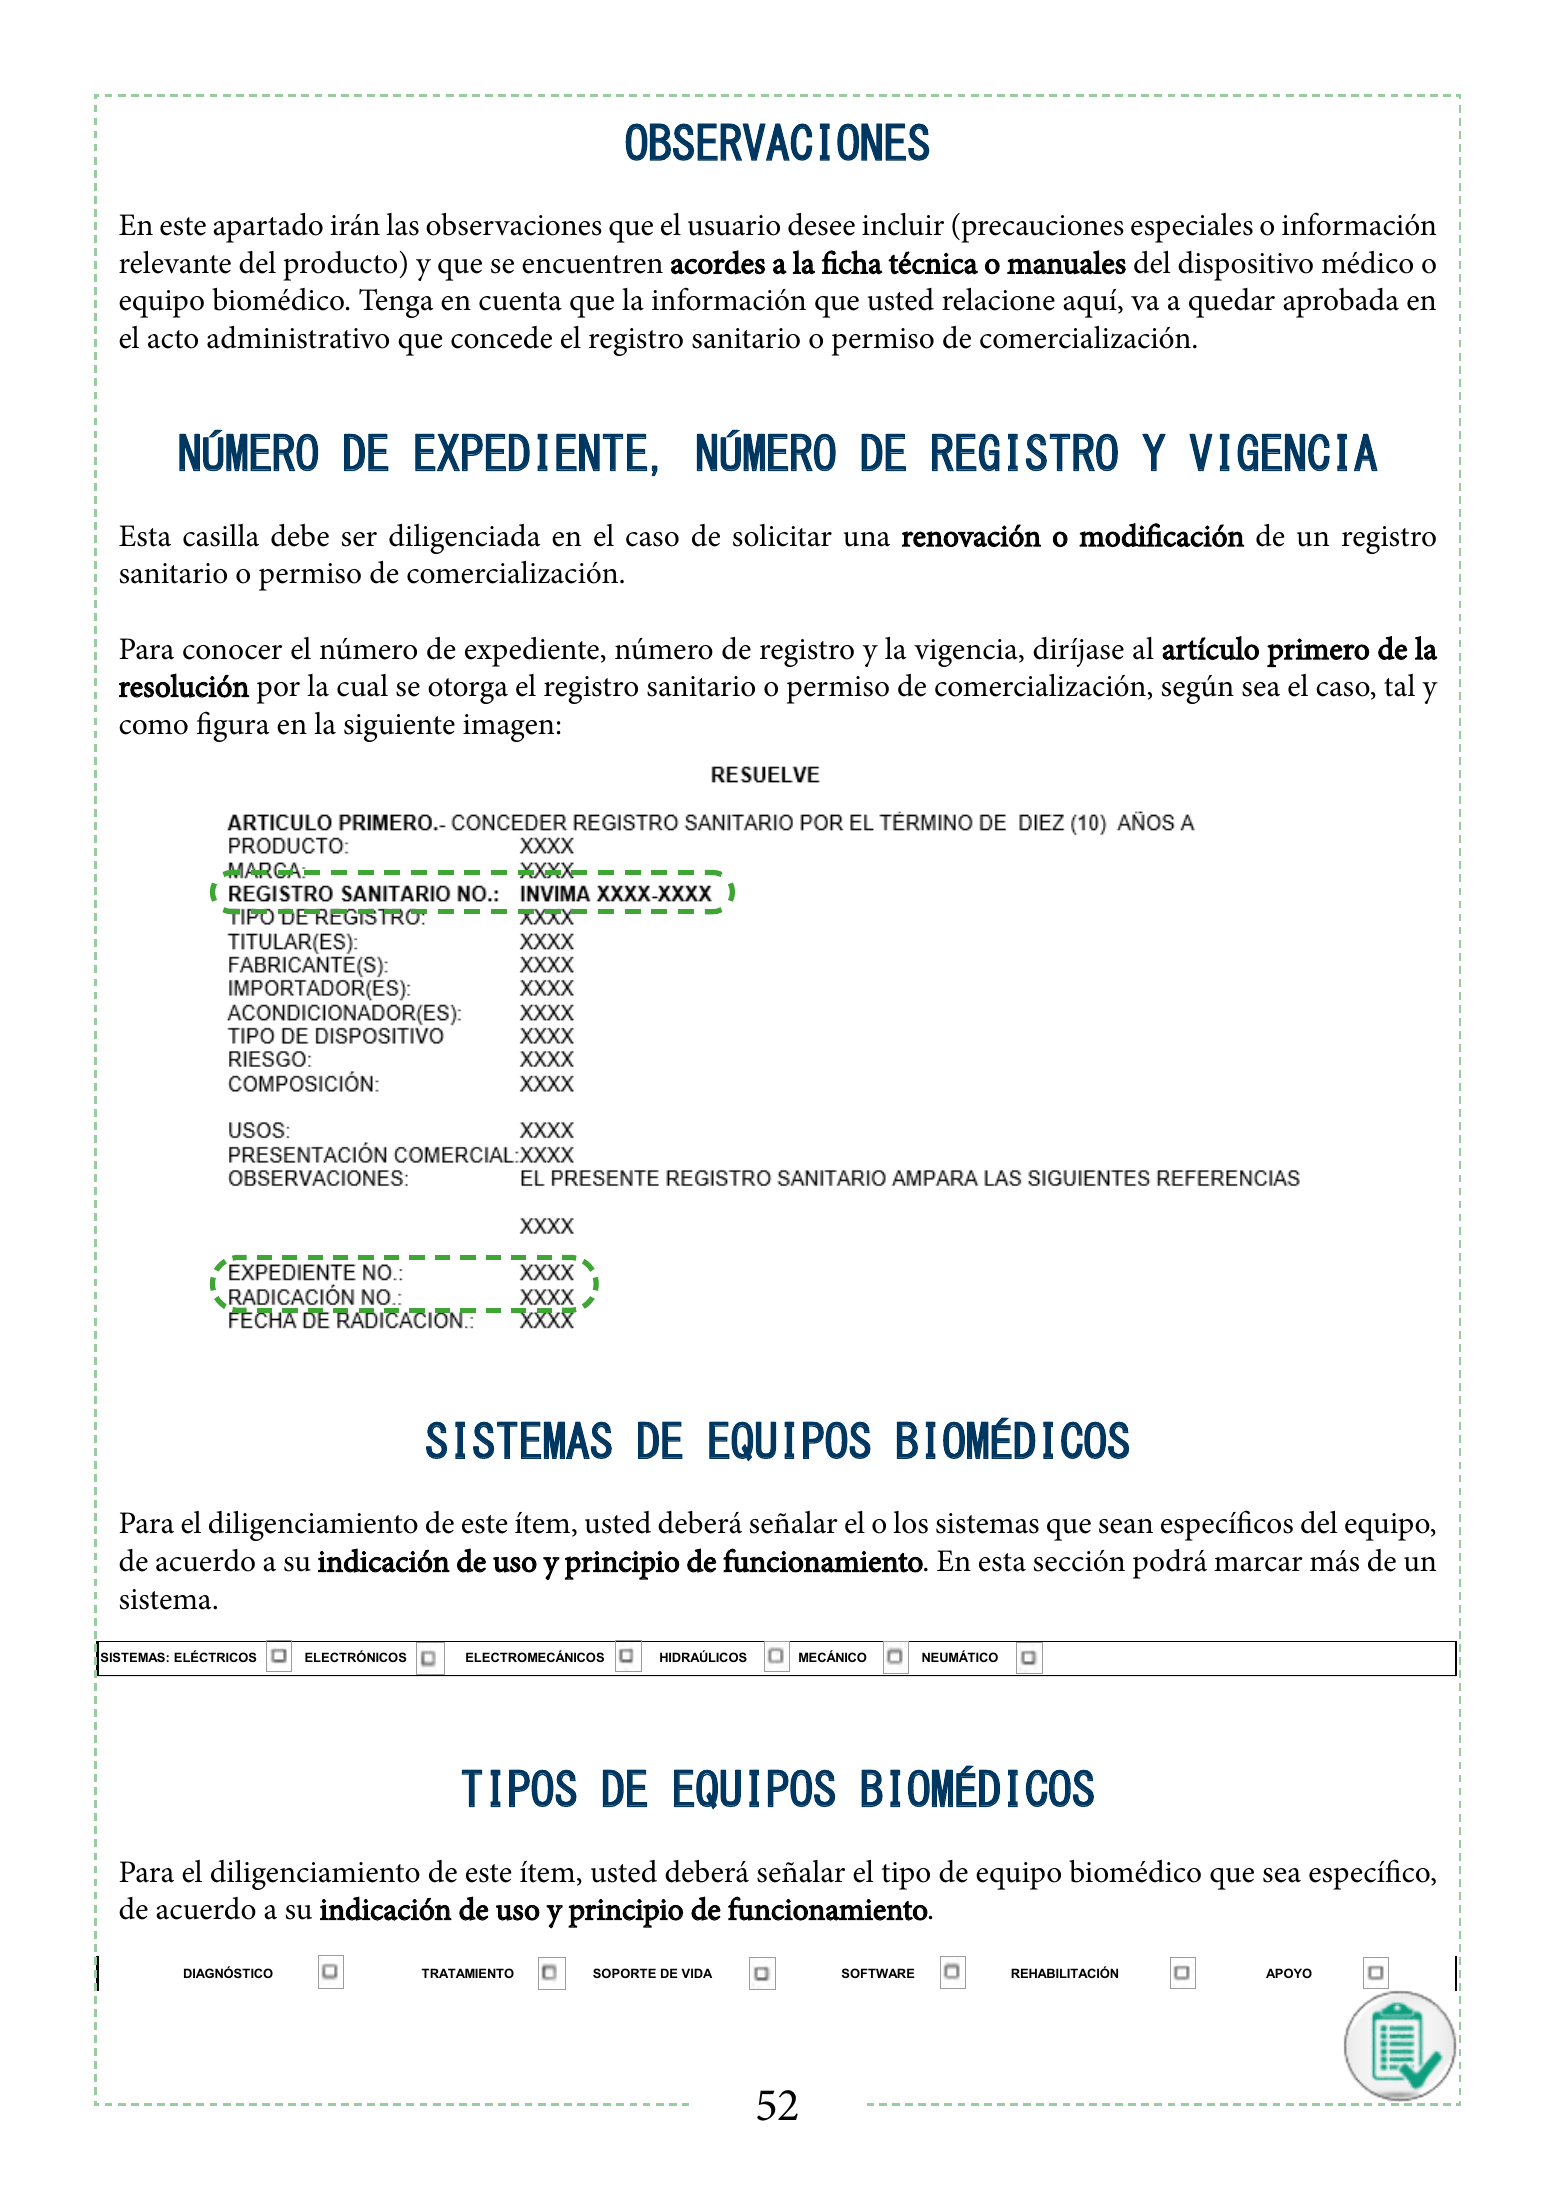
OBSERVACIONES En este apartado irán las observaciones que el usuario desee incluir (precauciones especiales o información relevante del producto) y que se encuentren acordes a la ficha técnica o manuales del dispositivo médico o equipo biomédico. Tenga en cuenta que la información que usted relacione aquí, va a quedar aprobada en el acto administrativo que concede el registro sanitario o permiso de comercialización. NÚMERO DE EXPEDIENTE, NÚMERO DE REGISTRO Y VIGENCIA Esta casilla debe ser diligenciada en el caso de solicitar una renovación o modificación de un registro sanitario o permiso de comercialización. Para conocer el número de expediente, número de registro y la vigencia, diríjase al artículo primero de la resolución por la cual se otorga el registro sanitario o permiso de comercialización, según sea el caso, tal y como figura en la siguiente imagen: ASEGURAMIENTO SANITARIO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 FORMULARIO ÚNICO DE SOLICITUD DE RENOVACIÓN DE EQUIPOS BIOMEDICOS CON REGISTRO SANITARIO AUTOMÁTICO RIESGO I Y IIA, O EQUIPOS BIOMEDICOS DE TECNOLOGIA CONTROLADA CON PERMISO DE COMERCIALIZACION RIESGO IIB Y III DECRETO No. 4725 DE 2005* Seleccione el tipo de tramite y el riesgo del producto MODALIDAD Codigo de la tarifa #N/A * RENOVACIÓN DE REGISTRO SANITARIO O PERMISO DE COMERCIALIZACION - RIESGO IIA * Conforme a la definición de “Equipo Biomédico de Tecnología Controlada” EBC, literal e), contenida en el Articulo 2 del Decreto 4725 de 2005, Ejemplo: Resonancia Magnética, riesgo IIA, se concede como un Permiso de Comercialización siglas (EBC) NÚMERO DE ASEGURAMIENTO SANITARIO NÚMERO REGISTROS SANITARIOS Y TRAMITES ASOCIADOS VIGENCIA EXPEDIENTE DE REGISTRO FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS Código: ASS-RSA-FM007 Versión: 15 Fecha de Emisión: 03/05/2020 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO FORMULARIO ÚNICO DE SOLICITUD DEFabricante RENOVACIÓN DE EQUIPOS BIOMEDICOS CON REGISTRO SANITARIO AUTOMÁTICOUbicación (dirección RIESGO I Y IIA,y O ciudad ) EQUIPOS BIOMEDICOS DE 1. TECNOLOGIA CONTROLADA CON PERMISO DE COMERCIALIZACION RIESGO IIB Y III DECRETO No. 4725 DE 2005* 2. Importador (es) Ubicación (dirección y ciudad ) Seleccione el tipo de tramite y 1. el riesgo del producto MODALIDAD Codigo de la tarifa #N/A 2. Almacenador – Acondicionador Ubicación (dirección y ciudad ) * RENOVACIÓN DE REGISTRO SANITARIO O PERMISO DE COMERCIALIZACION - RIESGO IIA * Conforme a la definición de “Equipo Biomédico de Tecnología Controlada” EBC, literal e), contenida en el Articulo 2 del Decreto 4725 de 2005, Ejemplo: Resonancia Magnética, riesgo IIA, se 1.como un Permiso de Comercialización siglas (EBC) concede 2. NÚMERO DE NÚMERO 2. INFORMACION DEL PRODUCTO VIGENCIA EXPEDIENTE DE REGISTRO CÓDIGO INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO NOMBRE DEL PRODUCTO: SISTEMAS DE EQUIPOS BIOMÉDICOS I IIA IIB III 1. INFORMACION DE LOS ROLES DEL REGISTRO SANITARIO VIDA ÚTIL: Fabricante Ubicación (dirección y ciudad ) NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: 1. Para el diligenciamiento Importador 2. INDICACIONES Y USOS: de este (es) ítem, usted deberá señalar el o los sistemas que sean específicos del equipo, Ubicación (dirección y ciudad ) de2. acuerdo a su indicación de uso y principio de funcionamiento. En esta sección podrá marcar más de un 1. sistema. PRESENTACIÓN 1. COMERCIAL: Almacenador – Acondicionador Ubicación (dirección y ciudad ) 2. SISTEMAS: ELÉCTRICOS ELECTRÓNICOS ELECTROMECÁNICOS HIDRAÚLICOS 2. MECÁNICO INFORMACION DEL PRODUCTO NEUMÁTICO TIPO DE EQUIPO BIOMÉDICO: CÓDIGO INTERNACIONAL CLASIFICACIÓN DEL DISPOSITIVO I IIA IIB III VIDA ÚTIL: DIAGNÓSTICO TRATAMIENTO SOPORTE DE VIDA SOFTWARE REHABILITACIÓN APOYO NOMBRE DEL PRODUCTO: PARTES DEL EQUIPO: NOMBRE GENÉRICO DEL PRODUCTO: MARCA DEL PRODUCTO: TIPOS DE EQUIPOS BIOMÉDICOS Modelos y/o Referencias que se encuentren listados en el certificado de venta libre MODELOS Y/O Y USOS: INDICACIONES REFERENCIAS*, SEGÚN APLIQUE (Ampara Accesorios y Repuestos Exclusivos del Equipo) Familia de la Referencia (Si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) Para el diligenciamiento de este ítem, usted deberá señalar el tipo de equipo biomédico que sea específico, PRESENTACIÓN COMERCIAL: OBSERVACIONES: (Si las hay, describa en este campo precauciones especiales o información relevante del producto que se pretende registrar) de acuerdo SISTEMAS: ELÉCTRICOS a su indicación de ELECTRÓNICOS uso y principio ELECTROMECÁNICOS de funcionamiento HIDRAÚLICOS MECÁNICO . NEUMÁTICO TIPO DE EQUIPO BIOMÉDICO: DIAGNÓSTICO TRATAMIENTO SOPORTE DE VIDA SOFTWARE REHABILITACIÓN APOYO PARTES DEL EQUIPO: Modelos y/o Referencias que se encuentren listados en el certificado de venta libre MODELOS Y/O REFERENCIAS*, SEGÚN APLIQUE (Ampara Accesorios y Repuestos Exclusivos del Equipo) DOCUMENTOS ANEXOS A LA SOLICITUD DE REGISTRO SANITARIO AUTOMÁTICO, PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN DE EQUIPOS BIOMÉDICOS DE TECNOLOGÍA CONTROLADA Y NO CONTROLADA 52 Familia de la Referencia (Si aplica) Código, Modelo o Referencia (si aplica) Descripción (si aplica) No. Art/ literal DOCUMENTOS DESCRIPCIÓN DEL REQUISITO SI NO FOLIO FORMULARIO DEBIDAMENTE OBSERVACIONES: (Si las hay,DILIGENCIADO describa en este ENcampo precauciones especiales o información relevante del producto que se pretende registrar) Art.18/ Debe estar avalado por el director técnico y firmado por el representante legal o apoderado. Si el formulario contiene anexos 1 MEDIO FÍSICO Y EN literal a deberan incluirse de la misma forma. MEDIO MAGNÉTICO
DOCUMENTOS ANEXOS Y OTROS ELEMENTOS DEL TRÁMITE Recuerde que adicional al diligenciamiento del formulario, usted deberá aportar los requisitos técnicos y legales establecidos en el Decreto 4725 de 2005 y tener en cuenta la sección del formulario denominada otros elementos del trámite. FIRMAS DEL DOCUMENTO Al final de cada formulario se deberá diligenciar el nombre y firma del director técnico y representante legal y/o apoderado, que se encuentran reportados en: • Director Técnico: Certificado de Capacidad de Almacenamiento y/o Acondicionamiento, CCAA, (importadores) o Concepto Técnico de las Condiciones Sanitarias (fabricantes), expedido por el Invima. Información que se verificará al interior de la Dirección, en las base de datos correspondiente. • Representante Legal y/o Apoderado: Certificado de Existencia y Representación Legal, expedido por la Cámara de Comercio (representante legal) y poder otorgado por el titular del registro sanitario (apoderado). IMPORTANTE: El representante legal y/o apoderado debe coincidir con el reportado en el formulario 1 (pestaña INFORMACIÓN BÁSICA del Excel). 53
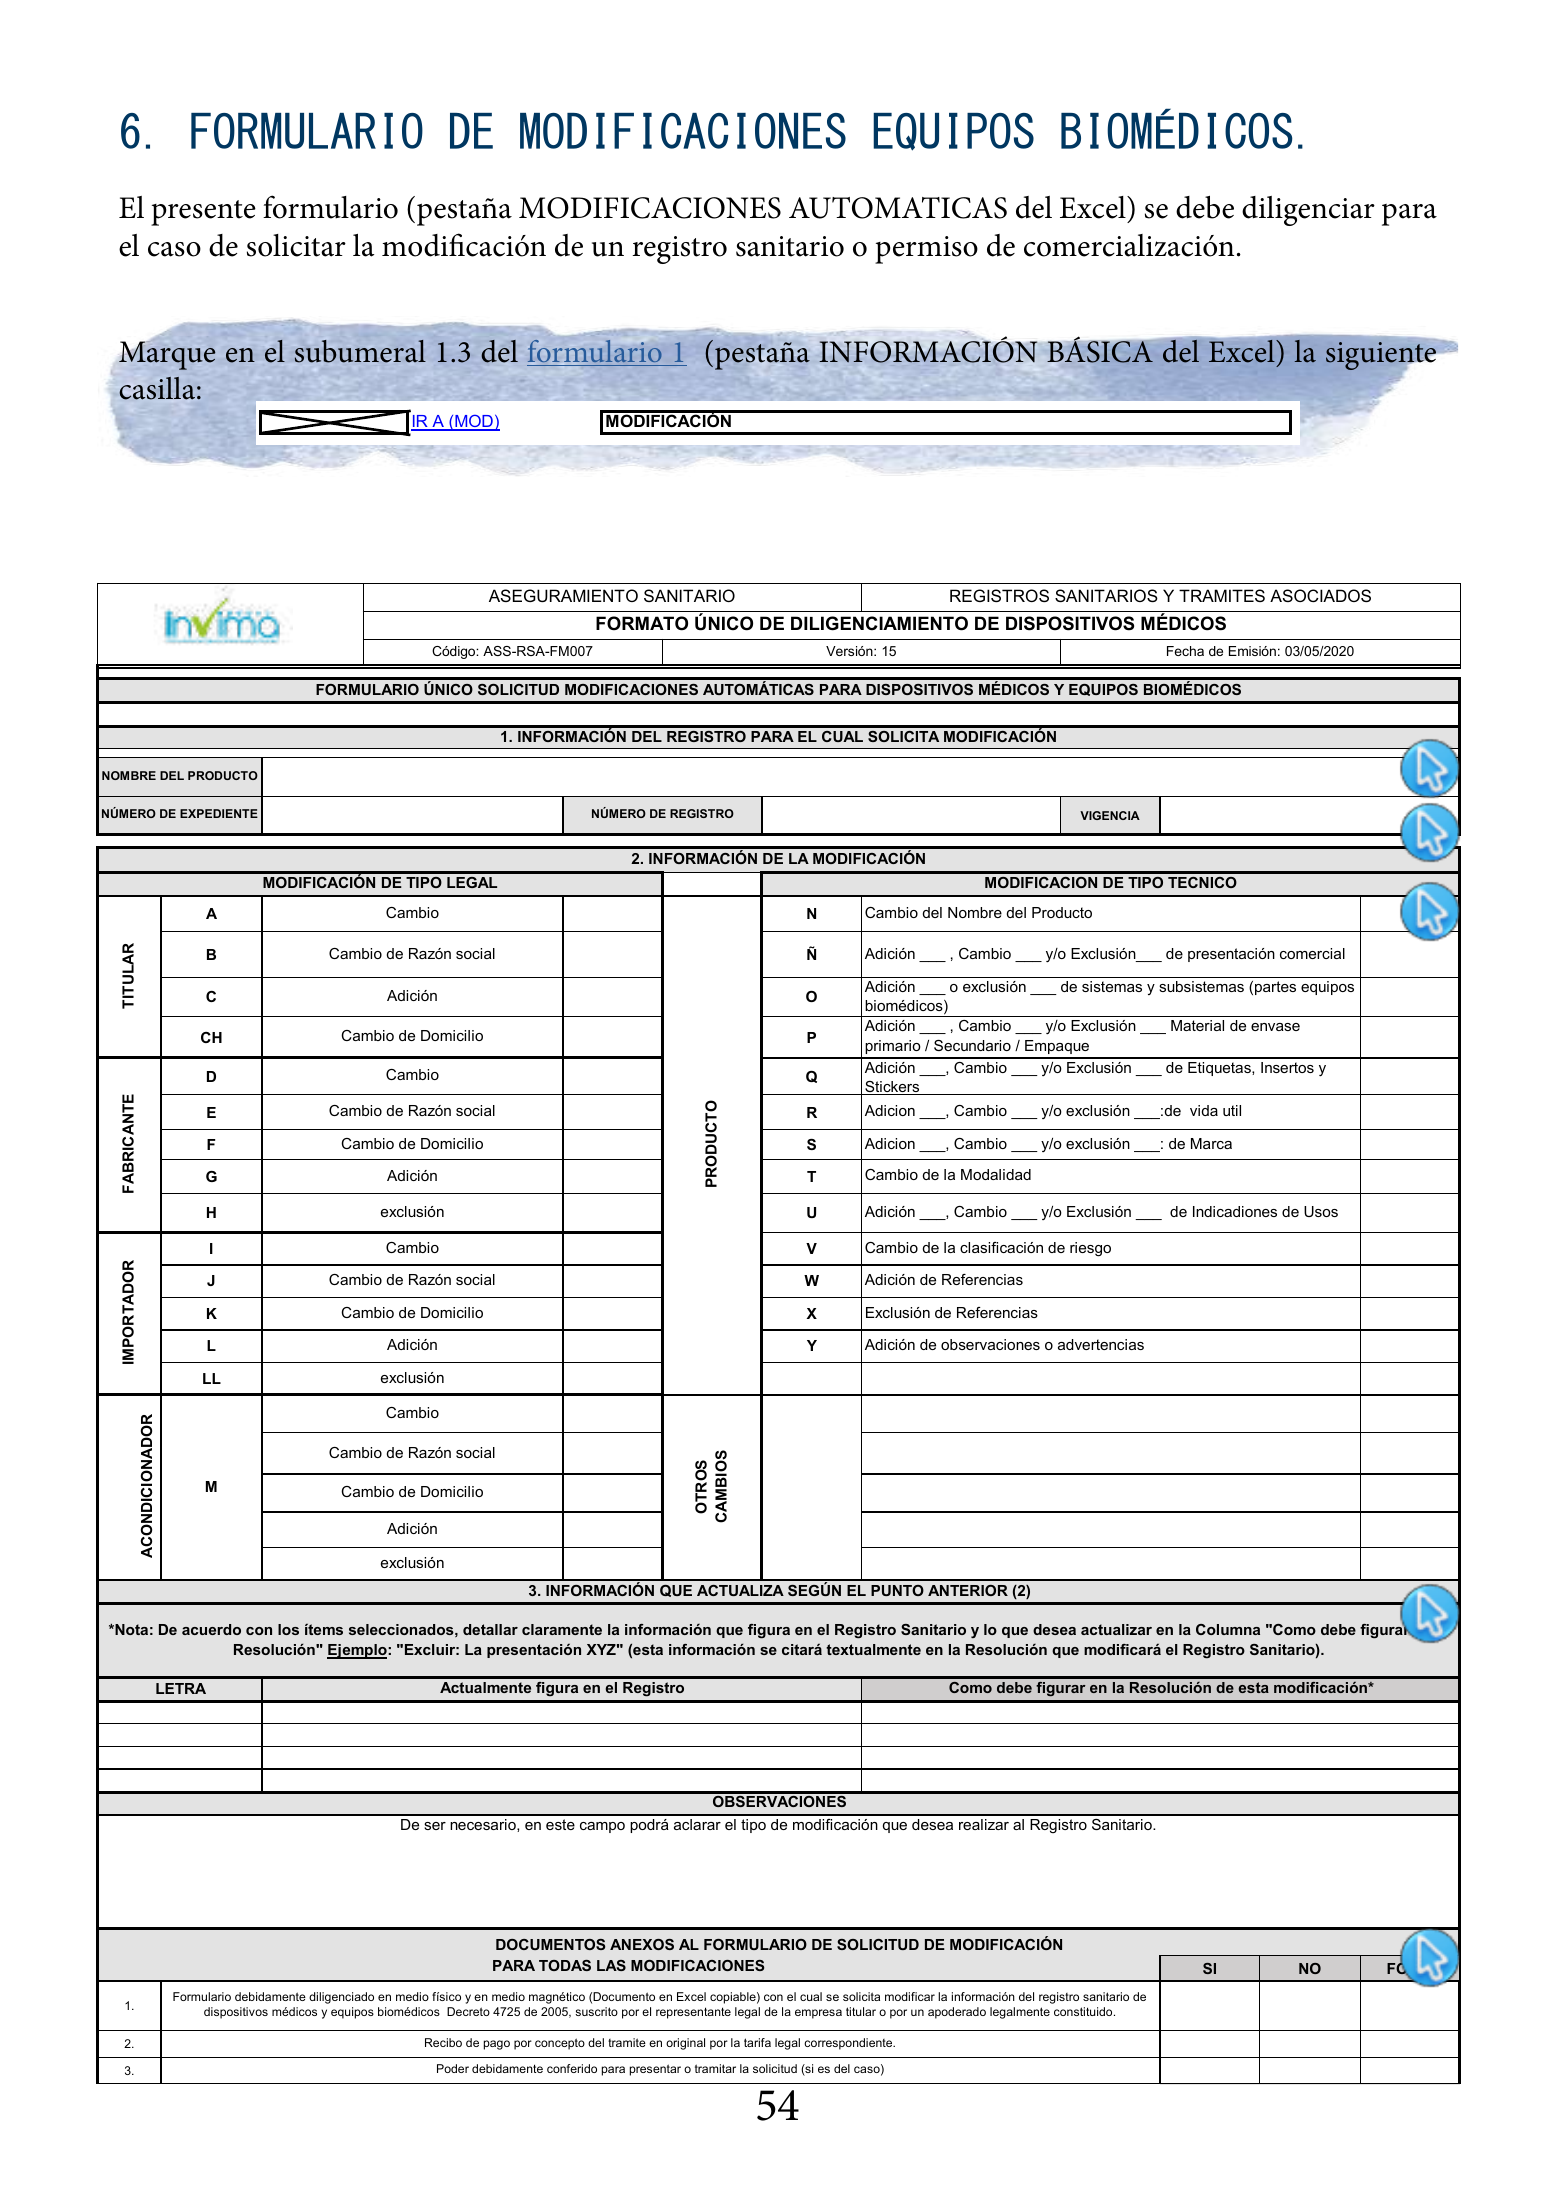
Teléfono: Ciudad: No. consignación (referencia): Código de la tasa: Valor ($): 6. FORMULARIO DE MODIFICACIONES EQUIPOS BIOMÉDICOS. En caso de existir cesión por los derechos de uso de una tasa que no figure a nombre del titular declarado, deberá adjuntar el documento soporte que lo sustente: AUTORIZACIÓN DE USO DE LA TASA DE UN TERCERO AL TITULAR SI NO FOLIO El presente 1.3 TIPO DEformulario TRÁMITE QUE DESEA (pestaña REALIZAR MODIFICACIONES (Marque con una X en la celda AUTOMATICAS deldeExcel) de color correspondiente al tipo serequiere trámite que debey diligenciar luego para el caso de solicitar la modificación de un registro sanitario o permiso de comercialización. Seleccione la opción "IR A..." para ser di reccionado al formulario del trámite a solicitar.) IR A (DM) EXPEDICIÓN DE REGISTRO SANITARIO AUTOMÁTICO, REGISTRO SANITARIO O RENOVACIÓN PARA DISPOSITIVOS MÉDICOS Marque en el subumeralIR A1.3 (EB)del formulario 1 DE (pestaña EXPEDICIÓN INFORMACIÓN REGISTRO SANITARIO BÁSICA AUTOMATICO , del Excel) la siguiente PERMISO DE COMERCIALIZACIÓN O RENOVACIÓN PARA EQUIPOS BIOMÉDICOS casilla: IR A (MOD) MODIFICACIÓN IR A (AUT) AUTORIZACIÓN CON O SIN REGISTRO SANITARIO CERTIFICACIÓN CON REGISTRO SANITARIO Y CERTIFICACION ASOCIADA A IR A (CERT. CON RS) ALERTAS, INFORMES DE SEGURIDAD Y RECALL ASEGURAMIENTO IR A (CERT. SIN RS) SANITARIO SIN REGISTRO SANITARIO CERTIFICACIÓN REGISTROS SANITARIOS Y TRAMITES ASOCIADOS FORMATO ÚNICO DE DILIGENCIAMIENTO DE DISPOSITIVOS MÉDICOS IR A (DESG) Código: ASS-RSA-FM007 DESGLOSE Versión: 15 Fecha de Emisión: 03/05/2020 IR A FORMULARIO (CPFE) ÚNICO CANCELACIÓN SOLICITUD MODIFICACIONES (PÉRDIDA DE AUTOMÁTICAS FUERZA PARA EJECUTORIA) DISPOSITIVOS MÉDICOS Y EQUIPOS BIOMÉDICOS 1. INFORMACIÓN DEL REGISTRO PARA EL CUAL SOLICITA MODIFICACIÓN Señor(a) Usuario(a): NOMBRETENGA DEL PRODUCTO EN CUENTA QUE.... Al seleccionar el tipo de trámite, Usted será direccionado al formulario que debe diligenciar para ese tipo de trámite. NÚMERO DE EXPEDIENTE NÚMERO DE REGISTRO VIGENCIA Todos los formularios deben ser diligenciados con letra clara y legible a tinta de color negro o en máquina de escribir o a computador. No se aceptarán enmendaduras ni tachones. 2. INFORMACIÓN DE LA MODIFICACIÓN Toda solicitud presentada DE MODIFICACIÓN en TIPO este LEGAL formulario deberá ser firmada por el representante legal o el apoderado queDEsea MODIFICACION declarado TIPO TECNICO en el subnumeral 1.1 de este formulario inicial. A Cambio N Cambio del Nombre del Producto Todos los formularios anexos (dependiendo del tipo de trámite seleccionado) presentarán un listado adjunto de documentación indicando si es oBno adjunto el Cambio documento soporte de Razón y en qué folio se evidencia. social Adición ___ , Cambio ___ y/o Exclusión___ de presentación comercial TITULAR Ñ Toda C documentación a radicar debe estar foliado (numerado). Adición ___ o exclusión ___ de sistemas y subsistemas (partes equipos Adición O biomédicos) Adición ___ , Cambio ___ y/o Exclusión ___ Material de envase CH Cambio de Domicilio P Al suscribir el presente formulario, se declara que la información presentada en ésta solicitud es veraz primario / y / Empaque comprobable en cualquier momento, que se conoce y que Secundario acata la Adición ___, Cambio ___ y/o Exclusión ___ de Etiquetas, Insertos y D normatividad sanitaria vigente acorde con las disposiciones dictadas por Cambio Q el Ministerio de Salud y Protección Social y demás normas que se relacionen con el tema de Dispositivos médicos y Equipos Biomédicos. Stickers FABRICANTE Cambio de Razón social Adicion ___, Cambio ___ y/o exclusión ___:de vida util PRODUCTO E R F Cambio de Domicilio S Adicion ___, Cambio ___ y/o exclusión ___: de Marca G Adición T Cambio de la Modalidad H exclusión U Adición ___, Cambio ___ y/o Exclusión ___ de Indicadiones de Usos I Cambio V Cambio de la clasificación de riesgo IMPORTADOR J Cambio de Razón social W Adición de Referencias K Cambio de Domicilio X Exclusión de Referencias L Adición Y Adición de observaciones o advertencias LL exclusión Cambio ACONDICIONADOR Cambio de Razón social OTROS M Cambio de Domicilio CAMBIOS Adición exclusión 3. INFORMACIÓN QUE ACTUALIZA SEGÚN EL PUNTO ANTERIOR (2) *Nota: De acuerdo con los ítems seleccionados, detallar claramente la información que figura en el Registro Sanitario y lo que desea actualizar en la Columna "Como debe figurar en la Resolución" Ejemplo: "Excluir: La presentación XYZ" (esta información se citará textualmente en la Resolución que modificará el Registro Sanitario). LETRA Actualmente figura en el Registro Como debe figurar en la Resolución de esta modificación* OBSERVACIONES De ser necesario, en este campo podrá aclarar el tipo de modificación que desea realizar al Registro Sanitario. DOCUMENTOS ANEXOS AL FORMULARIO DE SOLICITUD DE MODIFICACIÓN PARA TODAS LAS MODIFICACIONES SI NO FOLIO Formulario debidamente diligenciado en medio físico y en medio magnético (Documento en Excel copiable) con el cual se solicita modificar la información del registro sanitario de 1. dispositivos médicos y equipos biomédicos Decreto 4725 de 2005, suscrito por el representante legal de la empresa titular o por un apoderado legalmente constituido. 2. Recibo de pago por concepto del tramite en original por la tarifa legal correspondiente. 3. Poder debidamente conferido para presentar o tramitar la solicitud (si es del caso) DOCUMENTOS CAMBIO DE TITULAR 54 CARACTERÍSTICAS DEL DOCUMENTO (A) SI NO FOLIO
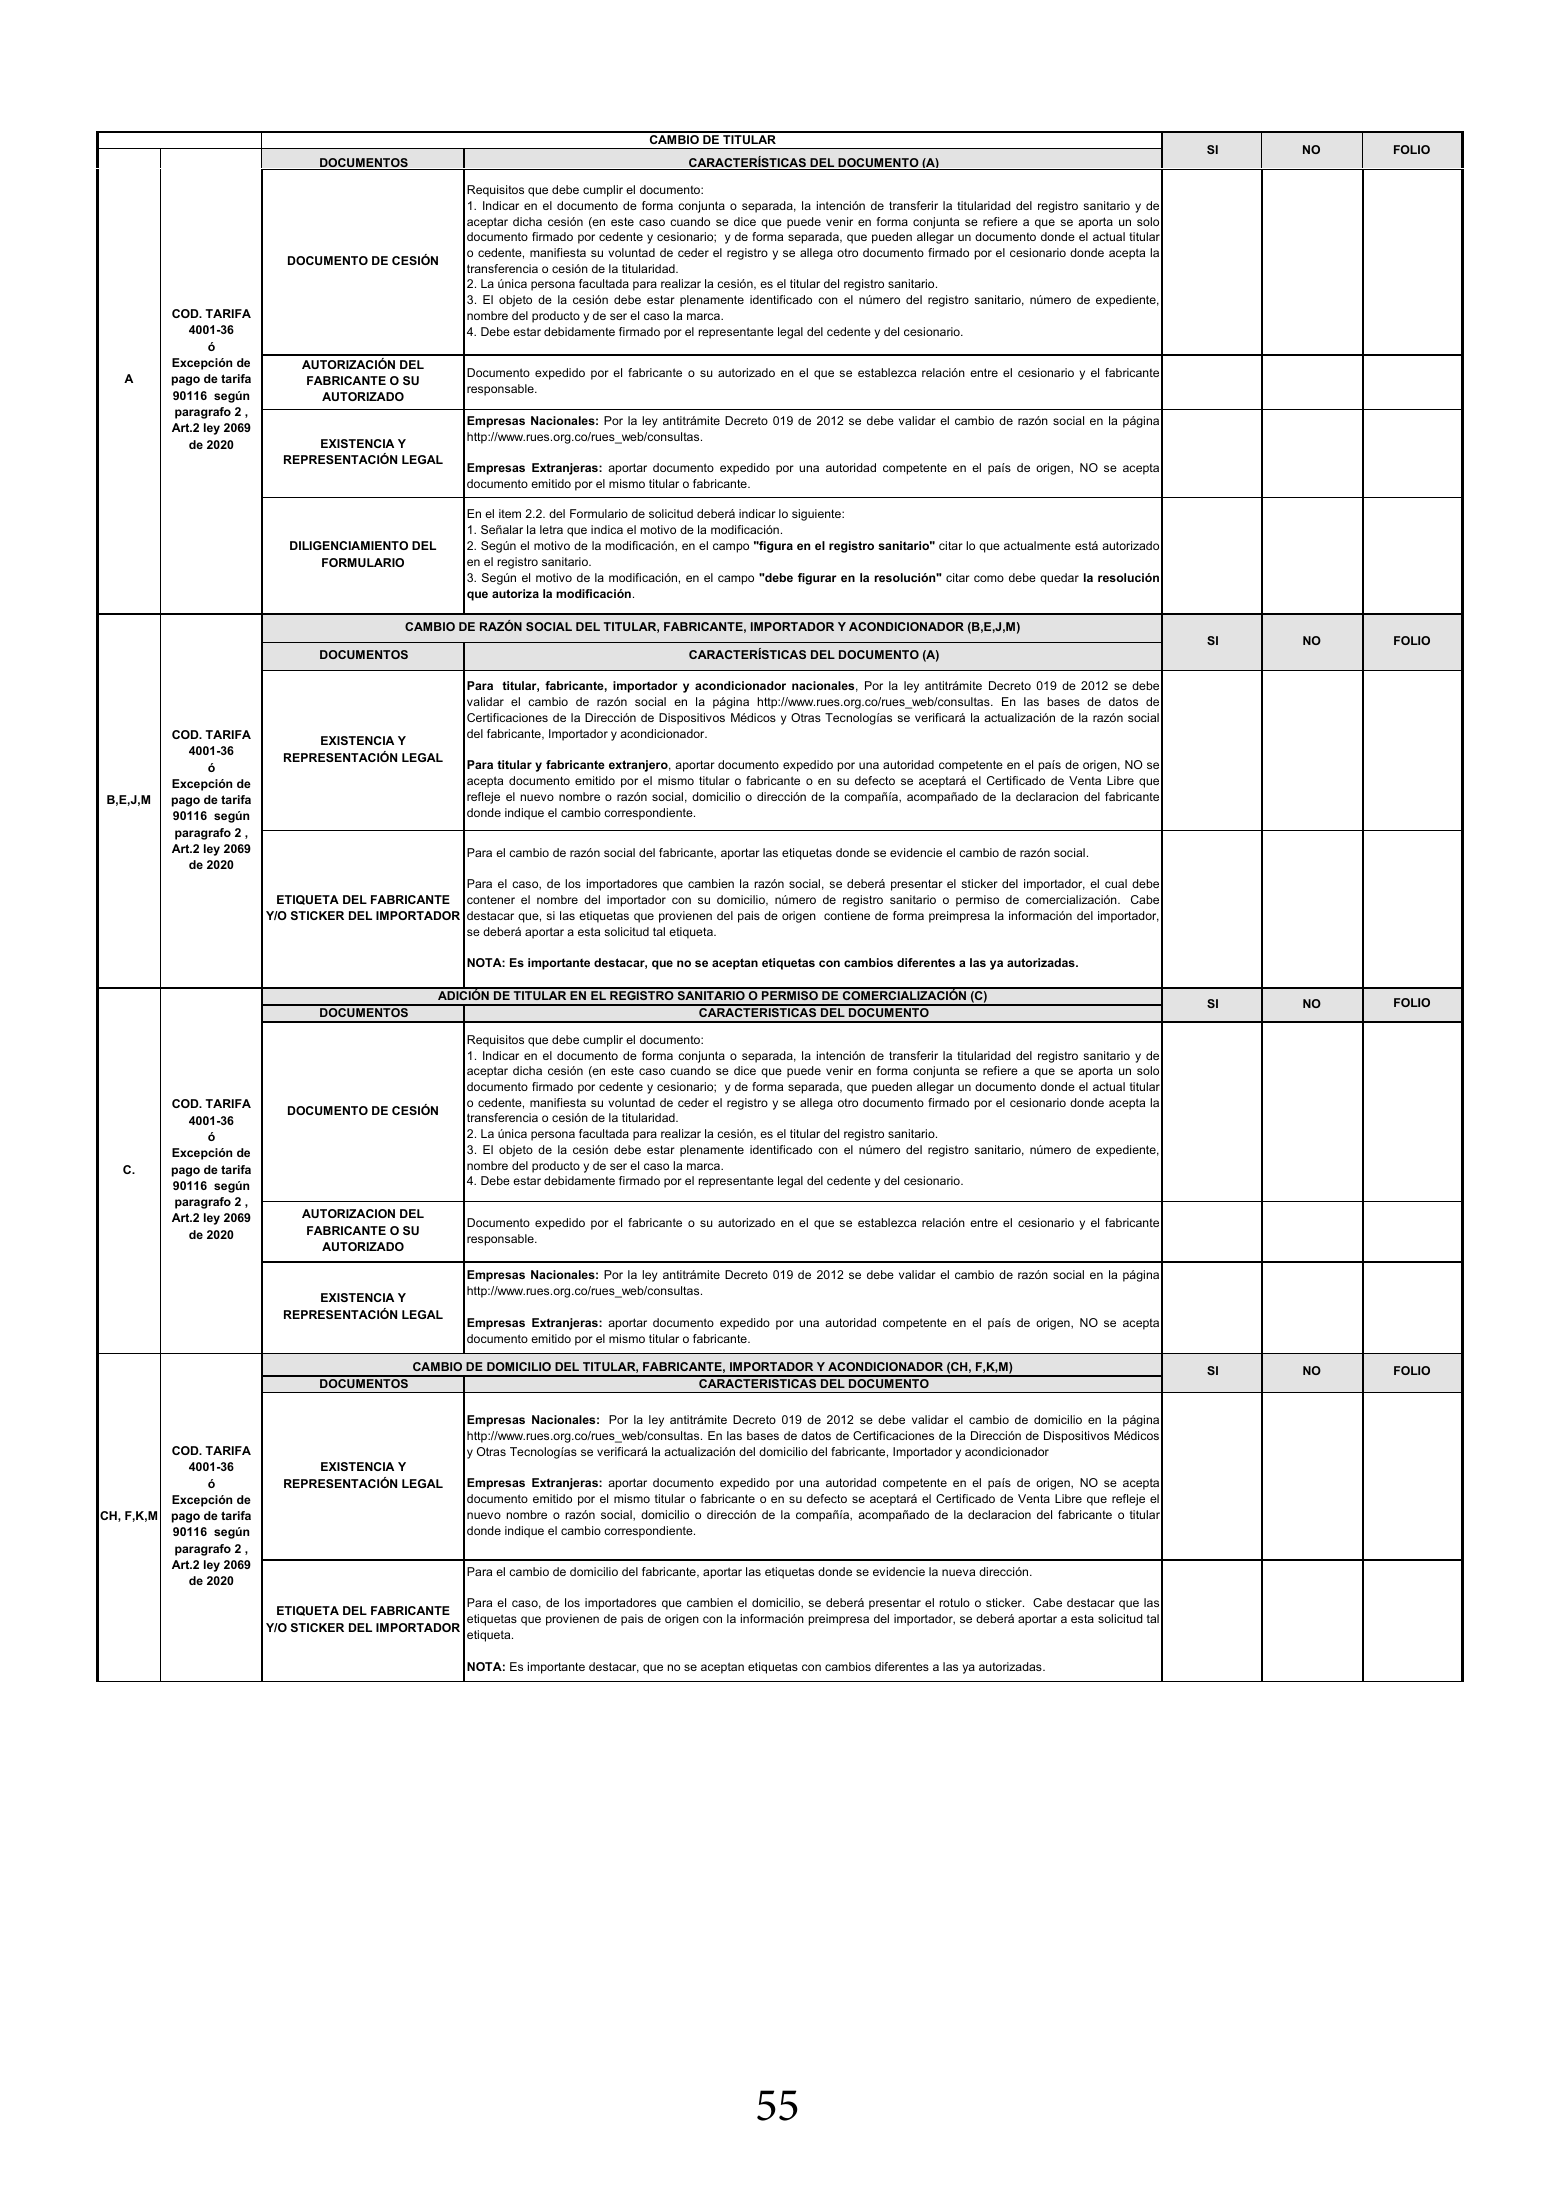
PARA TODAS LAS MODIFICACIONES SI NO FOLIO Formulario debidamente diligenciado en medio físico y en medio magnético (Documento en Excel copiable) con el cual se solicita modificar la información del registro sanitario de 1. dispositivos médicos y equipos biomédicos Decreto 4725 de 2005, suscrito por el representante legal de la empresa titular o por un apoderado legalmente constituido. 2. Recibo de pago por concepto del tramite en original por la tarifa legal correspondiente. 3. Poder debidamente conferido para presentar o tramitar la solicitud (si es del caso) CAMBIO DE TITULAR SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO (A) Requisitos que debe cumplir el documento: 1. Indicar en el documento de forma conjunta o separada, la intención de transferir la titularidad del registro sanitario y de aceptar dicha cesión (en este caso cuando se dice que puede venir en forma conjunta se refiere a que se aporta un solo documento firmado por cedente y cesionario; y de forma separada, que pueden allegar un documento donde el actual titular o cedente, manifiesta su voluntad de ceder el registro y se allega otro documento firmado por el cesionario donde acepta la DOCUMENTO DE CESIÓN transferencia o cesión de la titularidad. 2. La única persona facultada para realizar la cesión, es el titular del registro sanitario. 3. El objeto de la cesión debe estar plenamente identificado con el número del registro sanitario, número de expediente, COD. TARIFA nombre del producto y de ser el caso la marca. 4001-36 4. Debe estar debidamente firmado por el representante legal del cedente y del cesionario. ó Excepción de AUTORIZACIÓN DEL Documento expedido por el fabricante o su autorizado en el que se establezca relación entre el cesionario y el fabricante A pago de tarifa FABRICANTE O SU responsable. 90116 según AUTORIZADO paragrafo 2 , Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar el cambio de razón social en la página Art.2 ley 2069 http://www.rues.org.co/rues_web/consultas. de 2020 EXISTENCIA Y REPRESENTACIÓN LEGAL Empresas Extranjeras: aportar documento expedido por una autoridad competente en el país de origen, NO se acepta documento emitido por el mismo titular o fabricante. En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: 1. Señalar la letra que indica el motivo de la modificación. DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado FORMULARIO en el registro sanitario. 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. CAMBIO DE RAZÓN SOCIAL DEL TITULAR, FABRICANTE, IMPORTADOR Y ACONDICIONADOR (B,E,J,M) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO (A) Para titular, fabricante, importador y acondicionador nacionales, Por la ley antitrámite Decreto 019 de 2012 se debe validar el cambio de razón social en la página http://www.rues.org.co/rues_web/consultas. En las bases de datos de Certificaciones de la Dirección de Dispositivos Médicos y Otras Tecnologías se verificará la actualización de la razón social COD. TARIFA del fabricante, Importador y acondicionador. EXISTENCIA Y 4001-36 REPRESENTACIÓN LEGAL ó Para titular y fabricante extranjero, aportar documento expedido por una autoridad competente en el país de origen, NO se Excepción de acepta documento emitido por el mismo titular o fabricante o en su defecto se aceptará el Certificado de Venta Libre que B,E,J,M pago de tarifa refleje el nuevo nombre o razón social, domicilio o dirección de la compañía, acompañado de la declaracion del fabricante 90116 según donde indique el cambio correspondiente. paragrafo 2 , Art.2 ley 2069 Para el cambio de razón social del fabricante, aportar las etiquetas donde se evidencie el cambio de razón social. de 2020 Para el caso, de los importadores que cambien la razón social, se deberá presentar el sticker del importador, el cual debe ETIQUETA DEL FABRICANTE contener el nombre del importador con su domicilio, número de registro sanitario o permiso de comercialización. Cabe Y/O STICKER DEL IMPORTADOR destacar que, si las etiquetas que provienen del pais de origen contiene de forma preimpresa la información del importador, se deberá aportar a esta solicitud tal etiqueta. NOTA: Es importante destacar, que no se aceptan etiquetas con cambios diferentes a las ya autorizadas. ADICIÓN DE TITULAR EN EL REGISTRO SANITARIO O PERMISO DE COMERCIALIZACIÓN (C) SI NO FOLIO DOCUMENTOS CARACTERISTICAS DEL DOCUMENTO Requisitos que debe cumplir el documento: 1. Indicar en el documento de forma conjunta o separada, la intención de transferir la titularidad del registro sanitario y de aceptar dicha cesión (en este caso cuando se dice que puede venir en forma conjunta se refiere a que se aporta un solo documento firmado por cedente y cesionario; y de forma separada, que pueden allegar un documento donde el actual titular COD. TARIFA o cedente, manifiesta su voluntad de ceder el registro y se allega otro documento firmado por el cesionario donde acepta la DOCUMENTO DE CESIÓN 4001-36 transferencia o cesión de la titularidad. ó 2. La única persona facultada para realizar la cesión, es el titular del registro sanitario. Excepción de 3. El objeto de la cesión debe estar plenamente identificado con el número del registro sanitario, número de expediente, C. pago de tarifa nombre del producto y de ser el caso la marca. 90116 según 4. Debe estar debidamente firmado por el representante legal del cedente y del cesionario. paragrafo 2 , Art.2 ley 2069 AUTORIZACION DEL Documento expedido por el fabricante o su autorizado en el que se establezca relación entre el cesionario y el fabricante de 2020 FABRICANTE O SU responsable. AUTORIZADO Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar el cambio de razón social en la página http://www.rues.org.co/rues_web/consultas. EXISTENCIA Y REPRESENTACIÓN LEGAL Empresas Extranjeras: aportar documento expedido por una autoridad competente en el país de origen, NO se acepta documento emitido por el mismo titular o fabricante. CAMBIO DE DOMICILIO DEL TITULAR, FABRICANTE, IMPORTADOR Y ACONDICIONADOR (CH, F,K,M) SI NO FOLIO DOCUMENTOS CARACTERISTICAS DEL DOCUMENTO Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar el cambio de domicilio en la página http://www.rues.org.co/rues_web/consultas. En las bases de datos de Certificaciones de la Dirección de Dispositivos Médicos COD. TARIFA y Otras Tecnologías se verificará la actualización del domicilio del fabricante, Importador y acondicionador 4001-36 EXISTENCIA Y ó REPRESENTACIÓN LEGAL Empresas Extranjeras: aportar documento expedido por una autoridad competente en el país de origen, NO se acepta Excepción de documento emitido por el mismo titular o fabricante o en su defecto se aceptará el Certificado de Venta Libre que refleje el CH, F,K,M pago de tarifa nuevo nombre o razón social, domicilio o dirección de la compañía, acompañado de la declaracion del fabricante o titular 90116 según donde indique el cambio correspondiente. paragrafo 2 , Art.2 ley 2069 Para el cambio de domicilio del fabricante, aportar las etiquetas donde se evidencie la nueva dirección. de 2020 Para el caso, de los importadores que cambien el domicilio, se deberá presentar el rotulo o sticker. Cabe destacar que las ETIQUETA DEL FABRICANTE etiquetas que provienen de pais de origen con la información preimpresa del importador, se deberá aportar a esta solicitud tal Y/O STICKER DEL IMPORTADOR etiqueta. NOTA: Es importante destacar, que no se aceptan etiquetas con cambios diferentes a las ya autorizadas. 55
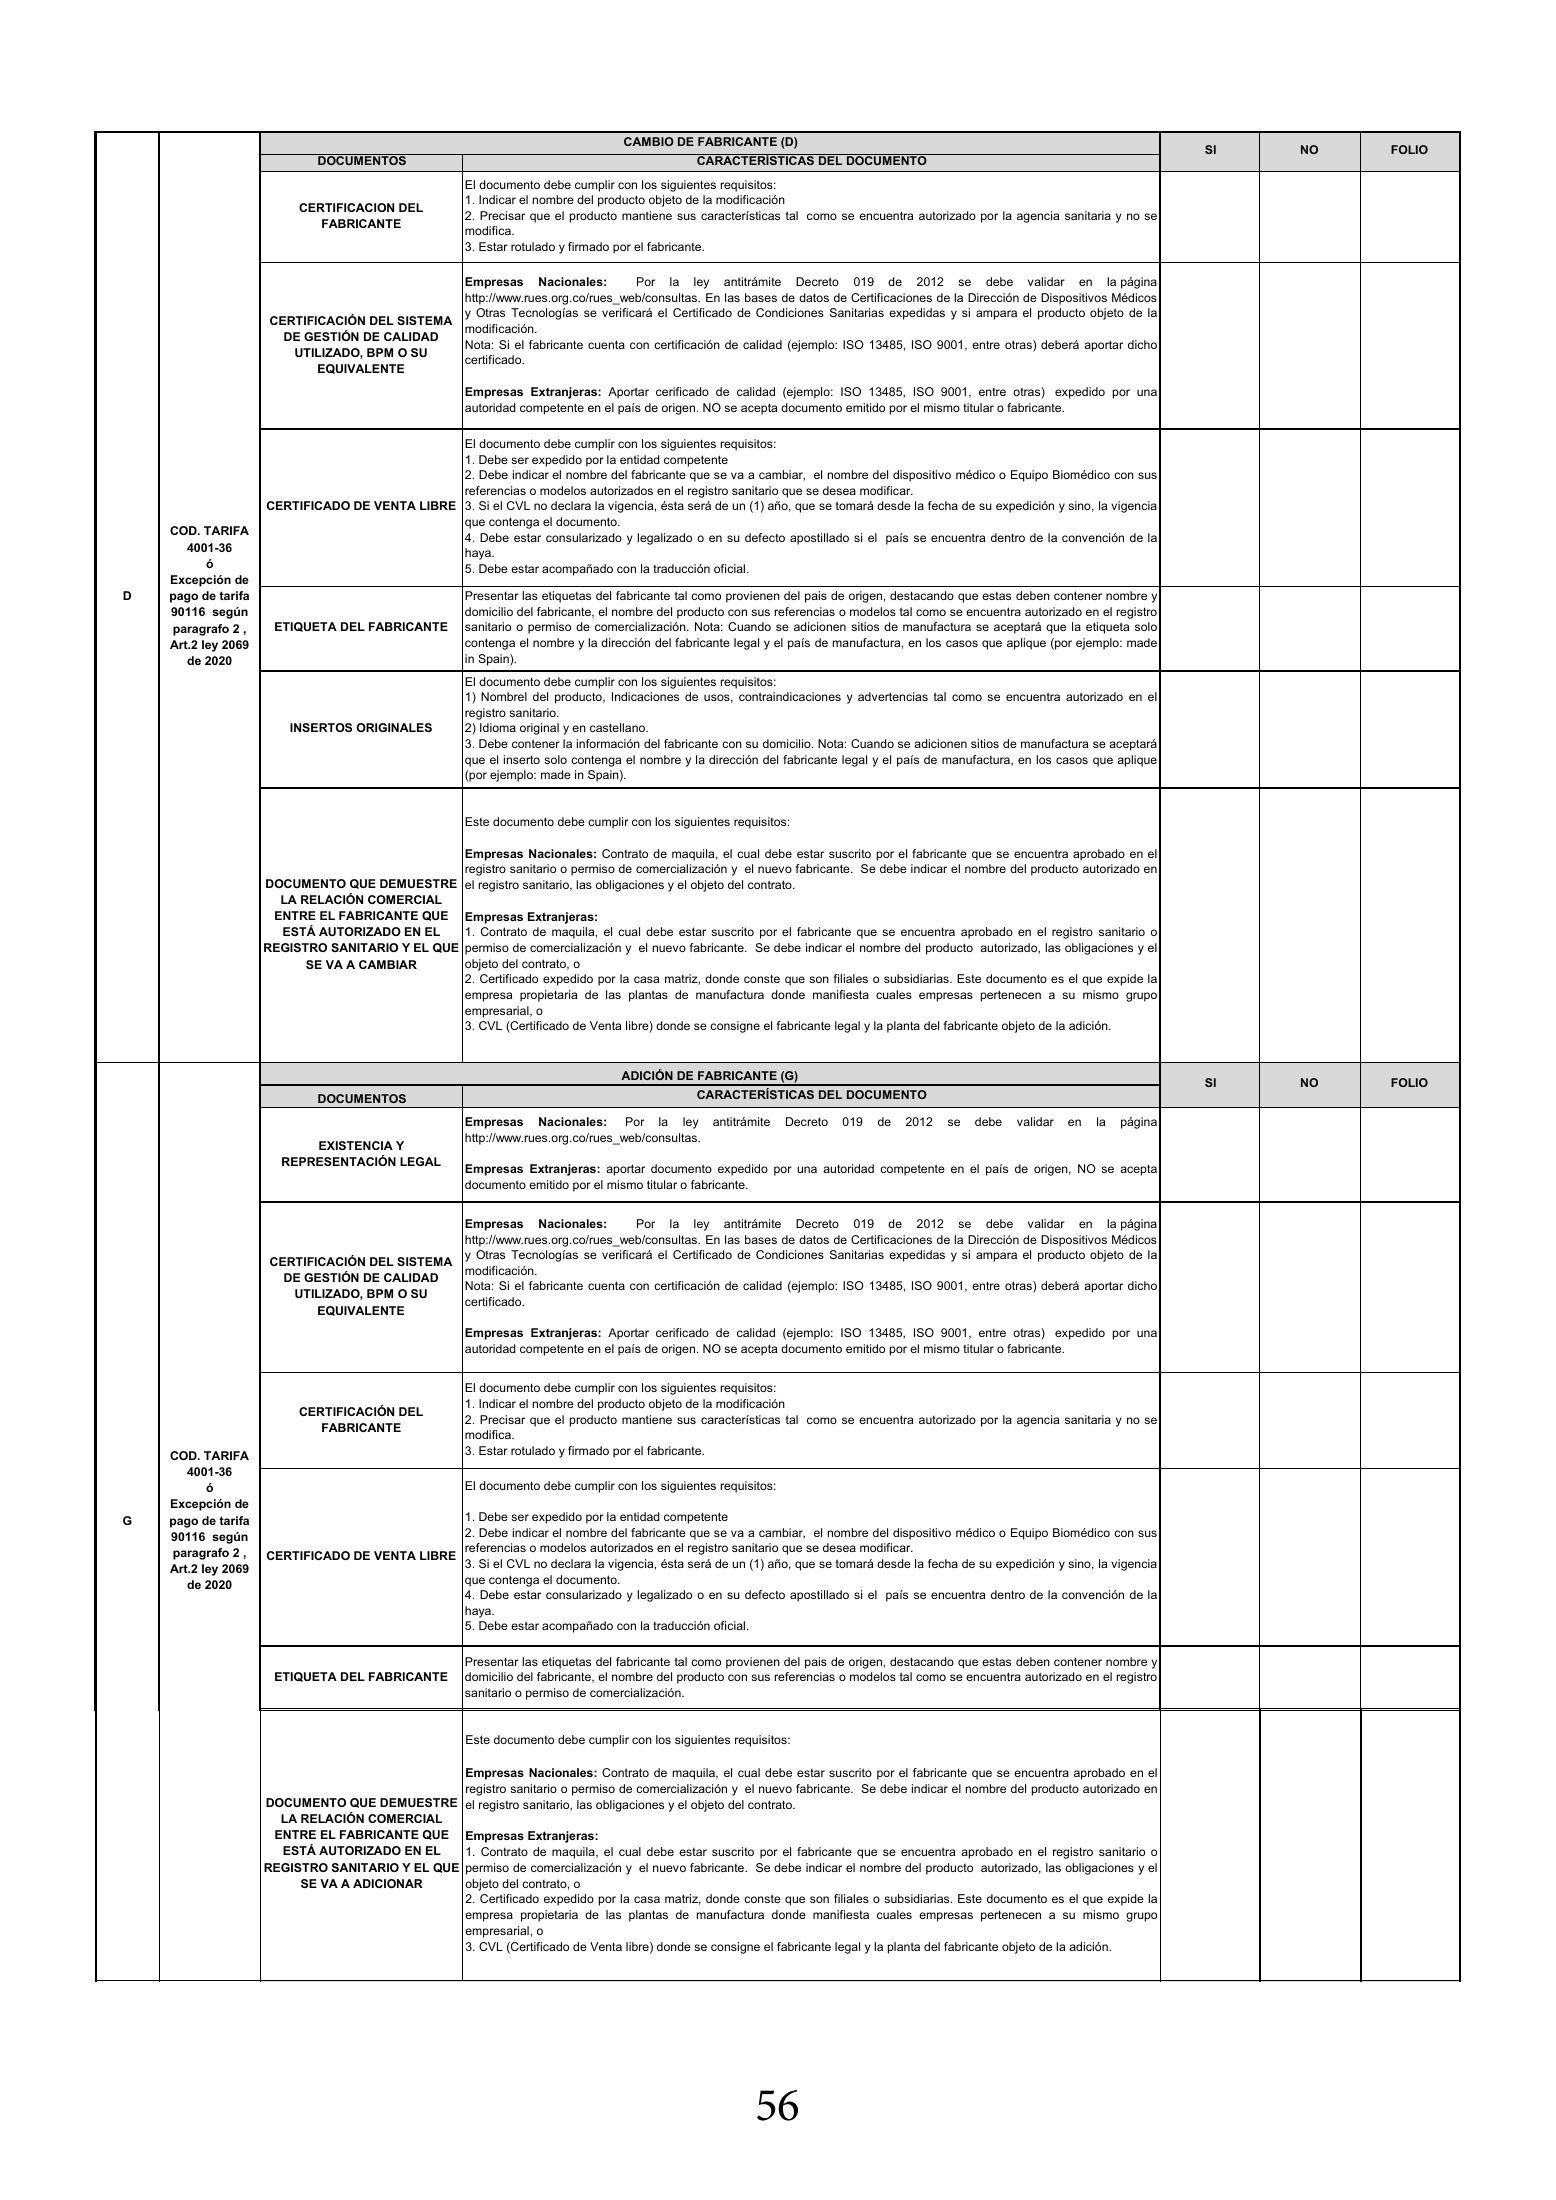
CAMBIO DE FABRICANTE (D) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO El documento debe cumplir con los siguientes requisitos: 1. Indicar el nombre del producto objeto de la modificación CERTIFICACION DEL 2. Precisar que el producto mantiene sus características tal como se encuentra autorizado por la agencia sanitaria y no se FABRICANTE modifica. 3. Estar rotulado y firmado por el fabricante. Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página http://www.rues.org.co/rues_web/consultas. En las bases de datos de Certificaciones de la Dirección de Dispositivos Médicos y Otras Tecnologías se verificará el Certificado de Condiciones Sanitarias expedidas y si ampara el producto objeto de la CERTIFICACIÓN DEL SISTEMA modificación. DE GESTIÓN DE CALIDAD Nota: Si el fabricante cuenta con certificación de calidad (ejemplo: ISO 13485, ISO 9001, entre otras) deberá aportar dicho UTILIZADO, BPM O SU certificado. EQUIVALENTE Empresas Extranjeras: Aportar cerificado de calidad (ejemplo: ISO 13485, ISO 9001, entre otras) expedido por una autoridad competente en el país de origen. NO se acepta documento emitido por el mismo titular o fabricante. El documento debe cumplir con los siguientes requisitos: 1. Debe ser expedido por la entidad competente 2. Debe indicar el nombre del fabricante que se va a cambiar, el nombre del dispositivo médico o Equipo Biomédico con sus referencias o modelos autorizados en el registro sanitario que se desea modificar. CERTIFICADO DE VENTA LIBRE 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. COD. TARIFA 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la 4001-36 haya. ó 5. Debe estar acompañado con la traducción oficial. Excepción de D pago de tarifa Presentar las etiquetas del fabricante tal como provienen del pais de origen, destacando que estas deben contener nombre y 90116 según domicilio del fabricante, el nombre del producto con sus referencias o modelos tal como se encuentra autorizado en el registro paragrafo 2 , ETIQUETA DEL FABRICANTE sanitario o permiso de comercialización. Nota: Cuando se adicionen sitios de manufactura se aceptará que la etiqueta solo Art.2 ley 2069 contenga el nombre y la dirección del fabricante legal y el país de manufactura, en los casos que aplique (por ejemplo: made de 2020 in Spain). El documento debe cumplir con los siguientes requisitos: 1) Nombrel del producto, Indicaciones de usos, contraindicaciones y advertencias tal como se encuentra autorizado en el registro sanitario. INSERTOS ORIGINALES 2) Idioma original y en castellano. 3. Debe contener la información del fabricante con su domicilio. Nota: Cuando se adicionen sitios de manufactura se aceptará que el inserto solo contenga el nombre y la dirección del fabricante legal y el país de manufactura, en los casos que aplique (por ejemplo: made in Spain). Este documento debe cumplir con los siguientes requisitos: Empresas Nacionales: Contrato de maquila, el cual debe estar suscrito por el fabricante que se encuentra aprobado en el registro sanitario o permiso de comercialización y el nuevo fabricante. Se debe indicar el nombre del producto autorizado en DOCUMENTO QUE DEMUESTRE el registro sanitario, las obligaciones y el objeto del contrato. LA RELACIÓN COMERCIAL ENTRE EL FABRICANTE QUE Empresas Extranjeras: ESTÁ AUTORIZADO EN EL 1. Contrato de maquila, el cual debe estar suscrito por el fabricante que se encuentra aprobado en el registro sanitario o REGISTRO SANITARIO Y EL QUE permiso de comercialización y el nuevo fabricante. Se debe indicar el nombre del producto autorizado, las obligaciones y el SE VA A CAMBIAR objeto del contrato, o 2. Certificado expedido por la casa matriz, donde conste que son filiales o subsidiarias. Este documento es el que expide la empresa propietaria de las plantas de manufactura donde manifiesta cuales empresas pertenecen a su mismo grupo empresarial, o 3. CVL (Certificado de Venta libre) donde se consigne el fabricante legal y la planta del fabricante objeto de la adición. ADICIÓN DE FABRICANTE (G) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página http://www.rues.org.co/rues_web/consultas. EXISTENCIA Y REPRESENTACIÓN LEGAL Empresas Extranjeras: aportar documento expedido por una autoridad competente en el país de origen, NO se acepta documento emitido por el mismo titular o fabricante. Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página http://www.rues.org.co/rues_web/consultas. En las bases de datos de Certificaciones de la Dirección de Dispositivos Médicos y Otras Tecnologías se verificará el Certificado de Condiciones Sanitarias expedidas y si ampara el producto objeto de la CERTIFICACIÓN DEL SISTEMA modificación. DE GESTIÓN DE CALIDAD Nota: Si el fabricante cuenta con certificación de calidad (ejemplo: ISO 13485, ISO 9001, entre otras) deberá aportar dicho UTILIZADO, BPM O SU certificado. EQUIVALENTE Empresas Extranjeras: Aportar cerificado de calidad (ejemplo: ISO 13485, ISO 9001, entre otras) expedido por una autoridad competente en el país de origen. NO se acepta documento emitido por el mismo titular o fabricante. El documento debe cumplir con los siguientes requisitos: 1. Indicar el nombre del producto objeto de la modificación CERTIFICACIÓN DEL 2. Precisar que el producto mantiene sus características tal como se encuentra autorizado por la agencia sanitaria y no se FABRICANTE modifica. COD. TARIFA COD. TARIFA 3. Estar rotulado y firmado por el fabricante. 4001-36 4001-36 ó ó El documento debe cumplir con los siguientes requisitos: Excepción de Excepción de G G pago de pago de tarifa tarifa 1. Debe ser expedido por la entidad competente 90116 según 90116 según 2. Debe indicar el nombre del fabricante que se va a cambiar, el nombre del dispositivo médico o Equipo Biomédico con sus paragrafo 2 paragrafo 2 ,, referencias o modelos autorizados en el registro sanitario que se desea modificar. CERTIFICADO DE VENTA LIBRE Art.2 ley Art.2 ley 2069 2069 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia de 2020 de 2020 que contenga el documento. 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la haya. 5. Debe estar acompañado con la traducción oficial. Presentar las etiquetas del fabricante tal como provienen del pais de origen, destacando que estas deben contener nombre y ETIQUETA DEL FABRICANTE domicilio del fabricante, el nombre del producto con sus referencias o modelos tal como se encuentra autorizado en el registro sanitario o permiso de comercialización. Este documento debe cumplir con los siguientes requisitos: Empresas Nacionales: Contrato de maquila, el cual debe estar suscrito por el fabricante que se encuentra aprobado en el registro sanitario o permiso de comercialización y el nuevo fabricante. Se debe indicar el nombre del producto autorizado en DOCUMENTO QUE DEMUESTRE el registro sanitario, las obligaciones y el objeto del contrato. LA RELACIÓN COMERCIAL ENTRE EL FABRICANTE QUE Empresas Extranjeras: ESTÁ AUTORIZADO EN EL 1. Contrato de maquila, el cual debe estar suscrito por el fabricante que se encuentra aprobado en el registro sanitario o REGISTRO SANITARIO Y EL QUE permiso de comercialización y el nuevo fabricante. Se debe indicar el nombre del producto autorizado, las obligaciones y el SE VA A ADICIONAR objeto del contrato, o 2. Certificado expedido por la casa matriz, donde conste que son filiales o subsidiarias. Este documento es el que expide la empresa propietaria de las plantas de manufactura donde manifiesta cuales empresas pertenecen a su mismo grupo empresarial, o 3. CVL (Certificado de Venta libre) donde se consigne el fabricante legal y la planta del fabricante objeto de la adición. COD. TARIFA EXCLUSION DE FABRICANTE, IMPORTADOR Y/O ACONDICIONADOR ( H, LL, M ) 4001-36 SI NO FOLIO ó DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Excepción de En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: H,LL, M pago de tarifa 1. Señalar la letra que indica el motivo de la modificación. 90116 según 56 DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado paragrafo 2 , FORMULARIO en el registro sanitario. Art.2 ley 2069 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución de 2020 que autoriza la modificación. ADICIÓN O CAMBIO DE IMPORTADOR Y/O ACONDICIONADOR ( I, L,M ) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO
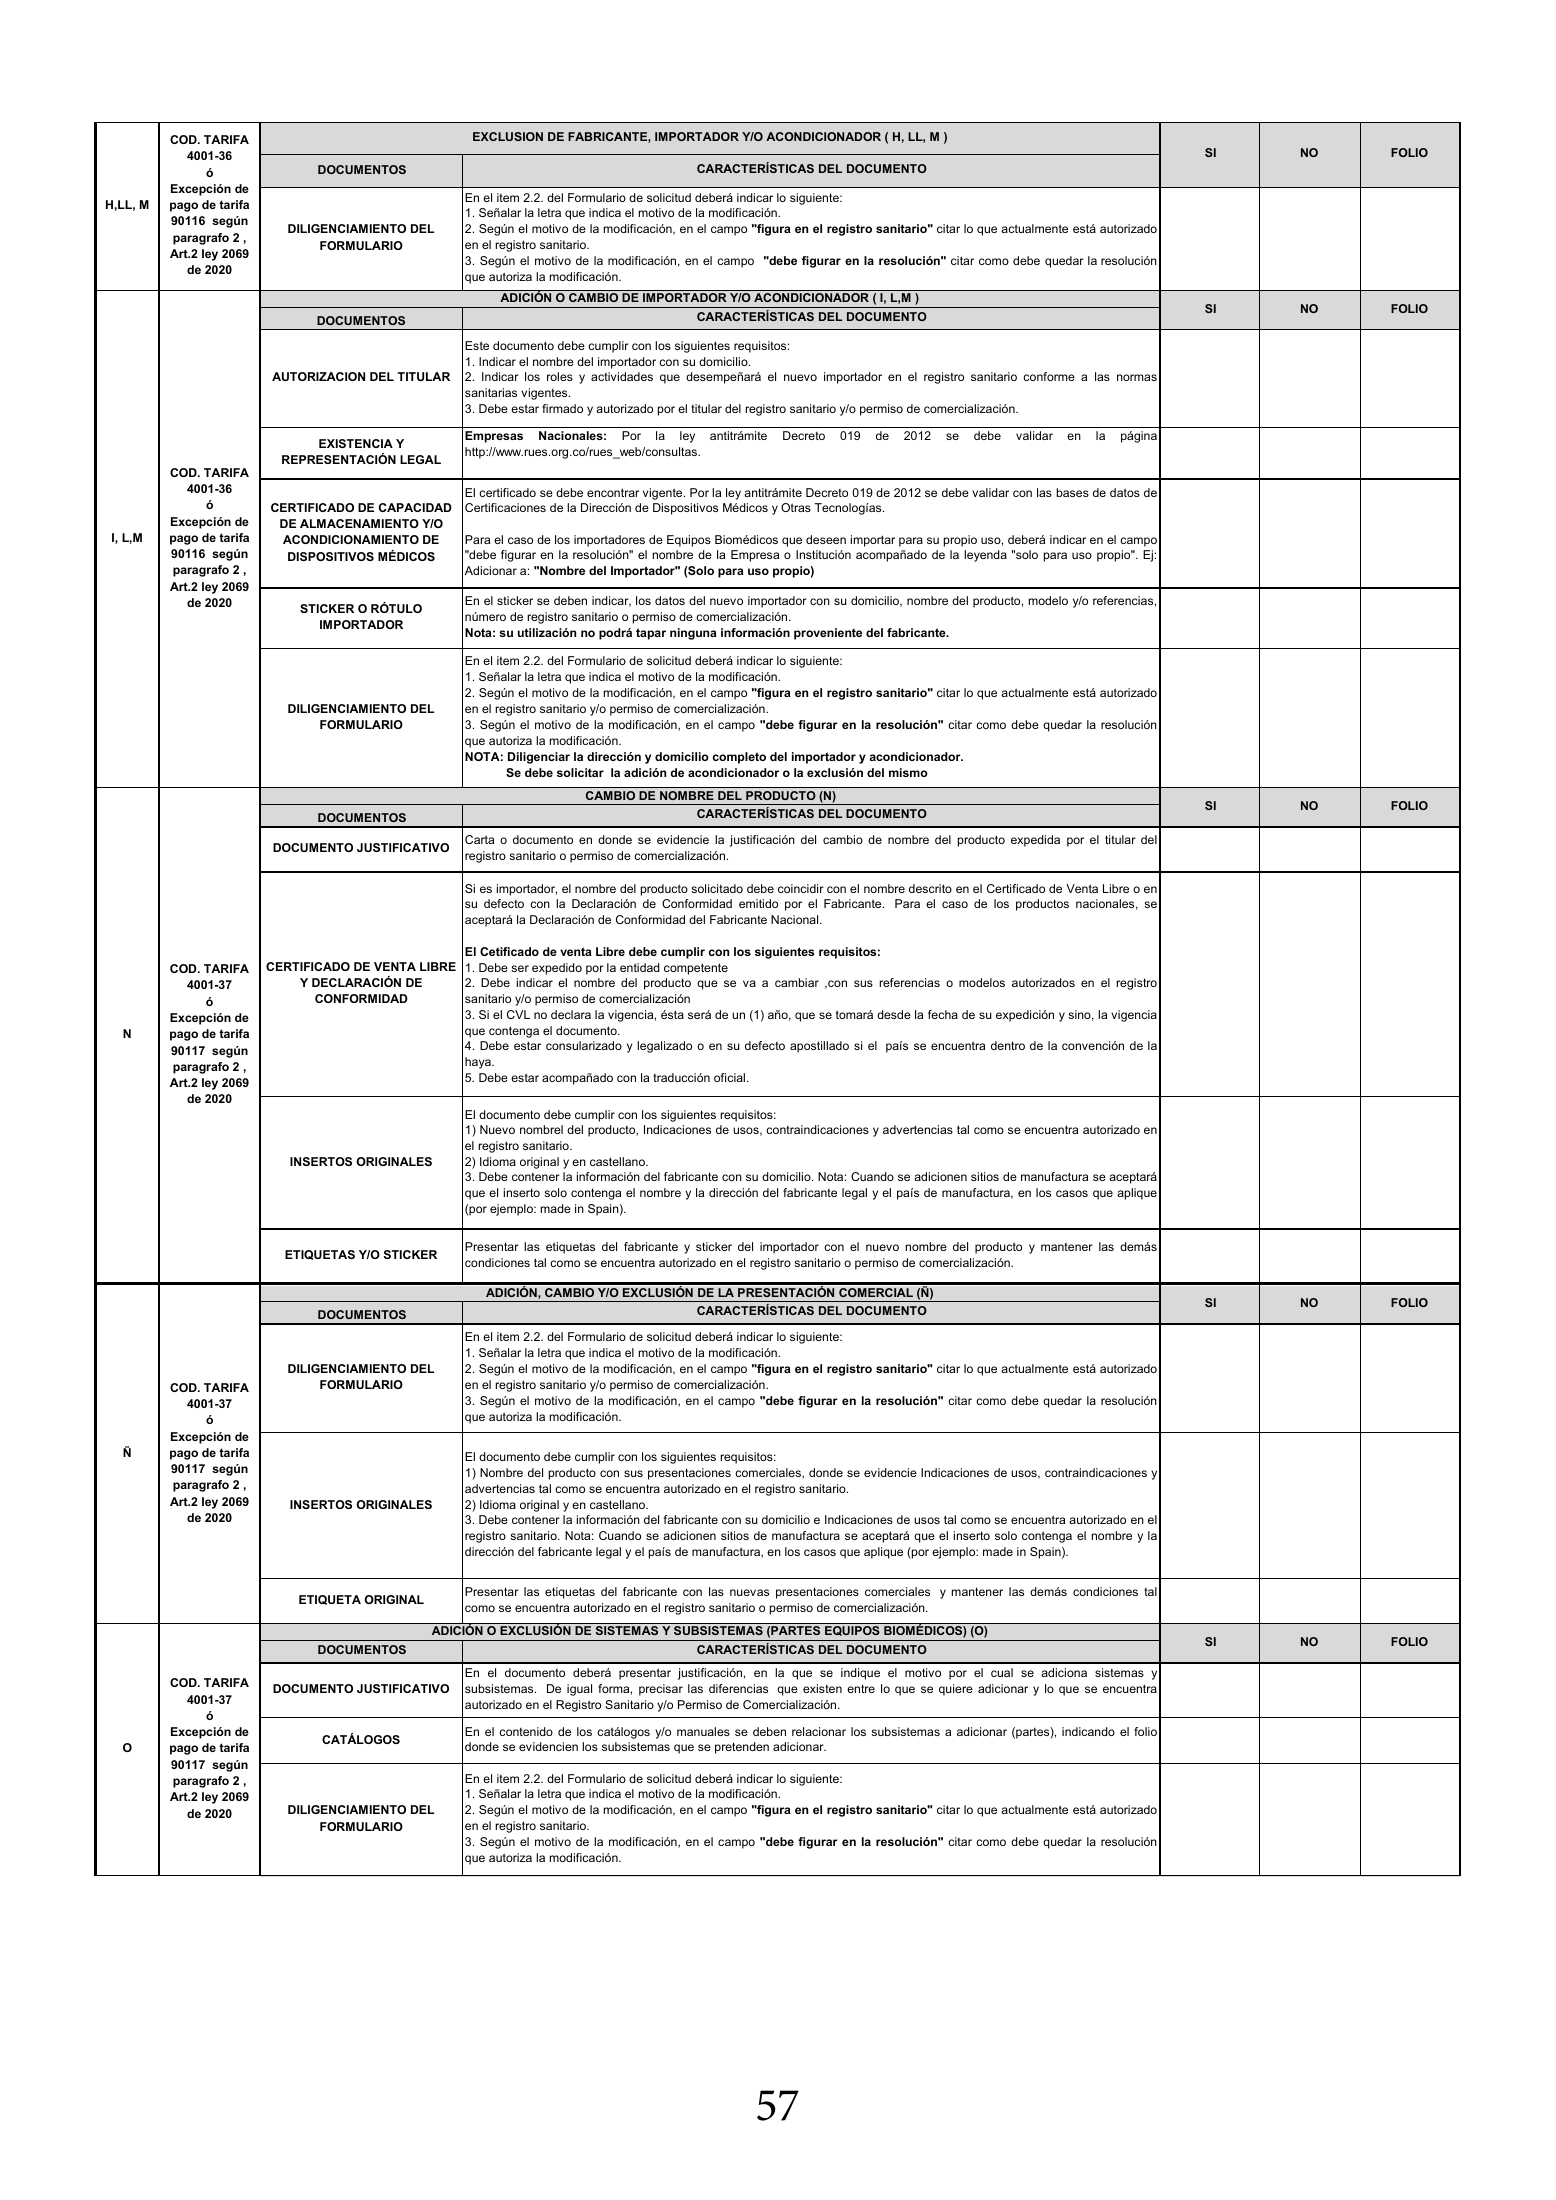
REGISTRO SANITARIO Y EL QUE permiso de comercialización y el nuevo fabricante. Se debe indicar el nombre del producto autorizado, las obligaciones y el SE VA A ADICIONAR objeto del contrato, o 2. Certificado expedido por la casa matriz, donde conste que son filiales o subsidiarias. Este documento es el que expide la empresa propietaria de las plantas de manufactura donde manifiesta cuales empresas pertenecen a su mismo grupo empresarial, o 3. CVL (Certificado de Venta libre) donde se consigne el fabricante legal y la planta del fabricante objeto de la adición. COD. TARIFA EXCLUSION DE FABRICANTE, IMPORTADOR Y/O ACONDICIONADOR ( H, LL, M ) 4001-36 SI NO FOLIO ó DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Excepción de En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: H,LL, M pago de tarifa 1. Señalar la letra que indica el motivo de la modificación. 90116 según DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado paragrafo 2 , FORMULARIO en el registro sanitario. Art.2 ley 2069 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución de 2020 que autoriza la modificación. ADICIÓN O CAMBIO DE IMPORTADOR Y/O ACONDICIONADOR ( I, L,M ) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Este documento debe cumplir con los siguientes requisitos: 1. Indicar el nombre del importador con su domicilio. AUTORIZACION DEL TITULAR 2. Indicar los roles y actividades que desempeñará el nuevo importador en el registro sanitario conforme a las normas sanitarias vigentes. 3. Debe estar firmado y autorizado por el titular del registro sanitario y/o permiso de comercialización. Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar en la página EXISTENCIA Y http://www.rues.org.co/rues_web/consultas. REPRESENTACIÓN LEGAL COD. TARIFA 4001-36 El certificado se debe encontrar vigente. Por la ley antitrámite Decreto 019 de 2012 se debe validar con las bases de datos de ó CERTIFICADO DE CAPACIDAD Certificaciones de la Dirección de Dispositivos Médicos y Otras Tecnologías. Excepción de DE ALMACENAMIENTO Y/O I, L,M pago de tarifa ACONDICIONAMIENTO DE Para el caso de los importadores de Equipos Biomédicos que deseen importar para su propio uso, deberá indicar en el campo 90116 según DISPOSITIVOS MÉDICOS "debe figurar en la resolución" el nombre de la Empresa o Institución acompañado de la leyenda "solo para uso propio". Ej: paragrafo 2 , Adicionar a: "Nombre del Importador" (Solo para uso propio) Art.2 ley 2069 de 2020 En el sticker se deben indicar, los datos del nuevo importador con su domicilio, nombre del producto, modelo y/o referencias, STICKER O RÓTULO número de registro sanitario o permiso de comercialización. IMPORTADOR Nota: su utilización no podrá tapar ninguna información proveniente del fabricante. En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: 1. Señalar la letra que indica el motivo de la modificación. 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado DILIGENCIAMIENTO DEL en el registro sanitario y/o permiso de comercialización. FORMULARIO 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. NOTA: Diligenciar la dirección y domicilio completo del importador y acondicionador. Se debe solicitar la adición de acondicionador o la exclusión del mismo CAMBIO DE NOMBRE DEL PRODUCTO (N) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Carta o documento en donde se evidencie la justificación del cambio de nombre del producto expedida por el titular del DOCUMENTO JUSTIFICATIVO registro sanitario o permiso de comercialización. Si es importador, el nombre del producto solicitado debe coincidir con el nombre descrito en el Certificado de Venta Libre o en su defecto con la Declaración de Conformidad emitido por el Fabricante. Para el caso de los productos nacionales, se aceptará la Declaración de Conformidad del Fabricante Nacional. El Cetificado de venta Libre debe cumplir con los siguientes requisitos: COD. TARIFA CERTIFICADO DE VENTA LIBRE 1. Debe ser expedido por la entidad competente 4001-37 Y DECLARACIÓN DE 2. Debe indicar el nombre del producto que se va a cambiar ,con sus referencias o modelos autorizados en el registro ó CONFORMIDAD sanitario y/o permiso de comercialización Excepción de 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia N pago de tarifa que contenga el documento. 90117 según 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la paragrafo 2 , haya. Art.2 ley 2069 5. Debe estar acompañado con la traducción oficial. de 2020 El documento debe cumplir con los siguientes requisitos: 1) Nuevo nombrel del producto, Indicaciones de usos, contraindicaciones y advertencias tal como se encuentra autorizado en el registro sanitario. INSERTOS ORIGINALES 2) Idioma original y en castellano. 3. Debe contener la información del fabricante con su domicilio. Nota: Cuando se adicionen sitios de manufactura se aceptará que el inserto solo contenga el nombre y la dirección del fabricante legal y el país de manufactura, en los casos que aplique (por ejemplo: made in Spain). Presentar las etiquetas del fabricante y sticker del importador con el nuevo nombre del producto y mantener las demás ETIQUETAS Y/O STICKER condiciones tal como se encuentra autorizado en el registro sanitario o permiso de comercialización. ADICIÓN, CAMBIO Y/O EXCLUSIÓN DE LA PRESENTACIÓN COMERCIAL (Ñ) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: 1. Señalar la letra que indica el motivo de la modificación. DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado COD. TARIFA FORMULARIO en el registro sanitario y/o permiso de comercialización. 4001-37 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución ó que autoriza la modificación. Excepción de Ñ pago de tarifa El documento debe cumplir con los siguientes requisitos: 90117 según 1) Nombre del producto con sus presentaciones comerciales, donde se evidencie Indicaciones de usos, contraindicaciones y paragrafo 2 , advertencias tal como se encuentra autorizado en el registro sanitario. Art.2 ley 2069 INSERTOS ORIGINALES 2) Idioma original y en castellano. de 2020 3. Debe contener la información del fabricante con su domicilio e Indicaciones de usos tal como se encuentra autorizado en el registro sanitario. Nota: Cuando se adicionen sitios de manufactura se aceptará que el inserto solo contenga el nombre y la dirección del fabricante legal y el país de manufactura, en los casos que aplique (por ejemplo: made in Spain). Presentar las etiquetas del fabricante con las nuevas presentaciones comerciales y mantener las demás condiciones tal ETIQUETA ORIGINAL como se encuentra autorizado en el registro sanitario o permiso de comercialización. ADICIÓN O EXCLUSIÓN DE SISTEMAS Y SUBSISTEMAS (PARTES EQUIPOS BIOMÉDICOS) (O) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO En el documento deberá presentar justificación, en la que se indique el motivo por el cual se adiciona sistemas y COD. TARIFA DOCUMENTO JUSTIFICATIVO subsistemas. De igual forma, precisar las diferencias que existen entre lo que se quiere adicionar y lo que se encuentra 4001-37 autorizado en el Registro Sanitario y/o Permiso de Comercialización. ó Excepción de En el contenido de los catálogos y/o manuales se deben relacionar los subsistemas a adicionar (partes), indicando el folio CATÁLOGOS O pago de tarifa donde se evidencien los subsistemas que se pretenden adicionar. 90117 según paragrafo 2 , En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Art.2 ley 2069 1. Señalar la letra que indica el motivo de la modificación. de 2020 DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado FORMULARIO en el registro sanitario. 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. ADICIÓN, CAMBIO Y/O EXCLUSIÓN DEL MATERIAL DE ENVASE PRIMARIO / SECUNDARIO O EMPAQUE (P) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Estos documentos deben ser emitidos por el fabricante donde se justifique el cambio de envase y se garantice la integridad del producto. Los estudios deben mostrar los parámetros que se tuvieron en cuenta para fabricar el Dispositivo Médico, con COD. TARIFA ESTUDIOS TÉCNICOS sus especificaciones y rangos de aceptabilidad, para tal fin presentar certificado de análisis del producto terminado o informe 4001-37 de pruebas avalado por el fabricante que se encuentra autorizado en el registro sanitario. ó Excepción de P pago de tarifa Cuando la vida útil del dispositivo médico dependa del empaque primario y/o secundario para el cual se está solicitando el 90117 según ESTUDIOS DE ESTABILIDAD cambio, deberá aportar los estudios de estabilidad que demuestren la vida útil aprobada actualmente dentro del nuevo paragrafo 2 , empaque. Para tal fin, el documento debe contener la metodología desarrollada, resultados y conclusiones. 57 Art.2 ley 2069 de 2020 Documento emitido por el fabricante que contenta la información de las especificaciones de los nuevos materiales de envase ESPECIFICACIONES TÉCNICAS o declaración del fabricante donde certifique las especificaciones del material del nuevo envase. ETIQUETA ORIGINAL Presentar las etiquetas del fabricante con el nuevo material de envase primario / secundario o empaque
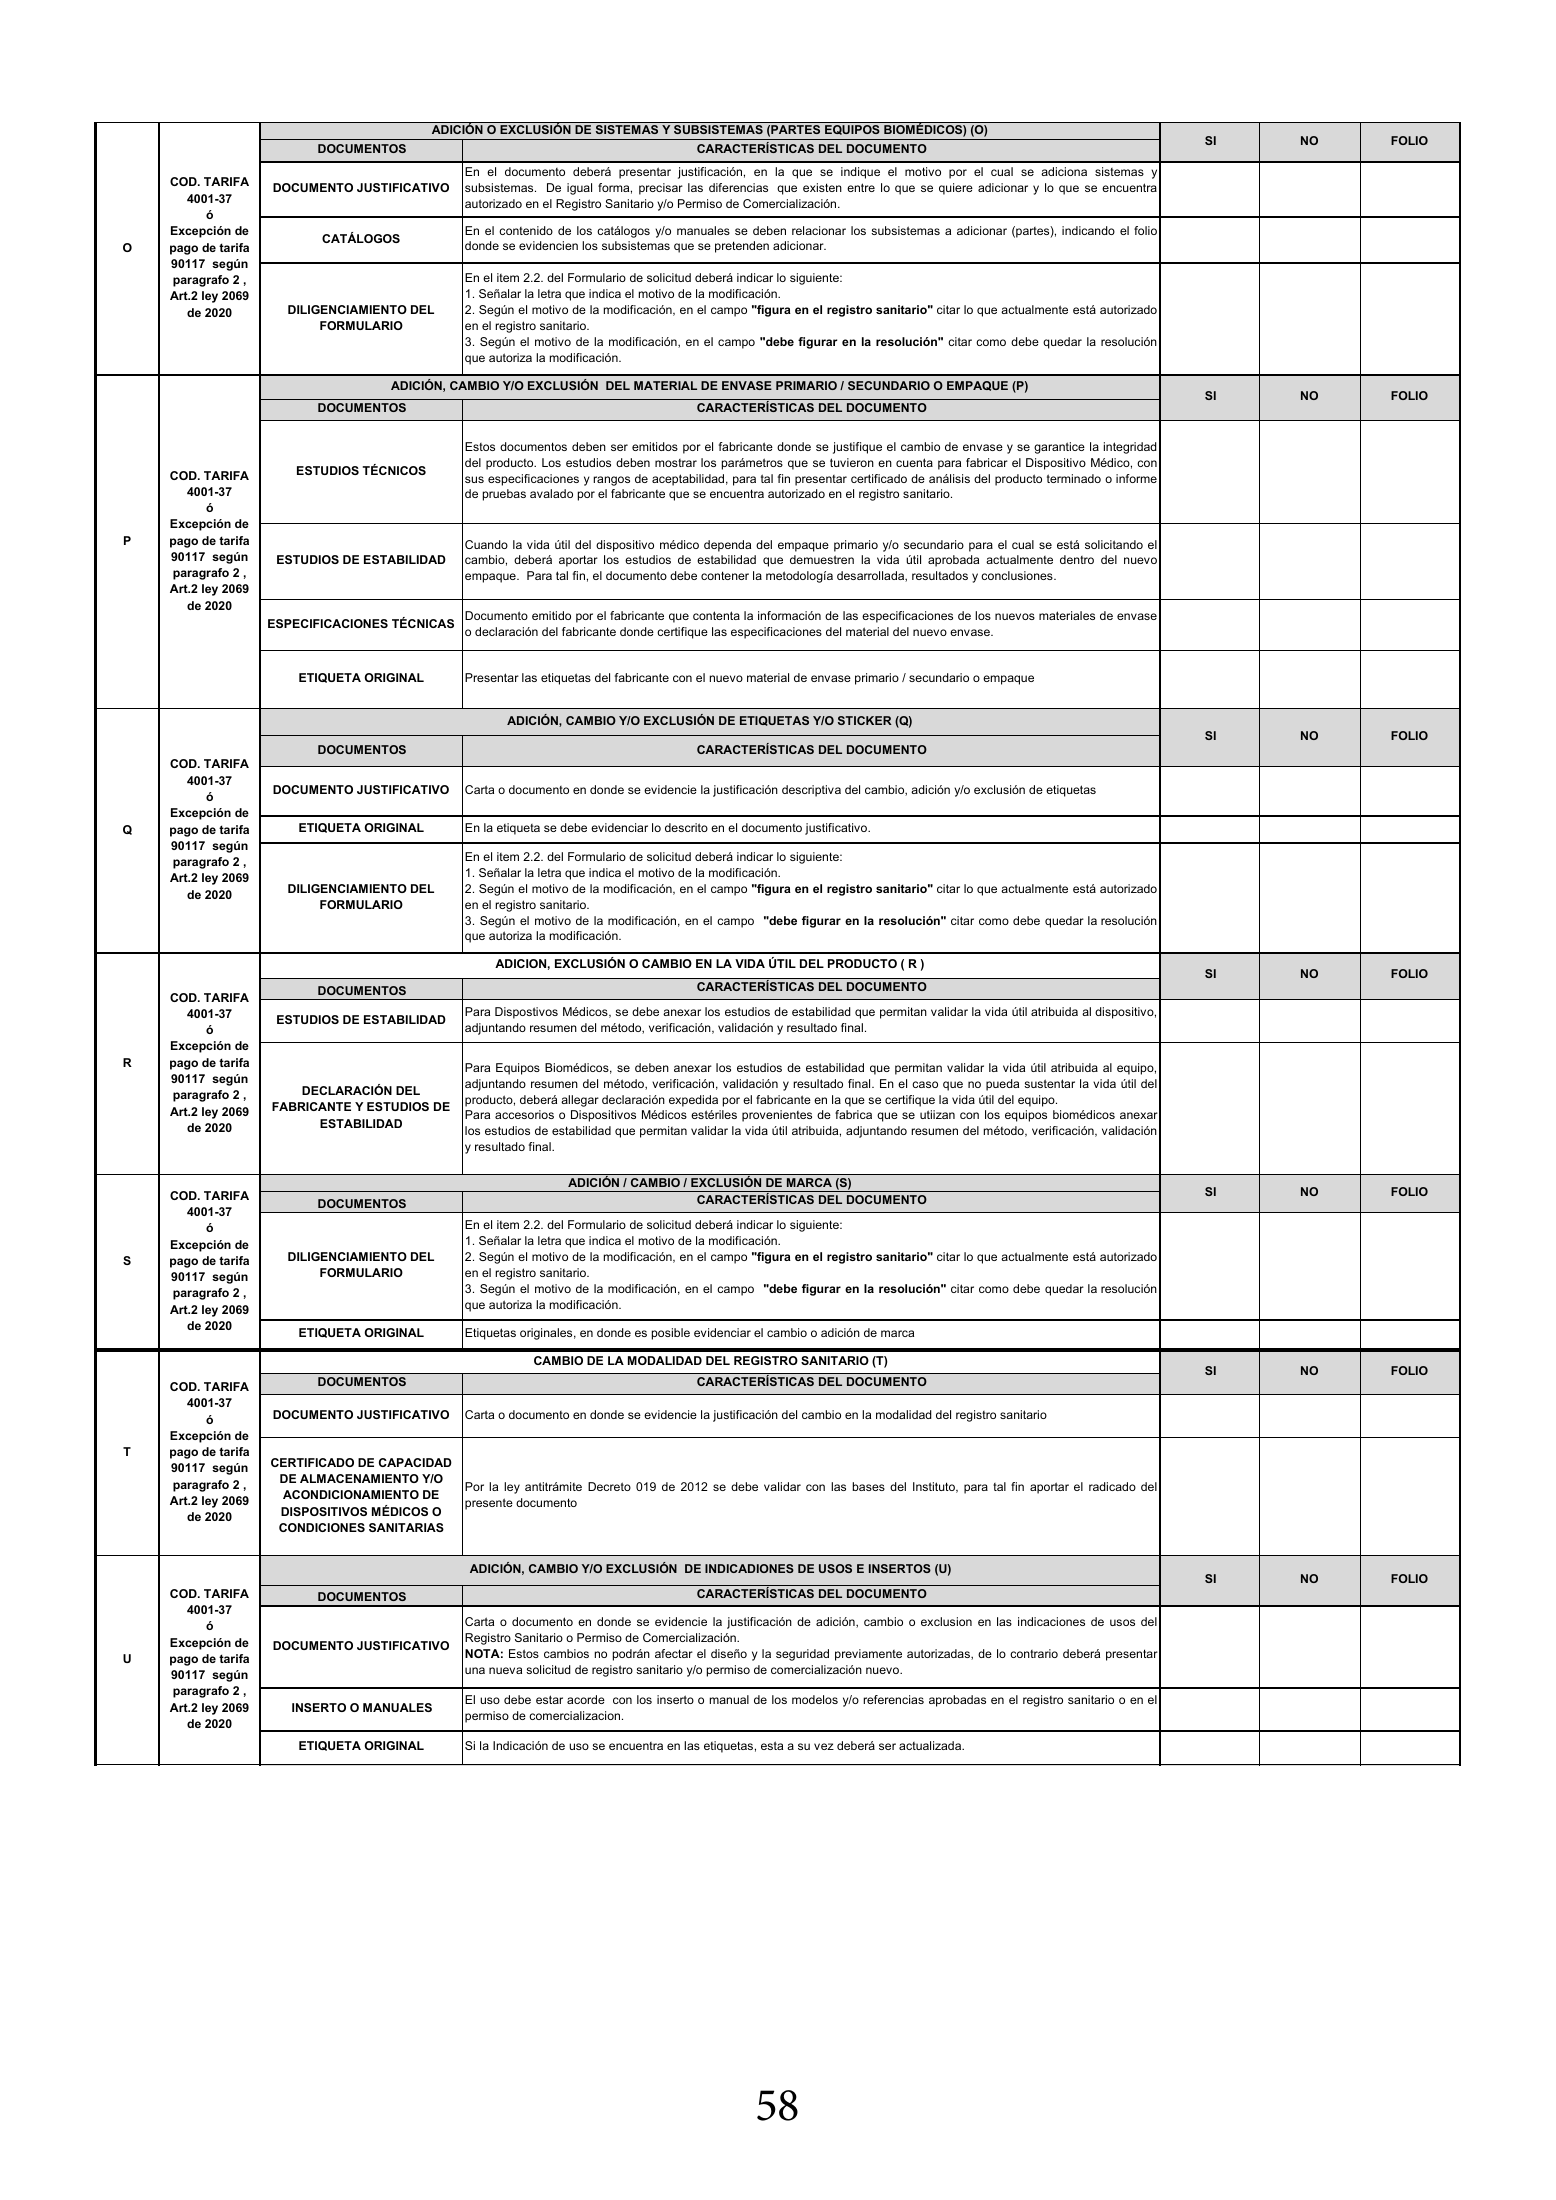
Art.2 ley 2069 INSERTOS ORIGINALES 2) Idioma original y en castellano. de 2020 3. Debe contener la información del fabricante con su domicilio e Indicaciones de usos tal como se encuentra autorizado en el registro sanitario. Nota: Cuando se adicionen sitios de manufactura se aceptará que el inserto solo contenga el nombre y la dirección del fabricante legal y el país de manufactura, en los casos que aplique (por ejemplo: made in Spain). Presentar las etiquetas del fabricante con las nuevas presentaciones comerciales y mantener las demás condiciones tal ETIQUETA ORIGINAL como se encuentra autorizado en el registro sanitario o permiso de comercialización. ADICIÓN O EXCLUSIÓN DE SISTEMAS Y SUBSISTEMAS (PARTES EQUIPOS BIOMÉDICOS) (O) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO En el documento deberá presentar justificación, en la que se indique el motivo por el cual se adiciona sistemas y COD. TARIFA DOCUMENTO JUSTIFICATIVO subsistemas. De igual forma, precisar las diferencias que existen entre lo que se quiere adicionar y lo que se encuentra 4001-37 autorizado en el Registro Sanitario y/o Permiso de Comercialización. ó Excepción de En el contenido de los catálogos y/o manuales se deben relacionar los subsistemas a adicionar (partes), indicando el folio CATÁLOGOS O pago de tarifa donde se evidencien los subsistemas que se pretenden adicionar. 90117 según paragrafo 2 , En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Art.2 ley 2069 1. Señalar la letra que indica el motivo de la modificación. de 2020 DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado FORMULARIO en el registro sanitario. 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. ADICIÓN, CAMBIO Y/O EXCLUSIÓN DEL MATERIAL DE ENVASE PRIMARIO / SECUNDARIO O EMPAQUE (P) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Estos documentos deben ser emitidos por el fabricante donde se justifique el cambio de envase y se garantice la integridad del producto. Los estudios deben mostrar los parámetros que se tuvieron en cuenta para fabricar el Dispositivo Médico, con COD. TARIFA ESTUDIOS TÉCNICOS sus especificaciones y rangos de aceptabilidad, para tal fin presentar certificado de análisis del producto terminado o informe 4001-37 de pruebas avalado por el fabricante que se encuentra autorizado en el registro sanitario. ó Excepción de P pago de tarifa Cuando la vida útil del dispositivo médico dependa del empaque primario y/o secundario para el cual se está solicitando el 90117 según ESTUDIOS DE ESTABILIDAD cambio, deberá aportar los estudios de estabilidad que demuestren la vida útil aprobada actualmente dentro del nuevo paragrafo 2 , empaque. Para tal fin, el documento debe contener la metodología desarrollada, resultados y conclusiones. Art.2 ley 2069 de 2020 Documento emitido por el fabricante que contenta la información de las especificaciones de los nuevos materiales de envase ESPECIFICACIONES TÉCNICAS o declaración del fabricante donde certifique las especificaciones del material del nuevo envase. ETIQUETA ORIGINAL Presentar las etiquetas del fabricante con el nuevo material de envase primario / secundario o empaque ADICIÓN, CAMBIO Y/O EXCLUSIÓN DE ETIQUETAS Y/O STICKER (Q) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO COD. TARIFA 4001-37 DOCUMENTO JUSTIFICATIVO Carta o documento en donde se evidencie la justificación descriptiva del cambio, adición y/o exclusión de etiquetas ó Excepción de Q pago de tarifa ETIQUETA ORIGINAL En la etiqueta se debe evidenciar lo descrito en el documento justificativo. 90117 según paragrafo 2 , En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Art.2 ley 2069 1. Señalar la letra que indica el motivo de la modificación. de 2020 DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado FORMULARIO en el registro sanitario. 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. ADICION, EXCLUSIÓN O CAMBIO EN LA VIDA ÚTIL DEL PRODUCTO ( R ) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO COD. TARIFA 4001-37 Para Dispostivos Médicos, se debe anexar los estudios de estabilidad que permitan validar la vida útil atribuida al dispositivo, ESTUDIOS DE ESTABILIDAD ó adjuntando resumen del método, verificación, validación y resultado final. Excepción de R pago de tarifa Para Equipos Biomédicos, se deben anexar los estudios de estabilidad que permitan validar la vida útil atribuida al equipo, 90117 según adjuntando resumen del método, verificación, validación y resultado final. En el caso que no pueda sustentar la vida útil del paragrafo 2 , DECLARACIÓN DEL producto, deberá allegar declaración expedida por el fabricante en la que se certifique la vida útil del equipo. Art.2 ley 2069 FABRICANTE Y ESTUDIOS DE Para accesorios o Dispositivos Médicos estériles provenientes de fabrica que se utiizan con los equipos biomédicos anexar de 2020 ESTABILIDAD los estudios de estabilidad que permitan validar la vida útil atribuida, adjuntando resumen del método, verificación, validación y resultado final. ADICIÓN / CAMBIO / EXCLUSIÓN DE MARCA (S) COD. TARIFA SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO 4001-37 ó En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Excepción de 1. Señalar la letra que indica el motivo de la modificación. S pago de tarifa DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado 90117 según FORMULARIO en el registro sanitario. paragrafo 2 , 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución Art.2 ley 2069 que autoriza la modificación. de 2020 ETIQUETA ORIGINAL Etiquetas originales, en donde es posible evidenciar el cambio o adición de marca CAMBIO DE LA MODALIDAD DEL REGISTRO SANITARIO (T) SI NO FOLIO COD. TARIFA DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO 4001-37 ó DOCUMENTO JUSTIFICATIVO Carta o documento en donde se evidencie la justificación del cambio en la modalidad del registro sanitario Excepción de T pago de tarifa 90117 según CERTIFICADO DE CAPACIDAD paragrafo 2 , DE ALMACENAMIENTO Y/O Por la ley antitrámite Decreto 019 de 2012 se debe validar con las bases del Instituto, para tal fin aportar el radicado del Art.2 ley 2069 ACONDICIONAMIENTO DE presente documento de 2020 DISPOSITIVOS MÉDICOS O CONDICIONES SANITARIAS ADICIÓN, CAMBIO Y/O EXCLUSIÓN DE INDICADIONES DE USOS E INSERTOS (U) SI NO FOLIO COD. TARIFA DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO 4001-37 ó Carta o documento en donde se evidencie la justificación de adición, cambio o exclusion en las indicaciones de usos del Excepción de Registro Sanitario o Permiso de Comercialización. DOCUMENTO JUSTIFICATIVO U pago de tarifa NOTA: Estos cambios no podrán afectar el diseño y la seguridad previamente autorizadas, de lo contrario deberá presentar 90117 según una nueva solicitud de registro sanitario y/o permiso de comercialización nuevo. paragrafo 2 , El uso debe estar acorde con los inserto o manual de los modelos y/o referencias aprobadas en el registro sanitario o en el Art.2 ley 2069 INSERTO O MANUALES permiso de comercializacion. de 2020 ETIQUETA ORIGINAL Si la Indicación de uso se encuentra en las etiquetas, esta a su vez deberá ser actualizada. CAMBIO DE LA CLASIFICACIÓN DE RIESGO (V) SI FOLIO NO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Para Dispostivos Médicos De riesgo I a IIA, se debe aportar: -Información científica que respalde la seguridad del Dispositivo Médico, para lo cual se debe anexar pruebas de evalución biológica del producto (estudios de citotoxicidad, toxicidad sistéma, pirogenicidad, sensibillización, irrtación o reactividad intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para los Disposotivos que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la evaluación biológica del material. - Análisis de riesgos emitido por el fabricante para los Dispositivo Médico, donde se mencionen los riesgos detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de cada uno de ellos. De riesgo IIA a IIB ó III, se debe aportar: -Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden COD. TARIFA entregar estudios clínicos publicados de tecnologías similares o equivalentes. 4001-37 Para Equipos Biomédicos: 58 ó Excepción de De riesgo I a IIA, se debe aportar: DOCUMENTOS TÉCNICOS -Información científica que respalde la seguridad del Equipo Biomédico, para lo cual se deben anexar el desarrollo de V pago de tarifa 90117 según pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional paragrafo 2 , vigente. Art.2 ley 2069 Aportar pruebas de evalución biológica (citotoxicidad, sensibilización, irritación cutanea, entre otros), las cuales solo aplican de 2020 para los accesorios del equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando
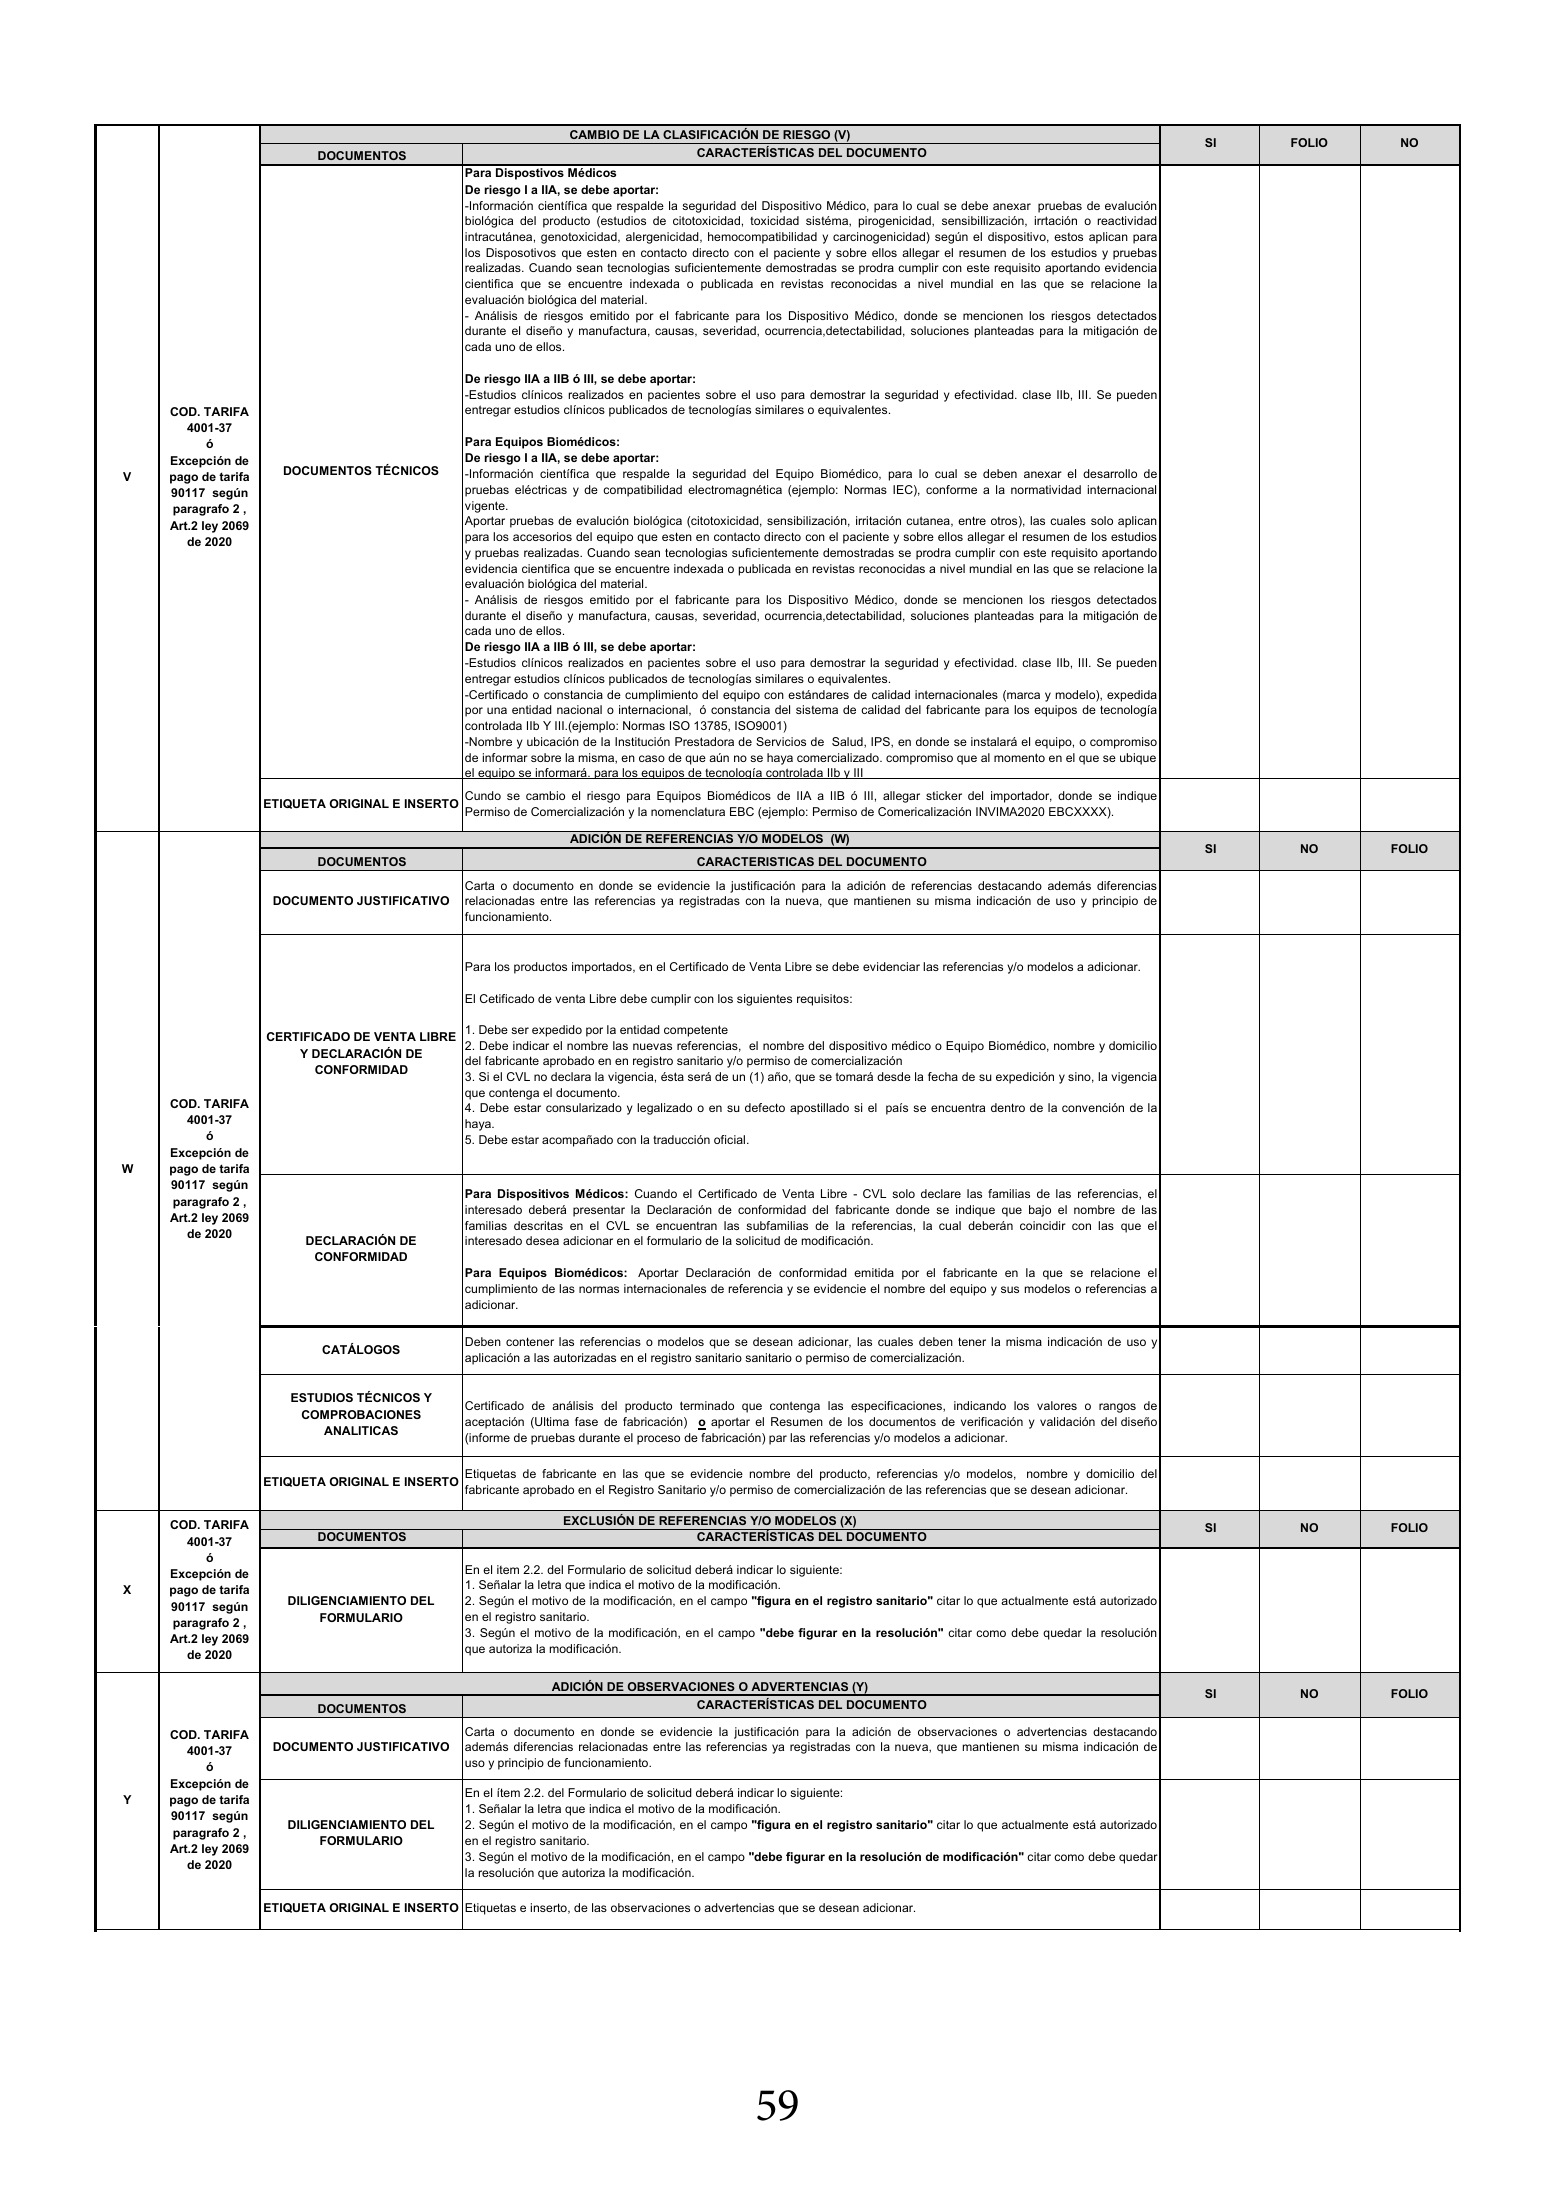
Excepción de Registro Sanitario o Permiso de Comercialización. DOCUMENTO JUSTIFICATIVO U pago de tarifa NOTA: Estos cambios no podrán afectar el diseño y la seguridad previamente autorizadas, de lo contrario deberá presentar 90117 según una nueva solicitud de registro sanitario y/o permiso de comercialización nuevo. paragrafo 2 , El uso debe estar acorde con los inserto o manual de los modelos y/o referencias aprobadas en el registro sanitario o en el Art.2 ley 2069 INSERTO O MANUALES permiso de comercializacion. de 2020 ETIQUETA ORIGINAL Si la Indicación de uso se encuentra en las etiquetas, esta a su vez deberá ser actualizada. CAMBIO DE LA CLASIFICACIÓN DE RIESGO (V) SI FOLIO NO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Para Dispostivos Médicos De riesgo I a IIA, se debe aportar: -Información científica que respalde la seguridad del Dispositivo Médico, para lo cual se debe anexar pruebas de evalución biológica del producto (estudios de citotoxicidad, toxicidad sistéma, pirogenicidad, sensibillización, irrtación o reactividad intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para los Disposotivos que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la evaluación biológica del material. - Análisis de riesgos emitido por el fabricante para los Dispositivo Médico, donde se mencionen los riesgos detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de cada uno de ellos. De riesgo IIA a IIB ó III, se debe aportar: -Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden COD. TARIFA entregar estudios clínicos publicados de tecnologías similares o equivalentes. 4001-37 ó Para Equipos Biomédicos: Excepción de De riesgo I a IIA, se debe aportar: DOCUMENTOS TÉCNICOS -Información científica que respalde la seguridad del Equipo Biomédico, para lo cual se deben anexar el desarrollo de V pago de tarifa 90117 según pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional paragrafo 2 , vigente. Art.2 ley 2069 Aportar pruebas de evalución biológica (citotoxicidad, sensibilización, irritación cutanea, entre otros), las cuales solo aplican de 2020 para los accesorios del equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la evaluación biológica del material. - Análisis de riesgos emitido por el fabricante para los Dispositivo Médico, donde se mencionen los riesgos detectados durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de cada uno de ellos. De riesgo IIA a IIB ó III, se debe aportar: -Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden entregar estudios clínicos publicados de tecnologías similares o equivalentes. -Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) -Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el equipo se informará. para los equipos de tecnología controlada IIb y III Cundo se cambio el riesgo para Equipos Biomédicos de IIA a IIB ó III, allegar sticker del importador, donde se indique ETIQUETA ORIGINAL E INSERTO Permiso de Comercialización y la nomenclatura EBC (ejemplo: Permiso de Comericalización INVIMA2020 EBCXXXX). ADICIÓN DE REFERENCIAS Y/O MODELOS (W) SI NO FOLIO DOCUMENTOS CARACTERISTICAS DEL DOCUMENTO Carta o documento en donde se evidencie la justificación para la adición de referencias destacando además diferencias DOCUMENTO JUSTIFICATIVO relacionadas entre las referencias ya registradas con la nueva, que mantienen su misma indicación de uso y principio de funcionamiento. Para los productos importados, en el Certificado de Venta Libre se debe evidenciar las referencias y/o modelos a adicionar. El Cetificado de venta Libre debe cumplir con los siguientes requisitos: 1. Debe ser expedido por la entidad competente CERTIFICADO DE VENTA LIBRE 2. Debe indicar el nombre las nuevas referencias, el nombre del dispositivo médico o Equipo Biomédico, nombre y domicilio Y DECLARACIÓN DE del fabricante aprobado en en registro sanitario y/o permiso de comercialización CONFORMIDAD 3. Si el CVL no declara la vigencia, ésta será de un (1) año, que se tomará desde la fecha de su expedición y sino, la vigencia que contenga el documento. COD. TARIFA 4. Debe estar consularizado y legalizado o en su defecto apostillado si el país se encuentra dentro de la convención de la 4001-37 haya. ó 5. Debe estar acompañado con la traducción oficial. Excepción de W pago de tarifa 90117 según Para Dispositivos Médicos: Cuando el Certificado de Venta Libre - CVL solo declare las familias de las referencias, el paragrafo 2 , interesado deberá presentar la Declaración de conformidad del fabricante donde se indique que bajo el nombre de las Art.2 ley 2069 familias descritas en el CVL se encuentran las subfamilias de la referencias, la cual deberán coincidir con las que el de 2020 DECLARACIÓN DE interesado desea adicionar en el formulario de la solicitud de modificación. CONFORMIDAD Para Equipos Biomédicos: Aportar Declaración de conformidad emitida por el fabricante en la que se relacione el cumplimiento de las normas internacionales de referencia y se evidencie el nombre del equipo y sus modelos o referencias a adicionar. Deben contener las referencias o modelos que se desean adicionar, las cuales deben tener la misma indicación de uso y CATÁLOGOS aplicación a las autorizadas en el registro sanitario sanitario o permiso de comercialización. ESTUDIOS TÉCNICOS Y Certificado de análisis del producto terminado que contenga las especificaciones, indicando los valores o rangos de COMPROBACIONES aceptación (Ultima fase de fabricación) o aportar el Resumen de los documentos de verificación y validación del diseño ANALITICAS (informe de pruebas durante el proceso de fabricación) par las referencias y/o modelos a adicionar. Etiquetas de fabricante en las que se evidencie nombre del producto, referencias y/o modelos, nombre y domicilio del ETIQUETA ORIGINAL E INSERTO fabricante aprobado en el Registro Sanitario y/o permiso de comercialización de las referencias que se desean adicionar. COD. TARIFA EXCLUSIÓN DE REFERENCIAS Y/O MODELOS (X) SI NO FOLIO 4001-37 DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO ó Excepción de En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: X pago de tarifa 1. Señalar la letra que indica el motivo de la modificación. 90117 según DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado paragrafo 2 , FORMULARIO en el registro sanitario. Art.2 ley 2069 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución que autoriza la modificación. de 2020 ADICIÓN DE OBSERVACIONES O ADVERTENCIAS (Y) SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO COD. TARIFA Carta o documento en donde se evidencie la justificación para la adición de observaciones o advertencias destacando 4001-37 DOCUMENTO JUSTIFICATIVO además diferencias relacionadas entre las referencias ya registradas con la nueva, que mantienen su misma indicación de ó uso y principio de funcionamiento. Excepción de En el ítem 2.2. del Formulario de solicitud deberá indicar lo siguiente: Y pago de tarifa 1. Señalar la letra que indica el motivo de la modificación. 90117 según DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado paragrafo 2 , FORMULARIO en el registro sanitario. Art.2 ley 2069 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución de modificación" citar como debe quedar de 2020 la resolución que autoriza la modificación. ETIQUETA ORIGINAL E INSERTO Etiquetas e inserto, de las observaciones o advertencias que se desean adicionar. 59
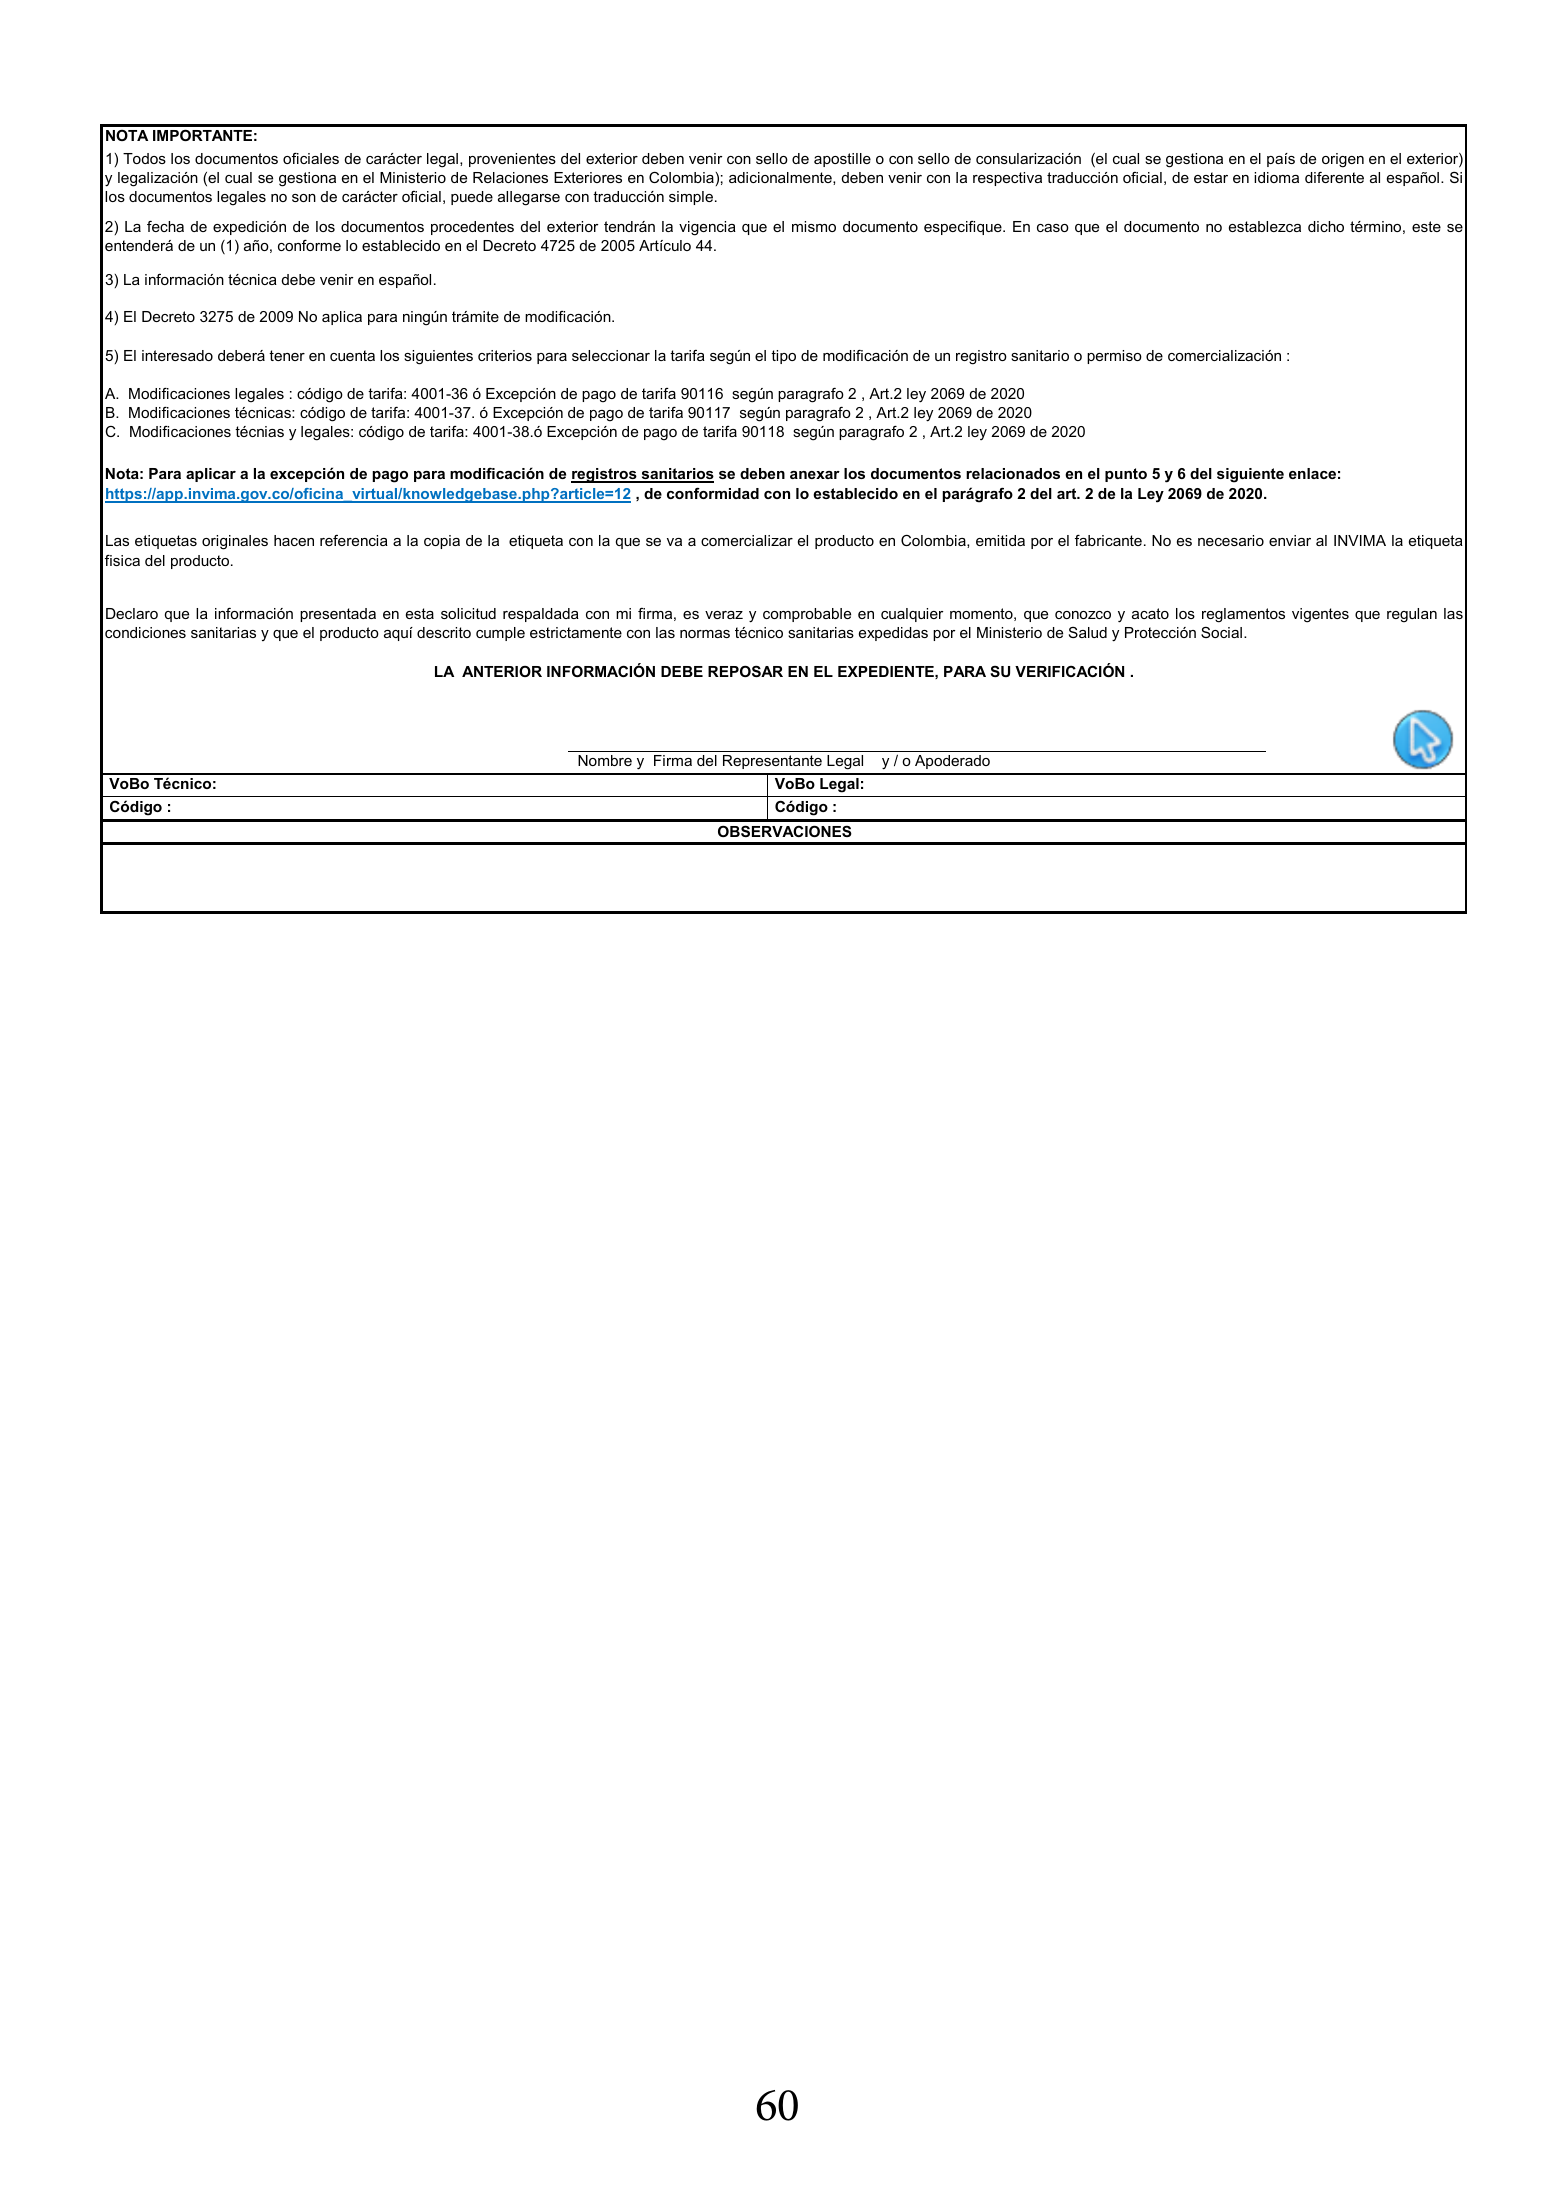
NOTA IMPORTANTE: 1) Todos los documentos oficiales de carácter legal, provenientes del exterior deben venir con sello de apostille o con sello de consularización (el cual se gestiona en el país de origen en el exterior) y legalización (el cual se gestiona en el Ministerio de Relaciones Exteriores en Colombia); adicionalmente, deben venir con la respectiva traducción oficial, de estar en idioma diferente al español. Si los documentos legales no son de carácter oficial, puede allegarse con traducción simple. 2) La fecha de expedición de los documentos procedentes del exterior tendrán la vigencia que el mismo documento especifique. En caso que el documento no establezca dicho término, este se entenderá de un (1) año, conforme lo establecido en el Decreto 4725 de 2005 Artículo 44. 3) La información técnica debe venir en español. 4) El Decreto 3275 de 2009 No aplica para ningún trámite de modificación. 5) El interesado deberá tener en cuenta los siguientes criterios para seleccionar la tarifa según el tipo de modificación de un registro sanitario o permiso de comercialización : A. Modificaciones legales : código de tarifa: 4001-36 ó Excepción de pago de tarifa 90116 según paragrafo 2 , Art.2 ley 2069 de 2020 B. Modificaciones técnicas: código de tarifa: 4001-37. ó Excepción de pago de tarifa 90117 según paragrafo 2 , Art.2 ley 2069 de 2020 C. Modificaciones técnias y legales: código de tarifa: 4001-38.ó Excepción de pago de tarifa 90118 según paragrafo 2 , Art.2 ley 2069 de 2020 Nota: Para aplicar a la excepción de pago para modificación de registros sanitarios se deben anexar los documentos relacionados en el punto 5 y 6 del siguiente enlace: https://app.invima.gov.co/oficina_virtual/knowledgebase.php?article=12 , de conformidad con lo establecido en el parágrafo 2 del art. 2 de la Ley 2069 de 2020. Las etiquetas originales hacen referencia a la copia de la etiqueta con la que se va a comercializar el producto en Colombia, emitida por el fabricante. No es necesario enviar al INVIMA la etiqueta fisica del producto. Declaro que la información presentada en esta solicitud respaldada con mi firma, es veraz y comprobable en cualquier momento, que conozco y acato los reglamentos vigentes que regulan las condiciones sanitarias y que el producto aquí descrito cumple estrictamente con las normas técnico sanitarias expedidas por el Ministerio de Salud y Protección Social. LA ANTERIOR INFORMACIÓN DEBE REPOSAR EN EL EXPEDIENTE, PARA SU VERIFICACIÓN . Nombre y Firma del Representante Legal y / o Apoderado VoBo Técnico: VoBo Legal: Código : Código : OBSERVACIONES 60
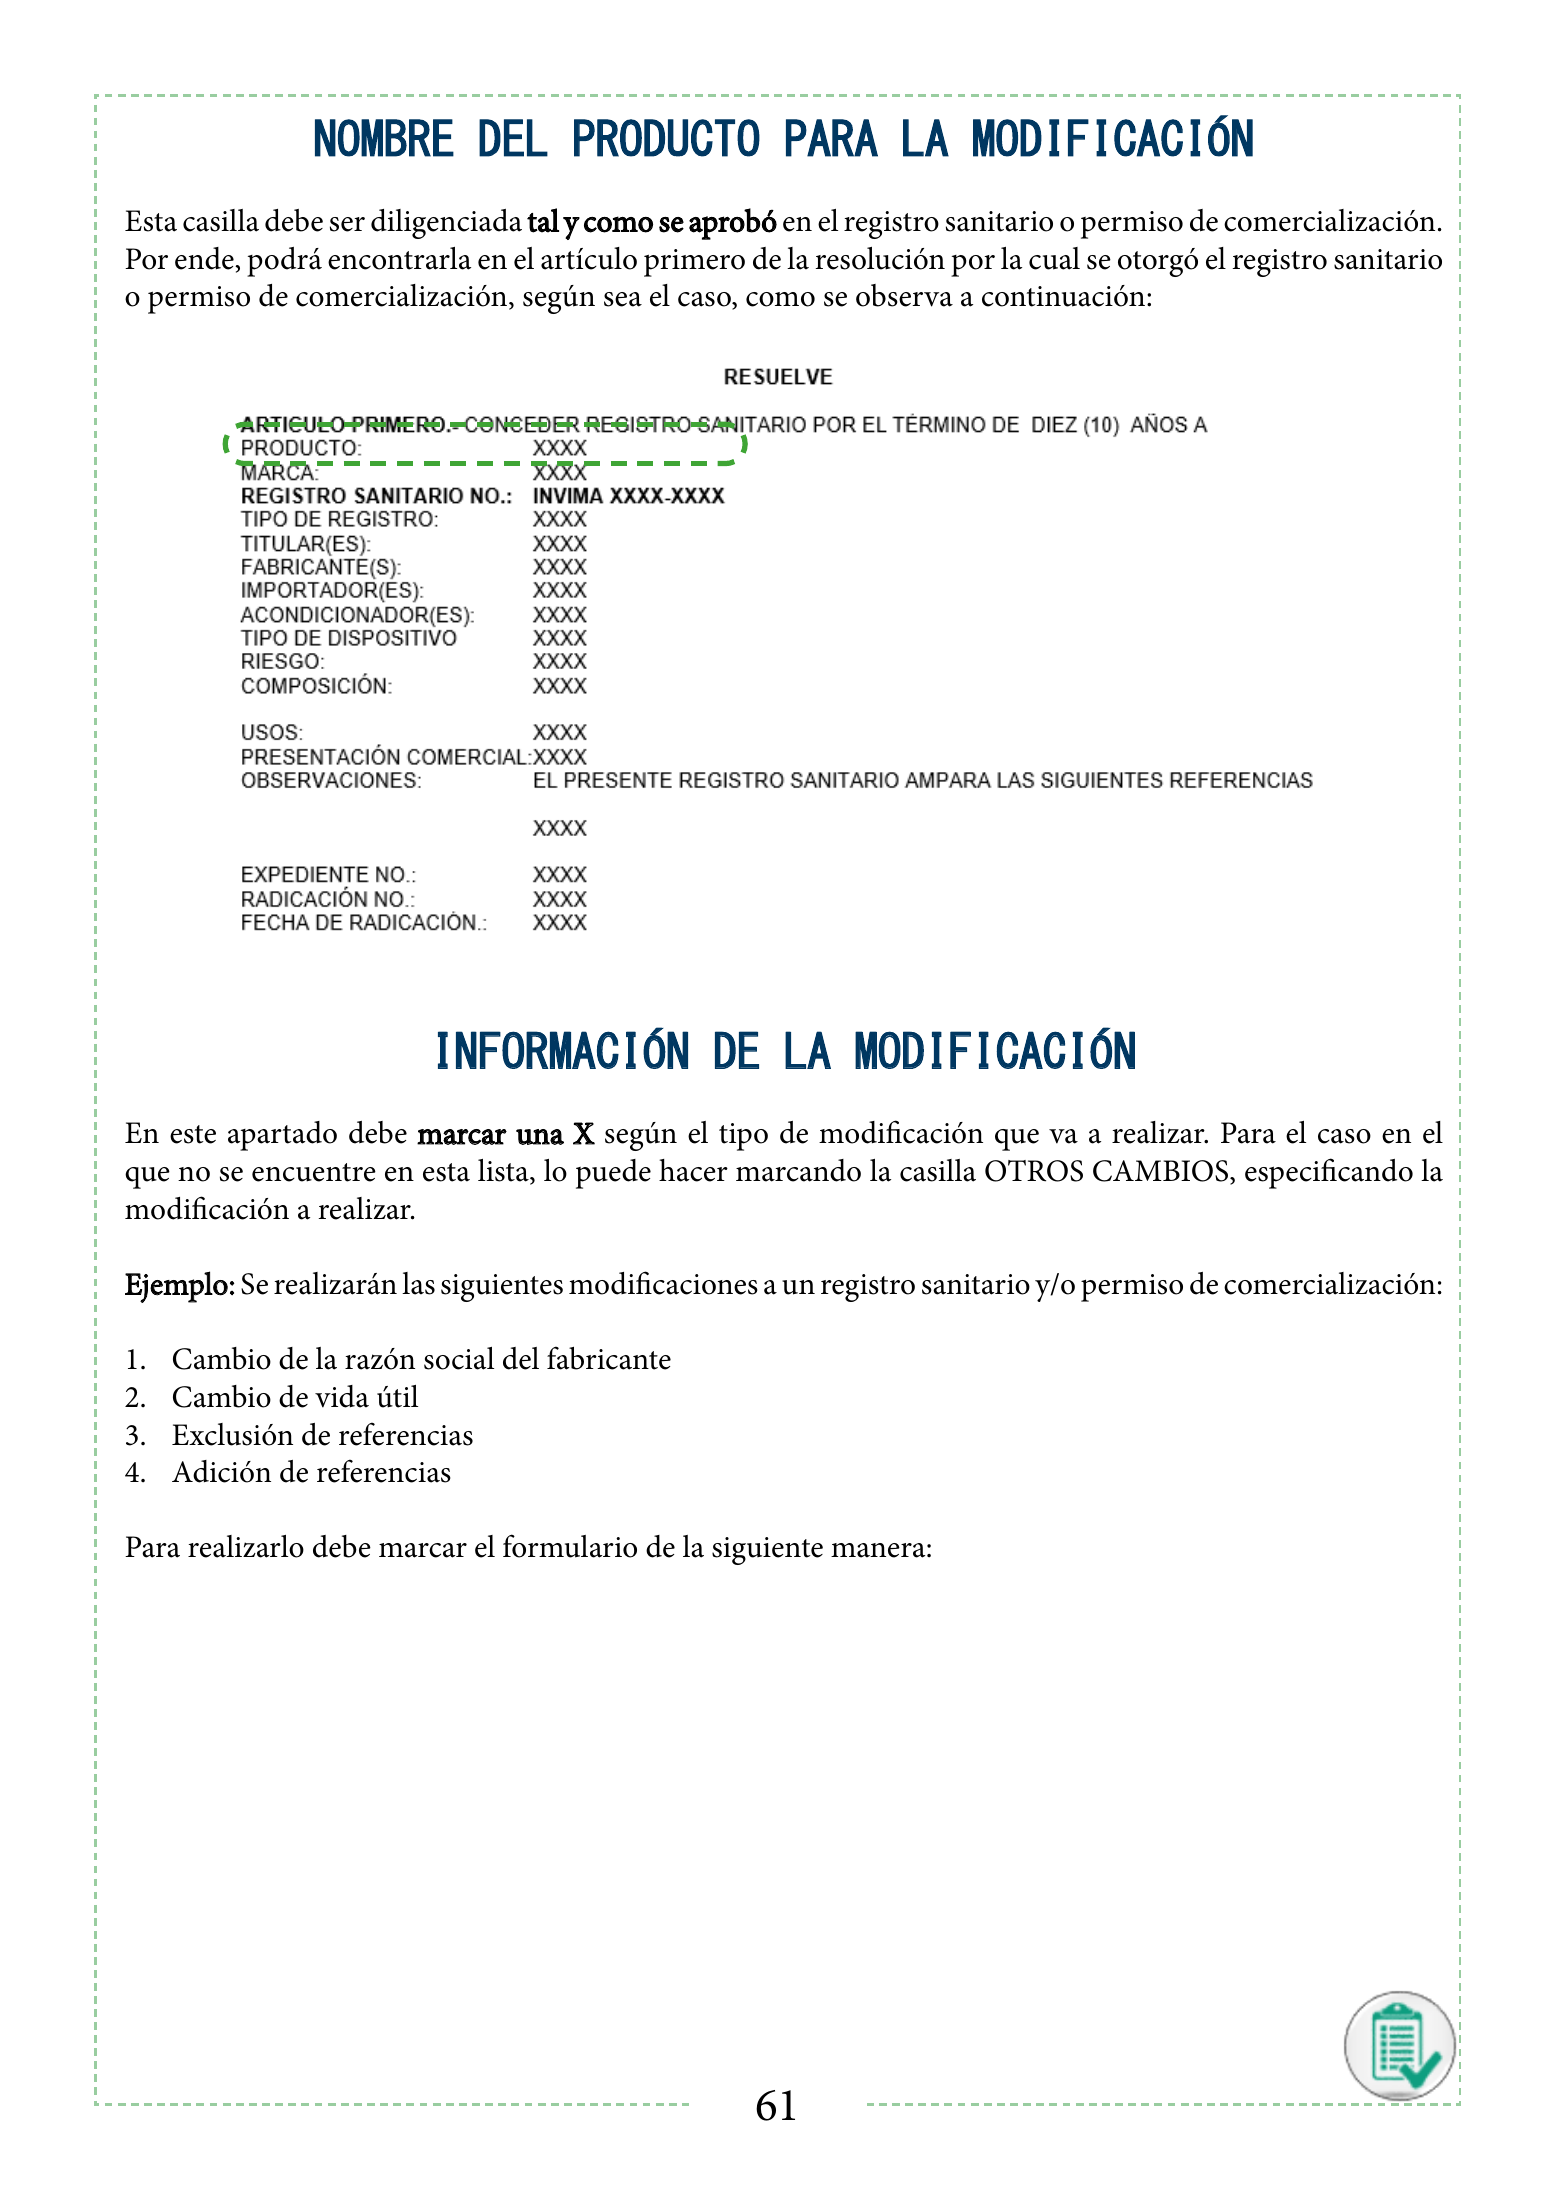
NOMBRE DEL PRODUCTO PARA LA MODIFICACIÓN Esta casilla debe ser diligenciada tal y como se aprobó en el registro sanitario o permiso de comercialización. Por ende, podrá encontrarla en el artículo primero de la resolución por la cual se otorgó el registro sanitario o permiso de comercialización, según sea el caso, como se observa a continuación: INFORMACIÓN DE LA MODIFICACIÓN En este apartado debe marcar una X según el tipo de modificación que va a realizar. Para el caso en el que no se encuentre en esta lista, lo puede hacer marcando la casilla OTROS CAMBIOS, especificando la modificación a realizar. Ejemplo: Se realizarán las siguientes modificaciones a un registro sanitario y/o permiso de comercialización: 1. Cambio de la razón social del fabricante 2. Cambio de vida útil 3. Exclusión de referencias 4. Adición de referencias Para realizarlo debe marcar el formulario de la siguiente manera: 61
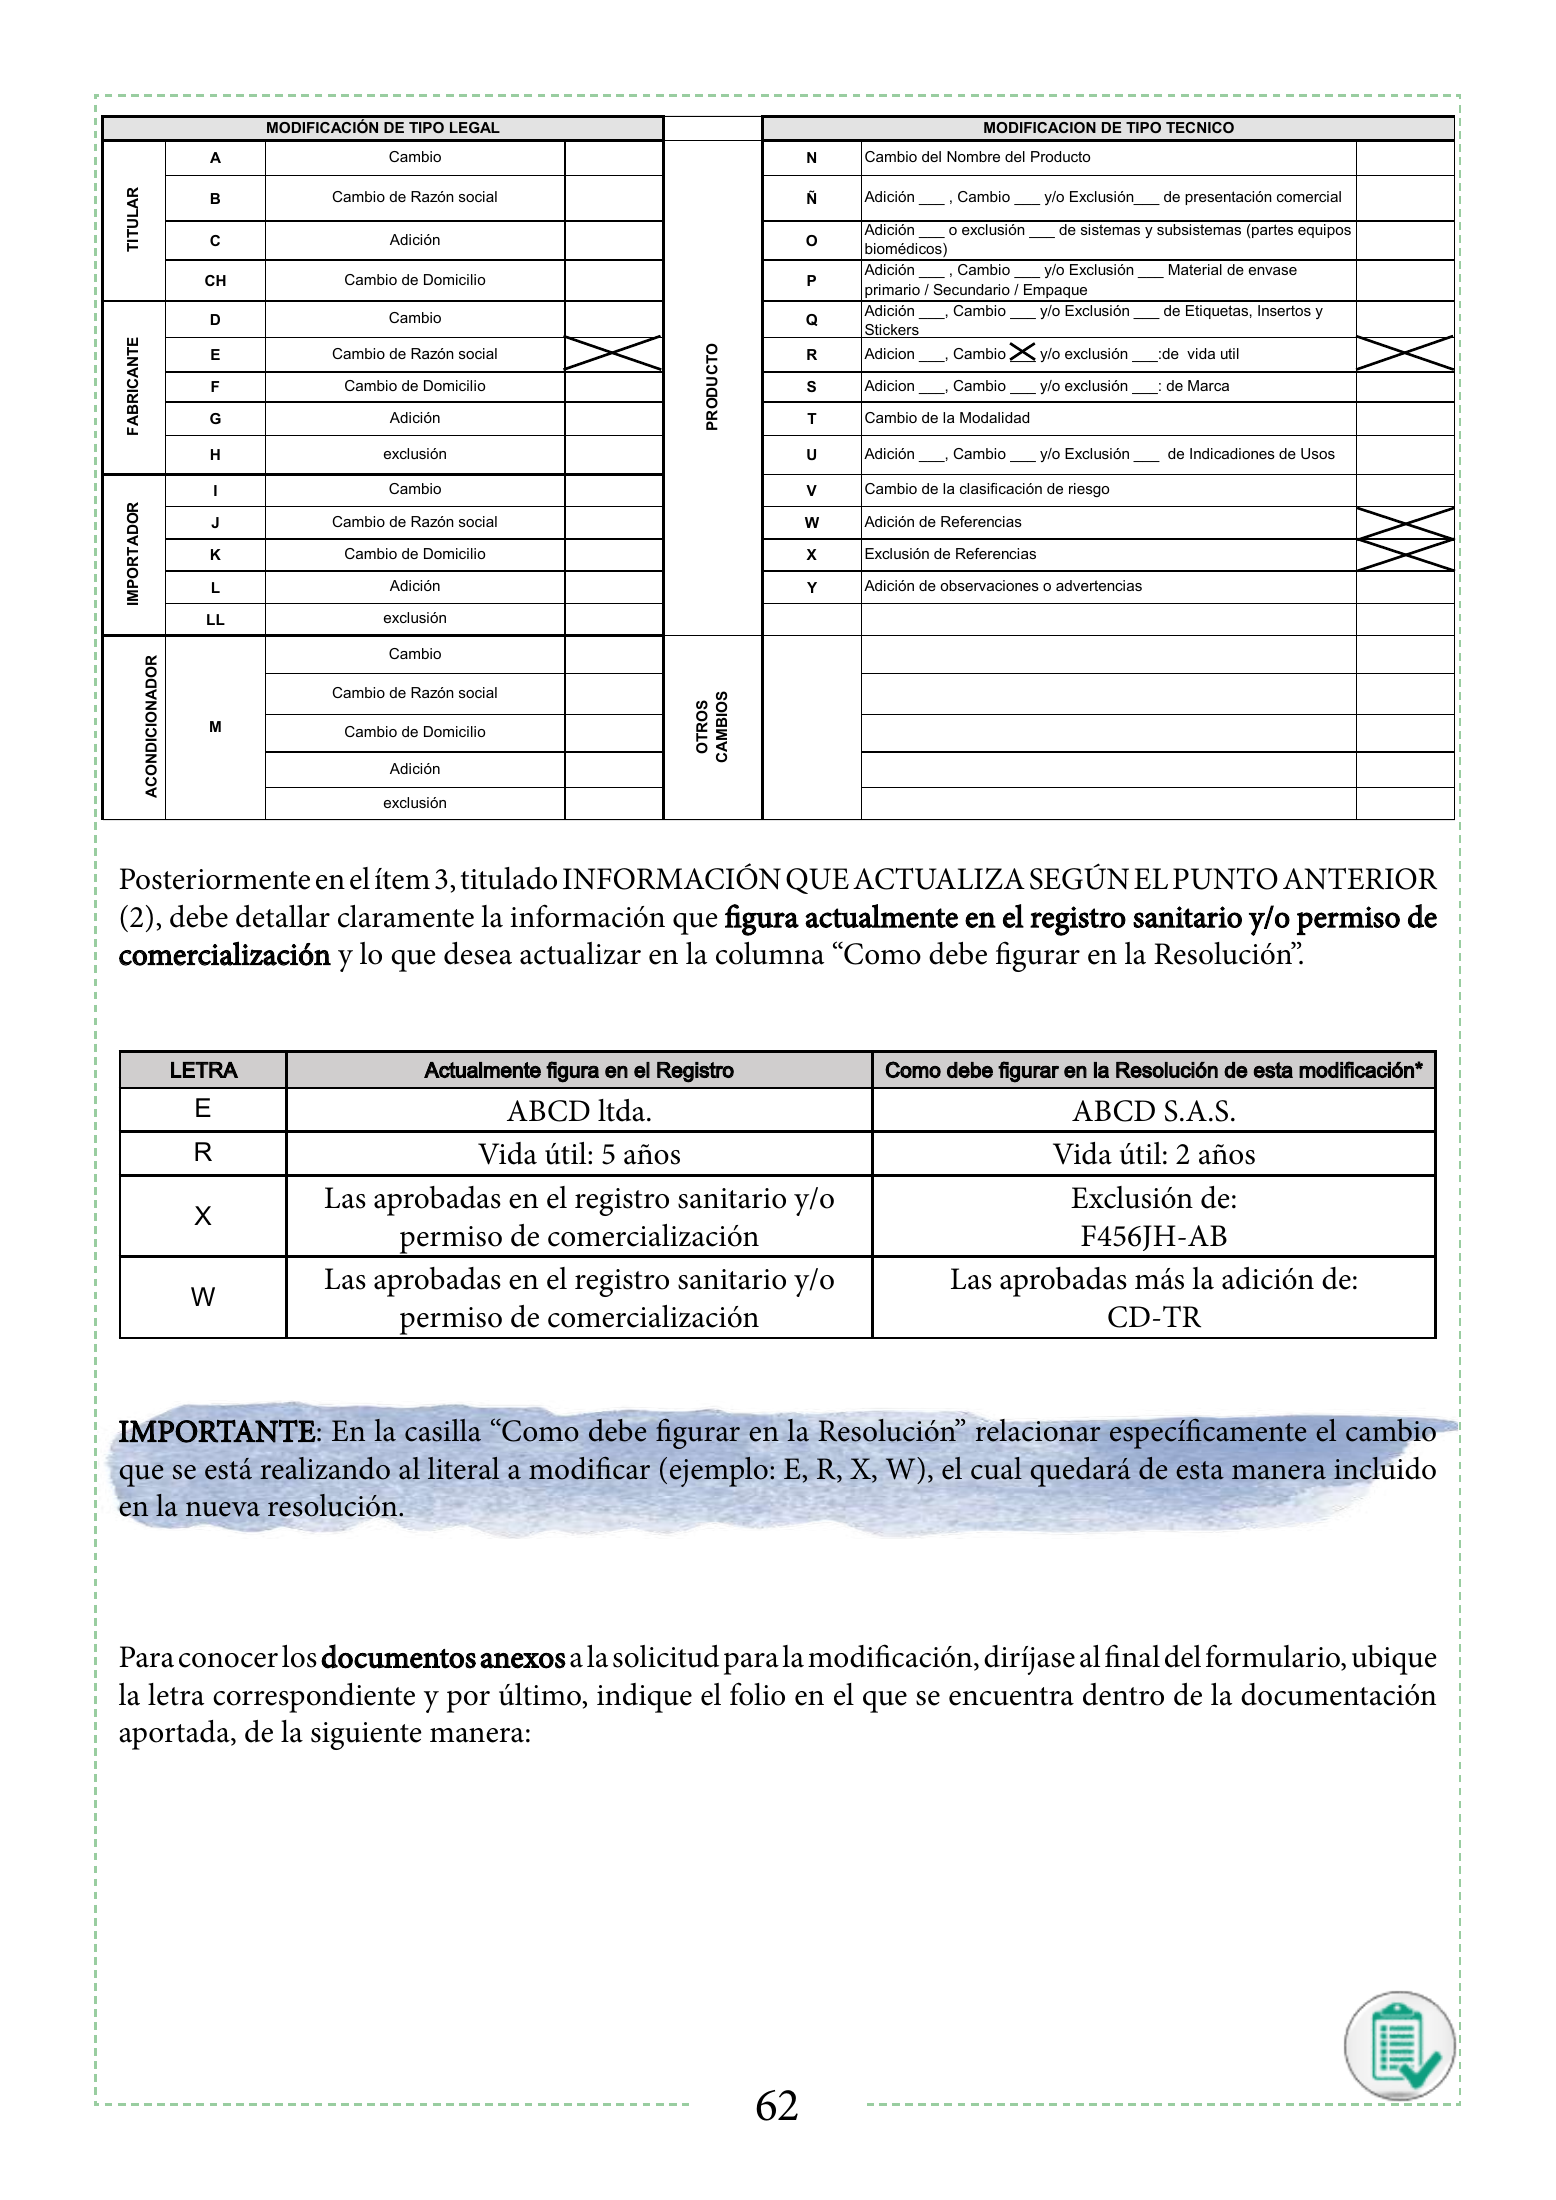
NOMBRE DEL PRODUCTO NÚMERO DE EXPEDIENTE NÚMERO DE REGISTRO VIGENCIA 2. INFORMACIÓN DE LA MODIFICACIÓN MODIFICACIÓN DE TIPO LEGAL MODIFICACION DE TIPO TECNICO A Cambio N Cambio del Nombre del Producto Cambio de Razón social Adición ___ , Cambio ___ y/o Exclusión___ de presentación comercial TITULAR B Ñ Adición ___ o exclusión ___ de sistemas y subsistemas (partes equipos C Adición O biomédicos) Adición ___ , Cambio ___ y/o Exclusión ___ Material de envase CH Cambio de Domicilio P primario / Secundario / Empaque Cambio Adición ___, Cambio ___ y/o Exclusión ___ de Etiquetas, Insertos y D Q Stickers FABRICANTE Cambio de Razón social Adicion ___, Cambio ___ y/o exclusión ___:de vida util PRODUCTO E R F Cambio de Domicilio S Adicion ___, Cambio ___ y/o exclusión ___: de Marca G Adición T Cambio de la Modalidad H exclusión U Adición ___, Cambio ___ y/o Exclusión ___ de Indicadiones de Usos I Cambio V Cambio de la clasificación de riesgo IMPORTADOR J Cambio de Razón social W Adición de Referencias K Cambio de Domicilio X Exclusión de Referencias L Adición Y Adición de observaciones o advertencias LL exclusión Cambio ACONDICIONADOR Cambio de Razón social OTROS M Cambio de Domicilio CAMBIOS Adición exclusión 3. INFORMACIÓN QUE ACTUALIZA SEGÚN EL PUNTO ANTERIOR (2) *Nota: De acuerdo con los ítems seleccionados, detallar claramente la información que figura en el Registro Sanitario y lo que desea actualizar en la Columna "Como debe figurar en la Posteriormente en el ítem 3, titulado INFORMACIÓN QUE ACTUALIZA SEGÚN EL PUNTO ANTERIOR Resolución" Ejemplo: "Excluir: La presentación XYZ" (esta información se citará textualmente en la Resolución que modificará el Registro Sanitario). (2),LETRA debe detallar claramente la información Actualmente que figura actualmenteComo figura en el Registro endebe el registro sanitario figurar en la Resolución y/o de esta permiso de modificación* comercialización y lo que desea actualizar en la columna “Como debe figurar en la Resolución”. OBSERVACIONES De ser necesario, en este campo podrá aclarar el tipo de modificación que desea realizar al Registro Sanitario. LETRA Actualmente figura en el Registro Como debe figurar en la Resolución de esta modificación* E ABCD ltda. ABCD S.A.S. R Vida útil: 5 años Vida útil: 2 años DOCUMENTOS ANEXOS AL FORMULARIO DE SOLICITUD DE MODIFICACIÓN Las aprobadasPARA en el registro TODAS LAS sanitario y/o MODIFICACIONES Exclusión SIde: NO FOLIO X 1. permiso de comercialización F456JH-AB Formulario debidamente diligenciado en medio físico y en medio magnético (Documento en Excel copiable) con el cual se solicita modificar la información del registro sanitario de dispositivos médicos y equipos biomédicos Decreto 4725 de 2005, suscrito por el representante legal de la empresa titular o por un apoderado legalmente constituido. 2. Las aprobadas en el registro sanitario y/o Las aprobadas más la adición de: Recibo de pago por concepto del tramite en original por la tarifa legal correspondiente. W permiso de comercialización CD-TR 3. Poder debidamente conferido para presentar o tramitar la solicitud (si es del caso) CAMBIO DE TITULAR SI NO FOLIO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO (A) IMPORTANTE: En la casilla “Como debe figurar en la Resolución” relacionar específicamente el cambio que se está realizando al literal a modificar (ejemplo: E, R, X, W), el cual quedará de esta manera incluido en la nueva resolución. COD. TARIFA 4001-36 ó Excepción de A pago de tarifa 90116 según paragrafo 2 , Art.2 ley 2069 de 2020 Para conocer los documentos anexos a la solicitud para la modificación, diríjase al final del formulario, ubique la letra correspondiente y por último, indique el folio en el que se encuentra dentro de la documentación aportada, de la siguiente manera: 62
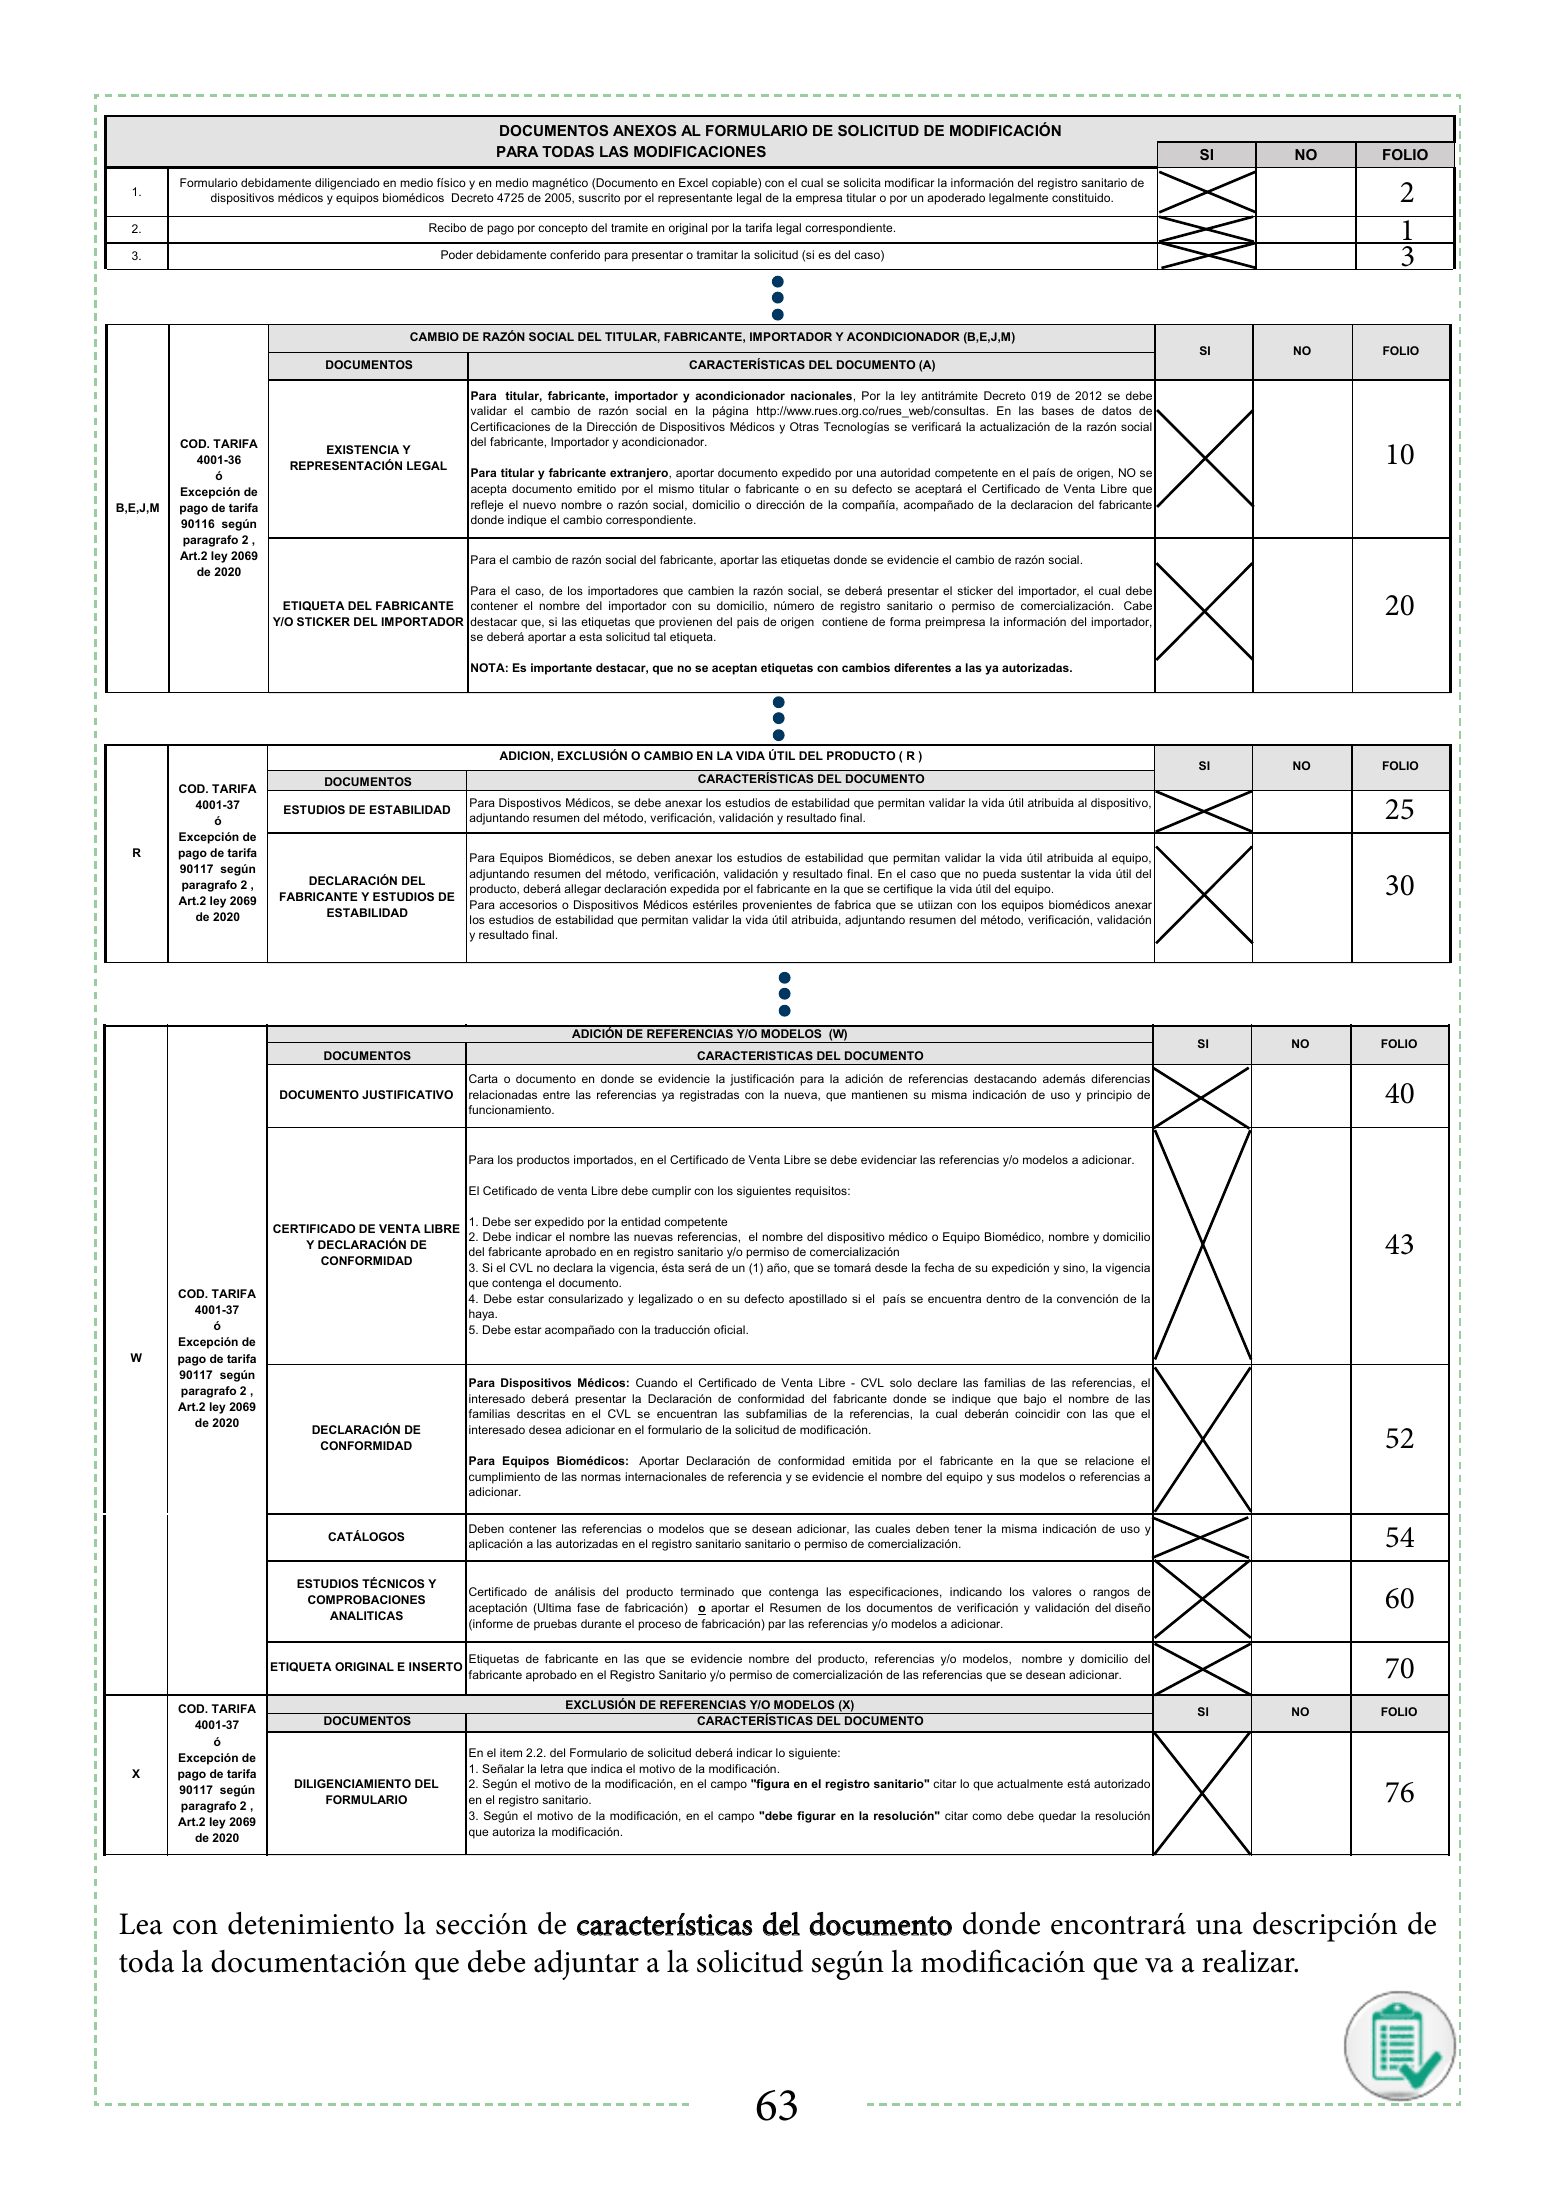
4001-37 de 2. La única persona facultada para realizar la cesión, es el titular del registro sanitario. Excepción autorizado en el Registro Sanitario y/o Permiso el de Comercialización. ó tarifa De ser 3. necesario, ende El objeto este campo la cesión podrá debe estar aclarar plenamentetipo de modificación identificado con quedeldesea el número realizar registro sanitario, Registro al número Sanitario. de expediente, T pago de COD. TARIFA Excepción de CERTIFICADO DE CAPACIDAD nombre En el del producto contenido y de ser de los el caso catálogos y/o lamanuales marca. se deben relacionar los subsistemas a adicionar (partes), indicando el folio 90117 según CATÁLOGOS O 4001-36 pago de tarifa DE ALMACENAMIENTO Y/O 4. Debe donde seestar debidamente evidencien firmado por los subsistemas el representante que legal del cedente y del cesionario. se pretenden adicionar. paragrafo 2, Por la ley antitrámite Decreto 019 de 2012 se debe validar con las bases del Instituto, para tal fin aportar el radicado del 90117 ósegún ACONDICIONAMIENTO DE Art.2 ley 2069 presente documento Excepción paragrafo de AUTORIZACIÓN DISPOSITIVOS DEL O MÉDICOS En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: de 2020 2 , Documento expedido por el fabricante o su autorizado en el que se establezca relación entre el cesionario y el fabricante A pago ley Art.2 de 2069 tarifa FABRICANTE O CONDICIONES SU SANITARIAS 1. Señalar la letra que indica el motivo de la modificación. responsable. 90116 según de 2020 AUTORIZADO DEL DILIGENCIAMIENTO 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado paragrafo 2 , FORMULARIO en el DOCUMENTOS registro sanitario. ANEXOS AL FORMULARIO Art.2 ley 2069 Empresas Nacionales: ADICIÓN, CAMBIO Y/O Por la ley EXCLUSIÓN antitrámite DE Decreto INDICADIONES DEDE 019 de 2012 SOLICITUD USOSseE debe DE validar INSERTOS MODIFICACIÓN el cambio de (U) razón social en la página 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución SI NO FOLIO de 2020 EXISTENCIA Y PARA TODAS LAS MODIFICACIONES http://www.rues.org.co/rues_web/consultas. que autoriza la modificación. SI NO FOLIO COD. TARIFA DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO 4001-37 debidamenteREPRESENTACIÓN LEGAL 2 Formulario diligenciado enADICIÓN, medio físico Empresas y en Extranjeras: medio EXCLUSIÓN magnético aportar en (Documento documento expedidocon Excel copiable) poreluna autoridad cual se competentela en el país de delorigen, registroNO se acepta 1. CAMBIO Carta oY/O documento en donde DEL se MATERIAL evidencieDElaENVASE PRIMARIO justificación de adición,/solicita SECUNDARIO cambio modificar o O información EMPAQUE exclusion en las (P) sanitario indicaciones de usos del de ó dispositivos médicos y equipos biomédicos Decreto documento 4725 demitido 2005, por el mismo suscrito por eltitular o fabricante. representante legal de la empresa titular o por un apoderado legalmente constituido. SI NO FOLIO Excepción de DOCUMENTOS Registro Sanitario o Permiso de Comercialización. CARACTERÍSTICAS DEL DOCUMENTO DOCUMENTO JUSTIFICATIVO U 2. pago de tarifa 90117 según Recibo de NOTA: En el pago Estos nueva la unaSeñalar 1. itempor 2.2.cambios del solicitud letra que no podrán Formulario concepto del de indica tramite solicitud de en registroel motivo afectar el original tarifa lo por laindicar sanitario y/olapermiso ser emitidos de diseño deberá por elmodificación. y la seguridad siguiente: legal previamente autorizadas, de lo contrario deberá presentar correspondiente. de comercialización nuevo. 1 3. paragrafo 2 , COD.ley Art.2 2069 TARIFA DILIGENCIAMIENTO DEL ESTUDIOS FORMULARIO INSERTO O TÉCNICOS MANUALES Poder Estos 2.debidamente Según deluso El documentos producto.el motivo debe estar en elespecificaciones Los de registro sanitario. deben conferido estudios acorde para la deben presentar modificación, mostrar con los inserto o tramitar en el olos fabricante donde se justifique el cambio de envase y se garantice la integridad campo solicitud parámetros manual la de los que (si es "figura en se registro modelos y/o del caso) tuvieron en sanitario" cuenta citar referencias para aprobadas lo que el fabricar actualmente Dispositivo en el registro está Médico, sanitario autorizado o encon el 3 sus permiso de y rangos de CAMBIO comercializacion. aceptabilidad,DE TITULAR para tal fin presentar certificado de análisis del producto terminado o informe de 2020 4001-37 3. Según elavalado motivo de lael fabricante modificación, enseel campo "debe figurar en la resolución" citar como debe quedar la resolución SI NO FOLIO DOCUMENTOS de pruebas por que encuentra autorizado CARACTERÍSTICAS DEL DOCUMENTO (A) en el registro sanitario. ó que autoriza la modificación. ETIQUETA ORIGINAL Si la Indicación de uso se encuentra en las etiquetas, esta a su vez deberá ser actualizada. Excepción de P pago de tarifa CAMBIO DE RAZÓN SOCIAL DEL CAMBIO TITULAR, DE LA FABRICANTE, CLASIFICACIÓN IMPORTADOR DE RIESGO primario(V)ACONDICIONADOR Y (B,E,J,M) Cuando la vida útil del dispositivo médico dependa del empaque y/o secundario para el cual se está solicitando el SI FOLIO NO 90117 según SI NO FOLIO ESTUDIOS DE ESTABILIDAD DOCUMENTOS cambio, deberá aportar los estudios deCARACTERÍSTICAS CARACTERÍSTICAS estabilidad que demuestren DEL DOCUMENTO la vida útil(A) aprobada actualmente dentro del nuevo DOCUMENTOS DEL DOCUMENTO paragrafo 2 , empaque. Para tal fin, el documento debe contener la metodología desarrollada, resultados y conclusiones. Para Dispostivos Médicos Art.2 ley 2069 DeParariesgo I a IIA, se titular, debe aportar: fabricante, importador y acondicionador nacionales, Por la ley antitrámite Decreto 019 de 2012 se debe de 2020 -Información científica que respalde Documento emitido por razón validar el cambio de social la el fabricante que seguridad en contenta la página del Dispositivo de http://www.rues.org.co/rues_web/consultas. la información Médico, para lo cual se de las especificaciones debe anexar En los nuevos bases dede laspruebas materiales evalución datos de envase ESPECIFICACIONES TÉCNICAS biológica del del producto (estudios oCertificaciones declaración de la Dirección fabricante dondede citotoxicidad, Dispositivos certifique las Médicostoxicidad y Otras especificaciones sistéma, Tecnologías del pirogenicidad, material se nuevo del sensibillización, verificará la envase. actualización reactividad de lao razón irrtación social intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para 10 COD. TARIFA del fabricante, Importador y acondicionador. COD. TARIFA EXISTENCIA Y 4001-36 los Disposotivos que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas 4001-36 REPRESENTACIÓN LEGAL realizadas. Cuando sean ó ETIQUETA ORIGINAL Para Presentartitularlasy fabricante etiquetas deltecnologias extranjero, fabricante con suficientemente aportar el documento nuevo demostradas material expedido de envase se una por prodra autoridad primario / cumplir con secundario esteempaque competenteo requisito en aportando el país de origen,evidencia NO se ó cientifica que acepta documento se emitido encuentrepor el indexada publicada mismo titular o en revistas fabricante reconocidas o en su defecto se a nivel aceptará mundialel en las que Certificado de se Venta relacione Libre quela Excepción de Excepción de evaluación refleje el biológica nuevo nombredel material. o razón social, domicilio o dirección de la compañía, acompañado de la declaracion del fabricante B,E,J,M pago de tarifa A pago de tarifa -donde Análisis ADICIÓN, de indique riesgosCAMBIO el cambio emitido Y/Opor el EXCLUSIÓN correspondiente. fabricante DEpara los ETIQUETAS Y/O STICKER Dispositivo Médico,(Q) donde se mencionen los riesgos detectados 90116 según 90116 según durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de SI NO FOLIO paragrafo 2 , DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO paragrafo 2 , cada uno de ellos. Art.2 ley COD. ley 2069 TARIFA Para el cambio de razón social del fabricante, aportar las etiquetas donde se evidencie el cambio de razón social. Art.2 2069 de 2020 4001-37 de 2020 DOCUMENTO JUSTIFICATIVO Para De riesgo Carta el o caso, IIA documento a IIB ó III, en donde se debe aportar: se evidencie la justificación descriptiva ó de los importadores que cambien sobre la el razón social, se del cambio, deberá adiciónely/o presentar exclusión sticker del clasede etiquetas importador, IIb, III.elSecual debe Q Excepción COD. pago TARIFA de de tarifa Y/O ETIQUETA DEL FABRICANTE entregar STICKER ETIQUETA DEL IMPORTADOR ORIGINAL -Estudios contener el destacar En la clínicos estudios que, etiqueta nombre si se realizados del importador clínicos las debe etiquetas en pacientes publicados de evidenciar que lo con su tecnologías provienen descrito en domicilio, del elpais uso para similares de número documento origen demostrar o de la seguridad y efectividad. registro sanitario o permiso de comercialización. Cabe equivalentes. contiene justificativo. de forma preimpresa la información del pueden importador, 20 4001-37 90117ósegún se Para deberá Equipos aportar a esta solicitud tal etiqueta. Biomédicos: paragrafo 2de, En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Excepción De riesgo I a IIA, se debe aportar: 1. Señalar NOTA: Es la letra importante que indica destacar,el motivo que la de la no se modificación. aceptan etiquetas V Art.2 ley 2069 pago de tarifa DOCUMENTOS TÉCNICOS -Información científica que respalde seguridad del Equipo con cambiospara lo Biomédico, diferentes cual ase las ya deben autorizadas. anexar el desarrollo de de 2020 DILIGENCIAMIENTO DEL 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado 90117 según pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional FORMULARIO ADICIÓNen el DEregistro TITULAR sanitario. EN EL REGISTRO SANITARIO O PERMISO DE COMERCIALIZACIÓN (C) paragrafo 2 , vigente. SI NO FOLIO DOCUMENTOS 3. Según el motivo de la modificación, enCARACTERISTICAS el campo "debe figurar DEL enirritación la resolución" citar como debe quedar la resolución DOCUMENTO Art.2 ley 2069 Aportar pruebas de evalución biológica (citotoxicidad, sensibilización, cutanea, entre otros), las cuales solo aplican que autoriza la modificación. de 2020 para los accesorios del equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios Requisitos que debe cumplir el documento: y pruebasADICION,realizadas. EXCLUSIÓN CuandoOsean CAMBIOtecnologias EN LA suficientemente VIDA ÚTIL DEL demostradas PRODUCTO seR ) ( prodra cumplir con este requisito aportando 1. Indicar en el documento de forma conjunta o separada, la intención de transferir la titularidad del registro sanitario y de evidencia cientifica que se encuentre indexada o publicada en revistas reconocidas a nivel mundial en las que se relacione la SI NO FOLIO aceptar dicha cesión (en este caso cuando se dice CARACTERÍSTICAS que puedeDEL venir en forma conjunta se refiere a que se aporta un solo DOCUMENTO DOCUMENTOS evaluación biológica del material. COD. TARIFA documento firmado por cedente y cesionario; y de forma separada, que pueden allegar un documento donde el actual titular 25 -Para Análisis de riesgos Dispostivos Médicos,emitido por elanexar fabricanteestudios para los Dispositivo Médico, dondevalidarse mencionen los riesgos al detectados 4001-37 COD. TARIFA ESTUDIOS DE ESTABILIDAD o cedente, manifiesta su se voluntaddebe de cederlos el registro yde estabilidad se allega otroque permitan documento firmado la porvida el útil atribuida cesionario donde dispositivo, acepta la DOCUMENTO DE CESIÓN durante adjuntando el diseño resumen y del manufactura, método, causas, verificación, severidad, ocurrencia,detectabilidad, validación y resultado final. soluciones planteadas para la mitigación de ó 4001-36 transferencia o cesión de la titularidad. cada uno de ellos. Excepción ó de 2. La única persona facultada para realizar la cesión, es el titular del registro sanitario. De riesgo IIA a IIB ó III, se debe aportar: R pago de tarifa Excepción de 3. El objeto de la cesión debe estar plenamente identificado con el número del registro sanitario, número de expediente, Para -EstudiosEquipos clínicosBiomédicos, realizadoseen deben anexar pacientes los el sobre studios uso parade estabilidad demostrar la que permitanyvalidar seguridad la vidaclase efectividad. útil IIb, atribuida III. Se equipo, al pueden C. 90117desegún pago tarifa nombre del producto y de ser el caso la marca. 30 adjuntando entregar resumen estudios del método, clínicos publicados deverificación, tecnologíasvalidación y o similares resultado final. En el caso que no pueda sustentar la vida útil del equivalentes. paragrafo 2, DECLARACIÓN DEL 4. Debe estar debidamente firmado por el representante legal del cedente y del cesionario. 90116 según producto, -Certificado deberá o allegar de constancia declaración cumplimientoexpedida del por equipoel con fabricante en la que estándares de se certifique la calidad vida útil del internacionales equipo. (marca y modelo), expedida Art.2 ley 2069 FABRICANTE Y ESTUDIOS DE paragrafo 2, Parauna por accesorios o Dispositivos entidad nacional Médicos estériles o internacional, ó constancia provenientes del sistema de fabrica de lidad que se delutiizan fabricantecon para los equipos los equipos biomédicos anexar de tecnología de ley 2020 ESTABILIDADDEL AUTORIZACION Art.2 2069 los estudiosIIbde controlada Documento Y estabilidad III.(ejemplo: expedido por el que Normaspermitan fabricante validar ISOo su13785, la vida ISO9001) autorizado útil atribuida, en el establezcaresumen que seadjuntando relacióndel método, entre verificación, el cesionario y el validación fabricante de 2020 FABRICANTE O SU y resultado final. -Nombre responsable. y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso AUTORIZADO de informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el equipo e informará. ADICIÓN para /los equipos/de CAMBIO tecnología DE EXCLUSIÓN controlada MARCA IIb(S)y III Empresas Nacionales: Por la ley antitrámite Decreto 019 de 2012 se debe validar el cambio de razón social en la página SI NO FOLIO COD. TARIFA DOCUMENTOS riesgo para EquiposCARACTERÍSTICAS http://www.rues.org.co/rues_web/consultas. Cundo se cambio el Biomédicos de IIA aDEL IIB DOCUMENTO ó III, allegar sticker del importador, donde se indique 4001-37 ETIQUETAEXISTENCIA ORIGINAL EYINSERTO Permiso de Comercialización y la nomenclatura EBC (ejemplo: Permiso de Comericalización INVIMA2020 EBCXXXX). ó REPRESENTACIÓN LEGAL En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: Empresas 1. Señalar la Extranjeras: letra que indicaaportar el documento motivo de la expedido modificación. por una autoridad competente en el país de origen, NO se acepta Excepción de ADICIÓN DE titular o REFERENCIAS Y/O MODELOS (W) DILIGENCIAMIENTO DEL documento 2. Según el emitidomotivo de por laelmodificación, mismo enfabricante. el campo "figura en el registro sanitario" citar lo que actualmente está autorizado SI NO FOLIO S pago de tarifa DOCUMENTOS FORMULARIO en el registro sanitario. CARACTERISTICAS DEL DOCUMENTO 90117 según CAMBIO DE DOMICILIO DEL TITULAR, FABRICANTE, IMPORTADOR Y ACONDICIONADOR (CH, F,K,M) "debe parafigurar SI NO FOLIO paragrafo 2 , 3. CartaSegún o el motivo de documento en ladonde modificación, se evidencie en l la campo justificación la en la de adición resolución" referenciascitar como debe quedar destacando ademásladiferencias resolución 40 DOCUMENTOS CARACTERISTICAS DEL DOCUMENTO Art.2 ley 2069 DOCUMENTO JUSTIFICATIVO relacionadasque autoriza la modificación. entre las referencias ya registradas con la nueva, que mantienen su misma indicación de uso y principio de de 2020 funcionamiento. ETIQUETA ORIGINAL Empresasoriginales, Etiquetas Nacionales: Por la en donde esley antitrámite posible Decreto evidenciar 019 de el cambio o 2012 adiciónsededebe marcavalidar el cambio de domicilio en la página http://www.rues.org.co/rues_web/consultas. En las bases de datos de Certificaciones de la Dirección de Dispositivos Médicos COD. TARIFA CAMBIOseDE LA y Otras Tecnologías MODALIDAD verificará la DEL del actualización REGISTRO SANITARIO domicilio del (T) Importador y acondicionador fabricante, Para los productos importados, en el Certificado de Venta Libre se debe evidenciar las referencias y/o modelos a adicionar. SI NO FOLIO 4001-36 EXISTENCIA Y DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO COD. TARIFA ó REPRESENTACIÓN LEGAL Empresas Extranjeras: aportar documento expedido por una autoridad competente en el país de origen, NO se acepta 4001-37 El Cetificado de venta Excepción de documento DOCUMENTO JUSTIFICATIVO Carta emitido o documento porLibre en debe titular el mismo donde cumplirocon los se evidencie siguientes fabricante o la justificación surequisitos: endel defectoen cambio selaaceptará modalidadel Certificado del registro de Venta Libre que refleje el sanitario ó CH, F,K,M pago de tarifa nuevo nombre o razón social, domicilio o dirección de la compañía, acompañado de la declaracion del fabricante o titular Excepción de 1. Debe ser expedido por la entidad competente 90116 según CERTIFICADO DE VENTA LIBRE donde indique el cambio correspondiente. T pago de tarifa paragrafo 2 , 90117 según Art.2 ley 2069 Y DECLARACIÓN CERTIFICADO DE DE CAPACIDAD CONFORMIDAD Y/O DE ALMACENAMIENTO 2. Debe indicar el nombre las nuevas referencias, el nombre del dispositivo médico o Equipo Biomédico, nombre y domicilio del fabricante aprobado en en registro sanitario y/o permiso de comercialización 43 paragrafo 2 , Para 3. Por elley el Si la cambio CVL no de domicilio declara antitrámite la Decretodel fabricante, vigencia, 019 de será se ésta2012 aportar de un las debe etiquetas (1) año, que validar donde se con se tomará las evidencie bases del la la desde nueva fecha Instituto, de dirección. su tal para expedición fin y el aportarsino, la vigencia radicado del de 2020 ACONDICIONAMIENTO DE Art.2 ley 2069 que contenga presente el documento. documento COD. TARIFA de 2020 DISPOSITIVOS MÉDICOS O Para 4. Debe estar de los el caso, importadores consularizado que o y legalizado cambien en sueldefecto domicilio, se deberá apostillado presentar si el país seel rotulo encuentrao sticker. dentro deCabe la destacar convención delas que la 4001-37 ETIQUETA DEL SANITARIAS CONDICIONES FABRICANTE etiquetas que provienen de pais de origen con la información preimpresa del importador, se deberá aportar a esta solicitud tal haya. ó Y/O STICKER DEL IMPORTADOR etiqueta. 5. Debe estar acompañado con la traducción oficial. Excepción de ADICIÓN, CAMBIO Y/O EXCLUSIÓN DE INDICADIONES DE USOS E INSERTOS (U) W pago de tarifa NOTA: Es importante destacar, que no se aceptan etiquetas con cambios diferentes a las ya autorizadas. SI NO FOLIO 90117TARIFA COD. según DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO Para Dispositivos Médicos: Cuando el Certificado de Venta Libre - CVL solo declare las familias de las referencias, el paragrafo 4001-372 , interesado Carta deberá en o documento presentar dondelaseDeclaración evidencie ladejustificación conformidad de del fabricante adición, donde cambio o se indique exclusion que bajo en las el nombre indicaciones de las de usos del Art.2 ley ó 2069 familias Registro descritas Sanitario oenPermiso el CVLdeseComercialización. encuentran las subfamilias de la referencias, la cual deberán coincidir con las que el de 2020 de Excepción 52 DOCUMENTO JUSTIFICATIVO DECLARACIÓN DE interesado desea adicionar U pago de tarifa NOTA: Estos cambios no en el formulario podrán afectar elde la solicitud diseño y la de modificación. seguridad previamente autorizadas, de lo contrario deberá presentar CONFORMIDAD una nueva solicitud de registro sanitario y/o permiso de comercialización nuevo. 90117 según Para Equipos Biomédicos: Aportar Declaración de conformidad emitida por el fabricante en la que se relacione el paragrafo 2 , cumplimiento de las normas internacionales de referencia El uso debe estar acorde con los inserto o manual de losymodelos se evidencie el nombre del y/o referencias equipo yensus aprobadas modelossanitario el registro o referencias a o en el Art.2 ley 2069 INSERTO O MANUALES adicionar.de comercializacion. permiso de 2020 54 ETIQUETA ORIGINAL Si la Indicación Deben contenerdelasuso se encuentra referencias o en las que modelos etiquetas, esta a su se desean vez deberá adicionar, las ser actualizada. cuales deben tener la misma indicación de uso y CATÁLOGOS aplicación a las autorizadas en el registro sanitario sanitario o permiso de comercialización. CAMBIO DE LA CLASIFICACIÓN DE RIESGO (V) SI FOLIO NO DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO ESTUDIOS TÉCNICOS Y COMPROBACIONES ANALITICAS Para Dispostivos Certificado De Médicos de análisis riesgo I a aceptación IIA, sefase (Ultima debe del producto terminado que contenga las especificaciones, indicando los valores o rangos de deaportar: fabricación) o aportar el Resumen de los documentos de verificación y validación del diseño 60 -Información (informe científica de pruebas que el duranterespalde la de proceso seguridad del par Dispositivo fabricación) Médico, y/o las referencias para lo cual ase debe modelos anexar pruebas de evalución adicionar. biológica del producto (estudios de citotoxicidad, toxicidad sistéma, pirogenicidad, sensibillización, irrtación o reactividad intracutánea, genotoxicidad, alergenicidad, hemocompatibilidad y carcinogenicidad) según el dispositivo, estos aplican para Etiquetas de fabricante en las que se evidencie nombre del producto, referencias y/o modelos, nombre y domicilio del ETIQUETA ORIGINAL E INSERTO los Disposotivos que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios y pruebas fabricante aprobado en el Registro Sanitario y/o permiso de comercialización de las referencias que se desean adicionar. realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando evidencia 70 cientifica que se encuentre EXCLUSIÓN DE indexada o publicadaY/O REFERENCIAS en revistas MODELOS (X)reconocidas a nivel mundial en las que se relacione la COD. TARIFA evaluación biológica del material. SI NO FOLIO 4001-37 DOCUMENTOS CARACTERÍSTICAS DEL DOCUMENTO - Análisis de riesgos emitido por el fabricante para los Dispositivo Médico, donde se mencionen los riesgos detectados ó durante el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de Excepción de En el item 2.2. del Formulario de solicitud deberá indicar lo siguiente: cada uno de ellos. X pago de tarifa 1. Señalar la letra que indica el motivo de la modificación. 90117 según paragrafo 2 , DILIGENCIAMIENTO DEL FORMULARIO 2. Según el motivo de la modificación, en el campo "figura en el registro sanitario" citar lo que actualmente está autorizado De riesgo IIA a IIB ó III, se debe aportar: en el registro sanitario. -Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden 76 Art.2 3. Según el motivo de la modificación, en el campo "debe figurar en la resolución" citar como debe quedar la resolución COD.ley 2069 TARIFA entregar estudios clínicos publicados de tecnologías similares o equivalentes. que autoriza la modificación. de 2020 4001-37 ó Para Equipos Biomédicos: Excepción de ADICIÓN De riesgo I a IIA, se debeDE OBSERVACIONES O ADVERTENCIAS (Y) aportar: SI NO FOLIO DOCUMENTOS TÉCNICOS CARACTERÍSTICAS -Información científica que respalde la seguridad del Equipo DEL DOCUMENTO Biomédico, para lo cual se deben anexar el desarrollo de V pago de tarifa DOCUMENTOS 90117 según pruebas eléctricas y de compatibilidad electromagnética (ejemplo: Normas IEC), conforme a la normatividad internacional Lea con detenimiento la sección de características del documento donde encontrará una descripción de COD. TARIFA Carta o documento en donde se evidencie la justificación para la adición de observaciones o advertencias destacando vigente. paragrafo 2, 4001-37 DOCUMENTO JUSTIFICATIVO además diferencias Aportar pruebas relacionadas de evalución entre las biológica referencias sensibilización, (citotoxicidad, ya registradas con la nueva, irritación que entre cutanea, mantienen otros),su lasmisma cualesindicación de solo aplican Art.2 ley 2069 ó uso paraylos principio de del accesoriosfuncionamiento. equipo que esten en contacto directo con el paciente y sobre ellos allegar el resumen de los estudios toda la documentación que debe adjuntar a la solicitud según la modificación que va a realizar. Y de 2020 Excepción de pago de tarifa y pruebas realizadas. Cuando sean tecnologias suficientemente demostradas se prodra cumplir con este requisito aportando En el ítem 2.2. evidencia del que cientificaFormulario se de solicitud encuentre deberáo indicar indexada lo en publicadasiguiente: revistas reconocidas a nivel mundial en las que se relacione la 1. Señalar labiológica evaluación letra quedel indica el motivo de la modificación. material. 90117 según DILIGENCIAMIENTO DEL -2. Según Análisiseldemotivo de la riesgos modificación, emitido por el en el campo fabricante los en el "figura para registro Dispositivo sanitario" Médico, dondecitar se lo que actualmente mencionen autorizado está detectados los riesgos paragrafo 2 , FORMULARIO en el registro durante sanitario. el diseño y manufactura, causas, severidad, ocurrencia,detectabilidad, soluciones planteadas para la mitigación de Art.2 ley 2069 de 2020 3. Según cada uno el ellos. de la modificación, en el campo "debe figurar en la resolución de modificación" citar como debe quedar demotivo la Deresolución riesgo IIAque autoriza a IIB ladebe ó III, se modificación. aportar: -Estudios clínicos realizados en pacientes sobre el uso para demostrar la seguridad y efectividad. clase IIb, III. Se pueden 63 ETIQUETA ORIGINAL E INSERTO entregar Etiquetas e inserto, de estudios las publicados clínicos observaciones de o advertencias tecnologías que se similares o desean adicionar. equivalentes. -Certificado o constancia de cumplimiento del equipo con estándares de calidad internacionales (marca y modelo), expedida por una entidad nacional o internacional, ó constancia del sistema de calidad del fabricante para los equipos de tecnología controlada IIb Y III.(ejemplo: Normas ISO 13785, ISO9001) -Nombre y ubicación de la Institución Prestadora de Servicios de Salud, IPS, en donde se instalará el equipo, o compromiso de informar sobre la misma, en caso de que aún no se haya comercializado. compromiso que al momento en el que se ubique el equipo se informará. para los equipos de tecnología controlada IIb y III
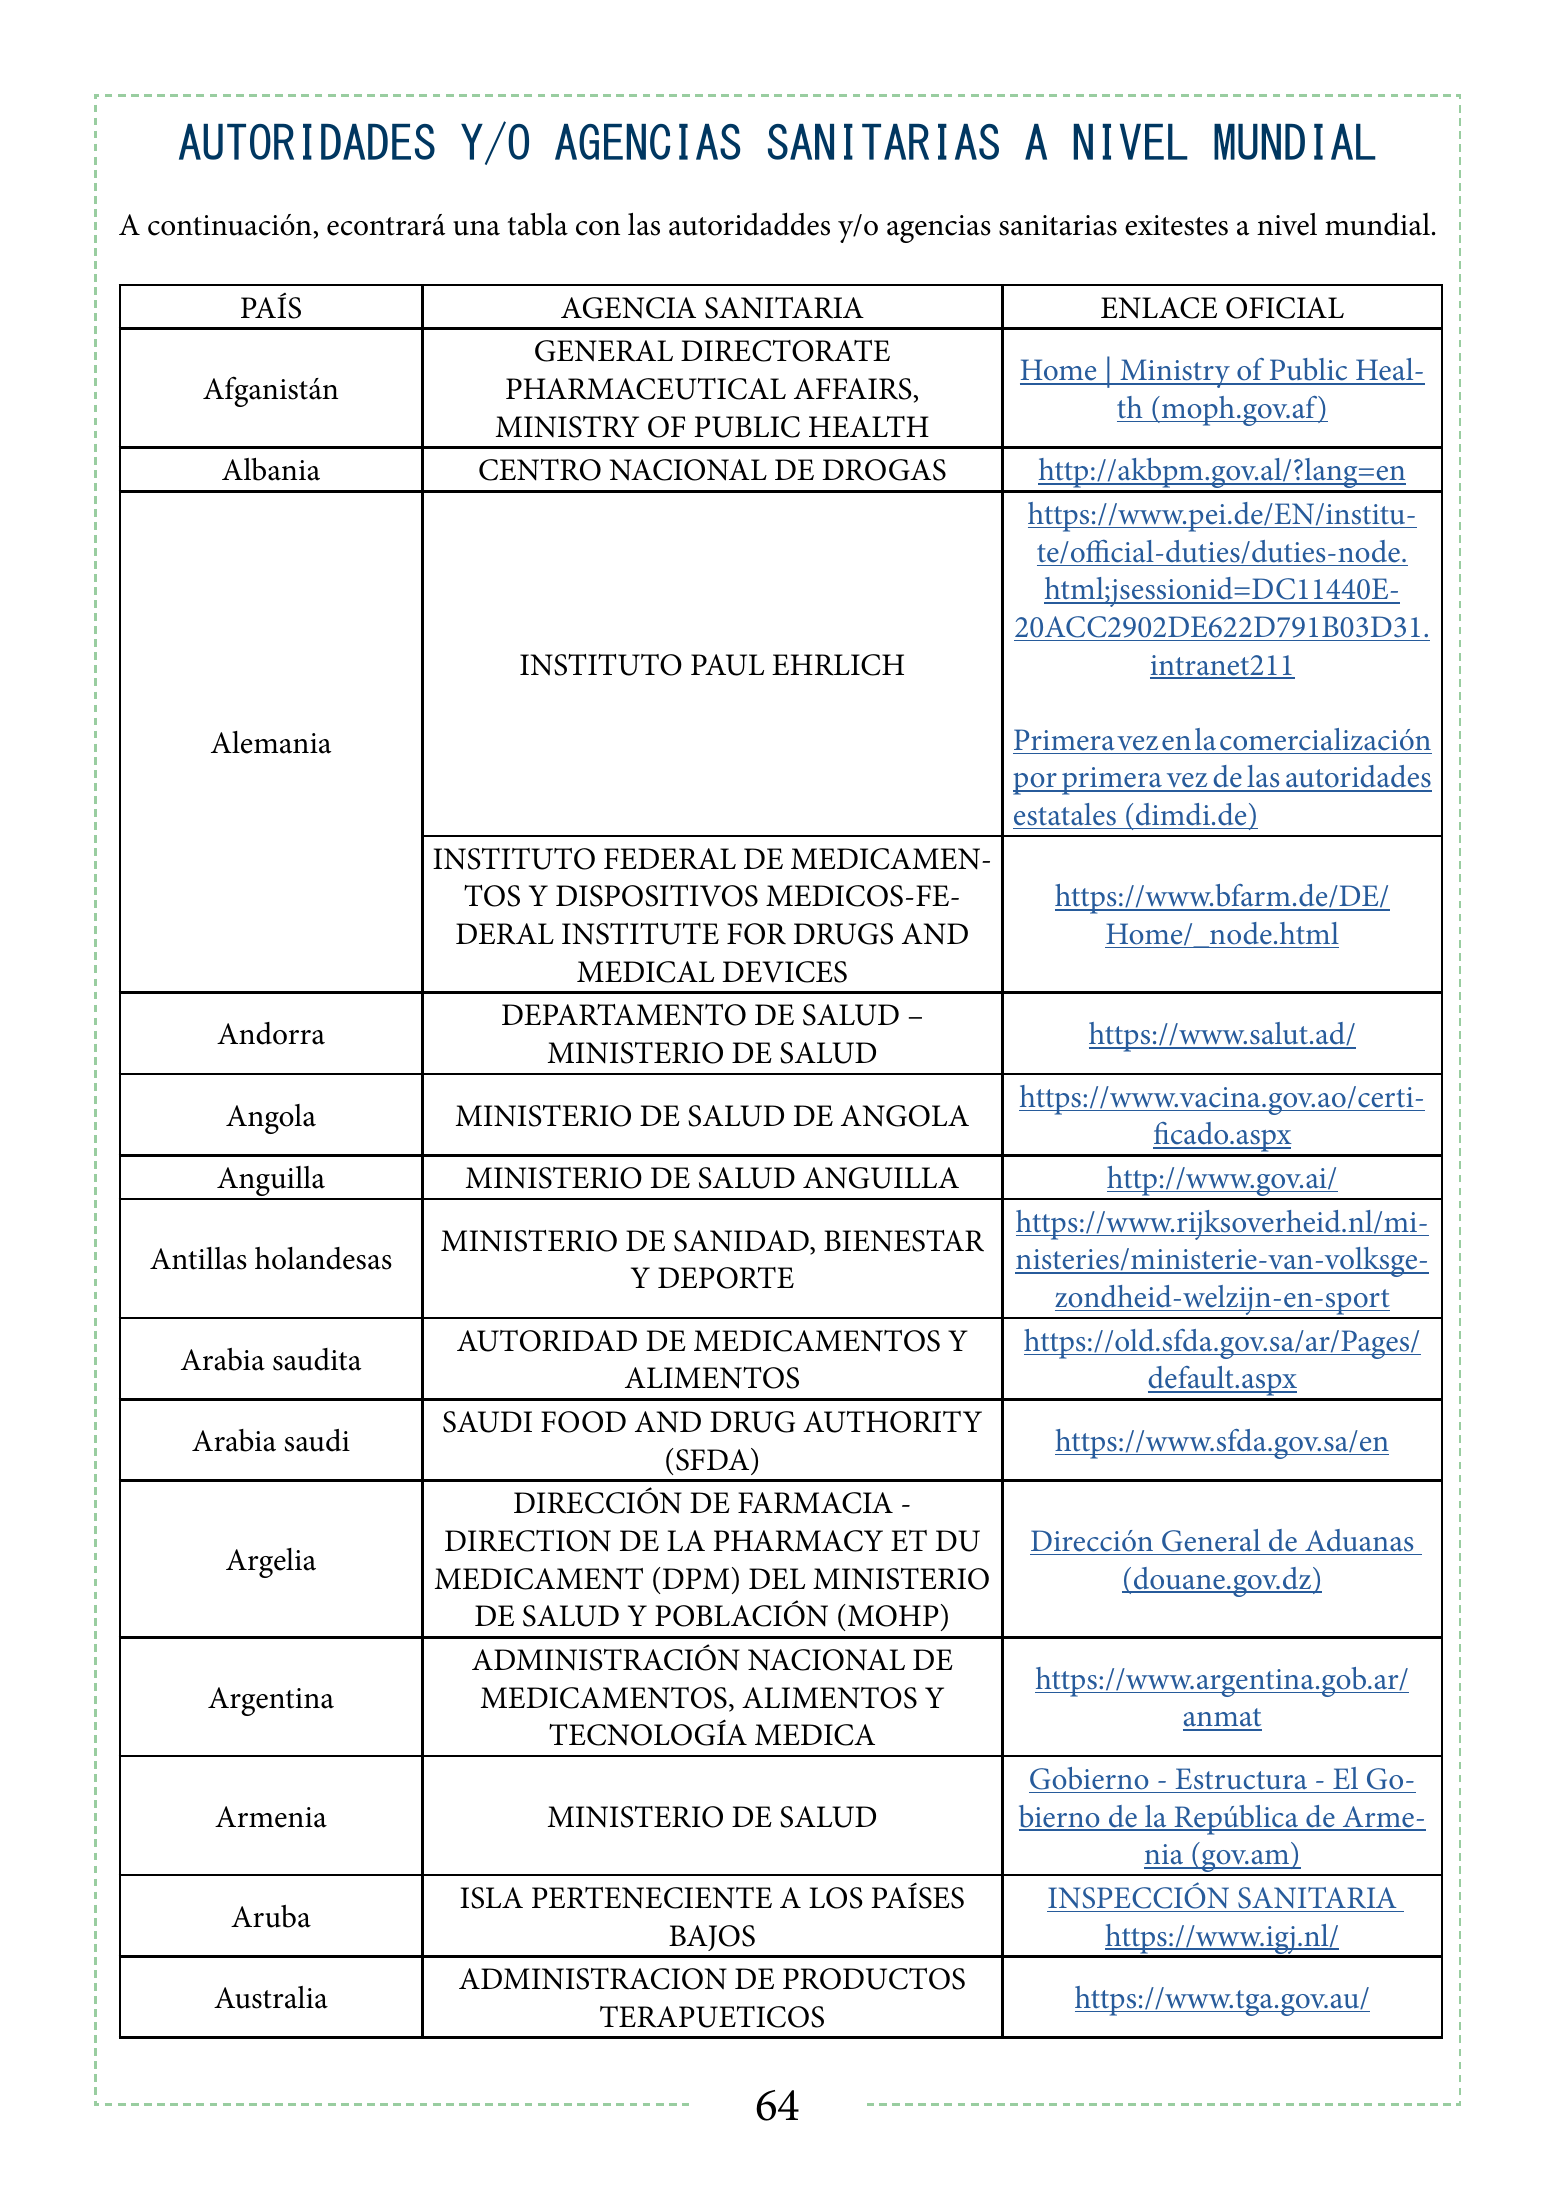
AUTORIDADES Y/O AGENCIAS SANITARIAS A NIVEL MUNDIAL A continuación, econtrará una tabla con las autoridaddes y/o agencias sanitarias exitestes a nivel mundial. PAÍS AGENCIA SANITARIA ENLACE OFICIAL GENERAL DIRECTORATE Home | Ministry of Public Heal- Afganistán PHARMACEUTICAL AFFAIRS, th (moph.gov.af) MINISTRY OF PUBLIC HEALTH Albania CENTRO NACIONAL DE DROGAS http://akbpm.gov.al/?lang=en https://www.pei.de/EN/institu- te/official-duties/duties-node. html;jsessionid=DC11440E- 20ACC2902DE622D791B03D31. INSTITUTO PAUL EHRLICH intranet211 Alemania Primera vez en la comercialización por primera vez de las autoridades estatales (dimdi.de) INSTITUTO FEDERAL DE MEDICAMEN- TOS Y DISPOSITIVOS MEDICOS-FE- https://www.bfarm.de/DE/ DERAL INSTITUTE FOR DRUGS AND Home/_node.html MEDICAL DEVICES DEPARTAMENTO DE SALUD – Andorra https://www.salut.ad/ MINISTERIO DE SALUD https://www.vacina.gov.ao/certi- Angola MINISTERIO DE SALUD DE ANGOLA ficado.aspx Anguilla MINISTERIO DE SALUD ANGUILLA http://www.gov.ai/ https://www.rijksoverheid.nl/mi- MINISTERIO DE SANIDAD, BIENESTAR Antillas holandesas nisteries/ministerie-van-volksge- Y DEPORTE zondheid-welzijn-en-sport AUTORIDAD DE MEDICAMENTOS Y https://old.sfda.gov.sa/ar/Pages/ Arabia saudita ALIMENTOS default.aspx SAUDI FOOD AND DRUG AUTHORITY Arabia saudi https://www.sfda.gov.sa/en (SFDA) DIRECCIÓN DE FARMACIA - DIRECTION DE LA PHARMACY ET DU Dirección General de Aduanas Argelia MEDICAMENT (DPM) DEL MINISTERIO (douane.gov.dz) DE SALUD Y POBLACIÓN (MOHP) ADMINISTRACIÓN NACIONAL DE https://www.argentina.gob.ar/ Argentina MEDICAMENTOS, ALIMENTOS Y anmat TECNOLOGÍA MEDICA Gobierno - Estructura - El Go- Armenia MINISTERIO DE SALUD bierno de la República de Arme- nia (gov.am) ISLA PERTENECIENTE A LOS PAÍSES INSPECCIÓN SANITARIA Aruba BAJOS https://www.igj.nl/ ADMINISTRACION DE PRODUCTOS Australia https://www.tga.gov.au/ TERAPUETICOS 64
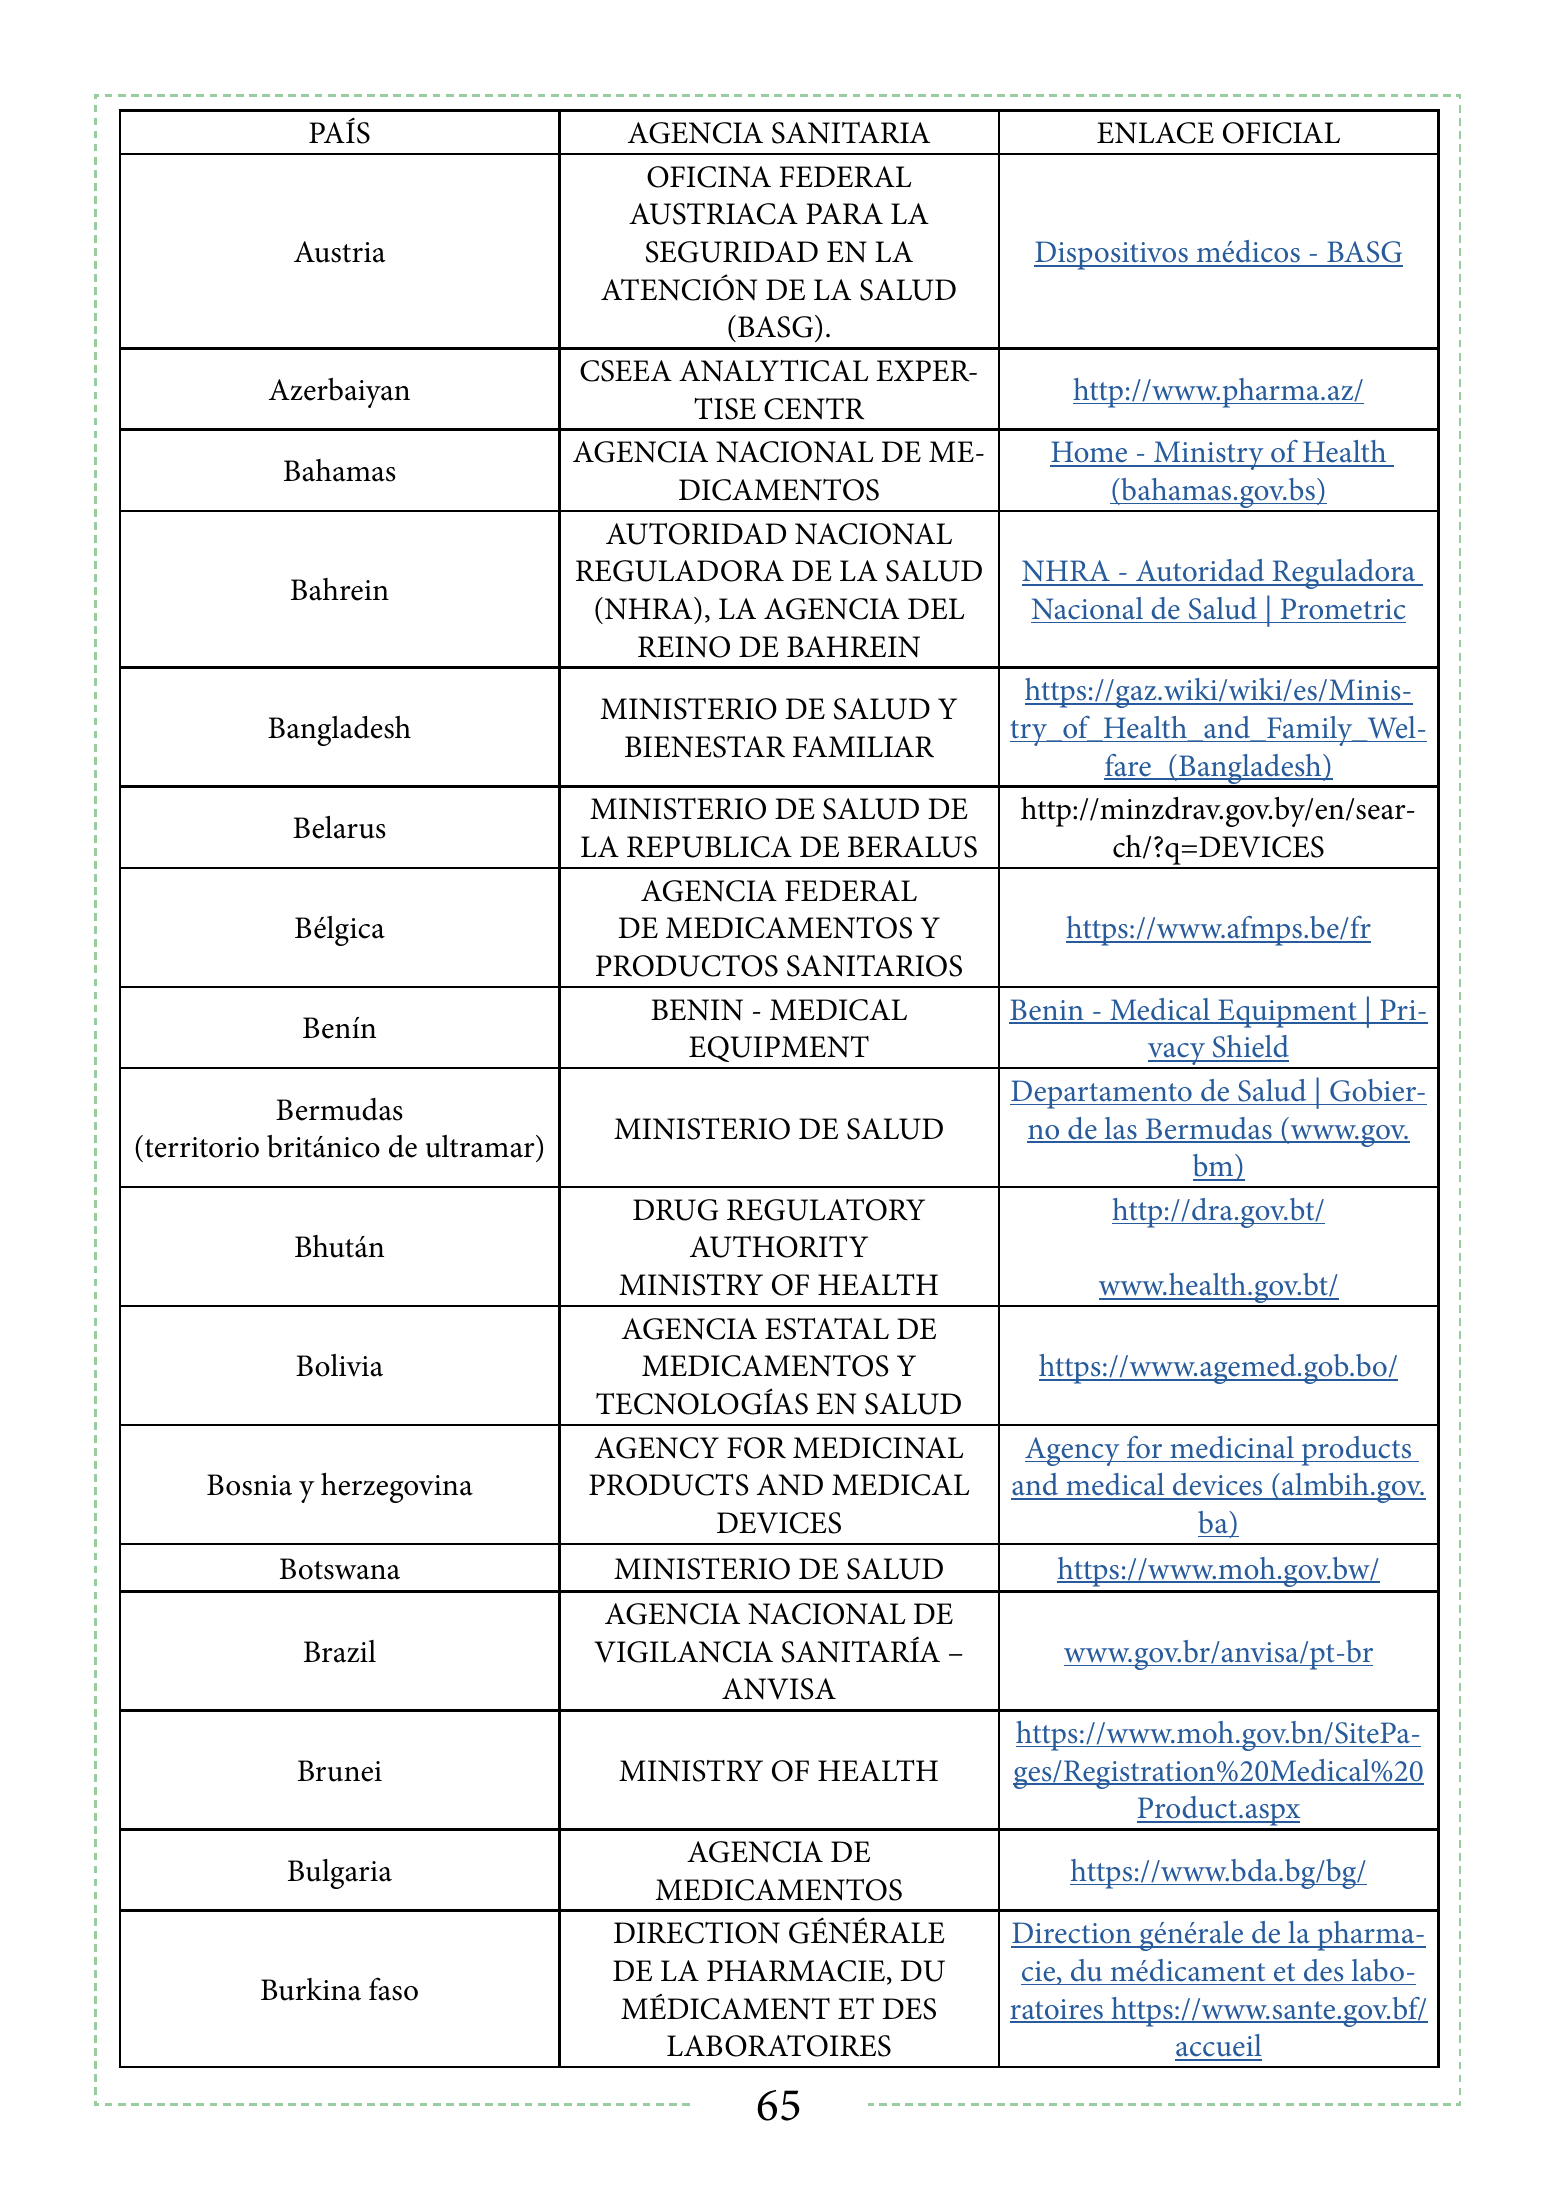
PAÍS AGENCIA SANITARIA ENLACE OFICIAL OFICINA FEDERAL AUSTRIACA PARA LA Austria SEGURIDAD EN LA Dispositivos médicos - BASG ATENCIÓN DE LA SALUD (BASG). CSEEA ANALYTICAL EXPER- Azerbaiyan http://www.pharma.az/ TISE CENTR AGENCIA NACIONAL DE ME- Home - Ministry of Health Bahamas DICAMENTOS (bahamas.gov.bs) AUTORIDAD NACIONAL REGULADORA DE LA SALUD NHRA - Autoridad Reguladora Bahrein (NHRA), LA AGENCIA DEL Nacional de Salud | Prometric REINO DE BAHREIN https://gaz.wiki/wiki/es/Minis- MINISTERIO DE SALUD Y Bangladesh try_of_Health_and_Family_Wel- BIENESTAR FAMILIAR fare_(Bangladesh) MINISTERIO DE SALUD DE http://minzdrav.gov.by/en/sear- Belarus LA REPUBLICA DE BERALUS ch/?q=DEVICES AGENCIA FEDERAL Bélgica DE MEDICAMENTOS Y https://www.afmps.be/fr PRODUCTOS SANITARIOS BENIN - MEDICAL Benin - Medical Equipment | Pri- Benín EQUIPMENT vacy Shield Departamento de Salud | Gobier- Bermudas MINISTERIO DE SALUD no de las Bermudas (www.gov. (territorio británico de ultramar) bm) DRUG REGULATORY http://dra.gov.bt/ Bhután AUTHORITY MINISTRY OF HEALTH www.health.gov.bt/ AGENCIA ESTATAL DE Bolivia MEDICAMENTOS Y https://www.agemed.gob.bo/ TECNOLOGÍAS EN SALUD AGENCY FOR MEDICINAL Agency for medicinal products Bosnia y herzegovina PRODUCTS AND MEDICAL and medical devices (almbih.gov. DEVICES ba) Botswana MINISTERIO DE SALUD https://www.moh.gov.bw/ AGENCIA NACIONAL DE Brazil VIGILANCIA SANITARÍA – www.gov.br/anvisa/pt-br ANVISA https://www.moh.gov.bn/SitePa- Brunei MINISTRY OF HEALTH ges/Registration%20Medical%20 Product.aspx AGENCIA DE Bulgaria https://www.bda.bg/bg/ MEDICAMENTOS DIRECTION GÉNÉRALE Direction générale de la pharma- DE LA PHARMACIE, DU cie, du médicament et des labo- Burkina faso MÉDICAMENT ET DES ratoires https://www.sante.gov.bf/ LABORATOIRES accueil 65
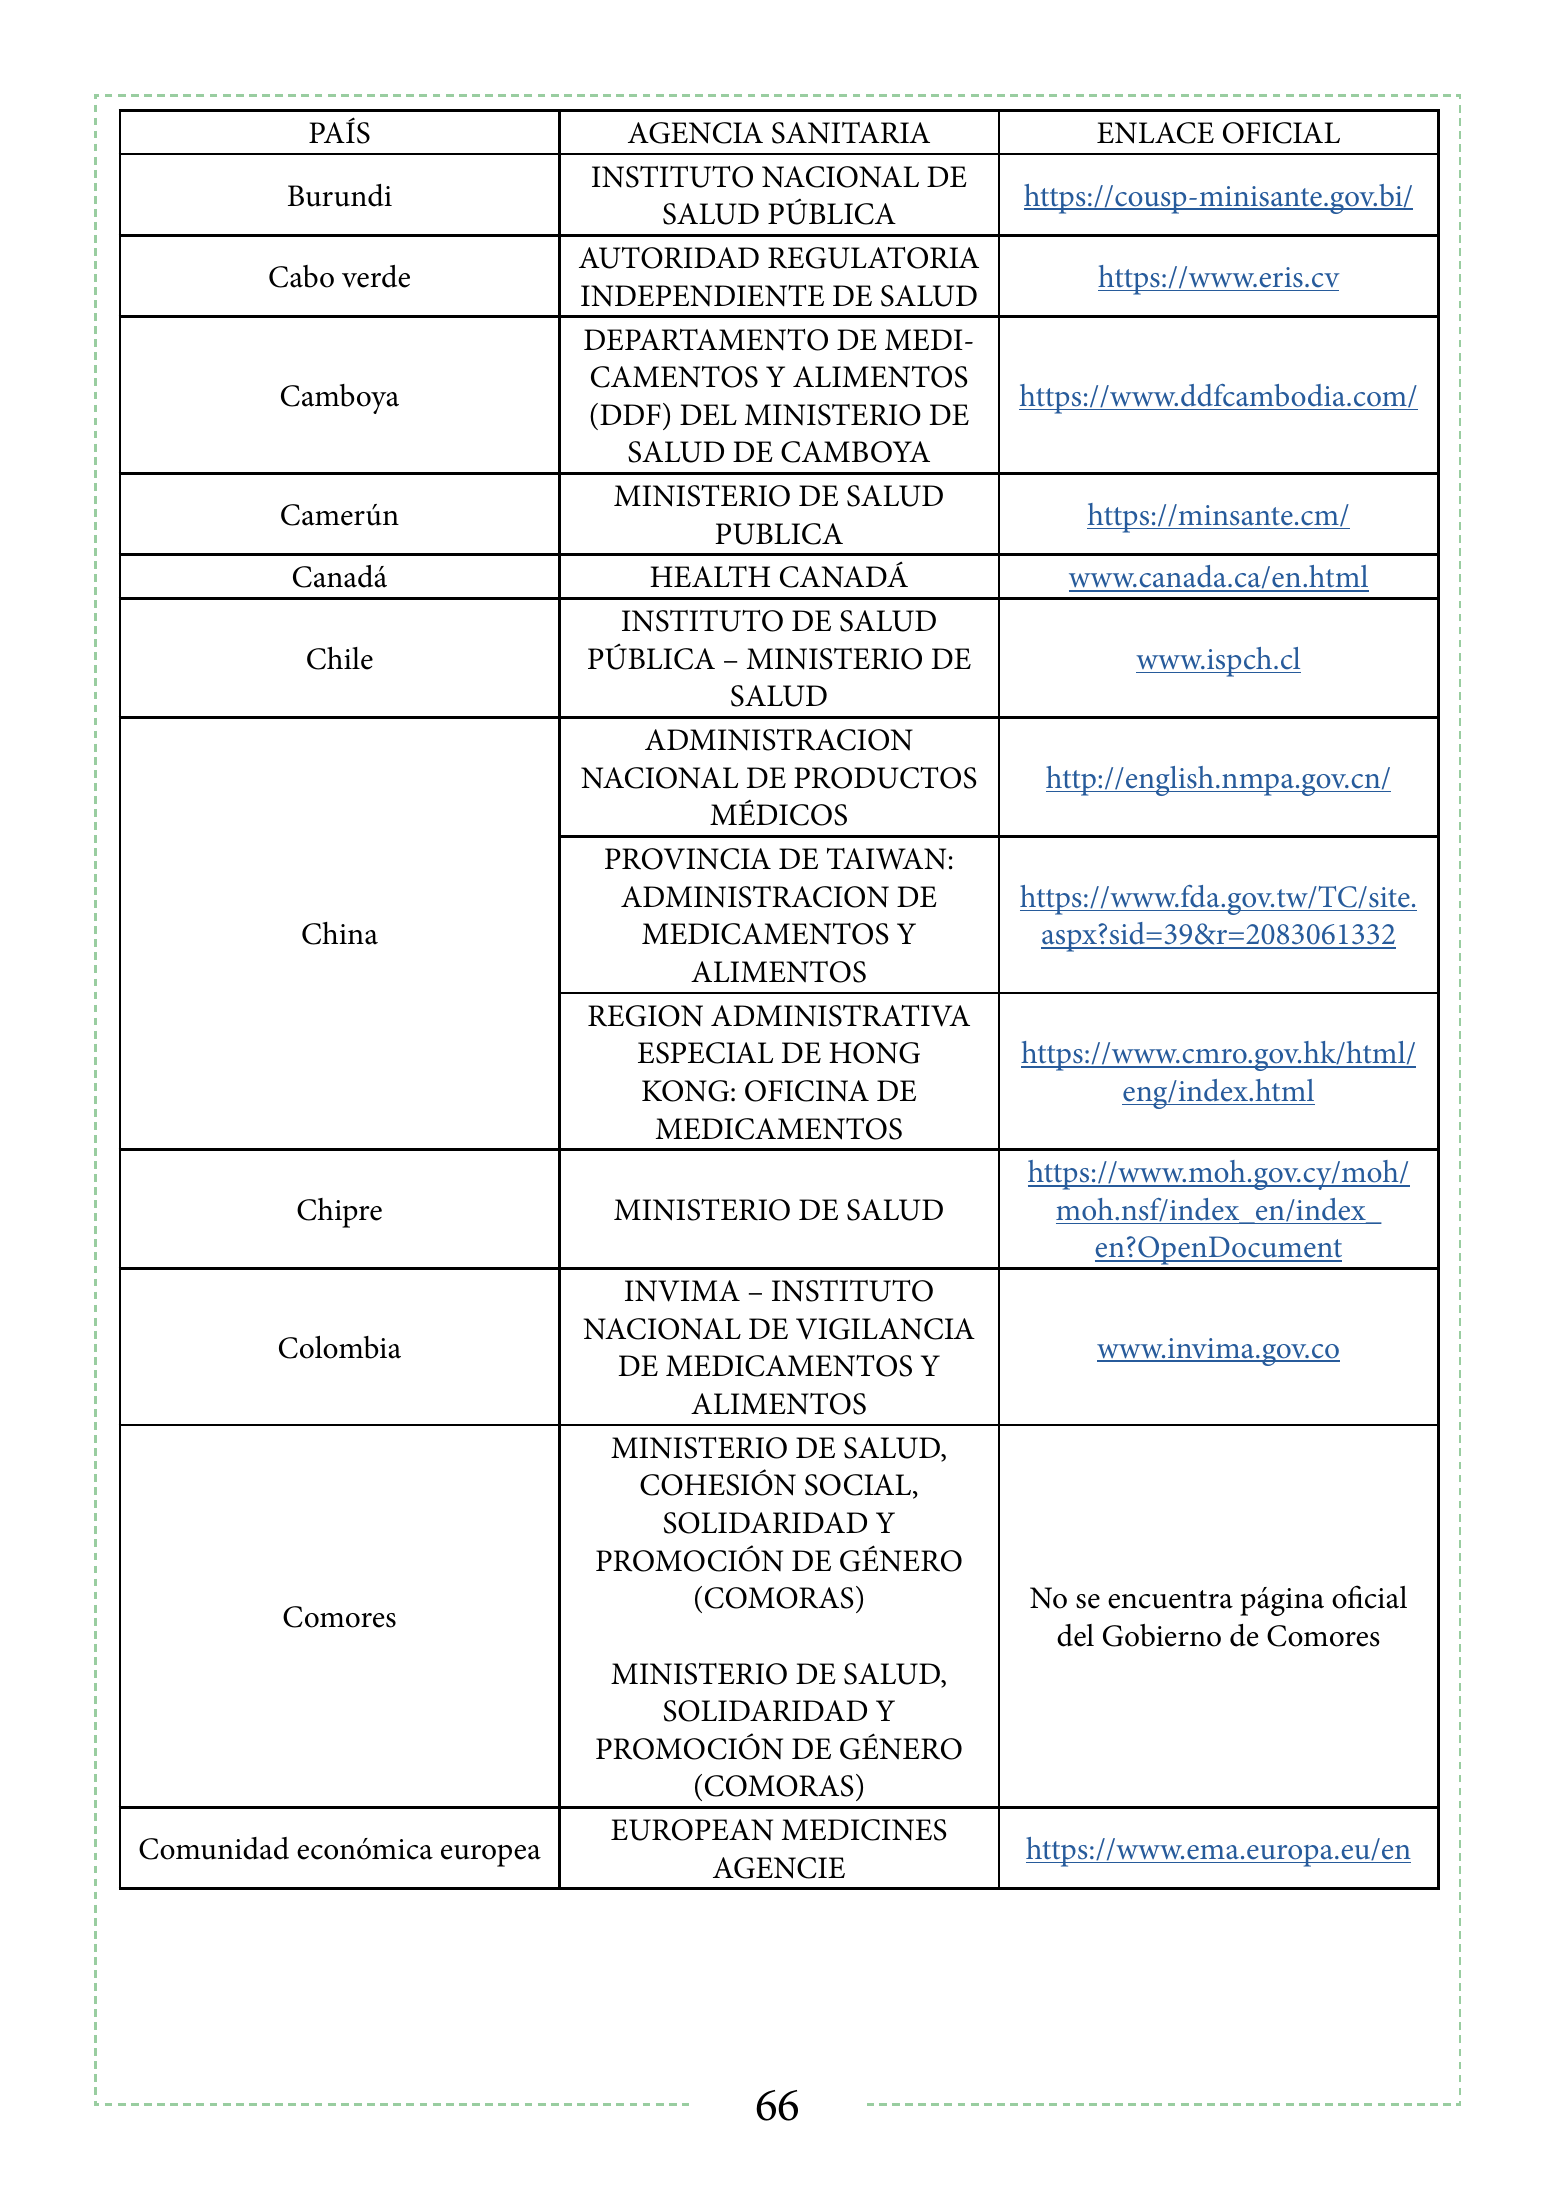
PAÍS AGENCIA SANITARIA ENLACE OFICIAL INSTITUTO NACIONAL DE Burundi https://cousp-minisante.gov.bi/ SALUD PÚBLICA AUTORIDAD REGULATORIA Cabo verde https://www.eris.cv INDEPENDIENTE DE SALUD DEPARTAMENTO DE MEDI- CAMENTOS Y ALIMENTOS Camboya https://www.ddfcambodia.com/ (DDF) DEL MINISTERIO DE SALUD DE CAMBOYA MINISTERIO DE SALUD Camerún https://minsante.cm/ PUBLICA Canadá HEALTH CANADÁ www.canada.ca/en.html INSTITUTO DE SALUD Chile PÚBLICA – MINISTERIO DE www.ispch.cl SALUD ADMINISTRACION NACIONAL DE PRODUCTOS http://english.nmpa.gov.cn/ MÉDICOS PROVINCIA DE TAIWAN: ADMINISTRACION DE https://www.fda.gov.tw/TC/site. China MEDICAMENTOS Y aspx?sid=39&r=2083061332 ALIMENTOS REGION ADMINISTRATIVA ESPECIAL DE HONG https://www.cmro.gov.hk/html/ KONG: OFICINA DE eng/index.html MEDICAMENTOS https://www.moh.gov.cy/moh/ Chipre MINISTERIO DE SALUD moh.nsf/index_en/index_ en?OpenDocument INVIMA – INSTITUTO NACIONAL DE VIGILANCIA Colombia www.invima.gov.co DE MEDICAMENTOS Y ALIMENTOS MINISTERIO DE SALUD, COHESIÓN SOCIAL, SOLIDARIDAD Y PROMOCIÓN DE GÉNERO (COMORAS) No se encuentra página oficial Comores del Gobierno de Comores MINISTERIO DE SALUD, SOLIDARIDAD Y PROMOCIÓN DE GÉNERO (COMORAS) EUROPEAN MEDICINES Comunidad económica europea https://www.ema.europa.eu/en AGENCIE 66
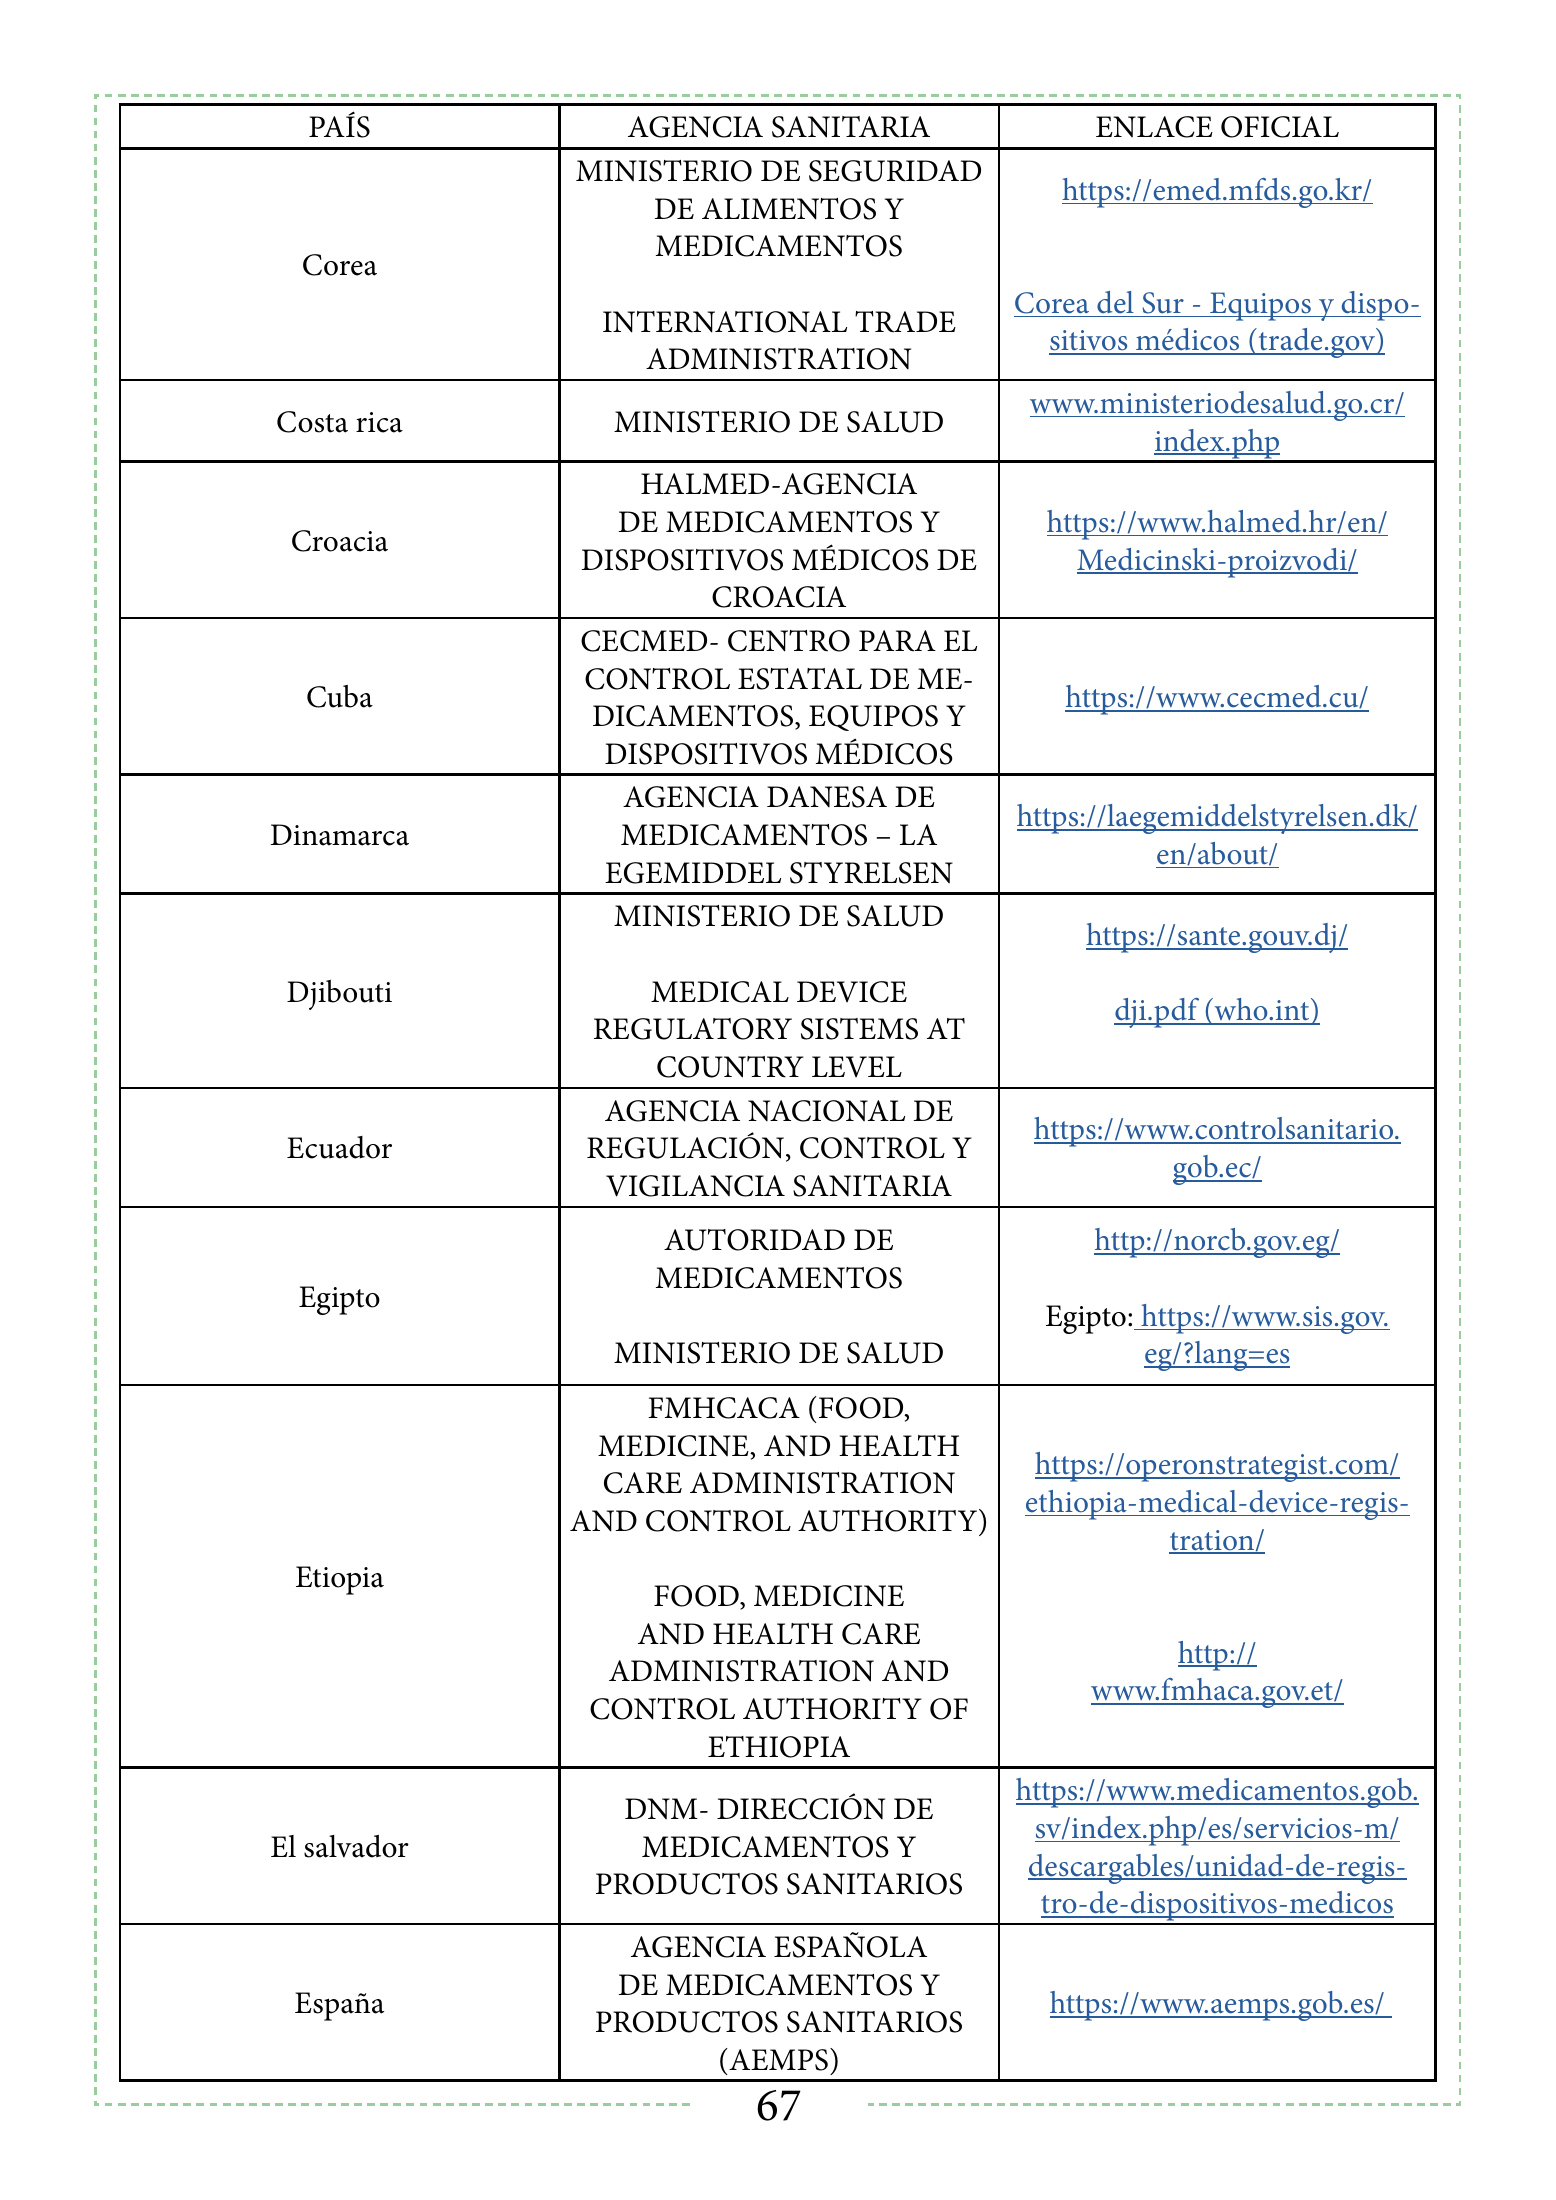
PAÍS AGENCIA SANITARIA ENLACE OFICIAL MINISTERIO DE SEGURIDAD https://emed.mfds.go.kr/ DE ALIMENTOS Y MEDICAMENTOS Corea Corea del Sur - Equipos y dispo- INTERNATIONAL TRADE sitivos médicos (trade.gov) ADMINISTRATION www.ministeriodesalud.go.cr/ Costa rica MINISTERIO DE SALUD index.php HALMED-AGENCIA DE MEDICAMENTOS Y https://www.halmed.hr/en/ Croacia DISPOSITIVOS MÉDICOS DE Medicinski-proizvodi/ CROACIA CECMED- CENTRO PARA EL CONTROL ESTATAL DE ME- Cuba https://www.cecmed.cu/ DICAMENTOS, EQUIPOS Y DISPOSITIVOS MÉDICOS AGENCIA DANESA DE https://laegemiddelstyrelsen.dk/ Dinamarca MEDICAMENTOS – LA en/about/ EGEMIDDEL STYRELSEN MINISTERIO DE SALUD https://sante.gouv.dj/ Djibouti MEDICAL DEVICE dji.pdf (who.int) REGULATORY SISTEMS AT COUNTRY LEVEL AGENCIA NACIONAL DE https://www.controlsanitario. Ecuador REGULACIÓN, CONTROL Y gob.ec/ VIGILANCIA SANITARIA AUTORIDAD DE http://norcb.gov.eg/ MEDICAMENTOS Egipto Egipto: https://www.sis.gov. MINISTERIO DE SALUD eg/?lang=es FMHCACA (FOOD, MEDICINE, AND HEALTH https://operonstrategist.com/ CARE ADMINISTRATION ethiopia-medical-device-regis- AND CONTROL AUTHORITY) tration/ Etiopia FOOD, MEDICINE AND HEALTH CARE http:// ADMINISTRATION AND www.fmhaca.gov.et/ CONTROL AUTHORITY OF ETHIOPIA https://www.medicamentos.gob. DNM- DIRECCIÓN DE sv/index.php/es/servicios-m/ El salvador MEDICAMENTOS Y descargables/unidad-de-regis- PRODUCTOS SANITARIOS tro-de-dispositivos-medicos AGENCIA ESPAÑOLA DE MEDICAMENTOS Y España https://www.aemps.gob.es/ PRODUCTOS SANITARIOS (AEMPS) 67
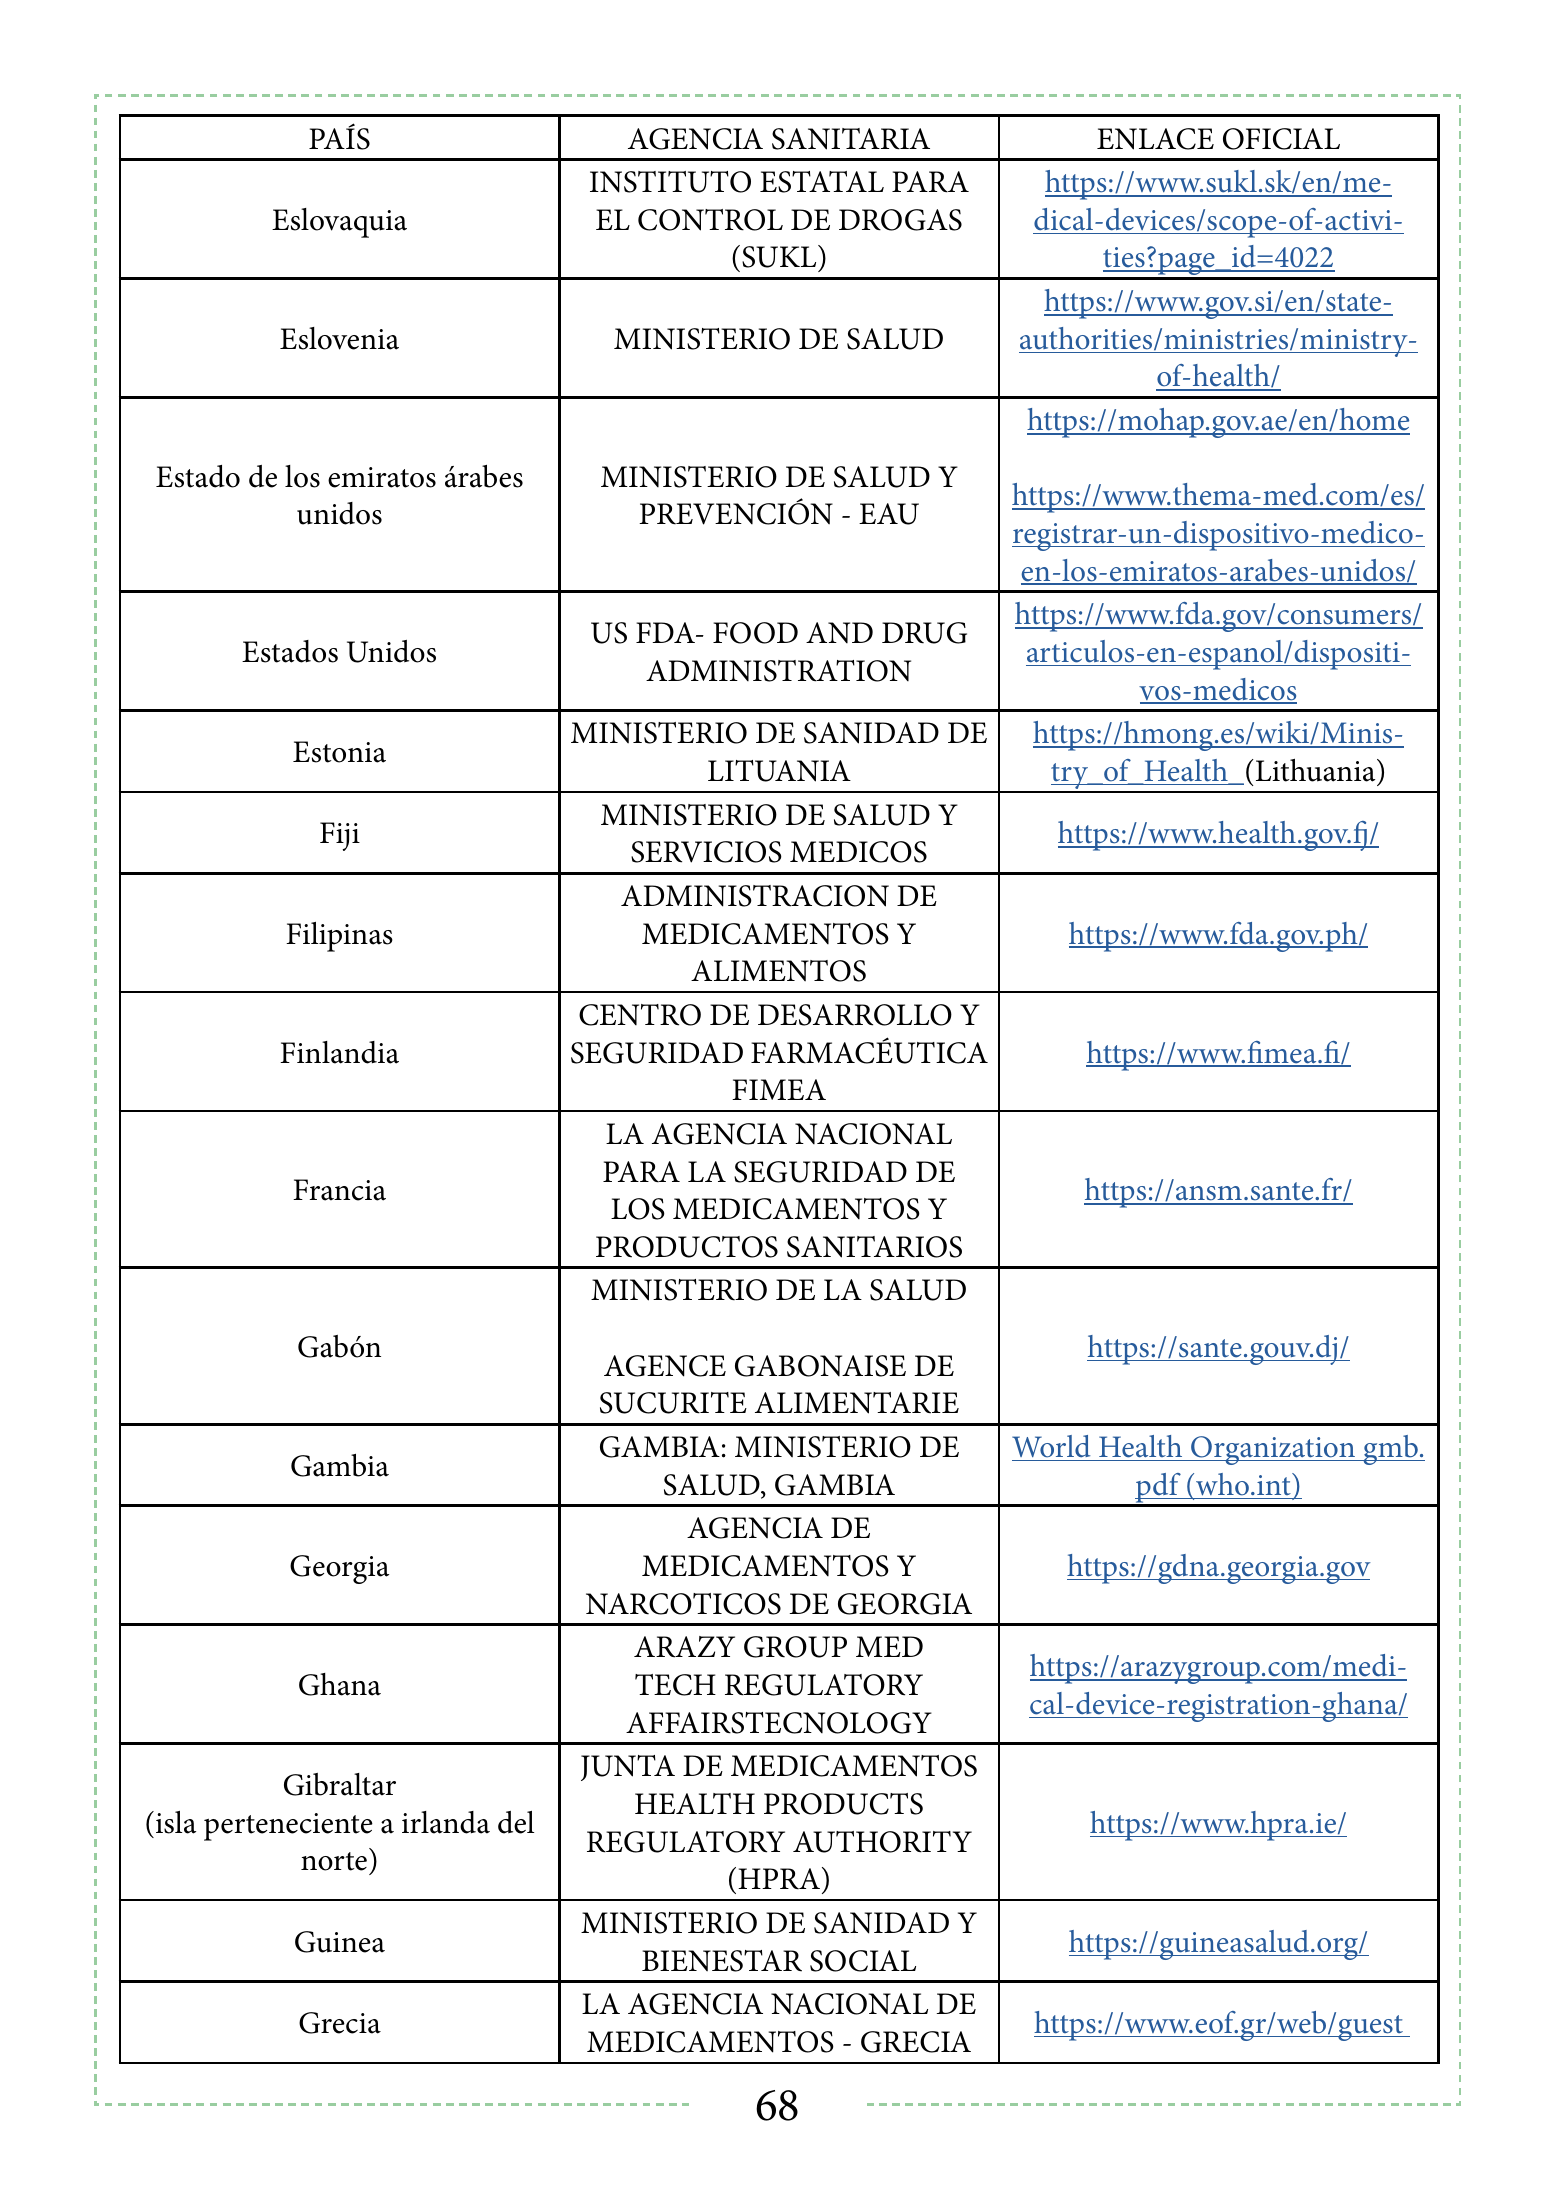
PAÍS AGENCIA SANITARIA ENLACE OFICIAL INSTITUTO ESTATAL PARA https://www.sukl.sk/en/me- Eslovaquia EL CONTROL DE DROGAS dical-devices/scope-of-activi- (SUKL) ties?page_id=4022 https://www.gov.si/en/state- Eslovenia MINISTERIO DE SALUD authorities/ministries/ministry- of-health/ https://mohap.gov.ae/en/home Estado de los emiratos árabes MINISTERIO DE SALUD Y https://www.thema-med.com/es/ unidos PREVENCIÓN - EAU registrar-un-dispositivo-medico- en-los-emiratos-arabes-unidos/ https://www.fda.gov/consumers/ US FDA- FOOD AND DRUG Estados Unidos articulos-en-espanol/dispositi- ADMINISTRATION vos-medicos MINISTERIO DE SANIDAD DE https://hmong.es/wiki/Minis- Estonia LITUANIA try_of_Health_(Lithuania) MINISTERIO DE SALUD Y Fiji https://www.health.gov.fj/ SERVICIOS MEDICOS ADMINISTRACION DE Filipinas MEDICAMENTOS Y https://www.fda.gov.ph/ ALIMENTOS CENTRO DE DESARROLLO Y Finlandia SEGURIDAD FARMACÉUTICA https://www.fimea.fi/ FIMEA LA AGENCIA NACIONAL PARA LA SEGURIDAD DE Francia https://ansm.sante.fr/ LOS MEDICAMENTOS Y PRODUCTOS SANITARIOS MINISTERIO DE LA SALUD Gabón https://sante.gouv.dj/ AGENCE GABONAISE DE SUCURITE ALIMENTARIE GAMBIA: MINISTERIO DE World Health Organization gmb. Gambia SALUD, GAMBIA pdf (who.int) AGENCIA DE Georgia MEDICAMENTOS Y https://gdna.georgia.gov NARCOTICOS DE GEORGIA ARAZY GROUP MED https://arazygroup.com/medi- Ghana TECH REGULATORY cal-device-registration-ghana/ AFFAIRSTECNOLOGY JUNTA DE MEDICAMENTOS Gibraltar HEALTH PRODUCTS (isla perteneciente a irlanda del https://www.hpra.ie/ REGULATORY AUTHORITY norte) (HPRA) MINISTERIO DE SANIDAD Y Guinea https://guineasalud.org/ BIENESTAR SOCIAL LA AGENCIA NACIONAL DE Grecia https://www.eof.gr/web/guest MEDICAMENTOS - GRECIA 68
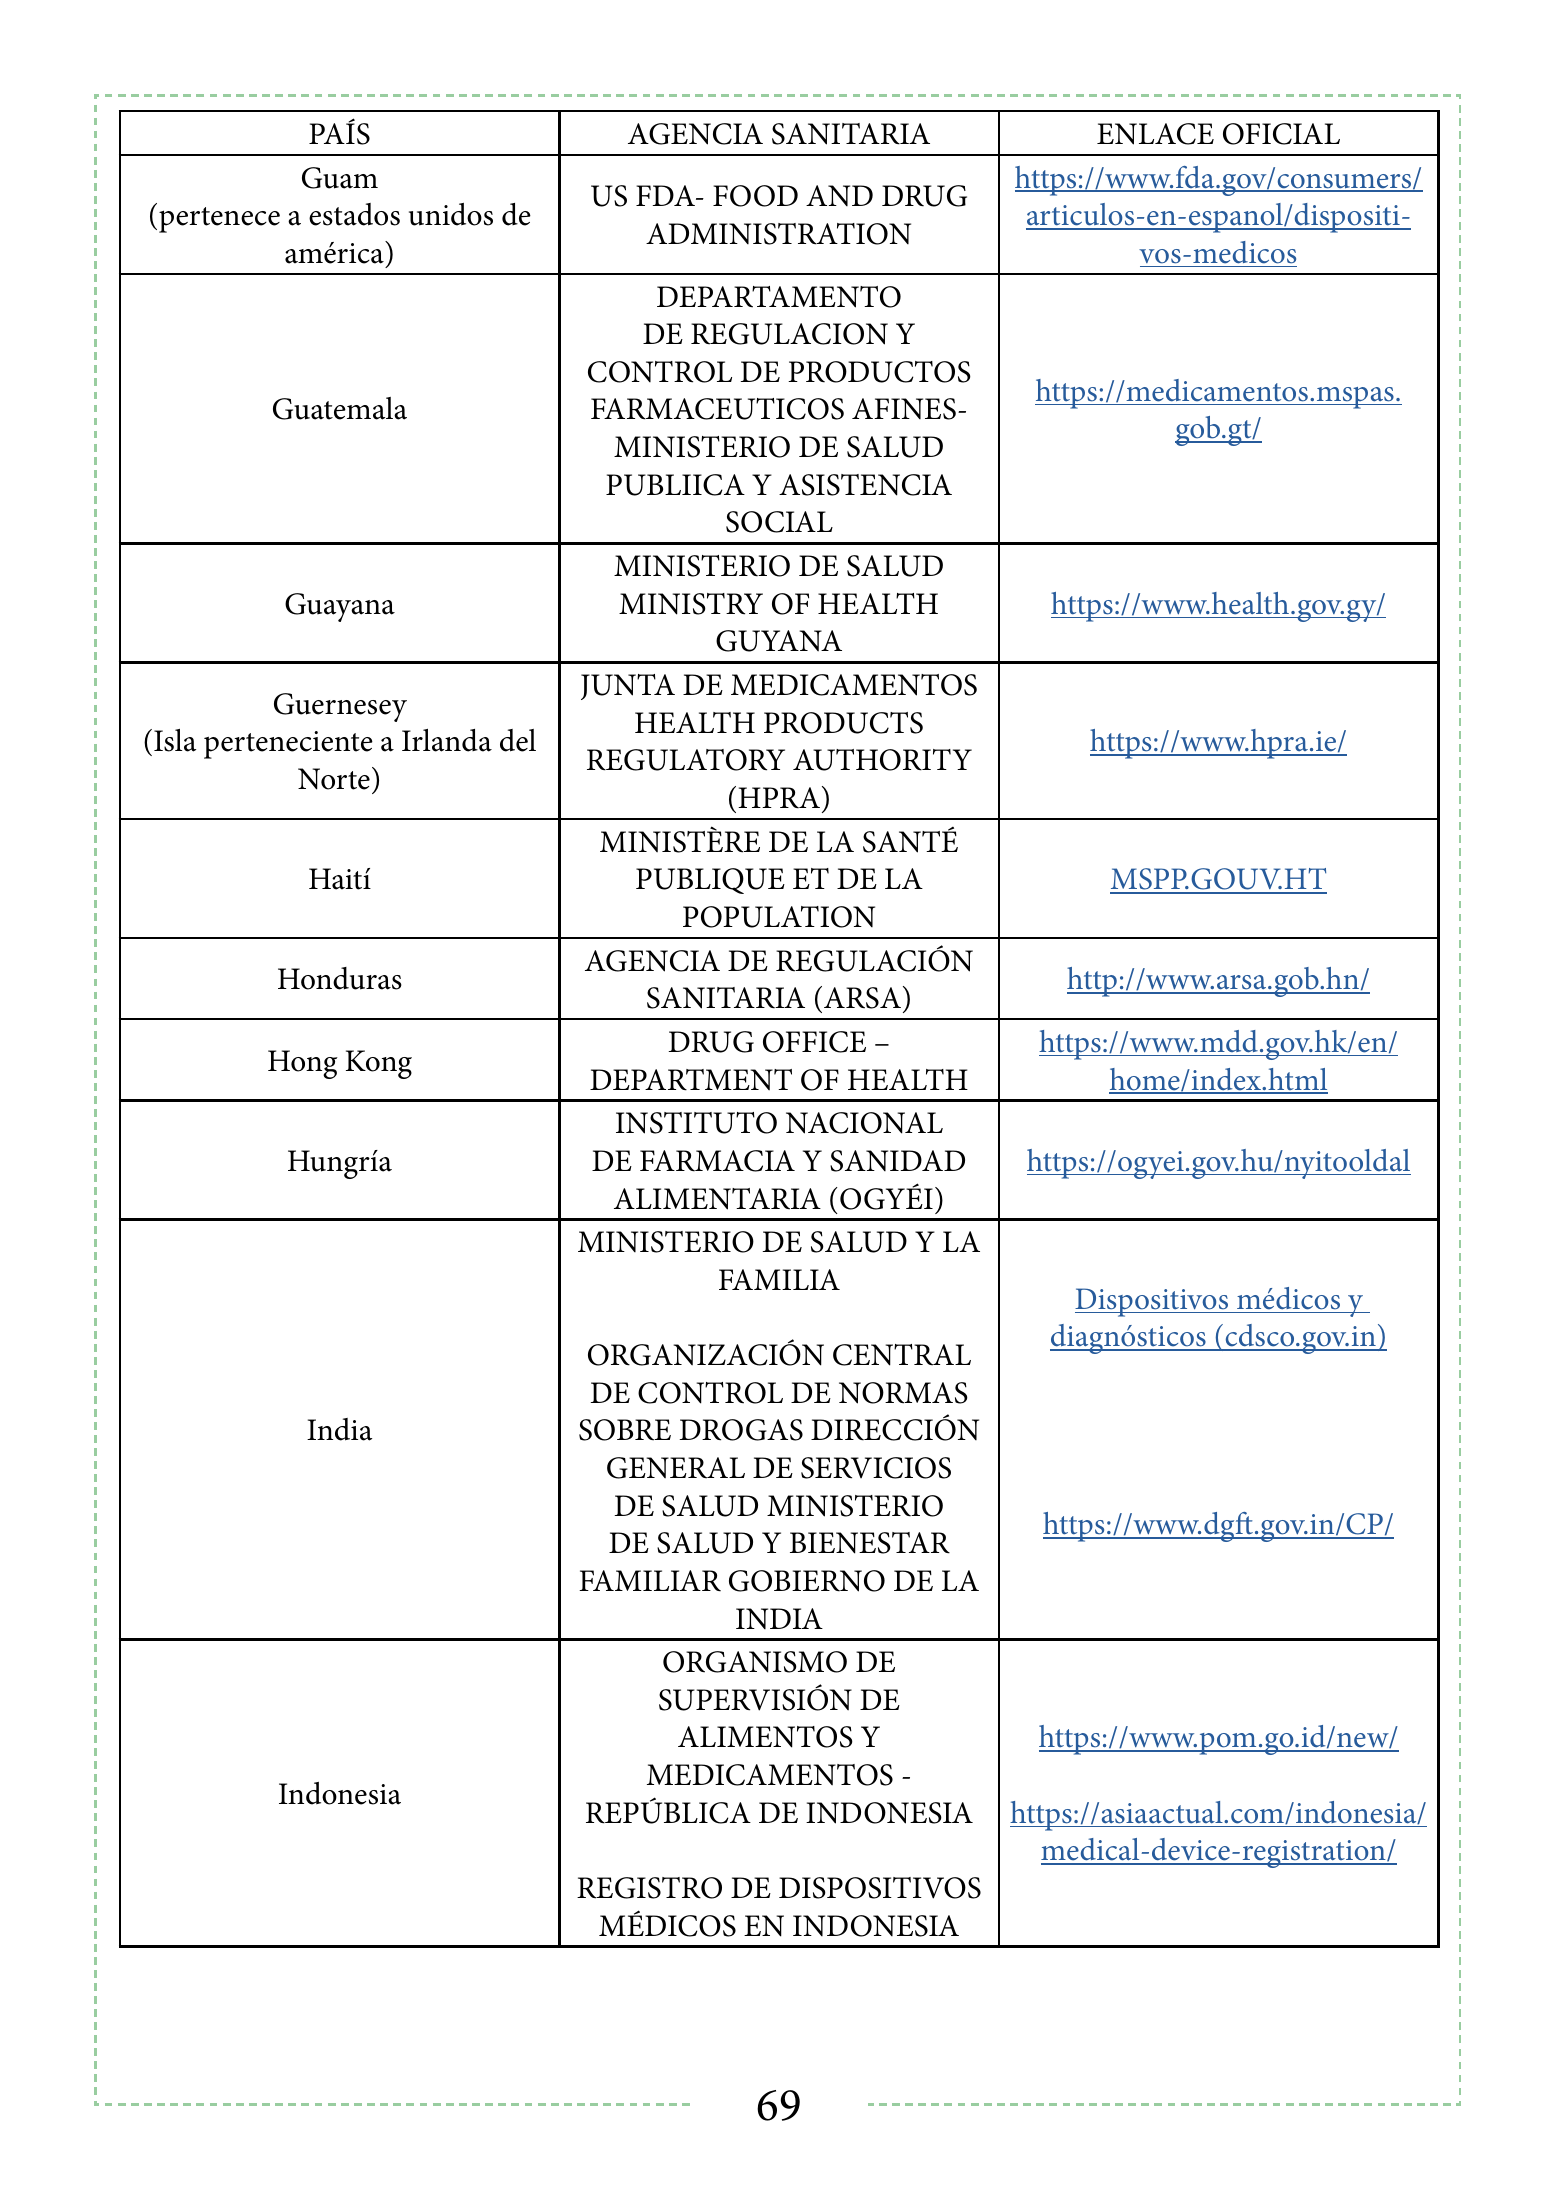
PAÍS AGENCIA SANITARIA ENLACE OFICIAL Guam https://www.fda.gov/consumers/ US FDA- FOOD AND DRUG (pertenece a estados unidos de articulos-en-espanol/dispositi- ADMINISTRATION américa) vos-medicos DEPARTAMENTO DE REGULACION Y CONTROL DE PRODUCTOS https://medicamentos.mspas. Guatemala FARMACEUTICOS AFINES- gob.gt/ MINISTERIO DE SALUD PUBLIICA Y ASISTENCIA SOCIAL MINISTERIO DE SALUD Guayana MINISTRY OF HEALTH https://www.health.gov.gy/ GUYANA JUNTA DE MEDICAMENTOS Guernesey HEALTH PRODUCTS (Isla perteneciente a Irlanda del https://www.hpra.ie/ REGULATORY AUTHORITY Norte) (HPRA) MINISTÈRE DE LA SANTÉ Haití PUBLIQUE ET DE LA MSPP.GOUV.HT POPULATION AGENCIA DE REGULACIÓN Honduras http://www.arsa.gob.hn/ SANITARIA (ARSA) DRUG OFFICE – https://www.mdd.gov.hk/en/ Hong Kong DEPARTMENT OF HEALTH home/index.html INSTITUTO NACIONAL Hungría DE FARMACIA Y SANIDAD https://ogyei.gov.hu/nyitooldal ALIMENTARIA (OGYÉI) MINISTERIO DE SALUD Y LA FAMILIA Dispositivos médicos y diagnósticos (cdsco.gov.in) ORGANIZACIÓN CENTRAL DE CONTROL DE NORMAS India SOBRE DROGAS DIRECCIÓN GENERAL DE SERVICIOS DE SALUD MINISTERIO https://www.dgft.gov.in/CP/ DE SALUD Y BIENESTAR FAMILIAR GOBIERNO DE LA INDIA ORGANISMO DE SUPERVISIÓN DE ALIMENTOS Y https://www.pom.go.id/new/ MEDICAMENTOS - Indonesia REPÚBLICA DE INDONESIA https://asiaactual.com/indonesia/ medical-device-registration/ REGISTRO DE DISPOSITIVOS MÉDICOS EN INDONESIA 69
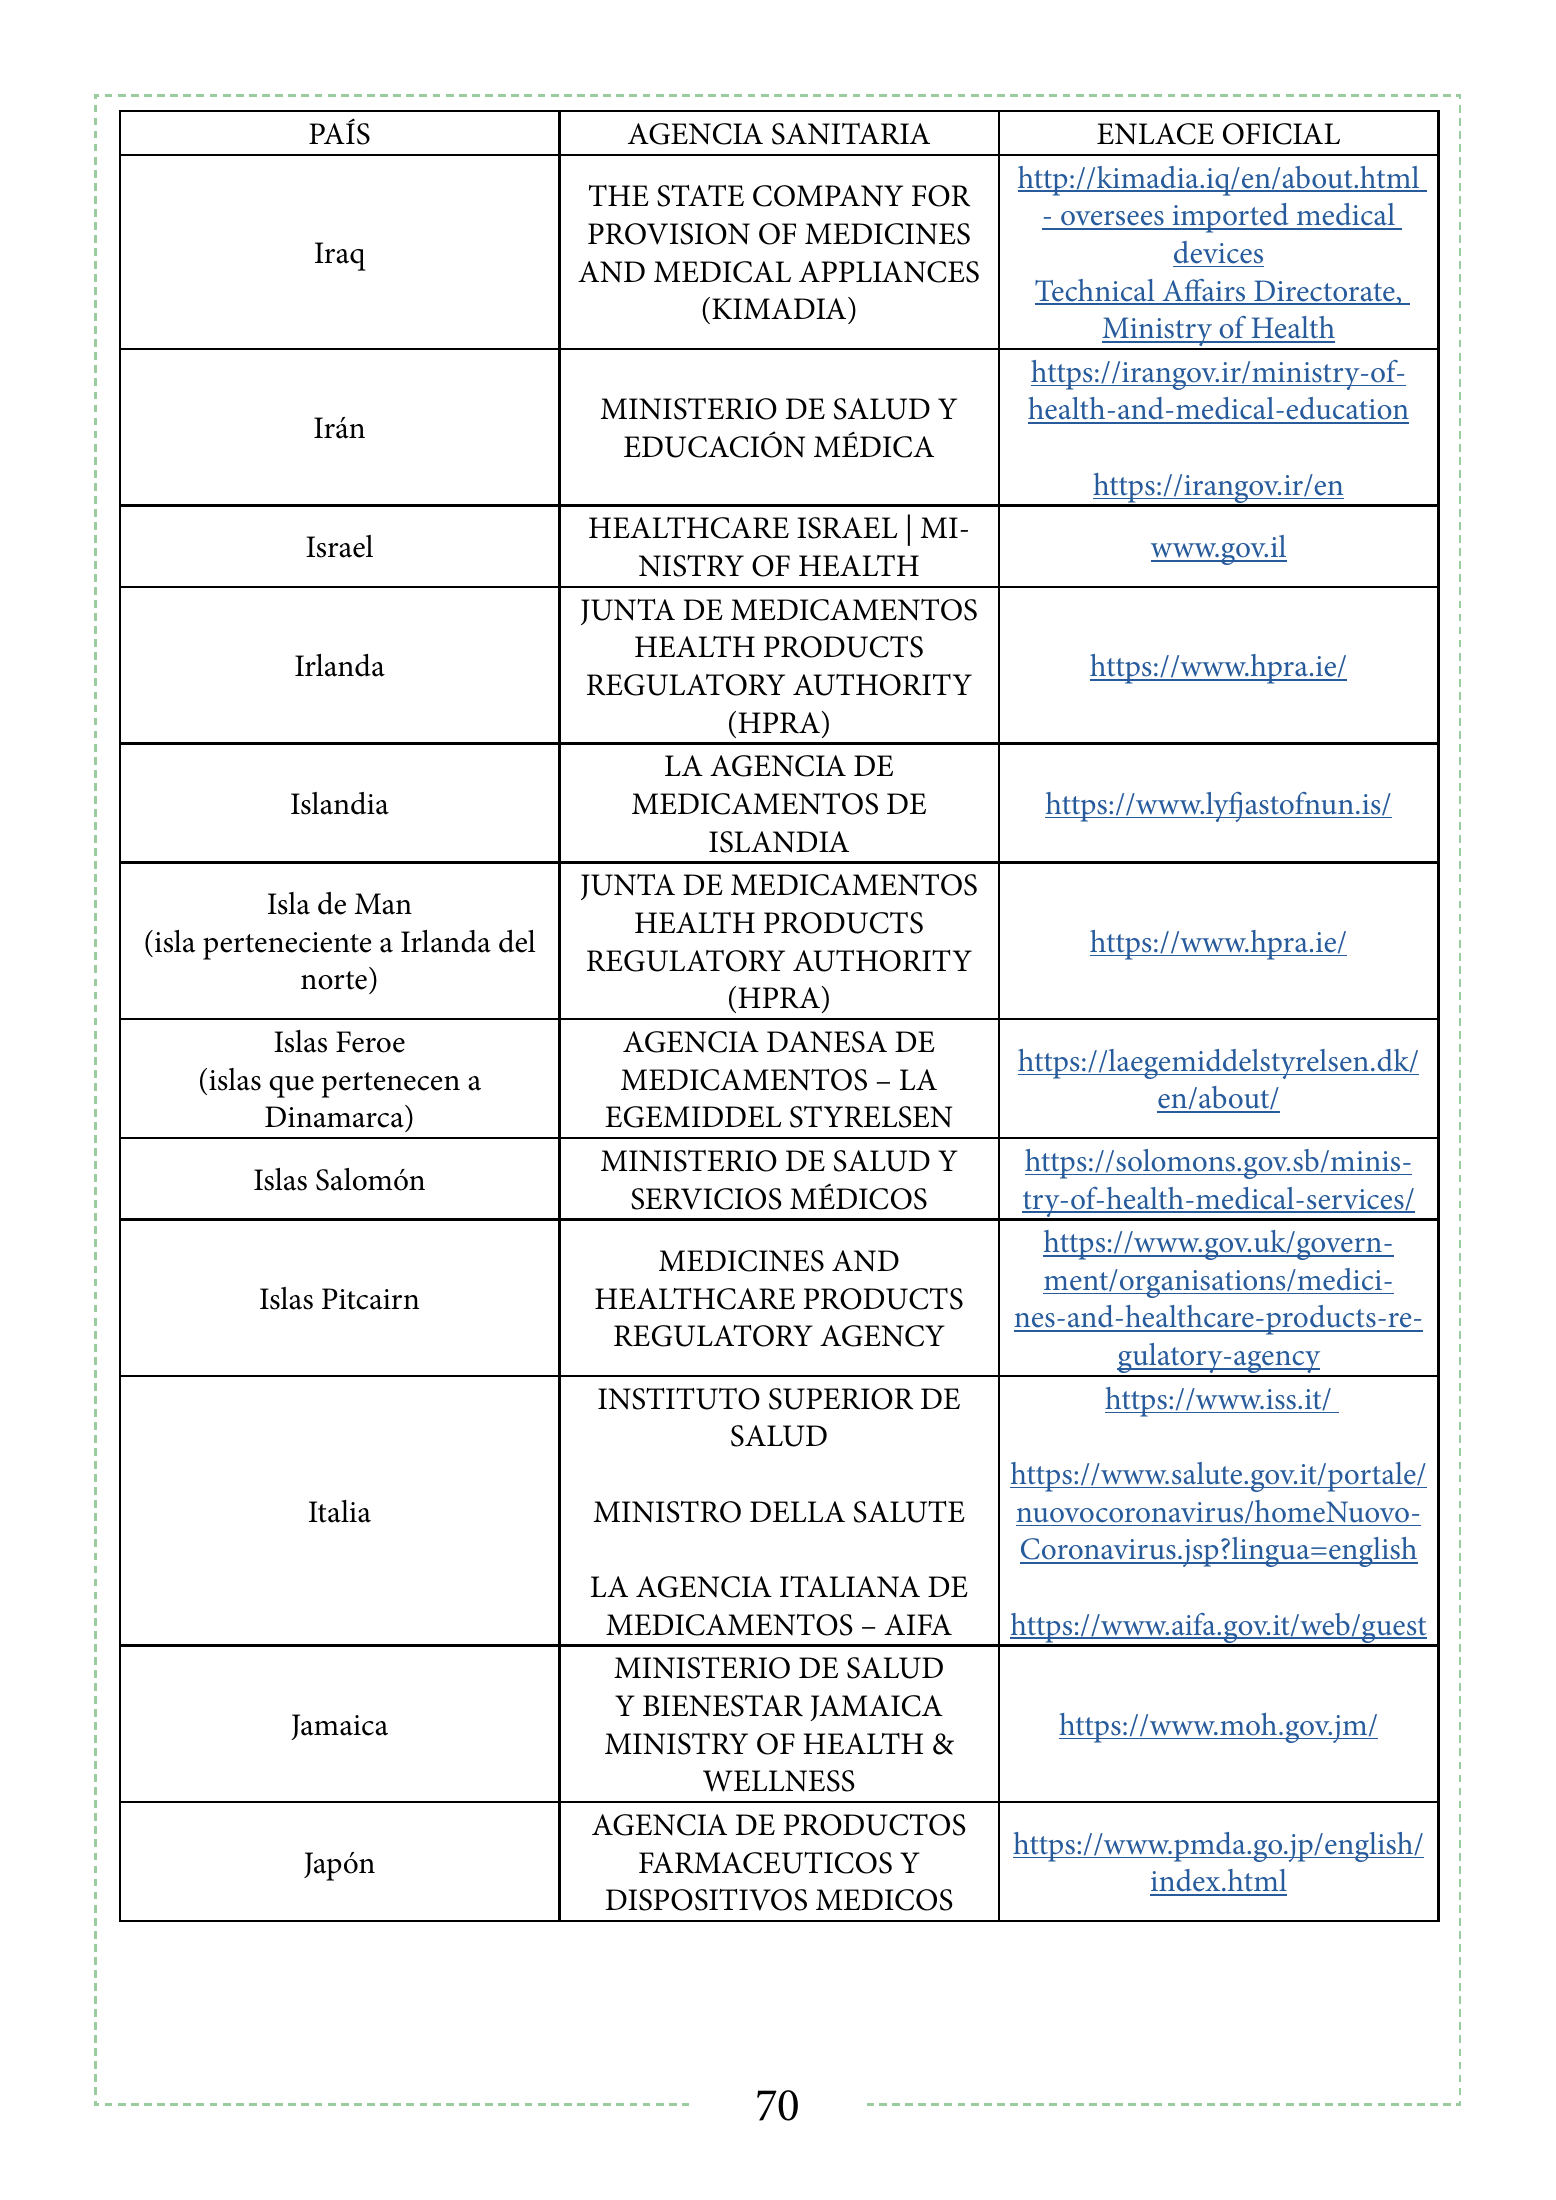
PAÍS AGENCIA SANITARIA ENLACE OFICIAL http://kimadia.iq/en/about.html THE STATE COMPANY FOR - oversees imported medical PROVISION OF MEDICINES Iraq devices AND MEDICAL APPLIANCES Technical Affairs Directorate, (KIMADIA) Ministry of Health https://irangov.ir/ministry-of- MINISTERIO DE SALUD Y health-and-medical-education Irán EDUCACIÓN MÉDICA https://irangov.ir/en HEALTHCARE ISRAEL | MI- Israel www.gov.il NISTRY OF HEALTH JUNTA DE MEDICAMENTOS HEALTH PRODUCTS Irlanda https://www.hpra.ie/ REGULATORY AUTHORITY (HPRA) LA AGENCIA DE Islandia MEDICAMENTOS DE https://www.lyfjastofnun.is/ ISLANDIA JUNTA DE MEDICAMENTOS Isla de Man HEALTH PRODUCTS (isla perteneciente a Irlanda del https://www.hpra.ie/ REGULATORY AUTHORITY norte) (HPRA) Islas Feroe AGENCIA DANESA DE https://laegemiddelstyrelsen.dk/ (islas que pertenecen a MEDICAMENTOS – LA en/about/ Dinamarca) EGEMIDDEL STYRELSEN MINISTERIO DE SALUD Y https://solomons.gov.sb/minis- Islas Salomón SERVICIOS MÉDICOS try-of-health-medical-services/ https://www.gov.uk/govern- MEDICINES AND ment/organisations/medici- Islas Pitcairn HEALTHCARE PRODUCTS nes-and-healthcare-products-re- REGULATORY AGENCY gulatory-agency INSTITUTO SUPERIOR DE https://www.iss.it/ SALUD https://www.salute.gov.it/portale/ Italia MINISTRO DELLA SALUTE nuovocoronavirus/homeNuovo- Coronavirus.jsp?lingua=english LA AGENCIA ITALIANA DE MEDICAMENTOS – AIFA https://www.aifa.gov.it/web/guest MINISTERIO DE SALUD Y BIENESTAR JAMAICA Jamaica https://www.moh.gov.jm/ MINISTRY OF HEALTH & WELLNESS AGENCIA DE PRODUCTOS https://www.pmda.go.jp/english/ Japón FARMACEUTICOS Y index.html DISPOSITIVOS MEDICOS 70
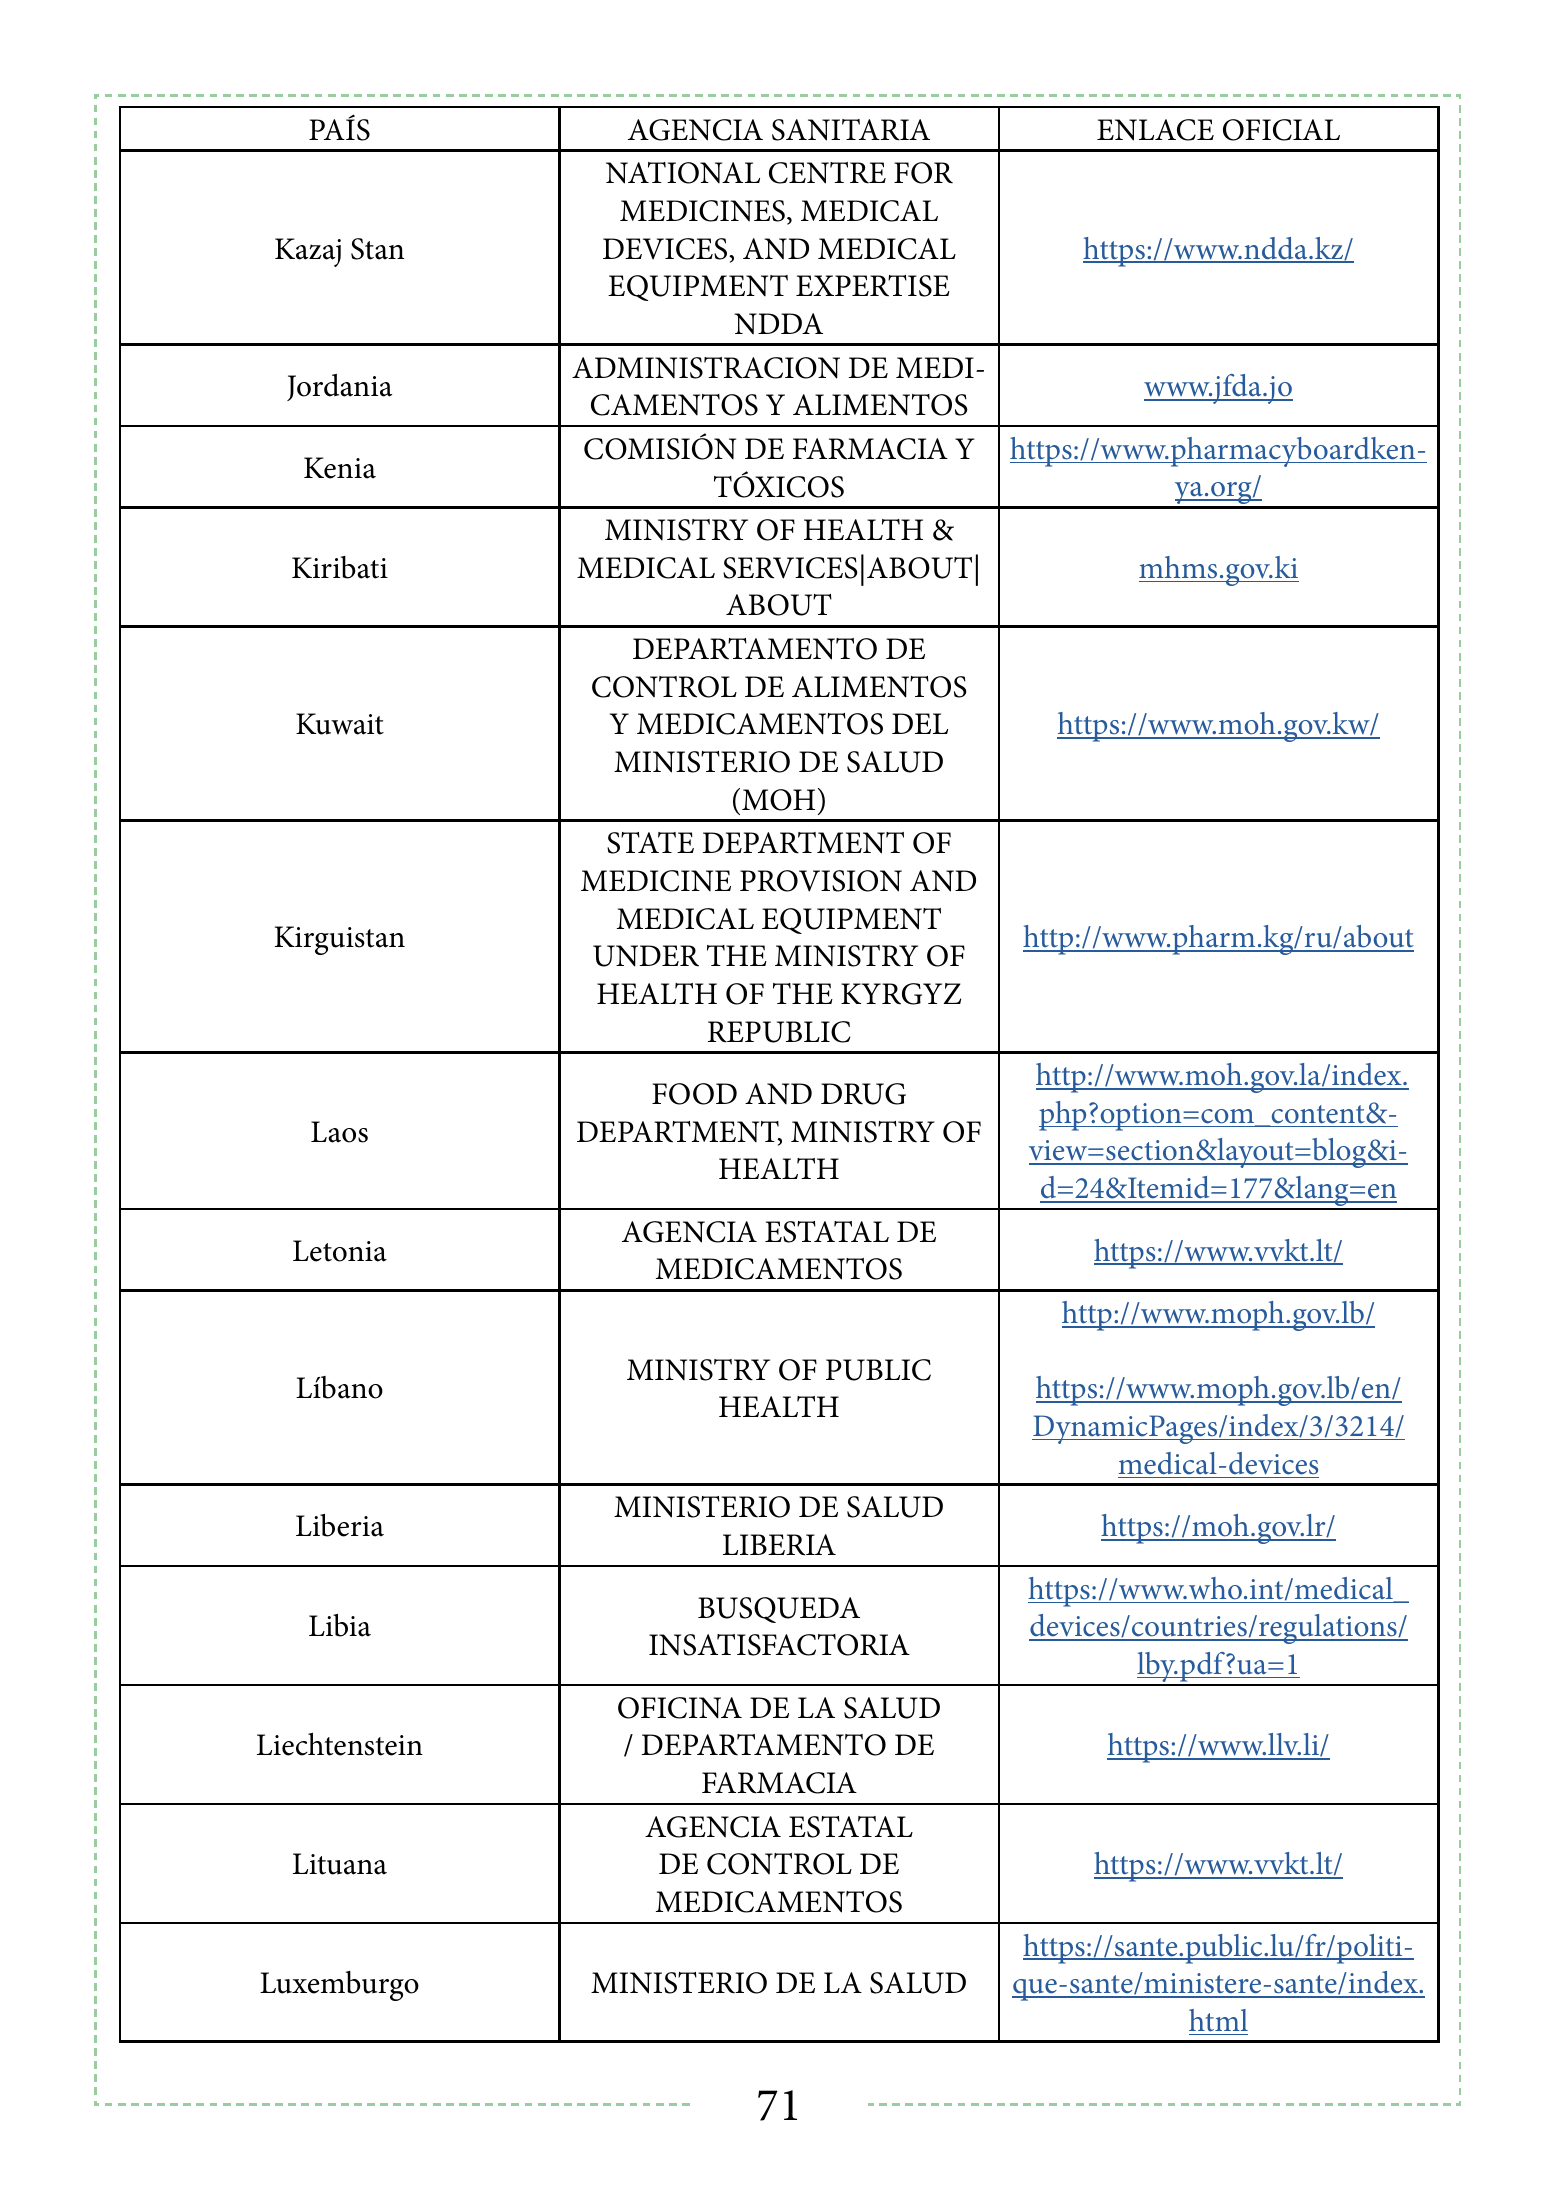
PAÍS AGENCIA SANITARIA ENLACE OFICIAL NATIONAL CENTRE FOR MEDICINES, MEDICAL Kazaj Stan DEVICES, AND MEDICAL https://www.ndda.kz/ EQUIPMENT EXPERTISE NDDA ADMINISTRACION DE MEDI- Jordania www.jfda.jo CAMENTOS Y ALIMENTOS COMISIÓN DE FARMACIA Y https://www.pharmacyboardken- Kenia TÓXICOS ya.org/ MINISTRY OF HEALTH & Kiribati MEDICAL SERVICES|ABOUT| mhms.gov.ki ABOUT DEPARTAMENTO DE CONTROL DE ALIMENTOS Kuwait Y MEDICAMENTOS DEL https://www.moh.gov.kw/ MINISTERIO DE SALUD (MOH) STATE DEPARTMENT OF MEDICINE PROVISION AND MEDICAL EQUIPMENT Kirguistan http://www.pharm.kg/ru/about UNDER THE MINISTRY OF HEALTH OF THE KYRGYZ REPUBLIC http://www.moh.gov.la/index. FOOD AND DRUG php?option=com_content&- Laos DEPARTMENT, MINISTRY OF view=section&layout=blog&i- HEALTH d=24&Itemid=177&lang=en AGENCIA ESTATAL DE Letonia https://www.vvkt.lt/ MEDICAMENTOS http://www.moph.gov.lb/ MINISTRY OF PUBLIC Líbano https://www.moph.gov.lb/en/ HEALTH DynamicPages/index/3/3214/ medical-devices MINISTERIO DE SALUD Liberia https://moh.gov.lr/ LIBERIA https://www.who.int/medical_ BUSQUEDA Libia devices/countries/regulations/ INSATISFACTORIA lby.pdf?ua=1 OFICINA DE LA SALUD Liechtenstein / DEPARTAMENTO DE https://www.llv.li/ FARMACIA AGENCIA ESTATAL Lituana DE CONTROL DE https://www.vvkt.lt/ MEDICAMENTOS https://sante.public.lu/fr/politi- Luxemburgo MINISTERIO DE LA SALUD que-sante/ministere-sante/index. html 71
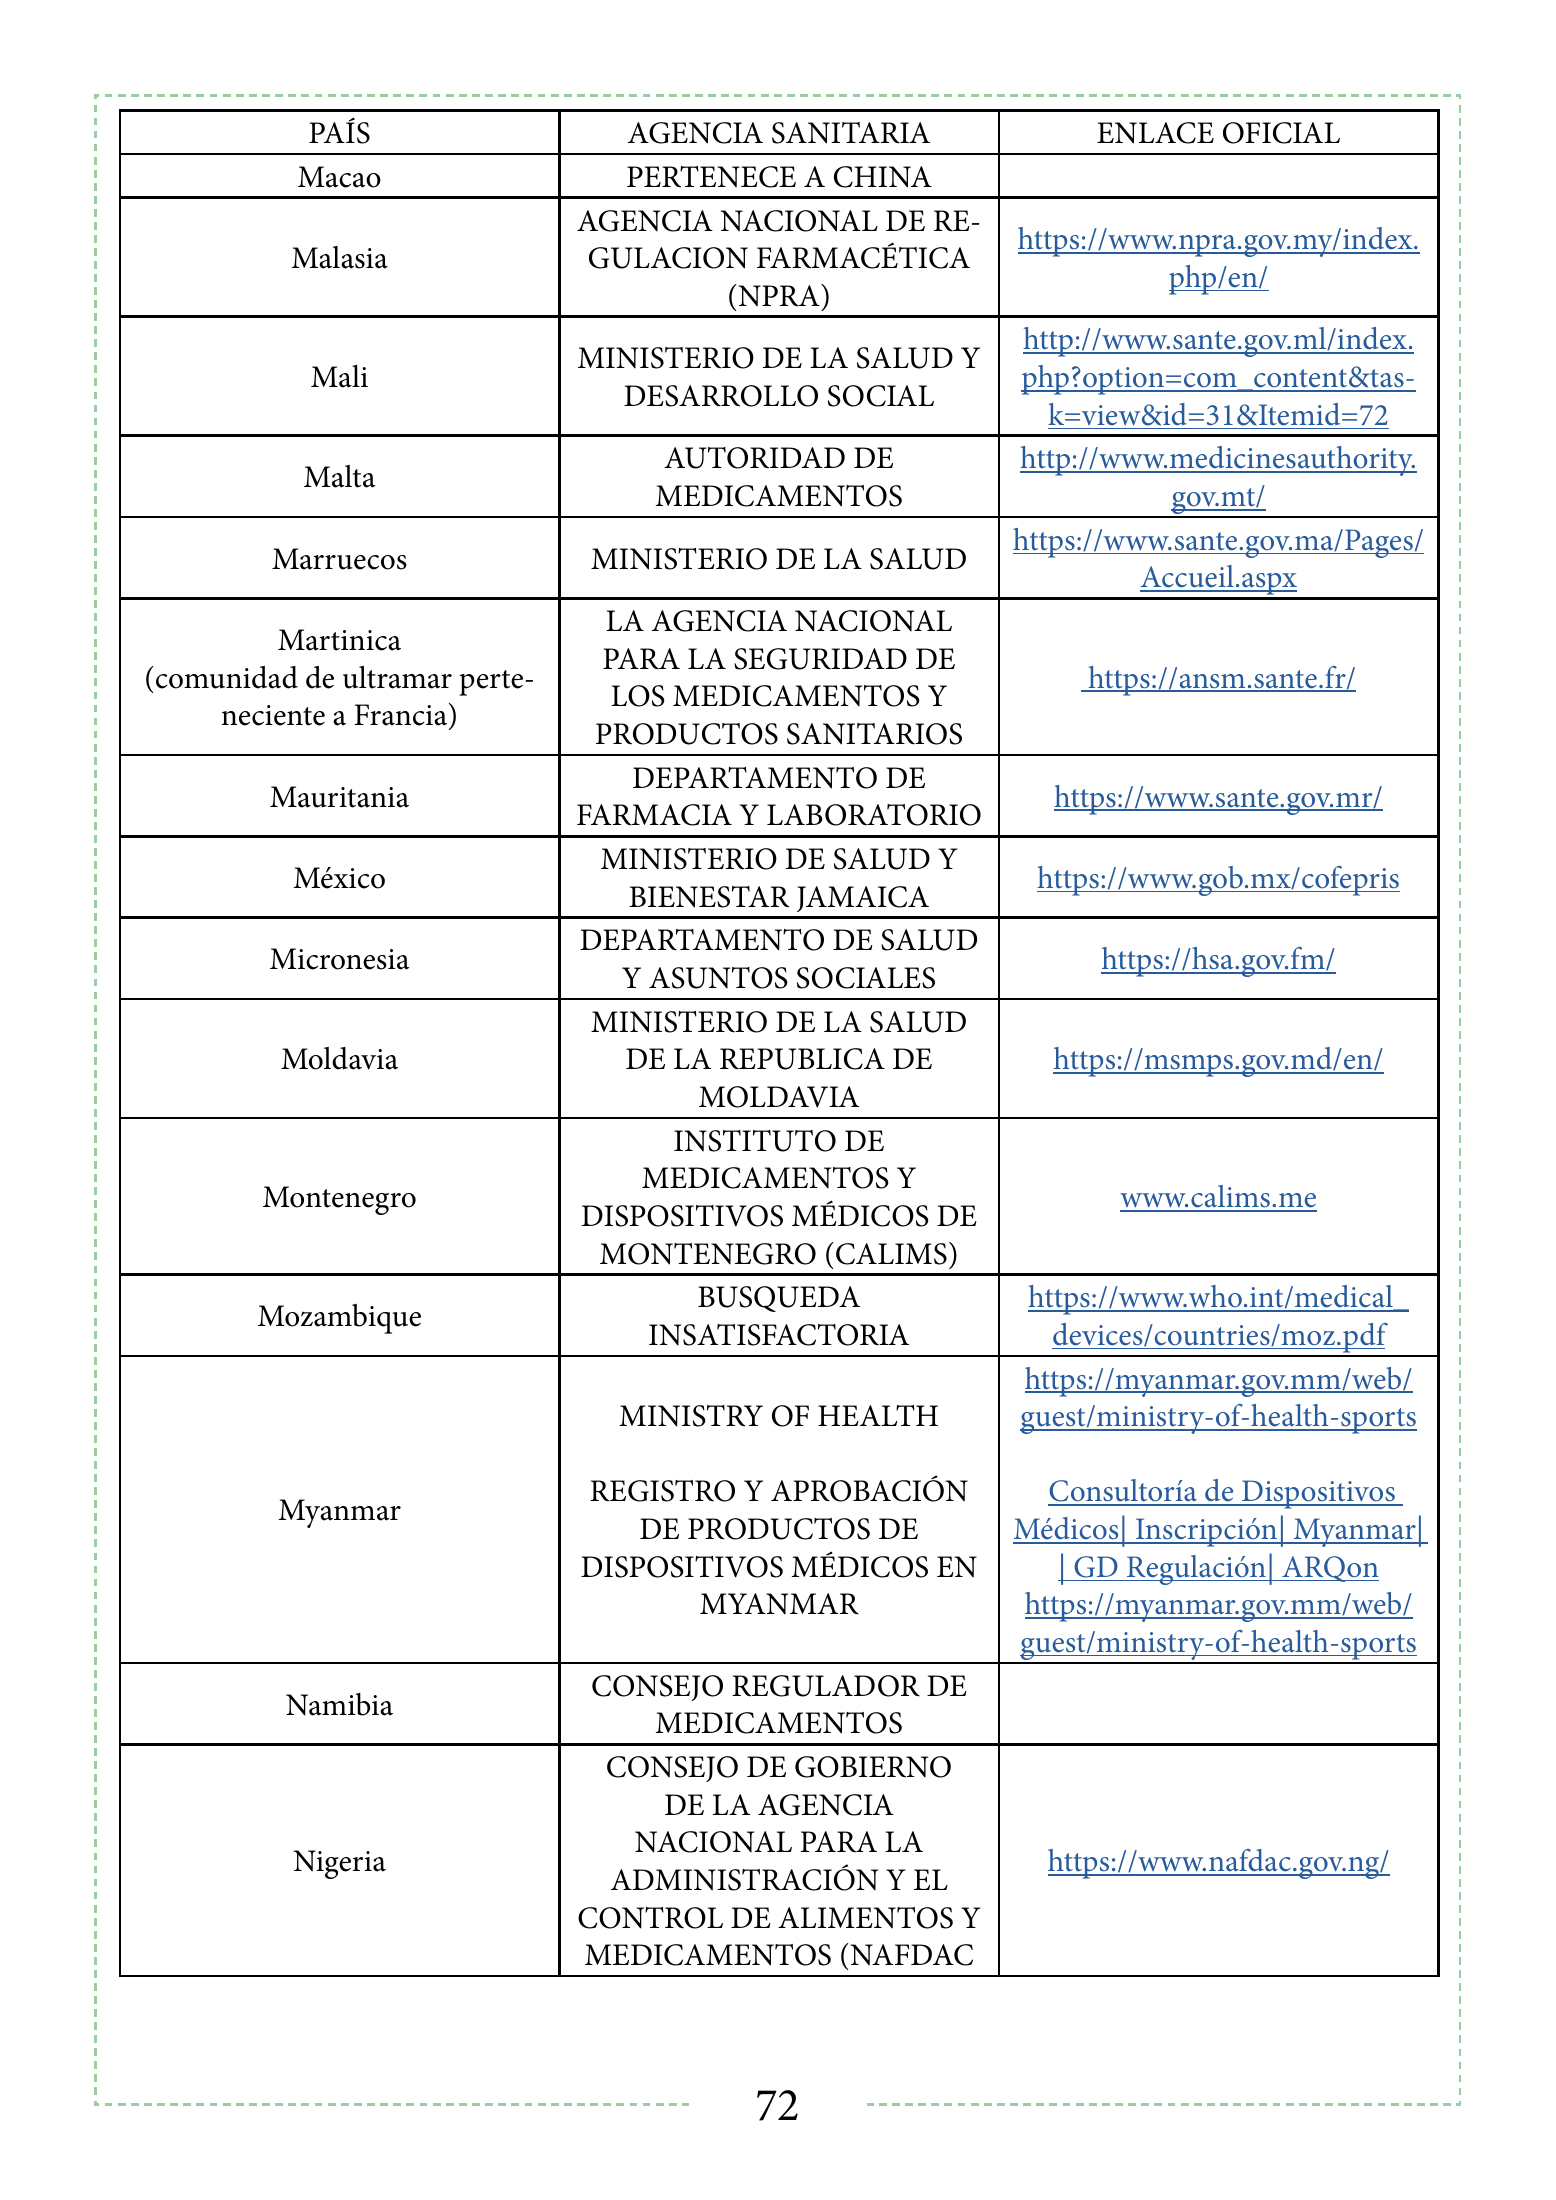
PAÍS AGENCIA SANITARIA ENLACE OFICIAL Macao PERTENECE A CHINA AGENCIA NACIONAL DE RE- https://www.npra.gov.my/index. Malasia GULACION FARMACÉTICA php/en/ (NPRA) http://www.sante.gov.ml/index. MINISTERIO DE LA SALUD Y Mali php?option=com_content&tas- DESARROLLO SOCIAL k=view&id=31&Itemid=72 AUTORIDAD DE http://www.medicinesauthority. Malta MEDICAMENTOS gov.mt/ https://www.sante.gov.ma/Pages/ Marruecos MINISTERIO DE LA SALUD Accueil.aspx LA AGENCIA NACIONAL Martinica PARA LA SEGURIDAD DE (comunidad de ultramar perte- https://ansm.sante.fr/ LOS MEDICAMENTOS Y neciente a Francia) PRODUCTOS SANITARIOS DEPARTAMENTO DE Mauritania https://www.sante.gov.mr/ FARMACIA Y LABORATORIO MINISTERIO DE SALUD Y México https://www.gob.mx/cofepris BIENESTAR JAMAICA DEPARTAMENTO DE SALUD Micronesia https://hsa.gov.fm/ Y ASUNTOS SOCIALES MINISTERIO DE LA SALUD Moldavia DE LA REPUBLICA DE https://msmps.gov.md/en/ MOLDAVIA INSTITUTO DE MEDICAMENTOS Y Montenegro www.calims.me DISPOSITIVOS MÉDICOS DE MONTENEGRO (CALIMS) BUSQUEDA https://www.who.int/medical_ Mozambique INSATISFACTORIA devices/countries/moz.pdf https://myanmar.gov.mm/web/ MINISTRY OF HEALTH guest/ministry-of-health-sports REGISTRO Y APROBACIÓN Consultoría de Dispositivos Myanmar DE PRODUCTOS DE Médicos| Inscripción| Myanmar| DISPOSITIVOS MÉDICOS EN | GD Regulación| ARQon MYANMAR https://myanmar.gov.mm/web/ guest/ministry-of-health-sports CONSEJO REGULADOR DE Namibia MEDICAMENTOS CONSEJO DE GOBIERNO DE LA AGENCIA NACIONAL PARA LA Nigeria https://www.nafdac.gov.ng/ ADMINISTRACIÓN Y EL CONTROL DE ALIMENTOS Y MEDICAMENTOS (NAFDAC 72
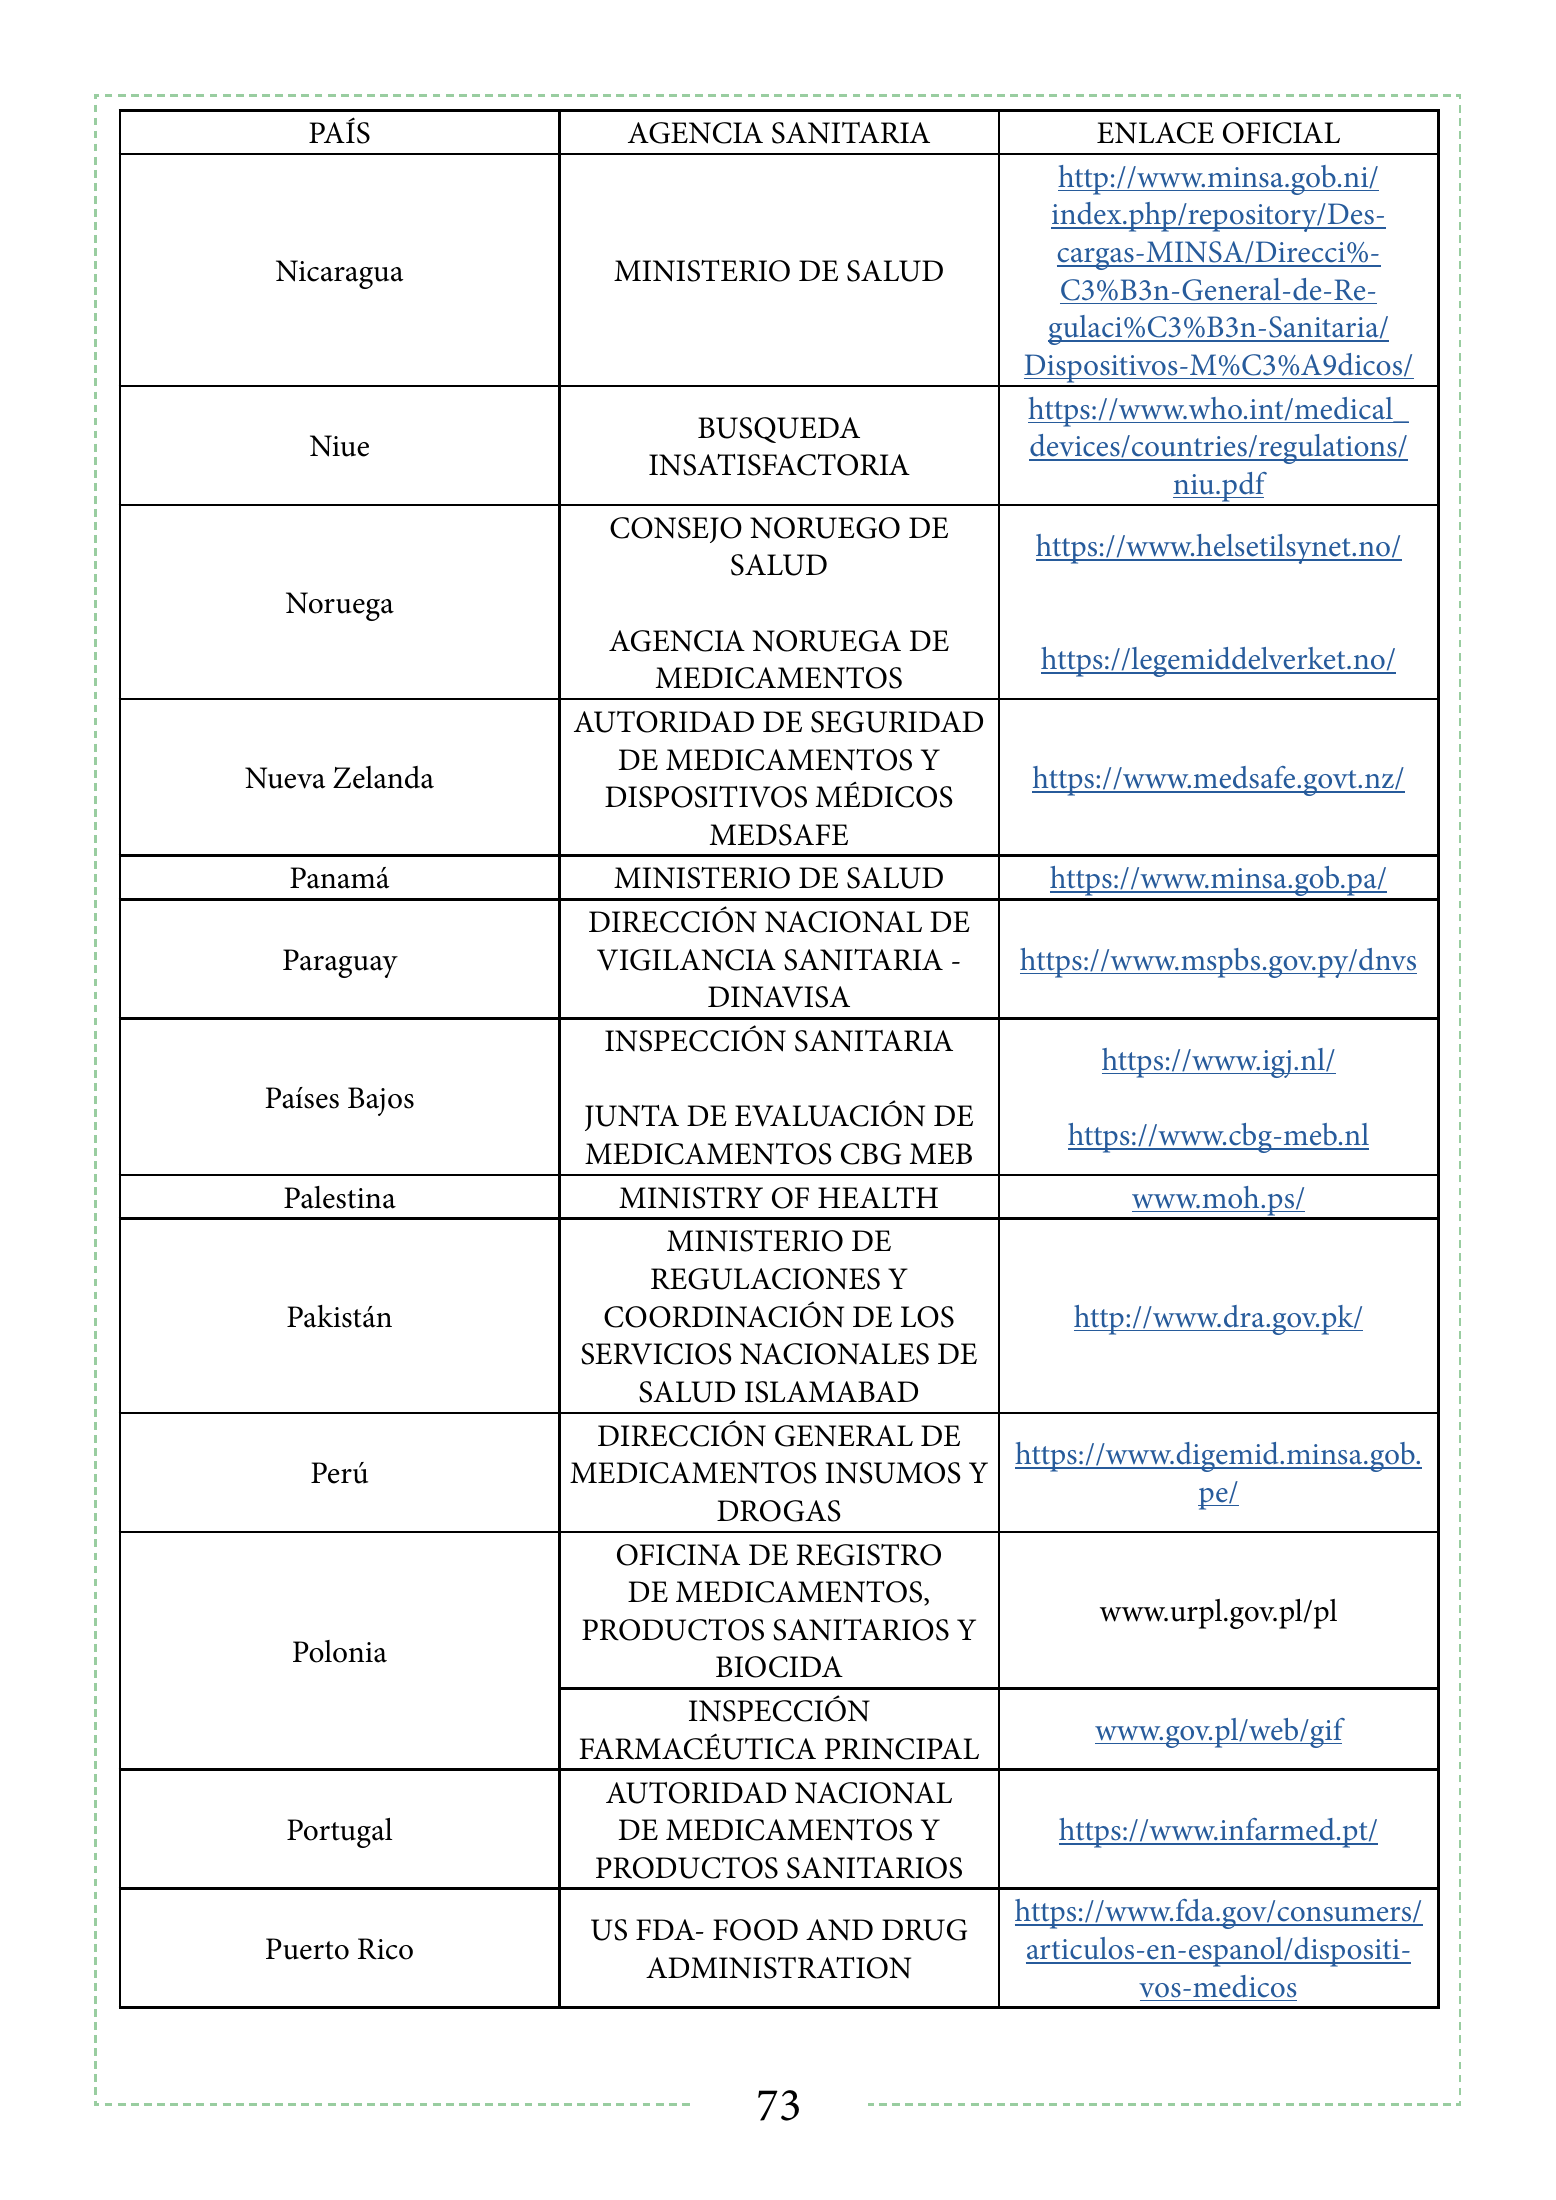
PAÍS AGENCIA SANITARIA ENLACE OFICIAL http://www.minsa.gob.ni/ index.php/repository/Des- cargas-MINSA/Direcci%- Nicaragua MINISTERIO DE SALUD C3%B3n-General-de-Re- gulaci%C3%B3n-Sanitaria/ Dispositivos-M%C3%A9dicos/ https://www.who.int/medical_ BUSQUEDA Niue devices/countries/regulations/ INSATISFACTORIA niu.pdf CONSEJO NORUEGO DE https://www.helsetilsynet.no/ SALUD Noruega AGENCIA NORUEGA DE https://legemiddelverket.no/ MEDICAMENTOS AUTORIDAD DE SEGURIDAD DE MEDICAMENTOS Y Nueva Zelanda https://www.medsafe.govt.nz/ DISPOSITIVOS MÉDICOS MEDSAFE Panamá MINISTERIO DE SALUD https://www.minsa.gob.pa/ DIRECCIÓN NACIONAL DE Paraguay VIGILANCIA SANITARIA - https://www.mspbs.gov.py/dnvs DINAVISA INSPECCIÓN SANITARIA https://www.igj.nl/ Países Bajos JUNTA DE EVALUACIÓN DE https://www.cbg-meb.nl MEDICAMENTOS CBG MEB Palestina MINISTRY OF HEALTH www.moh.ps/ MINISTERIO DE REGULACIONES Y Pakistán COORDINACIÓN DE LOS http://www.dra.gov.pk/ SERVICIOS NACIONALES DE SALUD ISLAMABAD DIRECCIÓN GENERAL DE https://www.digemid.minsa.gob. Perú MEDICAMENTOS INSUMOS Y pe/ DROGAS OFICINA DE REGISTRO DE MEDICAMENTOS, www.urpl.gov.pl/pl PRODUCTOS SANITARIOS Y Polonia BIOCIDA INSPECCIÓN www.gov.pl/web/gif FARMACÉUTICA PRINCIPAL AUTORIDAD NACIONAL Portugal DE MEDICAMENTOS Y https://www.infarmed.pt/ PRODUCTOS SANITARIOS https://www.fda.gov/consumers/ US FDA- FOOD AND DRUG Puerto Rico articulos-en-espanol/dispositi- ADMINISTRATION vos-medicos 73
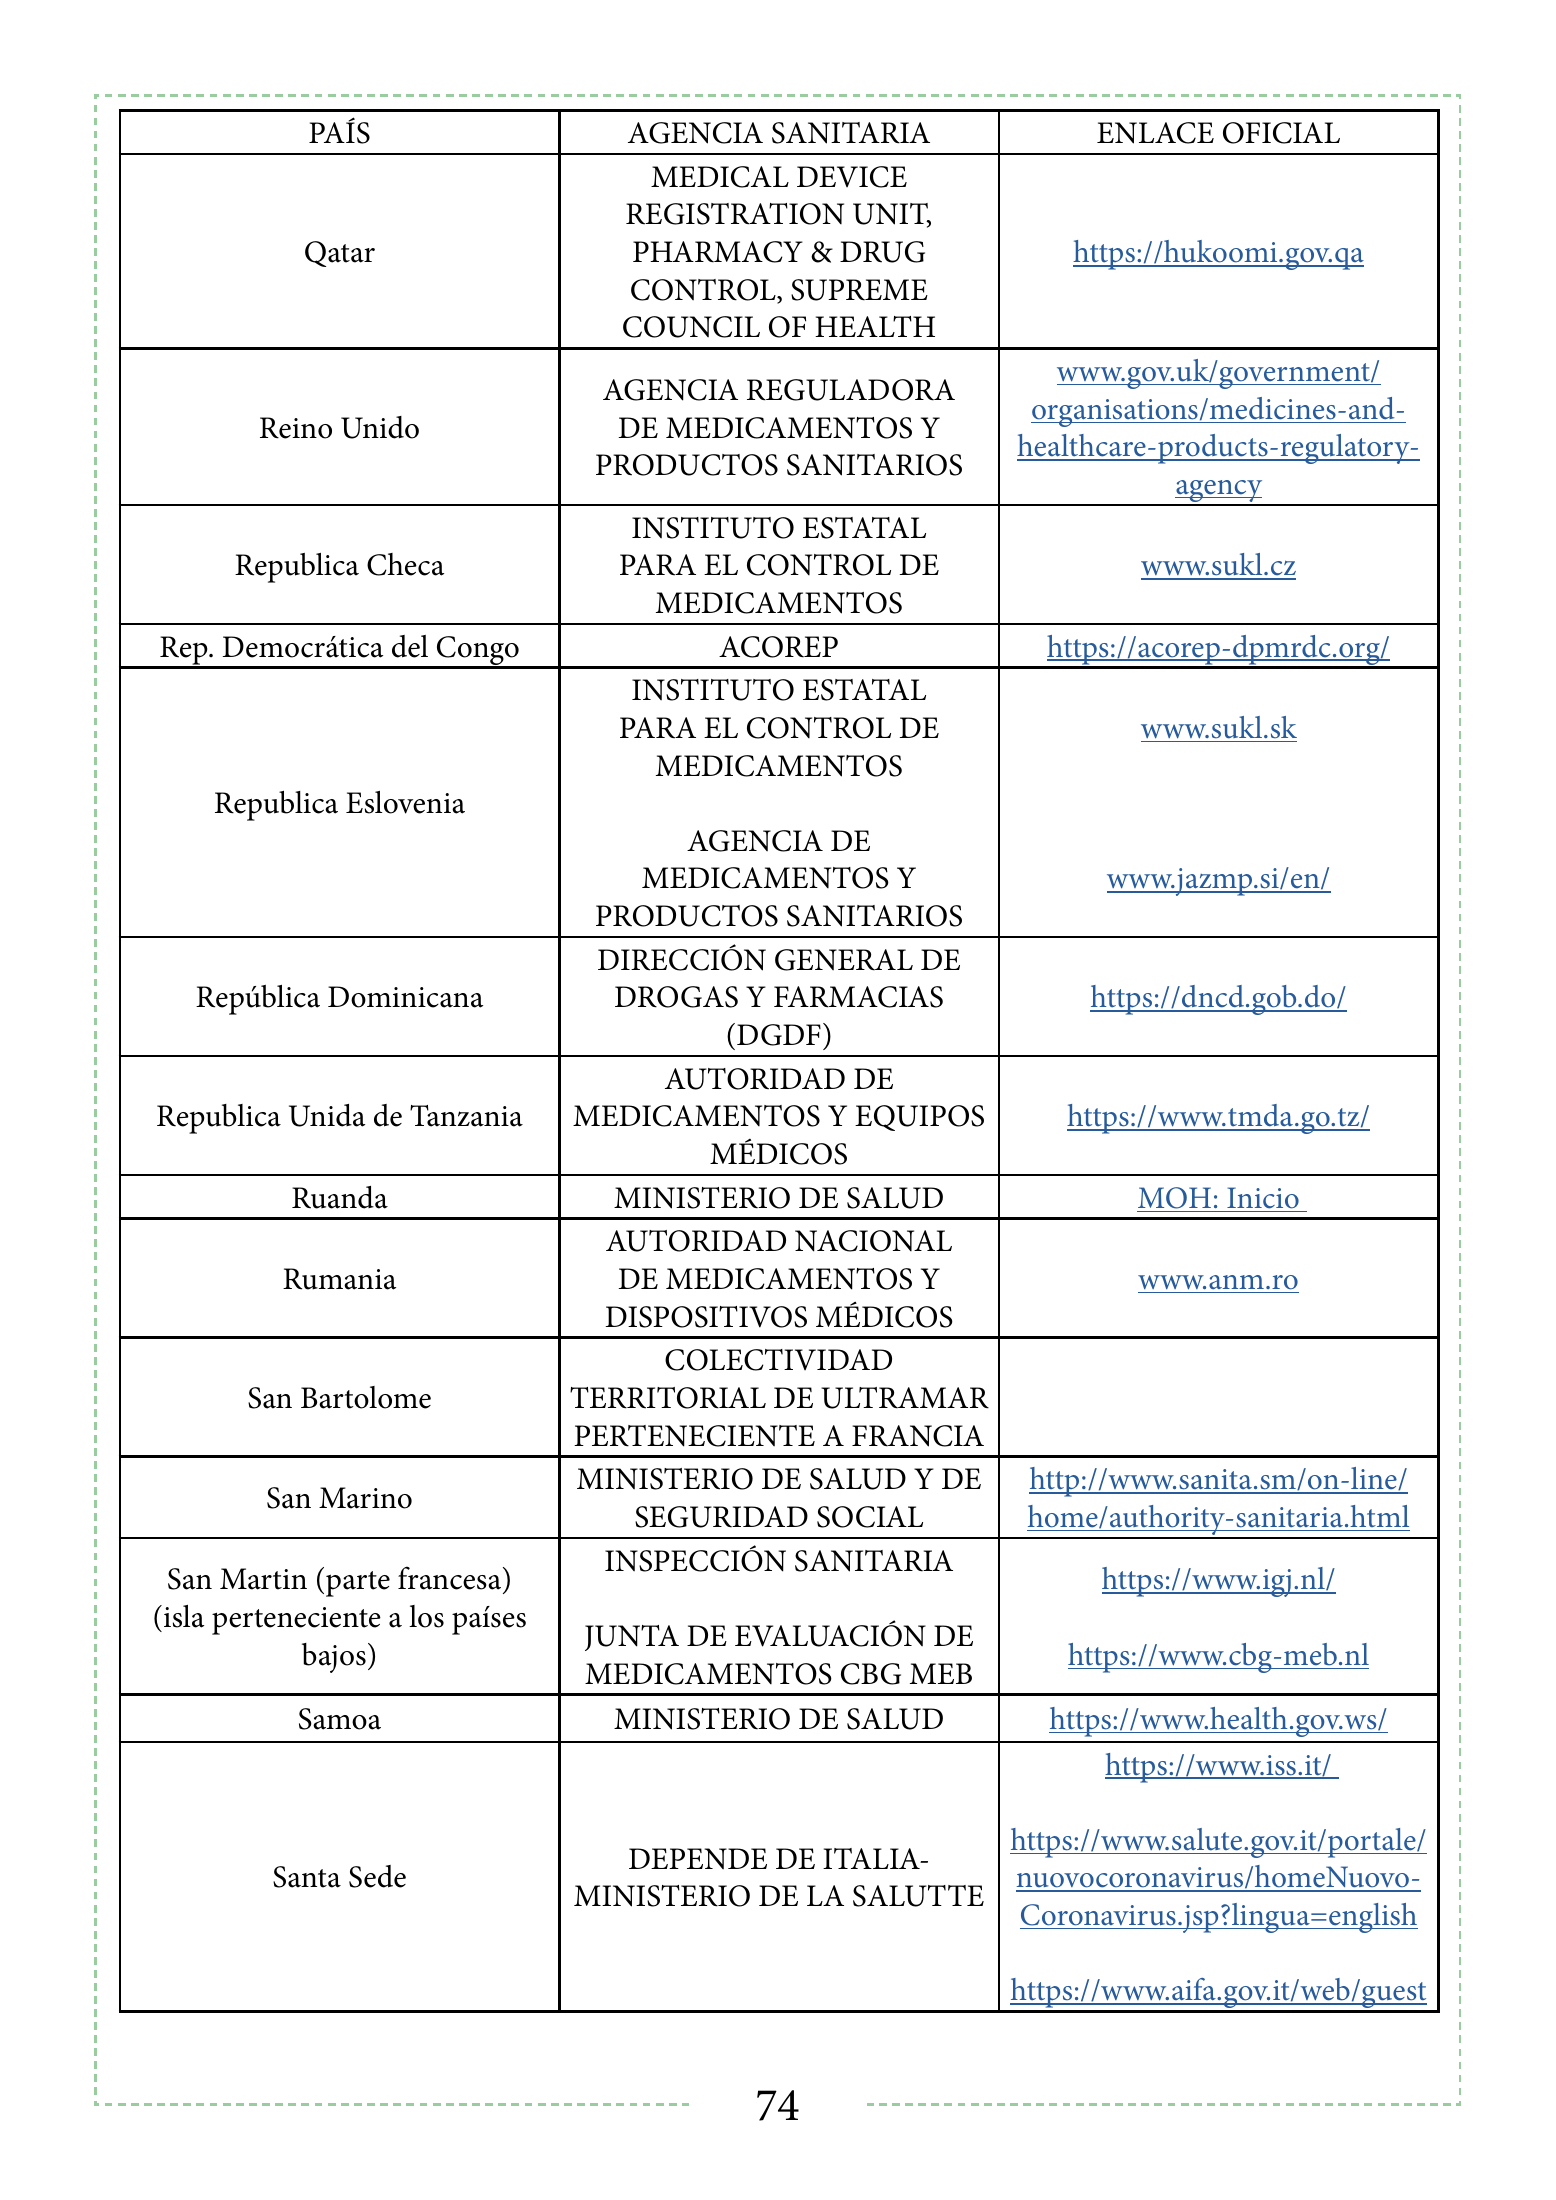
PAÍS AGENCIA SANITARIA ENLACE OFICIAL MEDICAL DEVICE REGISTRATION UNIT, Qatar PHARMACY & DRUG https://hukoomi.gov.qa CONTROL, SUPREME COUNCIL OF HEALTH www.gov.uk/government/ AGENCIA REGULADORA organisations/medicines-and- Reino Unido DE MEDICAMENTOS Y healthcare-products-regulatory- PRODUCTOS SANITARIOS agency INSTITUTO ESTATAL Republica Checa PARA EL CONTROL DE www.sukl.cz MEDICAMENTOS Rep. Democrática del Congo ACOREP https://acorep-dpmrdc.org/ INSTITUTO ESTATAL PARA EL CONTROL DE www.sukl.sk MEDICAMENTOS Republica Eslovenia AGENCIA DE MEDICAMENTOS Y www.jazmp.si/en/ PRODUCTOS SANITARIOS DIRECCIÓN GENERAL DE República Dominicana DROGAS Y FARMACIAS https://dncd.gob.do/ (DGDF) AUTORIDAD DE Republica Unida de Tanzania MEDICAMENTOS Y EQUIPOS https://www.tmda.go.tz/ MÉDICOS Ruanda MINISTERIO DE SALUD MOH: Inicio AUTORIDAD NACIONAL Rumania DE MEDICAMENTOS Y www.anm.ro DISPOSITIVOS MÉDICOS COLECTIVIDAD San Bartolome TERRITORIAL DE ULTRAMAR PERTENECIENTE A FRANCIA MINISTERIO DE SALUD Y DE http://www.sanita.sm/on-line/ San Marino SEGURIDAD SOCIAL home/authority-sanitaria.html INSPECCIÓN SANITARIA San Martin (parte francesa) https://www.igj.nl/ (isla perteneciente a los países JUNTA DE EVALUACIÓN DE bajos) https://www.cbg-meb.nl MEDICAMENTOS CBG MEB Samoa MINISTERIO DE SALUD https://www.health.gov.ws/ https://www.iss.it/ https://www.salute.gov.it/portale/ DEPENDE DE ITALIA- Santa Sede nuovocoronavirus/homeNuovo- MINISTERIO DE LA SALUTTE Coronavirus.jsp?lingua=english https://www.aifa.gov.it/web/guest 74
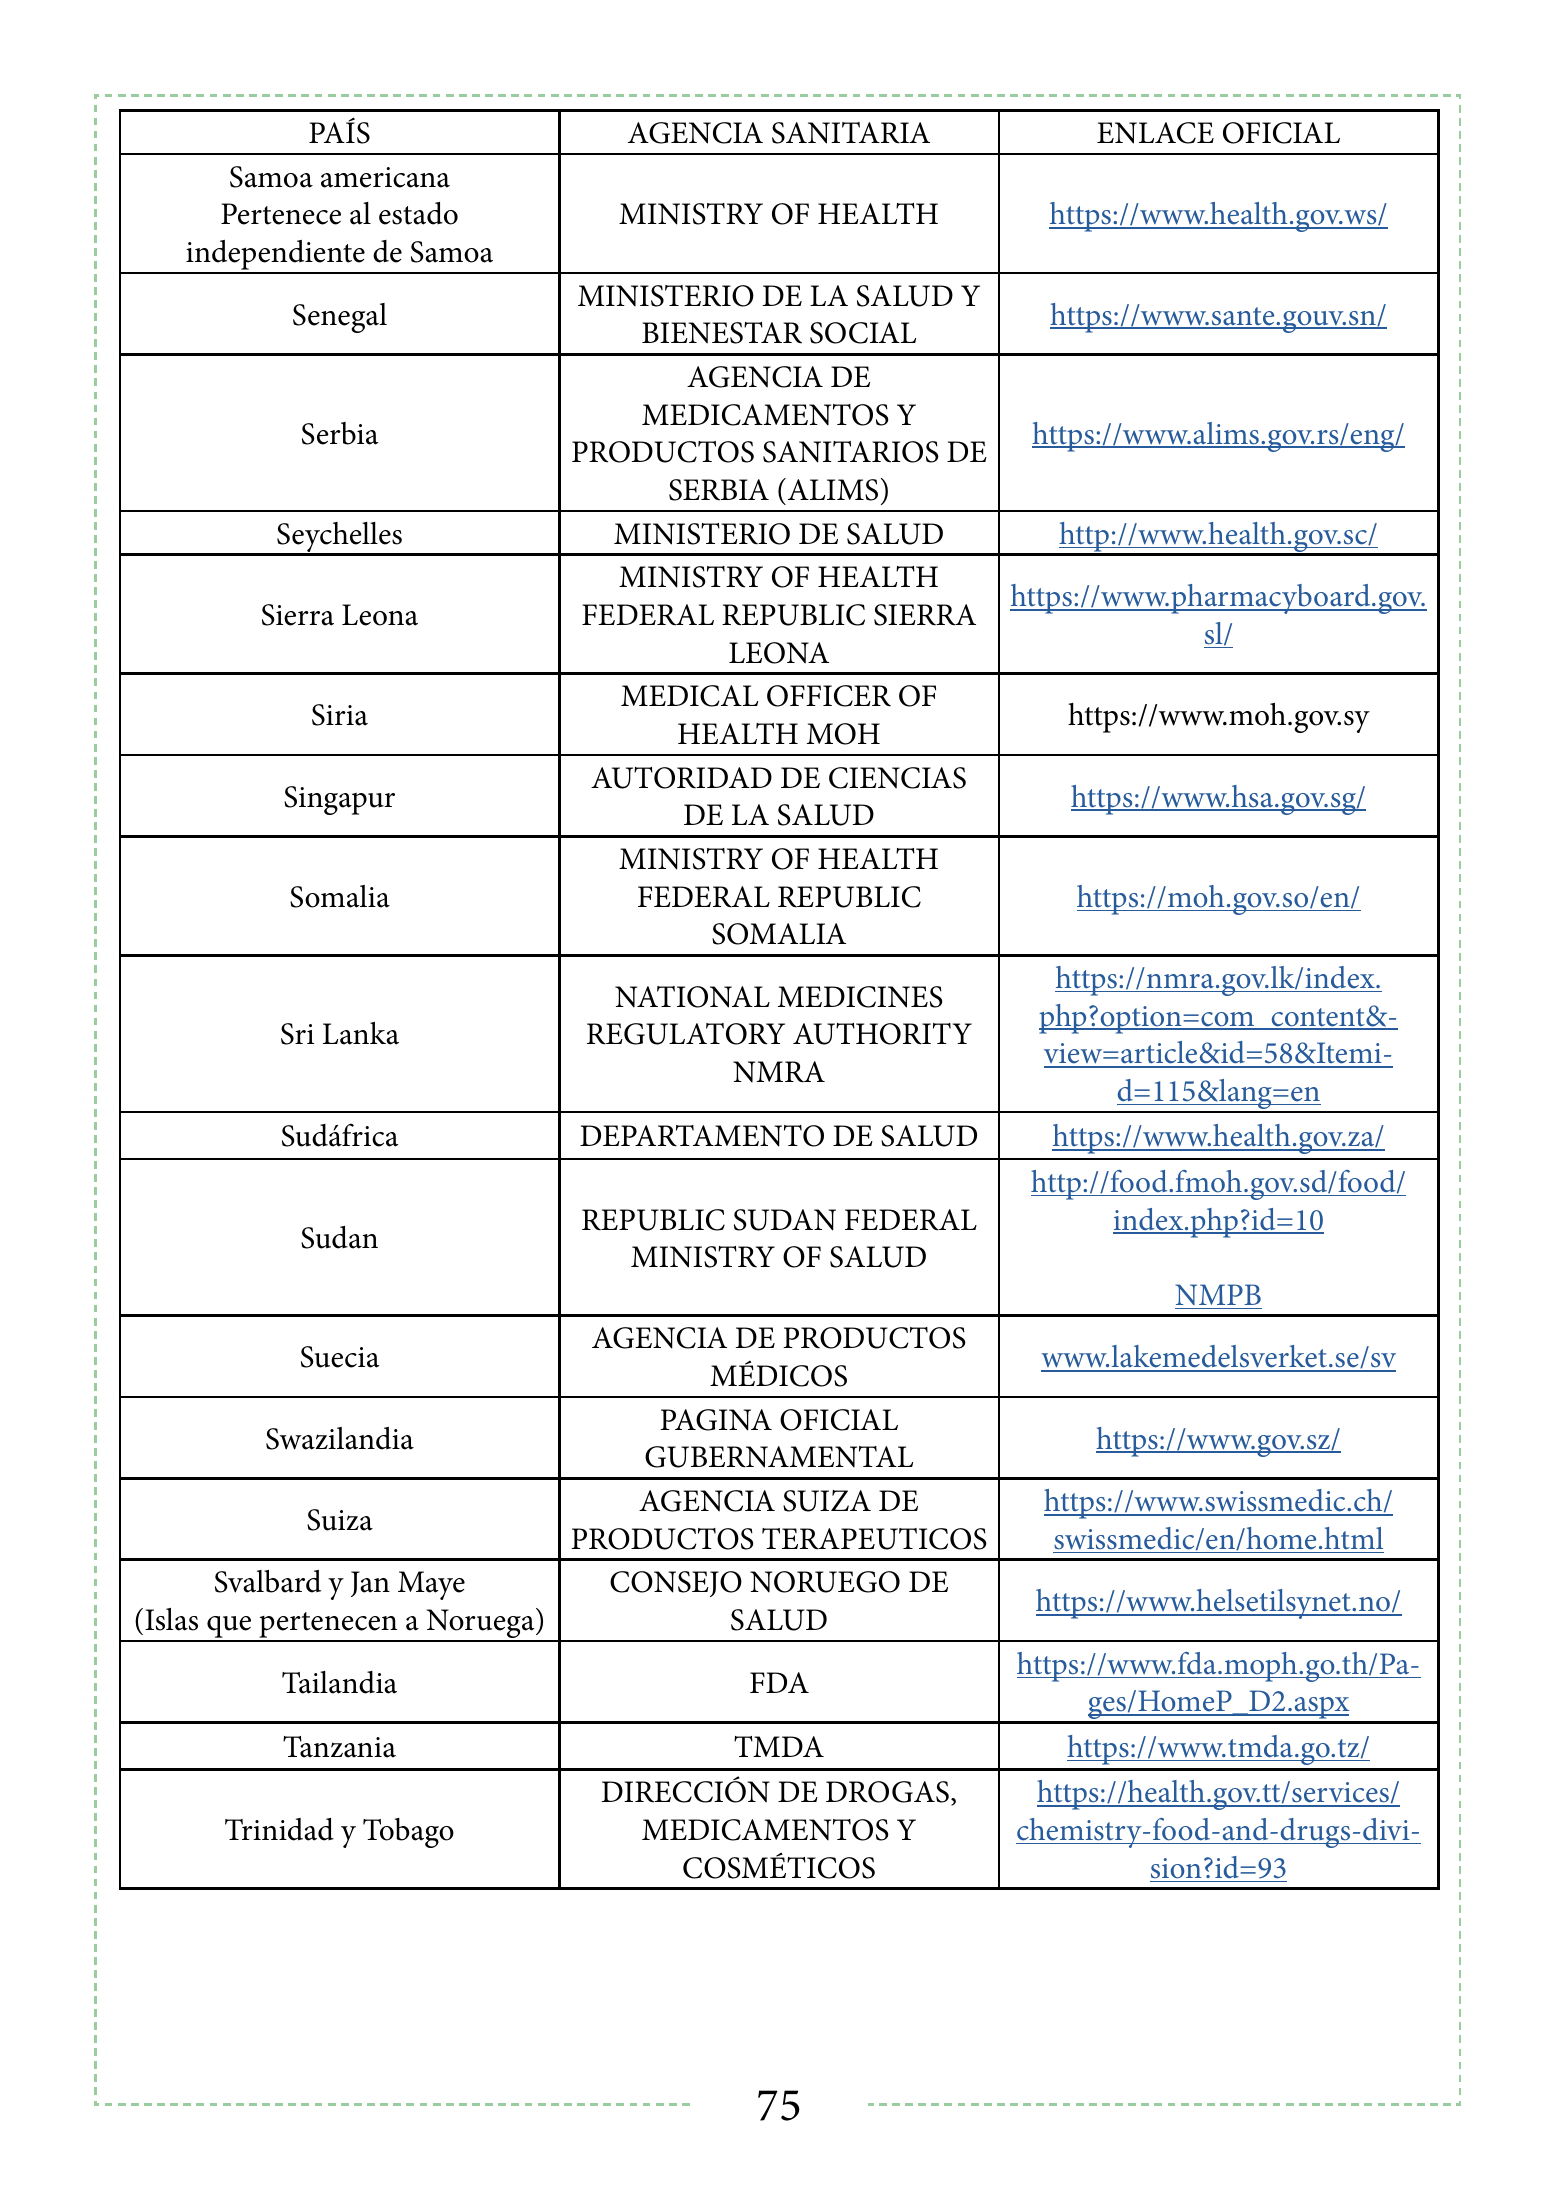
PAÍS AGENCIA SANITARIA ENLACE OFICIAL Samoa americana Pertenece al estado MINISTRY OF HEALTH https://www.health.gov.ws/ independiente de Samoa MINISTERIO DE LA SALUD Y Senegal https://www.sante.gouv.sn/ BIENESTAR SOCIAL AGENCIA DE MEDICAMENTOS Y Serbia https://www.alims.gov.rs/eng/ PRODUCTOS SANITARIOS DE SERBIA (ALIMS) Seychelles MINISTERIO DE SALUD http://www.health.gov.sc/ MINISTRY OF HEALTH https://www.pharmacyboard.gov. Sierra Leona FEDERAL REPUBLIC SIERRA sl/ LEONA MEDICAL OFFICER OF Siria https://www.moh.gov.sy HEALTH MOH AUTORIDAD DE CIENCIAS Singapur https://www.hsa.gov.sg/ DE LA SALUD MINISTRY OF HEALTH Somalia FEDERAL REPUBLIC https://moh.gov.so/en/ SOMALIA https://nmra.gov.lk/index. NATIONAL MEDICINES php?option=com_content&- Sri Lanka REGULATORY AUTHORITY view=article&id=58&Itemi- NMRA d=115&lang=en Sudáfrica DEPARTAMENTO DE SALUD https://www.health.gov.za/ http://food.fmoh.gov.sd/food/ REPUBLIC SUDAN FEDERAL index.php?id=10 Sudan MINISTRY OF SALUD NMPB AGENCIA DE PRODUCTOS Suecia www.lakemedelsverket.se/sv MÉDICOS PAGINA OFICIAL Swazilandia https://www.gov.sz/ GUBERNAMENTAL AGENCIA SUIZA DE https://www.swissmedic.ch/ Suiza PRODUCTOS TERAPEUTICOS swissmedic/en/home.html Svalbard y Jan Maye CONSEJO NORUEGO DE https://www.helsetilsynet.no/ (Islas que pertenecen a Noruega) SALUD https://www.fda.moph.go.th/Pa- Tailandia FDA ges/HomeP_D2.aspx Tanzania TMDA https://www.tmda.go.tz/ DIRECCIÓN DE DROGAS, https://health.gov.tt/services/ Trinidad y Tobago MEDICAMENTOS Y chemistry-food-and-drugs-divi- COSMÉTICOS sion?id=93 75
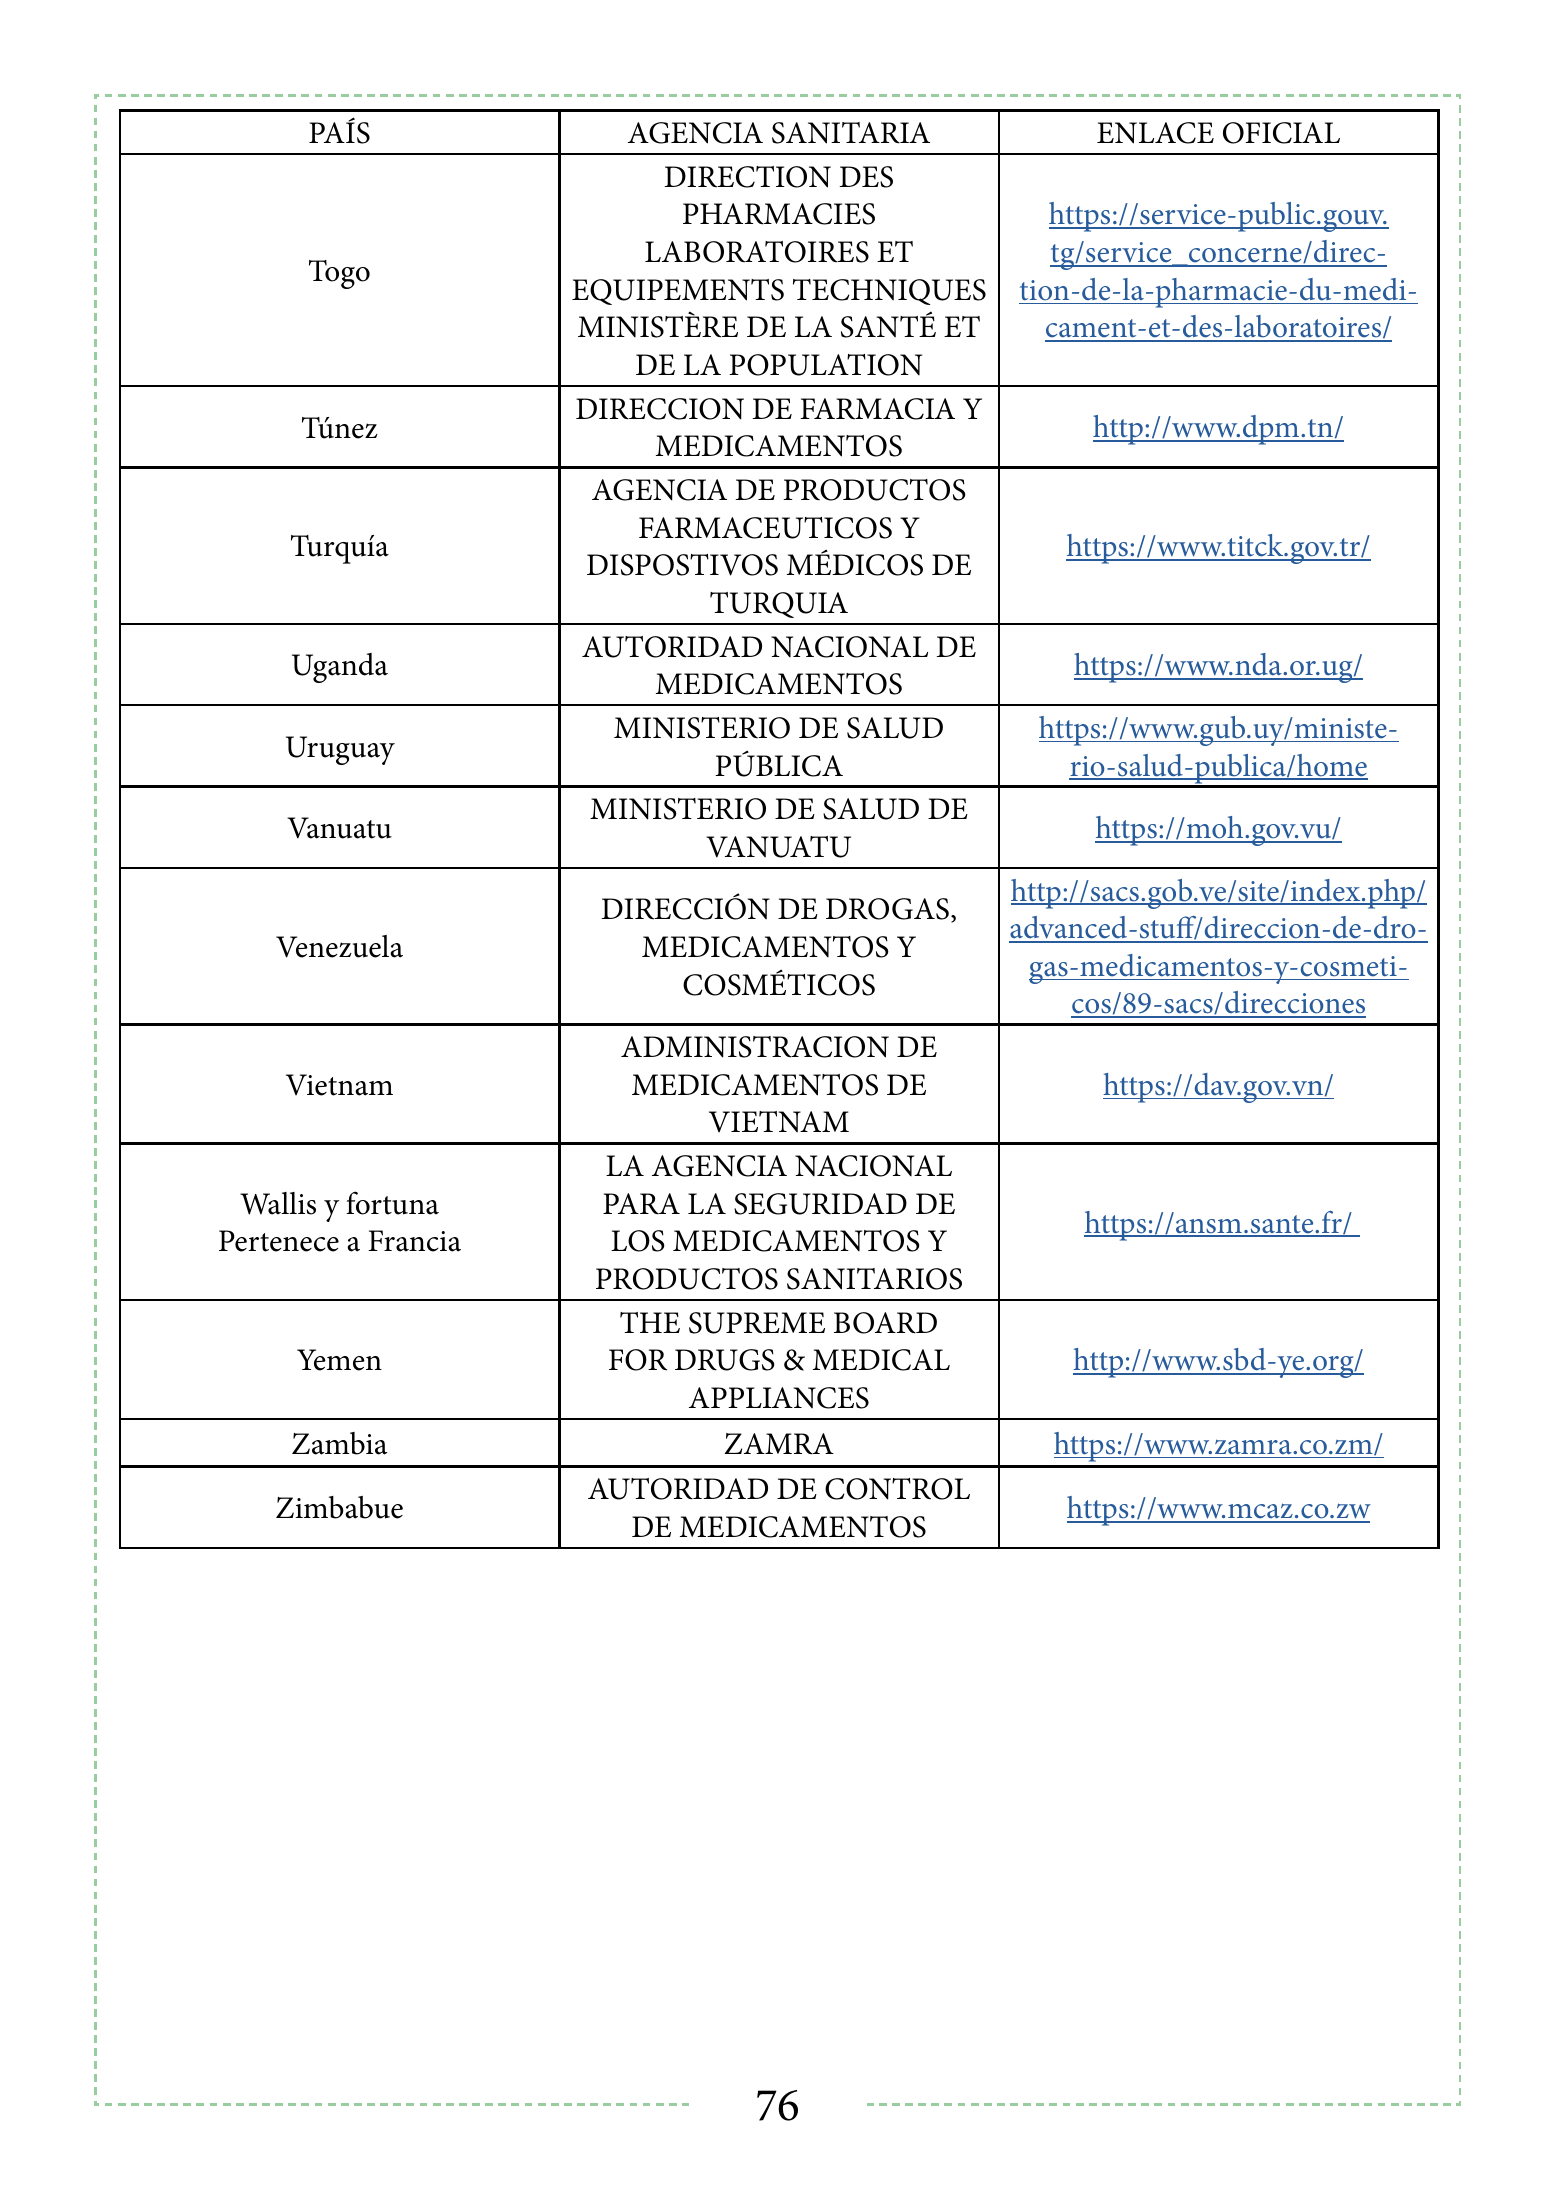
PAÍS AGENCIA SANITARIA ENLACE OFICIAL DIRECTION DES PHARMACIES https://service-public.gouv. LABORATOIRES ET tg/service_concerne/direc- Togo EQUIPEMENTS TECHNIQUES tion-de-la-pharmacie-du-medi- MINISTÈRE DE LA SANTÉ ET cament-et-des-laboratoires/ DE LA POPULATION DIRECCION DE FARMACIA Y Túnez http://www.dpm.tn/ MEDICAMENTOS AGENCIA DE PRODUCTOS FARMACEUTICOS Y Turquía https://www.titck.gov.tr/ DISPOSTIVOS MÉDICOS DE TURQUIA AUTORIDAD NACIONAL DE Uganda https://www.nda.or.ug/ MEDICAMENTOS MINISTERIO DE SALUD https://www.gub.uy/ministe- Uruguay PÚBLICA rio-salud-publica/home MINISTERIO DE SALUD DE Vanuatu https://moh.gov.vu/ VANUATU http://sacs.gob.ve/site/index.php/ DIRECCIÓN DE DROGAS, advanced-stuff/direccion-de-dro- Venezuela MEDICAMENTOS Y gas-medicamentos-y-cosmeti- COSMÉTICOS cos/89-sacs/direcciones ADMINISTRACION DE Vietnam MEDICAMENTOS DE https://dav.gov.vn/ VIETNAM LA AGENCIA NACIONAL Wallis y fortuna PARA LA SEGURIDAD DE https://ansm.sante.fr/ Pertenece a Francia LOS MEDICAMENTOS Y PRODUCTOS SANITARIOS THE SUPREME BOARD Yemen FOR DRUGS & MEDICAL http://www.sbd-ye.org/ APPLIANCES Zambia ZAMRA https://www.zamra.co.zm/ AUTORIDAD DE CONTROL Zimbabue https://www.mcaz.co.zw DE MEDICAMENTOS 76