Searchable PDF text layer
VERSIÓN 2 VERSIÓN 2
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.
Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.
VERSIÓN 2 VERSIÓN 2
Instituto Nacional de Vigilancia de Medicamentos y Alimentos – Invima Director General Francisco Augusto Giussepe Rossi Buenaventura Directora de Dispositivos Médicos y otras Tecnologías Doris Yolima Gómez Parada Desarrollo de contenidos Clarena Cruz Fandiño Elsy Ramírez Cifuentes Juan Manuel Grisales Pérez Bogotá, D.C., julio de 2026
Tabla de contenido 1. PRESENTACIÓN ....................................................................................................... 4 2. CONSIDERACIONES GENERALES PARA EL REPORTE DE ESTÁNDAR SEMÁNTICO Y CODIFICACIÓN ....................................................................................... 5 2.1. ¿Cuál es el identificador que se adoptó en Colombia? ....................................... 5 2.2. ¿Qué es el UDI-DI? ............................................................................................ 5 2.3. ¿Cuándo se deben reportar los tributos del estándar semántico de DM y RDIV ante el Invima? ................................................................ ¡Error! Marcador no definido. 2.4. ¿Quiénes deben reportar el estándar semántico de DM y RDIV ante el Invima? 6 3. INFORMACIÓN QUE SE DEBE REPORTAR ANTE EL INVIMA ................................ 7 3.1. Atributos básicos ................................................................................................ 8 3.2. Atributos regulatorios:....................................................................................... 10 3.3. Atributos comerciales: ...................................................................................... 12 4. PLAZOS PARA EL REPORTE DEL ESTÁNDAR SEMÁNTICO ............................... 14 5. CRONOGRAMA DE CAPACITACIONES ................................................................. 16
1. PRESENTACIÓN El Invima es un instituto técnico, científico del orden nacional, adscrito al Ministerio de Salud y Protección Social, encargado de ejecutar las políticas formuladas por el Gobierno en materia de inspección, vigilancia y control sanitario, basado en la gestión del riesgo de los productos de su competencia, para proteger y promover la salud pública a través de la articulación sectorial e intersectorial y contribuir a la mejora continua del estatus sanitario. La visión del Instituto Nacional de Vigilancia de Medicamentos y Alimentos – Invima, es que al 2031 será un instituto técnico, científico reconocido nacional e internacionalmente por ser líder, oportuno, eficiente y cercano a los ciudadanos, emprendedores, empresarios y demás grupos de valor, reconocido por proteger y promover la salud pública con presencia en el territorio nacional. Este manual ha sido diseñado para que los actores obligados a reportar los atributos del estándar semántico conozcan que información se requiere para realizar el reporte y los plazos para el mismo.
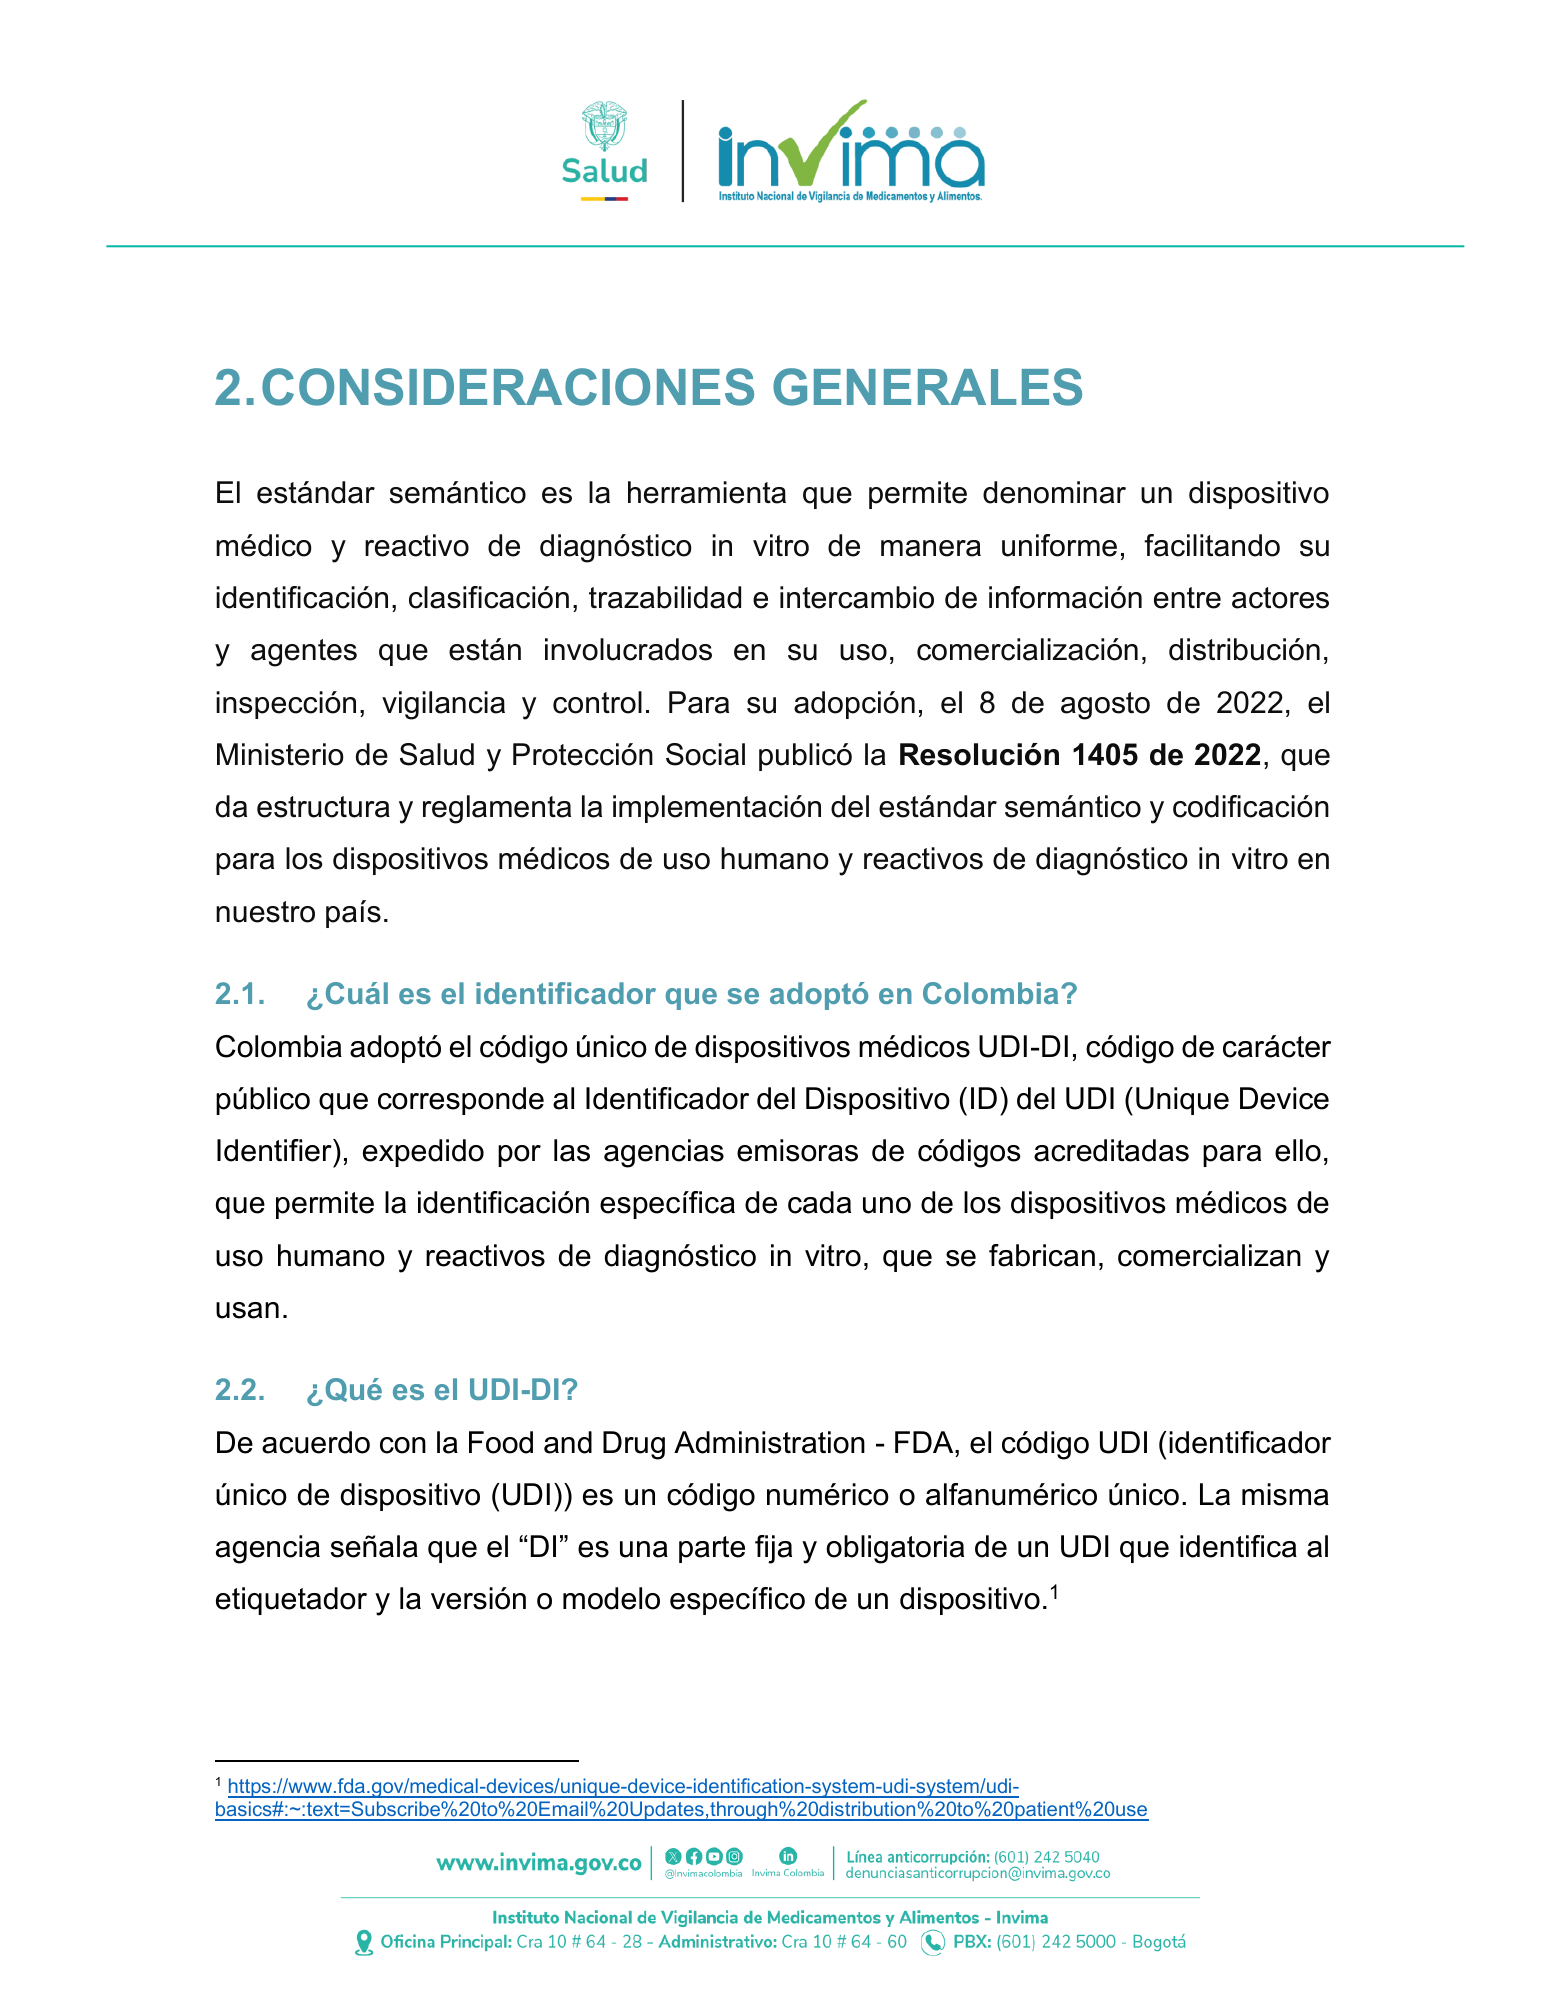
2. CONSIDERACIONES GENERALES El estándar semántico es la herramienta que permite denominar un dispositivo médico y reactivo de diagnóstico in vitro de manera uniforme, facilitando su identificación, clasificación, trazabilidad e intercambio de información entre actores y agentes que están involucrados en su uso, comercialización, distribución, inspección, vigilancia y control. Para su adopción, el 8 de agosto de 2022, el Ministerio de Salud y Protección Social publicó la Resolución 1405 de 2022, que da estructura y reglamenta la implementación del estándar semántico y codificación para los dispositivos médicos de uso humano y reactivos de diagnóstico in vitro en nuestro país. 2.1. ¿Cuál es el identificador que se adoptó en Colombia? Colombia adoptó el código único de dispositivos médicos UDI-DI, código de carácter público que corresponde al Identificador del Dispositivo (ID) del UDI (Unique Device Identifier), expedido por las agencias emisoras de códigos acreditadas para ello, que permite la identificación específica de cada uno de los dispositivos médicos de uso humano y reactivos de diagnóstico in vitro, que se fabrican, comercializan y usan. 2.2. ¿Qué es el UDI-DI? De acuerdo con la Food and Drug Administration - FDA, el código UDI (identificador único de dispositivo (UDI)) es un código numérico o alfanumérico único. La misma agencia señala que el “DI” es una parte fija y obligatoria de un UDI que identifica al etiquetador y la versión o modelo específico de un dispositivo.1 1 https://www.fda.gov/medical-devices/unique-device-identification-system-udi-system/udi- basics#:~:text=Subscribe%20to%20Email%20Updates,through%20distribution%20to%20patient%20use
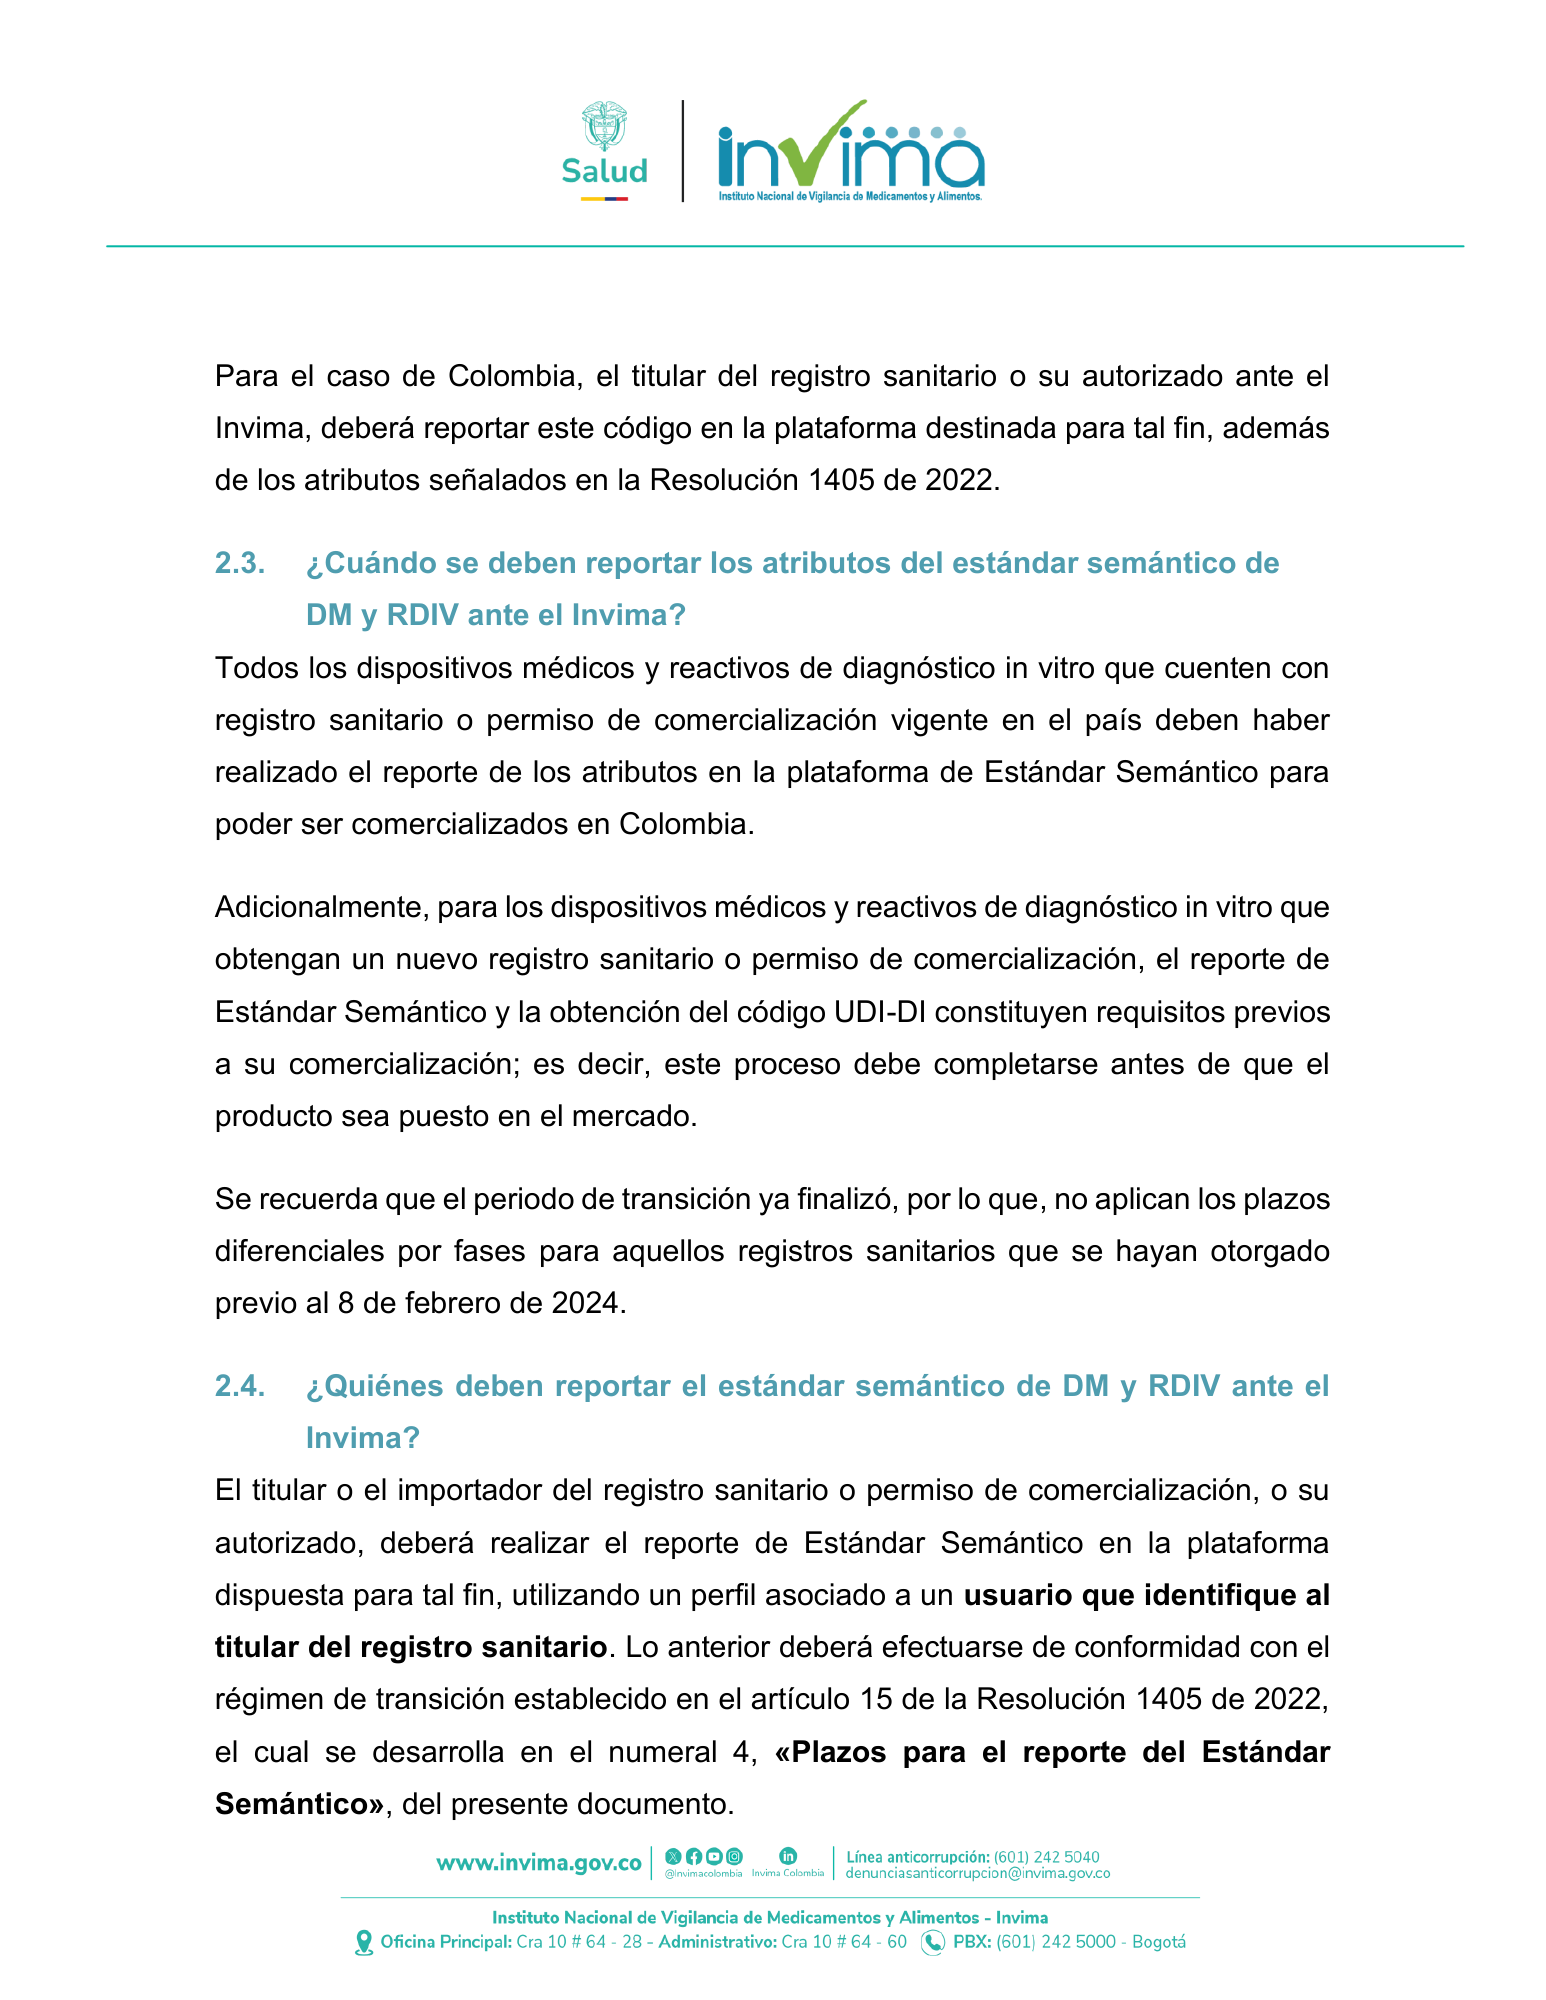
Para el caso de Colombia, el titular del registro sanitario o su autorizado ante el Invima, deberá reportar este código en la plataforma destinada para tal fin, además de los atributos señalados en la Resolución 1405 de 2022. 2.3. ¿Cuándo se deben reportar los atributos del estándar semántico de DM y RDIV ante el Invima? Todos los dispositivos médicos y reactivos de diagnóstico in vitro que cuenten con registro sanitario o permiso de comercialización vigente en el país deben haber realizado el reporte de los atributos en la plataforma de Estándar Semántico para poder ser comercializados en Colombia. Adicionalmente, para los dispositivos médicos y reactivos de diagnóstico in vitro que obtengan un nuevo registro sanitario o permiso de comercialización, el reporte de Estándar Semántico y la obtención del código UDI-DI constituyen requisitos previos a su comercialización; es decir, este proceso debe completarse antes de que el producto sea puesto en el mercado. Se recuerda que el periodo de transición ya finalizó, por lo que, no aplican los plazos diferenciales por fases para aquellos registros sanitarios que se hayan otorgado previo al 8 de febrero de 2024. 2.4. ¿Quiénes deben reportar el estándar semántico de DM y RDIV ante el Invima? El titular o el importador del registro sanitario o permiso de comercialización, o su autorizado, deberá realizar el reporte de Estándar Semántico en la plataforma dispuesta para tal fin, utilizando un perfil asociado a un usuario que identifique al titular del registro sanitario. Lo anterior deberá efectuarse de conformidad con el régimen de transición establecido en el artículo 15 de la Resolución 1405 de 2022, el cual se desarrolla en el numeral 4, «Plazos para el reporte del Estándar Semántico», del presente documento.
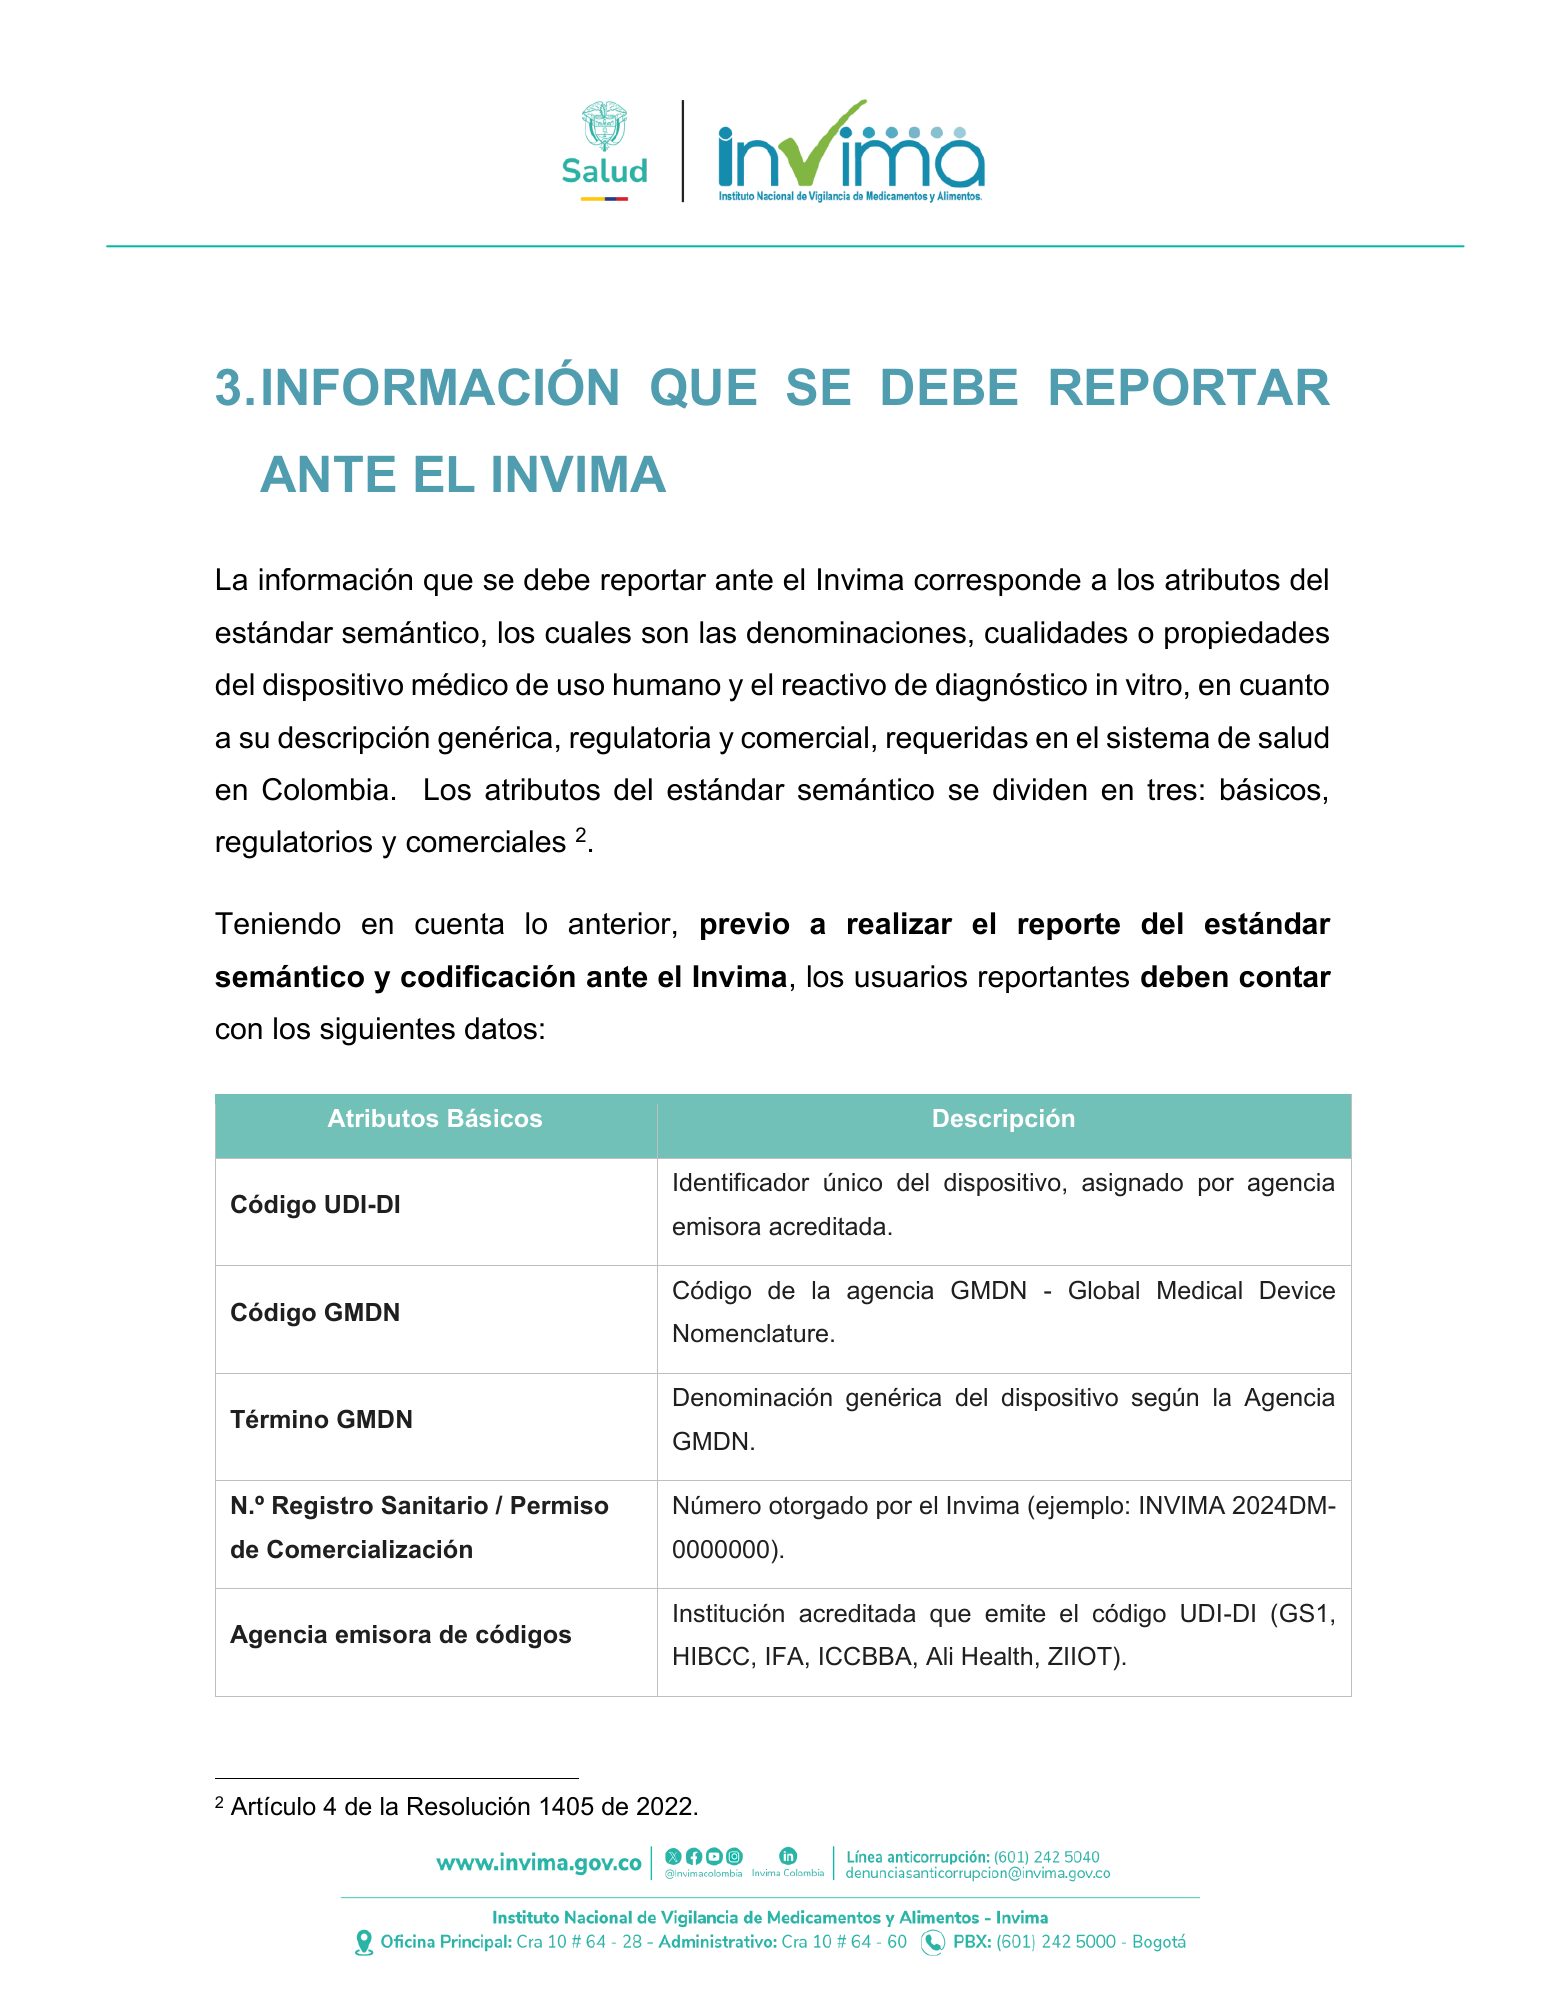
3. INFORMACIÓN QUE SE DEBE REPORTAR ANTE EL INVIMA La información que se debe reportar ante el Invima corresponde a los atributos del estándar semántico, los cuales son las denominaciones, cualidades o propiedades del dispositivo médico de uso humano y el reactivo de diagnóstico in vitro, en cuanto a su descripción genérica, regulatoria y comercial, requeridas en el sistema de salud en Colombia. Los atributos del estándar semántico se dividen en tres: básicos, regulatorios y comerciales 2. Teniendo en cuenta lo anterior, previo a realizar el reporte del estándar semántico y codificación ante el Invima, los usuarios reportantes deben contar con los siguientes datos: Atributos Básicos Descripción Identificador único del dispositivo, asignado por agencia Código UDI-DI emisora acreditada. Código de la agencia GMDN - Global Medical Device Código GMDN Nomenclature. Denominación genérica del dispositivo según la Agencia Término GMDN GMDN. N.º Registro Sanitario / Permiso Número otorgado por el Invima (ejemplo: INVIMA 2024DM- de Comercialización 0000000). Institución acreditada que emite el código UDI-DI (GS1, Agencia emisora de códigos HIBCC, IFA, ICCBBA, Ali Health, ZIIOT). 2 Artículo 4 de la Resolución 1405 de 2022.
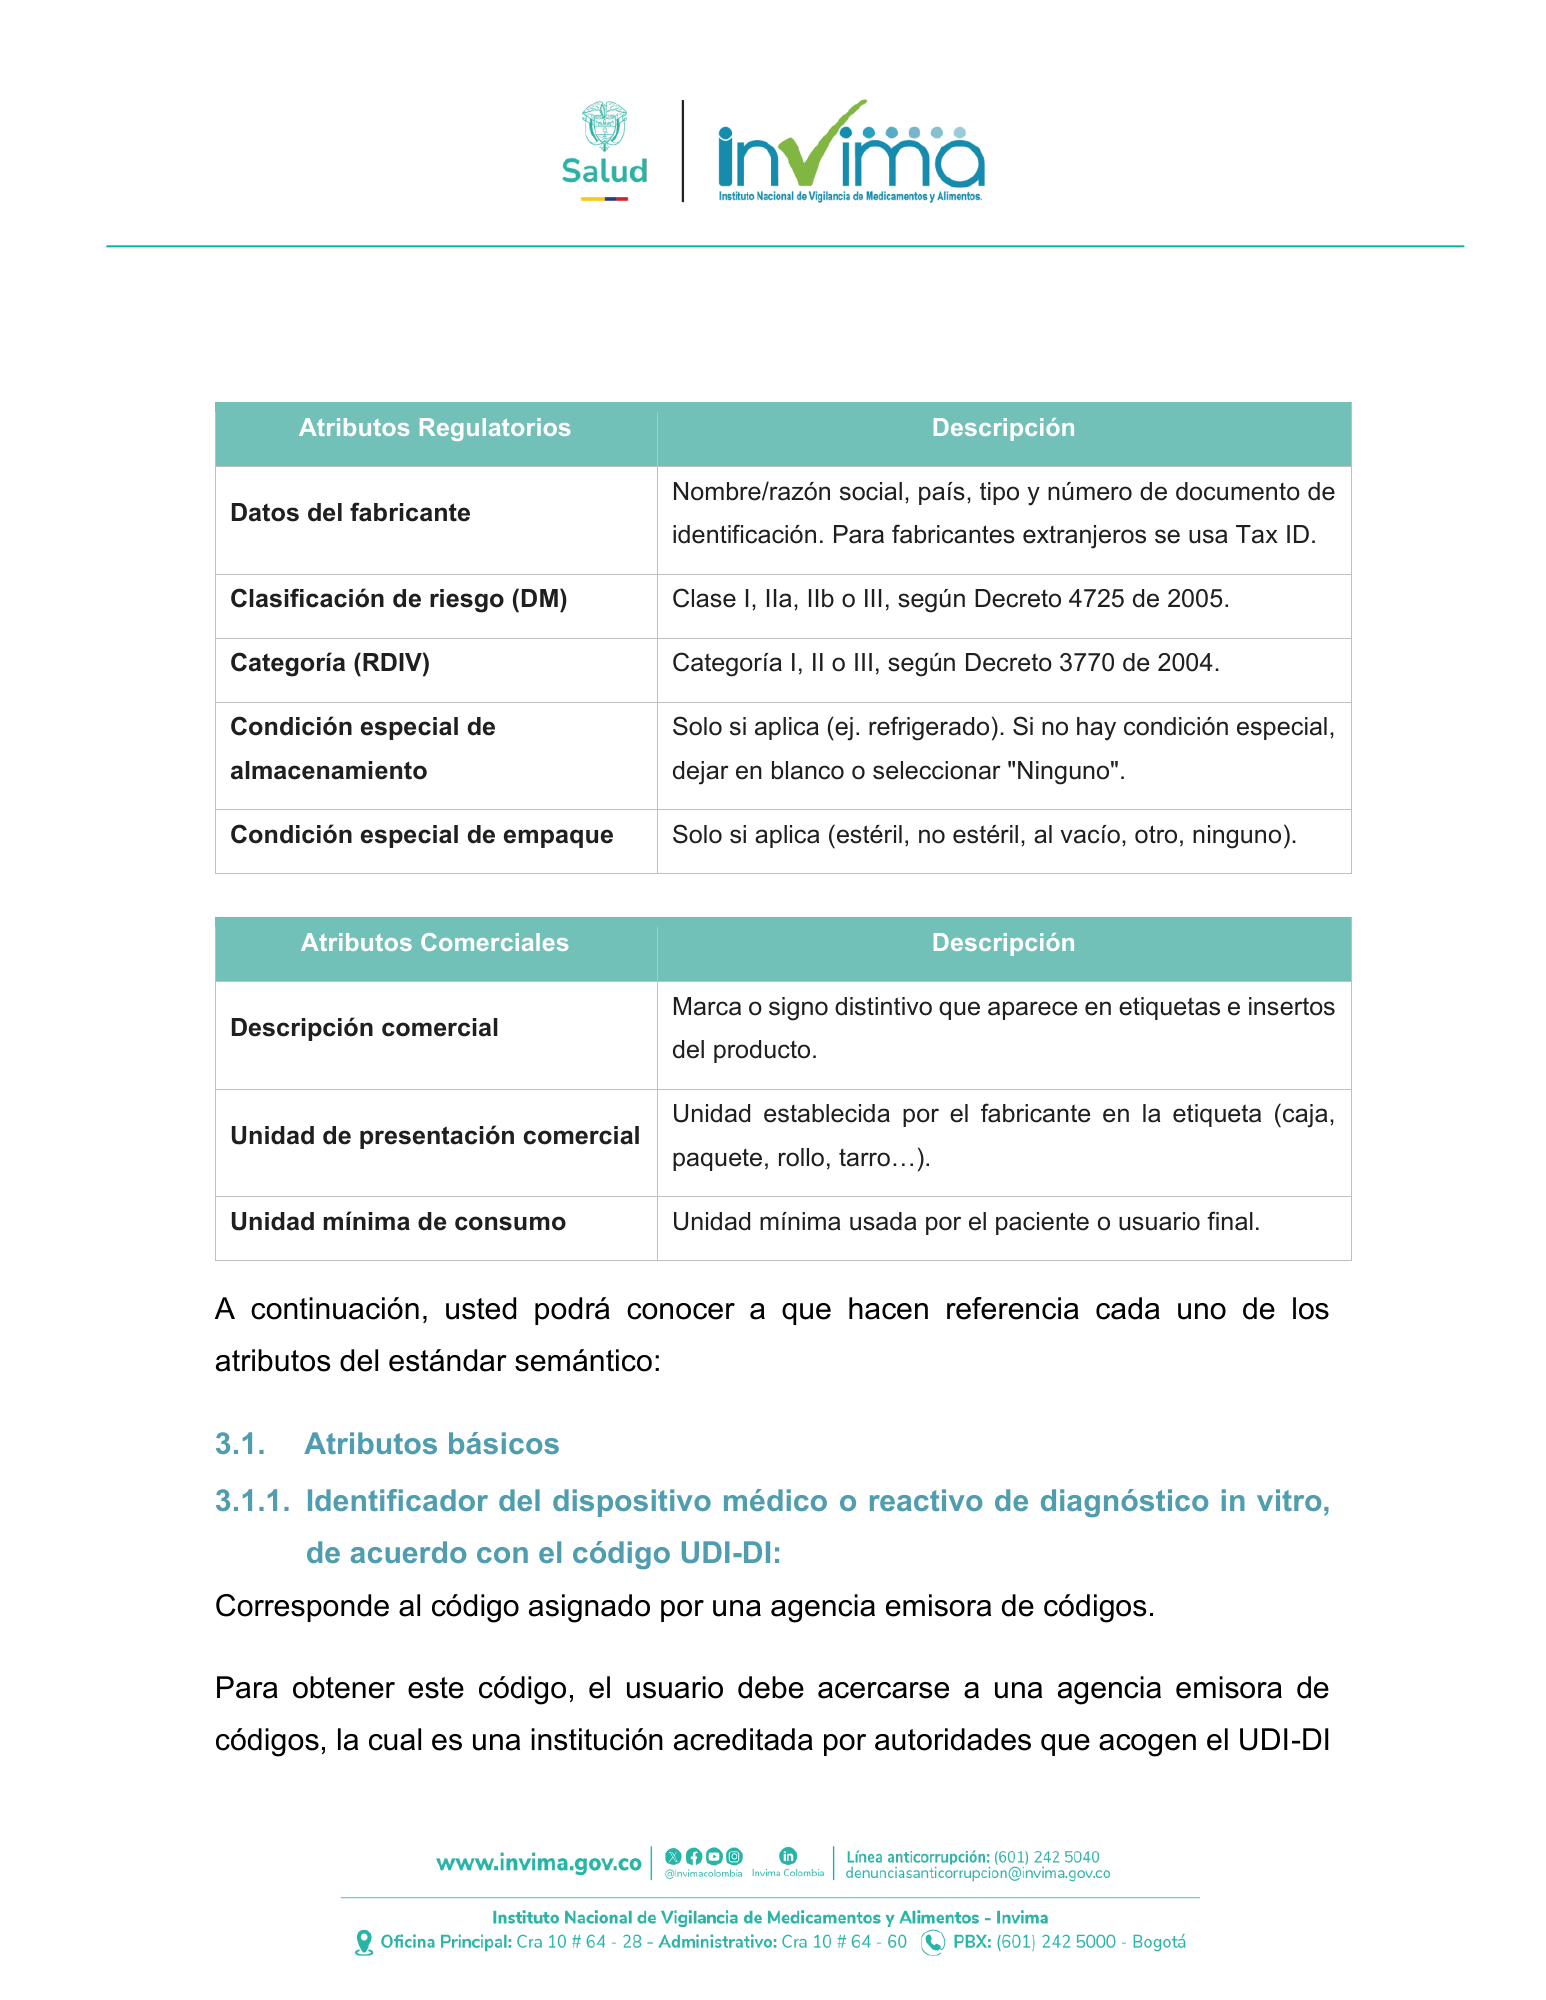
Atributos Regulatorios Descripción Nombre/razón social, país, tipo y número de documento de Datos del fabricante identificación. Para fabricantes extranjeros se usa Tax ID. Clasificación de riesgo (DM) Clase I, IIa, IIb o III, según Decreto 4725 de 2005. Categoría (RDIV) Categoría I, II o III, según Decreto 3770 de 2004. Condición especial de Solo si aplica (ej. refrigerado). Si no hay condición especial, almacenamiento dejar en blanco o seleccionar "Ninguno". Condición especial de empaque Solo si aplica (estéril, no estéril, al vacío, otro, ninguno). Atributos Comerciales Descripción Marca o signo distintivo que aparece en etiquetas e insertos Descripción comercial del producto. Unidad establecida por el fabricante en la etiqueta (caja, Unidad de presentación comercial paquete, rollo, tarro…). Unidad mínima de consumo Unidad mínima usada por el paciente o usuario final. A continuación, usted podrá conocer a que hacen referencia cada uno de los atributos del estándar semántico: 3.1. Atributos básicos 3.1.1. Identificador del dispositivo médico o reactivo de diagnóstico in vitro, de acuerdo con el código UDI-DI: Corresponde al código asignado por una agencia emisora de códigos. Para obtener este código, el usuario debe acercarse a una agencia emisora de códigos, la cual es una institución acreditada por autoridades que acogen el UDI-DI
para operar el sistema de expedición de Unique Device Identifier -Código UDI- de dispositivos médicos de uso humano y reactivos de diagnóstico in vitro. Las agencias emisoras de códigos que, a la fecha de emisión de este documento, se encuentran referenciadas en la plataforma del reporte son: ALI HEALTH (China), GS1, HIBCC, ICCBBA, IFA y ZIIOT (China). Tenga presente que la agencia emisora de códigos le podrá requerir el código y término GMDN del dispositivo médico o del reactivo de diagnóstico in vitro, por lo cual, debe solicitar dicha información ante la Global Medical Device Nomenclature (GMDN) Agency (Ver información del numeral 3.1.2 y 3.1.3) 3.1.2. Código GMDN del dispositivo médico o reactivo de diagnóstico in vitro3: Es el código de la agencia nomencladora GMDN-Global Medical Device Nomenclatura Encontrará información al respecto en la página web de esa entidad: • Training - GMDN (https://www.gmdnagency.org/training/) • Contact Us - GMDN (https://www.gmdnagency.org/contact-us/) 3.1.3. Término GMDN del dispositivo médico o reactivo de diagnóstico in vitro: Es la definición del dispositivo médico dada por la Agencia del GMDN. Encontrará información al respecto en el siguiente enlace: (https://www.gmdnagency.org/) 3 Art. 2 Resolución 1402 de 2002: Combinación única internacional de números de carácter confidencial y de acceso para el Ministerio de Salud y Protección Social, el INVIMA, los titulares de los registros sanitarios, de permisos de comercialización o sus autorizados, asignado por la Agencia GMDN, a través del cual se obtiene información del nombre genérico, definición, componentes y uso del dispositivo médico y del reactivo de diagnóstico in vitro.
3.1.4. Número del registro sanitario / permiso de comercialización del dispositivo médico o reactivo de diagnóstico in vitro. Es el número otorgado por el Invima en la resolución que concede un registro sanitario para un dispositivo médico o reactivo de diagnóstico in vitro. Se encuentra compuesto por: • Año: Año de expedición del registro sanitario/permiso de comercialización • Clase: DM (dispositivo médico), EB (Equipo biomédico) y RD (Reactivo de diagnóstico in vitro. • Separador: Guion (-) • Número: Número generado por el INVIMA 3.1.5. Agencia emisora de códigos. Corresponde a una institución acreditada por autoridades que acogen el UDI-DI para operar el sistema de expedición de Unique Device Identifier -Código UDI- de dispositivos médicos de uso humano y reactivos de diagnóstico in vitro. 3.2. Atributos regulatorios: 3.2.1. Datos del (los) fabricante(s): Los datos relacionados con esta información son los siguientes: • Código de país: Es el código del país de acuerdo con la norma ISO 3166. La plataforma de reporte ante el Invima ya incorpora este dato, por lo cual, el usuario solo debe seleccionarlo de una lista desplegable. • Tipo de documento de identificación del (los) fabricante (s): Es el tipo de identificación que se asigna a la persona natural o jurídica que es responsable de la fabricación del dispositivo médico o reactivo de diagnóstico in vitro. Son permitidos los siguientes tipos de documento de identificación:
Para residentes en Colombia: CC = Cédula de ciudadanía. CE = Cédula de extranjería. PA = Pasaporte NI = Número de Identificación Tributaria si es una empresa nacional. Para el caso de personas naturales o jurídicas extranjeras no residentes en Colombia se aplica el tipo de documento de identificación. DE = Documento de extranjero. • Número de documento de identificación del (los) fabricante(s): Corresponde al número de documento que identifica de manera única a la persona natural o jurídica que es responsable de la fabricación del dispositivo médico o reactivo de diagnóstico in vitro. Tenga en cuenta: Para las personas naturales o jurídicas residentes en Colombia, se permitirá el registro del número del documento de identificación, de conformidad con los tipos de documento de identificación habilitados por la plataforma. Para el caso de persona natural o jurídica extranjeras no residentes en Colombia se utiliza el número de documento de identificación que aplique al fabricante en su país. •Nombre o razón social del (los) fabricante (s): Es el nombre o razón social del (los) fabricante (s) del dispositivo médico o reactivo de diagnóstico in vitro.
3.2.2. Clasificación de riesgo del dispositivo médico según el Decreto 4725 de 2005 o la norma que lo modifique o sustituya: Corresponde al tipo de clase de riesgo del dispositivo médico de acuerdo con la normatividad vigente. 3.2.3. Categoría del reactivo de diagnóstico in vitro según el Decreto 3770 de 2004 o la norma que lo modifique o sustituya: Corresponde al tipo de categoría de riesgo para el reactivo de diagnóstico in vitro, de acuerdo con la normatividad vigente. 3.2.4. Condición especial de almacenamiento: Consiste en la descripción de las condiciones especiales de almacenamiento según criterios establecidos por el fabricante. En la plataforma de reporte ante el Invima, el usuario debe seleccionar esta información de una lista desplegable. 3.2.5. Condición especial de empaque: Es la descripción de las condiciones especiales de empaque según criterios establecidos por el fabricante. En la plataforma de reporte ante el Invima, el usuario debe seleccionar esta información de una lista desplegable. 3.3. Atributos comerciales: 3.3.1. Descripción comercial (marca o signo distintivo comercial): Descripción dada por el fabricante nacional o extranjero que corresponde a la expresión que aparece en las etiquetas e insertos del producto y que distingue al producto de los demás con las mismas características. Debe tener en cuenta que las referencias también son datos que hacen parte de las etiquetas y/o insertos, por lo cual, debe contar con la información de cada una de las referencias que son comercializadas en el país.
3.3.2. Unidad de presentación comercial: Unidad establecida por el fabricante en la etiqueta del dispositivo médico o reactivo de diagnóstico in vitro, que determina la presentación comercial para la comercialización y uso. 3.3.3. Unidad mínima de consumo: Relacionada con la unidad mínima de consumo en el paciente o usuario final. IMPORTANTE Una vez el usuario reportante tenga los datos anteriormente mencionados, podrá iniciar con el reporte del estándar semántico de DM y RDIV en la plataforma que ha diseñado el Invima para tal fin. Podrá encontrar más información sobre cómo usar la plataforma en el espacio web de estándar semántico en la página oficial del Invima: https://www.invima.gov.co/productos-vigilados/dispositivos- medicos/estandar-semantico-codificacion-dispositivos
4. PLAZOS PARA EL REPORTE DEL ESTÁNDAR SEMÁNTICO La Resolución 1405 de 2022 estableció una transición por fases para el reporte del estándar semántico aplicable a los dispositivos médicos de uso humano y reactivos de diagnóstico in vitro que contaban con registro sanitario o permiso de comercialización vigente al 7 de febrero de 2024. Dicha fase de transición finalizó el 8 de febrero de 2026. Durante este periodo, los plazos fueron los siguientes: • Fase 1: Los dispositivos médicos de uso humano clase III y reactivos de diagnóstico in vitro categoría III contaban con el término de doce (12) meses contabilizados desde el 8 de febrero de 2024, es decir, podían comercializar sin reporte hasta el 8 de febrero de 2025. • Fase 2: Los dispositivos médicos de uso humano clase IIb y reactivos de diagnóstico in vitro categoría II contaban con dieciocho (18) meses contabilizados desde el 8 de febrero de 2024, es decir, podían comercializar sin reporte hasta el 8 de agosto de 2025. • Fase 3: Los dispositivos médicos de uso humano clases IIa y I y reactivos de diagnóstico in vitro de categoría I contaban con veinticuatro (24) meses contabilizados desde el 8 de febrero de 2024, es decir, podían comercializar sin reporte hasta el 8 de febrero de 2026. En el siguiente diagrama, encontrará una línea de tiempo que explica cuáles fueron las fases del reporte del estándar semántico:
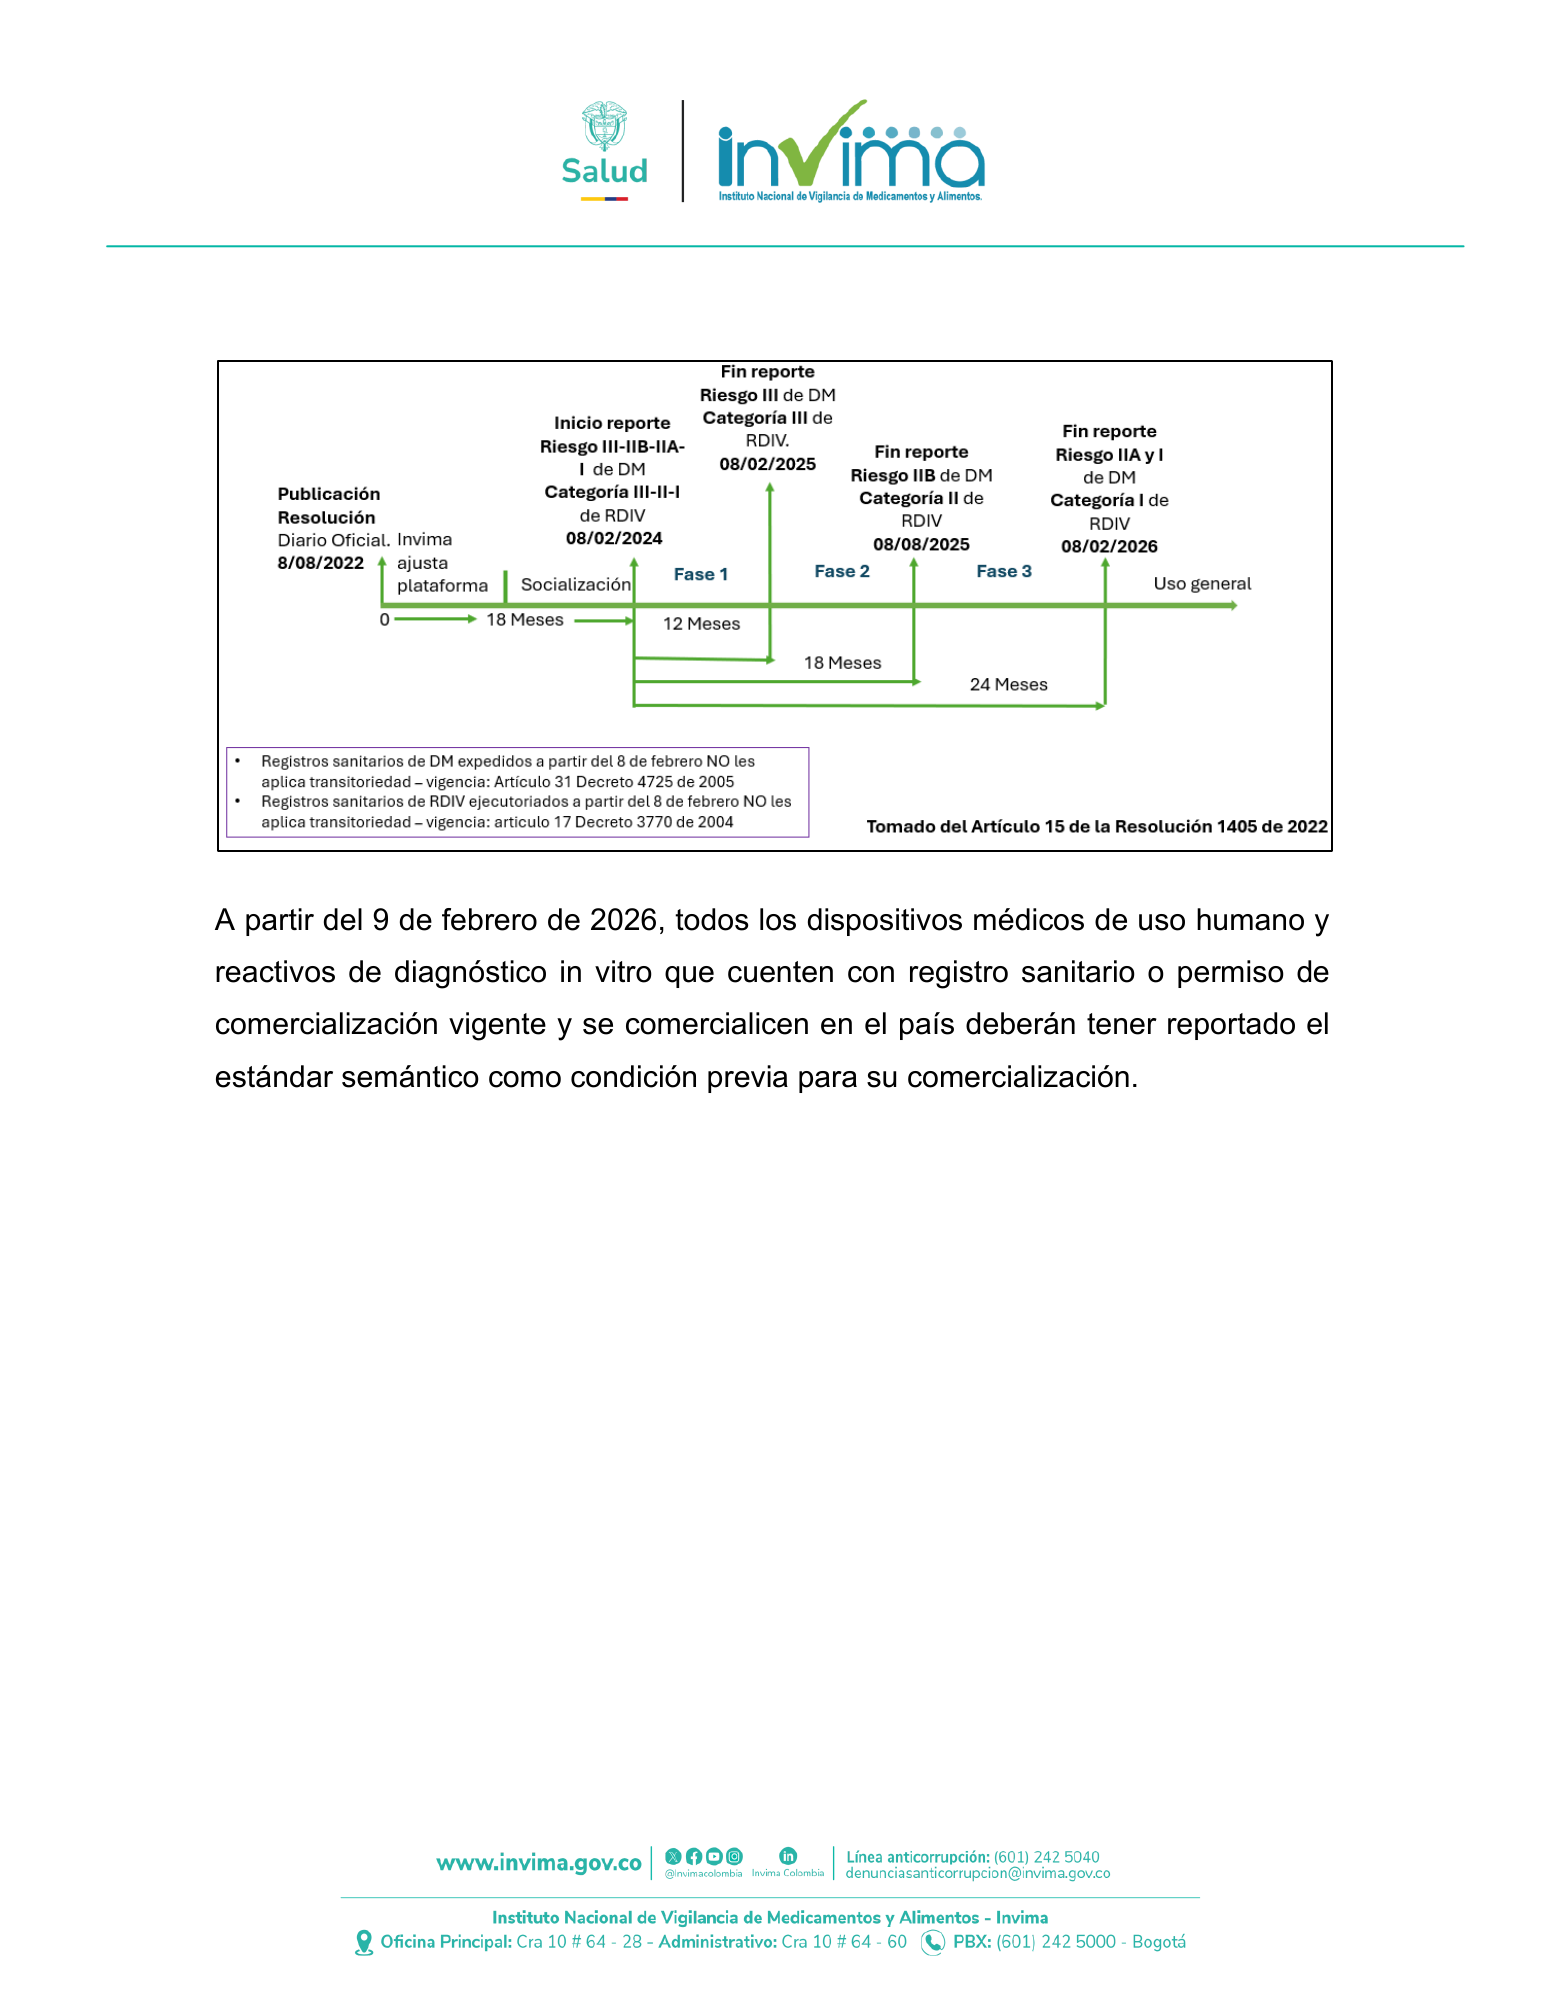
A partir del 9 de febrero de 2026, todos los dispositivos médicos de uso humano y reactivos de diagnóstico in vitro que cuenten con registro sanitario o permiso de comercialización vigente y se comercialicen en el país deberán tener reportado el estándar semántico como condición previa para su comercialización.
5. BIBLIOTECA DE CAPACITACIONES Durante el periodo de transitoriedad establecido en la Resolución 1405 de 2022, el Invima realizó capacitaciones a los actores reportantes para conocer el proceso del reporte. Los enlaces para visualizar las grabaciones de dichas capacitaciones los podrá encontrar en el espacio web de estándar semántico en la página oficial del Invima: https://www.invima.gov.co/productos-vigilados/dispositivos- medicos/estandar-semantico-codificacion-dispositivos.
PDF page 17
This page has no native PDF search text. Read the original page image above.