Readable HTML

Spanish — complete original PDF; qualified search text

ARCSA-DE-2023-033-AKRG — Amendment to the human-use medical-device sanitary-registration regulation

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.

Contents
ARCSA-DE-2023-033-AKRG — complete original official PDF page 1; source image governs.
Searchable PDF text layer

RESOLUCIÓN ARCSA-DE-2023-033-AKRG LA DIRECCIÓN EJECUTIVA DE LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA - ARCSA, DOCTOR LEOPOLDO IZQUIETA PEREZ CONSIDERANDO: Que, la Constitución de la República del Ecuador en su artículo 361, prevé que: “El Estado ejercerá la rectoría del sistema a través de la autoridad sanitaria nacional, será responsable de formular la política nacional de salud, y normará, regulará y controlará todas las actividades relacionadas con la salud, así como el funcionamiento de las entidades del sector”; Que, la Constitución de la República del Ecuador, en su artículo 425, determina que el orden jerárquico de aplicación de las normas será el siguiente: “(…) La Constitución; los tratados y convenios internacionales; las leyes orgánicas; las leyes ordinarias; las normas regionales y las ordenanzas distritales; los decretos y reglamentos; las ordenanzas; los acuerdos y las resoluciones; y los demás actos y decisiones de los poderes públicos (…)”; Que, la Ley Orgánica de Salud, en su Artículo 6, dispone que: “Es responsabilidad del Ministerio de Salud Pública, (…) 18.- Regular y realizar el control sanitario de la producción, importación, distribución, almacenamiento, transporte, comercialización, dispensación y expendio de (…) medicamentos y otros productos para uso y consumo humano a través del Instituto Nacional de Higiene y Medicina Tropical Dr. Leopoldo Izquieta Pérez y otras dependencias del Ministerio de Salud Pública.”; Que, la Ley Orgánica de Salud en su Artículo 129, establece que: “El cumplimiento de las normas de vigilancia y control sanitario es obligatorio para todas las instituciones, organismos y establecimientos públicos y privados que realicen actividades de producción, importación, exportación, almacenamiento, transporte, distribución, comercialización y expendio de productos de uso y consumo humano. (…)”; Que, la Ley Orgánica de Salud en su Artículo 132, manda que: “Las actividades de vigilancia y control sanitario incluyen las de control de calidad, inocuidad y seguridad de los productos procesados de uso y consumo humano, así como la verificación del cumplimiento de los requisitos técnicos y sanitarios en los establecimientos dedicados a la producción, almacenamiento, distribución, comercialización, importación y exportación de los productos señalados.”; Que, la Ley Orgánica de Salud en su Artículo 137, establece que: “Están sujetos a la obtención de registro sanitario los medicamentos en general en la forma prevista en esta Ley, productos biológicos, productos naturales procesados de uso medicinal, productos dentales, dispositivos médicos y reactivos bioquímicos de diagnóstico, fabricados en el territorio nacional o en el exterior, para su importación, comercialización, dispensación y expendio. Las donaciones de productos señalados en los incisos anteriores, se someterán a los requisitos establecidos en el reglamento que para el efecto dicte la autoridad competente.”;
ARCSA-DE-2023-033-AKRG — complete original official PDF page 2; source image governs.
Searchable PDF text layer

Que, la Ley Orgánica de Salud en su Artículo 138, manda que: “La Autoridad Sanitaria Nacional, a través de su entidad competente otorgará, suspenderá, cancelará o reinscribirá, la notificación sanitaria o el registro sanitario correspondiente, previo el cumplimiento de los trámites requisitos y plazos señalados en esta Ley y sus reglamentos, de acuerdo a las directrices y normas emitidas por la entidad competente de la autoridad sanitaria nacional, la cual fijará el pago de un importe para la inscripción y reinscripción de dicha notificación o registro sanitario (…). Los análisis de calidad del control posterior, deberán ser elaborados por la autoridad competente de la autoridad sanitaria nacional, y por laboratorios, universidades y escuelas politécnicas, previamente acreditados por el organismo competente, de conformidad con la normativa aplicable, procedimientos que están sujetos al pago del importe establecido por la entidad competente de la autoridad sanitaria nacional.”; Que, la Ley Orgánica de Salud en su Artículo 139, establece que: “Las notificaciones y registros sanitarios tendrán una vigencia mínima de cinco años, contados a partir de la fecha de su concesión, de acuerdo a lo previsto en la norma que dicte la autoridad sanitaria nacional. Todo cambio de la condición del producto que fue aprobado en la notificación o registro sanitario debe ser reportado obligatoriamente a la entidad competente de la autoridad sanitaria nacional.”; Que, la Ley Orgánica de Salud, en su Artículo 140, menciona que: “Queda prohibida la importación, exportación, comercialización y expendio de productos procesados para el uso y consumo humano que no cumplan con la obtención previa del registro sanitario, salvo las excepciones previstas en esta Ley”; Que, la Ley Orgánica de Salud en su artículo 141, manda que: “La notificación o registro sanitario correspondientes y el certificado de buenas prácticas o el rigurosamente superior, serán suspendidos o cancelados por la autoridad sanitaria nacional a través de la entidad competente, en cualquier tiempo si se comprobase que el producto o su fabricante no cumplen con los requisitos y condiciones establecidos en esta Ley y sus reglamentos, o cuando el producto pudiere provocar perjuicio a la salud, y se aplicarán las demás sanciones señaladas en esta Ley. Cuando se trate de certificados de buenas prácticas o rigurosamente superiores, además, se dispondrá la inmovilización de los bienes y productos. En todos los casos, el titular de la notificación, registro sanitario, certificado de buenas prácticas o las personas naturales o jurídicas responsables, deberá resarcir plenamente cualquier daño que se produjere a terceros, sin perjuicio de otras acciones legales a las que hubiere lugar.”; Que, la Ley Orgánica de Salud, en su artículo 142, dispone que: “La entidad competente de la autoridad sanitaria nacional realizará periódicamente inspecciones a los establecimientos y controles posregistro de todos los productos sujetos a notificación o registro sanitario, a fin de verificar que se mantengan las condiciones que permitieron su otorgamiento, mediante toma de muestras para análisis de control de calidad e inocuidad, sea en los lugares de fabricación, almacenamiento, transporte, distribución o expendio. Si se detectare que algún establecimiento usa un número de notificación o registro no asignado para el producto, o distinto al que corresponda, la

ARCSA-DE-2023-033-AKRG — complete original official PDF page 3; source image governs.
Searchable PDF text layer

entidad competente de la autoridad sanitaria nacional suspenderá la comercialización de los productos, sin perjuicio de las sanciones de ley.”; Que, el Reglamento a la Ley Orgánica de Salud, en su artículo innumerado, citado posterior al artículo 8, dispone que: “El Registro Sanitario concedido podrá ser reinscrito previa solicitud suscrita por el titular del mismo, que deberá ser presentada con al menos noventa (90) días de anticipación a la fecha de su vencimiento. Para el caso de Registros Sanitarios de productos que durante su período de vigencia no hubieren sufrido cambios o modificaciones en su inocuidad o uso previsto, y que no hubieren sido objeto de suspensión por parte de la autoridad sanitaria, la reinscripción se realizará automáticamente, sin más requisitos que la presentación de la solicitud respectiva por parte de su titular, en la cual se deberá dejar expresa constancia de que no se encuentra incurso en ninguna de las dos situaciones antes señaladas.”; Que, mediante Decreto Ejecutivo No. 1290, publicado en el Suplemento del Registro Oficial No. 788 de 13 de septiembre de 2012, se escinde el Instituto Nacional de Higiene y Medicina Tropical “Dr. Leopoldo Izquieta Pérez” y se crea el Instituto Nacional de Salud Pública e Investigaciones INSPI y la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria ARCSA, Doctor Leopoldo Izquieta Pérez; estableciendo la competencia, atribuciones y responsabilidades de la ARCSA; Que, mediante Decreto Ejecutivo No. 544 de fecha 14 de enero de 2015, publicado en el Registro Oficial Nro. 428 de fecha 30 de enero de 2015, se reformó el Decreto Ejecutivo Nro. 1290 de creación de la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria, publicado en el Suplemento del Registro Oficial Nro. 788 de fecha 13 de septiembre de 2012; en el cual se establece en el artículo 10 como una de las atribuciones y responsabilidades de la ARCSA, expedir la normativa técnica, estándares y protocolos para el control y vigilancia sanitaria de los productos y establecimientos descritos en el artículo 9 del referido Decreto; Que, mediante la Resolución No. ARCSA-DE-026-2016-YMIH, publicada en Registro Oficial Suplemento 921 del 12 de enero de 2017, se expide la Normativa técnica sanitaria sustitutiva para el registro sanitario y control de dispositivos médicos de uso humano, y de los establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan; Que, mediante el Acuerdo Ministerial 051-2020 Reglamento sustitutivo para la gestión del suministro de medicamentos y dispositivos médicos y control administrativo – financiero, publicado en Registro Oficial Edición Especial 1028 de 17-sep.-2020, se establece la definición de: “Profesional afín a dispositivos médicos: se considera como profesional afín a dispositivos médicos a quien haya obtenido un título académico de tercer nivel reconocido en el país como médico, licenciado en enfermería, odontólogo, bioquímico clínico, químico farmacéutico o bioquímico farmacéutico. El profesional será afín al dispositivo médico dentro de sus competencias.”;

ARCSA-DE-2023-033-AKRG — complete original official PDF page 4; source image governs.
Searchable PDF text layer

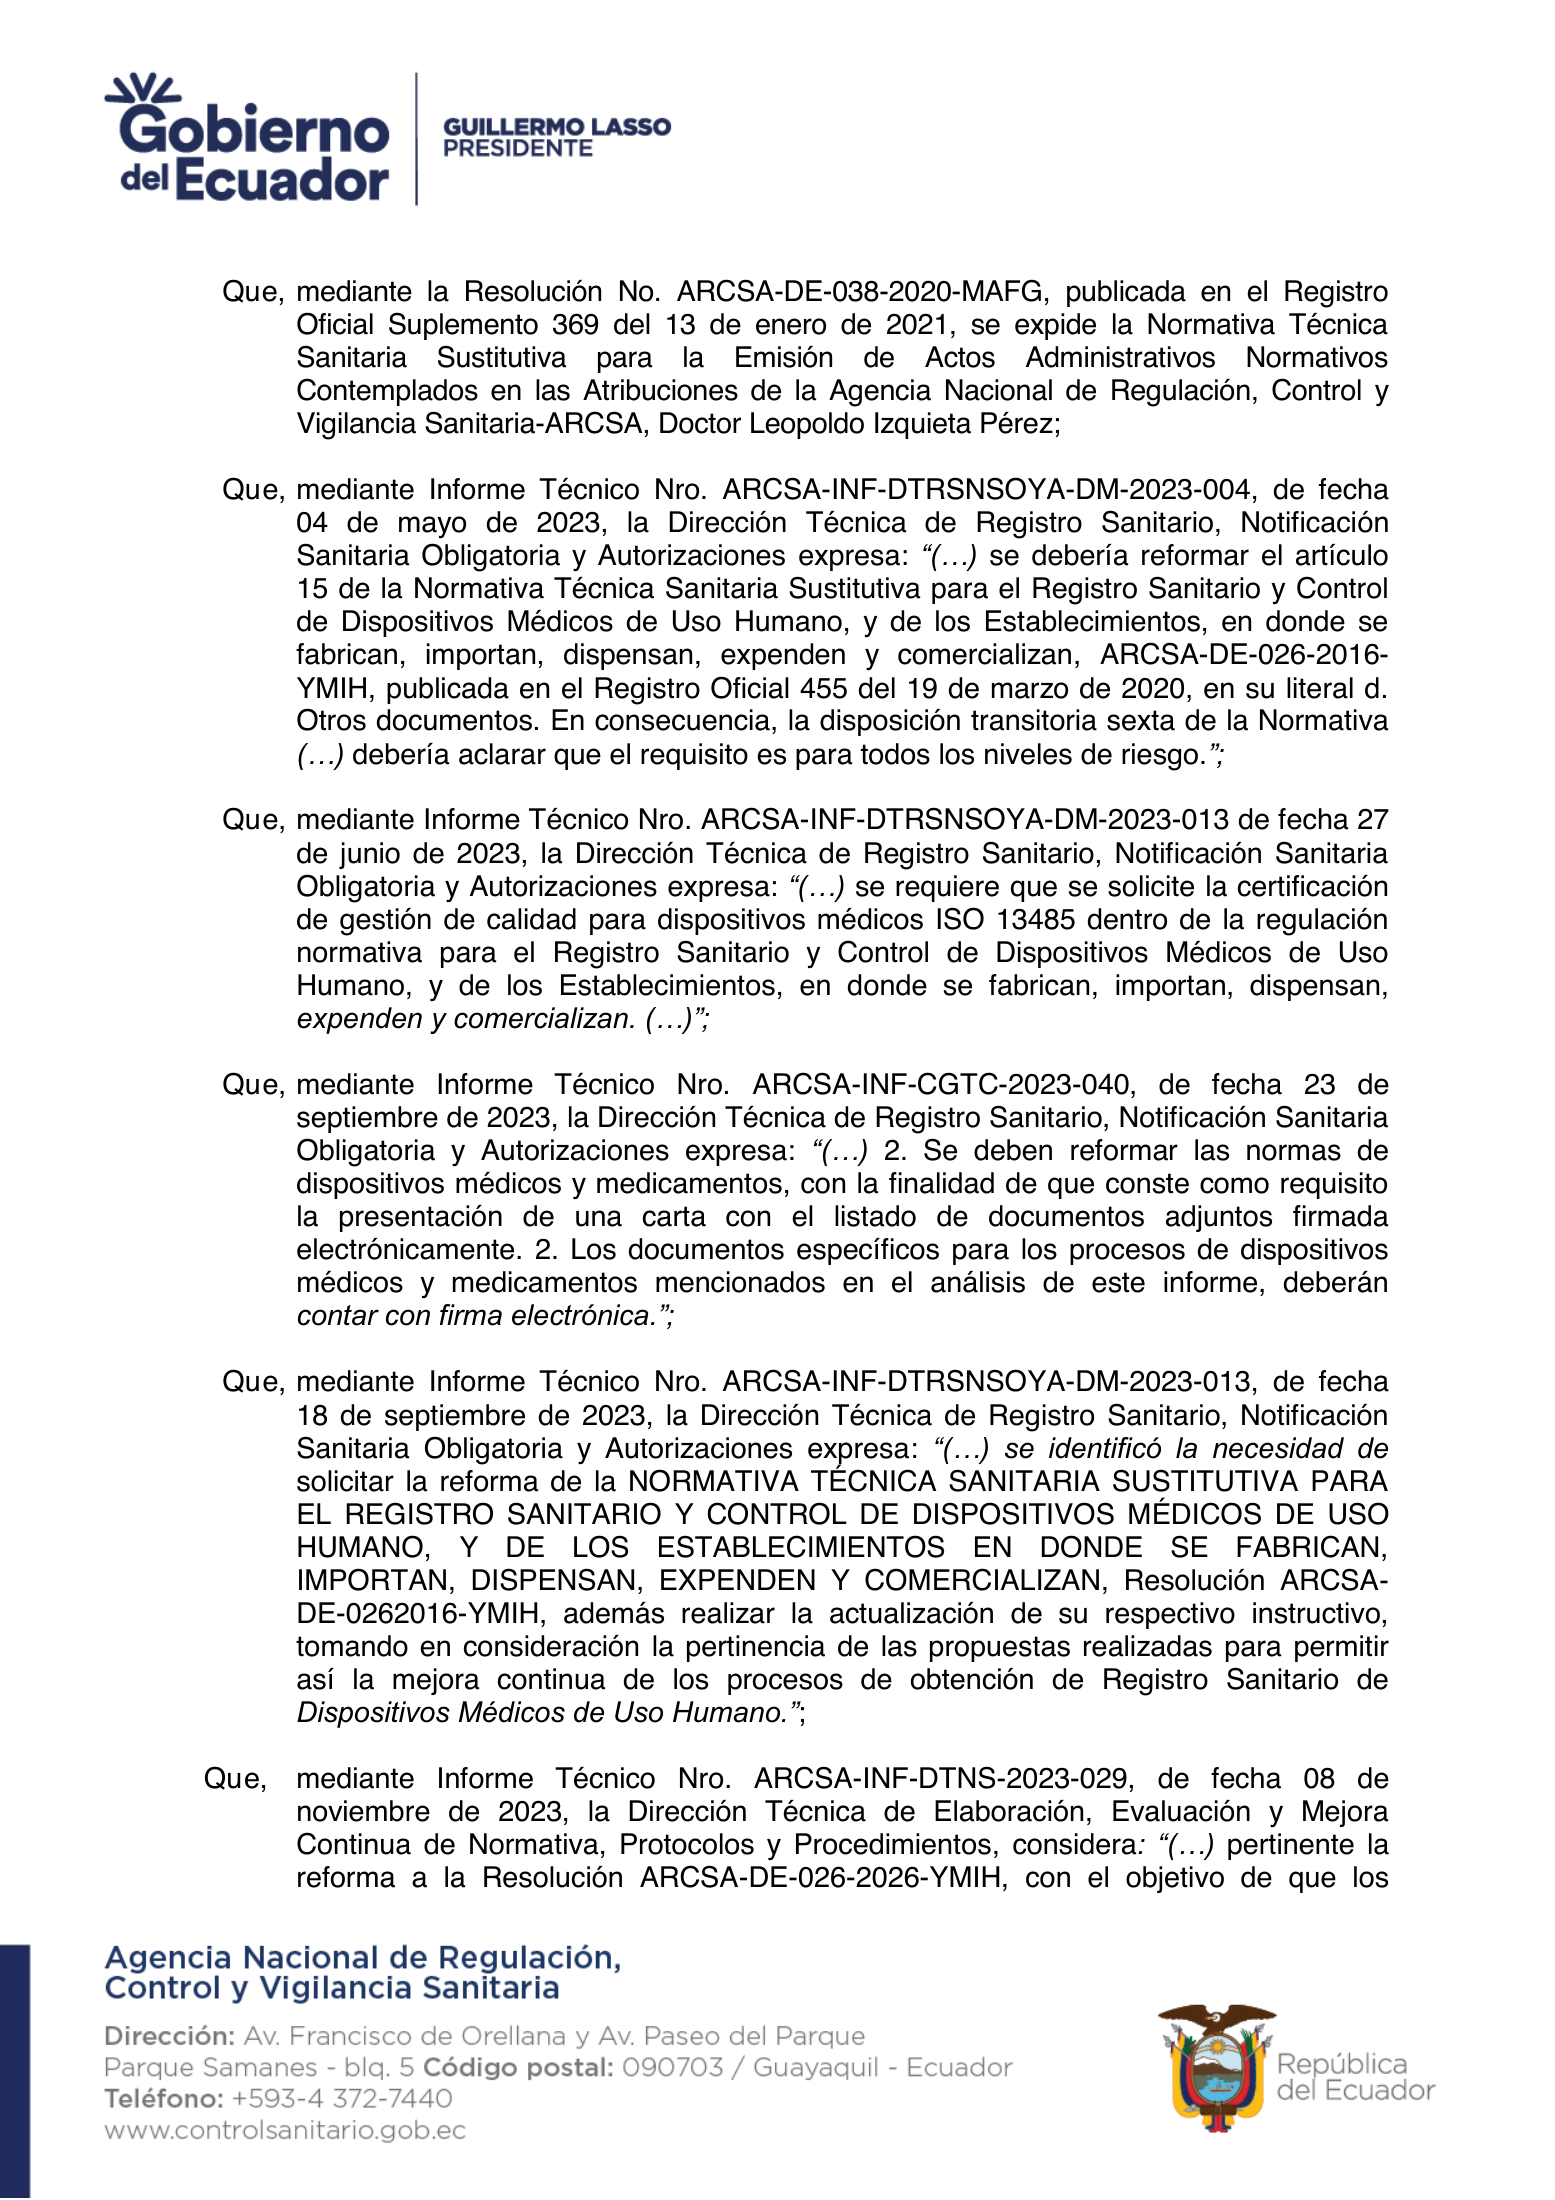
Que, mediante la Resolución No. ARCSA-DE-038-2020-MAFG, publicada en el Registro Oficial Suplemento 369 del 13 de enero de 2021, se expide la Normativa Técnica Sanitaria Sustitutiva para la Emisión de Actos Administrativos Normativos Contemplados en las Atribuciones de la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria-ARCSA, Doctor Leopoldo Izquieta Pérez; Que, mediante Informe Técnico Nro. ARCSA-INF-DTRSNSOYA-DM-2023-004, de fecha 04 de mayo de 2023, la Dirección Técnica de Registro Sanitario, Notificación Sanitaria Obligatoria y Autorizaciones expresa: “(…) se debería reformar el artículo 15 de la Normativa Técnica Sanitaria Sustitutiva para el Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y de los Establecimientos, en donde se fabrican, importan, dispensan, expenden y comercializan, ARCSA-DE-026-2016- YMIH, publicada en el Registro Oficial 455 del 19 de marzo de 2020, en su literal d. Otros documentos. En consecuencia, la disposición transitoria sexta de la Normativa (…) debería aclarar que el requisito es para todos los niveles de riesgo.”; Que, mediante Informe Técnico Nro. ARCSA-INF-DTRSNSOYA-DM-2023-013 de fecha 27 de junio de 2023, la Dirección Técnica de Registro Sanitario, Notificación Sanitaria Obligatoria y Autorizaciones expresa: “(…) se requiere que se solicite la certificación de gestión de calidad para dispositivos médicos ISO 13485 dentro de la regulación normativa para el Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y de los Establecimientos, en donde se fabrican, importan, dispensan, expenden y comercializan. (…)”; Que, mediante Informe Técnico Nro. ARCSA-INF-CGTC-2023-040, de fecha 23 de septiembre de 2023, la Dirección Técnica de Registro Sanitario, Notificación Sanitaria Obligatoria y Autorizaciones expresa: “(…) 2. Se deben reformar las normas de dispositivos médicos y medicamentos, con la finalidad de que conste como requisito la presentación de una carta con el listado de documentos adjuntos firmada electrónicamente. 2. Los documentos específicos para los procesos de dispositivos médicos y medicamentos mencionados en el análisis de este informe, deberán contar con firma electrónica.”; Que, mediante Informe Técnico Nro. ARCSA-INF-DTRSNSOYA-DM-2023-013, de fecha 18 de septiembre de 2023, la Dirección Técnica de Registro Sanitario, Notificación Sanitaria Obligatoria y Autorizaciones expresa: “(…) se identificó la necesidad de solicitar la reforma de la NORMATIVA TÉCNICA SANITARIA SUSTITUTIVA PARA EL REGISTRO SANITARIO Y CONTROL DE DISPOSITIVOS MÉDICOS DE USO HUMANO, Y DE LOS ESTABLECIMIENTOS EN DONDE SE FABRICAN, IMPORTAN, DISPENSAN, EXPENDEN Y COMERCIALIZAN, Resolución ARCSA- DE-0262016-YMIH, además realizar la actualización de su respectivo instructivo, tomando en consideración la pertinencia de las propuestas realizadas para permitir así la mejora continua de los procesos de obtención de Registro Sanitario de Dispositivos Médicos de Uso Humano.”; Que, mediante Informe Técnico Nro. ARCSA-INF-DTNS-2023-029, de fecha 08 de noviembre de 2023, la Dirección Técnica de Elaboración, Evaluación y Mejora Continua de Normativa, Protocolos y Procedimientos, considera: “(…) pertinente la reforma a la Resolución ARCSA-DE-026-2026-YMIH, con el objetivo de que los

ARCSA-DE-2023-033-AKRG — complete original official PDF page 5; source image governs.
Searchable PDF text layer

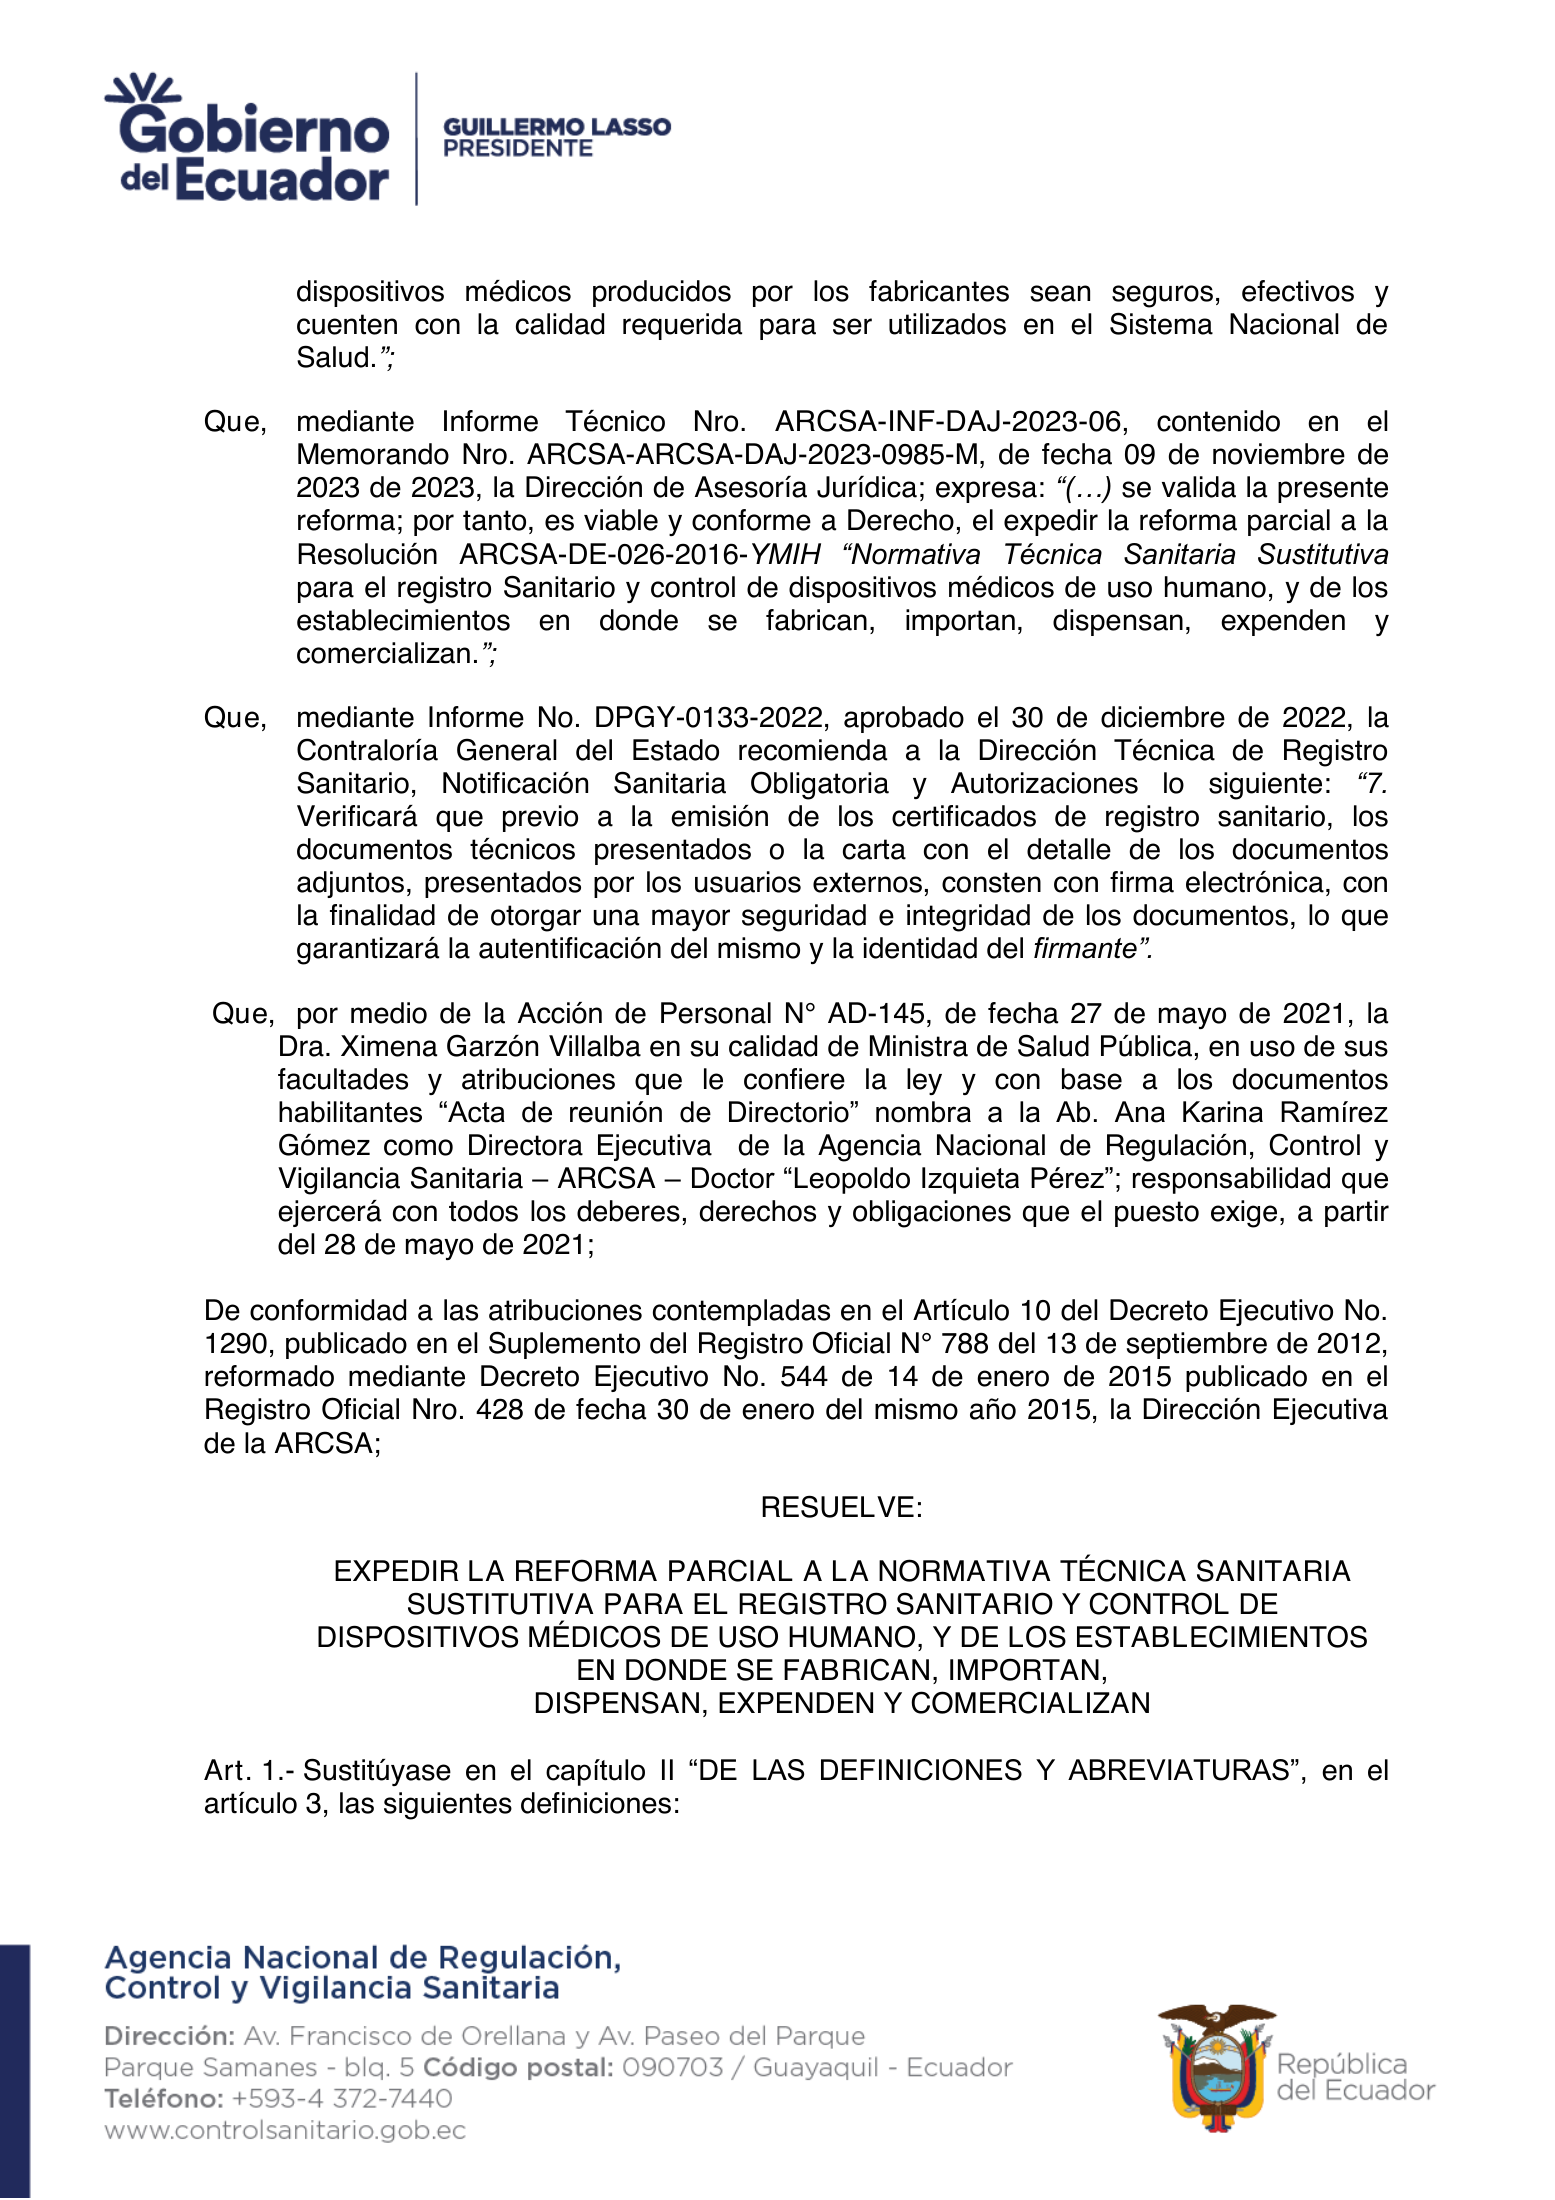
dispositivos médicos producidos por los fabricantes sean seguros, efectivos y cuenten con la calidad requerida para ser utilizados en el Sistema Nacional de Salud.”; Que, mediante Informe Técnico Nro. ARCSA-INF-DAJ-2023-06, contenido en el Memorando Nro. ARCSA-ARCSA-DAJ-2023-0985-M, de fecha 09 de noviembre de 2023 de 2023, la Dirección de Asesoría Jurídica; expresa: “(…) se valida la presente reforma; por tanto, es viable y conforme a Derecho, el expedir la reforma parcial a la Resolución ARCSA-DE-026-2016-YMIH “Normativa Técnica Sanitaria Sustitutiva para el registro Sanitario y control de dispositivos médicos de uso humano, y de los establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan.”; Que, mediante Informe No. DPGY-0133-2022, aprobado el 30 de diciembre de 2022, la Contraloría General del Estado recomienda a la Dirección Técnica de Registro Sanitario, Notificación Sanitaria Obligatoria y Autorizaciones lo siguiente: “7. Verificará que previo a la emisión de los certificados de registro sanitario, los documentos técnicos presentados o la carta con el detalle de los documentos adjuntos, presentados por los usuarios externos, consten con firma electrónica, con la finalidad de otorgar una mayor seguridad e integridad de los documentos, lo que garantizará la autentificación del mismo y la identidad del firmante”. Que, por medio de la Acción de Personal N° AD-145, de fecha 27 de mayo de 2021, la Dra. Ximena Garzón Villalba en su calidad de Ministra de Salud Pública, en uso de sus facultades y atribuciones que le confiere la ley y con base a los documentos habilitantes “Acta de reunión de Directorio” nombra a la Ab. Ana Karina Ramírez Gómez como Directora Ejecutiva de la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria – ARCSA – Doctor “Leopoldo Izquieta Pérez”; responsabilidad que ejercerá con todos los deberes, derechos y obligaciones que el puesto exige, a partir del 28 de mayo de 2021; De conformidad a las atribuciones contempladas en el Artículo 10 del Decreto Ejecutivo No. 1290, publicado en el Suplemento del Registro Oficial N° 788 del 13 de septiembre de 2012, reformado mediante Decreto Ejecutivo No. 544 de 14 de enero de 2015 publicado en el Registro Oficial Nro. 428 de fecha 30 de enero del mismo año 2015, la Dirección Ejecutiva de la ARCSA; RESUELVE: EXPEDIR LA REFORMA PARCIAL A LA NORMATIVA TÉCNICA SANITARIA SUSTITUTIVA PARA EL REGISTRO SANITARIO Y CONTROL DE DISPOSITIVOS MÉDICOS DE USO HUMANO, Y DE LOS ESTABLECIMIENTOS EN DONDE SE FABRICAN, IMPORTAN, DISPENSAN, EXPENDEN Y COMERCIALIZAN Art. 1.- Sustitúyase en el capítulo II “DE LAS DEFINICIONES Y ABREVIATURAS”, en el artículo 3, las siguientes definiciones:

ARCSA-DE-2023-033-AKRG — complete original official PDF page 6; source image governs.
Searchable PDF text layer

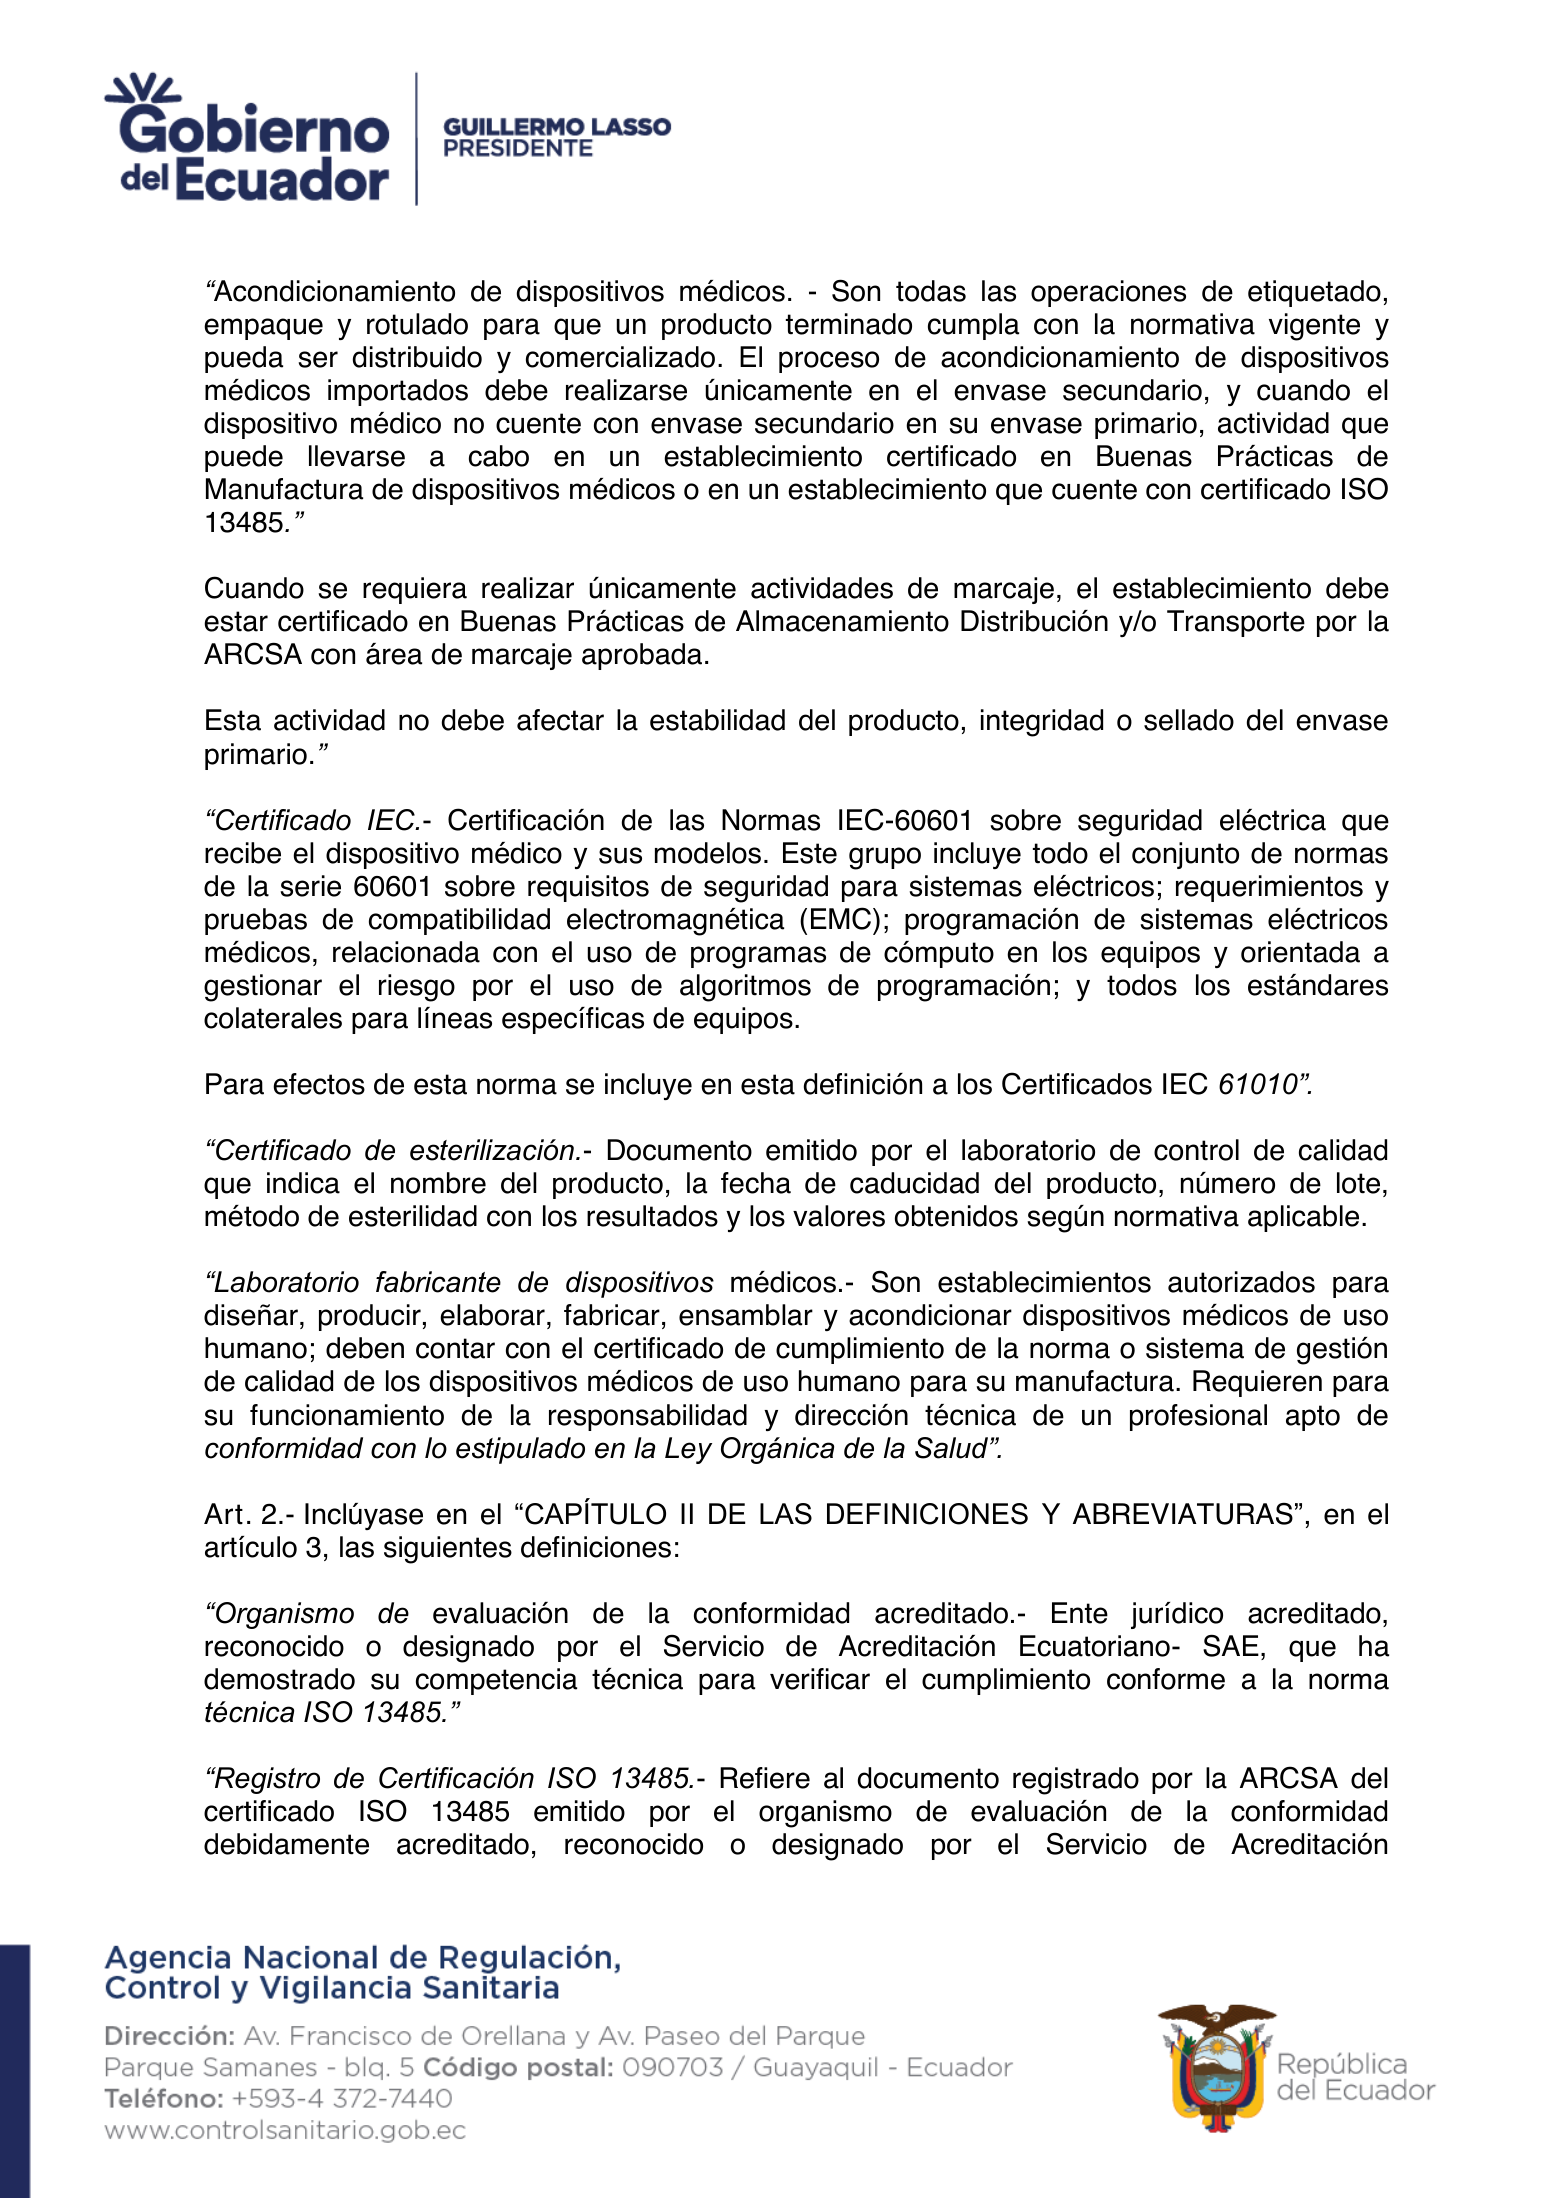
“Acondicionamiento de dispositivos médicos. - Son todas las operaciones de etiquetado, empaque y rotulado para que un producto terminado cumpla con la normativa vigente y pueda ser distribuido y comercializado. El proceso de acondicionamiento de dispositivos médicos importados debe realizarse únicamente en el envase secundario, y cuando el dispositivo médico no cuente con envase secundario en su envase primario, actividad que puede llevarse a cabo en un establecimiento certificado en Buenas Prácticas de Manufactura de dispositivos médicos o en un establecimiento que cuente con certificado ISO 13485.” Cuando se requiera realizar únicamente actividades de marcaje, el establecimiento debe estar certificado en Buenas Prácticas de Almacenamiento Distribución y/o Transporte por la ARCSA con área de marcaje aprobada. Esta actividad no debe afectar la estabilidad del producto, integridad o sellado del envase primario.” “Certificado IEC.- Certificación de las Normas IEC-60601 sobre seguridad eléctrica que recibe el dispositivo médico y sus modelos. Este grupo incluye todo el conjunto de normas de la serie 60601 sobre requisitos de seguridad para sistemas eléctricos; requerimientos y pruebas de compatibilidad electromagnética (EMC); programación de sistemas eléctricos médicos, relacionada con el uso de programas de cómputo en los equipos y orientada a gestionar el riesgo por el uso de algoritmos de programación; y todos los estándares colaterales para líneas específicas de equipos. Para efectos de esta norma se incluye en esta definición a los Certificados IEC 61010”. “Certificado de esterilización.- Documento emitido por el laboratorio de control de calidad que indica el nombre del producto, la fecha de caducidad del producto, número de lote, método de esterilidad con los resultados y los valores obtenidos según normativa aplicable. “Laboratorio fabricante de dispositivos médicos.- Son establecimientos autorizados para diseñar, producir, elaborar, fabricar, ensamblar y acondicionar dispositivos médicos de uso humano; deben contar con el certificado de cumplimiento de la norma o sistema de gestión de calidad de los dispositivos médicos de uso humano para su manufactura. Requieren para su funcionamiento de la responsabilidad y dirección técnica de un profesional apto de conformidad con lo estipulado en la Ley Orgánica de la Salud”. Art. 2.- Inclúyase en el “CAPÍTULO II DE LAS DEFINICIONES Y ABREVIATURAS”, en el artículo 3, las siguientes definiciones: “Organismo de evaluación de la conformidad acreditado.- Ente jurídico acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano- SAE, que ha demostrado su competencia técnica para verificar el cumplimiento conforme a la norma técnica ISO 13485.” “Registro de Certificación ISO 13485.- Refiere al documento registrado por la ARCSA del certificado ISO 13485 emitido por el organismo de evaluación de la conformidad debidamente acreditado, reconocido o designado por el Servicio de Acreditación

ARCSA-DE-2023-033-AKRG — complete original official PDF page 7; source image governs.
Searchable PDF text layer

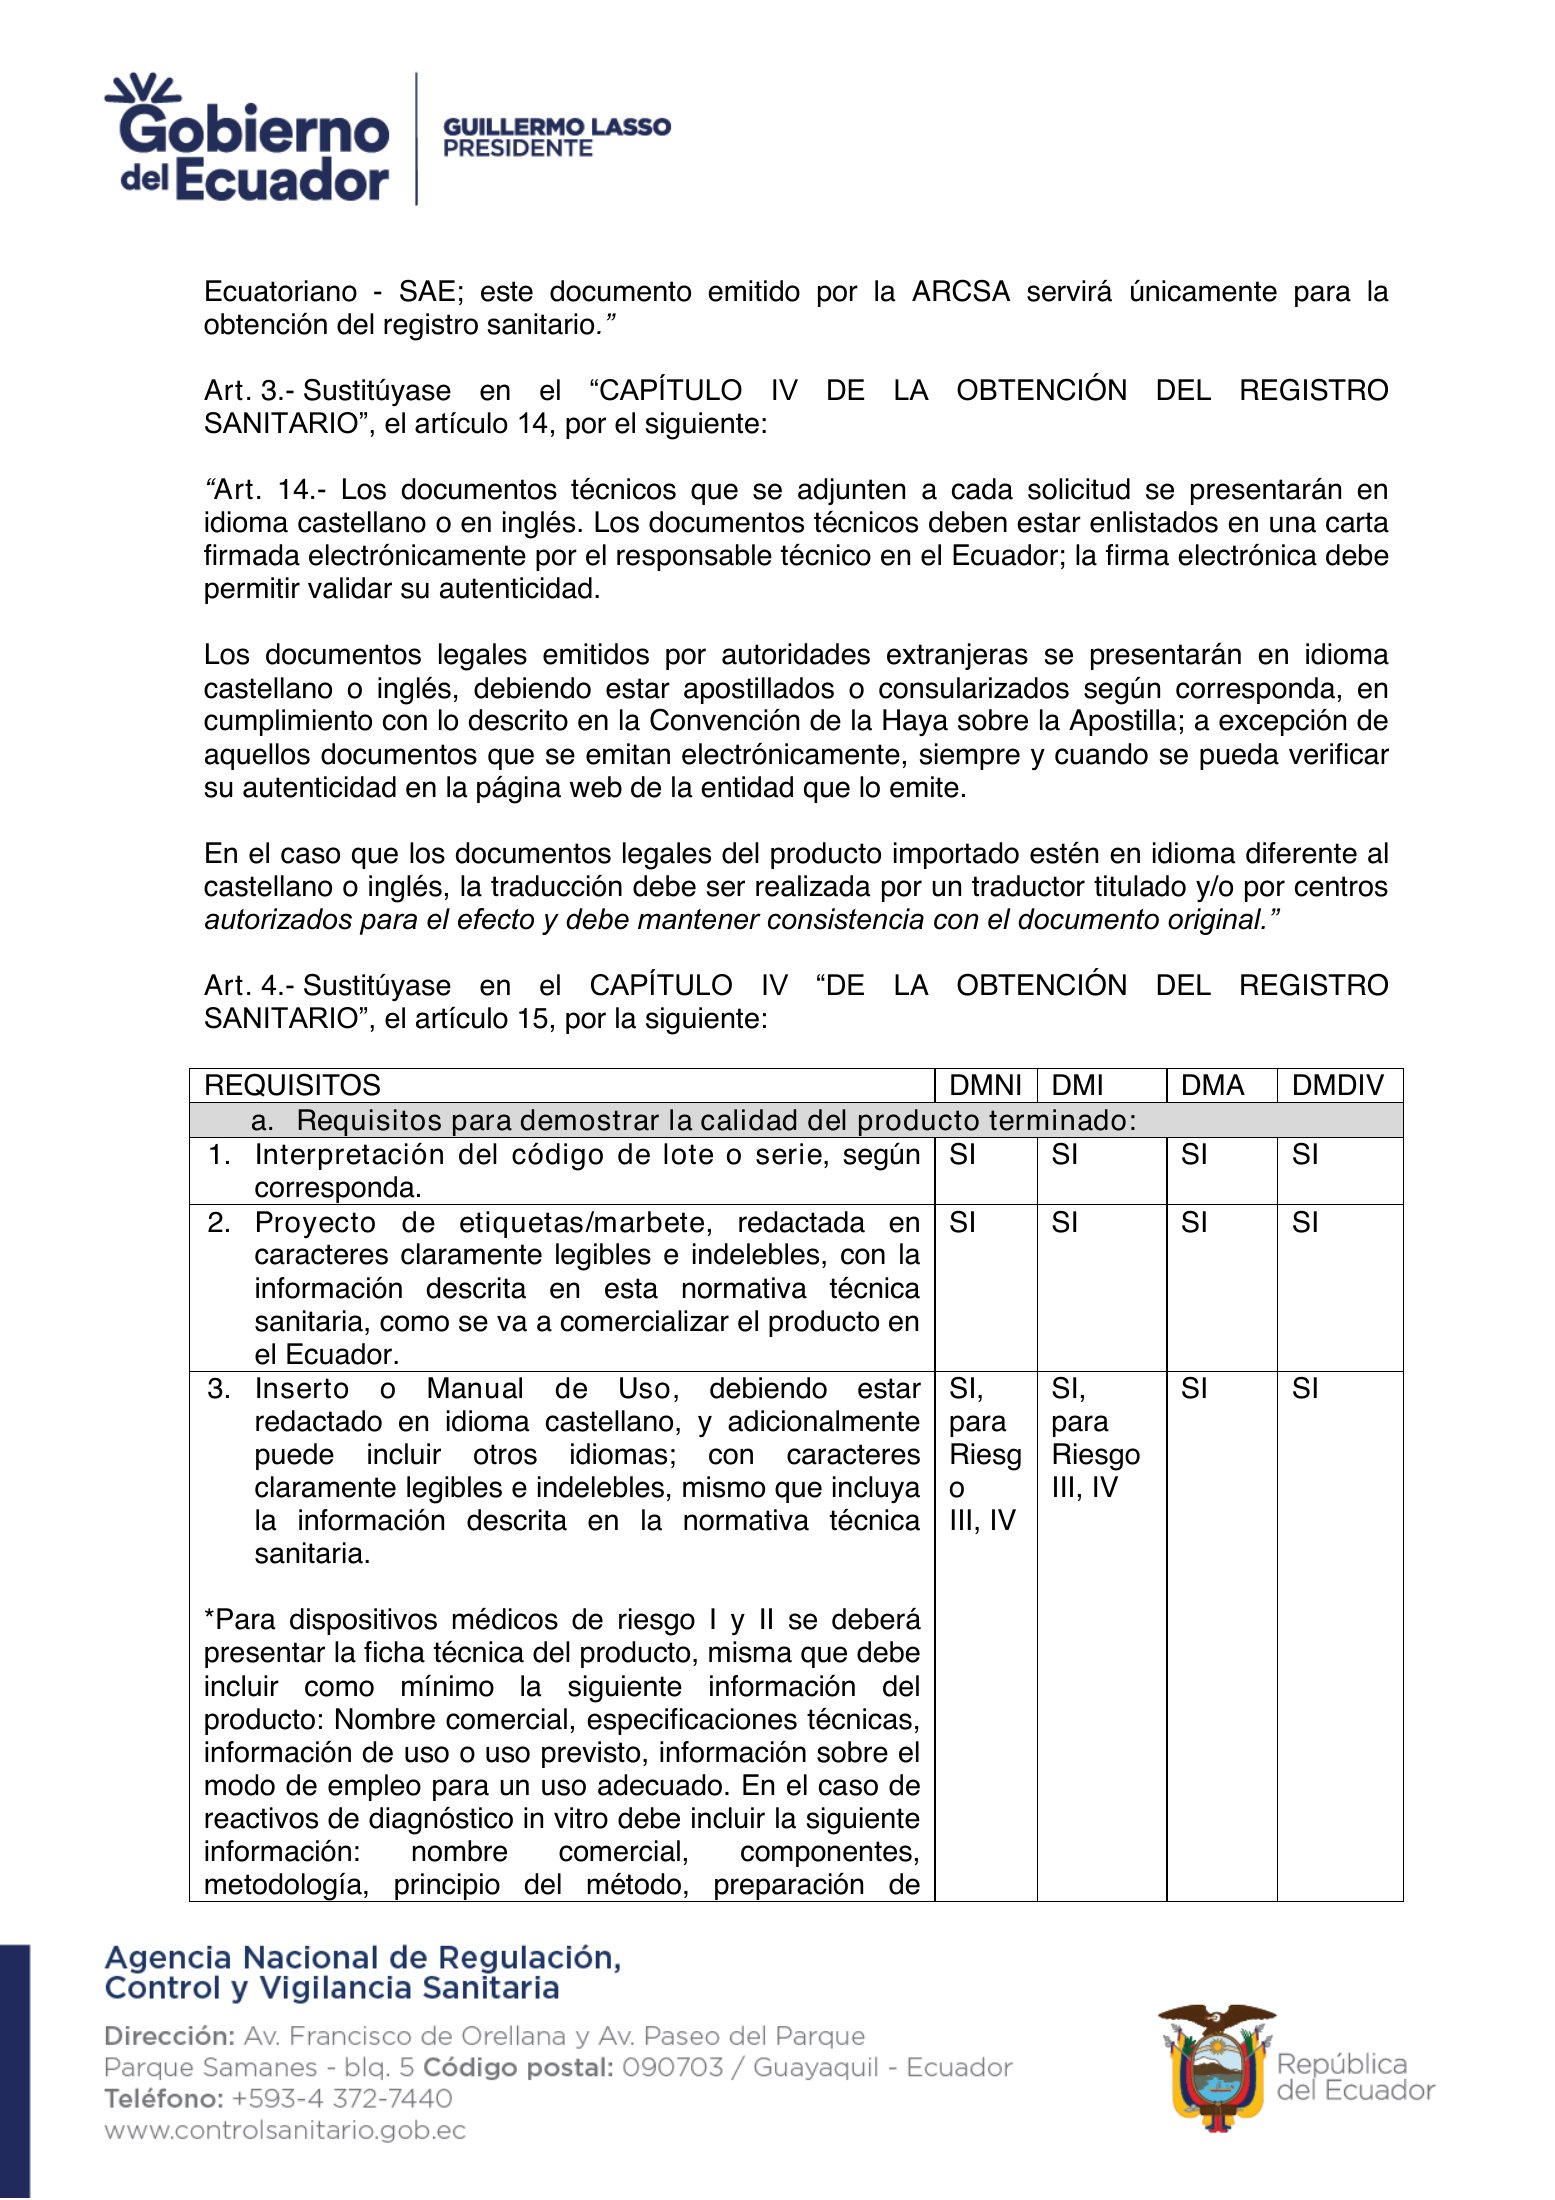
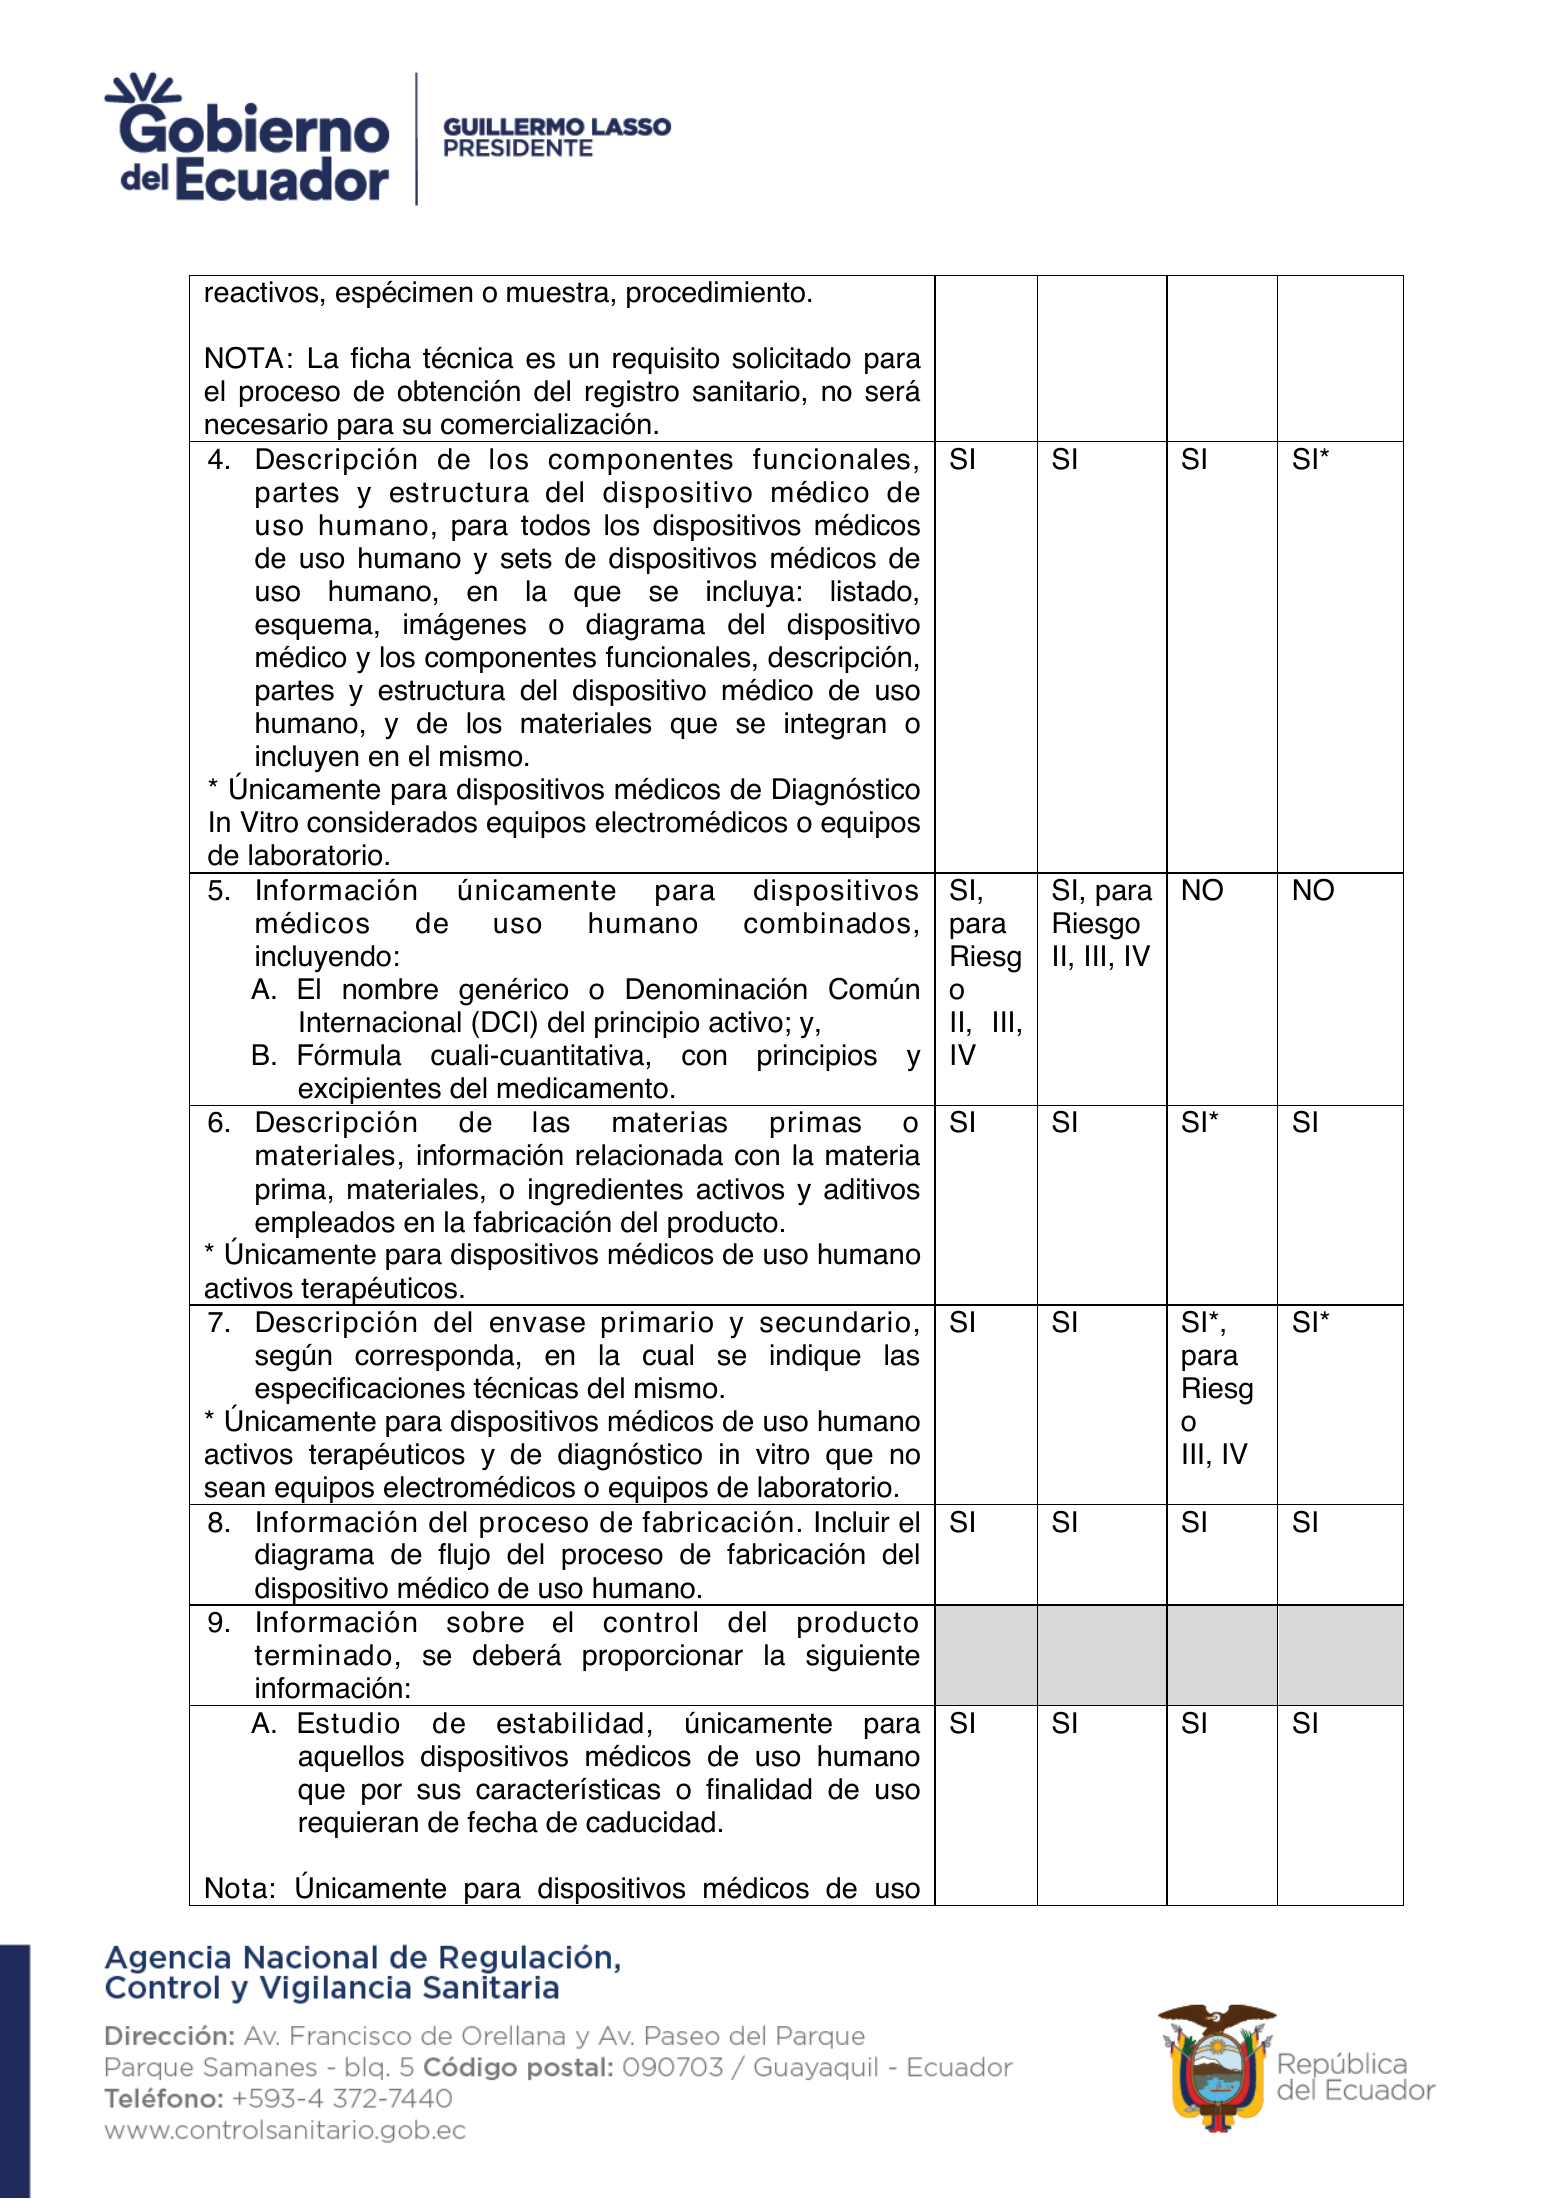
Ecuatoriano - SAE; este documento emitido por la ARCSA servirá únicamente para la obtención del registro sanitario.” Art. 3.- Sustitúyase en el “CAPÍTULO IV DE LA OBTENCIÓN DEL REGISTRO SANITARIO”, el artículo 14, por el siguiente: “Art. 14.- Los documentos técnicos que se adjunten a cada solicitud se presentarán en idioma castellano o en inglés. Los documentos técnicos deben estar enlistados en una carta firmada electrónicamente por el responsable técnico en el Ecuador; la firma electrónica debe permitir validar su autenticidad. Los documentos legales emitidos por autoridades extranjeras se presentarán en idioma castellano o inglés, debiendo estar apostillados o consularizados según corresponda, en cumplimiento con lo descrito en la Convención de la Haya sobre la Apostilla; a excepción de aquellos documentos que se emitan electrónicamente, siempre y cuando se pueda verificar su autenticidad en la página web de la entidad que lo emite. En el caso que los documentos legales del producto importado estén en idioma diferente al castellano o inglés, la traducción debe ser realizada por un traductor titulado y/o por centros autorizados para el efecto y debe mantener consistencia con el documento original.” Art. 4.- Sustitúyase en el CAPÍTULO IV “DE LA OBTENCIÓN DEL REGISTRO SANITARIO”, el artículo 15, por la siguiente: REQUISITOS DMNI DMI DMA DMDIV a. Requisitos para demostrar la calidad del producto terminado: 1. Interpretación del código de lote o serie, según SI SI SI SI corresponda. 2. Proyecto de etiquetas/marbete, redactada en SI SI SI SI caracteres claramente legibles e indelebles, con la información descrita en esta normativa técnica sanitaria, como se va a comercializar el producto en el Ecuador. 3. Inserto o Manual de Uso, debiendo estar SI, SI, SI SI redactado en idioma castellano, y adicionalmente para para puede incluir otros idiomas; con caracteres Riesg Riesgo claramente legibles e indelebles, mismo que incluya o III, IV la información descrita en la normativa técnica III, IV sanitaria. *Para dispositivos médicos de riesgo I y II se deberá presentar la ficha técnica del producto, misma que debe incluir como mínimo la siguiente información del producto: Nombre comercial, especificaciones técnicas, información de uso o uso previsto, información sobre el modo de empleo para un uso adecuado. En el caso de reactivos de diagnóstico in vitro debe incluir la siguiente información: nombre comercial, componentes, metodología, principio del método, preparación de

ARCSA-DE-2023-033-AKRG — complete original official PDF page 8; source image governs.
Searchable PDF text layer

reactivos, espécimen o muestra, procedimiento. NOTA: La ficha técnica es un requisito solicitado para el proceso de obtención del registro sanitario, no será necesario para su comercialización. 4. Descripción de los componentes funcionales, SI SI SI SI* partes y estructura del dispositivo médico de uso humano, para todos los dispositivos médicos de uso humano y sets de dispositivos médicos de uso humano, en la que se incluya: listado, esquema, imágenes o diagrama del dispositivo médico y los componentes funcionales, descripción, partes y estructura del dispositivo médico de uso humano, y de los materiales que se integran o incluyen en el mismo. * Únicamente para dispositivos médicos de Diagnóstico In Vitro considerados equipos electromédicos o equipos de laboratorio. 5. Información únicamente para dispositivos SI, SI, para NO NO médicos de uso humano combinados, para Riesgo incluyendo: Riesg II, III, IV A. El nombre genérico o Denominación Común o Internacional (DCI) del principio activo; y, II, III, B. Fórmula cuali-cuantitativa, con principios y IV excipientes del medicamento. 6. Descripción de las materias primas o SI SI SI* SI materiales, información relacionada con la materia prima, materiales, o ingredientes activos y aditivos empleados en la fabricación del producto. * Únicamente para dispositivos médicos de uso humano activos terapéuticos. 7. Descripción del envase primario y secundario, SI SI SI*, SI* según corresponda, en la cual se indique las para especificaciones técnicas del mismo. Riesg * Únicamente para dispositivos médicos de uso humano o activos terapéuticos y de diagnóstico in vitro que no III, IV sean equipos electromédicos o equipos de laboratorio. 8. Información del proceso de fabricación. Incluir el SI SI SI SI diagrama de flujo del proceso de fabricación del dispositivo médico de uso humano. 9. Información sobre el control del producto terminado, se deberá proporcionar la siguiente información: A. Estudio de estabilidad, únicamente para SI SI SI SI aquellos dispositivos médicos de uso humano que por sus características o finalidad de uso requieran de fecha de caducidad. Nota: Únicamente para dispositivos médicos de uso

ARCSA-DE-2023-033-AKRG — complete original official PDF page 9; source image governs.
Searchable PDF text layer

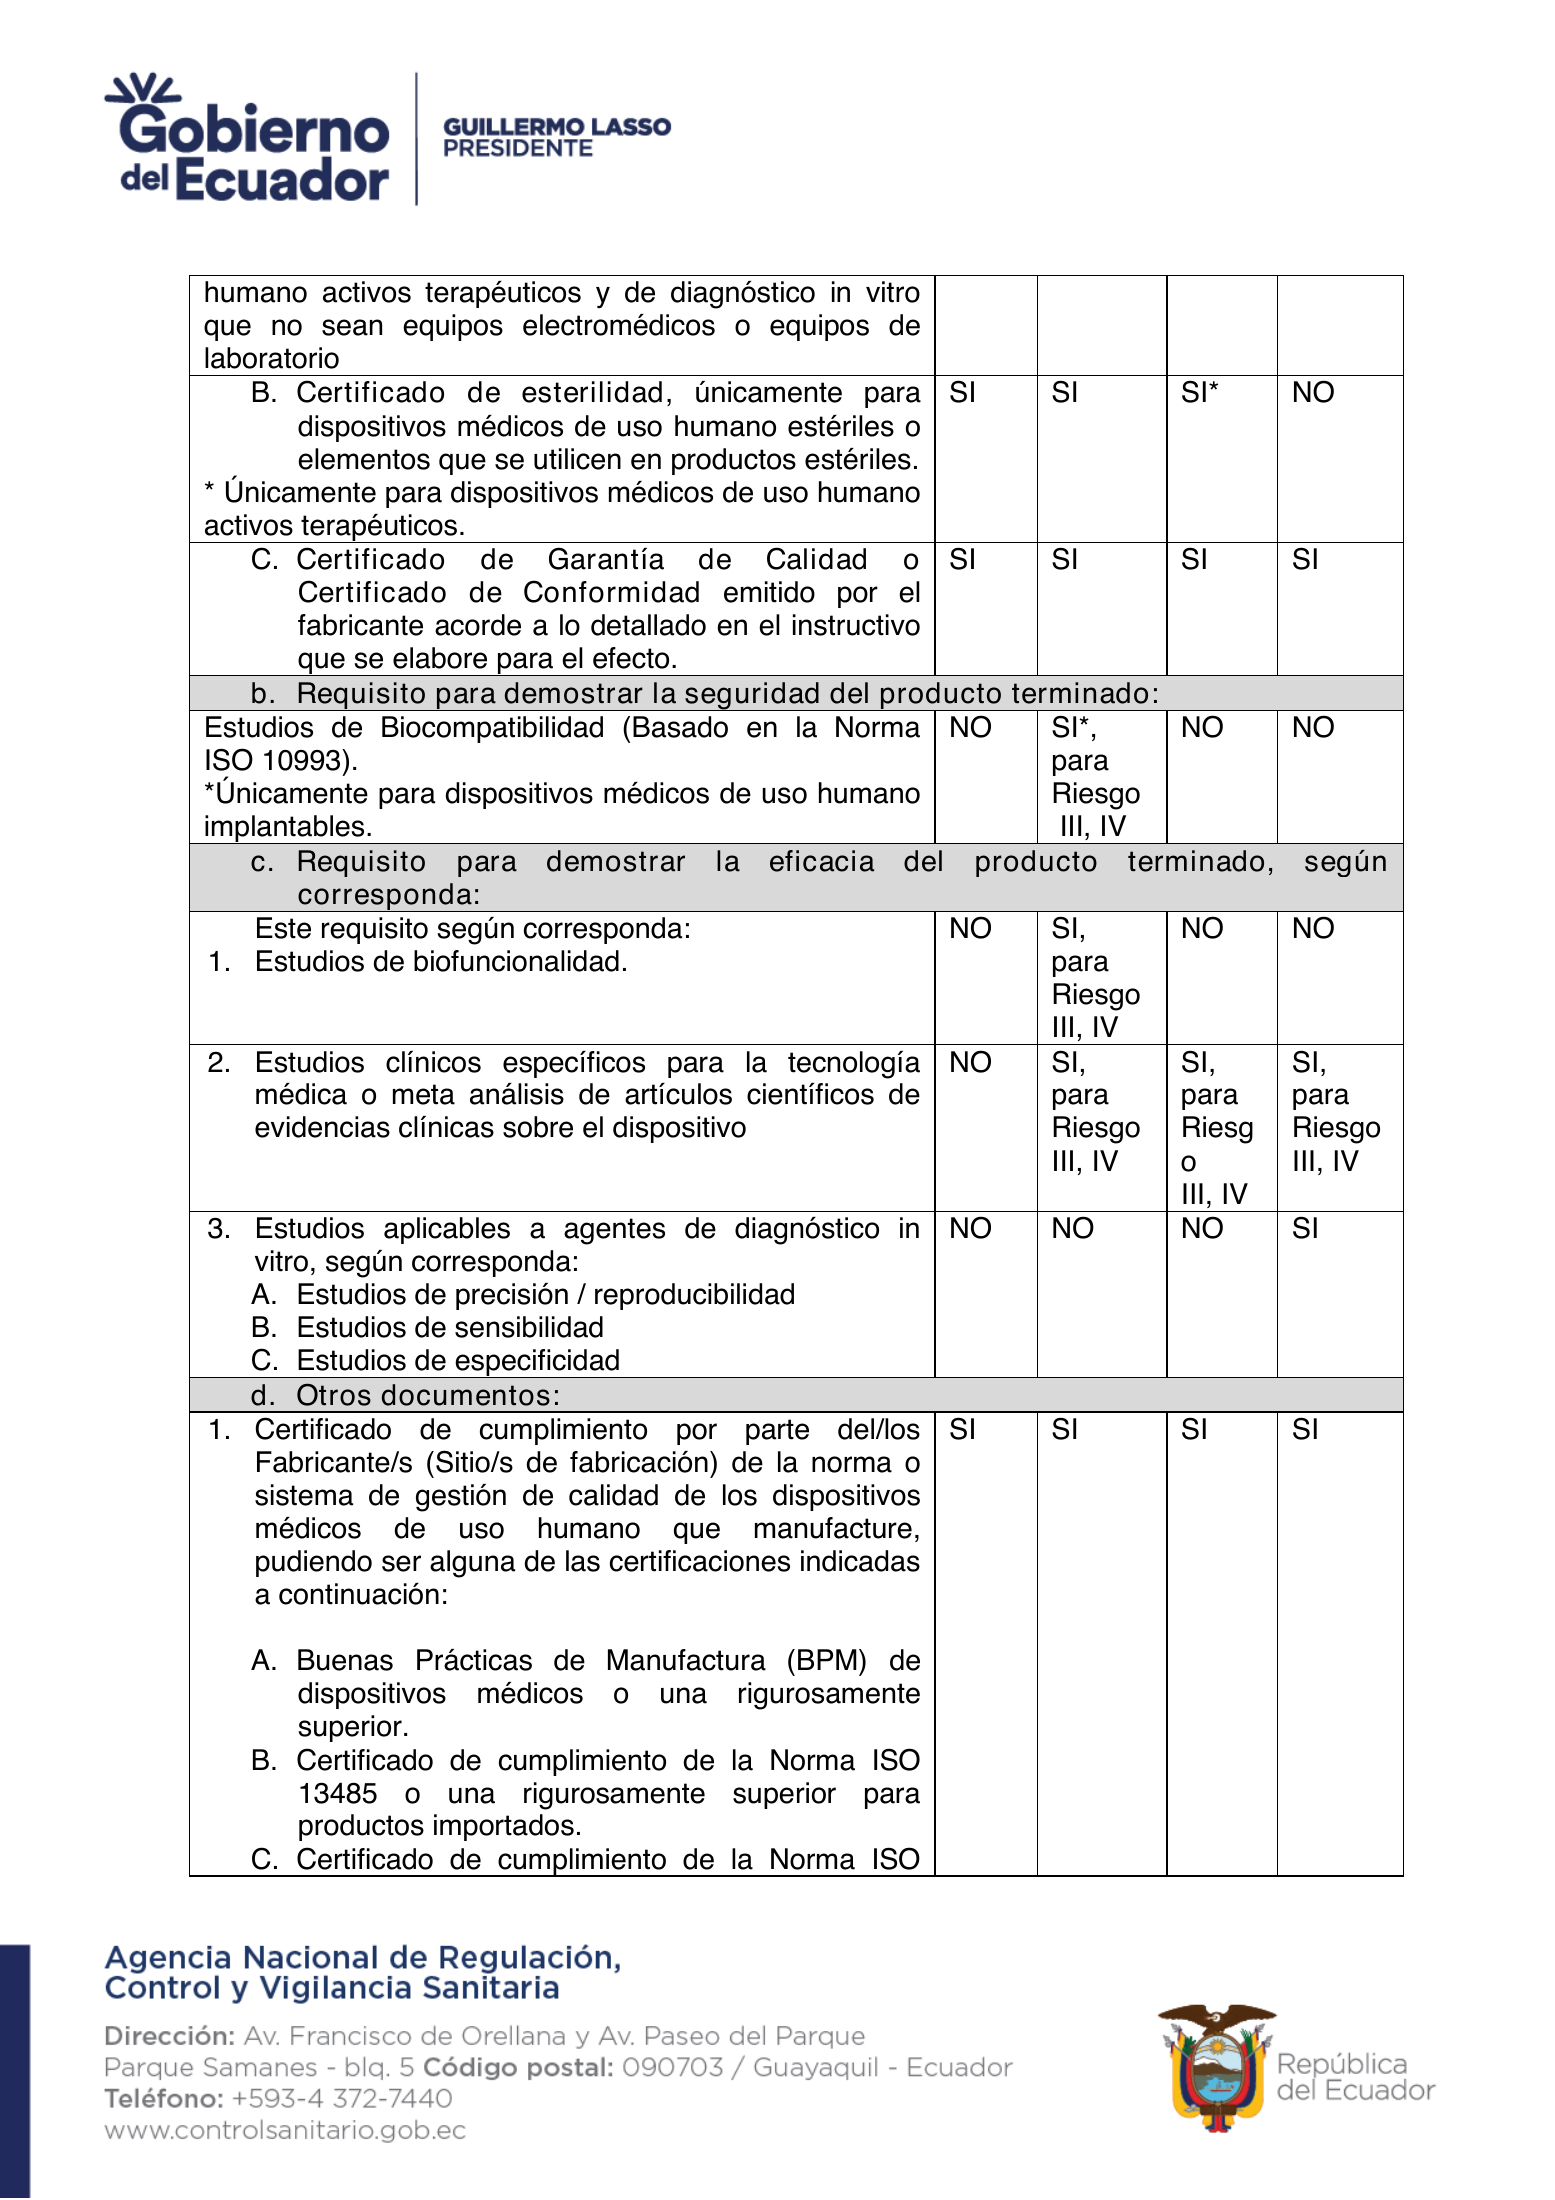
humano activos terapéuticos y de diagnóstico in vitro que no sean equipos electromédicos o equipos de laboratorio B. Certificado de esterilidad, únicamente para SI SI SI* NO dispositivos médicos de uso humano estériles o elementos que se utilicen en productos estériles. * Únicamente para dispositivos médicos de uso humano activos terapéuticos. C. Certificado de Garantía de Calidad o SI SI SI SI Certificado de Conformidad emitido por el fabricante acorde a lo detallado en el instructivo que se elabore para el efecto. b. Requisito para demostrar la seguridad del producto terminado: Estudios de Biocompatibilidad (Basado en la Norma NO SI*, NO NO ISO 10993). para *Únicamente para dispositivos médicos de uso humano Riesgo implantables. III, IV c. Requisito para demostrar la eficacia del producto terminado, según corresponda: Este requisito según corresponda: NO SI, NO NO 1. Estudios de biofuncionalidad. para Riesgo III, IV 2. Estudios clínicos específicos para la tecnología NO SI, SI, SI, médica o meta análisis de artículos científicos de para para para evidencias clínicas sobre el dispositivo Riesgo Riesg Riesgo III, IV o III, IV III, IV 3. Estudios aplicables a agentes de diagnóstico in NO NO NO SI vitro, según corresponda: A. Estudios de precisión / reproducibilidad B. Estudios de sensibilidad C. Estudios de especificidad d. Otros documentos: 1. Certificado de cumplimiento por parte del/los SI SI SI SI Fabricante/s (Sitio/s de fabricación) de la norma o sistema de gestión de calidad de los dispositivos médicos de uso humano que manufacture, pudiendo ser alguna de las certificaciones indicadas a continuación: A. Buenas Prácticas de Manufactura (BPM) de dispositivos médicos o una rigurosamente superior. B. Certificado de cumplimiento de la Norma ISO 13485 o una rigurosamente superior para productos importados. C. Certificado de cumplimiento de la Norma ISO

ARCSA-DE-2023-033-AKRG — complete original official PDF page 10; source image governs.
Searchable PDF text layer

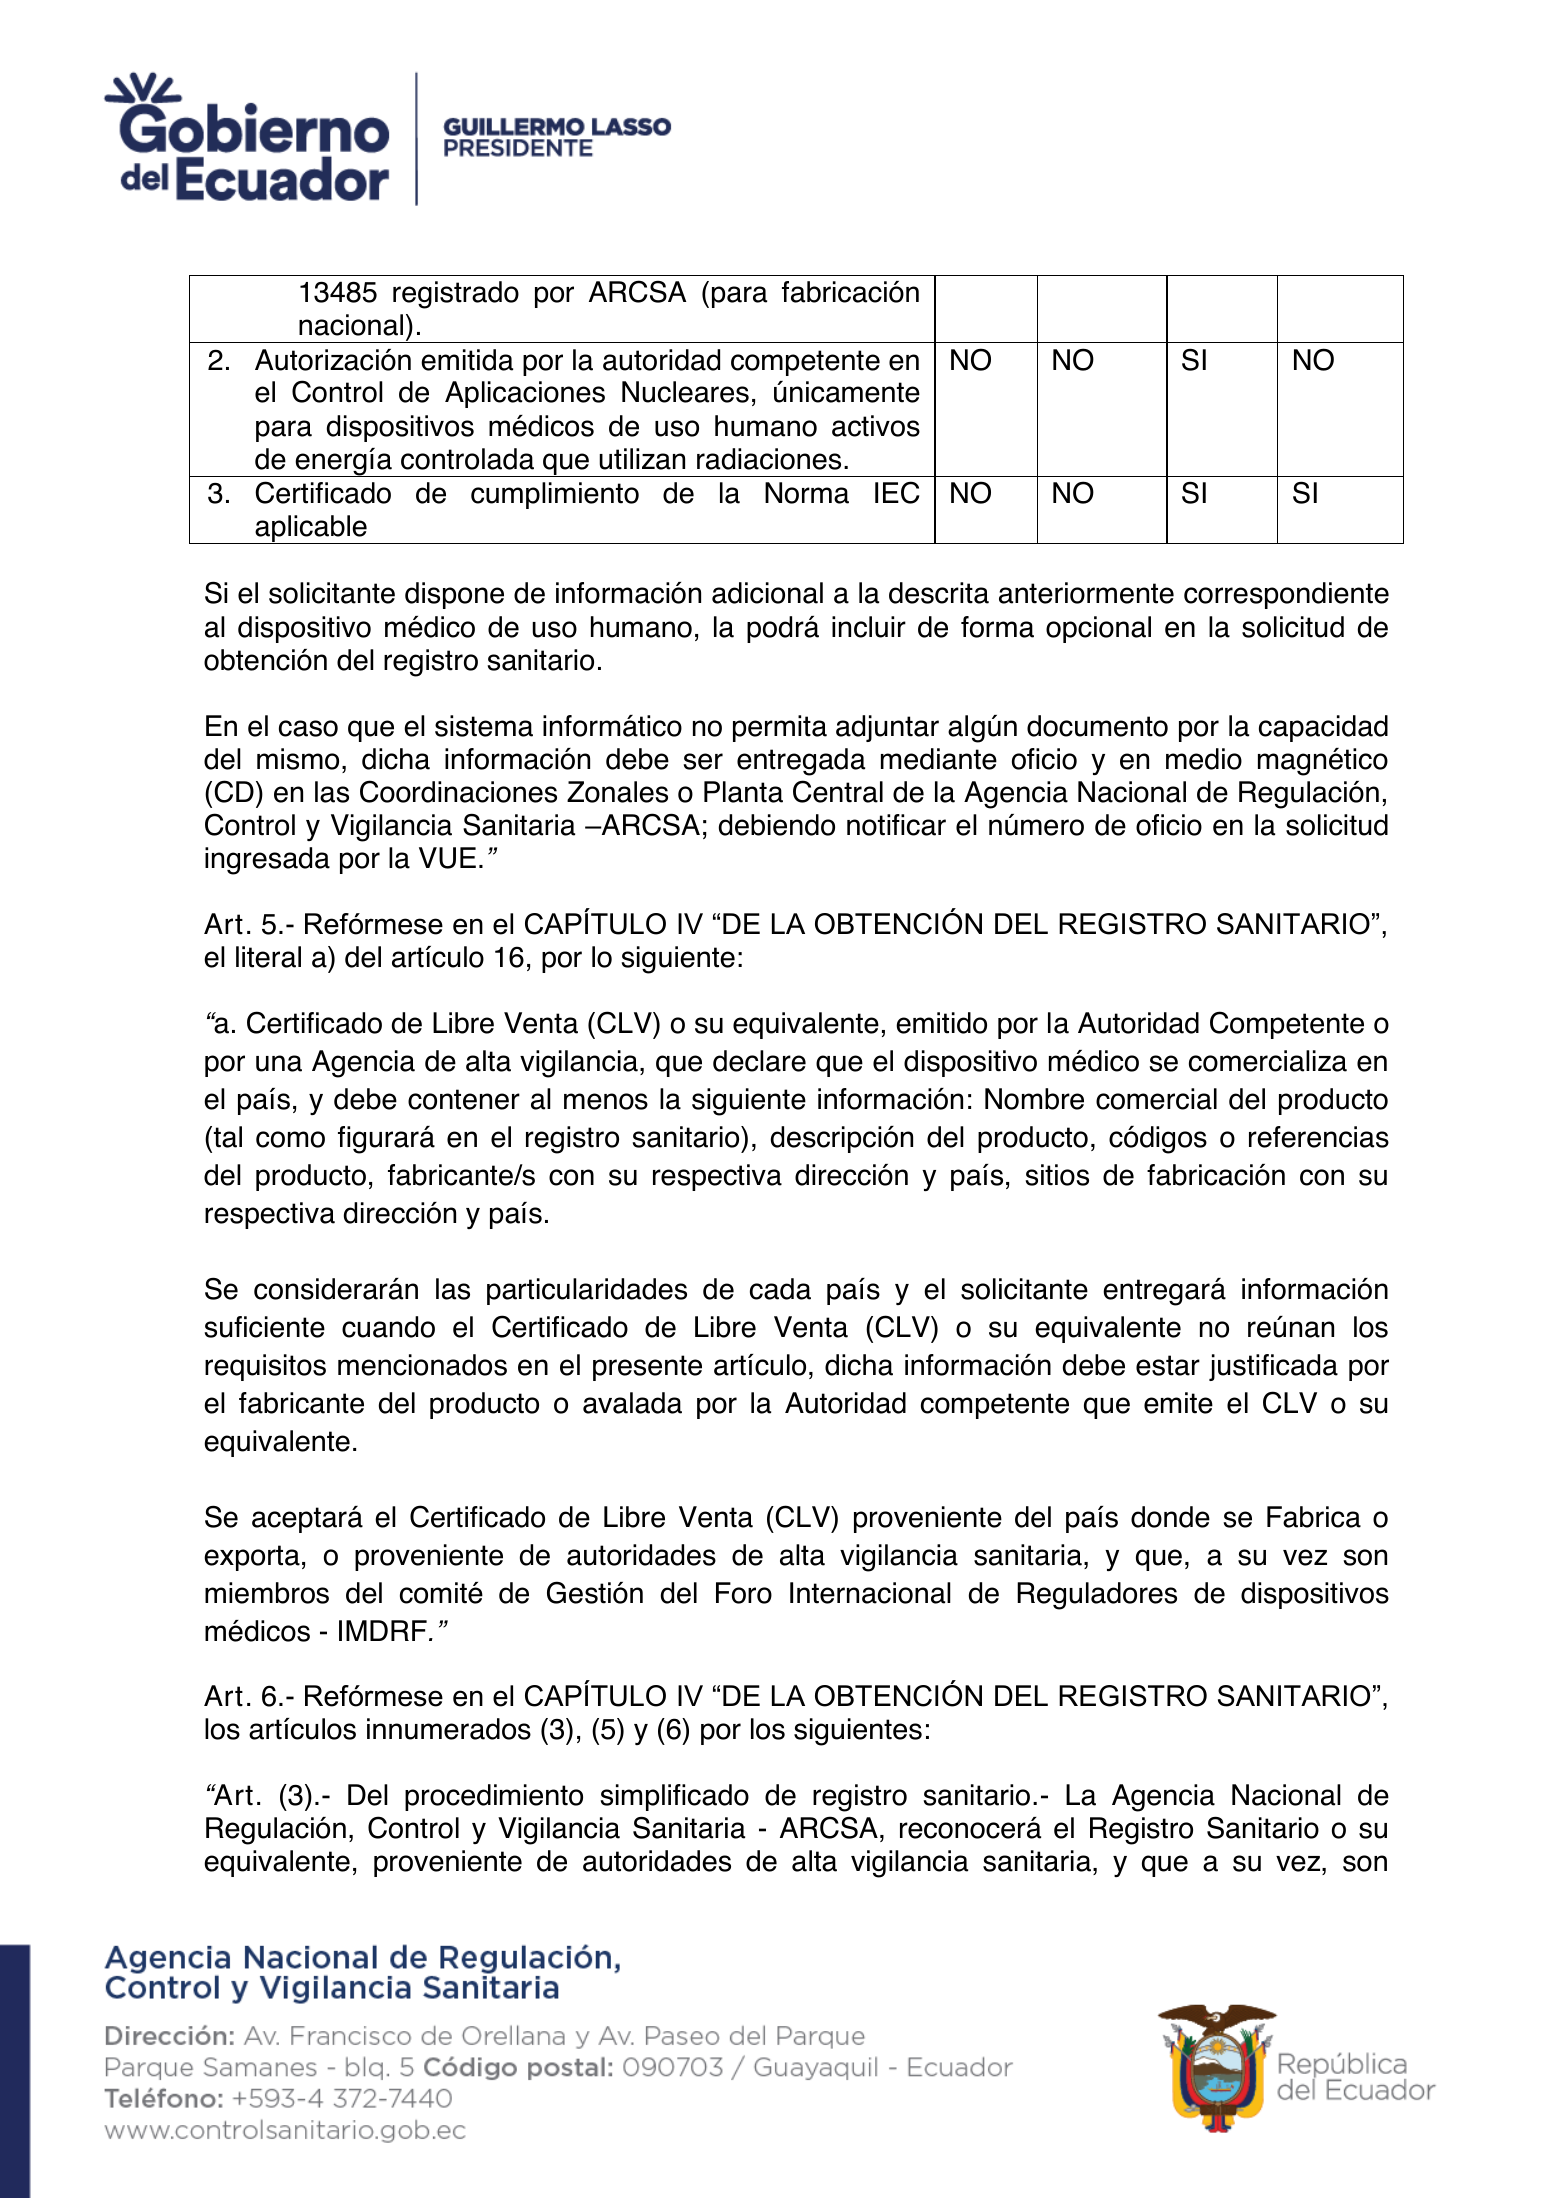
13485 registrado por ARCSA (para fabricación nacional). 2. Autorización emitida por la autoridad competente en NO NO SI NO el Control de Aplicaciones Nucleares, únicamente para dispositivos médicos de uso humano activos de energía controlada que utilizan radiaciones. 3. Certificado de cumplimiento de la Norma IEC NO NO SI SI aplicable Si el solicitante dispone de información adicional a la descrita anteriormente correspondiente al dispositivo médico de uso humano, la podrá incluir de forma opcional en la solicitud de obtención del registro sanitario. En el caso que el sistema informático no permita adjuntar algún documento por la capacidad del mismo, dicha información debe ser entregada mediante oficio y en medio magnético (CD) en las Coordinaciones Zonales o Planta Central de la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria –ARCSA; debiendo notificar el número de oficio en la solicitud ingresada por la VUE.” Art. 5.- Refórmese en el CAPÍTULO IV “DE LA OBTENCIÓN DEL REGISTRO SANITARIO”, el literal a) del artículo 16, por lo siguiente: “a. Certificado de Libre Venta (CLV) o su equivalente, emitido por la Autoridad Competente o por una Agencia de alta vigilancia, que declare que el dispositivo médico se comercializa en el país, y debe contener al menos la siguiente información: Nombre comercial del producto (tal como figurará en el registro sanitario), descripción del producto, códigos o referencias del producto, fabricante/s con su respectiva dirección y país, sitios de fabricación con su respectiva dirección y país. Se considerarán las particularidades de cada país y el solicitante entregará información suficiente cuando el Certificado de Libre Venta (CLV) o su equivalente no reúnan los requisitos mencionados en el presente artículo, dicha información debe estar justificada por el fabricante del producto o avalada por la Autoridad competente que emite el CLV o su equivalente. Se aceptará el Certificado de Libre Venta (CLV) proveniente del país donde se Fabrica o exporta, o proveniente de autoridades de alta vigilancia sanitaria, y que, a su vez son miembros del comité de Gestión del Foro Internacional de Reguladores de dispositivos médicos - IMDRF.” Art. 6.- Refórmese en el CAPÍTULO IV “DE LA OBTENCIÓN DEL REGISTRO SANITARIO”, los artículos innumerados (3), (5) y (6) por los siguientes: “Art. (3).- Del procedimiento simplificado de registro sanitario.- La Agencia Nacional de Regulación, Control y Vigilancia Sanitaria - ARCSA, reconocerá el Registro Sanitario o su equivalente, proveniente de autoridades de alta vigilancia sanitaria, y que a su vez, son

ARCSA-DE-2023-033-AKRG — complete original official PDF page 11; source image governs.
Searchable PDF text layer

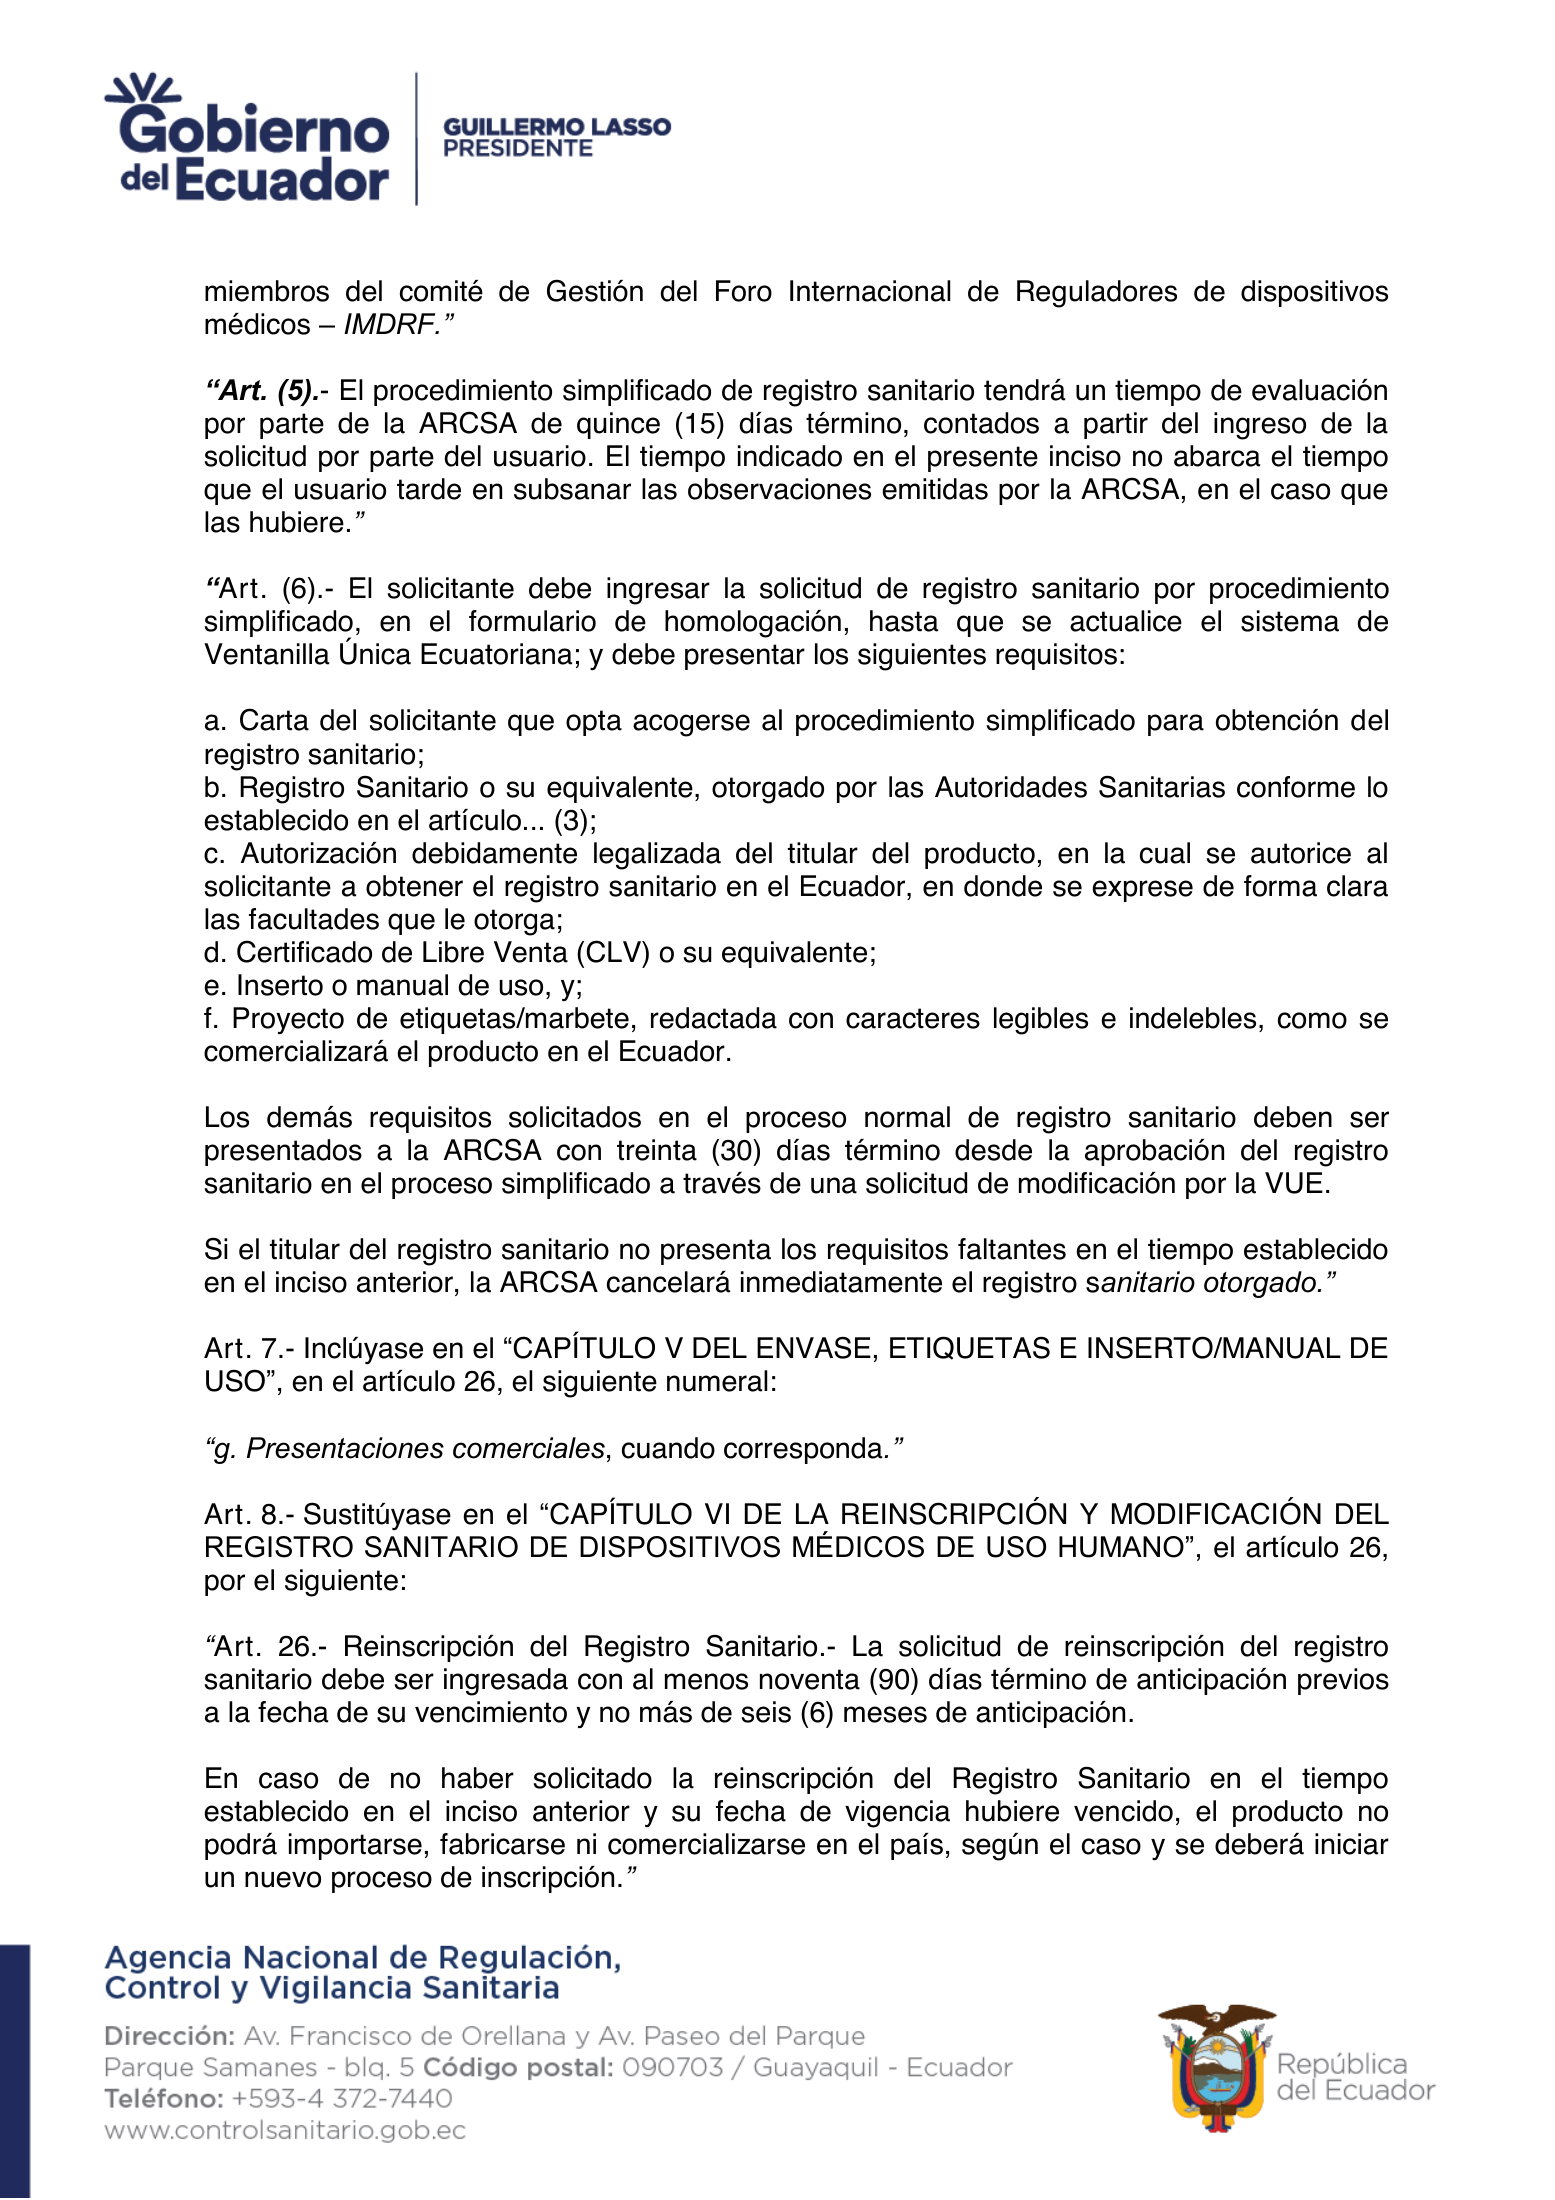
miembros del comité de Gestión del Foro Internacional de Reguladores de dispositivos médicos – IMDRF.” “Art. (5).- El procedimiento simplificado de registro sanitario tendrá un tiempo de evaluación por parte de la ARCSA de quince (15) días término, contados a partir del ingreso de la solicitud por parte del usuario. El tiempo indicado en el presente inciso no abarca el tiempo que el usuario tarde en subsanar las observaciones emitidas por la ARCSA, en el caso que las hubiere.” “Art. (6).- El solicitante debe ingresar la solicitud de registro sanitario por procedimiento simplificado, en el formulario de homologación, hasta que se actualice el sistema de Ventanilla Única Ecuatoriana; y debe presentar los siguientes requisitos: a. Carta del solicitante que opta acogerse al procedimiento simplificado para obtención del registro sanitario; b. Registro Sanitario o su equivalente, otorgado por las Autoridades Sanitarias conforme lo establecido en el artículo... (3); c. Autorización debidamente legalizada del titular del producto, en la cual se autorice al solicitante a obtener el registro sanitario en el Ecuador, en donde se exprese de forma clara las facultades que le otorga; d. Certificado de Libre Venta (CLV) o su equivalente; e. Inserto o manual de uso, y; f. Proyecto de etiquetas/marbete, redactada con caracteres legibles e indelebles, como se comercializará el producto en el Ecuador. Los demás requisitos solicitados en el proceso normal de registro sanitario deben ser presentados a la ARCSA con treinta (30) días término desde la aprobación del registro sanitario en el proceso simplificado a través de una solicitud de modificación por la VUE. Si el titular del registro sanitario no presenta los requisitos faltantes en el tiempo establecido en el inciso anterior, la ARCSA cancelará inmediatamente el registro sanitario otorgado.” Art. 7.- Inclúyase en el “CAPÍTULO V DEL ENVASE, ETIQUETAS E INSERTO/MANUAL DE USO”, en el artículo 26, el siguiente numeral: “g. Presentaciones comerciales, cuando corresponda.” Art. 8.- Sustitúyase en el “CAPÍTULO VI DE LA REINSCRIPCIÓN Y MODIFICACIÓN DEL REGISTRO SANITARIO DE DISPOSITIVOS MÉDICOS DE USO HUMANO”, el artículo 26, por el siguiente: “Art. 26.- Reinscripción del Registro Sanitario.- La solicitud de reinscripción del registro sanitario debe ser ingresada con al menos noventa (90) días término de anticipación previos a la fecha de su vencimiento y no más de seis (6) meses de anticipación. En caso de no haber solicitado la reinscripción del Registro Sanitario en el tiempo establecido en el inciso anterior y su fecha de vigencia hubiere vencido, el producto no podrá importarse, fabricarse ni comercializarse en el país, según el caso y se deberá iniciar un nuevo proceso de inscripción.”

ARCSA-DE-2023-033-AKRG — complete original official PDF page 12; source image governs.
Searchable PDF text layer

Art. 9.- Sustitúyase en el “CAPÍTULO VIII DE LA IMPORTACIÓN”, el artículo 34, por el siguiente: “Art. 34.- Los Dispositivos Médicos de uso humano que se importen podrán ser acondicionados en territorio nacional previo a su comercialización, con la finalidad de cumplir con los requisitos del registro sanitario, siempre y cuando el establecimiento donde se realice el acondicionamiento cuente con certificado de Buenas Prácticas de Manufactura de dispositivos médicos o con el certificado ISO 13485 registrado en la ARCSA; mismo que debe figurar como acondicionador en el registro sanitario; o el establecimiento que realice la actividad de marcaje, cuente con el certificado de Buenas Prácticas de Almacenamiento, Distribución y/o Transporte vigente otorgado por la ARCSA. Las actividades de acondicionamiento o marcaje no deben afectar la estabilidad del producto, integridad o sellado del envase primario.” Art. 10.- Sustitúyase el nombre del “CAPÍTULO IX DEL PERMISO DE FUNCIONAMIENTO DE LOS ESTABLECIMIENTOS FARMACÉUTICOS DE DISPOSITIVOS MÉDICOS DE USO HUMANO”, por el siguiente: “CAPÍTULO IX DEL PERMISO DE FUNCIONAMIENTO DE ESTABLECIMIENTOS DE DISPOSITIVOS MÉDICOS Y REACTIVOS BIOQUÍMICOS DE DIAGNÓSTICO DE USO HIMANO.” Art. 11.- Sustitúyase en el “CAPÍTULO IX DEL PERMISO DE FUNCIONAMIENTO DE LOS ESTABLECIMIENTOS FARMACÉUTICOS DE DISPOSITIVOS MÉDICOS DE USO HUMANO” el artículo 37 por el siguiente: “Art. 37.- Los establecimientos en donde se fabriquen Dispositivos Médicos de Uso Humano en territorio nacional deben contar con el certificado de cumplimiento de la norma de buenas prácticas de manufactura o certificado ISO 13485 de los dispositivos médicos de uso humano que manufacture, otorgado según el caso por la autoridad sanitaria nacional, u organismo de evaluación de la conformidad acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano-SAE. El certificado de cumplimiento de la Norma ISO 13485 debe ser registrado en la ARCSA conforme al procedimiento descrito en el artículo 48 de la presente normativa.” Art. 12.- Inclúyase después del CAPÍTULO X DE LA VIGILANCIA Y CONTROL, el siguiente capítulo: “CAPITULO XI DEL REGISTRO DEL CERTIFICADO ISO 13485 EN ARCSA Art. 48.- Para el registro del certificado ISO 13485, se debe seguir el siguiente procedimiento:

ARCSA-DE-2023-033-AKRG — complete original official PDF page 13; source image governs.
Searchable PDF text layer

1. El laboratorio fabricante nacional de dispositivos médicos de uso humano, debe ingresar a través del sistema de gestión documental Quipux o el sistema que se implemente para el efecto, adjuntado el certificado vigente de cumplimiento de la Norma ISO 13485 otorgado por un organismo de evaluación de la conformidad acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano-SAE. 2. La ARCSA, revisará que la documentación se encuentre completa y correcta; si la documentación no está completa y correcta se devolverá el trámite al regulado a través del sistema de gestión documental Quipux o el sistema que se implemente para el efecto, indicando los inconvenientes encontrados; 3. La ARCSA devolverá la solicitud de registro al regulado para que se rectifique todas las observaciones realizadas en el término de ocho (8) días. El regulado tendrá máximo dos subsanaciones, cada una con el término de ocho (8) días; si la documentación o información no se presenta en el tiempo establecido o continúa incorrecta o incompleta se cancelará la solicitud de registro; 4. Si el regulado tiene toda la documentación de manera correcta y completa, la ARCSA generará la orden de pago correspondiente a los derechos de registro de certificación; la orden de pago se emitirá a través del medio que la Agencia implemente para el efecto. En el término de diez (10) días el regulado debe realizar el pago correspondiente a través de los canales establecidos para el efecto durante la vigencia de la orden de pago; caso contrario se dará por cancelado el trámite; 5. Una vez validado el pago en línea, la ARCSA mediante el sistema de gestión documental Quipux o el sistema que se implemente para el efecto, expedirá el documento del registro del certificado ISO 13485. 6. La ARCSA mantendrá actualizada la base de datos respectiva de los laboratorios fabricantes nacionales de dispositivos médicos de uso humano, que cuenten con el registro del certificado ISO 13485; dicha información se encontrará publicada en la página web de la Agencia. Nota: Los derechos por concepto del registro del certificado ISO 13485, estarán sujetos al pago de los importes o derechos económicos establecidos en la normativa aplicable vigente, hasta que se emita la normativa referente a tasas para dicho fin. Art. 49.- Contenido del Registro del Certificado ISO 13485.- El documento del registro del certificado ISO 13485 de un laboratorio fabricante nacional de dispositivos médicos de uso humano emitido por la ARCSA, tendrá la siguiente información: a. Nombre del organismo de evaluación de la conformidad acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano - SAE; b. Número del certificado otorgado por el organismo de evaluación de la conformidad acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano-SAE; c. Nombre del laboratorio fabricante; d. Alcance del certificado; e. Dirección completa del laboratorio fabricante;

ARCSA-DE-2023-033-AKRG — complete original official PDF page 14; source image governs.
Searchable PDF text layer

f. Fecha de emisión del registro otorgado por ARCSA: g. Fecha de vigencia del certificado otorgado por el organismo de evaluación de la conformidad acreditado, reconocido o designado por el Servicio de Acreditación Ecuatoriano-SAE; h. Historial (cuando aplique); y, i. Firmas de los Responsables de la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria - ARCSA, Doctor Leopoldo Izquieta Pérez.” Art. 13.- Inclúyase en “DISPOSICIONES GENERALES” las siguientes disposiciones: “NOVENA.- La ARCSA aceptará el Certificado de Libre Venta o su equivalente de manera electrónica, siempre y cuando se pueda verificar su autenticidad en la página web de la entidad que lo emite. En este caso no será necesario que el CLV o su equivalente este apostillado o consularizado; sin embargo, el solicitante debe presentar el certificado de libre venta o su equivalente como requisito en formato PDF..” “DECIMA.- Las notificaciones al Registro Sanitario, son las comunicaciones que realiza el titular del registro sanitario a la ARCSA para actualizar la información contenida en el dossier del dispositivo médico, que no tiene impacto en la calidad, seguridad o eficacia del producto; sin que la misma constituya una modificación; para lo cual el titular del Registro Sanitario debe ingresar la solicitud a la ARCSA siguiendo el procedimiento y debiendo adjuntar la documentación de justificación descrita en la Resolución ARCSA-DE-2023-005- AKRG “Directrices para realizar notificaciones al Registro Sanitario de Dispositivos Médicos de Uso Humano” o documento que lo modifique o sustituya.” “DECIMA PRIMERA.- Se prohíbe el reuso de dispositivos médicos en los establecimientos de salud públicos y privados a nivel nacional, que en su etiqueta, inserto y/o manual de uso contengan la leyenda "single use only".” “DÉCIMA SEGUNDA.- Se prohíbe el fraccionamiento de dispositivos médicos, su comercialización deberá realizarse de acuerdo a su presentación comercial autorizada por la ARCSA.” Art. 14.- Sustitúyase en DISPOSICIONES TRANSITORIAS, la disposición transitoria sexta y séptima, por las siguientes: “SEXTA.- Hasta que la ARCSA expida la Normativa Técnica de Buenas Prácticas de Manufactura para dispositivos médicos, los laboratorios nacionales fabricantes de dispositivos médicos y fabricantes de reactivos bioquímicos de diagnóstico in vitro para uso humano de riesgo I, II, III y IV deben presentar el certificado de cumplimiento ISO 13485 emitido por un organismo debidamente designado o reconocido por el SAE. La ARCSA podrá realizar análisis de laboratorio a los productos fabricados por los laboratorios nacionales mencionados en el inciso anterior, con el fin de verificar que el producto cumple con condiciones adecuadas para su comercialización, previo a la obtención del Registro Sanitario.”

ARCSA-DE-2023-033-AKRG — complete original official PDF page 15; source image governs.
Searchable PDF text layer

“SEPTIMA.- Los laboratorios nacionales, fabricantes de dispositivos médicos y fabricantes de reactivos bioquímicos de diagnóstico in vitro para uso humano, tienen un plazo máximo de dieciocho (18) meses para certificarse en ISO 13485; contados a partir de la entrada en vigencia de la presente normativa. Culminado el plazo mencionado en el inciso anterior, el titular del registro sanitario debe ingresar una solicitud de modificación a través de la VUE, adjuntando el certificado ISO 13485, esta modificación no estará sujeta a pago. En el caso de no haber presentado el certificado ISO 13485 en el plazo establecido, la ARCSA suspenderá el registro sanitario del dispositivo médico. Vencido el plazo, los representantes legales de los laboratorios nacionales, fabricantes de dispositivos médicos y fabricantes de reactivos bioquímicos de diagnóstico in vitro para uso humano deben presentar el certificado ISO 13485 registrado en la ARCSA como requisito obligatorio para la obtención del permiso de funcionamiento.” Art. 15.- Inclúyase en DISPOSICIONES TRANSITORIAS, después de la disposición transitoria séptima, la siguiente disposición: “OCTAVA.- Las solicitudes de inscripción de registros sanitarios de dispositivos médicos de fabricación nacional que se encuentren en trámite o las solicitudes de inscripción que se presenten en los siguientes dieciocho (18) meses a partir de la entrada en vigencia de la presente normativa, presentarán la certificación ISO 9001 hasta que los laboratorios nacionales fabricantes de dispositivos médicos dispongan de la certificación ISO 13485 acreditada, designada o reconocida por el SAE.” DISPOSICIÓN TRANSITORIA UNICA.- En el término de noventa (90) días, contados a partir de la publicación de la presente normativa en el Registro Oficial, la ARCSA actualizará los instructivos necesarios para la aplicación de la presente resolución. DISPOSICIONES REFORMATORIAS PRIMERA.- Reemplácese la tabla del artículo 4 de la Resolución ARCSA-DE-2023-005- AKRG, publicada en Registro Oficial 272, de fecha 20 de marzo del 2023, por el cual se expide las directrices para realizar notificaciones al registro sanitario de dispositivos médicos de uso humano, por la siguiente: CÓDIGO DE TIPO DE NOTIFICACIÓN REFERENCIA NDM01 Cambio de subpartida arancelaria Correcciones tipográficas de registro Sanitario (errores ortográficos por parte del solicitante correspondientes en el NDM02 proceso de inscripción del registro sanitario) o por la omisión de cambios previamente aprobados (errores de

ARCSA-DE-2023-033-AKRG — complete original official PDF page 16; source image governs.
Searchable PDF text layer

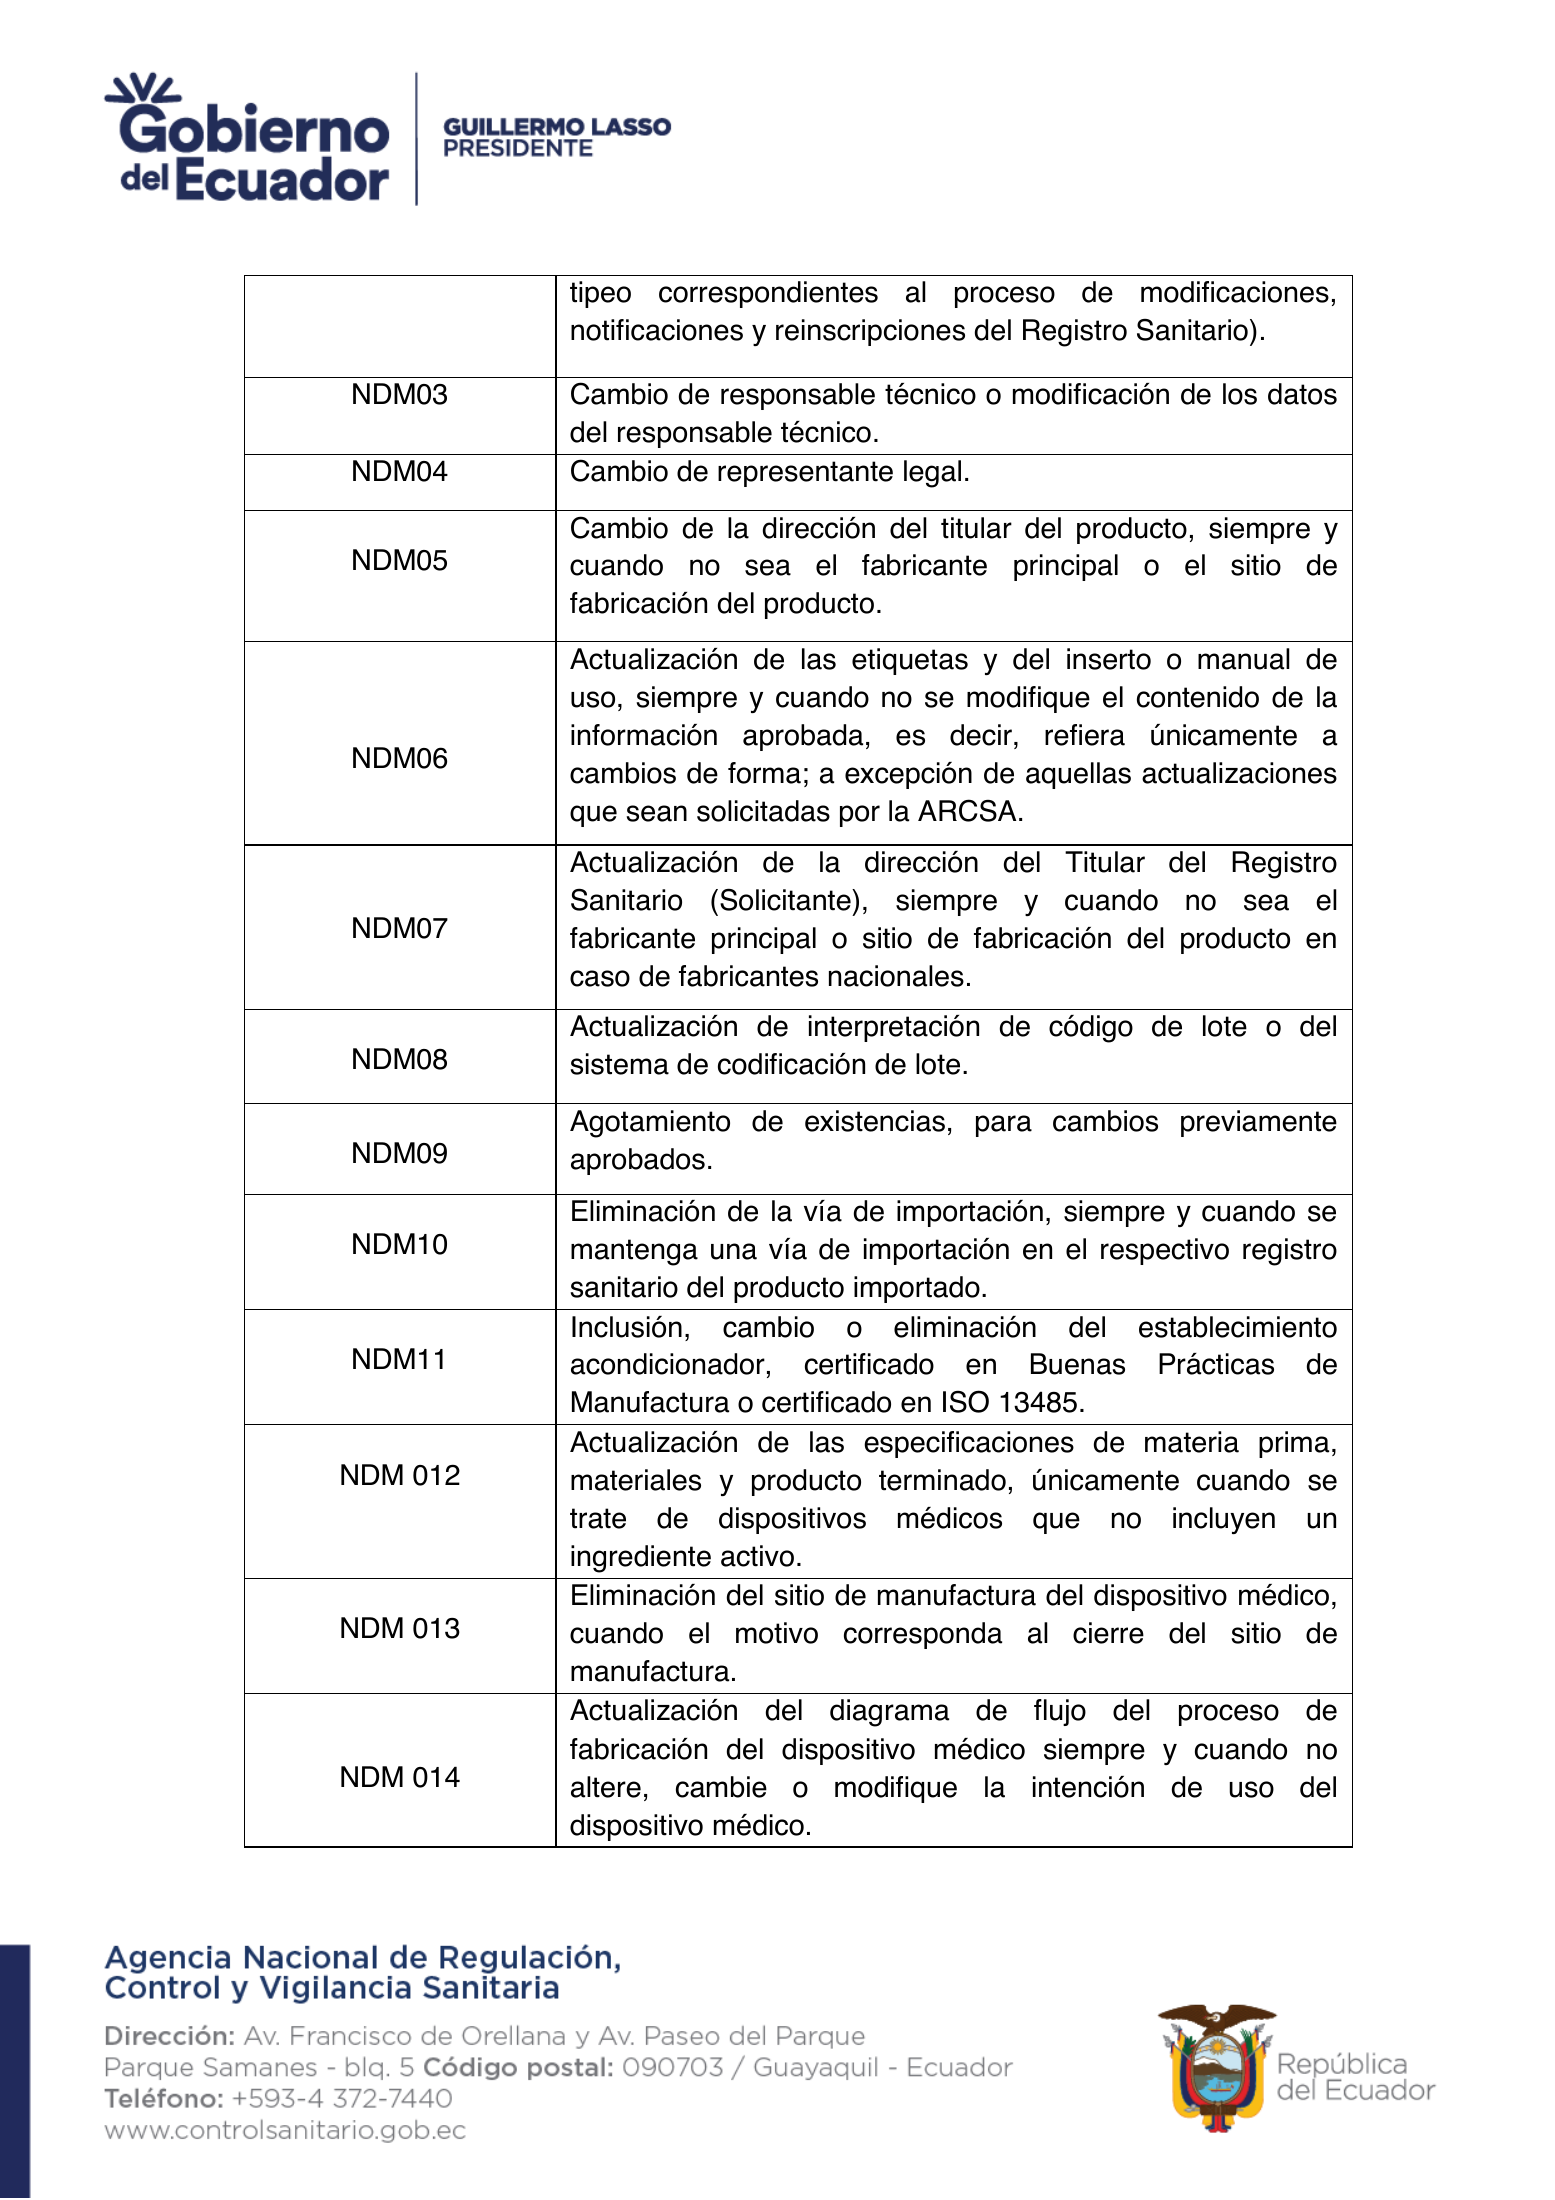
tipeo correspondientes al proceso de modificaciones, notificaciones y reinscripciones del Registro Sanitario). NDM03 Cambio de responsable técnico o modificación de los datos del responsable técnico. NDM04 Cambio de representante legal. Cambio de la dirección del titular del producto, siempre y NDM05 cuando no sea el fabricante principal o el sitio de fabricación del producto. Actualización de las etiquetas y del inserto o manual de uso, siempre y cuando no se modifique el contenido de la información aprobada, es decir, refiera únicamente a NDM06 cambios de forma; a excepción de aquellas actualizaciones que sean solicitadas por la ARCSA. Actualización de la dirección del Titular del Registro Sanitario (Solicitante), siempre y cuando no sea el NDM07 fabricante principal o sitio de fabricación del producto en caso de fabricantes nacionales. Actualización de interpretación de código de lote o del NDM08 sistema de codificación de lote. Agotamiento de existencias, para cambios previamente NDM09 aprobados. Eliminación de la vía de importación, siempre y cuando se NDM10 mantenga una vía de importación en el respectivo registro sanitario del producto importado. Inclusión, cambio o eliminación del establecimiento NDM11 acondicionador, certificado en Buenas Prácticas de Manufactura o certificado en ISO 13485. Actualización de las especificaciones de materia prima, NDM 012 materiales y producto terminado, únicamente cuando se trate de dispositivos médicos que no incluyen un ingrediente activo. Eliminación del sitio de manufactura del dispositivo médico, NDM 013 cuando el motivo corresponda al cierre del sitio de manufactura. Actualización del diagrama de flujo del proceso de fabricación del dispositivo médico siempre y cuando no NDM 014 altere, cambie o modifique la intención de uso del dispositivo médico.

ARCSA-DE-2023-033-AKRG — complete original official PDF page 17; source image governs.
Searchable PDF text layer

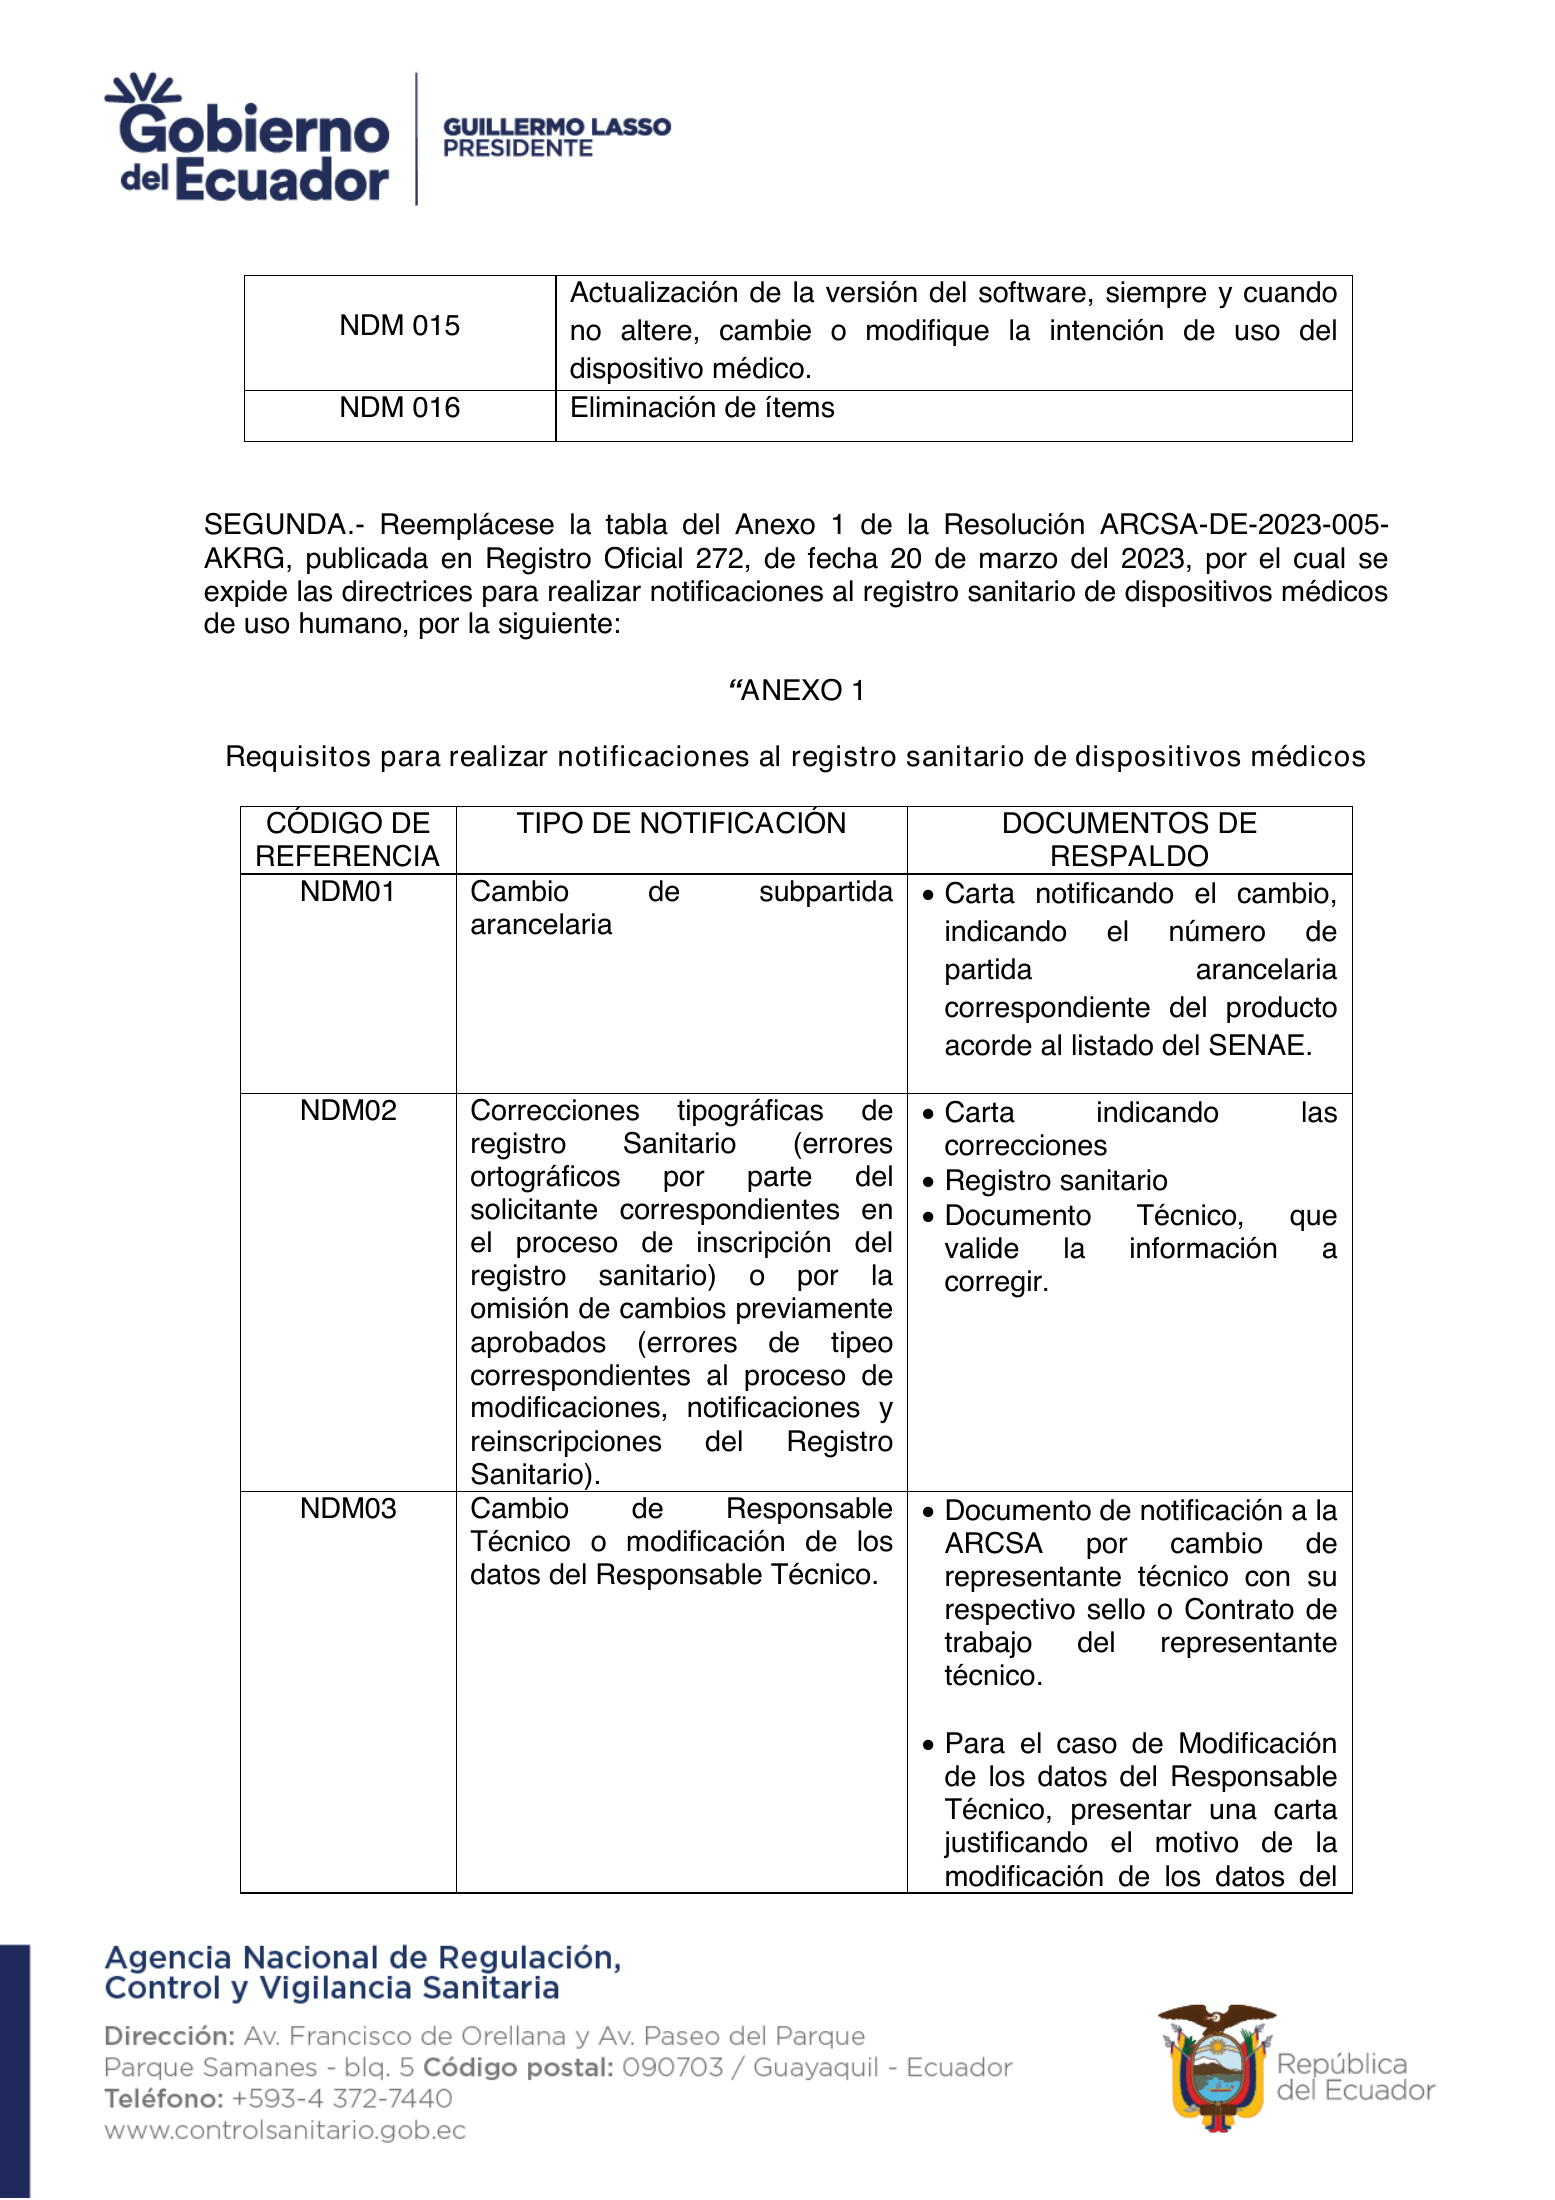
Actualización de la versión del software, siempre y cuando NDM 015 no altere, cambie o modifique la intención de uso del dispositivo médico. NDM 016 Eliminación de ítems SEGUNDA.- Reemplácese la tabla del Anexo 1 de la Resolución ARCSA-DE-2023-005- AKRG, publicada en Registro Oficial 272, de fecha 20 de marzo del 2023, por el cual se expide las directrices para realizar notificaciones al registro sanitario de dispositivos médicos de uso humano, por la siguiente: “ANEXO 1 Requisitos para realizar notificaciones al registro sanitario de dispositivos médicos CÓDIGO DE TIPO DE NOTIFICACIÓN DOCUMENTOS DE REFERENCIA RESPALDO NDM01 Cambio de subpartida  Carta notificando el cambio, arancelaria indicando el número de partida arancelaria correspondiente del producto acorde al listado del SENAE. NDM02 Correcciones tipográficas de  Carta indicando las registro Sanitario (errores correcciones ortográficos por parte del  Registro sanitario solicitante correspondientes en  Documento Técnico, que el proceso de inscripción del valide la información a registro sanitario) o por la corregir. omisión de cambios previamente aprobados (errores de tipeo correspondientes al proceso de modificaciones, notificaciones y reinscripciones del Registro Sanitario). NDM03 Cambio de Responsable  Documento de notificación a la Técnico o modificación de los ARCSA por cambio de datos del Responsable Técnico. representante técnico con su respectivo sello o Contrato de trabajo del representante técnico.  Para el caso de Modificación de los datos del Responsable Técnico, presentar una carta justificando el motivo de la modificación de los datos del

ARCSA-DE-2023-033-AKRG — complete original official PDF page 18; source image governs.
Searchable PDF text layer

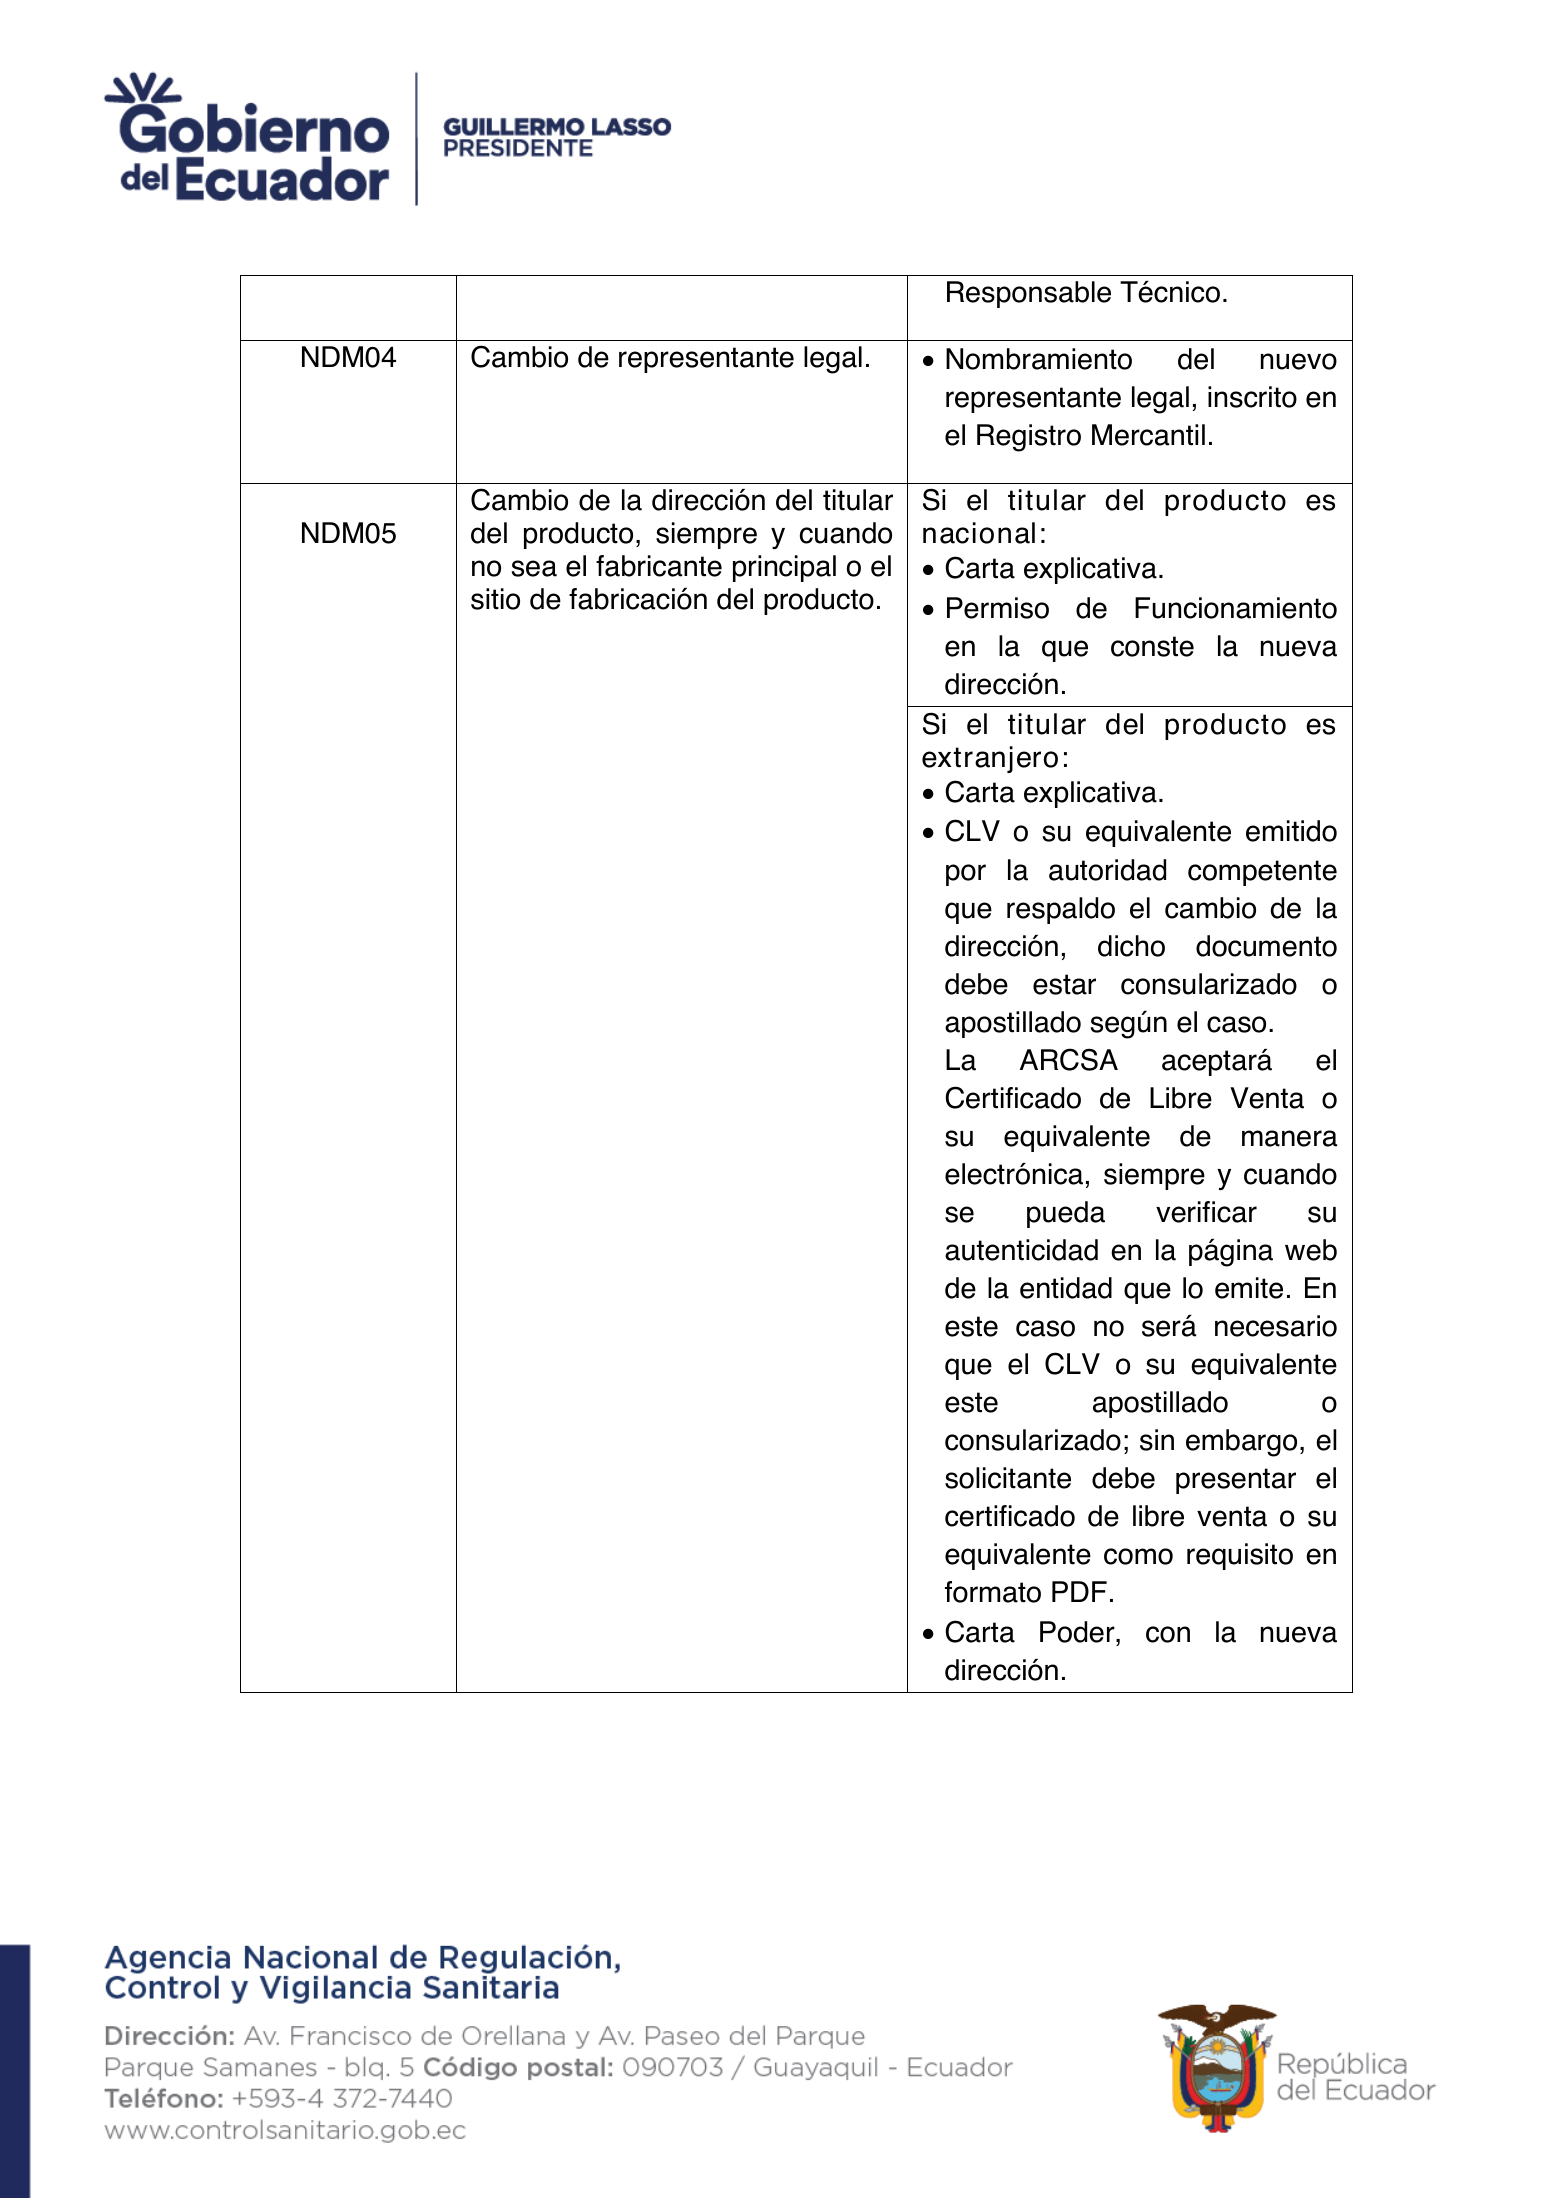
Responsable Técnico. NDM04 Cambio de representante legal.  Nombramiento del nuevo representante legal, inscrito en el Registro Mercantil. Cambio de la dirección del titular Si el titular del producto es NDM05 del producto, siempre y cuando nacional: no sea el fabricante principal o el  Carta explicativa. sitio de fabricación del producto.  Permiso de Funcionamiento en la que conste la nueva dirección. Si el titular del producto es extranjero:  Carta explicativa.  CLV o su equivalente emitido por la autoridad competente que respaldo el cambio de la dirección, dicho documento debe estar consularizado o apostillado según el caso. La ARCSA aceptará el Certificado de Libre Venta o su equivalente de manera electrónica, siempre y cuando se pueda verificar su autenticidad en la página web de la entidad que lo emite. En este caso no será necesario que el CLV o su equivalente este apostillado o consularizado; sin embargo, el solicitante debe presentar el certificado de libre venta o su equivalente como requisito en formato PDF.  Carta Poder, con la nueva dirección.

ARCSA-DE-2023-033-AKRG — complete original official PDF page 19; source image governs.
Searchable PDF text layer

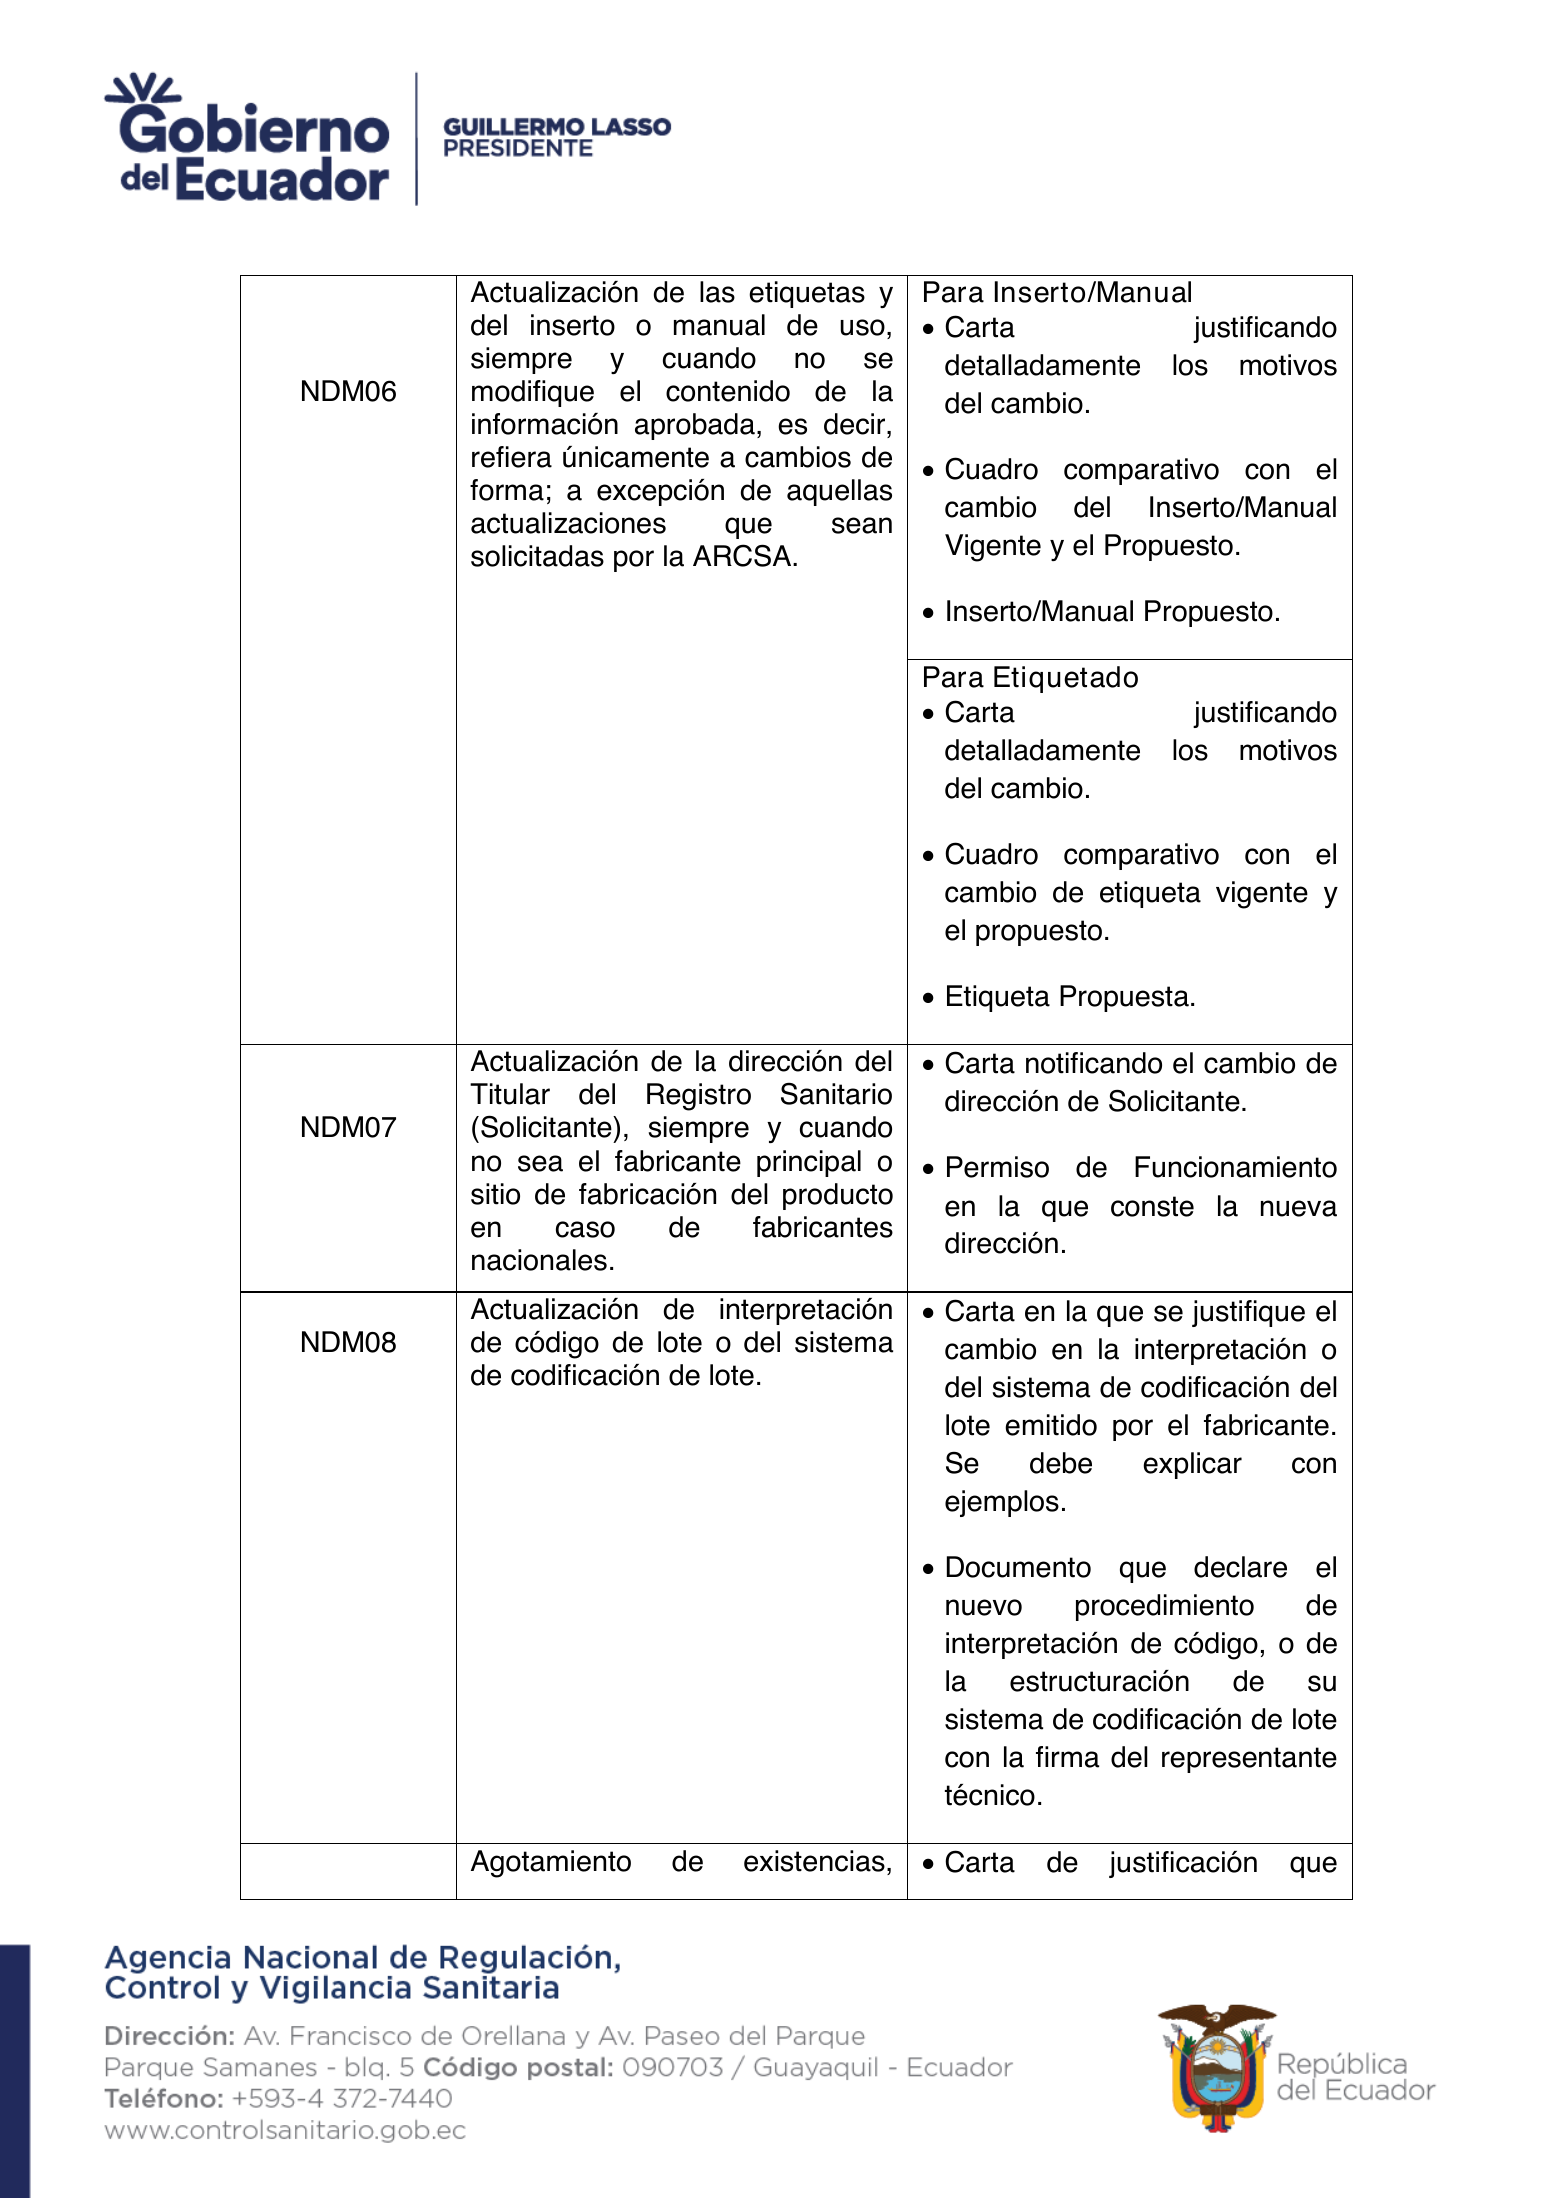
Actualización de las etiquetas y Para Inserto/Manual del inserto o manual de uso,  Carta justificando siempre y cuando no se detalladamente los motivos NDM06 modifique el contenido de la del cambio. información aprobada, es decir, refiera únicamente a cambios de  Cuadro comparativo con el forma; a excepción de aquellas cambio del Inserto/Manual actualizaciones que sean solicitadas por la ARCSA. Vigente y el Propuesto.  Inserto/Manual Propuesto. Para Etiquetado  Carta justificando detalladamente los motivos del cambio.  Cuadro comparativo con el cambio de etiqueta vigente y el propuesto.  Etiqueta Propuesta. Actualización de la dirección del  Carta notificando el cambio de Titular del Registro Sanitario dirección de Solicitante. NDM07 (Solicitante), siempre y cuando no sea el fabricante principal o  Permiso de Funcionamiento sitio de fabricación del producto en la que conste la nueva en caso de fabricantes dirección. nacionales. Actualización de interpretación  Carta en la que se justifique el NDM08 de código de lote o del sistema cambio en la interpretación o de codificación de lote. del sistema de codificación del lote emitido por el fabricante. Se debe explicar con ejemplos.  Documento que declare el nuevo procedimiento de interpretación de código, o de la estructuración de su sistema de codificación de lote con la firma del representante técnico. Agotamiento de existencias,  Carta de justificación que

ARCSA-DE-2023-033-AKRG — complete original official PDF page 20; source image governs.
Searchable PDF text layer

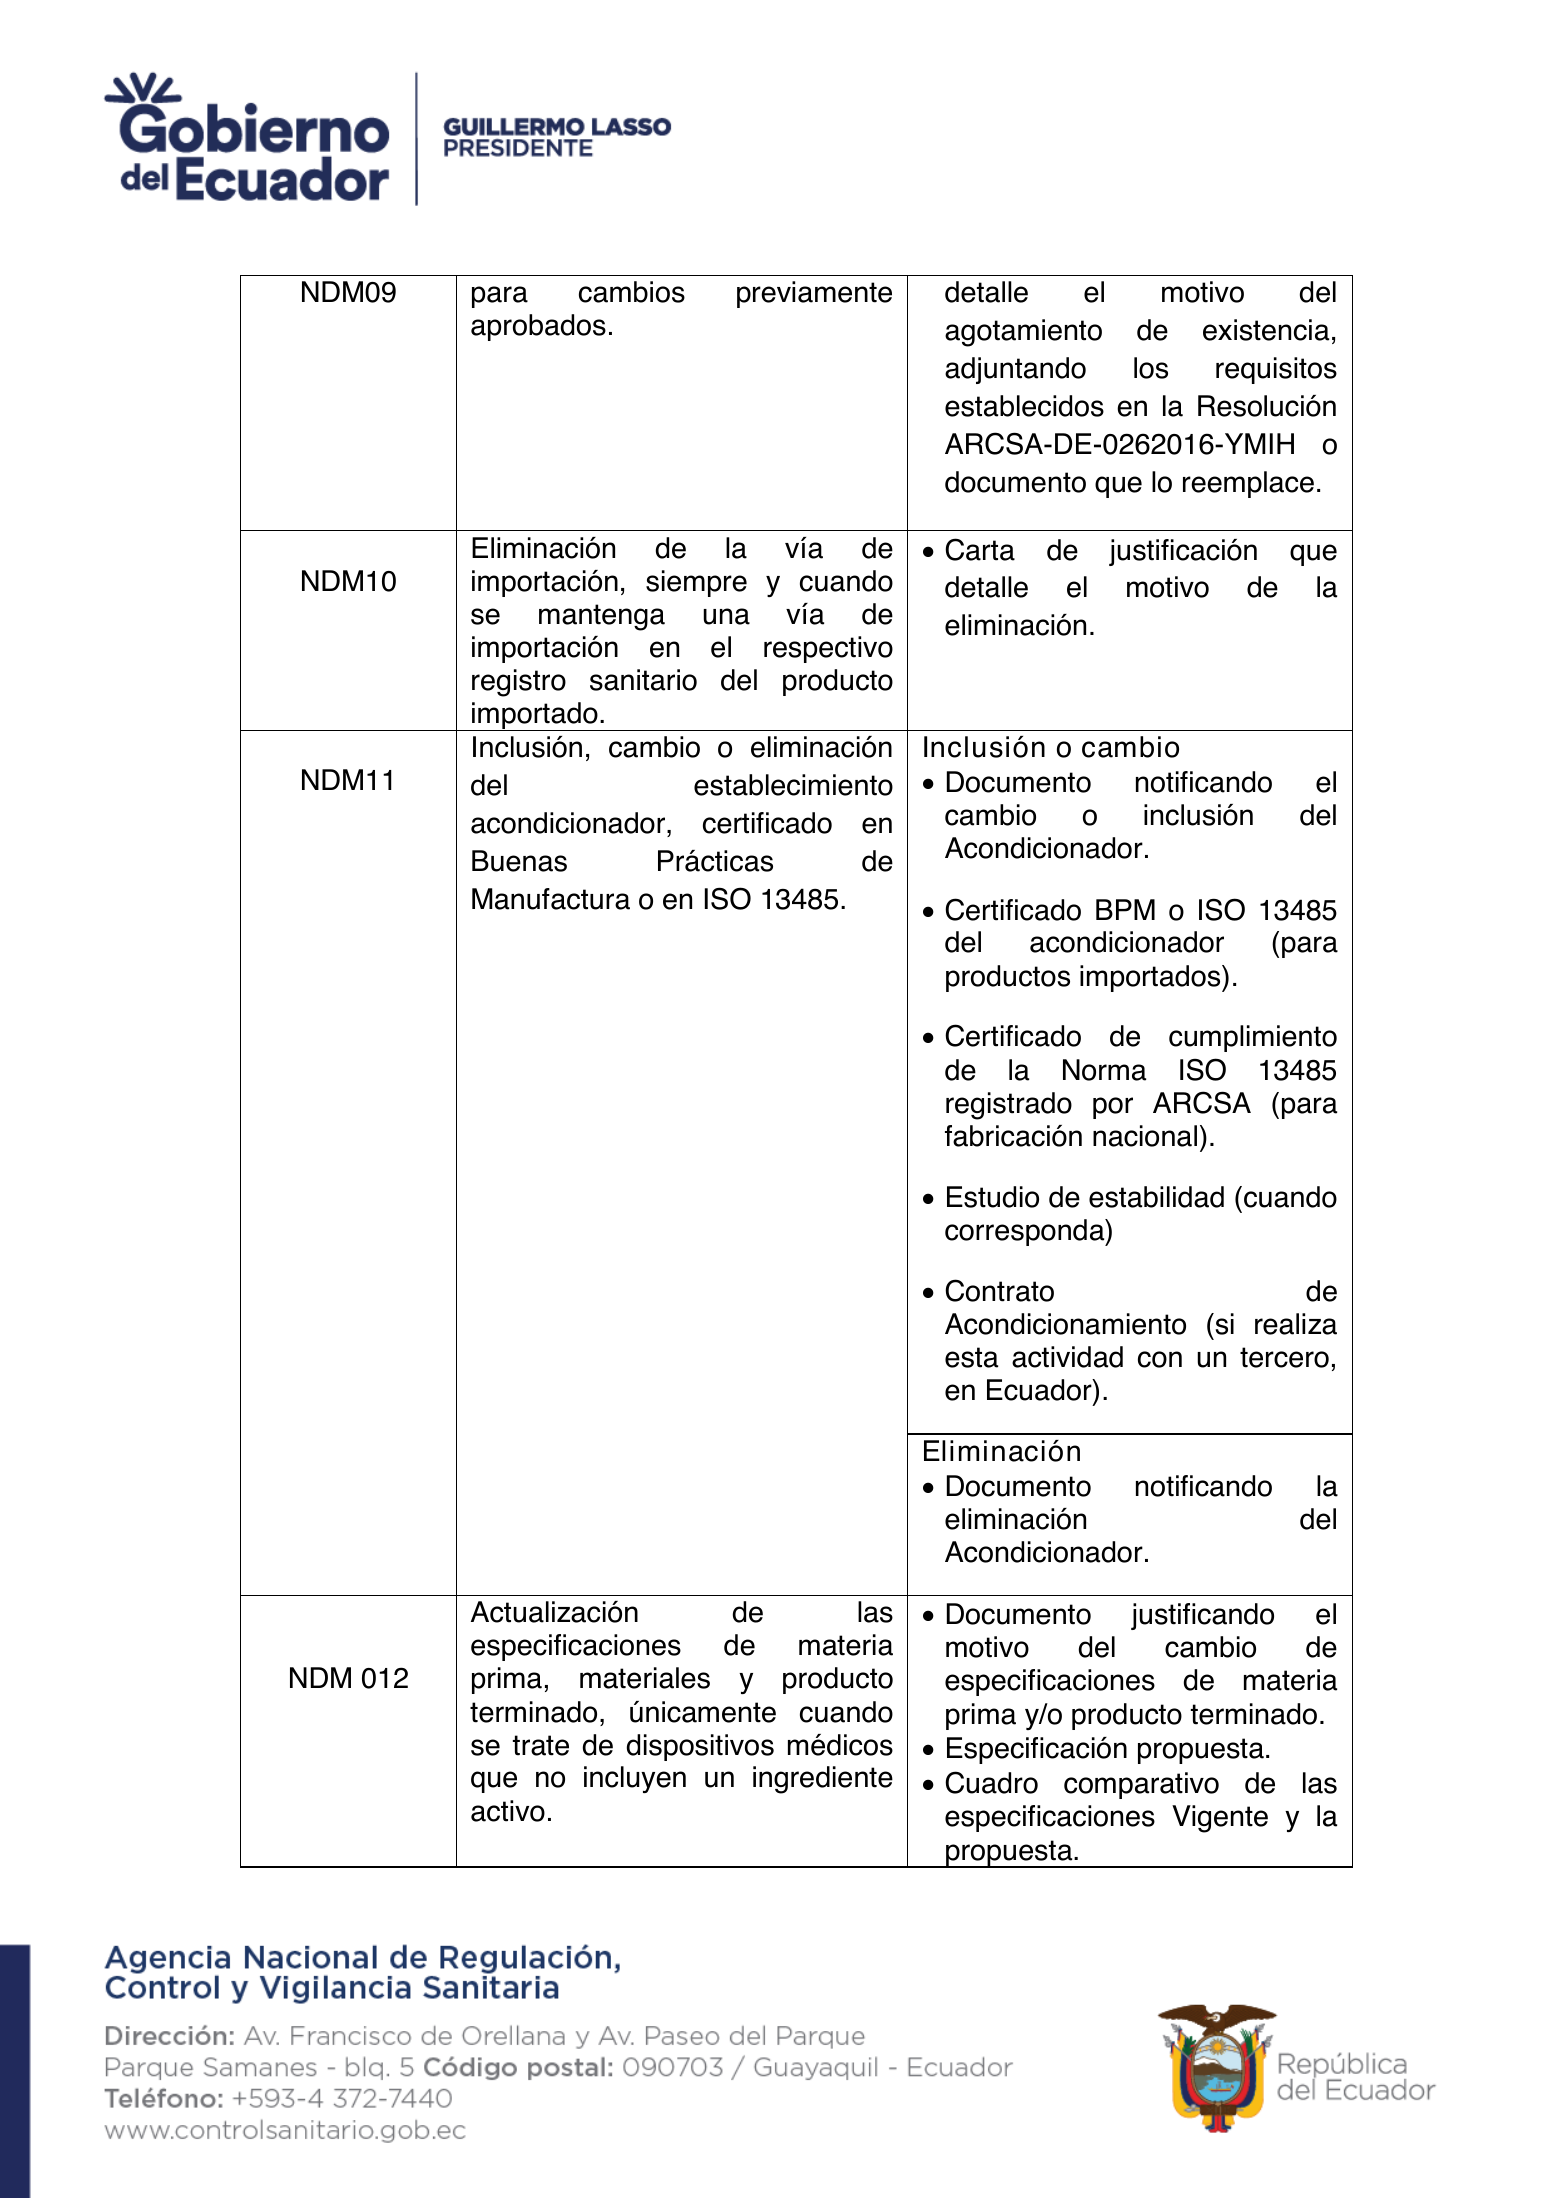
NDM09 para cambios previamente detalle el motivo del aprobados. agotamiento de existencia, adjuntando los requisitos establecidos en la Resolución ARCSA-DE-0262016-YMIH o documento que lo reemplace. Eliminación de la vía de  Carta de justificación que NDM10 importación, siempre y cuando detalle el motivo de la se mantenga una vía de eliminación. importación en el respectivo registro sanitario del producto importado. Inclusión, cambio o eliminación Inclusión o cambio NDM11 del establecimiento  Documento notificando el acondicionador, certificado en cambio o inclusión del Buenas Prácticas de Acondicionador. Manufactura o en ISO 13485.  Certificado BPM o ISO 13485 del acondicionador (para productos importados).  Certificado de cumplimiento de la Norma ISO 13485 registrado por ARCSA (para fabricación nacional).  Estudio de estabilidad (cuando corresponda)  Contrato de Acondicionamiento (si realiza esta actividad con un tercero, en Ecuador). Eliminación  Documento notificando la eliminación del Acondicionador. Actualización de las  Documento justificando el especificaciones de materia motivo del cambio de NDM 012 prima, materiales y producto especificaciones de materia terminado, únicamente cuando prima y/o producto terminado. se trate de dispositivos médicos  Especificación propuesta. que no incluyen un ingrediente  Cuadro comparativo de las activo. especificaciones Vigente y la propuesta.

ARCSA-DE-2023-033-AKRG — complete original official PDF page 21; source image governs.
Searchable PDF text layer

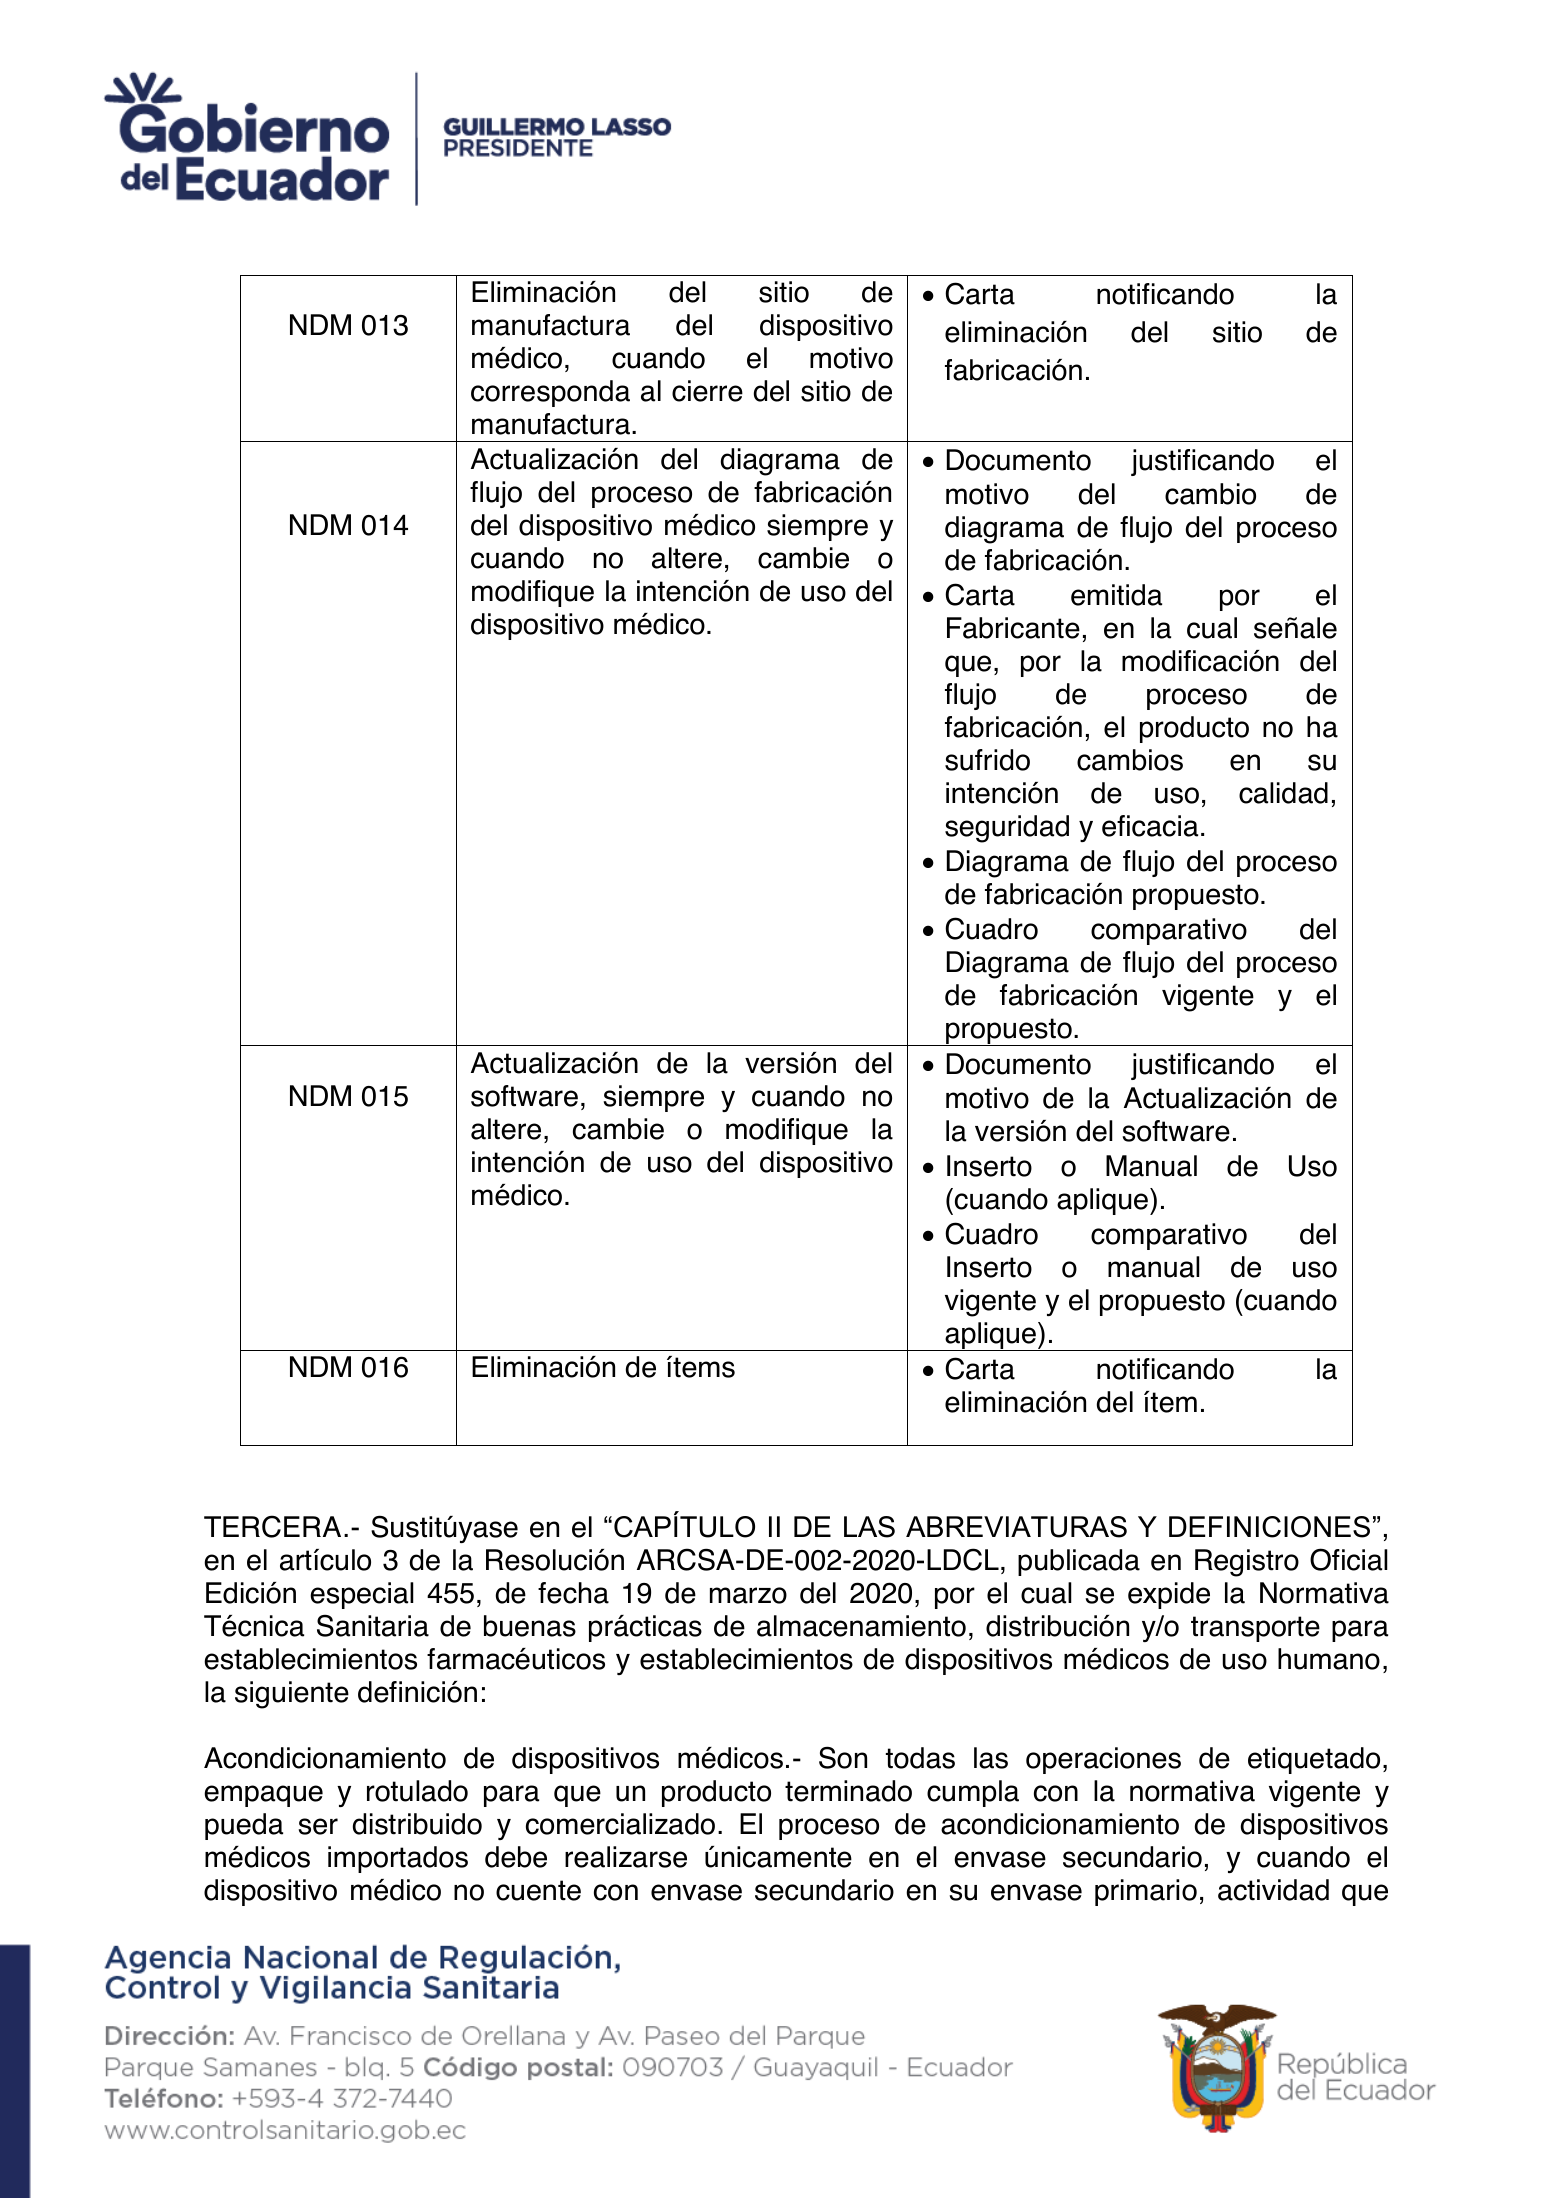
Eliminación del sitio de  Carta notificando la NDM 013 manufactura del dispositivo eliminación del sitio de médico, cuando el motivo fabricación. corresponda al cierre del sitio de manufactura. Actualización del diagrama de  Documento justificando el flujo del proceso de fabricación motivo del cambio de NDM 014 del dispositivo médico siempre y diagrama de flujo del proceso cuando no altere, cambie o de fabricación. modifique la intención de uso del  Carta emitida por el dispositivo médico. Fabricante, en la cual señale que, por la modificación del flujo de proceso de fabricación, el producto no ha sufrido cambios en su intención de uso, calidad, seguridad y eficacia.  Diagrama de flujo del proceso de fabricación propuesto.  Cuadro comparativo del Diagrama de flujo del proceso de fabricación vigente y el propuesto. Actualización de la versión del  Documento justificando el NDM 015 software, siempre y cuando no motivo de la Actualización de altere, cambie o modifique la la versión del software. intención de uso del dispositivo  Inserto o Manual de Uso médico. (cuando aplique).  Cuadro comparativo del Inserto o manual de uso vigente y el propuesto (cuando aplique). NDM 016 Eliminación de ítems  Carta notificando la eliminación del ítem. TERCERA.- Sustitúyase en el “CAPÍTULO II DE LAS ABREVIATURAS Y DEFINICIONES”, en el artículo 3 de la Resolución ARCSA-DE-002-2020-LDCL, publicada en Registro Oficial Edición especial 455, de fecha 19 de marzo del 2020, por el cual se expide la Normativa Técnica Sanitaria de buenas prácticas de almacenamiento, distribución y/o transporte para establecimientos farmacéuticos y establecimientos de dispositivos médicos de uso humano, la siguiente definición: Acondicionamiento de dispositivos médicos.- Son todas las operaciones de etiquetado, empaque y rotulado para que un producto terminado cumpla con la normativa vigente y pueda ser distribuido y comercializado. El proceso de acondicionamiento de dispositivos médicos importados debe realizarse únicamente en el envase secundario, y cuando el dispositivo médico no cuente con envase secundario en su envase primario, actividad que

ARCSA-DE-2023-033-AKRG — complete original official PDF page 22; source image governs.
Searchable PDF text layer

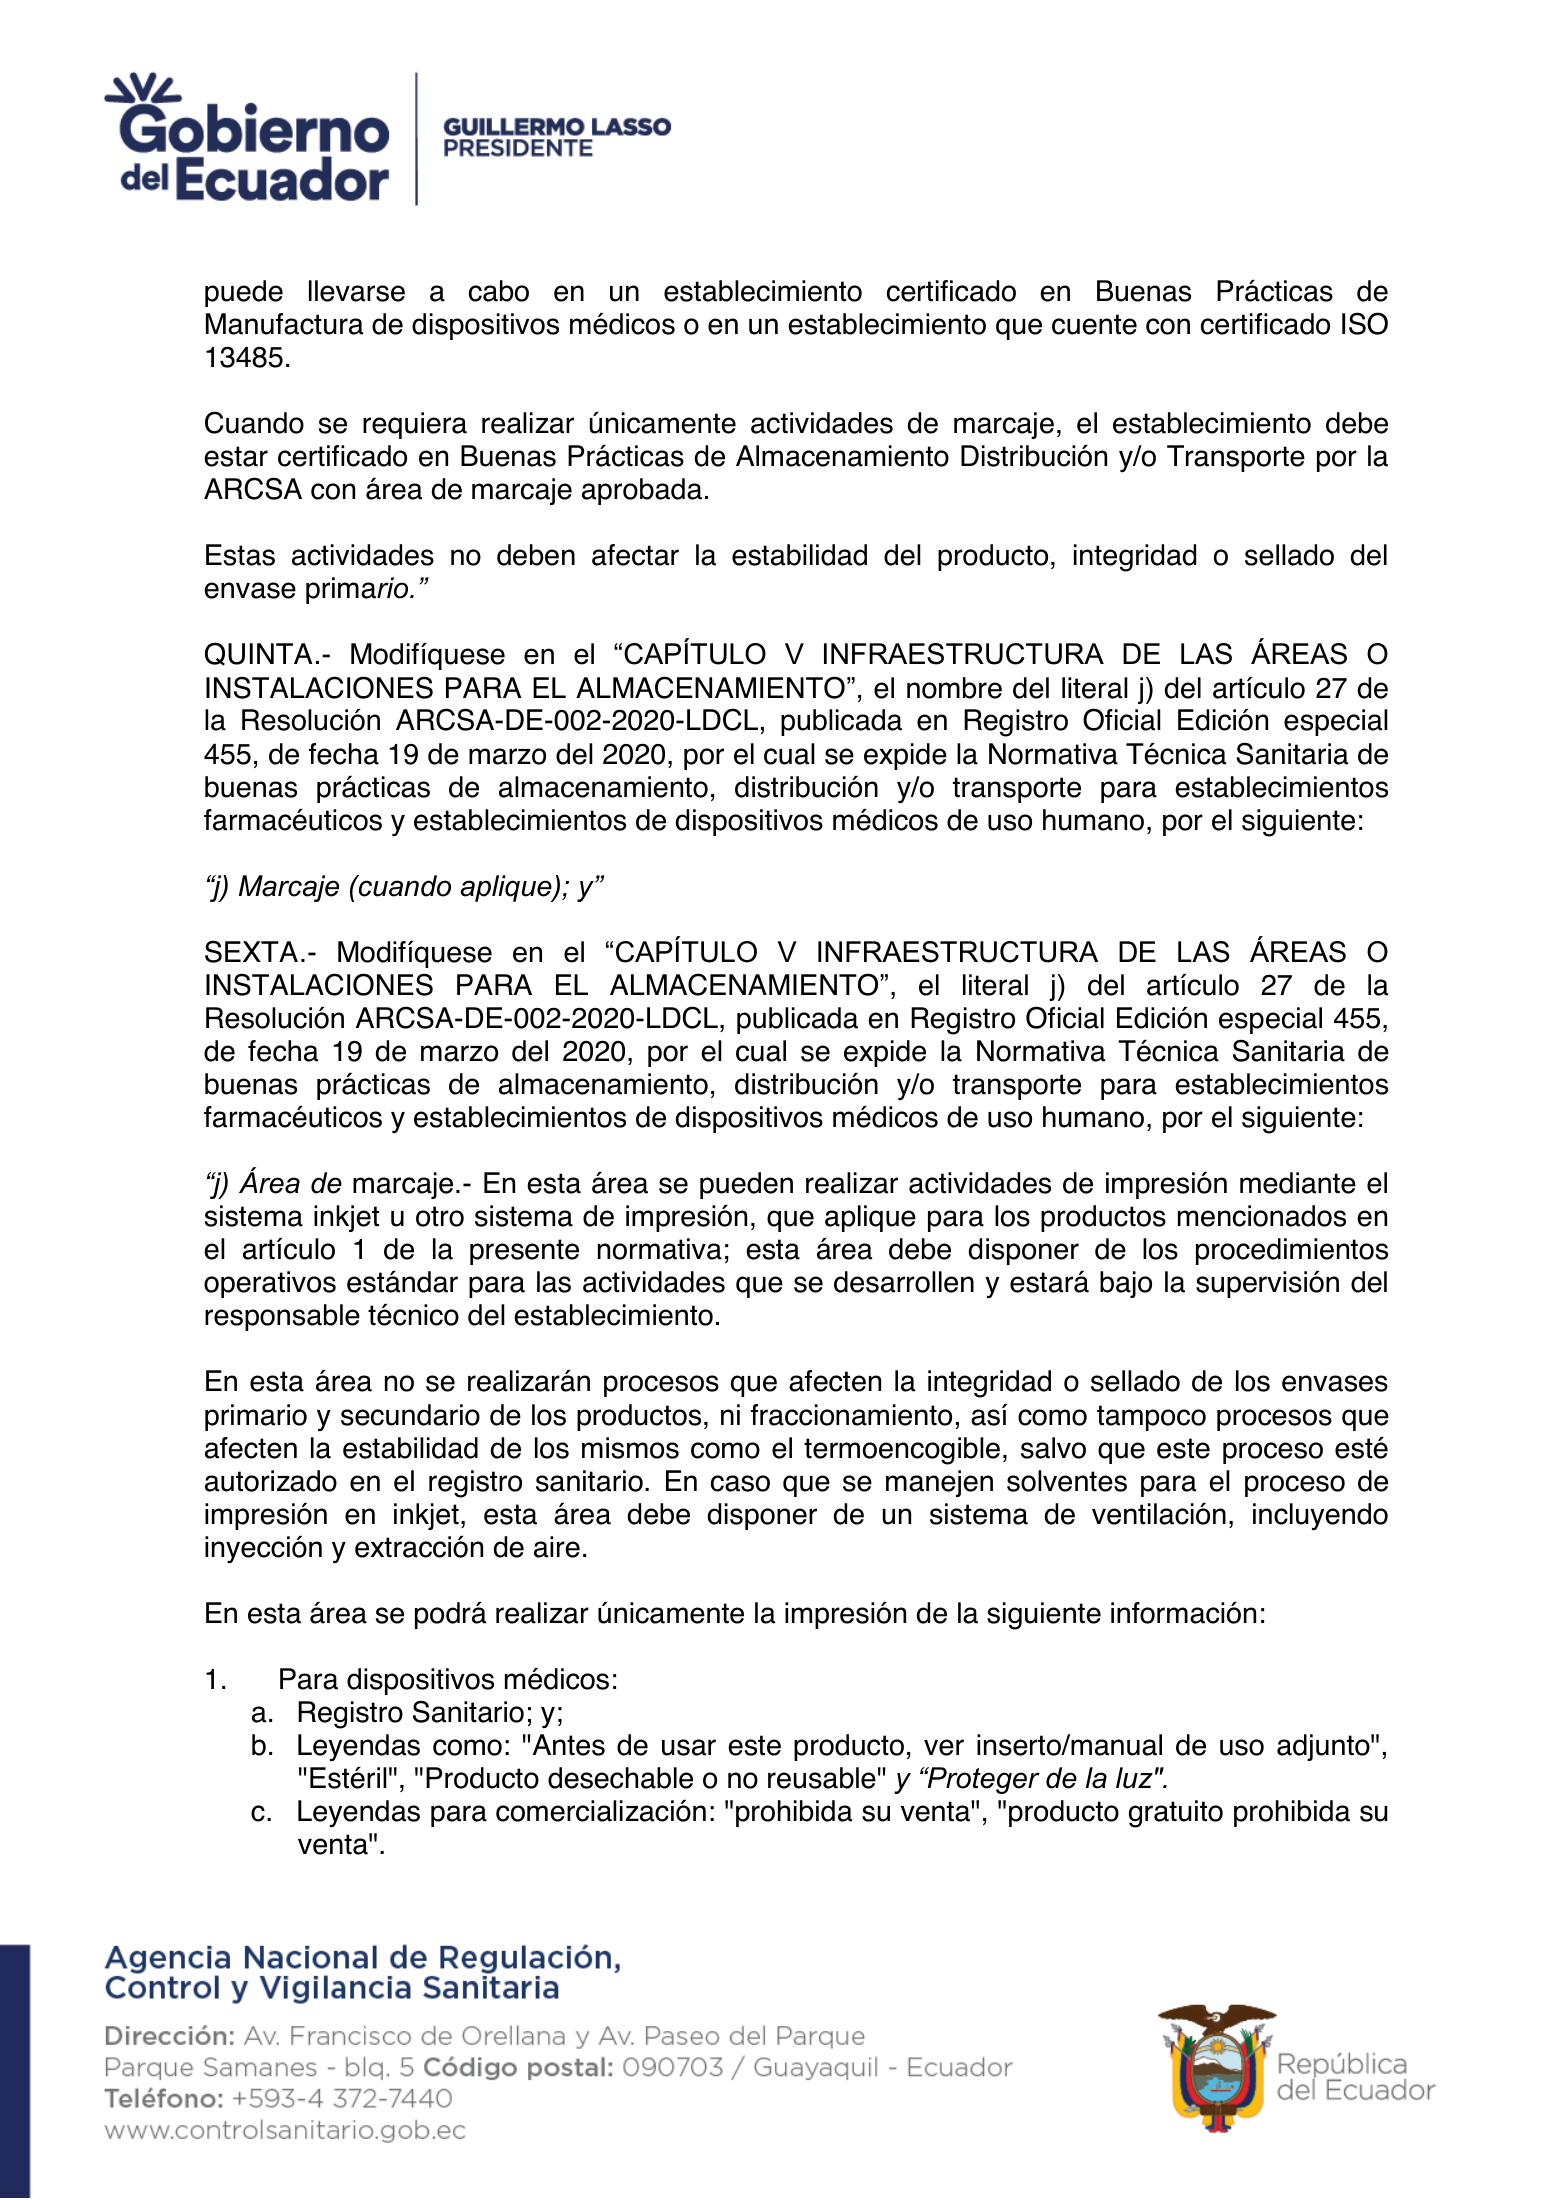
puede llevarse a cabo en un establecimiento certificado en Buenas Prácticas de Manufactura de dispositivos médicos o en un establecimiento que cuente con certificado ISO 13485. Cuando se requiera realizar únicamente actividades de marcaje, el establecimiento debe estar certificado en Buenas Prácticas de Almacenamiento Distribución y/o Transporte por la ARCSA con área de marcaje aprobada. Estas actividades no deben afectar la estabilidad del producto, integridad o sellado del envase primario.” QUINTA.- Modifíquese en el “CAPÍTULO V INFRAESTRUCTURA DE LAS ÁREAS O INSTALACIONES PARA EL ALMACENAMIENTO”, el nombre del literal j) del artículo 27 de la Resolución ARCSA-DE-002-2020-LDCL, publicada en Registro Oficial Edición especial 455, de fecha 19 de marzo del 2020, por el cual se expide la Normativa Técnica Sanitaria de buenas prácticas de almacenamiento, distribución y/o transporte para establecimientos farmacéuticos y establecimientos de dispositivos médicos de uso humano, por el siguiente: “j) Marcaje (cuando aplique); y” SEXTA.- Modifíquese en el “CAPÍTULO V INFRAESTRUCTURA DE LAS ÁREAS O INSTALACIONES PARA EL ALMACENAMIENTO”, el literal j) del artículo 27 de la Resolución ARCSA-DE-002-2020-LDCL, publicada en Registro Oficial Edición especial 455, de fecha 19 de marzo del 2020, por el cual se expide la Normativa Técnica Sanitaria de buenas prácticas de almacenamiento, distribución y/o transporte para establecimientos farmacéuticos y establecimientos de dispositivos médicos de uso humano, por el siguiente: “j) Área de marcaje.- En esta área se pueden realizar actividades de impresión mediante el sistema inkjet u otro sistema de impresión, que aplique para los productos mencionados en el artículo 1 de la presente normativa; esta área debe disponer de los procedimientos operativos estándar para las actividades que se desarrollen y estará bajo la supervisión del responsable técnico del establecimiento. En esta área no se realizarán procesos que afecten la integridad o sellado de los envases primario y secundario de los productos, ni fraccionamiento, así como tampoco procesos que afecten la estabilidad de los mismos como el termoencogible, salvo que este proceso esté autorizado en el registro sanitario. En caso que se manejen solventes para el proceso de impresión en inkjet, esta área debe disponer de un sistema de ventilación, incluyendo inyección y extracción de aire. En esta área se podrá realizar únicamente la impresión de la siguiente información: 1. Para dispositivos médicos: a. Registro Sanitario; y; b. Leyendas como: "Antes de usar este producto, ver inserto/manual de uso adjunto", "Estéril", "Producto desechable o no reusable" y “Proteger de la luz". c. Leyendas para comercialización: "prohibida su venta", "producto gratuito prohibida su venta".

ARCSA-DE-2023-033-AKRG — complete original official PDF page 23; source image governs.
Searchable PDF text layer

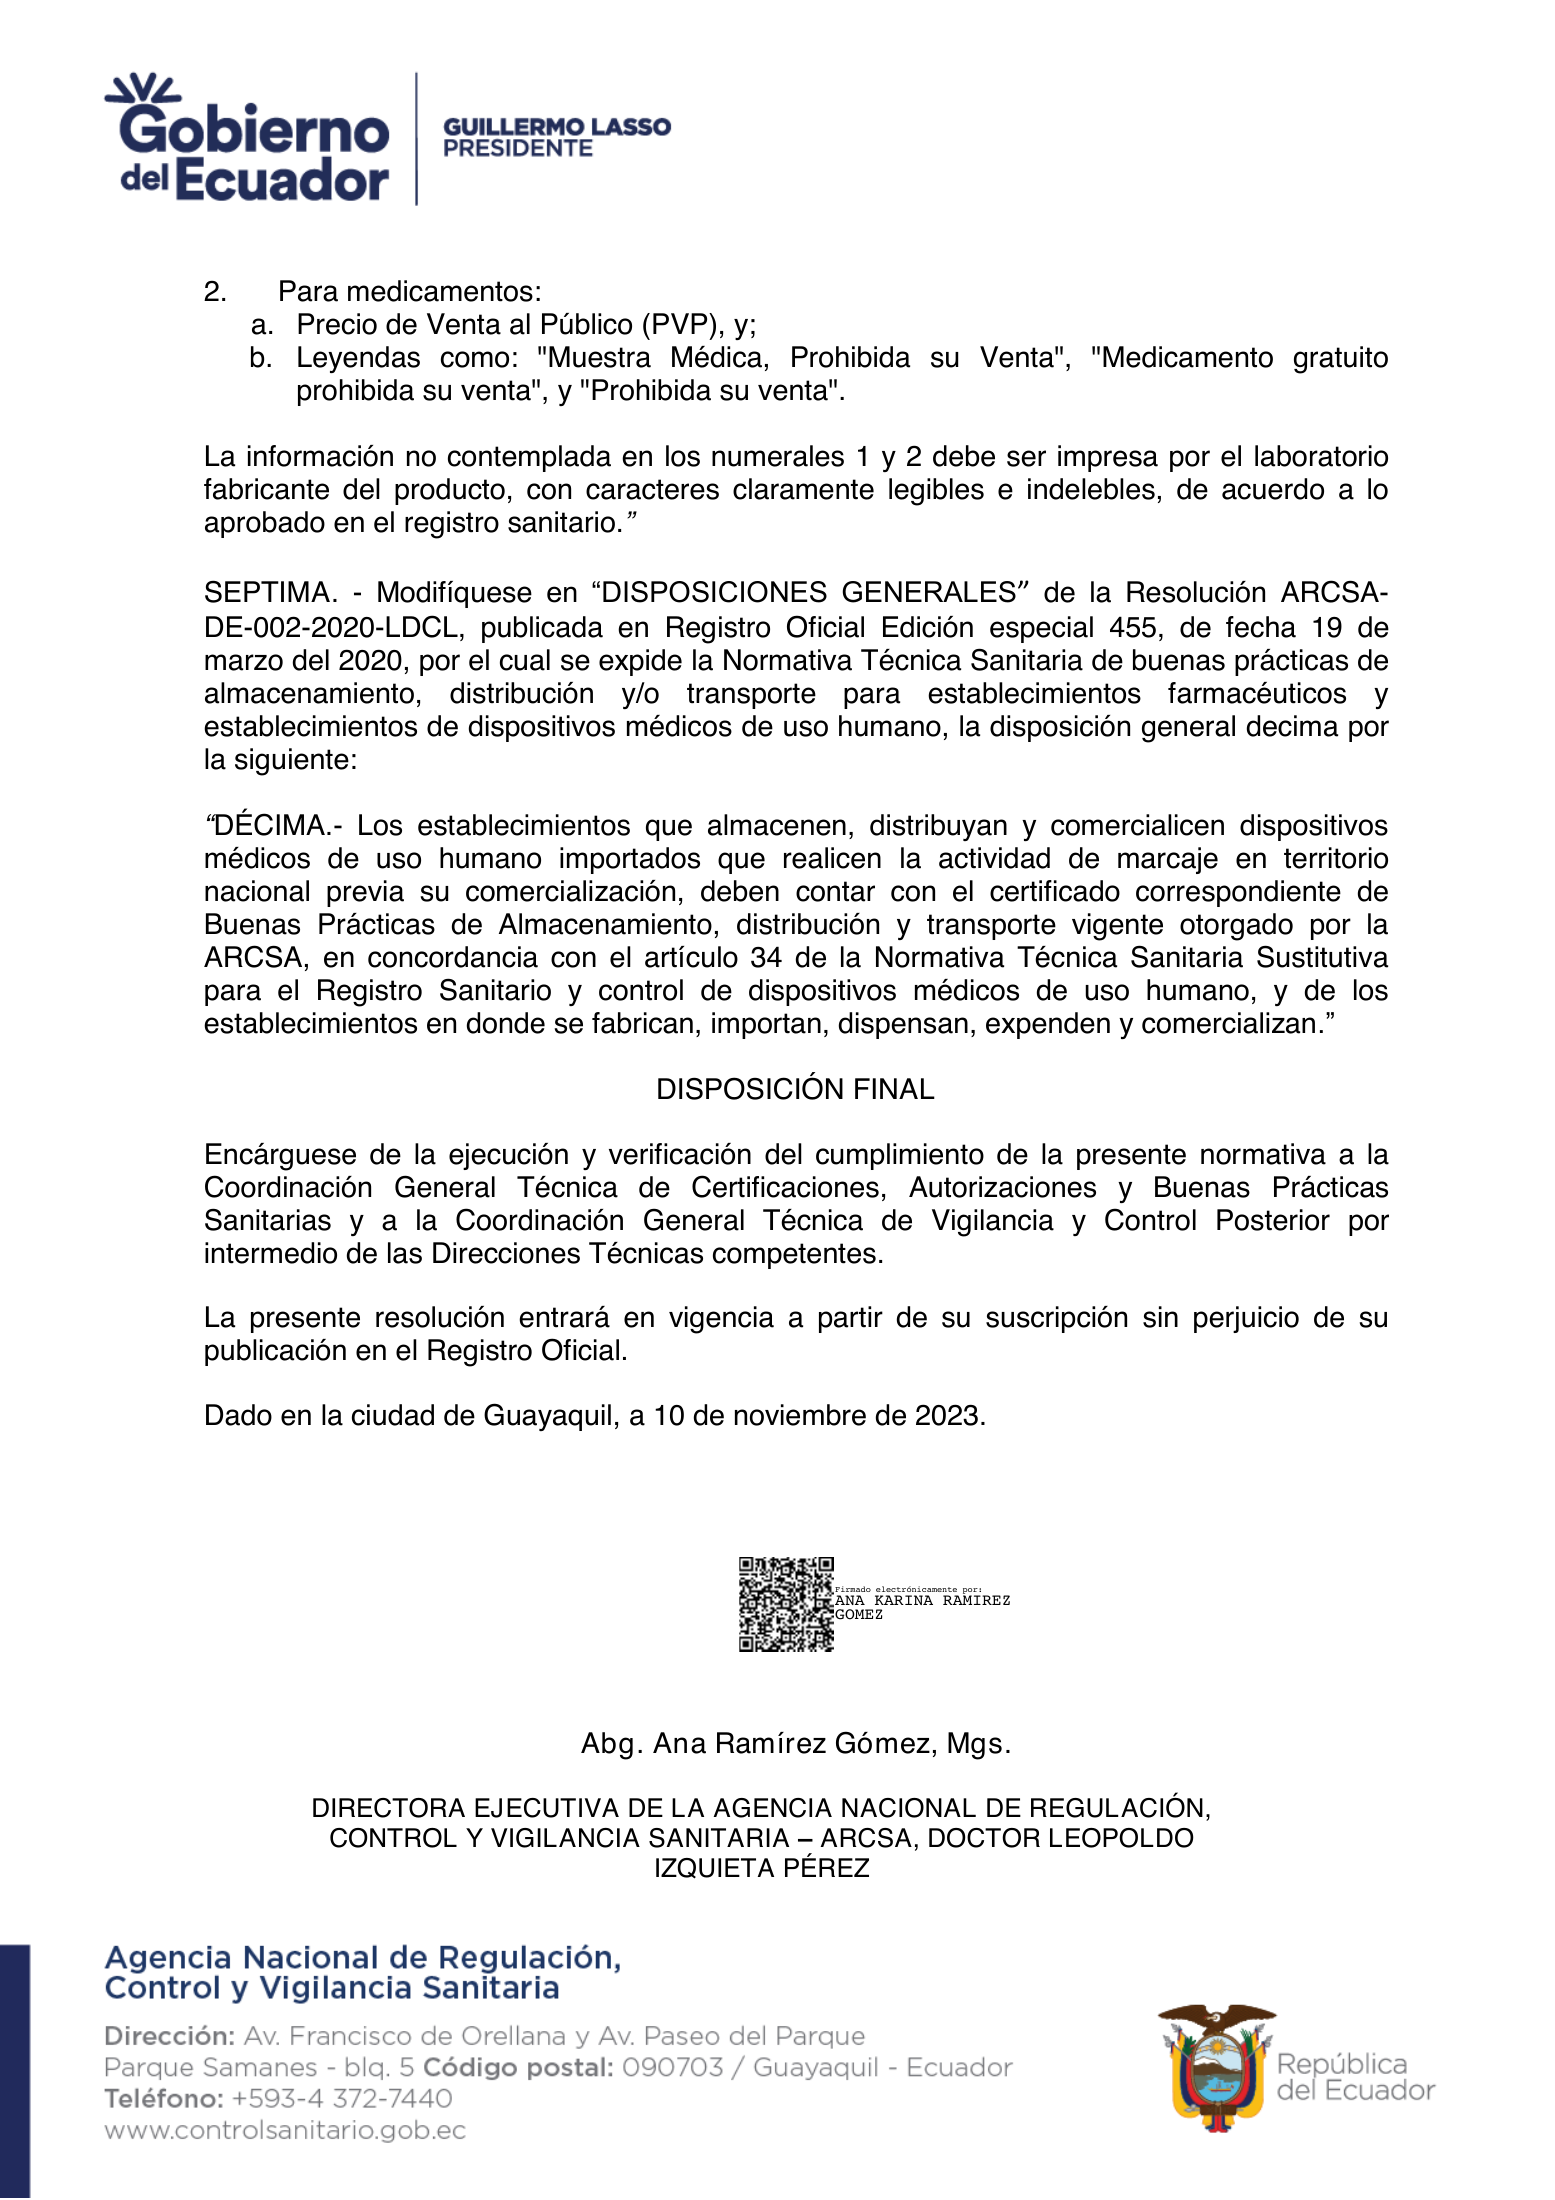
2. Para medicamentos: a. Precio de Venta al Público (PVP), y; b. Leyendas como: "Muestra Médica, Prohibida su Venta", "Medicamento gratuito prohibida su venta", y "Prohibida su venta". La información no contemplada en los numerales 1 y 2 debe ser impresa por el laboratorio fabricante del producto, con caracteres claramente legibles e indelebles, de acuerdo a lo aprobado en el registro sanitario.” SEPTIMA. - Modifíquese en “DISPOSICIONES GENERALES” de la Resolución ARCSA- DE-002-2020-LDCL, publicada en Registro Oficial Edición especial 455, de fecha 19 de marzo del 2020, por el cual se expide la Normativa Técnica Sanitaria de buenas prácticas de almacenamiento, distribución y/o transporte para establecimientos farmacéuticos y establecimientos de dispositivos médicos de uso humano, la disposición general decima por la siguiente: “DÉCIMA.- Los establecimientos que almacenen, distribuyan y comercialicen dispositivos médicos de uso humano importados que realicen la actividad de marcaje en territorio nacional previa su comercialización, deben contar con el certificado correspondiente de Buenas Prácticas de Almacenamiento, distribución y transporte vigente otorgado por la ARCSA, en concordancia con el artículo 34 de la Normativa Técnica Sanitaria Sustitutiva para el Registro Sanitario y control de dispositivos médicos de uso humano, y de los establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan.” DISPOSICIÓN FINAL Encárguese de la ejecución y verificación del cumplimiento de la presente normativa a la Coordinación General Técnica de Certificaciones, Autorizaciones y Buenas Prácticas Sanitarias y a la Coordinación General Técnica de Vigilancia y Control Posterior por intermedio de las Direcciones Técnicas competentes. La presente resolución entrará en vigencia a partir de su suscripción sin perjuicio de su publicación en el Registro Oficial. Dado en la ciudad de Guayaquil, a 10 de noviembre de 2023. Firmado electrónicamente por: ANA KARINA RAMIREZ GOMEZ Abg. Ana Ramírez Gómez, Mgs. DIRECTORA EJECUTIVA DE LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA – ARCSA, DOCTOR LEOPOLDO IZQUIETA PÉREZ