IE-B.3.2.1-DM-01, Version 6.0 — Medical-device registration, renewal and modification requirements, including Annex4
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.
Contents
INSTRUCTIVO EXTERNO
REQUISITOS PARA LA INSCRIPCIÓN,
REINSCRIPCIÓN Y MODIFICACIÓN DEL
REGISTRO SANITARIO DE DISPOSITIVOS
MÉDICOS DE USO HUMANO.
Versión [6.0]
Coordinación General Técnica de Certificaciones .
Dirección Técnica de Registro Sanitario, Notificación
Sanitaria Obligatoria y A utorizaciones .
Febrero , 2024
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO
DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS
NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 1
INSTRUCTIVO EXTERNO CÓDIGO IE-B.3.2.1-DM-01
REQUISITOS PARA LA INSCRIPCIÓN, REINSCRIPCIÓN Y VERSIÓN 6.0
MODIFICACIÓN DEL REGISTRO SANITARIO DE DISPOSITIVOS Página 3 de 6
MÉDICOS DE USO HUMANO
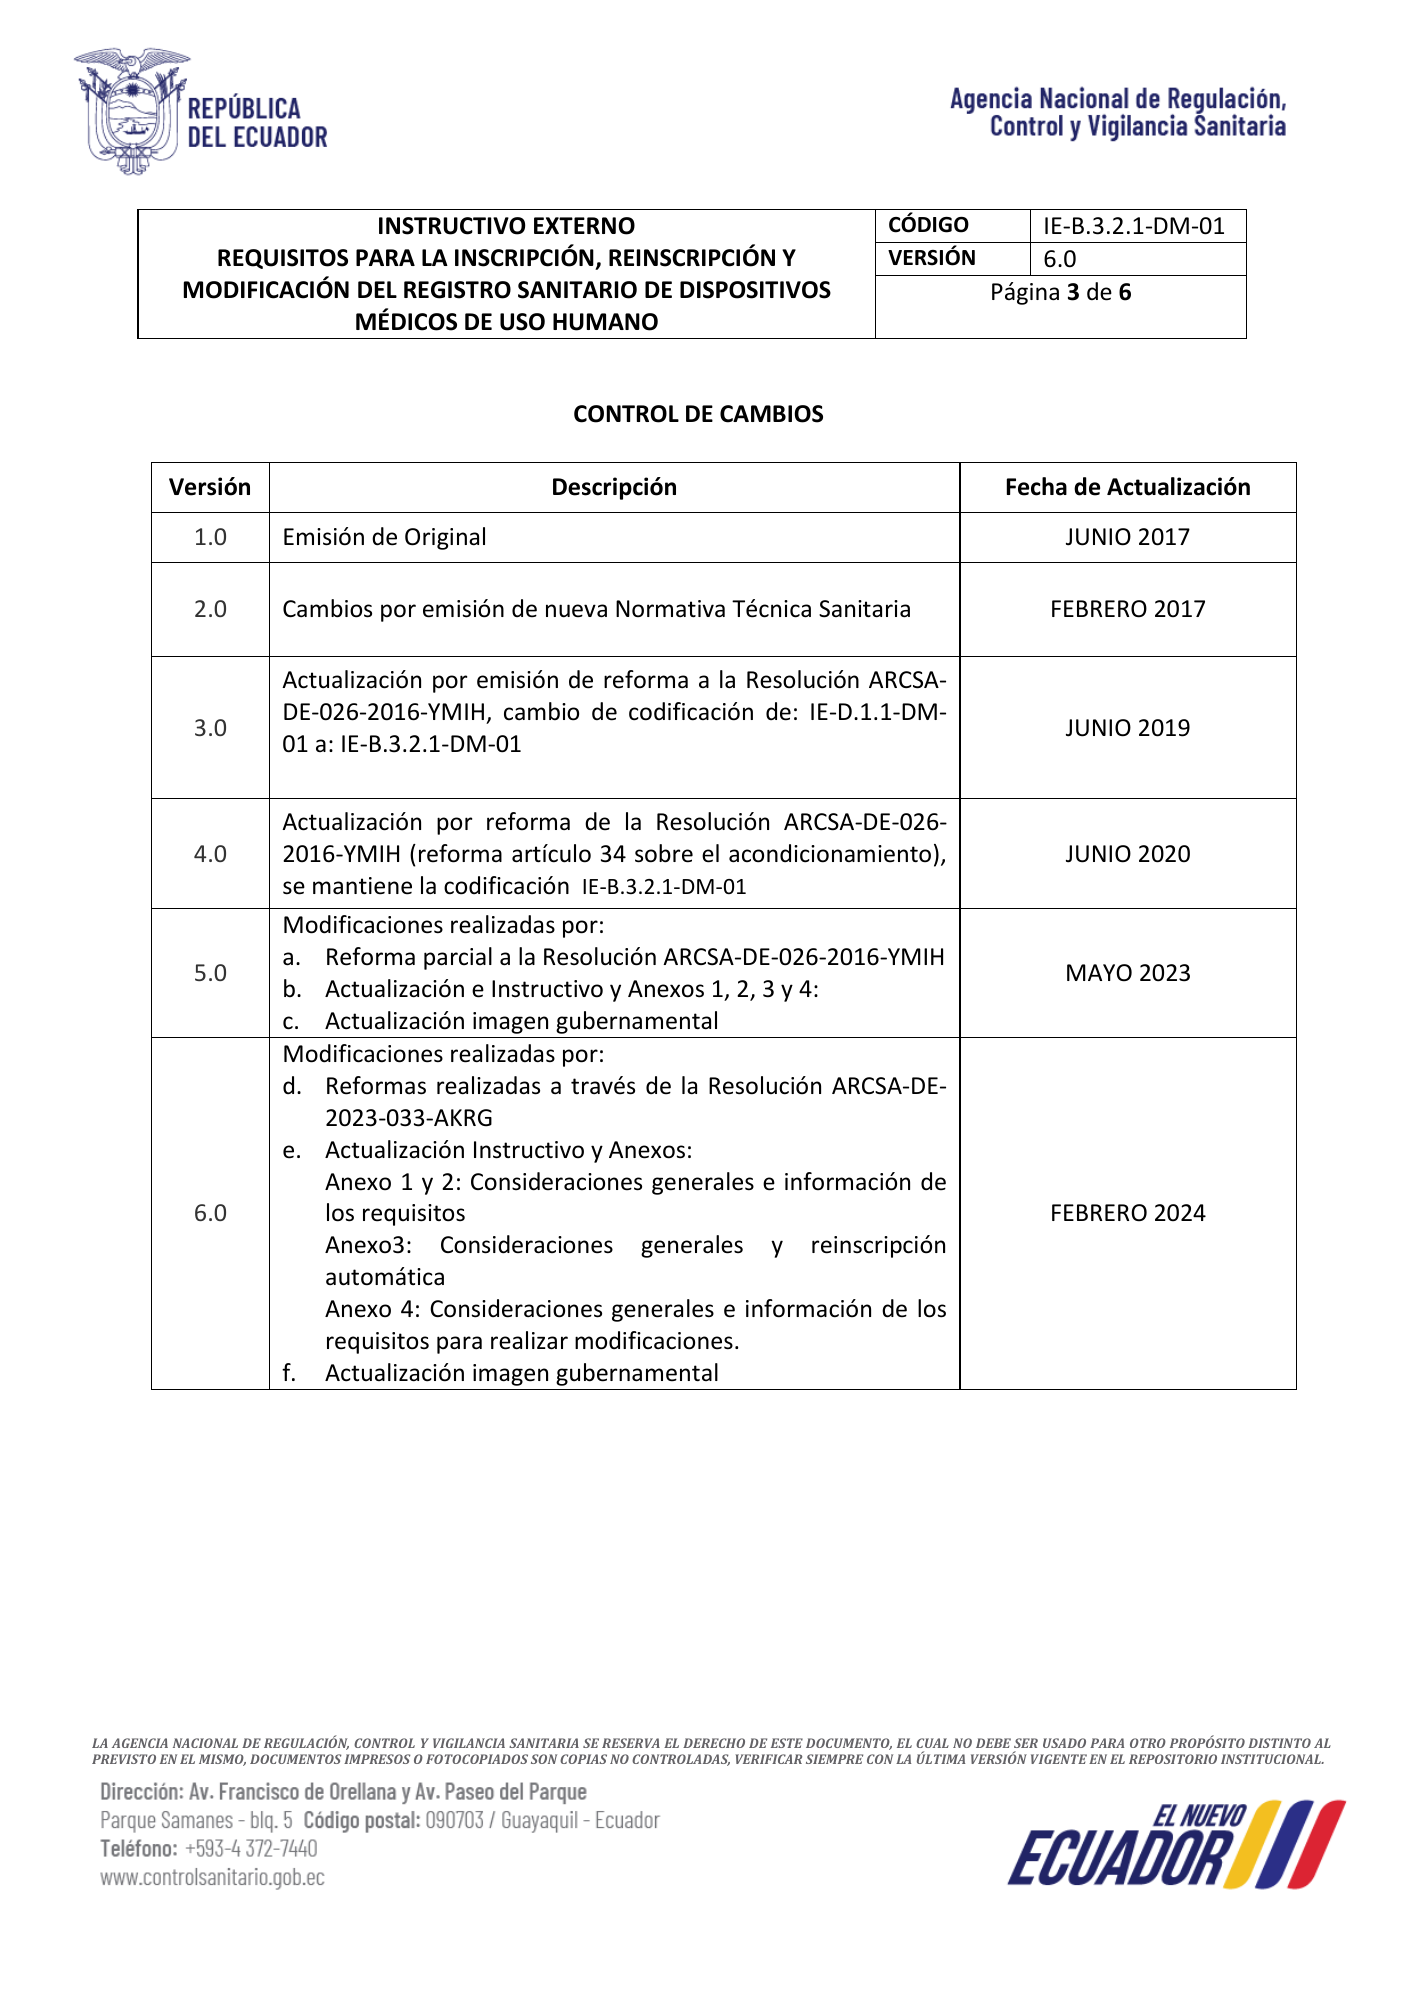
CONTROL DE CAMBIOS
Versión Descripción Fecha de Actualización
1.0 Emisión de Original JUNIO 2017
2.0 Cambios por emisión de nueva Normativa Técnica Sanitaria FEBRERO 2017
Actualización por emisión de reforma a la Resolución ARCSA-
DE-026-2016-YMIH, cambio de codificación de: IE-D.1.1-DM-
3.0 JUNIO 2019
01 a: IE-B.3.2.1-DM-01
Actualización por reforma de la Resolución ARCSA-DE-026-
4.0 2016-YMIH (reforma artículo 34 sobre el acondicionamiento), JUNIO 2020
se mantiene la codificación IE-B.3.2.1-DM-01
Modificaciones realizadas por:
a. Reforma parcial a la Resolución ARCSA-DE-026-2016-YMIH
5.0 MAYO 2023
b. Actualización e Instructivo y Anexos 1, 2, 3 y 4:
c. Actualización imagen gubernamental
Modificaciones realizadas por:
d. Reformas realizadas a través de la Resolución ARCSA-DE-
2023-033-AKRG
e. Actualización Instructivo y Anexos:
Anexo 1 y 2: Consideraciones generales e información de
6.0 los requisitos FEBRERO 2024
Anexo3: Consideraciones generales y reinscripción
automática
Anexo 4: Consideraciones generales e información de los
requisitos para realizar modificaciones.
f. Actualización imagen gubernamental
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL
PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 2
INSTRUCTIVO EXTERNO CÓDIGO IE-B.3.2.1-DM-01
REQUISITOS PARA LA INSCRIPCIÓN, REINSCRIPCIÓN Y VERSIÓN 6.0
MODIFICACIÓN DEL REGISTRO SANITARIO DE DISPOSITIVOS Página 4 de 6
MÉDICOS DE USO HUMANO
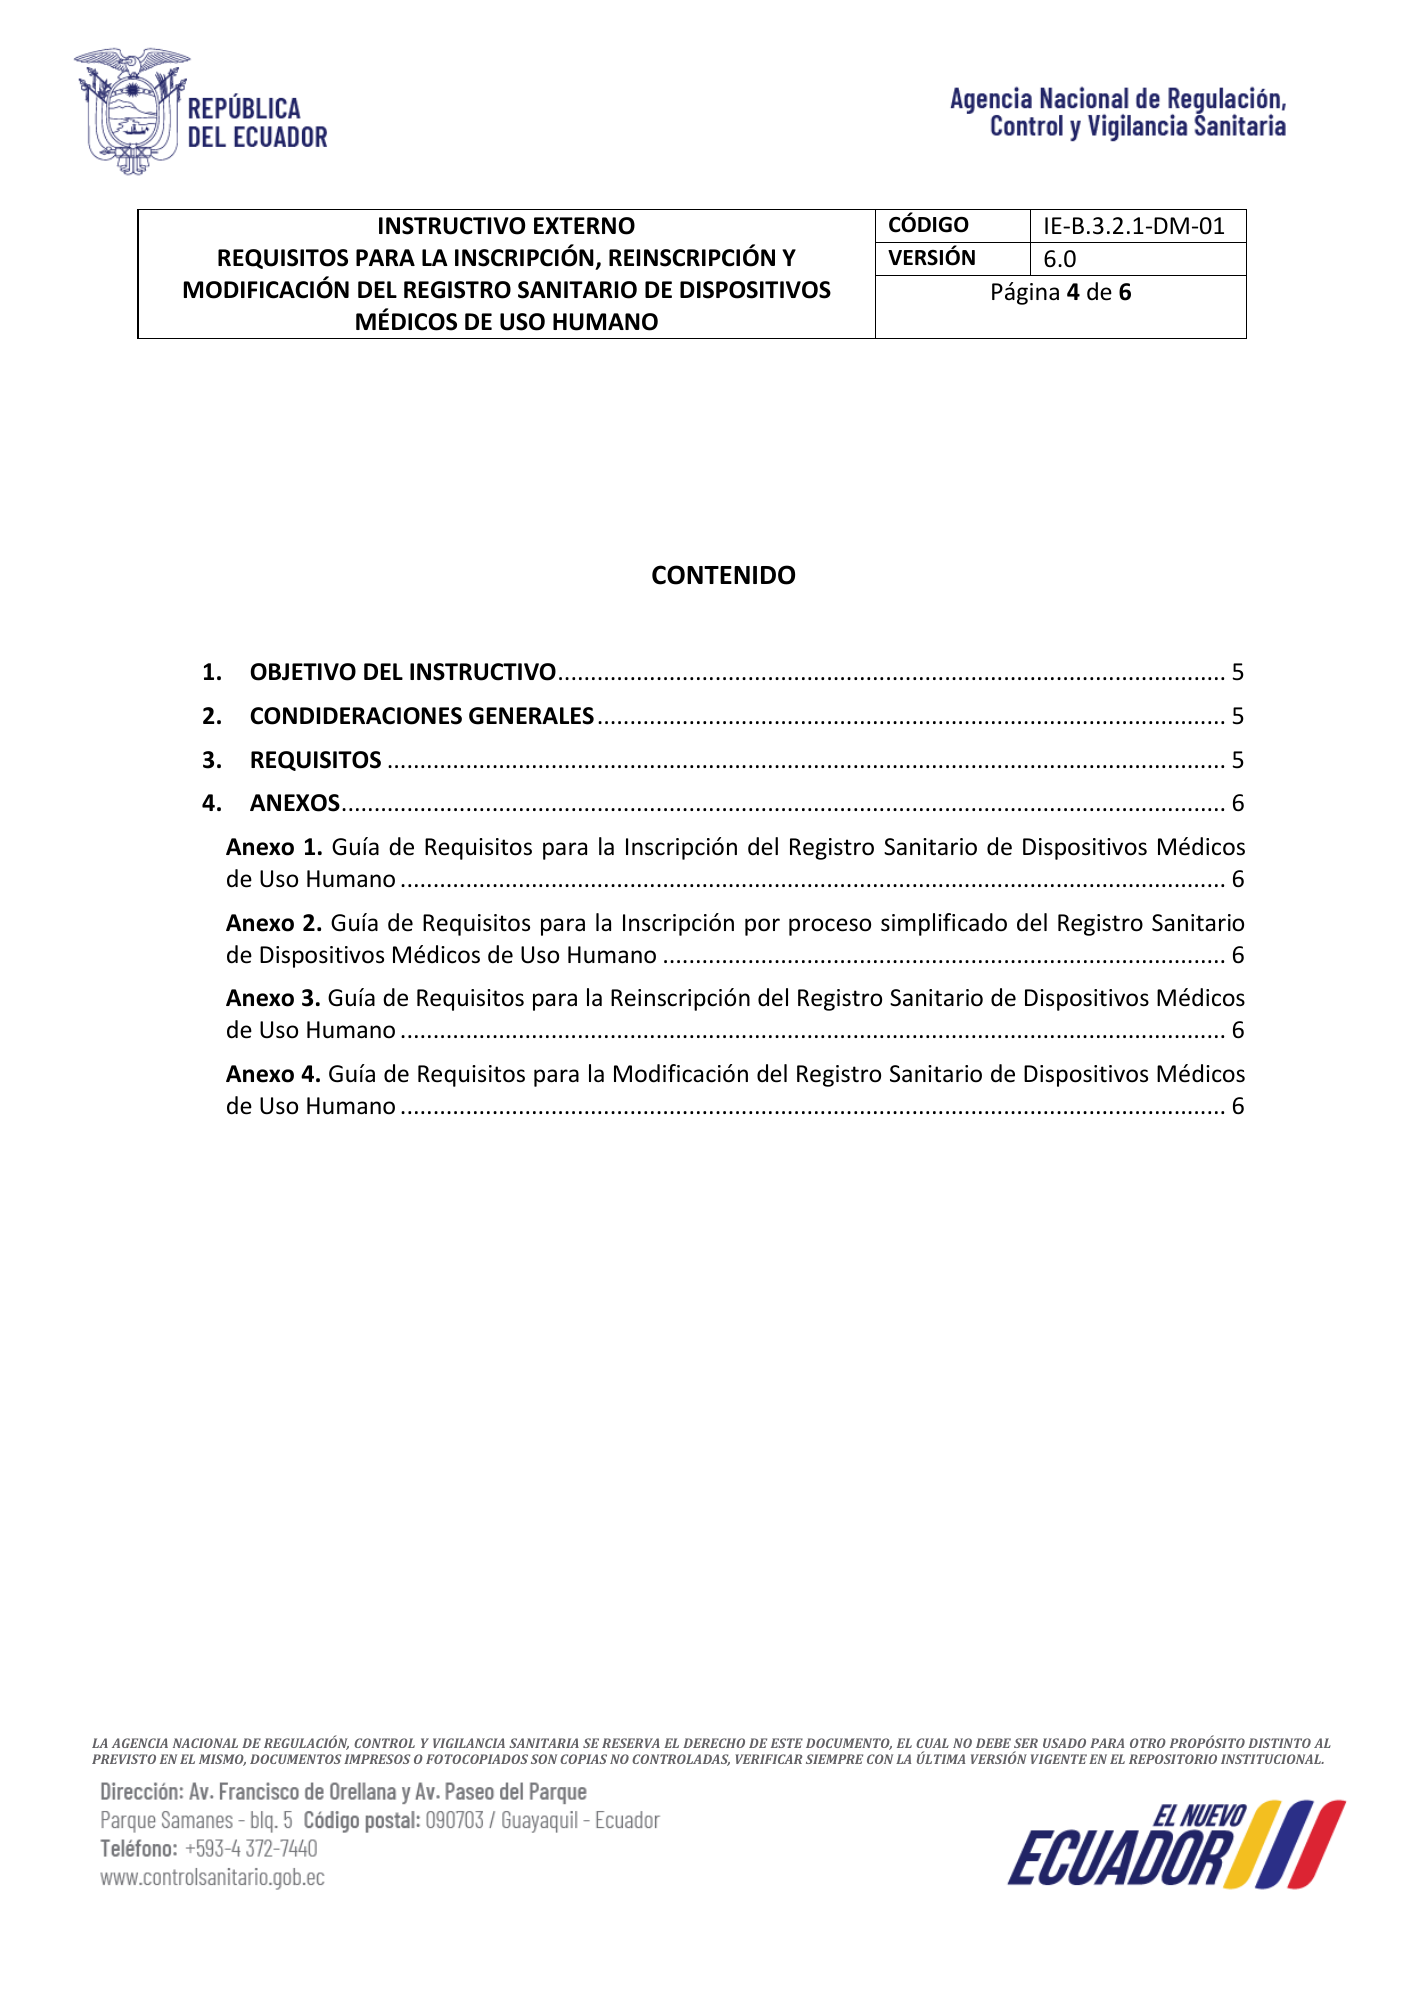
CONTENIDO
1. OBJETIVO DEL INSTRUCTIVO...................................................................................................... 5
2. CONDIDERACIONES GENERALES ................................................................................................ 5
3. REQUISITOS ................................................................................................................................ 5
4. ANEXOS....................................................................................................................................... 6
Anexo 1. Guía de Requisitos para la Inscripción del Registro Sanitario de Dispositivos Médicos
de Uso Humano .............................................................................................................................. 6
Anexo 2. Guía de Requisitos para la Inscripción por proceso simplificado del Registro Sanitario
de Dispositivos Médicos de Uso Humano ...................................................................................... 6
Anexo 3. Guía de Requisitos para la Reinscripción del Registro Sanitario de Dispositivos Médicos
de Uso Humano .............................................................................................................................. 6
Anexo 4. Guía de Requisitos para la Modificación del Registro Sanitario de Dispositivos Médicos
de Uso Humano .............................................................................................................................. 6
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL
PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 3
INSTRUCTIVO EXTERNO CÓDIGO IE-B.3.2.1-DM-01
REQUISITOS PARA LA INSCRIPCIÓN, REINSCRIPCIÓN Y VERSIÓN 6.0
MODIFICACIÓN DEL REGISTRO SANITARIO DE DISPOSITIVOS Página 5 de 6
MÉDICOS DE USO HUMANO
1. OBJETIVO DEL INSTRUCTIVO
Indicar al usuario externo de forma detallada, clara y precisa los requisitos que se deben adjuntar
a través de la Ventanilla Única Ecuatoriana – VUE para la Inscripción (ya sea por proceso normal o
por proceso simplificado), Reinscripción y Modificación del Registro Sanitario de Dispositivos
Médicos de Uso Humano.
2. CONDIDERACIONES GENERALES
Para la elaboración del presente instructivo se ha tomado de referencia la siguiente base
legal:
Ley 67, Ley Orgánica de Salud (publicada en Registro Oficial Suplemento 423 de 22 de
diciembre de 2006, última modificación 16-05-2023).
Decreto Ejecutivo 1395, Reglamento a la Ley Orgánica de Salud, publicado en Registro
Oficial No. 457 de 30 de octubre de 2008, Ultima modificación 08 de mayo de 2012.
Resolución ARCSA-DE-026-2016-YMIH por la cual se expide la Normativa Técnica Sanitaria
Sustitutiva para el Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y
de los Establecimientos en donde se fabrican, importan, dispensan, expenden y
comercializan (publicado en el Registro Oficial Suplemento 921 de fecha 12 de enero del
2017, última reforma 10-11-2023).
Resolución ARCSA-DE-2018-019-JCGO, Reglamento para el cobro de importes por los
servicios brindados por la ARCSA a nivel nacional (publicada en Registro Oficial 353 de 23
de octubre de 2018, última modificación 07-02-2023).
Resolución No. ARCSA-DE-2023-033-AKRG, Reforma parcial a la normativa técnica
sanitaria sustitutiva para el registro sanitario y control de dispositivos médicos de uso
humano (publicada en Registro Oficial No. 470, 04-01-2024).
3. REQUISITOS
3.1. REQUISITOS PARA LA INSCRIPCIÓN DEL REGISTRO SANITARIO
Para conocer el detalle de requisitos para el proceso de Inscripción del Registro Sanitario de
Dispositivos Médicos de Uso Humano, el usuario debe acceder a la Guía de Requisitos para la
Inscripción del Registro Sanitario de Dispositivos Médicos de Uso Humano (Ver Anexo 1).
3.2. REQUISITOS PARA LA INSCRIPCIÓN POR PROCESO SIMPLIFICADO DEL REGISTRO
SANITARIO
Para conocer el detalle de requisitos para la Inscripción por proceso simplificado del Registro
Sanitario de Dispositivos Médicos de Uso Humano, el usuario debe acceder a la Guía de Requisitos
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL
PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 4
INSTRUCTIVO EXTERNO CÓDIGO IE-B.3.2.1-DM-01
REQUISITOS PARA LA INSCRIPCIÓN, REINSCRIPCIÓN Y VERSIÓN 6.0
MODIFICACIÓN DEL REGISTRO SANITARIO DE DISPOSITIVOS Página 6 de 6
MÉDICOS DE USO HUMANO
para la Inscripción por proceso simplificado del Registro Sanitario de Dispositivos Médicos de
Uso Humano (Ver Anexo 2).
3.3.REQUISITOS PARA LA REINSCRIPCIÓN DEL REGISTRO SANITARIO
Para conocer el detalle de requisitos para el proceso de Reinscripción del Registro Sanitario de
Dispositivos Médicos de Uso Humano, el usuario debe acceder a la Guía de Requisitos para la
Reinscripción del Registro Sanitario de Dispositivos Médicos de Uso Humano (Ver Anexo 3).
3.4. REQUISITOS PARA LA MODIFICACIÓN DEL REGISTRO SANITARIO
Para conocer el detalle de requisitos para el proceso de Modificación del Registro Sanitario de
Dispositivos Médicos de Uso Humano, el usuario deberá acceder a la Guía de Requisitos para la
Modificación del Registro Sanitario de Dispositivos Médicos de Uso Humano (Ver Anexo 3).
4. ANEXOS
Anexo 1. Guía de Requisitos para la Inscripción del Registro Sanitario de Dispositivos Médicos de
Uso Humano
Anexo 2. Guía de Requisitos para la Inscripción por proceso simplificado del Registro Sanitario de
Dispositivos Médicos de Uso Humano
Anexo 3. Guía de Requisitos para la Reinscripción del Registro Sanitario de Dispositivos Médicos
de Uso Humano
Anexo 4. Guía de Requisitos para la Modificación del Registro Sanitario de Dispositivos Médicos
de Uso Humano
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL
PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 5
ANEXO 1: GUÍA DE REQUISITOS
Requisitos para la inscripción del registro
sanitario de dispositivos médicos de uso
humano.
Versión [6.0]
Febrero, 2024
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO
DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS
NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 6
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
CONTENIDO
1. OBJETIVO ........................................................................................................................... 3
2. CONSIDERACIONES GENERALES ........................................................................................ 3
3. REQUISITOS GENERALES QUE SE DEBEN ADJUNTAR A LA SOLICITUD ............................. 4
4. DOCUMENTO CON DATOS PARA LA FACTURA ................................................................. 9
5. REQUISITOS ESPECÍFICOS QUE SE DEBEN ADJUNTAR A LA SOLICITUD DE ACUERDO AL
TIPO Y NIVEL DE RIESGO DEL DISPOSITIVO ................................................................................... 9
6. DOCUMENTOS ADICIONALES PARA LOS DISPOSITIVOS MÉDICOS EXTRANJEROS O
IMPORTADOS ............................................................................................................................... 14
7. ADJUNTOS CON ARGUMENTOS ADICIONALES ............................................................... 15
2
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 7
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
1. OBJETIVO
Orientar al usuario externo con la descripción detallada, clara y precisa de los requisitos que se
deben adjuntar durante el procedimiento a través de la Ventanilla Única Ecuatoriana – VUE para
la Inscripción del Registro Sanitario de Dispositivos Médicos de Uso Humano de fabricación
Nacional y Extranjera.
2. CONSIDERACIONES GENERALES
El instrumento legal para la aplicación del presente instructivo es la Resolución ARCSA-DE-
026-2016-YMIH por la cual se expide la Normativa Técnica Sanitaria Sustitutiva para el
Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y de los
establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan;
publicado en el Registro Oficial Suplemento No. 921 de fecha 12 de enero del 2017, última
reforma 10-11-2023 a través de la Resolución ARCSA-DE-2023-033-AKRG, publicada en
Registro Oficial No. 470, 04-01-2024.
Para efectos de este instructivo se consideran como códigos normativos el conjunto de
normas y regulaciones contenidas en: Informes técnicos de la Organización Mundial de la
Salud (O.M.S.), documentos de la Global Harmonization Task Force - GHTF (Actualmente
reemplazado por el International Medical Device Regulators Forum-IMDRF), Instructivos para
la clasificación del nivel de riesgo emitido por la ARCSA y otros documentos oficiales
internacionales.
La inscripción del Registro Sanitario está sujeta al pago del importe establecido en la Ley y
normativa correspondiente.
La Solicitud de Inscripción del Registro Sanitario se realizará vía electrónica a la Agencia
Nacional de Regulación, Control y Vigilancia Sanitaria, Doctor Leopoldo Izquieta Pérez, a
través de la Ventanilla Única Ecuatoriana (VUE) del Portal Web ECUAPASS.
Para el efecto, el solicitante deberá llenar un formulario de solicitud individual para
dispositivos médicos; se podrán inscribir bajo un mismo registro sanitario los dispositivos
médicos de uso humano siempre y cuando pertenezcan a un mismo: tipo de dispositivo
médico, nivel de riesgo, titular del producto, fabricante y uso propuesto por el titular del
producto. En el caso de dispositivos médicos de uso humano para diagnostico In vitro podrán
inscribirse bajo un mismo registro sanitario siempre y cuando pertenezcan a un mismo: nivel
de riesgo, metodología analítica, grupo a investigar, fabricante, uso propuesto por el titular
del producto, y titular del producto. La Agencia Nacional de Regulación, Control y Vigilancia
Sanitaria - ARCSA, Doctor Leopoldo Izquieta Pérez, será responsable de receptar y verificar
que la solicitud y sus anexos estén completos y que la información presentada en cada uno de
ellos cumpla con el reglamento de dispositivos médicos vigente y con el presente instructivo,
con el fin de otorgar o negar el registro sanitario.
La información declarada en el formulario de solicitud debe ser unificada con los documentos
adjuntados a la misma.
Todos los documentos técnicos que se adjunten a cada solicitud deben hacer referencia al
producto objeto de inscripción y se presentarán en idioma castellano o en inglés. Los
documentos técnicos deben estar enlistados en una carta firmada electrónicamente por el
responsable técnico en el Ecuador; la firma electrónica debe permitir validar su autenticidad.
3
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 8
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
Los documentos legales emitidos por autoridades extranjeras se presentarán en idioma
castellano o inglés, deben estar apostillados o consularizados según corresponda, a excepción
de aquellos documentos que se emitan electrónicamente, siempre y cuando se pueda
verificar su autenticidad en la página web de la entidad que lo emite.
Cuando los documentos legales de productos importados estén en idioma diferente al
castellano o inglés, la traducción debe ser realizada por un traductor titulado y/o por centros
autorizados para el efecto y debe mantener consistencia con el documento original.
La ARCSA aceptará el Certificado de Libre Venta o su equivalente de manera electrónica,
siempre y cuando se pueda verificar su autenticidad en la página web de la entidad que lo
emite. En este caso no será necesario que el CLV o su equivalente este apostillado o
consularizado; sin embargo, el solicitante debe presentar el certificado de libre venta o su
equivalente como requisito en formato PDF.
La información declarada en la VUE (Datos del solicitante) debe corresponder a la información
detallada en el permiso de funcionamiento, con la respectiva actividad a realizar, conforme la
normativa vigente para otorgar permisos de funcionamiento a los establecimientos sujetos a
vigilancia y control sanitario.
En el caso que el sistema informático no permita adjuntar algún documento por la capacidad
del mismo, dicha información debe ser entregada mediante oficio y en medio magnético (CD)
en las Coordinaciones Zonales o Planta Central de la Agencia Nacional de Regulación, Control
y Vigilancia Sanitaria –ARCSA; debiendo notificar el número de oficio en la solicitud ingresada
por la VUE.
Los documentos que se ingresen en la VUE, deben ser cargados en el campo correspondiente
al nombre del archivo, por ejemplo, en el campo “Certificado de libre venta”, el regulado
debe cargar únicamente el “CLV”.
Las solicitudes de inscripción de registros sanitarios de dispositivos médicos de fabricación
nacional que se encuentren en trámite o las solicitudes de inscripción que se presenten en los
siguientes dieciocho (18) meses a partir de la entrada en vigencia de Resolución ARCSA-DE-
2023-033-AKRG, presentarán la certificación ISO 9001 hasta que los laboratorios nacionales
fabricantes de dispositivos médicos dispongan de la certificación ISO 13485 acreditada,
designada o reconocida por el SAE.
3. REQUISITOS GENERALES QUE SE DEBEN ADJUNTAR A LA SOLICITUD
Todos los dispositivos médicos deben cumplir con los siguientes requisitos:
3.1. Nombre comercial del Dispositivo Médico de Uso Humano
3.2. Denominación Común/Universal/Genérica
Para la Denominación Común/Universal/Genérica, se tomará como referencia la denominación
común o nomenclatura internacional para codificar los dispositivos médicos establecida en la
nomenclatura internacional Universal Medical Device Nomenclature System - UMDNS creada
por el Emergency Care Research Institute - ECRI. En el caso de que en la nomenclatura
internacional UMDNS no disponga de un código específico para un dispositivo médico de uso
4
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 9
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
humano se tomará como alternativa la nomenclatura, establecida por la Global Medical Device
Nomenclature Agency - GMDN u otra de referencia internacional.
3.3. Tipo de Dispositivo Médico de Uso Humano
a. Dispositivo médico de uso humano activo (DMA): Es el dispositivo médico de uso humano
que actúa mediante la conversión de la energía producida por una fuente de energía
eléctrica, u otra fuente de poder distinta de la generada directamente por el cuerpo
humano o por la gravedad. Se clasifican en: dispositivo médico de uso humano activo
terapéutico y dispositivo médico de uso humano activo para diagnóstico.
b. Dispositivo médico de uso humano invasivo (DMI): Aquel dispositivo médico de uso
humano que penetra parcial o completamente en el cuerpo humano, ya sea a través de un
orificio corporal o por la superficie corporal, pudiendo ser o no a través de una
intervención quirúrgica.
c. Dispositivo médico de uso humano no invasivo (DMNI): Aquel dispositivo médico de uso
humano que no penetra en el cuerpo humano.
d. Dispositivo médico de uso humano para diagnóstico In vitro (DMDIV): Son los dispositivos
médicos de uso humano destinados para su uso en el diagnóstico in vitro de muestras
derivadas del cuerpo humano, o para proporcionar información para el diagnóstico,
seguimiento o compatibilidad de condición fisiológica, estado de salud, enfermedad o
malformaciones congénitas.
Esto incluye reactivos, reactivos bioquímicos, calibradores, materiales de control,
recipientes para muestras, software e instrumentos o aparatos, accesorios u otros
artículos relacionados.
3.4. Nivel de Riesgo del Dispositivo Médico de Uso Humano
La categorización del nivel de riesgo de los dispositivos médicos de uso humano deberá
realizarse siguiendo las directrices descritas en el Instructivo que la ARCSA emita para su
efecto.
Nivel de Riesgo I (Riesgo Bajo).
Nivel de Riesgo II (Riesgo Moderado Bajo).
Nivel de Riesgo III (Riesgo Moderado Alto).
Nivel de Riesgo IV (Riesgo Alto).
3.5. Presentación/es comercial/es, con las referencias de los productos (cuando
aplique)
Las presentaciones comerciales del dispositivo médico deben constar en el
inserto/manual de uso o ficha técnica y en el Certificado de Libre Venta (cuando se trate
de códigos, modelos o referencias).
En el caso que los códigos, modelos o referencias no se encuentren incluidas en el CLV, la
ARCSA aceptará una carta suscrita por el fabricante debidamente apostillada o
consularizada.
5
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 10
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
Nota: En el caso de ingresar las presentaciones comerciales o referencias de los productos
en el formulario de la VUE, estos deberán describirse de la misma manera como constan
en el manual, inserto o en el CLV.
3.6. Nombre, ciudad y país del fabricante
Se considera fabricante a la persona natural o jurídica responsable del diseño y/o
fabricación de un dispositivo médico; dicho dispositivo médico puede estar o no diseñado
y/o fabricado por esa persona, o en su nombre por otra/s persona/s (sitios de fabricación).
Se excluye de esta definición al representante autorizado, distribuidor, o importador.
3.7. Sitios de Fabricación
Son los diferentes lugares donde el fabricante realiza actividades de manufactura, todos
estos sitios deben contar con el certificado de cumplimiento de la norma o sistema de
gestión de calidad de los dispositivos médicos de uso humano que manufacture, pudiendo
ser alguna de las siguientes certificaciones: Certificado de Buenas Prácticas de Manufactura
(BPM) de dispositivos médicos o una rigurosamente superior, Certificado de cumplimiento
de la Norma ISO 13485 o una rigurosamente superior para productos importados,
Certificado de cumplimiento de la Norma ISO 13485 registrado por ARCSA (para fabricación
nacional).
Dentro de estas actividades de manufactura se consideran la fabricación, ensamblaje,
empaque y acondicionamiento de los dispositivos médicos de uso humano.
3.8. Fórmula cuali-cuantitativa
Únicamente aplica a los dispositivos médicos de uso humano combinados que son los
dispositivos médicos de uso humano que en combinación con un fármaco, forman un solo
producto destinado a ser utilizado exclusivamente en esta combinación. Si la función
principal de esta combinación es ejercer una acción farmacológica, se regulará como
medicamento. La fórmula cuali-cuantitivativa corresponde al fármaco o medicamento.
3.9. Periodo de vida útil
Únicamente para aquellos dispositivos médicos que por sus características y finalidad de
uso requieran de ostentar una fecha de caducidad, se considera vida útil al tiempo de uso
para el cual un dispositivo médico de uso humano está diseñado para funcionar, desde que
se fabrica, durante su uso, hasta su fecha de vencimiento o destrucción determinados por
el fabricante, cuando aplique. Respecto al periodo de vida útil, no se acepta la frase “De
acuerdo a lo declarado en la etiqueta”. Siempre se debe determinar un periodo de vida útil
al menos mes y año.
6
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 11
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
3.10. Interpretación del código de lote
Documento del fabricante en el cual indica cómo se identifica al producto. Debe señalar la
descripción o interpretación de dicho código, de manera que permita establecer
trazabilidad en el producto. El documento debe estar suscrito con nombre, cargo y firma
del responsable técnico.
3.11. Descripción de las materias primas o materiales
Información relacionada con la materia prima, materiales, o ingredientes activos y aditivos
empleados en la fabricación del producto.
Se requiere de forma obligatoria para los DMNI, DMI y DMDIV en todos los niveles de
riesgo.
Se requiere para DMA: únicamente para dispositivos médicos de uso humano activos
terapéuticos.
3.12. Información del proceso de fabricación
Incluir el diagrama de flujo del proceso de fabricación del dispositivo médico de uso
humano.
3.13. Proyecto de etiquetas/marbete
Redactada con caracteres claramente legibles e indelebles, con la información descrita a
continuación, tal como se va a comercializar el producto en el Ecuador:
Las etiquetas originales del producto, deben adjuntarse tal y como se comercializarían en el
país de origen. Las etiquetas de dispositivos médicos de fabricación nacional se redactarán
en español y/o en el caso de dispositivos médicos de uso humano importados deberán
estar redactadas en español o en inglés; en caracteres claramente legibles e indelebles.
El proyecto de etiqueta con el cual se comercializará en el Ecuador, deberá contener
mínimo:
a. Nombre comercial del producto;
b. Contenido del envase o empaque;
c. Indicaciones de uso, cuando corresponda;
d. Precauciones y advertencias de uso, pudiendo hacer uso de símbolos;
e. Condiciones de almacenamiento acorde al estudio de estabilidad del dispositivo
médico, pudiendo hacer uso de símbolos;
f. Nombre, ciudad y país del fabricante;
g. Sitios de fabricación, cuando corresponda;
h. Fecha de expiración, cuando corresponda;
i. Período de vida útil, cuando corresponda;
j. Temperatura de conservación acorde al estudio de estabilidad del dispositivo
médico, cuando corresponda; pudiendo hacer uso de símbolos; en el caso que no
7
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 12
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
corresponda, el fabricante deberá presentar la justificación correspondiente
cuando la misma no se contemple en ninguno de los documentos establecidos para
su inscripción;
k. Número de lote/serie;
l. Número de Registro Sanitario;
m. Leyendas, pudiendo hacer uso de imágenes o símbolos, según corresponda:
i. “Antes de usar este producto, ver inserto/manual de uso adjunto”, para aquellos
dispositivos médicos de uso humano que requieran la inclusión del mismo;
ii. “Estéril”, para el caso de productos que así lo requieran;
iii. “Producto desechable o no reusable”, para dispositivos médicos estériles
reusables;
iv. “Proteger de la luz”, cuando aplique.
El acondicionamiento de los dispositivos médicos de uso humano podrá realizarse previo a
su comercialización en un establecimiento certificado en Buenas Prácticas de Manufactura
de dispositivos médicos o en un establecimiento que cuente con certificado ISO 13485 o
uno rigurosamente superior para productos importados, o Certificado de cumplimiento de
la Norma ISO 13485 registrado en ARCSA (para acondicionamiento en territorio nacional),
siempre y cuando esta actividad no afecte la estabilidad del producto, integridad o sellado
del envase primario.
Para realizar el acondicionamiento en territorio nacional, además el Titular del Registro
Sanitario debe notificar previamente a la ARCSA que realizará esta actividad, adjuntando el
Contrato de acondicionamiento entre el solicitante y el establecimiento certificado en
Buenas Prácticas de Manufactura de dispositivos médicos o el Certificado ISO 13485
registrado en ARCSA (según corresponda).
Cuando se requiera realizar únicamente actividades de marcaje, el establecimiento debe
estar certificado en Buenas Prácticas de Almacenamiento Distribución y/o Transporte por la
ARCSA con área de marcaje aprobada; en esta área podrá realizar actividades de impresión
mediante el sistema inkjet u otro sistema de impresión, únicamente la impresión de la
siguiente información:
a. Registro Sanitario.
b. Leyendas como: "Antes de usar este producto, ver inserto/manual de uso
adjunto", "Estéril", "Producto desechable o no reusable" y “Proteger de la luz".
c. Leyendas para comercialización: "prohibida su venta", "producto gratuito
prohibida su venta".
La Agencia podrá verificar dicho proceso en el momento que lo considere necesario.
Nota: La actividad de marcaje que se realice en establecimientos nacionales certificados en
Buenas Prácticas de Almacenamiento, Distribución y/o Transporte no debe ser notificada a
la ARCSA
8
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 13
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
Se excluye de este etiquetado a los Equipos Biomédicos, los que deben estar debidamente
marcados y llevar la información establecida en la serie de normas IEC 60601, IEC 61010,
IEC 80601 o ISO 80601 vigente, acorde al tipo de dispositivo médico de uso humano activo.
Y como mínimo incluir el número de lote o serie, nombre del fabricante y la marca.
Cuando se quieran incluir en la etiqueta imágenes, figuras o nombres de organizaciones
gubernamentales, organizaciones benéficas, asociaciones, sociedades médicas,
organizaciones no gubernamentales, se deberá demostrar documentalmente el uso de las
mismas, previo a la obtención del registro sanitario.
En el caso que las etiquetas del envase primario por su naturaleza no puedan incluir toda la
información antes descrita, deberán contener mínimo la siguiente información previa a su
comercialización:
a. Nombre comercial del producto;
b. Nombre del o de los Fabricantes;
c. Fecha de expiración, cuando corresponda;
d. Número de lote/serie.
Siempre y cuando la información solicitada en la etiqueta del envase secundario cumpla de
manera obligatoria con todo lo antes indicado.
Se excluye de este etiquetado en el empaque primario a los reactivos de diagnóstico in
vitro, siempre y cuando la información solicitada en la etiqueta conste de manera
obligatoria en su empaque secundario.
4. DOCUMENTO CON DATOS PARA LA FACTURA
Es el documento que contiene la información necesaria a nombre de quien se requiere se
emita la factura (nombre o razón social, RUC, dirección y teléfono).
5. REQUISITOS ESPECÍFICOS QUE SE DEBEN ADJUNTAR A LA SOLICITUD DE ACUERDO AL
TIPO Y NIVEL DE RIESGO DEL DISPOSITIVO
5.1. Inserto o Manual de Uso
Para aquellos dispositivos médicos de uso humano que requieran de instrucciones
detalladas para su buen uso o funcionamiento, debiendo estar redactado en idioma
castellano, y adicionalmente puede incluir otros idiomas, con caracteres claramente
legibles e indelebles, mismo que incluya la información descrita en la normativa técnica
sanitaria aplicable.
i. Se requiere de forma obligatoria para los DMA en todos los niveles de riesgo.
ii. Se requiere de forma obligatoria en los DMNI y DMI en los niveles de riesgo III y IV.
El Inserto o Manual de Uso para los DMA, DMNI y para los DMI debe incluir como mínimo
la siguiente información del producto en el siguiente orden:
9
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 14
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
a. Nombre comercial,
b. especificaciones técnicas,
c. Información antes de utilizar el producto,
d. información de uso o uso previsto,
e. información sobre el modo de empleo para un uso adecuado,
f. Información de conservación del producto, de acuerdo al tipo de dispositivo
médico de uso humano, y
g. Presentaciones comerciales, cuando corresponda
iii. Se requiere de forma obligatoria para los DMDIV en todos los niveles de riesgo,
mismo que deberá contener como mínimo, la siguiente información:
a. Nombre comercial del producto;
b. Aplicación y uso;
a. Componentes y Contenido del estuche;
b. Metodología;
c. Principio del método;
d. Criterios de desempeño y limitaciones del método;
e. Preparación de reactivos;
f. Condiciones de almacenamiento y estabilidad de los reactivos;
g. Espécimen o muestra;
h. Procedimiento;
i. Control interno de la calidad;
j. Intervalos de referencia (cuando aplique);
k. Precauciones y advertencias; y,
l. Tecnología - equipo utilizado - (cuando aplique).
Se requiere de manera obligatoria presentar la ficha técnica en los DMNI y DMI en los niveles de
riesgos I y II, misma que debe incluir como mínimo la siguiente información del producto: nombre
comercial, especificaciones técnicas, información de uso o uso previsto, información sobre el
modo de empleo para un uso adecuado.
NOTA: La ficha técnica es un requisito solicitado para el proceso de obtención del registro
sanitario, no será necesario para su comercialización.
5.2. Descripción de los componentes funcionales, accesorios, partes y estructura del
dispositivo médico de uso humano
Para todos los dispositivos médicos de uso humano y sets de dispositivos médicos de uso
humano, en la que se incluya: listado, esquema, imágenes o diagrama del dispositivo
médico y los componentes funcionales, descripción, partes y estructura del dispositivo
médico de uso humano, y de los materiales que se integran o incluyen en el mismo.
i. Se requiere de forma obligatoria para los DMNI, DMI y DMA en todos los niveles de
riesgo.
10
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 15
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
ii. Se requiere de forma obligatoria para los DMDIV considerados equipos
electromédicos o equipos de laboratorio.
5.3. Descripción del envase primario y secundario
Según corresponda, en la cual se indique las especificaciones técnicas del mismo.
Se requiere de forma obligatoria para los DMNI y DMI en todos los niveles de riesgos.
Se requiere de manera obligatoria para los DMA terapéuticos en los niveles de riesgo III
y IV y para los DMDIV en todos los niveles de riesgo que no sean equipos electromédicos
o equipos de laboratorio.
5.4. Información sobre el control del producto terminado
Se deberá proporcionar la siguiente información:
Estudio de estabilidad, únicamente para aquellos dispositivos médicos de uso humano
que por sus características o finalidad de uso requieran de fecha de caducidad.
i. Se requiere de manera obligatoria para los DMNI y DMI en todos los niveles de
riesgo.
ii. Se requiere para los DMA terapéuticos y para los DMDIV que no sean equipos
electromédicos o equipos de laboratorio en todos los niveles de riesgo.
El estudio de estabilidad adjunto, debe indicar nombre y código, referencia o modelo del
dispositivo acorde a su temperatura de conservación (temperatura y humedad) en las que
se realizaron las pruebas (en tiempos reales o aceleradas), Intervalos de tiempo que se
realizaron los controles, tiempo que duró el estudio, los resultados de los análisis
realizados de cada intervalo, resultado final y conclusión que debe culminar con el tiempo
de vida útil en días, meses y/o año, otorgado al producto.
Certificado de esterilidad/esterilización, únicamente para dispositivos médicos de uso
humano estériles o elementos que se utilicen en productos estériles.
i. Se requiere para todos los niveles de riesgo de los DMI, DMNI.
ii. Se requiere únicamente para DMA terapéuticos en todos los niveles de
riesgo.
iii. No se requiere en DMDIV.
Documento emitido por el laboratorio de control de calidad, en el cual debe constar el
nombre del producto y sus códigos de referencia si los hubiera, la fecha de caducidad del
producto, número de lote, método de esterilización con los resultados y valores obtenidos
según la norma aplicable.
Certificado de Garantía de Calidad o Certificado de Conformidad, mismo que deberá
contener como mínimo la siguiente información:
i. Nombre del producto,
11
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 16
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
ii. Códigos, referencias o modelos del dispositivo médico acorde a los registrados en
el formulario (cuando aplique),
iii. Fabricante,
iv. Resultados del cumplimiento de estándares de calidad indicando las normas o
guías nacionales o internacionales bajo las cuales fue evaluado el dispositivo
médico.
Cuando se presenten documentos técnicos equivalentes al certificado de garantía de
calidad o certificado de conformidad como certificados de análisis, deberá contener
mínimo la siguiente información:
i. Nombre del Producto;
ii. Códigos, referencias o modelos del dispositivo médico acorde a los registrados en
el formulario (cuando aplique)
iii. Fabricante;
iv. Número de lote o serie según corresponda;
v. Fecha de elaboración (cuando aplique);
vi. Fecha de expiración (cuando aplique);
vii. Especificaciones técnicas (cuando aplique);
viii. Resultados del cumplimiento de estándares de calidad
ix. Normativas o guías, nacionales o internacionales bajo las cuales fue evaluado el
dispositivo médico.
5.5. Información únicamente para dispositivos médicos de uso humano combinados
El nombre genérico o Denominación Común Internacional (DCI) del principio activo del
medicamento con el que se encuentra el dispositivo médico; y,
Fórmula cuali-cuantitativa, con principios y excipientes del medicamento con el que se
encuentra el dispositivo médico.
i. Se requiere de manera obligatoria para los DMI y DMNI únicamente en los
niveles de riesgo II, III y IV.
ii. No se requiere para los DMA y para los DMDIV.
5.6. Requisito para demostrar la seguridad del producto terminado
Estudios de Biocompatibilidad (Basado en la Norma ISO 10993).
i. Se requiere de manera obligatoria para los DMI en los niveles de riesgo III y IV.
ii. No se requiere en los DMNI, DMA y DMDIV.
5.7. Requisito para demostrar la eficacia del producto terminado
Este requisito según corresponda:
Estudios de biofuncionalidad.
12
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 17
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
i. No se requieren para los DMNI, DMA y los DMDIV.
ii. Se requieren únicamente para los niveles de riesgos III y IV de los DMI
(implantables).
Estudios clínicos específicos para la tecnología médica o meta análisis de artículos
científicos con evidencias clínicas sobre el dispositivo.
i. Se requiere de manera obligatoria para los DMI riego III y IV, DMA riego III y IV y
para los DMDIV riego III y IV.
ii. No se requieren para los DMNI.
Estudios aplicables a agentes de diagnóstico in vitro en todos los niveles de riesgo,
según corresponda:
A. Estudios de precisión / reproducibilidad
B. Estudios de sensibilidad
C. Estudios de especificidad
5.8 Otros documentos
Certificado de cumplimiento
Por parte del/los Fabricante/s (Sitio/s de fabricación) de la norma o sistema de gestión de
calidad de los dispositivos médicos de uso humano que manufacture, pudiendo ser alguna
de las indicadas a continuación:
A. Buenas Prácticas de Manufactura (BPM) de dispositivos médicos o uno rigurosamente
superior.
B. Certificado de cumplimiento de la Norma ISO 13485 o una rigurosamente superior
para productos importados.
C. Certificado de cumplimiento de la Norma ISO 13485 registrado por la ARCSA (para
fabricación nacional).
El usuario debe adjuntar alguno de los documentos indicados anteriormente en todos los
tipos y niveles de riesgo de dispositivos médicos.
Autorización emitida por la autoridad nacional competente en el Control de
Aplicaciones Nucleares.
i. Se requiere únicamente para DMA de energía controlada que utilizan radiaciones.
Certificado de cumplimiento de la Norma IEC aplicable, emitido por un organismo
acreditado, el cual debe contener como mínimo: nombre del dispositivo médico,
modelo o tipo de referencia, fabricante, especificaciones o rangos y resultados de las
pruebas realizadas.
Se requiere únicamente para los DMA y DMDIV considerados equipos electromédicos o
equipos de laboratorio en todos los niveles de riesgo.
13
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 18
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
6. DOCUMENTOS ADICIONALES PARA LOS DISPOSITIVOS MÉDICOS EXTRANJEROS O
IMPORTADOS
Además de los requisitos indicados anteriormente para los dispositivos médicos de origen
extranjero se deberá adjuntar los siguientes requisitos debiendo estar todos los documentos
debidamente apostillados o consularizados, según corresponda:
a. Certificado de libre venta o su equivalente (debidamente apostillados o
consularizados)
Emitido por la Autoridad Competente o por una Agencia de alta vigilancia, que declare que
el dispositivo médico se comercializa en el país, y debe incluir mínimo la siguiente
información del producto:
Nombre comercial del producto (tal como figurará en el registro sanitario),
Descripción del producto,
Códigos o referencias del producto,
Fabricante/s con su respectiva dirección y país,
Sitios de fabricación con su respectiva dirección y país.
Se considerarán las particularidades de cada país y el solicitante entregará información
suficiente cuando el Certificado de Libre Venta (CLV) o su equivalente no reúnan los
requisitos mencionados en el párrafo anterior, dicha información debe estar justificada por
el fabricante del producto (apostillada o consularizada) o avalada por la Autoridad
competente que emite el CLV o su equivalente.
Se aceptará el Certificado de Libre Venta (CLV) proveniente del país donde se fabrica o
exporta, o proveniente de autoridades de alta vigilancia sanitaria, y que a su vez, son
miembros del comité de Gestión del Foro Internacional de Reguladores de dispositivos
médicos – IMDRF.
En el caso que el Certificado de Libre Venta (CLV) o su equivalente, no declaren fecha de
vigencia, la ARCSA lo considerará vigente por un plazo máximo de dos (2) años contados a
partir de la fecha de su emisión, sin perjuicio de un periodo de tiempo menor establecido
por la autoridad sanitaria del país de origen del producto que emita dicho certificado.
b. Autorización del titular del producto
Documento legalizado, en la cual se autoriza al solicitante a obtener el registro sanitario en
el Ecuador, en donde se exprese de forma clara las facultades que le otorga.
La autorización del titular del producto al solicitante deberá indicar: nombre del titular del
producto, dirección de titular del producto, nombre del solicitante, dirección y/o RUC del
solicitante y país del responsable de la comercialización, según el caso. Adicionalmente
debe contener la fecha de expiración.
14
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 19
ANEXO 1
Requisitos para la inscripción del registro sanitario de dispositivos médicos de uso humano
Si la autorización del Titular del producto no declara fecha de vigencia; la ARCSA lo
considerará vigente por un plazo máximo de dos (2) años contados a partir de la fecha de
su emisión.
7. ADJUNTOS CON ARGUMENTOS ADICIONALES
Se podrá adjuntar información que permita al analista técnico realizar su trabajo
adecuadamente en caso de particularidades del producto que se registre.
15
GE-B.3.2.1-DM-01-01/V6.0/FEBRERO
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 20
ANEXO 2: GUÍA DE REQUISITOS
Requisitos para la inscripción por proceso
simplificado del registro sanitario de
dispositivos médicos de uso humano.
Versión [4.0]
Febrero, 2024
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER
USADO PARA OTRO PROPÓSITO DISTINTO AL PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS,
VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 21
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
CONTENIDO
1. OBJETIVO .......................................................................................................................... 3
2. CONSIDERACIONES GENERALES ...................................................................................... 3
3. REQUISITOS PARA LA INSCRIPCIÓN POR PROCESO SIMPLIFICADO DE DISPOSITIVOS
MÉDICOS DE USO HUMANO ................................................................................................. 5
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
2
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 22
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
1. OBJETIVO
Orientar al usuario externo con la descripción detallada, clara y precisa de los requisitos que se deben
adjuntar durante el procedimiento a través de la Ventanilla Única Ecuatoriana – VUE para la Inscripción
por proceso simplificado del Registro Sanitario de Dispositivos Médicos de Uso Humano de fabricación
Extranjera.
2. CONSIDERACIONES GENERALES
El instrumento legal para la aplicación del presente instructivo es la Resolución ARCSA-DE-
026-2016-YMIH por la cual se expide la Normativa Técnica Sanitaria Sustitutiva para el
Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y de los
establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan;
publicado en el Registro Oficial Suplemento No. 921 de fecha 12 de enero del 2017, última
reforma 10 de noviembre de 2023 a través de la Resolución ARCSA-DE-2023-033-AKRG
(publicada en Registro Oficial No. 470, 04-01-2024).
Para efectos de este instructivo se consideran como códigos normativos el conjunto de
normas y regulaciones contenidas en: Informes técnicos de la Organización Mundial de la
Salud (O.M.S.), documentos de la Global Harmonization Task Force - GHTF (Actualmente
reemplazado por el International Medical Device Regulators Forum-IMDRF), Instructivos
para la categorización del nivel de riesgo emitido por la ARCSA y otros documentos oficiales
internacionales.
La inscripción por proceso simplificado del Registro Sanitario está sujeta al pago del importe
establecido en la Ley y normativa correspondiente.
El usuario debe ingresar la solicitud de registro sanitario por procedimiento simplificado, en
el formulario de homologación, hasta que se actualice el sistema de Ventanilla Única
Ecuatoriana.
La Solicitud de Inscripción por proceso simplificado del Registro Sanitario se realizará vía
electrónica a la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria, Doctor
Leopoldo Izquieta Pérez, a través de la Ventanilla Única Ecuatoriana (VUE) del Portal Web
ECUAPASS.
Para el efecto el solicitante deberá llenar un formulario de solicitud individual para
dispositivos médicos; se podrán inscribir bajo un mismo registro sanitario los dispositivos
médicos de uso humano siempre y cuando pertenezcan a un mismo: tipo de dispositivo
médico, nivel de riesgo, titular del producto, fabricante y uso propuesto por el titular del
producto. En el caso de dispositivos médicos de uso humano para diagnostico In vitro
podrán inscribirse bajo un mismo registro sanitario siempre y cuando pertenezcan a un
mismo: nivel de riesgo, metodología analítica, grupo a investigar, fabricante, uso propuesto
por el titular del producto, y titular del producto. La Agencia Nacional de Regulación,
Control y Vigilancia Sanitaria - ARCSA, Doctor Leopoldo Izquieta Pérez, será responsable de
receptar y verificar que la solicitud y sus anexos estén completos y que la información
presentada en cada uno de ellos cumpla con el reglamento de dispositivos médicos vigente
y con el presente instructivo, con el fin de otorgar o negar el registro sanitario.
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
3
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 23
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
La ARCSA, reconocerá el Registro Sanitario o su equivalente, proveniente de autoridades de
alta vigilancia sanitaria, y que a su vez, son miembros del comité de Gestión del Foro
Internacional de Reguladores de dispositivos médicos – IMDRF.
Para acceder al procedimiento simplificado de registro sanitario, el dispositivo médico,
debe comercializarse en los países mencionados en el punto anterior, siempre y cuando el
registro sanitario o autorización otorgada sea como dispositivo médico; debe ser un
dispositivo médico clasificado como riesgo I, II, III o IV por parte de la ARCSA; y deberá
contener un máximo de cien (100) ítems o referencias del producto en el formulario de
inscripción
La información declarada en el formulario de solicitud debe ser unificada con los
documentos adjuntados a la misma.
Todos los documentos técnicos que se adjunten a cada solicitud se presentarán en idioma
castellano o en inglés. Los documentos técnicos deben estar enlistados en una carta
firmada electrónicamente por el responsable técnico en el Ecuador; la firma electrónica
debe permitir validar su autenticidad.
Los documentos legales emitidos por autoridades extranjeras se presentarán en idioma
castellano o inglés, deben estar apostillados o consularizados según corresponda, a
excepción de aquellos documentos que se emitan electrónicamente, siempre y cuando se
pueda verificar su autenticidad en la página web de la entidad que lo emite.
Cuando los documentos legales de productos importados estén en idioma diferente al
castellano o inglés, la traducción debe ser realizada por un traductor titulado y/o por
centros autorizados para el efecto y debe mantener consistencia con el documento original.
La ARCSA aceptará el Certificado de Libre Venta o su equivalente de manera electrónica,
siempre y cuando se pueda verificar su autenticidad en la página web de la entidad que lo
emite. En este caso no será necesario que el CLV o su equivalente este apostillado o
consularizado; sin embargo, el solicitante debe presentar el certificado de libre venta o su
equivalente como requisito en formato PDF.
La información declarada en la VUE (Datos del Solicitante) debe corresponder a la
información detallada en el Permiso de Funcionamiento, con la respectiva actividad a
realizar, conforme la normativa vigente para otorgar permisos de funcionamiento a los
establecimientos sujetos a vigilancia y control sanitario.
Los requisitos solicitados en el proceso normal de inscripción de registro sanitario deben
ser presentados a la ARCSA con treinta (30) días término desde la aprobación del registro
sanitario en el proceso simplificado a través de una solicitud de modificación por la VUE,
misma que está sujeta a pago conforme a los importes establecidos en la normativa
vigente. Si el titular del registro sanitario no presenta los requisitos faltantes en el tiempo
antes mencionado, la ARCSA cancelará inmediatamente el registro sanitario otorgado.
Las solicitudes de inscripción de registros sanitarios de dispositivos médicos de fabricación
nacional que se encuentren en trámite o las solicitudes de inscripción que se presenten en
los siguientes dieciocho (18) meses a partir de la entrada en vigencia de Resolución ARCSA-
DE-2023-033-AKRG, presentarán la certificación ISO 9001 hasta que los laboratorios
nacionales fabricantes de dispositivos médicos dispongan de la certificación ISO 13485
acreditada, designada o reconocida por el SAE.
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
4
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 24
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
3. REQUISITOS PARA LA INSCRIPCIÓN POR PROCESO SIMPLIFICADO DE DISPOSITIVOS
MÉDICOS DE USO HUMANO
Para la inscripción del Registro Sanitario por proceso simplificado, el solicitante debe
ingresar la solicitud en el formulario de inscripción y seleccionar “Homologación”, hasta que
se actualice el sistema de Ventanilla Única Ecuatoriana.
El solicitante debe adjuntar los siguientes requisitos:
a. Carta del solicitante firmado electrónicamente
En la que opta acogerse al procedimiento simplificado para obtención del registro
sanitario.
b. Registro Sanitario o su equivalente
Proveniente de autoridades de alta vigilancia sanitaria, y que a su vez, son miembros
del comité de Gestión del Foro Internacional de Reguladores de dispositivos médicos –
IMDRF.
c. Autorización del titular del producto
Documento legalizado, en la cual se autoriza al solicitante a obtener el registro sanitario
en el Ecuador, en donde se exprese de forma clara las facultades que le otorga.
La autorización del titular del producto al solicitante deberá indicar: nombre del titular
del producto, dirección del titular del producto, nombre del solicitante, dirección y/o
RUC del solicitante y país del responsable de la comercialización, según el caso.
Adicionalmente debe contener la fecha de expiración.
Si la Autorización del Titular del producto no declara fecha de vigencia; la ARCSA lo
considerará vigente por un plazo máximo de dos (2) años contados a partir de la fecha
de su emisión, sin perjuicio de un periodo de tiempo menor establecido por la
autoridad sanitaria del país de origen del producto que emita dicha autorización.
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
5
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 25
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
d. Certificado de Libre Venta (CLV) o su equivalente apostillado o consularizado
Emitido por la Autoridad Competente, que declare que el dispositivo médico se
comercializa en el país, y debe contener al menos la siguiente información:
Nombre comercial del producto (tal como figurará en el registro sanitario),
Descripción del producto,
Códigos o referencias del producto,
Fabricante/s con su respectiva dirección y país,
Sitios de fabricación con su respectiva dirección y país.
Se considerarán las particularidades de cada país y el solicitante entregará información
suficiente cuando el Certificado de Libre Venta (CLV) o su equivalente no reúnan los
requisitos mencionados en el párrafo anterior, dicha información debe estar justificada
por el fabricante del producto (apostillado o consularizado) o avalada por la Autoridad
competente que emite el CLV o su equivalente.
Se aceptará el Certificado de Libre Venta (CLV) proveniente del país donde se fabrica o
exporta, o proveniente de autoridades de alta vigilancia sanitaria, y que a su vez, son
miembros del comité de Gestión del Foro Internacional de Reguladores de dispositivos
médicos – IMDRF.
Si el Certificado de Libre Venta (CLV) o su equivalente no declara fecha de vigencia, la
ARCSA lo considerará vigente por un plazo máximo de dos (2) años contados a partir
de la fecha de su emisión, sin perjuicio de un periodo de tiempo menor establecido por
la autoridad sanitaria del país de origen del producto que emita dicho certificado.
e. Inserto o manual de uso
Para aquellos dispositivos médicos de uso humano que requieran de instrucciones
detalladas para su buen uso o funcionamiento, debiendo estar redactada en idioma
castellano, y adicionalmente puede incluir otros idiomas, con caracteres claramente
legibles e indelebles, mismo que incluya la información descrita en la normativa técnica
sanitaria vigente.
Se requiere de forma obligatoria para los DMA en todos los niveles de riesgo.
Se requiere de forma obligatoria en los DMNI y DMI en los niveles de riesgo III y IV.
El Inserto o Manual de Uso para los DMA, DMNI y para los DMI debe incluir como
mínimo la siguiente información del producto en el siguiente orden:
a. Nombre comercial,
b. especificaciones técnicas,
c. Información antes de utilizar el producto,
d. información de uso o uso previsto,
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
6
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 26
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
e. información sobre el modo de empleo para un uso adecuado,
f. Información de conservación del producto, de acuerdo al tipo de dispositivo
médico de uso humano, y
g. Presentaciones comerciales, cuando corresponda.
El inserto/manual dirigido al usuario para DMDIV en todos los niveles de riesgo, deberá
contener como mínimo, la siguiente información:
a. Nombre comercial del producto;
b. Aplicación y uso;
a. Componentes y Contenido del estuche;
b. Metodología;
c. Principio del método;
d. Criterios de desempeño y limitaciones del método;
e. Preparación de reactivos;
f. Condiciones de almacenamiento y estabilidad de los reactivos;
g. Espécimen o muestra;
h. Procedimiento;
i. Control interno de la calidad;
j. Intervalos de referencia (cuando aplique);
k. Precauciones y advertencias; y,
l. Tecnología - equipo utilizado - (cuando aplique).
Se requiere de manera obligatoria presentar la ficha técnica en los DMNI y DMI en los
niveles de riesgos I y II, misma que debe incluir como mínimo la siguiente información del
producto: nombre comercial, especificaciones técnicas, información de uso o uso previsto,
información sobre el modo de empleo para un uso adecuado.
NOTA: La ficha técnica es un requisito solicitado para el proceso de obtención del registro
sanitario, no será necesario para su comercialización.
f. Proyecto de etiquetas/marbete
Redactada con caracteres claramente legibles e indelebles, con la información descrita
a continuación, tal como se va a comercializar el producto en el Ecuador:
Las etiquetas originales del producto, deben adjuntarse tal y como se comercializa en el
país de origen. Las etiquetas de dispositivos médicos de uso humano importados
deberán estar redactadas en español o en inglés; en caracteres claramente legibles e
indelebles.
El proyecto de etiqueta, con el cual se comercializará en el Ecuador, deberá contener
mínimo:
a. Nombre comercial del producto;
b. Contenido del envase o empaque;
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
7
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 27
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
c. Indicaciones de uso, cuando corresponda;
d. Precauciones y advertencias de uso, pudiendo hacer uso de símbolos;
e. Condiciones de almacenamiento acorde al estudio de estabilidad del dispositivo
médico, pudiendo hacer uso de símbolos;
f. Nombre, ciudad y país del fabricante;
g. Sitios de fabricación, cuando corresponda;
h. Fecha de expiración, cuando corresponda;
i. Período de vida útil, cuando corresponda;
j. Temperatura de conservación acorde al estudio de estabilidad del dispositivo
médico (cuando corresponda), pudiendo hacer uso de símbolos; en el caso que no
corresponda, el fabricante deberá presentar la justificación correspondiente
cuando la misma no se contemple en ninguno de los documentos establecidos para
su inscripción;
k. Número de lote/serie;
l. Número de Registro Sanitario;
m. Leyendas, pudiendo hacer uso de imágenes o símbolos, según corresponda:
i. “Antes de usar este producto, ver inserto/manual de uso adjunto”, para
aquellos dispositivos médicos de uso humano que requieran la inclusión del
mismo;
ii. “Estéril”, para el caso de productos que así lo requieran;
iii. “Producto desechable o no reusable”, para dispositivos médicos estériles
no reusables;
iv. “Proteger de la luz”, cuando aplique.
El acondicionamiento de los dispositivos médicos de uso humano podrá realizarse previo a
su comercialización en un establecimiento que cuente con certificado de Buenas Prácticas
de Manufactura de dispositivos médicos o en un establecimiento que cuente con
certificado ISO 13485 o uno rigurosamente superior para productos importados, o
Certificado de cumplimiento de la Norma ISO 13485 registrado en ARCSA (para
acondicionamiento en territorio nacional), siempre y cuando esta actividad no afecte la
estabilidad del producto, integridad o sellado del envase primario.
Para realizar el acondicionamiento en territorio nacional, además el Titular del Registro
Sanitario debe notificar previamente a la ARCSA que realizará esta actividad, adjuntando el
Contrato de acondicionamiento entre el solicitante y el establecimiento certificado en
Buenas Prácticas de Manufactura de dispositivos médicos o el Certificado ISO 13485
registrado en ARCSA (según corresponda).
Cuando se requiera realizar únicamente actividades de marcaje, el establecimiento debe
estar certificado en Buenas Prácticas de Almacenamiento Distribución y/o Transporte por la
ARCSA con área de marcaje aprobada; en esta área podrá realizar actividades de impresión
mediante el sistema inkjet u otro sistema de impresión, únicamente la impresión de la
siguiente información:
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
8
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 28
ANEXO 2
Requisitos para la inscripción por proceso simplificado del registro sanitario de dispositivos
médicos de uso humano
a. Registro Sanitario, y;
b. Leyendas como: “Antes de usar este producto, ver inserto/manual de uso adjunto",
"Estéril", "Producto desechable o no reusable" y "Proteger de la luz"
c. Leyendas para comercialización: "prohibida su venta", "producto gratuito prohibida su
venta".
La Agencia podrá verificar dicho proceso en el momento que lo considere necesario.
Nota: La actividad de marcaje que se realice en establecimientos nacionales certificados en
Buenas Prácticas de Almacenamiento, Distribución y/o Transporte no debe ser notificada a
la ARCSA.
Se excluye de este etiquetado a los Equipos Biomédicos, los que deben estar debidamente
marcados y llevar la información establecida en la serie de normas IEC 60601 o IEC 80601 o
ISO 80601 vigente, acorde al tipo de dispositivo médico de uso humano activo. Y como
mínimo incluir el número de lote o serie, nombre del fabricante y la marca.
Cuando se quieran incluir en la etiqueta imágenes, figuras o nombres de organizaciones
gubernamentales, organizaciones benéficas, asociaciones, sociedades médicas,
organizaciones no gubernamentales, se deberá demostrar documentalmente el uso de las
mismas, previo a la obtención del registro sanitario.
En el caso que las etiquetas del envase primario por su naturaleza no puedan incluir toda la
información antes descrita, deberán contener mínimo la siguiente información previa a su
comercialización:
a. Nombre comercial del producto;
b. Nombre del o de los Fabricantes;
c. Fecha de expiración, cuando corresponda;
d. Número de lote/serie.
Siempre y cuando la información solicitada en la etiqueta del envase secundario cumpla de
manera obligatoria con todo lo antes indicado.
Se excluye de este etiquetado en el empaque primario a los reactivos de diagnóstico in
vitro, a los dispositivos médicos estériles o a los dispositivos médicos que al ser
reacondicionados se pondría en riesgo la integridad y calidad del mimo siempre y cuando la
información solicitada en la etiqueta conste de manera obligatoria en su empaque
secundario.
GE-B.3.2.1-DM-01-02/V4.0/FEBRERO
9
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 29
ANEXO 3: GUÍA DE REQUISITOS
Requisitos para la Reinscripción del
registro sanitario de dispositivos médicos
de uso humano.
Versión [6.0]
Febrero 2024
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO
DEBE SER USADO PARA OTRO PROPÓSITO DISTINTO AL PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS
NO CONTROLADAS, VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 30
ANEXO 3
Requisitos para la reinscripción del registro sanitario de dispositivos médicos
de uso humano
CONTENIDO
1. OBJETIVO ............................................................................................................................ 3
2. CONSIDERACIONES GENERALES ......................................................................................... 3
3. REINSCRIPCIÓN AUTOMÁTICA ........................................................................................... 3
4. REINSCRIPCIÓN CON REVISIÓN TÉCNICA DOCUMENTAL .................................................. 4
GE-B.3.2.1-DM-01-03/V6.0/FEBRERO
2
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 31
ANEXO 3
Requisitos para la reinscripción del registro sanitario de dispositivos médicos
de uso humano
1. OBJETIVO
Orientar al usuario externo con la descripción detallada, clara y precisa de los requisitos que se
deben adjuntar durante el procedimiento a través de la Ventanilla Única Ecuatoriana – VUE
para la Reinscripción del Registro Sanitario de Dispositivos Médicos de Uso Humano.
2. CONSIDERACIONES GENERALES
Los importes a cobrarse por la emisión del certificado de reinscripción, dará lugar al pago
del 20% del importe fijado del Registro Sanitario, conforme establece la Resolución
ARCSA-DE-2018-019-JCGO, Reglamento para el cobro de importes por los servicios
brindados por la ARCSA a nivel nacional.
El registro sanitario concedido podrá ser reinscrito previa solicitud suscrita por el titular
del registro, la cual debe ser presentada con al menos noventa (90) días término de
anticipación previos a la fecha de su vencimiento y no más de seis (6) meses de
anticipación.
Para el caso de registros sanitarios de dispositivos médicos que durante su período de
vigencia no hubieren sufrido cambios o modificaciones en su uso previsto, así como en su
calidad, seguridad y eficacia; y que no hubieren sido objeto de suspensión por parte de la
ARCSA, la reinscripción se realizará automáticamente, a través de la Ventanilla Única
Ecuatoriana, utilizando el formulario de solicitud de “Reinscripción del registro sanitario.
La información declarada en la solicitud de reinscripción por el titular del registro
sanitario, será verificada por la ARCSA con el registro sanitario vigente.
3. REINSCRIPCIÓN AUTOMÁTICA
Se aplicará para el caso de aquellos dispositivos médicos que durante su período de vigencia
no han sufrido cambios o modificaciones en su uso previsto, así como en su calidad, seguridad
y eficacia; y que no hubieren sido objeto de suspensión por parte de la ARCSA; teniendo en
cuenta que se aplicará para aquellas solicitudes que se ingresen con al menos noventa (90)
días previos a la fecha de vencimiento del Registro Sanitario y no más de seis (6) meses de
anticipación.
En caso de no haber solicitado la reinscripción del Registro Sanitario en el tiempo antes
mencionado y su fecha de vigencia hubiere vencido, el producto no podrá importarse,
fabricarse ni comercializarse en el país, según el caso y se deberá iniciar un nuevo proceso de
inscripción.
A la solicitud de reinscripción se deberá adjuntar la carta firmada electrónicamente por el
GE-B.3.2.1-DM-01-03/V6.0/FEBRERO
3
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 32
ANEXO 3
Requisitos para la reinscripción del registro sanitario de dispositivos médicos
de uso humano
representante legal y responsable técnico, en la cual se deje expresa constancia, de que el
dispositivo médico no se encuentra incurso en ninguna de las situaciones antes señaladas.
4. REINSCRIPCIÓN CON REVISIÓN TÉCNICA DOCUMENTAL
Se aplicará para aquellos productos que durante su período de vigencia:
Hubieren sufrido cambios o modificaciones en su uso o consumo previsto;
Hayan registrado problemas de calidad, seguridad y eficacia, aunque el mismo haya
sido subsanado;
Hubieren sido objeto de suspensión por parte de la autoridad sanitaria.
La Agencia Nacional de Regulación, Control y Vigilancia Sanitaria – ARCSA, Doctor Leopoldo
Izquieta Pérez podrá:
Solicitar la actualización de datos y requisitos tanto del dispositivo médico como del
establecimiento;
Analizar el expediente del dispositivo médico objeto de reinscripción; y,
Solicitar cualquier otra documentación que la ARCSA considere pertinente.
GE-B.3.2.1-DM-01-03/V6.0/FEBRERO
4
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 33
ANEXO 4: GUÍA DE REQUISITOS
Requisitos para modificación del registro
sanitario de dispositivos médicos de
uso humano.
Versión [6.0]
Febrero , 2024
LA AGENCIA NACIONAL DE REGULACIÓN, CONTROL Y VIGILANCIA SANITARIA SE RESERVA EL DERECHO DE ESTE DOCUMENTO, EL CUAL NO DEBE SER
USADO PARA OTRO PROPÓSITO DISTINTO AL PREVISTO EN EL MISMO, DOCUMENTOS IMPRESOS O FOTOCOPIADOS SON COPIAS NO CONTROLADAS,
VERIFICAR SIEMPRE CON LA ÚLTIMA VERSIÓN VIGENTE EN EL REPOSITORIO INSTITUCIONAL.
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 34
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
CONTENIDO
1. OBJETIVO ........................................................................................................................... 3
2. CONSIDERACIONES GENERALES ........................................................................................ 3
3. CASOS QUE REQUIEREN UN NUEVO REGISTRO SANITARIO ............................................ 4
4. CASOS QUE REQUIEREN UNA MODIFICACIÓN DEL REGISTRO SANITARIO ..................... 4
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
2
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 35
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
1. OBJETIVO
Orientar al usuario externo con la descripción detallada, clara y precisa de los requisitos que se
deben adjuntar durante el procedimiento a través de la Ventanilla Única Ecuatoriana – VUE para
la modificación del Registro Sanitario de Dispositivos Médicos de Uso Humano.
2. CONSIDERACIONES GENERALES
El instrumento legal para la aplicación del presente instructivo es la Resolución ARCSA-DE-
026-2016-YMIH por la cual se expide la Normativa Técnica Sanitaria Sustitutiva para el
Registro Sanitario y Control de Dispositivos Médicos de Uso Humano, y de los
establecimientos en donde se fabrican, importan, dispensan, expenden y comercializan;
última reforma 10 de noviembre de 2023 a través de la Resolución ARCSA-DE-2023-033-AKRG
(publicada en Registro Oficial No. 470, 04-01-2024).
El Titular del Registro Sanitario, está obligado a solicitar de inmediato la autorización
respectiva a la Agencia Nacional de Regulación, Control y Vigilancia Sanitaria – ARCSA, Doctor
Leopoldo Izquieta Pérez, justificando técnicamente, cualquiera de las modificaciones que se
detallan en el presente instructivo.
La Solicitud a la Agencia de Modificación del Registro Sanitario, se realizará vía electrónica a
través de la Ventanilla Única Ecuatoriana (VUE) del Portal Web ECUAPASS.
La información declarada en la VUE (Datos del solicitante) debe corresponder a la información
detallada en el permiso de funcionamiento, con la respectiva actividad a realizar, conforme la
normativa vigente para otorgar permisos de funcionamiento a los establecimientos sujetos a
vigilancia y control sanitario.
La ARCSA, será responsable de receptar y verificar que la información presentada cumpla con
la normativa técnica sanitaria de dispositivos médicos de uso humano vigente y con el
presente instructivo, con el fin de proceder o no con la modificación del Registro Sanitario.
La modificación del Registro Sanitario está sujeta al pago del 10% del importe del Registro
Sanitario por cada cambio conforme establece la Resolución ARCSA-DE-2018-019-JCGO,
Reglamento para el cobro de importes por los servicios brindados por la ARCSA a nivel
nacional o documento que lo reemplace.
Todos los documentos técnicos que se adjunten a cada solicitud deben hacer referencia al
dispositivo médico y se presentarán en idioma castellano o en inglés. Los documentos
técnicos deben estar enlistados en una carta firmada electrónicamente por el responsable
técnico en el Ecuador; la firma electrónica debe permitir validar su autenticidad.
Los documentos legales emitidos por autoridades extranjeras se presentarán en idioma
castellano o inglés, deben estar apostillados o consularizados según corresponda, a excepción
de aquellos documentos que se emitan electrónicamente, siempre y cuando se pueda
verificar su autenticidad en la página web de la entidad que lo emite.
Cuando los documentos legales de productos importados estén en idioma diferente al
castellano o inglés, la traducción debe ser realizada por un traductor titulado y/o por centros
autorizados para el efecto y debe mantener consistencia con el documento original.
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
3
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 36
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Los documentos que se ingresen a la VUE, deben ser cargados en el campo correspondiente al
nombre del archivo, por ejemplo, en el campo “Certificado de libre venta”, el usuario debe
cargar únicamente el “CLV”.
Los únicos cambios permitidos en el inserto y etiquetas, serán los cambios correspondientes a
la modificación solicitada, el resto de información debe corresponder a la aprobada
previamente en el registro sanitario del dispositivo médico, caso contrario el titular del
registro deberá ingresar una solicitud de modificación por actualización de inserto y/o
etiqueta.
3. CASOS QUE REQUIEREN UN NUEVO REGISTRO SANITARIO
Los casos descritos en la normativa vigente que requieren un nuevo registro son:
a. Cuando exista cambio en el tipo de dispositivo médico, en referencia a: modelo,
intención de uso, condiciones, composición química de las materias primas o fuente
de energía; y que cualquiera de estos, generen un cambio en el nivel de riesgo del
dispositivo registrado.”
b. Cambio de la fórmula cuali-cuantitativa de dispositivos médicos de uso humano
formulados o combinados con un fármaco.
En estos casos los usuarios deben presentar toda la documentación para un nuevo Registro
Sanitario por inscripción nacional o extranjera respectivamente. (Ver Anexo 1. Requisitos para
Inscripción de Dispositivos Médicos de Uso Humano) o (Anexo 2 Requisitos para Inscripción
por proceso simplificado de Dispositivos Médicos de Uso Humano).
Cuando se conceda un nuevo registro sanitario a un producto, por alguno de los cambios
anteriores, se anulará el registro sanitario anterior y constará en el historial del producto;
para lo cual el solicitante deberá informar a la ARCSA este particular.
4. CASOS QUE REQUIEREN UNA MODIFICACIÓN DEL REGISTRO SANITARIO
Los casos descritos a continuación requieren una modificación al registro sanitario sin que
esto constituya la emisión de un nuevo número de registro y son:
4.1. Cambio del nombre comercial del producto
Para el caso de esta modificación, el titular del registro sanitario presentará:
Etiquetas con el nuevo nombre del producto en idioma castellano, con caracteres
claramente legibles e indelebles. Se excluye para el caso de los equipos biomédicos
mismos que deberán estar debidamente marcados de acuerdo a las normas IEC o ISO
correspondiente; como mínimo debe incluir el número de lote o serie, nombre del
fabricante y la marca.
Documento emitido por el titular del producto que certifique el cambio del nombre del
producto y que declare que no ha existido ningún cambio en la calidad y especificaciones
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
4
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 37
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
técnicas del mismo, dicho documento debe estar consularizado o apostillado según el
caso (EXTRANJERO).
Documento legalizado emitido por el titular del registro sanitario que certifique el cambio
del nombre del mismo (NACIONAL).
Inserto/manual de uso/ficha técnica donde conste el nuevo nombre del producto.
CLV debidamente apostillado o consularizado con el nuevo nombre del producto.
4.2. Cambio del Titular del Producto
Para el caso de esta modificación el titular del registro sanitario presentará:
Documento de justificación por motivo del cambio, emitido por el titular del producto o
fabricante.
Escritura pública de Cesión de derechos de Titularidad de los productos (de anterior
titular al nuevo titular de Producto) o su equivalente con reconocimiento de firmas,
consularizado o apostillado (Extranjeros).
Carta o poder del nuevo titular del producto para registrar el dispositivo médico por el
solicitante actual, consularizado o apostillado (Extranjeros).
4.3. Cambio de Fabricante principal
Para el caso de esta modificación el titular del registro sanitario presentará:
Etiquetas actualizadas con el nuevo nombre del fabricante.
CLV o su equivalente emitido por la Autoridad competente que certifique el cambio de
fabricante, dicho documento debe estar consularizado o apostillado según el caso
(EXTRANJERO).
Documento en el que se indique el cambio emitido por la cámara de comercio, o el
Registro mercantil (NACIONAL).
Contrato de fabricación entre el titular del producto y el nuevo fabricante con la nueva
razón social (SI APLICA).
Presentar Buenas Prácticas de Manufactura (BPM) de dispositivos médicos o una
rigurosamente superior, Certificado de cumplimiento de la Norma ISO 13485 o una
rigurosamente superior para productos importados, Certificado de cumplimiento de la
Norma ISO 13485 registrado por ARCSA (para fabricación nacional).
Estudio de estabilidad (cuando corresponda).
Certificado de esterilidad (cuando corresponda).
Ficha técnica del producto, inserto o manual de uso cuando corresponda de acuerdo al
tipo y nivel de riesgo.
Certificado de cumplimiento de la Norma IEC aplicable (cuando corresponda)
Certificado de garantía de calidad o certificado de conformidad.
Incluir el diagrama de flujo del proceso de manufactura.
4.4. Cambio de solicitante
Para el caso de esta modificación el titular del registro sanitario presentará:
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
5
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 38
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Carta de autorización o poder del titular del producto al nuevo solicitante
consularizado o apostillado (Extranjero).
Carta revocando el poder del anterior solicitante, documento consularizado o
apostillado (Extranjero).
Adjuntar etiquetas Internas y Externas actualizadas (CUANDO APLIQUE).
Documento de notificación a la ARCSA por cambio de representante técnico con su
respectivo sello o Contrato de trabajo del representante técnico.
Cesión de derechos de Titularidad de los registros sanitarios (de anterior titular al
nuevo titular del registro sanitario) o su equivalente notariado.
Nota: En caso de que esta modificación implique el cambio de Responsable Técnico debe
incluirse en el detalle de modificación del formulario.
4.5. Cambio de razón social del Titular del Producto
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta explicativa que justifique el cambio, emitida por el titular del producto o
fabricante.
Etiquetas con el nuevo nombre de la razón social del Titular del producto. Se excluye
para el caso de los equipos biomédicos mismos que deberán estar debidamente
marcados de acuerdo a las normas IEC o ISO correspondiente; como mínimo incluir el
número de lote o serie, nombre del fabricante y la marca (sólo si aplica).
Documento en el que se indique el cambio emitido por la cámara de comercio, o el
Registro mercantil (NACIONAL).
Carta poder actualizada con la nueva razón social dirigida al titular del Registro
Sanitario (Solicitante apostillada o consularizada).
4.6. Cambio de razón social del fabricante
Para el caso de esta modificación el titular del registro sanitario presentará:
Etiquetas con el nuevo nombre de la razón social del fabricante. Se excluye para el caso
de los equipos biomédicos mismos que deberán estar debidamente marcados de
acuerdo a las normas IEC o ISO correspondiente; como mínimo incluir el número de
lote o serie, nombre del fabricante y la marca.
Adjuntar CLV o su equivalente emitido por la Autoridad competente que certifique el
cambio de razón social, dicho documento debe estar consularizado o apostillado según
el caso (EXTRANJERO).
Documento en el que se indique el cambio emitido por la cámara de comercio, o el
Registro mercantil (NACIONAL).
Contrato de fabricación con la nueva razón social (CUANDO APLIQUE).
Presentar certificado de Buenas Prácticas de Manufactura (BPM) de dispositivos
médicos o una rigurosamente superior, Certificado de cumplimiento de la Norma ISO
13485 o una rigurosamente superior para productos importados, Certificado de
cumplimiento de la Norma ISO 13485 registrado por ARCSA (para fabricación nacional)
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
6
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 39
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
para justificar el cambio de razón social sin modificación de la dirección de las
instalaciones.
4.7. Cambio de razón social del Titular del Registro Sanitario (Solicitante)
Para el caso de esta modificación el titular del registro sanitario presentará:
Actualización del poder del titular del producto con nueva razón social.
Adjuntar etiquetas Internas y Externas actualizadas, cuando aplique.
Escritura Pública por cambio de razón social con reconocimiento de firmas, o su
equivalente debidamente legalizado.
4.8. Actualización de dirección del titular del producto, cuando sea el fabricante principal o
sitio de fabricación.
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta explicativa emitida por el titular del producto.
Carta poder donde conste la nueva dirección del titular del producto, apostillada o
consularizada
CLV o su equivalente emitido por la autoridad competente que respaldo el cambio de
la dirección, dicho documento debe estar consularizado o apostillado según el caso
(EXTRANJERO).
Permiso de Funcionamiento en la que conste la nueva dirección (NACIONAL).
4.9. Cambio en la dirección del fabricante
Para el caso de esta modificación el titular del registro sanitario presentará:
CLV o su equivalente emitido por la autoridad competente que certifique el cambio
de dirección del fabricante, dicho documento debe estar consularizado o apostillado
según el caso (EXTRANJEROS)
Certificado ISO o BPM en el que conste la nueva dirección.
Etiqueta Internas y Externas actualizadas.
Se excluye para el caso de los equipos biomédicos mismos que deberán estar
debidamente marcados de acuerdo a las normas IEC o ISO correspondiente. Y como
mínimo incluir el número de lote o serie, el nombre del fabricante y la marca.
Carta notificando el cambio de la dirección del Fabricante.
Permiso de Funcionamiento en la que conste la nueva dirección (NACIONALES).
Nota: En el caso que esta modificación implique un cambio en el proceso de manufactura; el
titular del registro debe realizar una modificación por actualización del proceso de
manufactura.
4.10. Inclusión de un nuevo sitio de fabricación
Para el caso de esta modificación el titular del registro sanitario presentará:
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
7
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 40
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Certificado de cumplimiento por parte del o los Fabricantes (sitios de fabricación) de la
norma o sistema de gestión de calidad de los dispositivos médicos de uso humano que
manufacture, pudiendo ser alguna de las certificaciones indicadas a continuación:
A. Buenas Prácticas de Manufactura (BPM) de dispositivos médicos o uno rigurosamente
superior.
B. Certificado de cumplimiento de la Norma ISO 13485 o una rigurosamente superior
para productos importados.
C. Certificado de cumplimiento de la Norma ISO 13485 registrado por ARCSA para
fabricación nacional.
Documento Vinculante entre el titular del producto y/o fabricante principal y el sitio de
fabricación (legalizado).
Autorización emitida por la autoridad nacional competente en el Control de
Aplicaciones Nucleares.
i. Se requiere únicamente para dispositivos médicos de uso humano activos de
energía controlada que utilizan radiaciones.
Certificado de cumplimiento de la Norma IEC aplicable.
i. Se requiere únicamente para los DMA y DMDIV (equipos biomédicos) en todos los
niveles de riesgo.
Etiquetas con la inclusión del nuevo sitio de fabricación. Se excluye para el caso de los
equipos biomédicos mismos que deberán estar debidamente marcados de acuerdo a
las normas IEC o ISO correspondiente; como mínimo debe incluir el número de lote o
serie, nombre del fabricante y la marca.
CLV vigente, mismo que debe estar legalizado para verificar que el sitio de fabricación
elabore el/los producto(s) registrado(s).
4.11. Variaciones en el período de vida útil del producto
Para el caso de aumento del período de vida útil, el titular del registro sanitario presentará:
Especificaciones de calidad del producto terminado.
Estudio de estabilidad del producto.
El estudio de estabilidad debe contener el protocolo, fichas, temperatura o
condiciones de conservación, cálculos, intervalos de tiempo resultados y conclusión
de estudio, si es acelerado o real (solo si aplica).
Para el caso de disminución del período de vida útil, el titular del registro sanitario
presentará:
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
8
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 41
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Justificación técnica emitida por el fabricante en la que se indique, el motivo de disminución
del período de vida útil, de igual forma el estudio de estabilidad por la disminución del
periodo de vida útil.
4.12. Cambios del modelo del dispositivo médico, siempre y cuando no afecten el
nivel de riesgo, uso y características aprobadas del dispositivo médico.
Para el caso de esta modificación el titular del registro sanitario presentará:
Justificación Técnica emitida por el fabricante en la que se indique, el motivo del
cambio del modelo y que no afecta el nivel de riesgo, uso y características aprobadas
del dispositivo médico.
Etiquetas Internas y Externas actualizadas
Se excluye para el caso de los equipos biomédicos mismos que deberán estar
debidamente marcados de acuerdo a las normas IEC o ISO correspondiente; como
mínimo debe incluir el número de lote o serie, nombre del fabricante y la marca.
Inserto con el nuevo modelo del dispositivo médico.
4.13. Cambios en la composición química de las materias primas del dispositivo
médico, siempre y cuando no afecten el nivel de riesgo del producto
Para el caso de esta modificación el titular del registro sanitario presentará:
Especificaciones de las materias primas del dispositivo médico.
Especificaciones del producto terminado.
Formula cuali-cuantitativa nueva (cuando aplique)
Estudio de estabilidad del producto acorde a los protocolos del fabricante con las
nuevas materias primas, mismas que no alteren la calidad, especificaciones técnicas y
estabilidad del producto aprobado inicialmente.
4.14. Cambios en la naturaleza del material de envase/empaque, siempre y cuando
no modifique la esterilidad del producto
Para el caso de esta modificación el titular del registro sanitario presentará:
Especificaciones del material del nuevo envase / empaque.
Especificaciones del producto terminado.
Estudio de estabilidad del producto con el nuevo envase/empaque, que pruebe que el
nuevo envase no altera la calidad o esterilidad, especificaciones técnicas y estabilidad
del producto aprobado inicialmente.
4.15. Actualización del inserto/manual
Para el caso de esta modificación el titular del registro sanitario adjuntará:
Inserto/manual con los cambios correspondientes
Carta explicativa de los cambios realizados.
Cuadro comparativo con el cambio del inserto/manual vigente y el propuesto.
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
9
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 42
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
4.16. Actualización del etiquetado
Para el caso de esta modificación el titular del registro sanitario adjuntará:
Nuevo arte de la etiqueta.
Carta explicativa de los cambios realizados. Se excluye para el caso de los equipos
biomédicos mismos que deberán estar debidamente marcados de acuerdo a las
normas IEC o ISO correspondiente; como mínimo debe incluir el número de lote o
serie, nombre del fabricante y la marca.
Cuadro comparativo con el cambio de etiqueta vigente y el propuesto.
4.17. Cambio, Inclusión o exclusión de presentaciones comerciales
Para el caso de esta modificación el titular del registro sanitario presentará:
CLV o su equivalente, emitido por la autoridad competente que valide la nueva
presentación comercial, dicho documento debe estar consularizado o apostillado
según el caso (EXTRANJERO).
Etiqueta actualizada. Se excluye para el caso de los equipos biomédicos mismos que
deberán estar debidamente marcados de acuerdo a las normas IEC o ISO
correspondiente; como mínimo debe incluir el número de lote o serie, nombre del
fabricante y la marca.
Cuando se trate de eliminación deberá presentar la carta justificando la eliminación,
emitida por el titular del producto y/o fabricante.
Inserto/manual de uso, para el caso de inclusión o cambio de presentaciones
comerciales.
4.18. Cambio, Inclusión o Exclusión de Marca
Para el caso de esta modificación el titular del registro sanitario presentará:
CLV o su equivalente emitido por la autoridad competente que declare la nueva
marca, dicho documento debe estar consularizado o apostillado según el caso
(EXTRANJERO) (cuando corresponda).
Etiqueta actualizada.
Carta que justifique el cambio o exclusión, emitido por el titular o fabricante
4.19. Inclusión de nuevos ítems
La inclusión de nuevos ítems o productos aplican a incorporar al registro sanitario productos
que pertenecen al mismo fabricante, titular, nivel de riesgo e intención de uso. El titular del
registro sanitario debe presentar los requisitos descritos en el artículo 15 de la Resolución
ARCSA-DE-026-2016-YMIH, de acuerdo al tipo y nivel de riesgo del dispositivo médico de uso
humano.
Los requisitos descritos a continuación serán de acuerdo al tipo y nivel de riesgo del
dispositivo médico de uso humano:
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
10
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 43
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Etiqueta actualizada. Se excluye para el caso de los equipos biomédicos mismos que
deberán estar debidamente marcados de acuerdo a las normas IEC o ISO
correspondiente; como mínimo incluir el número de lote o serie, nombre del
fabricante y la marca;
Inserto/manual de uso, cuando corresponda de acuerdo al tipo y nivel de riesgo;
CLV, únicamente para dispositivos médicos de uso humano importados;
Estudio de estabilidad, cuando corresponda;
Descripción de los componentes funcionales, accesorios, partes y estructuras, cuando
corresponda;
Descripción de materias primas (formulados), cuando corresponda;
Diagrama de flujo del nuevo ítem en el que se visualice que el documento es emitido
por el fabricante o titular del producto.
Certificado de esterilidad, únicamente para dispositivos médicos de uso humano
estériles, cuando corresponda;
Descripción del material de envase/empaque, cuando corresponda de acuerdo al tipo
y nivel de riesgo;
Certificado de cumplimiento ISO 10993, cuando corresponda de acuerdo al tipo y
nivel de riesgo;
Estudios de biofuncionalidad, cuando corresponda de acuerdo al tipo y nivel de
riesgo; y,
Certificado de Buenas Prácticas de Manufactura (BPM) o uno rigurosamente superior,
o Certificado de cumplimiento de la Norma ISO 13485 o una rigurosamente superior
para productos importados, o Certificado de cumplimiento de la Norma ISO 13485
registrado por la ARCSA (para fabricación nacional).
Certificado de IEC aplicable (cuando corresponda).
Interpretación del código de lote o serie del nuevo ítem a incluir.
Certificado de garantía de calidad o certificado de conformidad.
Autorización emitida por la autoridad nacional competente en el Control de
Aplicaciones Nucleares, únicamente para dispositivos médicos de uso humano activos
de energía controlada que utilizan radiaciones.
Autorización debidamente legalizada del titular del producto.
Estudios clínicos específicos para la tecnología médica o meta análisis de artículos
científicos de evidencias clínicas sobre el dispositivo, cuando corresponda de acuerdo
al tipo y nivel de riesgo
Estudios aplicables a agentes de diagnóstico in vitro, según corresponda: Estudios de
precisión / reproducibilidad, Estudios de sensibilidad y Estudios de especificidad.
4.20. Cambio o inclusión de vía de importación
Para el caso de esta modificación, el titular del registro sanitario presentará:
Certificado de Buenas Prácticas de Almacenamiento - BPA o rigurosamente superior
para almacenaras o centros de distribución legalizadas y vigentes;
Convenio o Contrato legalizado de almacenamiento entre el titular del Producto y la
almacenera.
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
11
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 44
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Carta del titular indicando el cambio o inclusión.
Se debe detallar en qué centro de distribución lo almacenan para ser importados al Ecuador
ya sea de Zona Franca, Almacenera o Centro de distribución, este cambio se reflejará en los
datos de importación del registro sanitario como requisito para importar y nacionalizar.
4.21. Cambios en el proceso de manufactura
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta justificando detalladamente los motivos del cambio.
Documento con el nuevo proceso de manufactura
Adjuntar cuadro comparativo del cambio del proceso de manufactura vigente y del
nuevo.
Certificado de Análisis de Producto terminado, (cuando aplique).
Diagrama de flujo del nuevo proceso de manufactura en el que se visualice que el
documento es emitido por el fabricante o titular del producto.
4.22. Cambio, inclusión o eliminación de País Exportador
Para el caso de esta modificación el titular del registro sanitario presentará:
Documento que indique el motivo del cambio.
CLV o su equivalente emitido por la Autoridad competente que certifique el cambio
de País Exportador, debidamente legalizado.
Certificado de Buenas Prácticas de Almacenamiento - BPA o rigurosamente superior
para almacenaras o centros de distribución legalizadas y vigentes;
Convenio o Contrato legalizado de almacenamiento entre el titular del Producto y la
almacenera.
Carta del titular indicando el cambio o inclusión.
4.23. Cambio de razón social del Acondicionador certificado en BPM de dispositivos
médico o en ISO 13485
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta o poder del titular del producto indicando el cambio de razón social del
solicitante, consularizado o apostillado (Extranjero)
Escritura Pública por cambio de razón social con reconocimiento de firmas (Nacional).
CLV (Extranjeros, cuando aplique), apostillado y/o consularizado.
Presentar certificado de Buenas Prácticas de Manufactura (BPM) de dispositivos
médicos o una rigurosamente superior, Certificado de cumplimiento de la Norma ISO
13485 o una rigurosamente superior para productos importados, Certificado de
cumplimiento de la Norma ISO 13485 registrado por la ARCSA (para fabricación
nacional).
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
12
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 45
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
4.24. Cambio en la temperatura de conservación (ej. De no mayor a 30°C a
Refrigeración).
Para el caso de esta modificación el titular del registro sanitario presentará:
Estudios de Estabilidad (cuando corresponda).
Certificado de análisis de producto terminado, cuando aplique.
Etiqueta actualizada. Se excluye para el caso de los equipos biomédicos mismos que
deberán estar debidamente marcados de acuerdo a las normas IEC o ISO
correspondiente; como mínimo debe incluir el número de lote o serie, nombre del
fabricante y la marca.
Carta explicativa de los cambios realizados, emitida por el fabricante.
Inserto que debe ser el mismo que está aprobada a excepción por las condiciones de
conservación
4.25. Cambio, inclusión o eliminación de método de esterilización.
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta emitida por el fabricante, notificando el cambio.
Certificado de esterilidad del dispositivo médico donde figure el nombre del producto,
el nombre del método de esterilización, condiciones del método, la norma o guía
aplicable.
Nota: La eliminación del método de esterilización aplica únicamente para DMDIV
4.26. Actualización de la dirección del Titular del Registro Sanitario, cuando sea el
fabricante principal o sitio de fabricación del producto en caso de fabricantes nacionales.
Carta notificando el cambio de dirección del titular del registro sanitario.
Permiso de Funcionamiento en la que conste la nueva dirección del titular del registro
sanitario.
Presentar certificado de Buenas Prácticas de Manufactura (BPM) de dispositivos
médicos o una rigurosamente superior, Certificado de cumplimiento de la Norma ISO
13485 o una rigurosamente superior para productos importados, Certificado de
cumplimiento de la Norma ISO 13485 registrado por ARCSA (para fabricación
nacional).
4.27. Inclusión, eliminación o modificación de componentes y accesorios
Para el caso de esta modificación el titular del registro sanitario presentará:
Carta explicativa que justifique el cambio emitida por el titular del producto o el
fabricante.
Inserto/manual de uso donde se evidencie sólo los cambios correspondientes a la
inclusión, cambio o eliminación de componentes o accesorios del dispositivo médico.
Etiqueta actualizada (aplica en el caso de describir los componentes).
Descripción de los componentes funcionales, partes y estructura del dispositivo
médico.
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
13
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 46
ANEXO 4
Requisitos para la modificación del registro sanitario de dispositivos
médicos de uso humano
Se debe tomar en cuenta que este cambio implica que el titular del registro sanitario realice
una modificación del etiquetado (cuando corresponda) y una modificación por actualización
del inserto/manual.
Nota: En caso de requerir modificaciones no contempladas en el presente instructivo, el
titular del registro sanitario debe adjuntar requisitos técnicos y legales que justifiquen la
modificación.
GE-B.3.2.1-DM-01-04/V6.0/FEBRERO
14
IE-B.3.2.1-DM-01 Version6.0 — original PDF physical page 47