Readable HTML

Japanese — complete official PDF expression

医薬機審発0507第1号 (7 May 2026) — IVD approval application instructions — 7 May 2026 corrected expression

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Japanese.

Contents
医薬機審発0507第1号 (7 May 2026) — original official PDF page1; original table columns and diagrams retained
Searchable PDF text layer

写 医薬機審発 0507 第1号 令和8年5月7日 各都道府県衛生主管部(局)長 殿 厚生労働省医薬局医療機器審査管理課長 ( 公 印 省 略 ) 「 「体外診断用医薬品の製造販売承認申請に際し留意すべき事項について」 の一部改正について」の訂正について 「 「体外診断用医薬品の製造販売承認申請に際し留意すべき事項について」 の一部改正について」(令和8年3月 31 日付け医薬機審発 0331 第 17 号)につ いて、下記のとおり誤りがありましたので、別紙に差し替え訂正方よろしくお 願いします。 なお、本通知の写しについて、別記の関係団体宛てに発出するので、念のため 申し添えます。 1

医薬機審発0507第1号 (7 May 2026) — original official PDF page2; original table columns and diagrams retained
Searchable PDF text layer

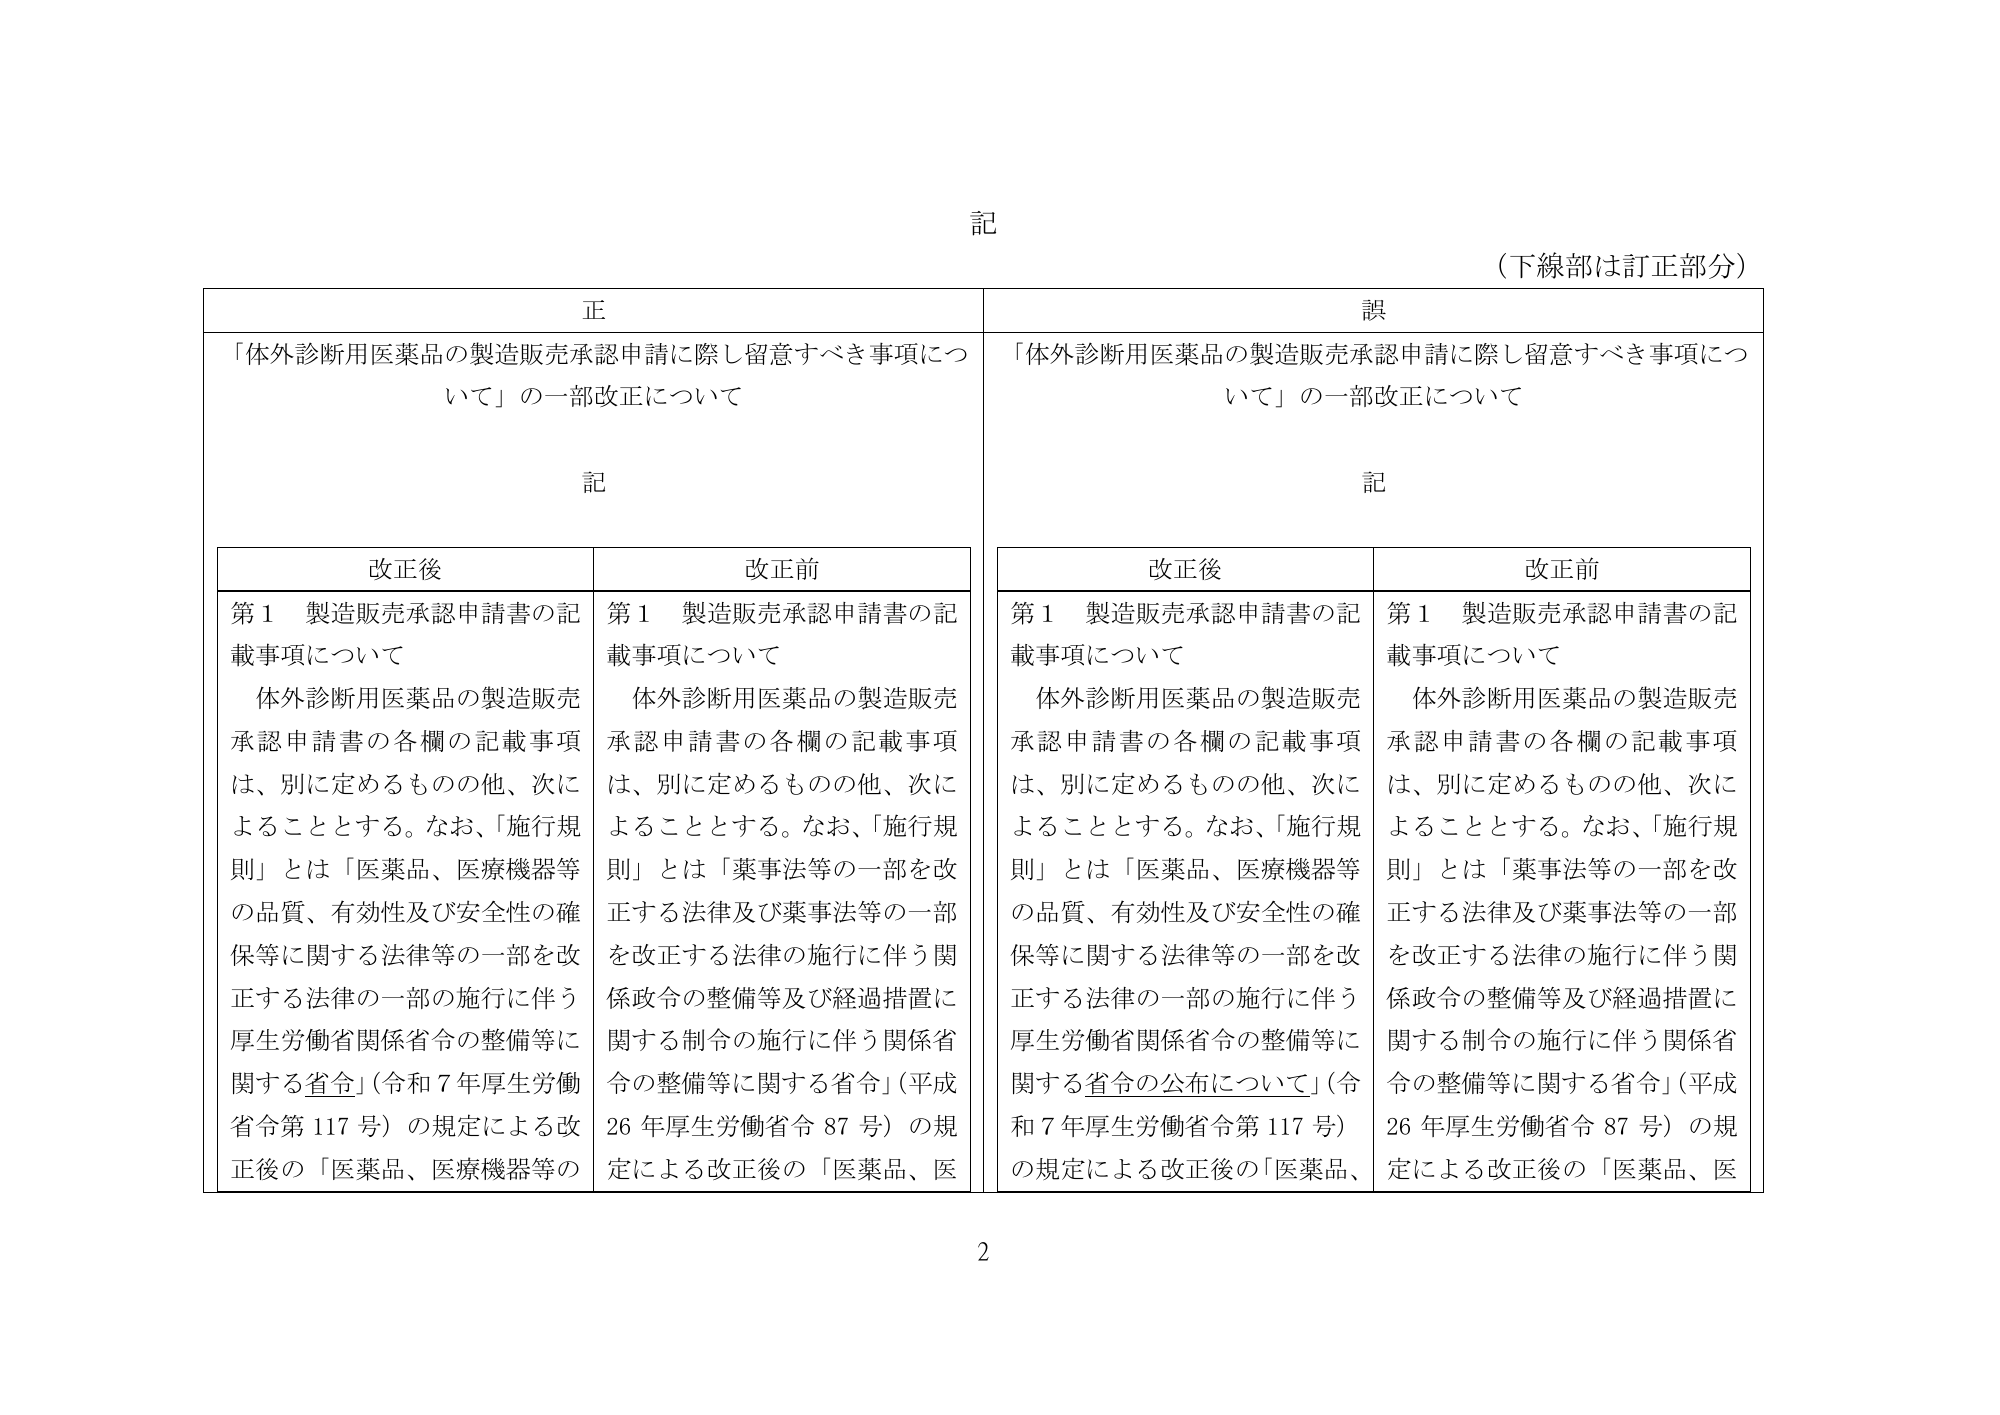
記 (下線部は訂正部分) 正 誤 「体外診断用医薬品の製造販売承認申請に際し留意すべき事項につ 「体外診断用医薬品の製造販売承認申請に際し留意すべき事項につ いて」の一部改正について いて」の一部改正について 記 記 改正後 改正前 改正後 改正前 第1 製造販売承認申請書の記 第1 製造販売承認申請書の記 第1 製造販売承認申請書の記 第1 製造販売承認申請書の記 載事項について 載事項について 載事項について 載事項について 体外診断用医薬品の製造販売 体外診断用医薬品の製造販売 体外診断用医薬品の製造販売 体外診断用医薬品の製造販売 承認申請書の各欄の記載事項 承認申請書の各欄の記載事項 承認申請書の各欄の記載事項 承認申請書の各欄の記載事項 は、別に定めるものの他、次に は、別に定めるものの他、次に は、別に定めるものの他、次に は、別に定めるものの他、次に よることとする。なお、 「施行規 よることとする。なお、 「施行規 よることとする。なお、 「施行規 よることとする。なお、 「施行規 則」とは「医薬品、医療機器等 則」とは「薬事法等の一部を改 則」とは「医薬品、医療機器等 則」とは「薬事法等の一部を改 の品質、有効性及び安全性の確 正する法律及び薬事法等の一部 の品質、有効性及び安全性の確 正する法律及び薬事法等の一部 保等に関する法律等の一部を改 を改正する法律の施行に伴う関 保等に関する法律等の一部を改 を改正する法律の施行に伴う関 正する法律の一部の施行に伴う 係政令の整備等及び経過措置に 正する法律の一部の施行に伴う 係政令の整備等及び経過措置に 厚生労働省関係省令の整備等に 関する制令の施行に伴う関係省 厚生労働省関係省令の整備等に 関する制令の施行に伴う関係省 関する省令」 (令和7年厚生労働 令の整備等に関する省令」 (平成 関する省令の公布について」 (令 令の整備等に関する省令」 (平成 省令第 117 号)の規定による改 26 年厚生労働省令 87 号)の規 和7年厚生労働省令第 117 号) 26 年厚生労働省令 87 号)の規 正後の「医薬品、医療機器等の 定による改正後の「医薬品、医 の規定による改正後の「医薬品、 定による改正後の「医薬品、医 2
医薬機審発0507第1号 (7 May 2026) — original official PDF page3; original table columns and diagrams retained
Searchable PDF text layer

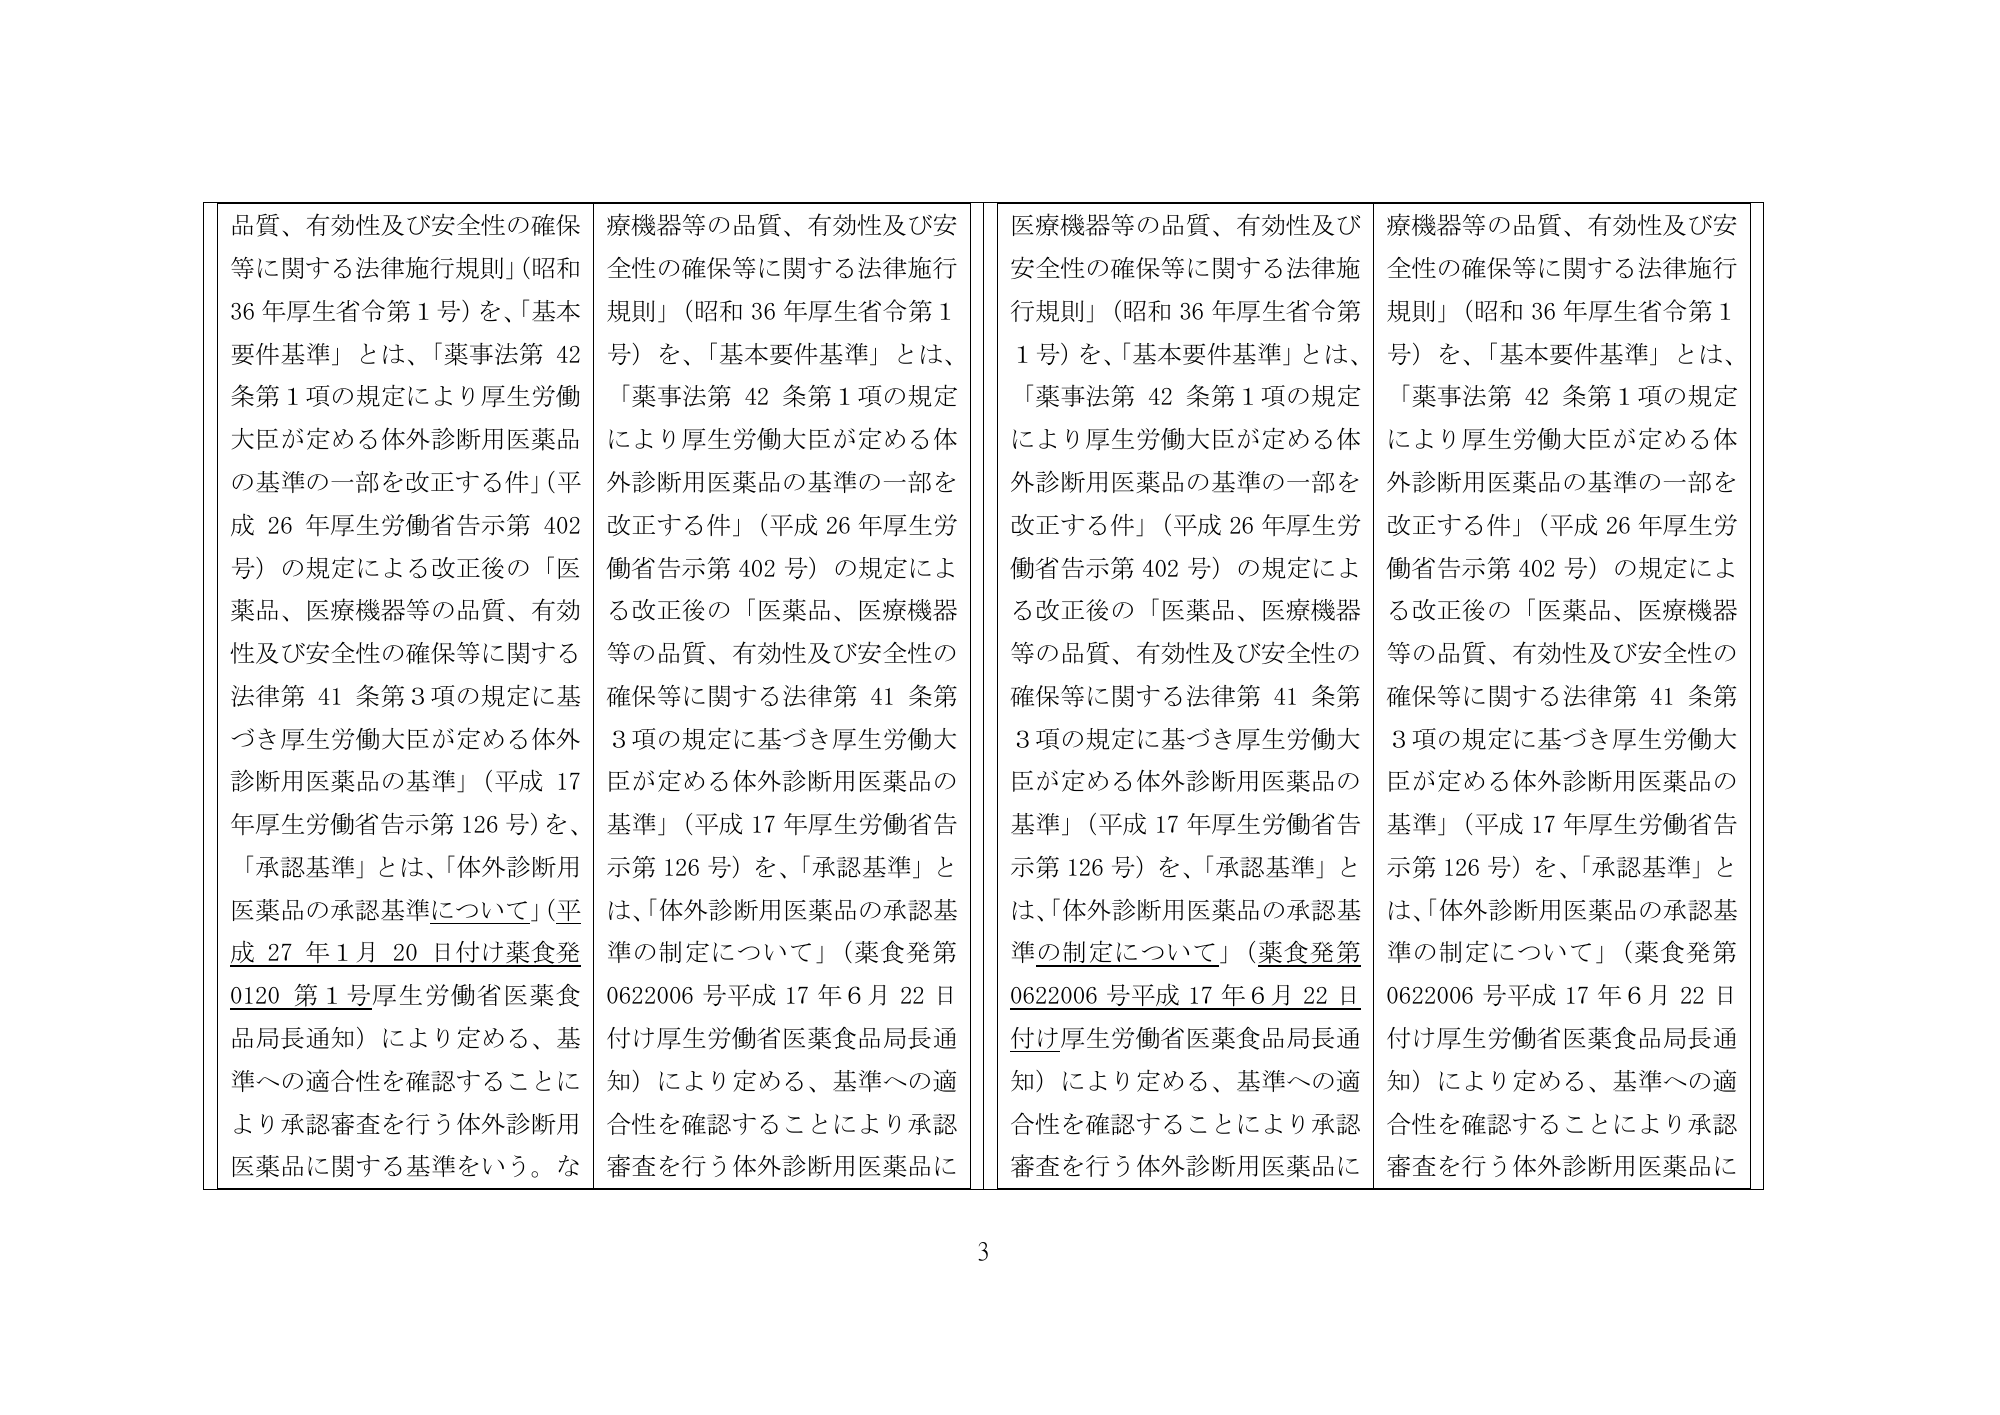
品質、有効性及び安全性の確保 療機器等の品質、有効性及び安 医療機器等の品質、有効性及び 療機器等の品質、有効性及び安 等に関する法律施行規則」 (昭和 全性の確保等に関する法律施行 安全性の確保等に関する法律施 全性の確保等に関する法律施行 36 年厚生省令第1号)を、 「基本 規則」 (昭和 36 年厚生省令第1 行規則」(昭和 36 年厚生省令第 規則」 (昭和 36 年厚生省令第1 要件基準」とは、「薬事法第 42 号)を、「基本要件基準」とは、 1号)を、 「基本要件基準」とは、 号)を、「基本要件基準」とは、 条第1項の規定により厚生労働 「薬事法第 42 条第1項の規定 「薬事法第 42 条第1項の規定 「薬事法第 42 条第1項の規定 大臣が定める体外診断用医薬品 により厚生労働大臣が定める体 により厚生労働大臣が定める体 により厚生労働大臣が定める体 の基準の一部を改正する件」 (平 外診断用医薬品の基準の一部を 外診断用医薬品の基準の一部を 外診断用医薬品の基準の一部を 成 26 年厚生労働省告示第 402 改正する件」(平成 26 年厚生労 改正する件」(平成 26 年厚生労 改正する件」(平成 26 年厚生労 号)の規定による改正後の「医 働省告示第 402 号)の規定によ 働省告示第 402 号)の規定によ 働省告示第 402 号)の規定によ 薬品、医療機器等の品質、有効 る改正後の「医薬品、医療機器 る改正後の「医薬品、医療機器 る改正後の「医薬品、医療機器 性及び安全性の確保等に関する 等の品質、有効性及び安全性の 等の品質、有効性及び安全性の 等の品質、有効性及び安全性の 法律第 41 条第3項の規定に基 確保等に関する法律第 41 条第 確保等に関する法律第 41 条第 確保等に関する法律第 41 条第 づき厚生労働大臣が定める体外 3項の規定に基づき厚生労働大 3項の規定に基づき厚生労働大 3項の規定に基づき厚生労働大 診断用医薬品の基準」(平成 17 臣が定める体外診断用医薬品の 臣が定める体外診断用医薬品の 臣が定める体外診断用医薬品の 年厚生労働省告示第 126 号)を、 基準」 (平成 17 年厚生労働省告 基準」 (平成 17 年厚生労働省告 基準」 (平成 17 年厚生労働省告 「承認基準」とは、 「体外診断用 示第 126 号)を、 「承認基準」と 示第 126 号)を、 「承認基準」と 示第 126 号)を、 「承認基準」と 医薬品の承認基準について」 (平 は、 「体外診断用医薬品の承認基 は、 「体外診断用医薬品の承認基 は、 「体外診断用医薬品の承認基 成 27 年1月 20 日付け薬食発 準の制定について」(薬食発第 準の制定について」(薬食発第 準の制定について」(薬食発第 0120 第1号厚生労働省医薬食 0622006 号平成 17 年6月 22 日 0622006 号平成 17 年6月 22 日 0622006 号平成 17 年6月 22 日 品局長通知)により定める、基 付け厚生労働省医薬食品局長通 付け厚生労働省医薬食品局長通 付け厚生労働省医薬食品局長通 準への適合性を確認することに 知)により定める、基準への適 知)により定める、基準への適 知)により定める、基準への適 より承認審査を行う体外診断用 合性を確認することにより承認 合性を確認することにより承認 合性を確認することにより承認 医薬品に関する基準をいう。な 審査を行う体外診断用医薬品に 審査を行う体外診断用医薬品に 審査を行う体外診断用医薬品に 3

医薬機審発0507第1号 (7 May 2026) — original official PDF page4; original table columns and diagrams retained
Searchable PDF text layer

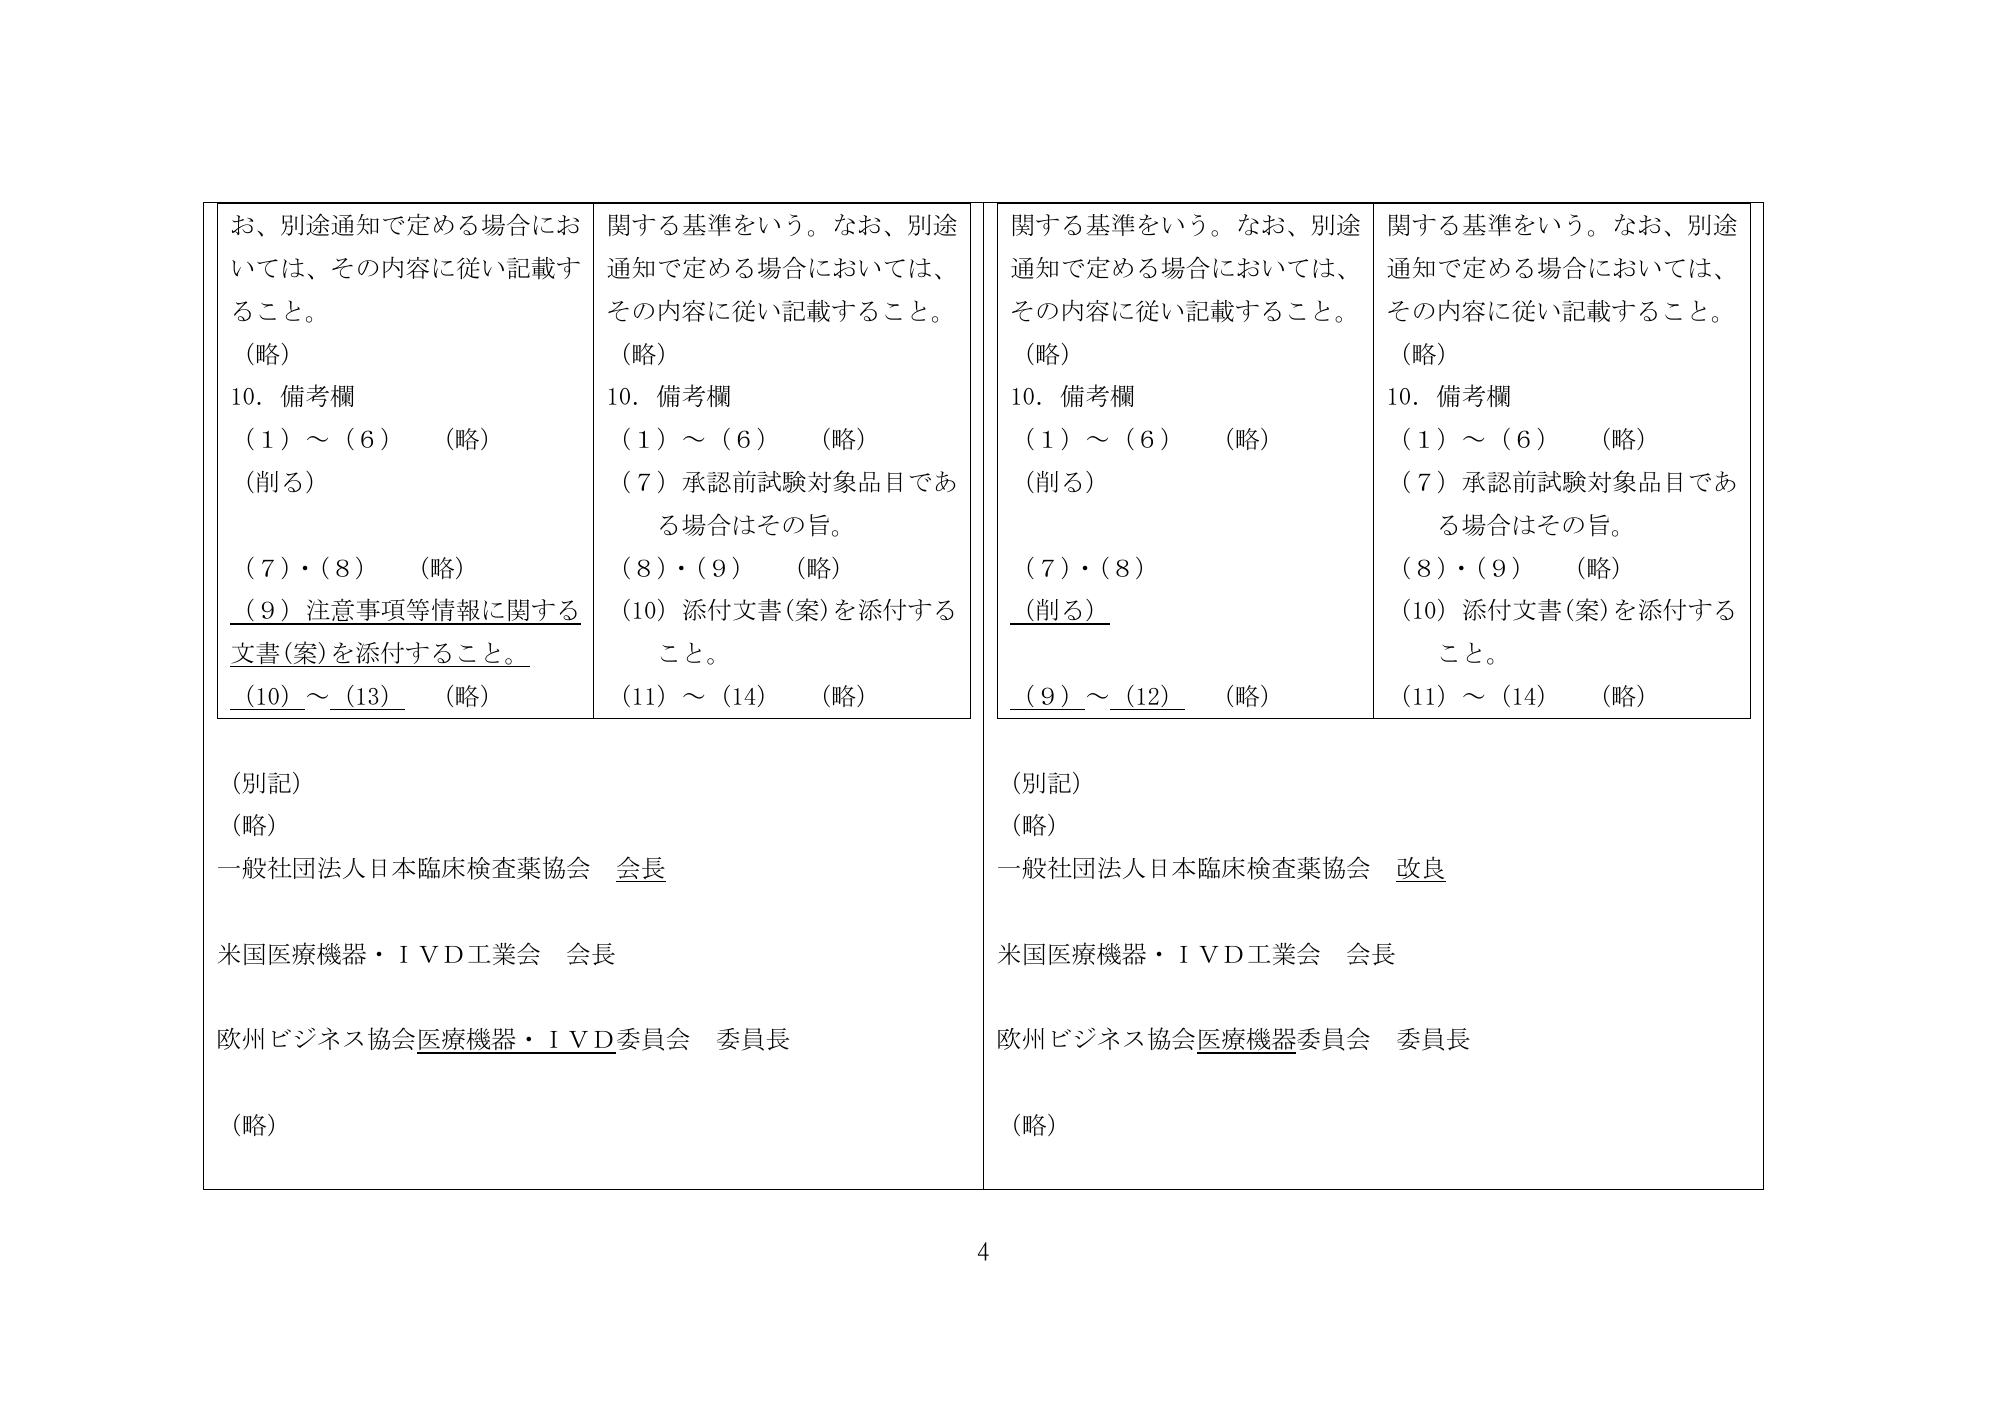
お、別途通知で定める場合にお 関する基準をいう。なお、別途 関する基準をいう。なお、別途 関する基準をいう。なお、別途 いては、その内容に従い記載す 通知で定める場合においては、 通知で定める場合においては、 通知で定める場合においては、 ること。 その内容に従い記載すること。 その内容に従い記載すること。 その内容に従い記載すること。 (略) (略) (略) (略) 10.備考欄 10.備考欄 10.備考欄 10.備考欄 (1)~(6) (略) (1)~(6) (略) (1)~(6) (略) (1)~(6) (略) (削る) (7)承認前試験対象品目であ (削る) (7)承認前試験対象品目であ る場合はその旨。 る場合はその旨。 (7) ・(8) (略) (8) ・(9) (略) (7) ・(8) (8) ・(9) (略) (9)注意事項等情報に関する (10)添付文書(案)を添付する (削る) (10)添付文書(案)を添付する 文書(案)を添付すること。 こと。 こと。 (10)~(13) (略) (11)~(14) (略) (9)~(12) (略) (11)~(14) (略) (別記) (別記) (略) (略) 一般社団法人日本臨床検査薬協会 会長 一般社団法人日本臨床検査薬協会 改良 米国医療機器・IVD工業会 会長 米国医療機器・IVD工業会 会長 欧州ビジネス協会医療機器・IVD委員会 委員長 欧州ビジネス協会医療機器委員会 委員長 (略) (略) 4

医薬機審発0507第1号 (7 May 2026) — original official PDF page5; original table columns and diagrams retained
Searchable PDF text layer

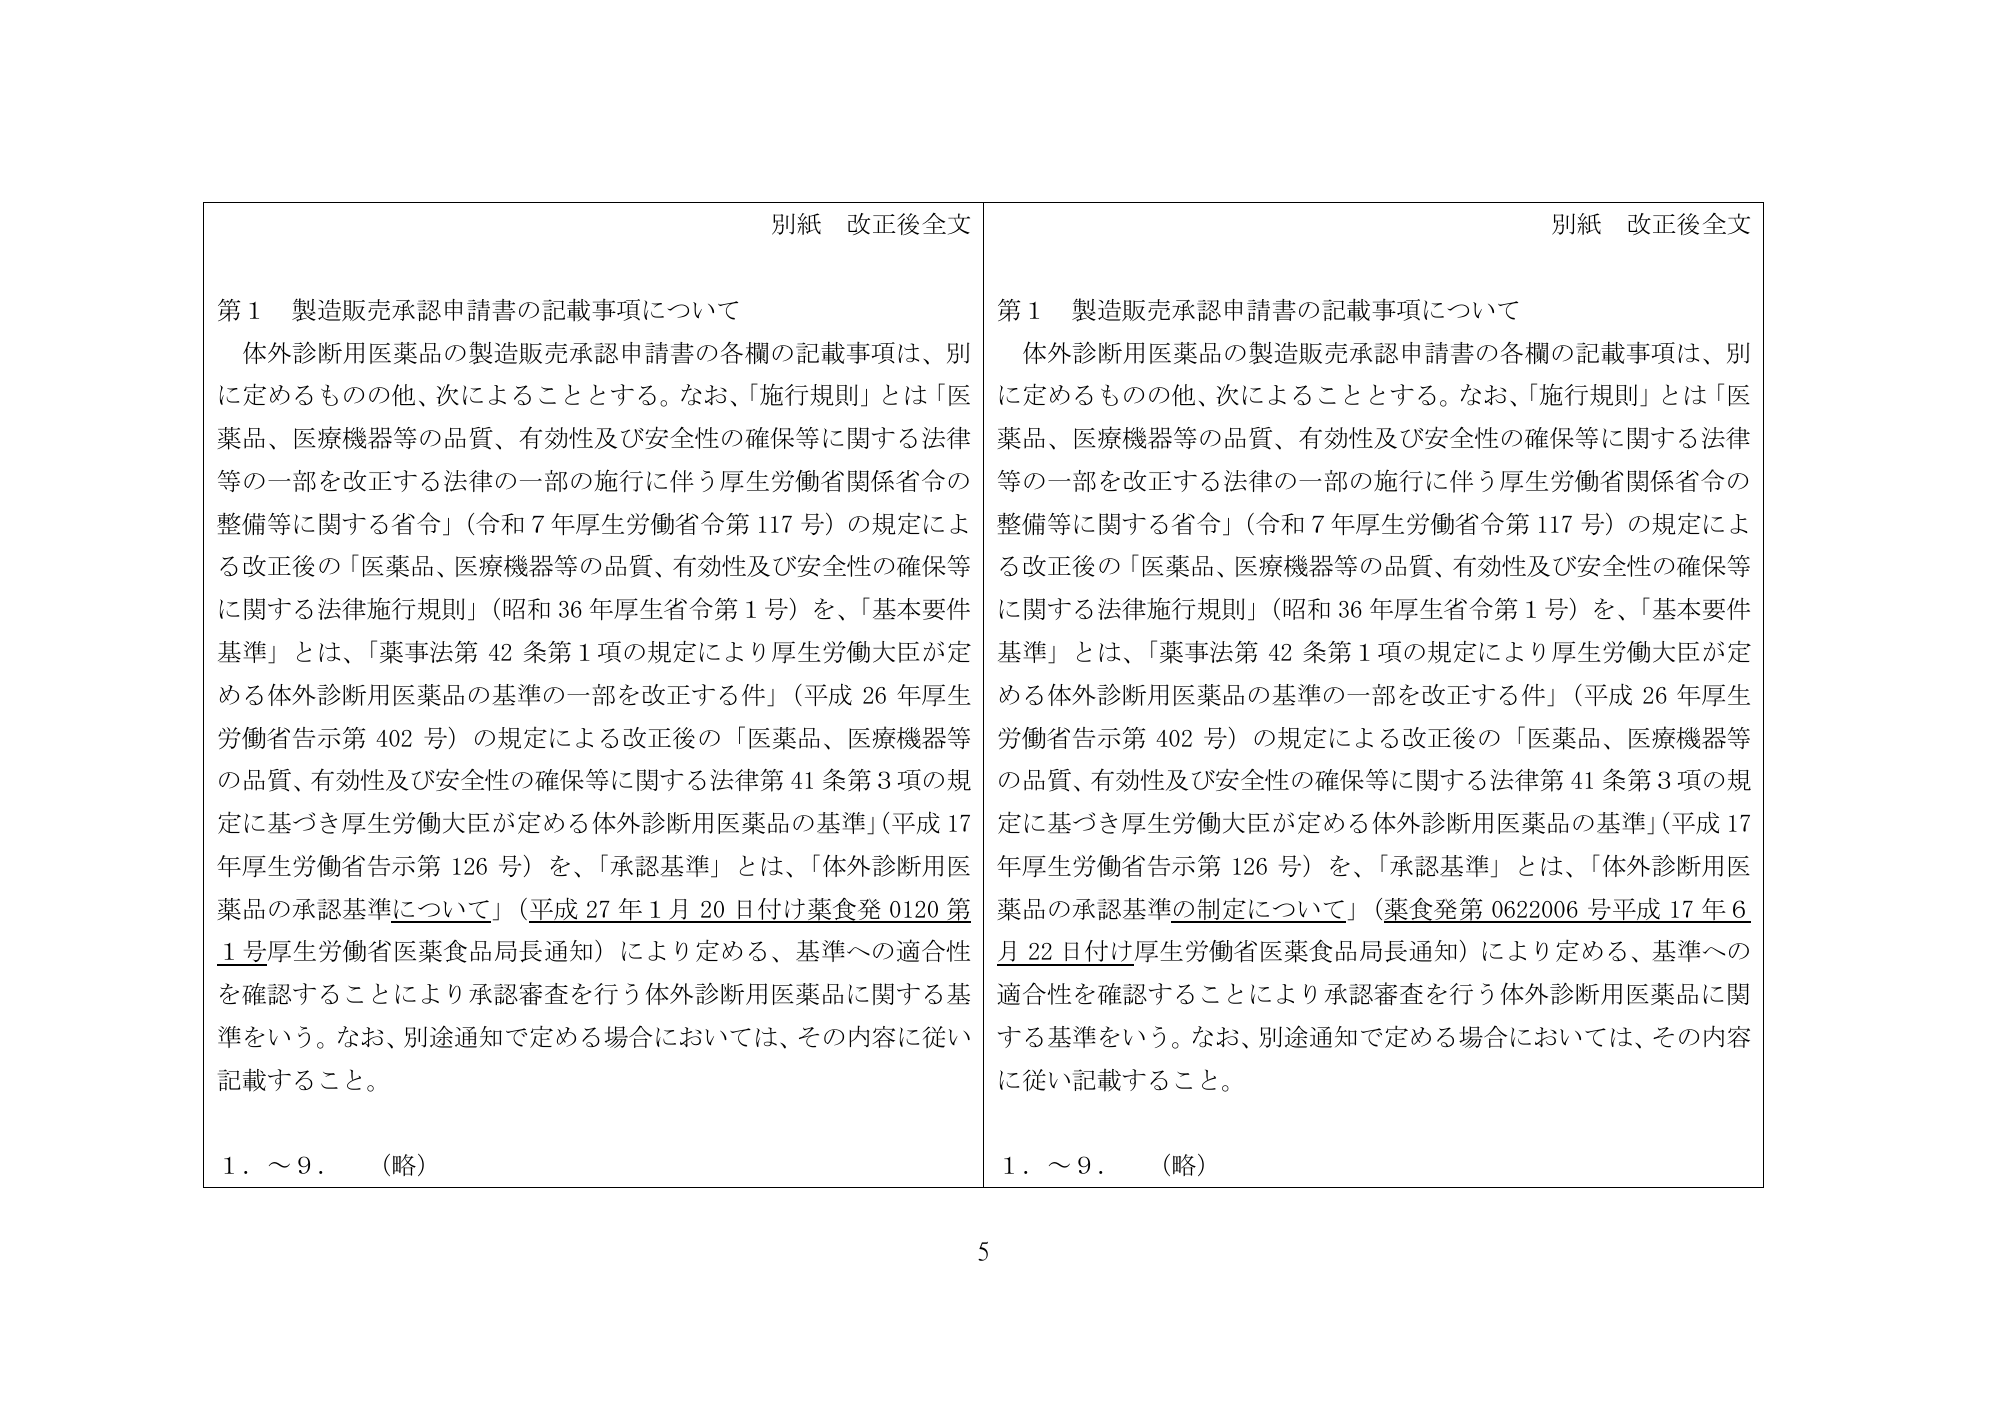
別紙 改正後全文 別紙 改正後全文 第1 製造販売承認申請書の記載事項について 第1 製造販売承認申請書の記載事項について 体外診断用医薬品の製造販売承認申請書の各欄の記載事項は、別 体外診断用医薬品の製造販売承認申請書の各欄の記載事項は、別 に定めるものの他、次によることとする。なお、 「施行規則」とは「医 に定めるものの他、次によることとする。なお、 「施行規則」とは「医 薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律 薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律 等の一部を改正する法律の一部の施行に伴う厚生労働省関係省令の 等の一部を改正する法律の一部の施行に伴う厚生労働省関係省令の 整備等に関する省令」 (令和7年厚生労働省令第 117 号)の規定によ 整備等に関する省令」 (令和7年厚生労働省令第 117 号)の規定によ る改正後の「医薬品、医療機器等の品質、有効性及び安全性の確保等 る改正後の「医薬品、医療機器等の品質、有効性及び安全性の確保等 に関する法律施行規則」 (昭和 36 年厚生省令第1号)を、 「基本要件 に関する法律施行規則」 (昭和 36 年厚生省令第1号)を、 「基本要件 基準」とは、「薬事法第 42 条第1項の規定により厚生労働大臣が定 基準」とは、「薬事法第 42 条第1項の規定により厚生労働大臣が定 める体外診断用医薬品の基準の一部を改正する件」 (平成 26 年厚生 める体外診断用医薬品の基準の一部を改正する件」 (平成 26 年厚生 労働省告示第 402 号)の規定による改正後の「医薬品、医療機器等 労働省告示第 402 号)の規定による改正後の「医薬品、医療機器等 の品質、有効性及び安全性の確保等に関する法律第 41 条第3項の規 の品質、有効性及び安全性の確保等に関する法律第 41 条第3項の規 定に基づき厚生労働大臣が定める体外診断用医薬品の基準」 (平成 17 定に基づき厚生労働大臣が定める体外診断用医薬品の基準」 (平成 17 年厚生労働省告示第 126 号)を、「承認基準」とは、「体外診断用医 年厚生労働省告示第 126 号)を、「承認基準」とは、「体外診断用医 薬品の承認基準について」 (平成 27 年1月 20 日付け薬食発 0120 第 薬品の承認基準の制定について」(薬食発第 0622006 号平成 17 年6 1号厚生労働省医薬食品局長通知)により定める、基準への適合性 月 22 日付け厚生労働省医薬食品局長通知)により定める、基準への を確認することにより承認審査を行う体外診断用医薬品に関する基 適合性を確認することにより承認審査を行う体外診断用医薬品に関 準をいう。なお、別途通知で定める場合においては、その内容に従い する基準をいう。なお、別途通知で定める場合においては、その内容 記載すること。 に従い記載すること。 1.~9. (略) 1.~9. (略) 5

医薬機審発0507第1号 (7 May 2026) — original official PDF page6; original table columns and diagrams retained
Searchable PDF text layer

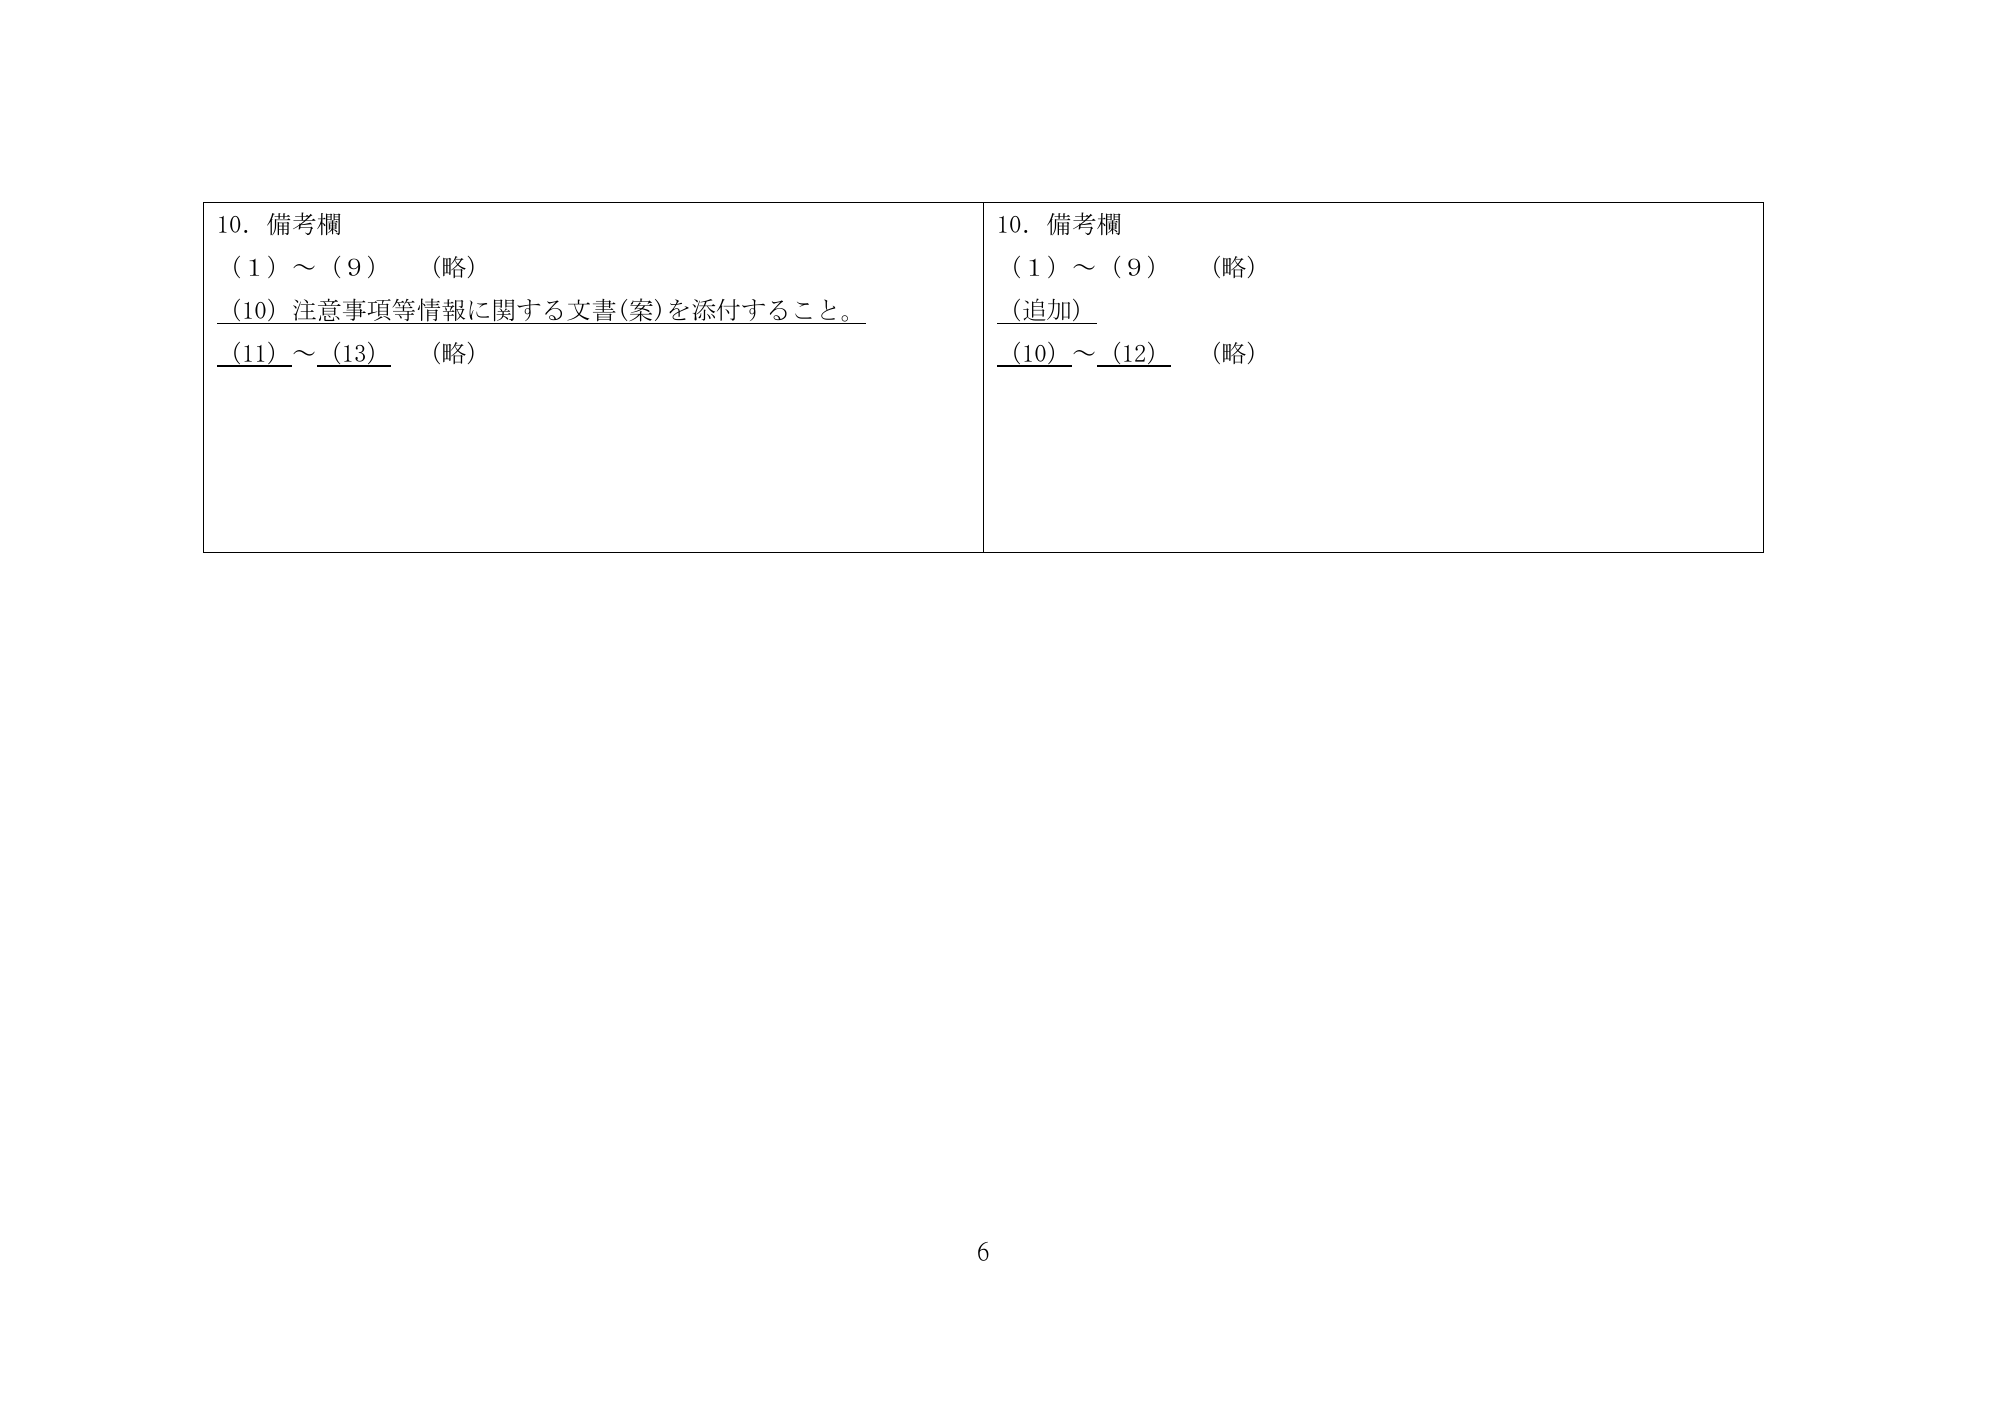
10.備考欄 10.備考欄 (1)~(9) (略) (1)~(9) (略) (10)注意事項等情報に関する文書(案)を添付すること。 (追加) (11)~(13) (略) (10)~(12) (略) 6

医薬機審発0507第1号 (7 May 2026) — original official PDF page7; original table columns and diagrams retained
Searchable PDF text layer

(別記) 独立行政法人医薬品医療機器総合機構理事長 日本製薬団体連合会 会長 一般社団法人日本臨床検査薬協会 会長 米国医療機器・IVD工業会 会長 欧州ビジネス協会医療機器・IVD委員会 委員長 医薬品医療機器等法登録認証機関協議会 代表幹事 7

医薬機審発0507第1号 (7 May 2026) — original official PDF page8; original table columns and diagrams retained
Searchable PDF text layer

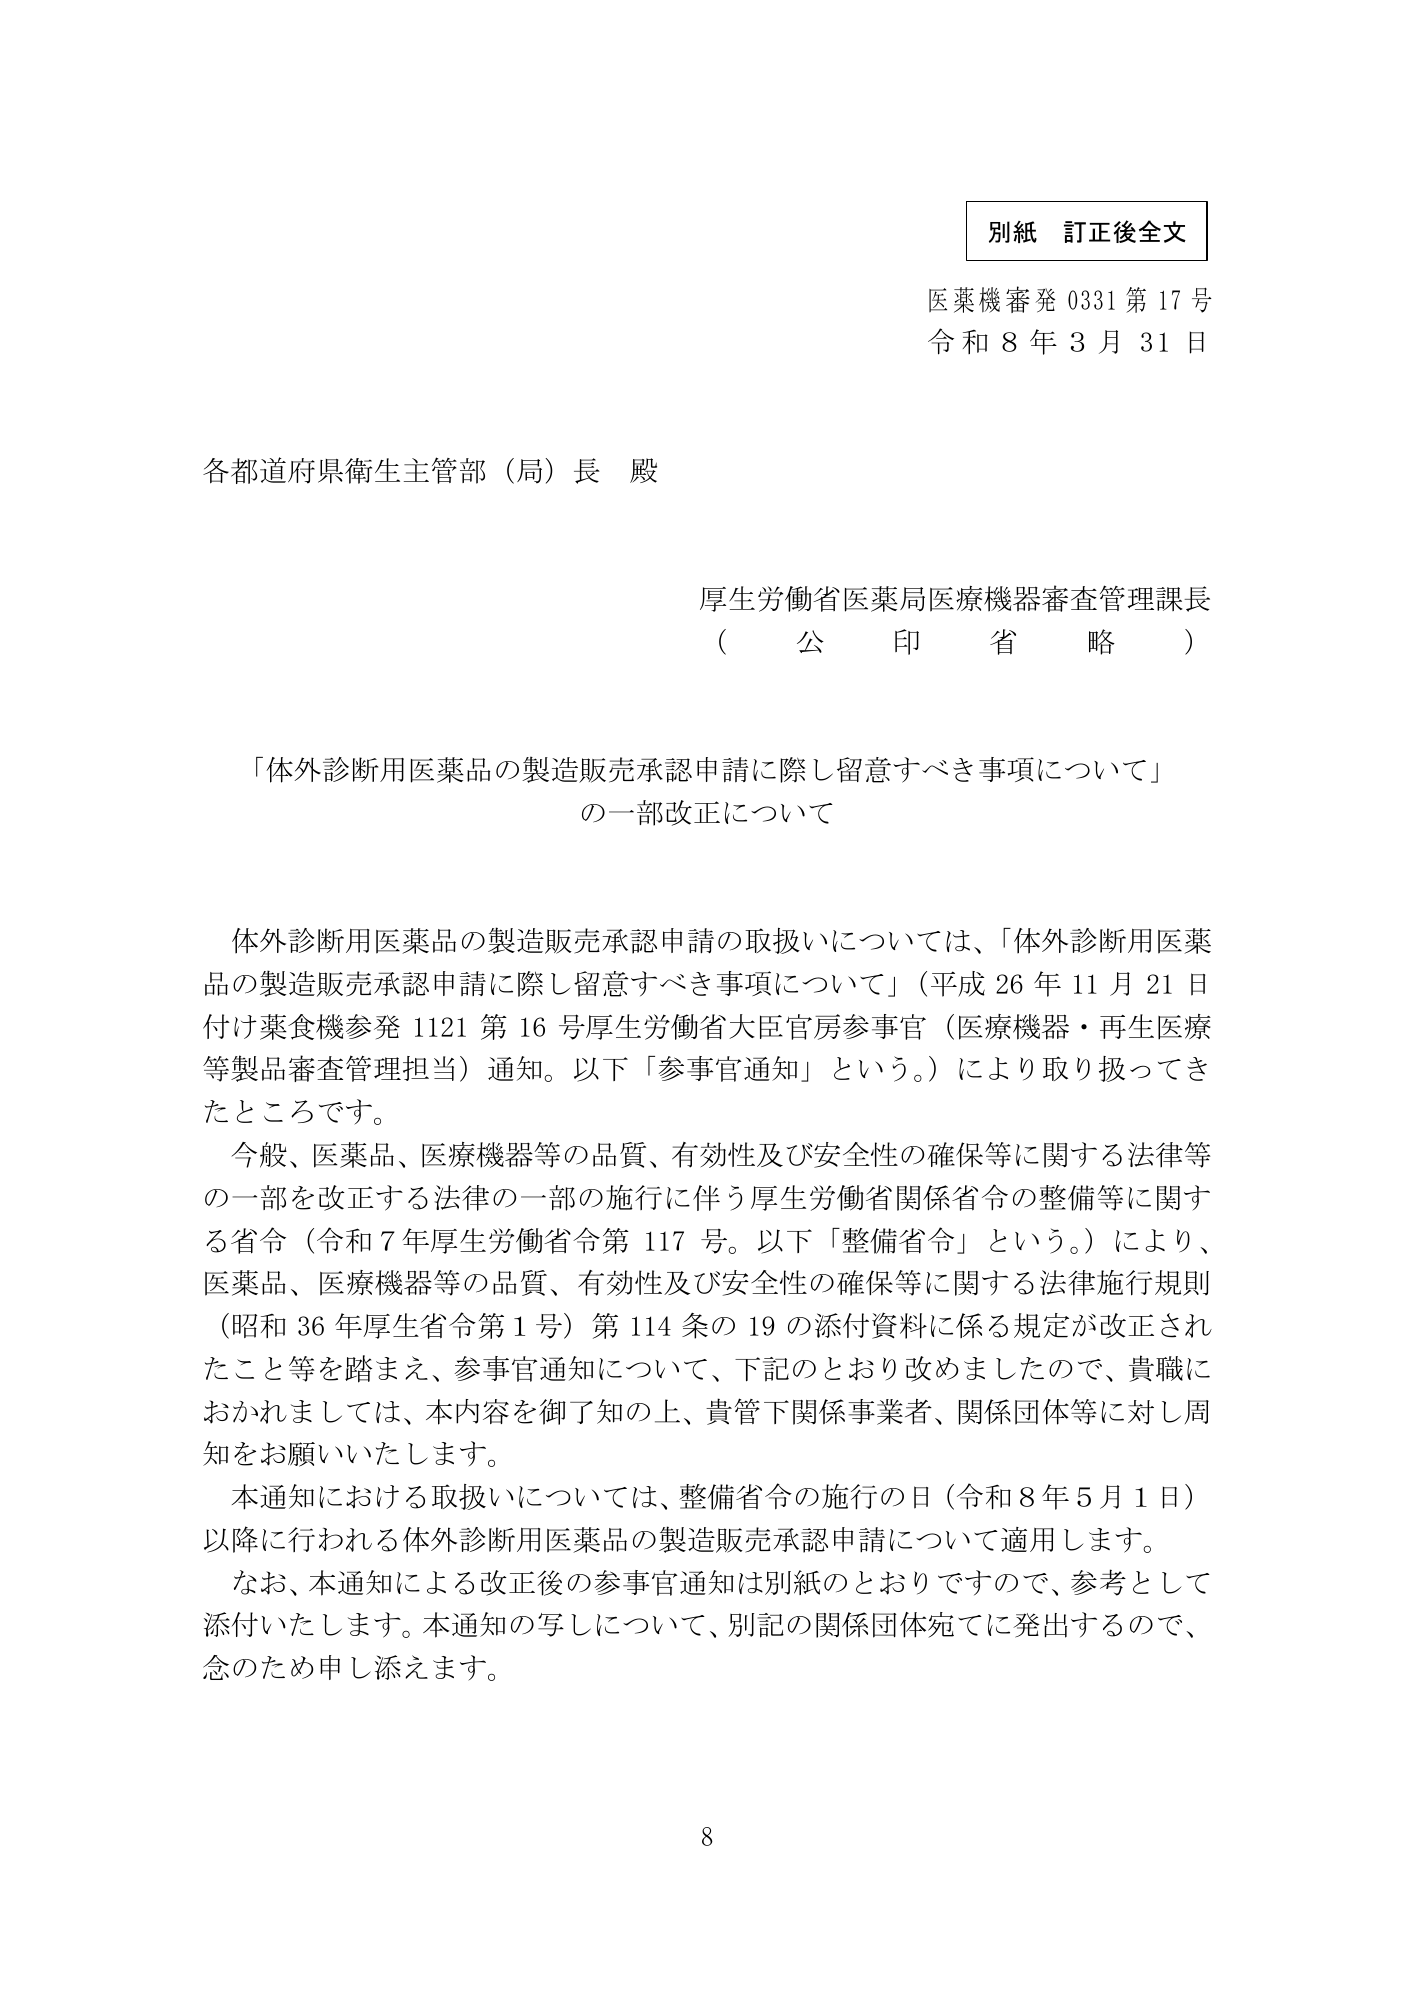
別紙 訂正後全文 医 薬 機 審 発 0331 第 17 号 令 和 8 年 3 月 31 日 各都道府県衛生主管部(局)長 殿 厚生労働省医薬局医療機器審査管理課長 ( 公 印 省 略 ) 「体外診断用医薬品の製造販売承認申請に際し留意すべき事項について」 の一部改正について 体外診断用医薬品の製造販売承認申請の取扱いについては、 「体外診断用医薬 品の製造販売承認申請に際し留意すべき事項について」(平成 26 年 11 月 21 日 付け薬食機参発 1121 第 16 号厚生労働省大臣官房参事官(医療機器・再生医療 等製品審査管理担当)通知。以下「参事官通知」という。)により取り扱ってき たところです。 今般、医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律等 の一部を改正する法律の一部の施行に伴う厚生労働省関係省令の整備等に関す る省令(令和7年厚生労働省令第 117 号。以下「整備省令」という。)により、 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律施行規則 (昭和 36 年厚生省令第1号)第 114 条の 19 の添付資料に係る規定が改正され たこと等を踏まえ、参事官通知について、下記のとおり改めましたので、貴職に おかれましては、本内容を御了知の上、貴管下関係事業者、関係団体等に対し周 知をお願いいたします。 本通知における取扱いについては、整備省令の施行の日(令和8年5月1日) 以降に行われる体外診断用医薬品の製造販売承認申請について適用します。 なお、本通知による改正後の参事官通知は別紙のとおりですので、参考として 添付いたします。本通知の写しについて、別記の関係団体宛てに発出するので、 念のため申し添えます。 8

医薬機審発0507第1号 (7 May 2026) — original official PDF page9; original table columns and diagrams retained
Searchable PDF text layer

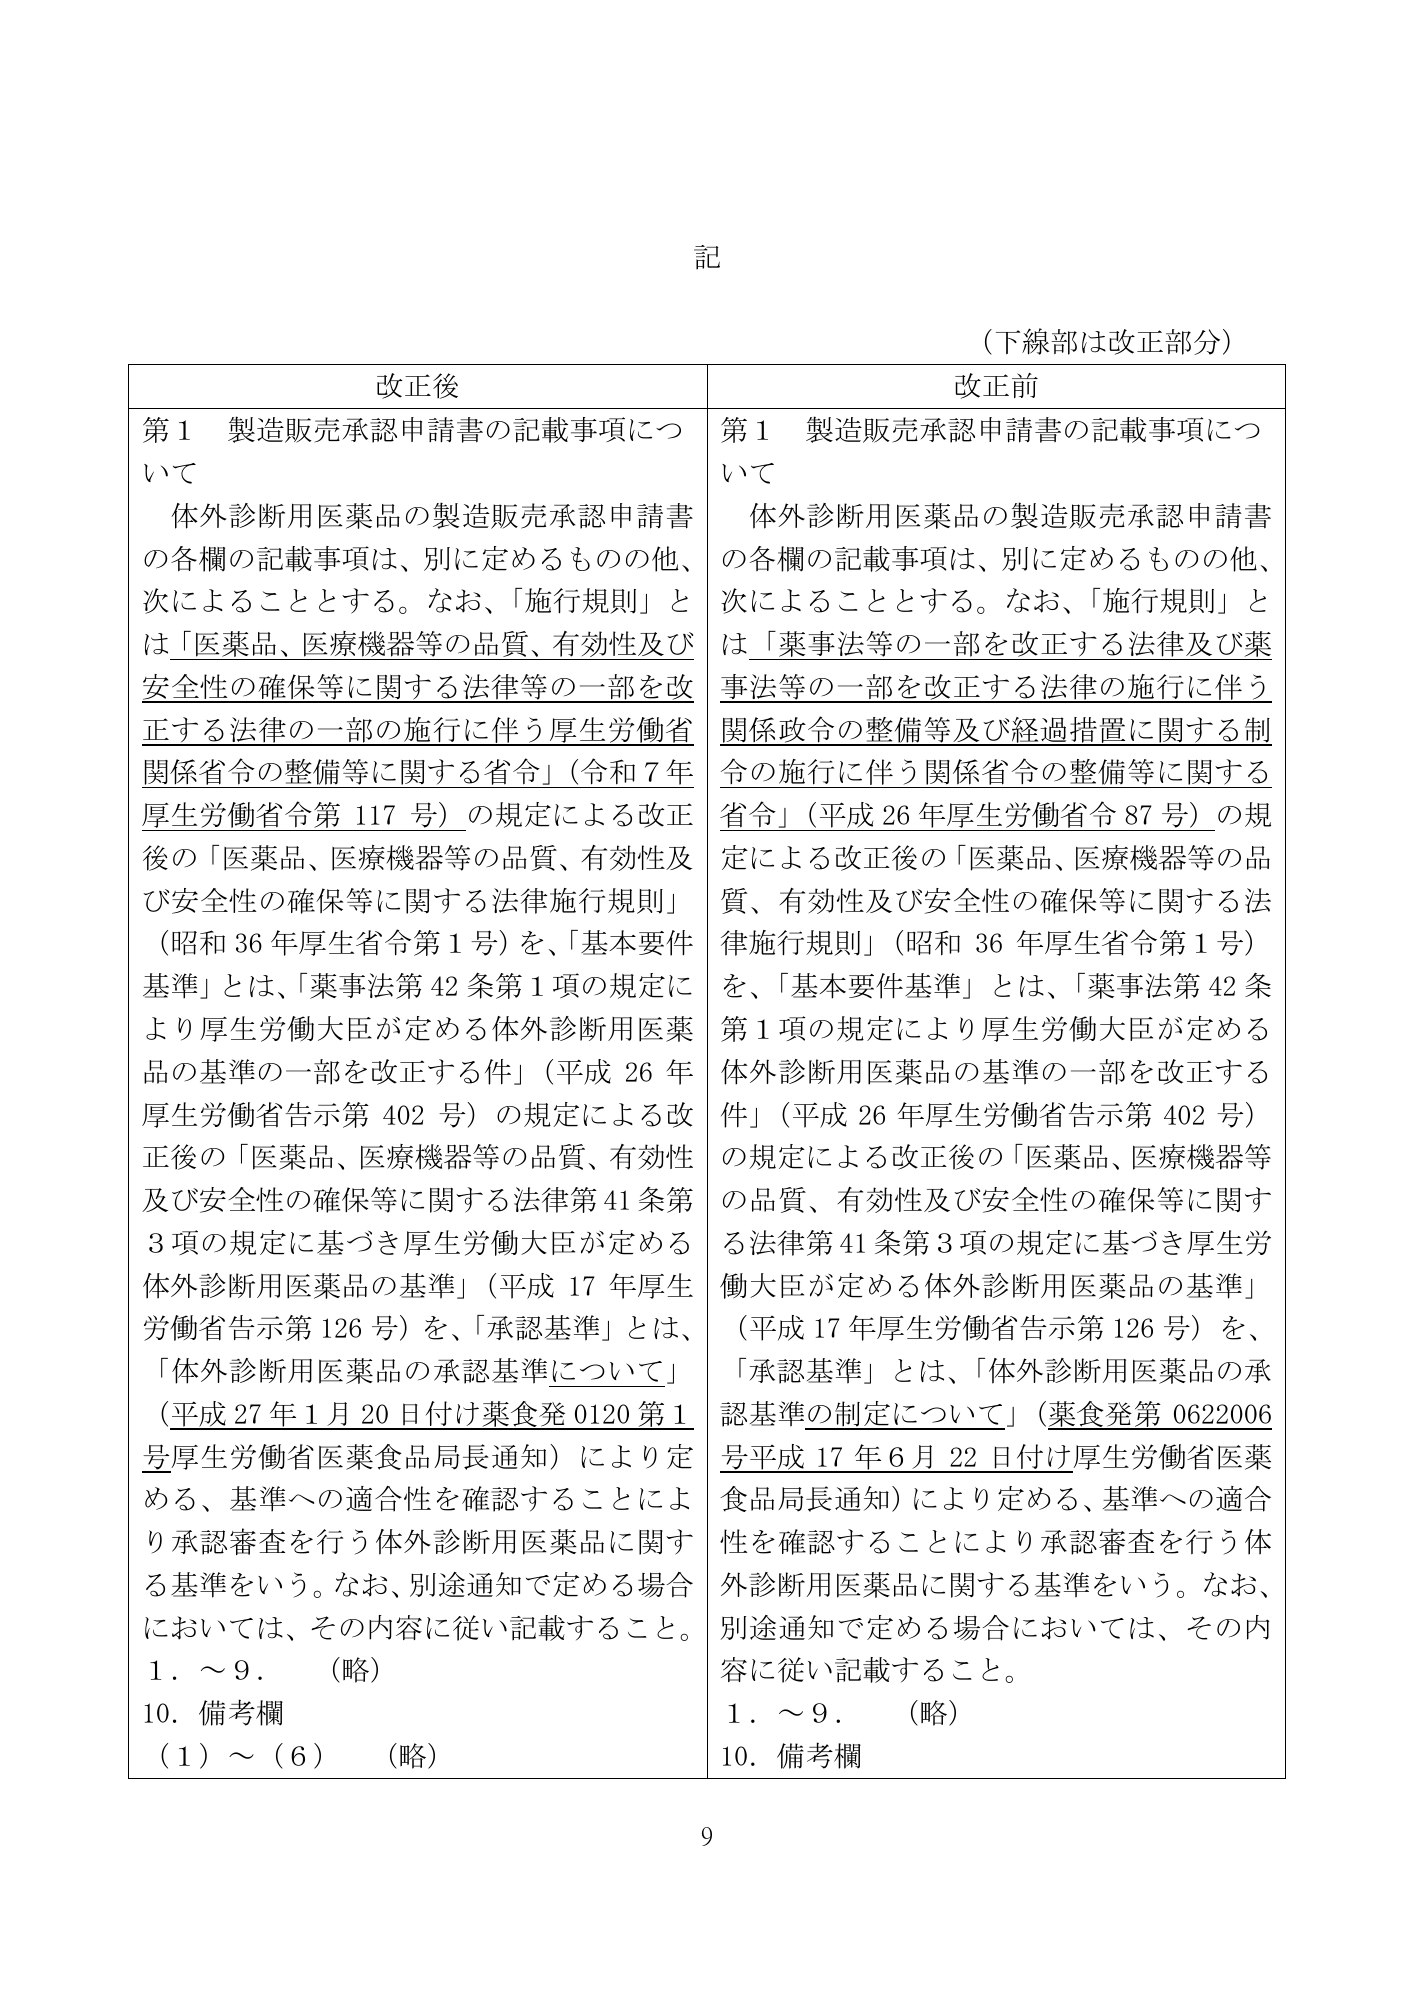
記 (下線部は改正部分) 改正後 改正前 第1 製造販売承認申請書の記載事項につ 第1 製造販売承認申請書の記載事項につ いて いて 体外診断用医薬品の製造販売承認申請書 体外診断用医薬品の製造販売承認申請書 の各欄の記載事項は、別に定めるものの他、 の各欄の記載事項は、別に定めるものの他、 次によることとする。なお、「施行規則」と 次によることとする。なお、「施行規則」と は「医薬品、医療機器等の品質、有効性及び は「薬事法等の一部を改正する法律及び薬 安全性の確保等に関する法律等の一部を改 事法等の一部を改正する法律の施行に伴う 正する法律の一部の施行に伴う厚生労働省 関係政令の整備等及び経過措置に関する制 関係省令の整備等に関する省令」 (令和7年 令の施行に伴う関係省令の整備等に関する 厚生労働省令第 117 号)の規定による改正 省令」(平成 26 年厚生労働省令 87 号)の規 後の「医薬品、医療機器等の品質、有効性及 定による改正後の「医薬品、医療機器等の品 び安全性の確保等に関する法律施行規則」 質、有効性及び安全性の確保等に関する法 (昭和 36 年厚生省令第1号)を、 「基本要件 律施行規則」(昭和 36 年厚生省令第1号) 基準」とは、 「薬事法第 42 条第1項の規定に を、 「基本要件基準」とは、 「薬事法第 42 条 より厚生労働大臣が定める体外診断用医薬 第1項の規定により厚生労働大臣が定める 品の基準の一部を改正する件」(平成 26 年 体外診断用医薬品の基準の一部を改正する 厚生労働省告示第 402 号)の規定による改 件」(平成 26 年厚生労働省告示第 402 号) 正後の「医薬品、医療機器等の品質、有効性 の規定による改正後の「医薬品、医療機器等 及び安全性の確保等に関する法律第 41 条第 の品質、有効性及び安全性の確保等に関す 3項の規定に基づき厚生労働大臣が定める る法律第 41 条第3項の規定に基づき厚生労 体外診断用医薬品の基準」(平成 17 年厚生 働大臣が定める体外診断用医薬品の基準」 労働省告示第 126 号)を、 「承認基準」とは、 (平成 17 年厚生労働省告示第 126 号)を、 「体外診断用医薬品の承認基準について」 「承認基準」とは、 「体外診断用医薬品の承 (平成 27 年1月 20 日付け薬食発 0120 第1 認基準の制定について」(薬食発第 0622006 号厚生労働省医薬食品局長通知)により定 号平成 17 年6月 22 日付け厚生労働省医薬 める、基準への適合性を確認することによ 食品局長通知)により定める、基準への適合 り承認審査を行う体外診断用医薬品に関す 性を確認することにより承認審査を行う体 る基準をいう。なお、別途通知で定める場合 外診断用医薬品に関する基準をいう。なお、 においては、その内容に従い記載すること。 別途通知で定める場合においては、その内 1.~9. (略) 容に従い記載すること。 10.備考欄 1.~9. (略) (1)~(6) (略) 10.備考欄 9

医薬機審発0507第1号 (7 May 2026) — original official PDF page10; original table columns and diagrams retained
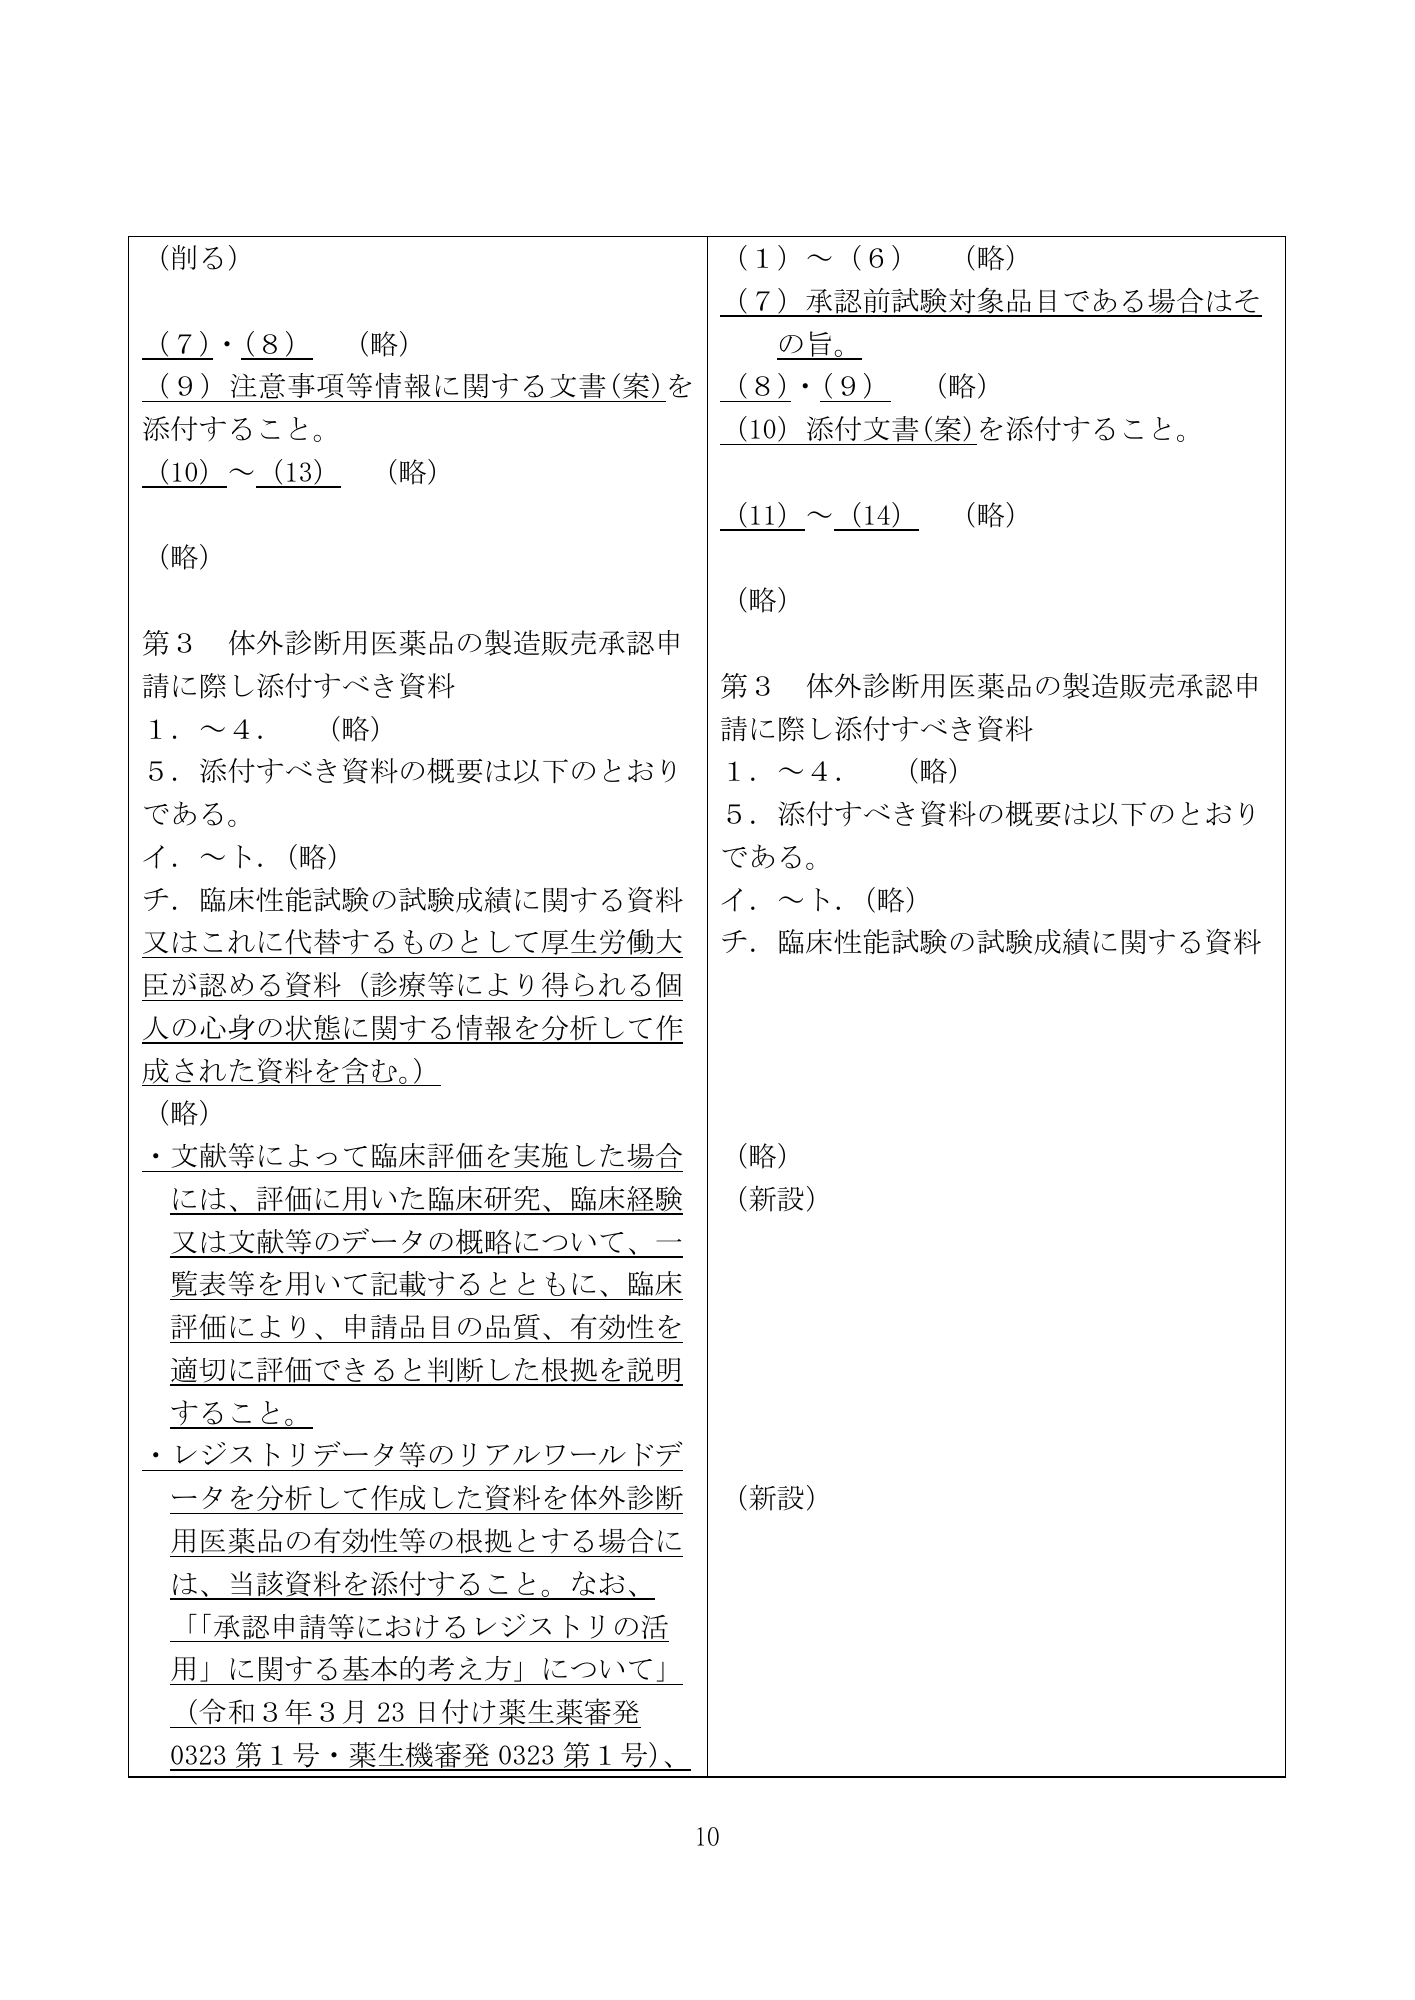
Searchable PDF text layer

(削る) (1)~(6) (略) (7)承認前試験対象品目である場合はそ (7)・(8) (略) の旨。 (9)注意事項等情報に関する文書(案)を (8)・(9) (略) 添付すること。 (10)添付文書(案)を添付すること。 (10)~(13) (略) (11)~(14) (略) (略) (略) 第3 体外診断用医薬品の製造販売承認申 請に際し添付すべき資料 第3 体外診断用医薬品の製造販売承認申 1.~4. (略) 請に際し添付すべき資料 5.添付すべき資料の概要は以下のとおり 1.~4. (略) である。 5.添付すべき資料の概要は以下のとおり イ.~ト.(略) である。 チ.臨床性能試験の試験成績に関する資料 イ.~ト.(略) 又はこれに代替するものとして厚生労働大 チ.臨床性能試験の試験成績に関する資料 臣が認める資料(診療等により得られる個 人の心身の状態に関する情報を分析して作 成された資料を含む。) (略) ・文献等によって臨床評価を実施した場合 (略) には、評価に用いた臨床研究、臨床経験 (新設) 又は文献等のデータの概略について、一 覧表等を用いて記載するとともに、臨床 評価により、申請品目の品質、有効性を 適切に評価できると判断した根拠を説明 すること。 ・レジストリデータ等のリアルワールドデ ータを分析して作成した資料を体外診断 (新設) 用医薬品の有効性等の根拠とする場合に は、当該資料を添付すること。なお、 「「承認申請等におけるレジストリの活 用」に関する基本的考え方」について」 (令和3年3月 23 日付け薬生薬審発 0323 第1号・薬生機審発 0323 第1号)、 10

医薬機審発0507第1号 (7 May 2026) — original official PDF page11; original table columns and diagrams retained
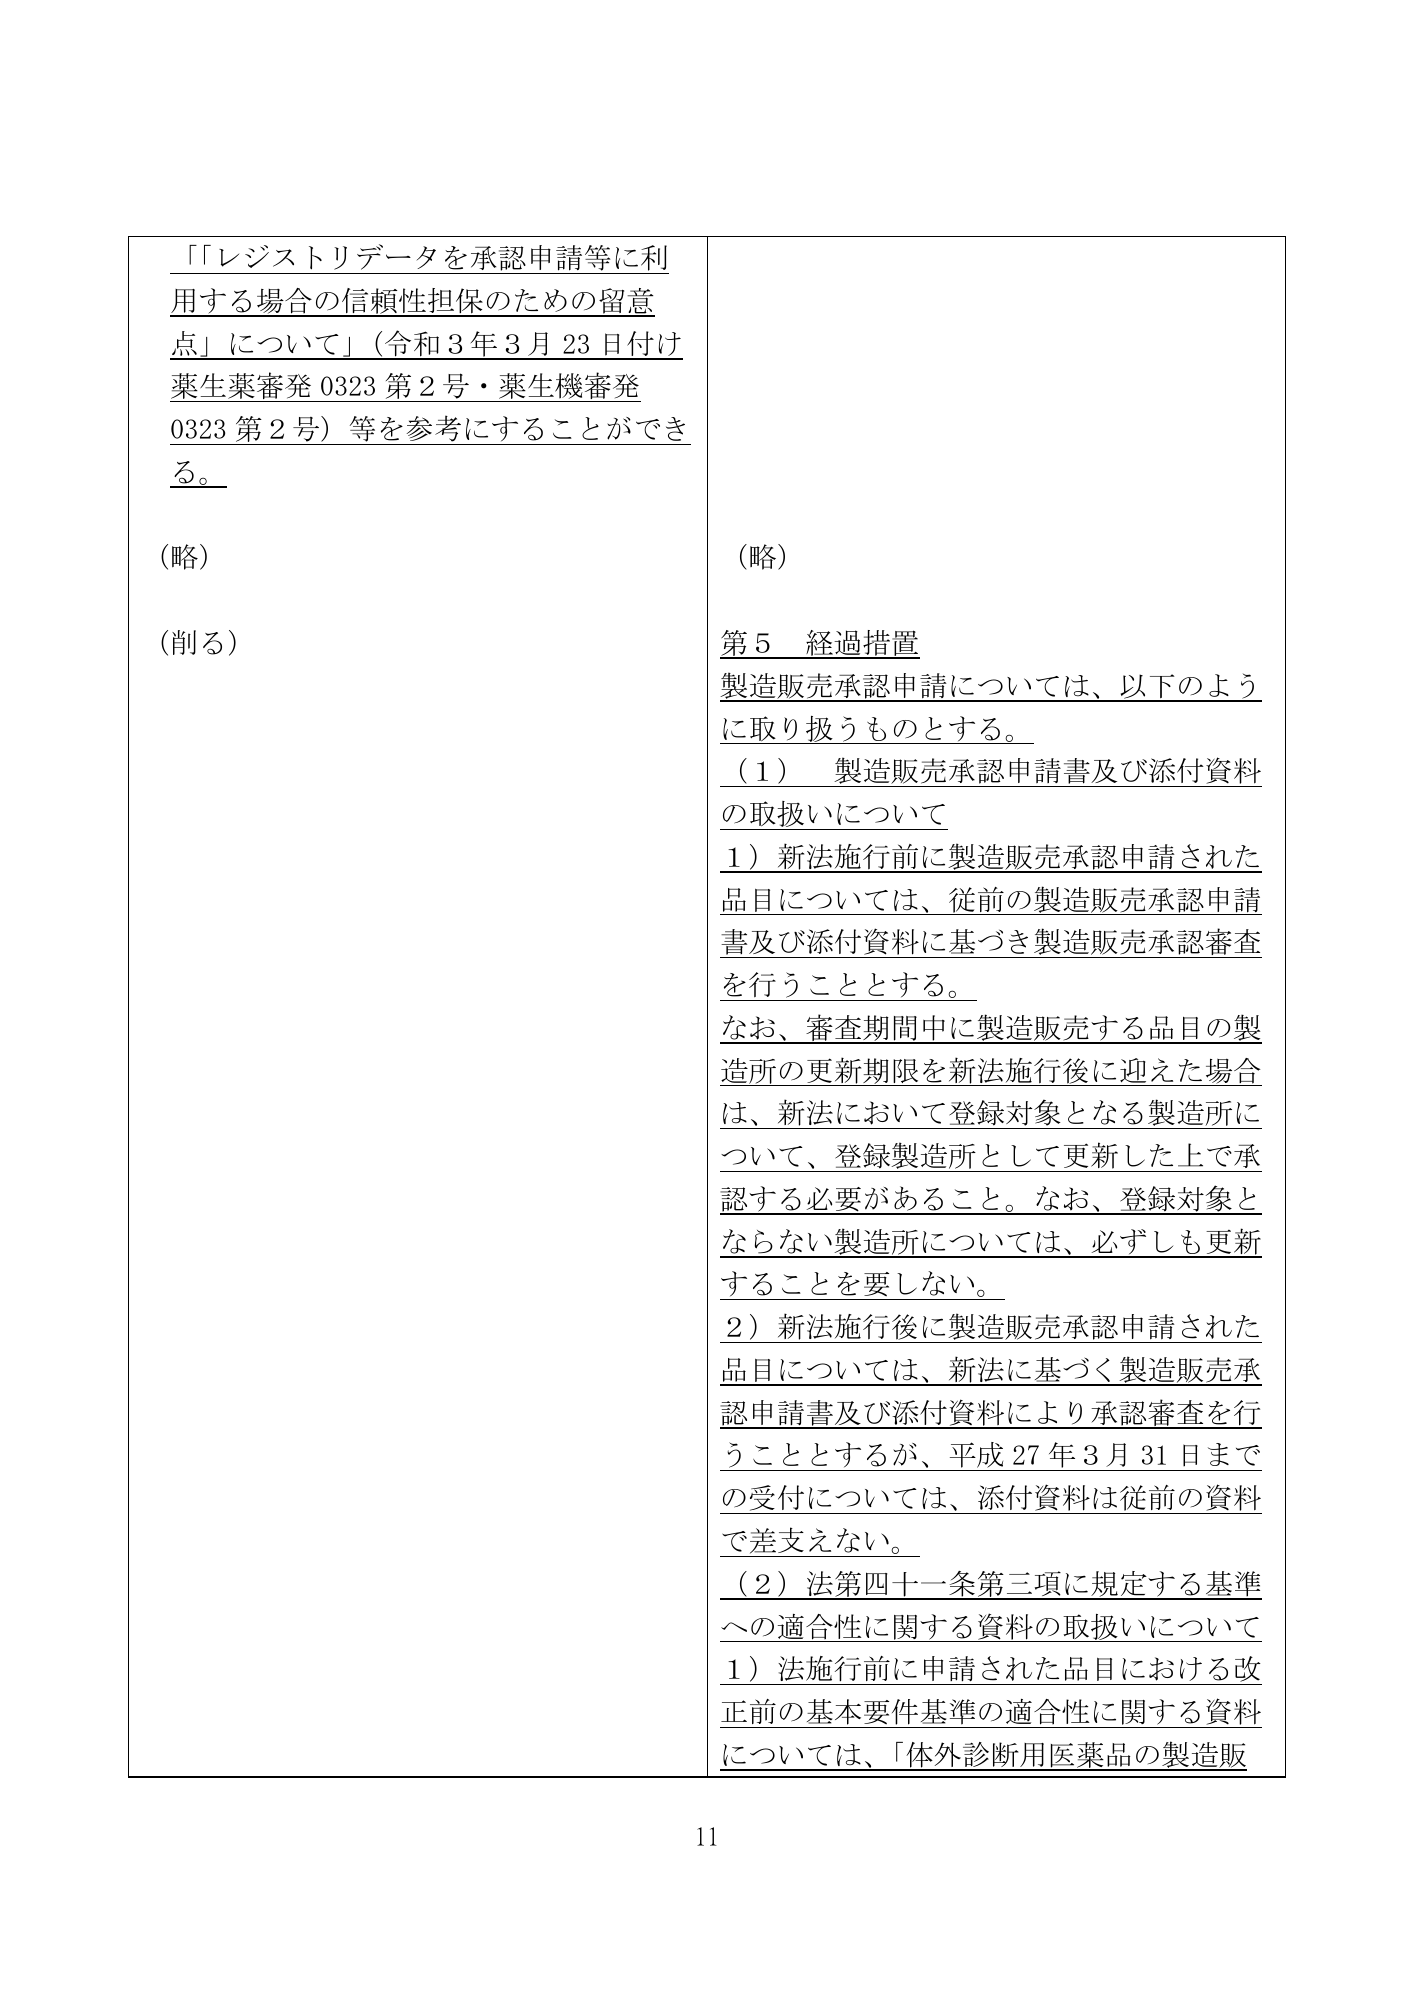
Searchable PDF text layer

「「レジストリデータを承認申請等に利 用する場合の信頼性担保のための留意 点」について」(令和3年3月 23 日付け 薬生薬審発 0323 第2号・薬生機審発 0323 第2号)等を参考にすることができ る。 (略) (略) (削る) 第5 経過措置 製造販売承認申請については、以下のよう に取り扱うものとする。 (1) 製造販売承認申請書及び添付資料 の取扱いについて 1)新法施行前に製造販売承認申請された 品目については、従前の製造販売承認申請 書及び添付資料に基づき製造販売承認審査 を行うこととする。 なお、審査期間中に製造販売する品目の製 造所の更新期限を新法施行後に迎えた場合 は、新法において登録対象となる製造所に ついて、登録製造所として更新した上で承 認する必要があること。なお、登録対象と ならない製造所については、必ずしも更新 することを要しない。 2)新法施行後に製造販売承認申請された 品目については、新法に基づく製造販売承 認申請書及び添付資料により承認審査を行 うこととするが、平成 27 年3月 31 日まで の受付については、添付資料は従前の資料 で差支えない。 (2)法第四十一条第三項に規定する基準 への適合性に関する資料の取扱いについて 1)法施行前に申請された品目における改 正前の基本要件基準の適合性に関する資料 については、「体外診断用医薬品の製造販 11

医薬機審発0507第1号 (7 May 2026) — original official PDF page12; original table columns and diagrams retained
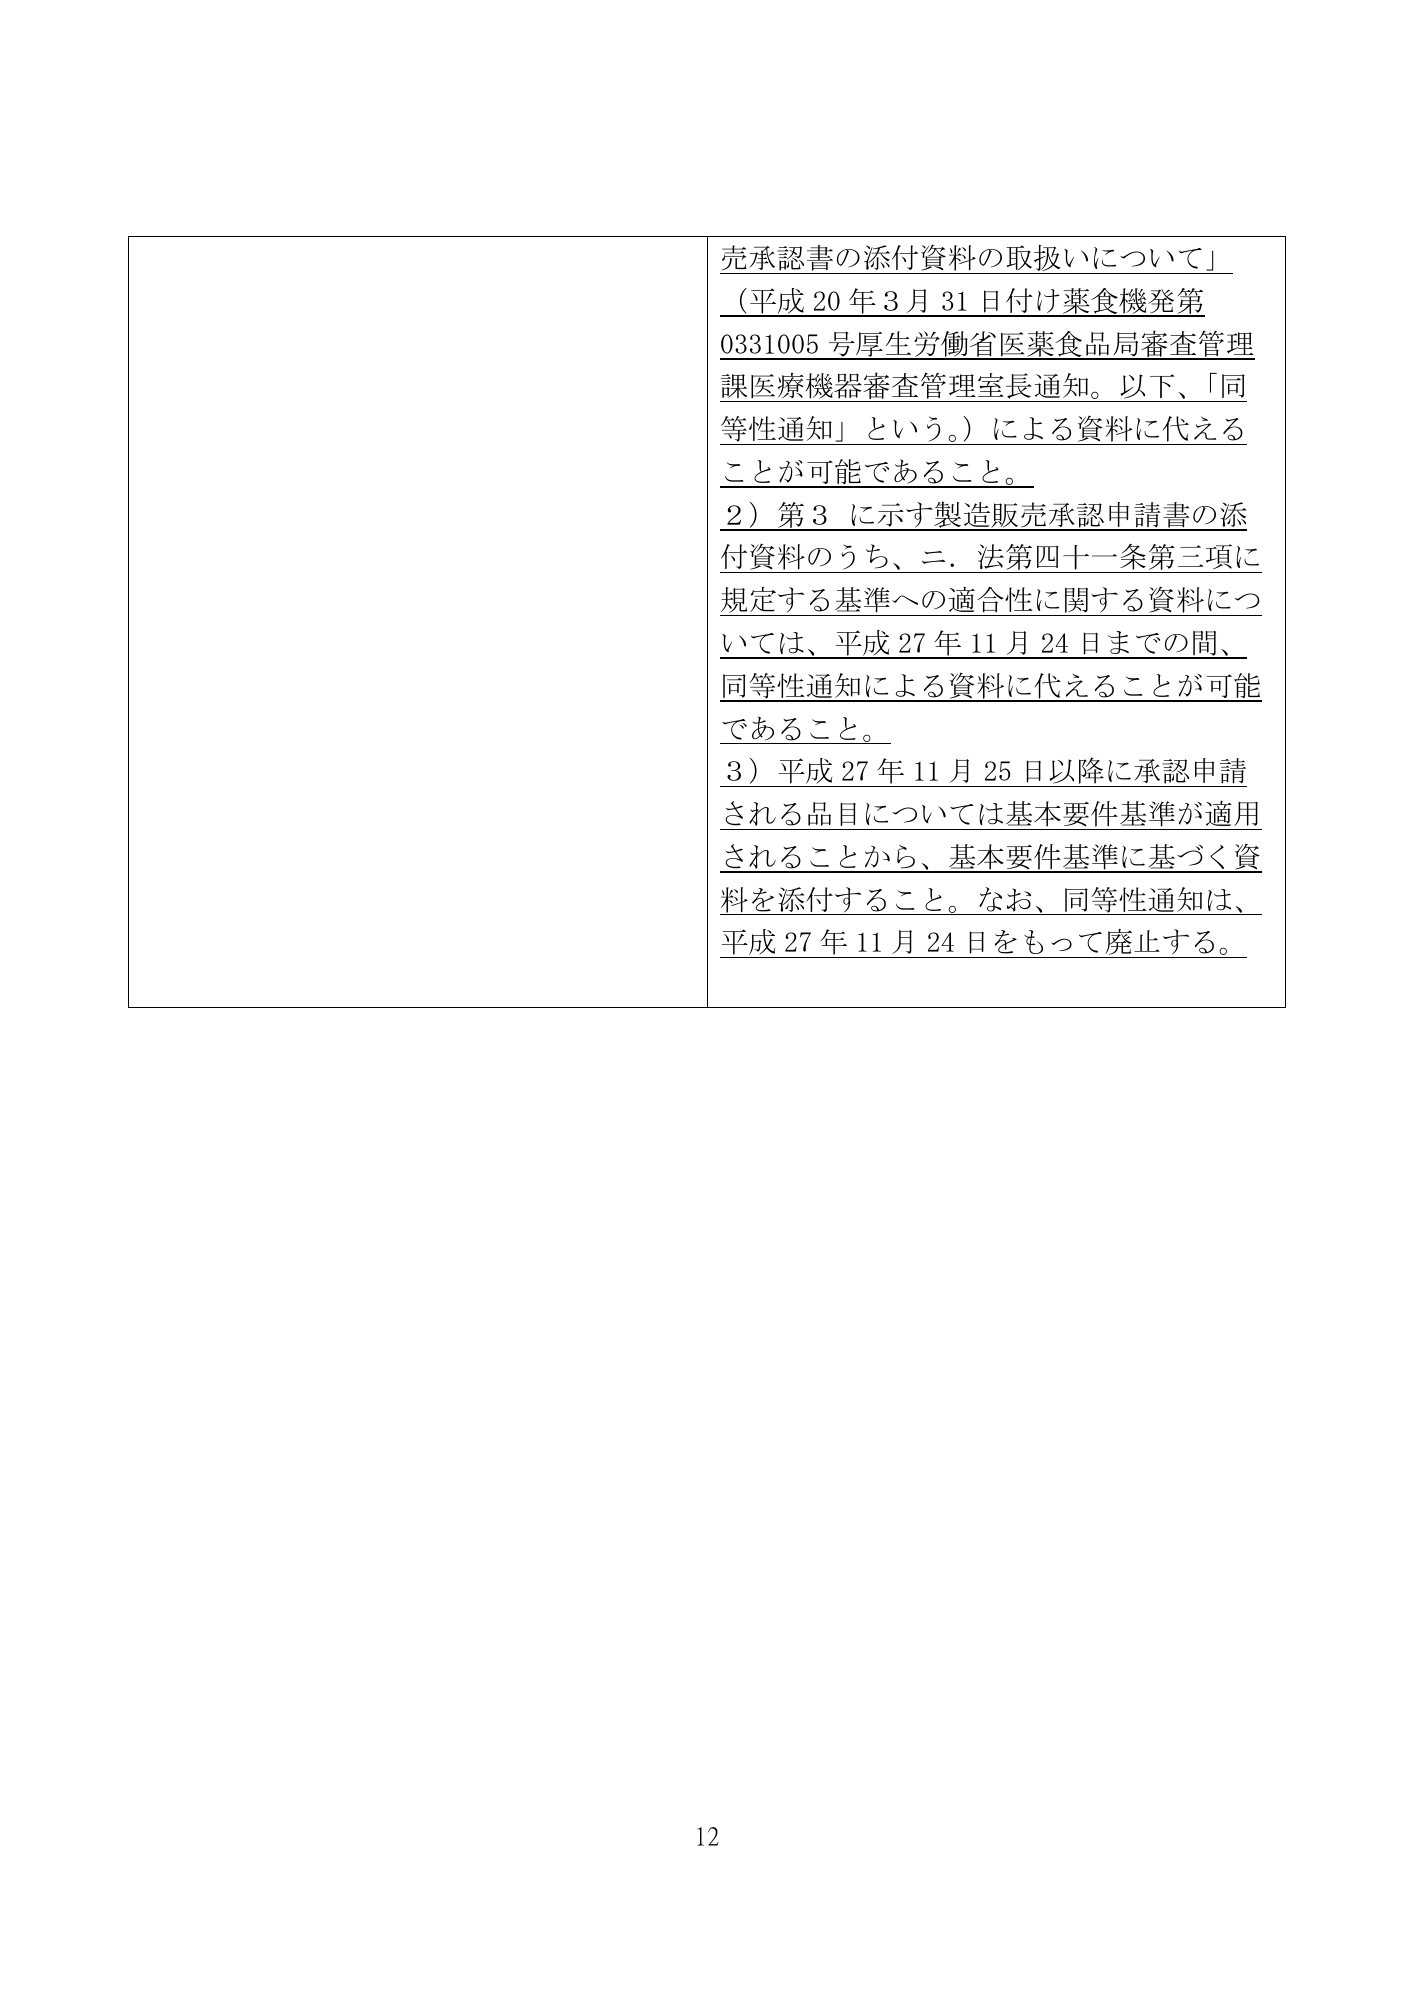
Searchable PDF text layer

売承認書の添付資料の取扱いについて」 (平成 20 年3月 31 日付け薬食機発第 0331005 号厚生労働省医薬食品局審査管理 課医療機器審査管理室長通知。以下、「同 等性通知」という。)による資料に代える ことが可能であること。 2)第3 に示す製造販売承認申請書の添 付資料のうち、ニ.法第四十一条第三項に 規定する基準への適合性に関する資料につ いては、平成 27 年 11 月 24 日までの間、 同等性通知による資料に代えることが可能 であること。 3)平成 27 年 11 月 25 日以降に承認申請 される品目については基本要件基準が適用 されることから、基本要件基準に基づく資 料を添付すること。なお、同等性通知は、 平成 27 年 11 月 24 日をもって廃止する。 12

医薬機審発0507第1号 (7 May 2026) — original official PDF page13; original table columns and diagrams retained
Searchable PDF text layer

(別記) 独立行政法人医薬品医療機器総合機構理事長 日本製薬団体連合会 会長 一般社団法人日本臨床検査薬協会 会長 米国医療機器・IVD工業会 会長 欧州ビジネス協会医療機器・IVD委員会 委員長 医薬品医療機器等法登録認証機関協議会 代表幹事 13

医薬機審発0507第1号 (7 May 2026) — original official PDF page14; original table columns and diagrams retained
Searchable PDF text layer

別紙 改正後全文 薬食機参発1121第16号 平成26年11月21日 一部改正:令和8年3月 31 日 各都道府県衛生主管部(局)長 殿 厚 生 労 働 省 大 臣 官 房 参 事 官 (医療機器・再生医療等製品審査管理担当) ( 公 印 省 略 ) 体外診断用医薬品の製造販売承認申請に際し留意すべき事項について 体外診断用医薬品の製造販売承認申請の取扱いについては、「体外診断用医 薬品の製造販売承認申請に際し留意すべき事項について」(平成 17 年2月 16 日付け薬食機発第 0216005 号厚生労働省医薬食品局審査管理課医療機器審査管 理室長通知。以下「旧通知」という。)等により実施してきたところです。 「薬事法等の一部を改正する法律」(平成 25 年法律第 84 号。以下「改正 法」という。)の規定による改正後の「医薬品、医療機器等の品質、有効性及 び安全性の確保等に関する法律」(昭和 35 年法律第 145 号。以下「法」とい う。)第 23 条の2の5及び法第 23 条の2の 17 第1項の規定に基づく体外診 断用医薬品の製造販売承認申請等の取扱いについては、「体外診断用医薬品の 製造販売承認申請について」(平成 26 年 11 月 21 日付け薬食発 1121 第 15 号 医薬食品局長通知。以下「局長通知」という。)により通知したところです が、その細部の取扱い等については下記によることとしましたので、御了知の 上、貴管内関係団体、関係機関等に周知いただきますよう御配慮願います。 旧通知は本通知の適用(平成 26 年 11 月 25 日)に伴い廃止いたします。 なお、本通知の写しを独立行政法人医薬品医療機器総合機構理事長、日本製 薬団体連合会会長、一般社団法人日本臨床検査薬協会会長、米国医療機器・I VD工業会会長、欧州ビジネス協会臨床検査機器・試薬(体外診断)委員会委 員長及び薬事法登録認証機関協議会代表幹事宛て送付することとしています。 14

医薬機審発0507第1号 (7 May 2026) — original official PDF page15; original table columns and diagrams retained
Searchable PDF text layer

記 第1 製造販売承認申請書の記載事項について 体外診断用医薬品の製造販売承認申請書の各欄の記載事項は、別に定めるも のの他、次によることとする。なお、「施行規則」とは「医薬品、医療機器等 の品質、有効性及び安全性の確保等に関する法律等の一部を改正する法律の一 部の施行に伴う厚生労働省関係省令の整備等に関する省令」(令和7年厚生労 働省令第 117 号)の規定による改正後の「医薬品、医療機器等の品質、有効性 及び安全性の確保等に関する法律施行規則」(昭和 36 年厚生省令第1号) を、「基本要件基準」とは、「薬事法第 42 条第1項の規定により厚生労働大 臣が定める体外診断用医薬品の基準の一部を改正する件」(平成 26 年厚生労 働省告示第 402 号)の規定による改正後の「医薬品、医療機器等の品質、有効 性及び安全性の確保等に関する法律第 41 条第3項の規定に基づき厚生労働大 臣が定める体外診断用医薬品の基準」(平成 17 年厚生労働省告示第 126 号) を、「承認基準」とは、「体外診断用医薬品の承認基準について」(平成 27 年 1月 20 日付け薬食発 0120 第1号厚生労働省医薬食品局長通知)により定め る、基準への適合性を確認することにより承認審査を行う体外診断用医薬品に 関する基準をいう。なお、別途通知で定める場合においては、その内容に従い 記載すること。 1.名称欄 (1) 一般的名称 1)「体外診断用医薬品の一般的名称について」(薬食発第 0401031 号平 成 17 年4月1日付け厚生労働省医薬食品局長通知)に示す体外診断用 医薬品の一般的名称及び分類コード番号について、本欄に記載するこ と。 また、申請時に一般的名称がない場合は空欄とし、承認までに適切 な一般的名称を定めることとする。この場合、申請書の備考欄に、当 該体外診断用医薬品の概要(測定項目の概要及びその体外診断用医薬品 の臨床的な意義を含み、300 字程度。)を記載すること。 2)同一品目において、複数の測定項目等を同時に測定できるものの申請 にあっては、該当するすべての一般的名称と分類コード番号を列記す ること。 3)シリーズ申請にあっては、シリーズ品目としての一般的名称と分類コ ード番号を記載すること。 15

医薬機審発0507第1号 (7 May 2026) — original official PDF page16; original table columns and diagrams retained
Searchable PDF text layer

(2) 販売名 体外診断用医薬品の販売名は、原則、当該製造販売業者が自由に命名し て差し支えないが、使用者の誤解、混乱のないように配慮するとともに、 品位に欠け、誇大に過ぎる等の名称は避けることが基本である。いくつか 留意点をあげれば次のとおりである。 1)一般的に用いられている名称をもって販売名とすることは適当でな い。一般的に用いられている名称を用いる場合は、その名称の前又は後 に社名又は略称等を付し、他社の同類の製品と区別できるようにするこ と。 2)英文字のみ(又は英文字、数字、記号のみの組み合わせ)のもの、又は ほとんど英文字のものは適当でない。ただし、わが国の医療において一 般的に使用されている英文字(例えば、診療報酬点数表で使用)にあって は、販売名に使用して差し支えない。この場合には、前項1)と同様に 他社の類似製品と区別できるようにすること。 3)「反応系に関与する成分」欄の記載は同一であるが防腐剤、界面活性 剤等反応系に関与しない成分が異なるもの、また、反応系に関与する成 分の分量の記載の範囲内で2種以上のものを1品目として申請しても差 し支えない。 4)販売名は、一物一名称が原則であるが、妥当な理由により一物多名称 のものを申請する場合は、その説明資料を承認申請書に添付し申請する こと。なお、この場合、販売名ごとに申請すること。 2.使用目的欄 申請品目の測定対象(検体種)、測定項目、及び検出・測定の別を記載するこ と。例えば「血清中の○○感染における○○の測定」又は「血清中の○○○の 測定(△△~の診断の補助)」のように臨床的意義を記載すること。また、測定 検体又は測定感度が既承認品目と異なる等の理由で当該品目に新たな臨床的意 義が発生した場合は、使用目的に新たな臨床的意義を加えて、一部変更承認申 請を行うこと。 測定対象に略号等を用いることは、誤解される場合があるので、略号等を用 いる場合、必ず正式名称を記載すること。また、用語については診療報酬点数 表に記載のある場合には、その用語を参考にすること。 なお、定性試験の場合には、「○○○の検出」、定量試験及び半定量試験の 場合には、「○○○の測定」とする。保険適用項目で「血中の~」となってい る場合でも、キットの性能として血液をそのまま測定できるものは「全血中の 16

医薬機審発0507第1号 (7 May 2026) — original official PDF page17; original table columns and diagrams retained
Searchable PDF text layer

~」、血漿で測定できるものは「血漿中の~」、また、血清で測定できるもの は「血清中の~」とし検体種を明確にすること。 複数の検体種を測定する試薬の場合は、例えば「血清又は血漿中の○○の測 定」の記載とする。 なお、検出及び測定を行うキットの場合は「○○○の検出又は測定」とする こと。 3.形状、構造及び原理欄 申請品目がどのようなものであるかがわかるように簡潔にまとめて記載する こと。 (1) 構成試薬 1)構成試薬名称を記載すること。 2)形状、構造が性能に影響しない品目にあっては、剤型を記載すること。 3)標準液が複数ある場合には、単に標準液とはせず1,2,3あるいは A,B,Cなどの数字や識別記号を用い、試薬が複数あることがわかる よう記載すること。 (2) 形状 形状、構造が性能に影響する品目にあっては、形状、構造を図示するこ と。図には検体添加部、判定部等を明示すること。 なお、サイズが性能に影響を及ぼさない場合に限り、サイズの記載は不 要とする。 (3) 原理 反応系に関与する成分を含めた測定原理を記載すること。なお、反応系 に関与する成分とは、原則的には反応原理に直接影響を及ぼす成分か否か の判断による。 ただし、学会等で公知とされる測定原理はその測定原理名を記載するこ とで差し支えない。 4.反応系に関与する成分欄 構成試薬名称並びにその構成試薬に含まれる反応系に関与する成分及びその 分量を記載すること。分量の記載は、例えば、瓶当たりあるいは測定単位当た り(測定1回当たり又は 10 回当たり)の量の記載でも差し支えない。 例えば、ウエルあるいはビーズに固相化した抗体等で、1回測定当たりの分 量が測定できない場合は1回測定当たり1ウエルというような記載をし、あと 全体の量、例えば、ウエルが 96 あり 96 ウエルの全体量でわかればその量を記 載し、さらに説明の意味で性能試験等に書かれている部分を代用して、ある規 17

医薬機審発0507第1号 (7 May 2026) — original official PDF page18; original table columns and diagrams retained
Searchable PDF text layer

定された濃度の標準品等を用いた場合の測定方法を補足すること。例えば、抗 体量を吸光度でいえば「○○から○○の間に入る量がこの抗体量である。」と いうような記載でも差し支えない。 1)反応系に関与する成分の分量又は含量は、性能が確認されている範囲の 幅記載をしてもよい。 2)反応系に関与する成分の分量又は含量が幅記載の範囲内で異なる場合、 また、反応系に関与しない成分(例えば防腐剤等)の異なるものであって、 性能が同一である場合には申請書を一つにすることができる。 3)反応系に関与する成分のうち、酵素等の分量を「U」、「単位」等を用 いて単位で表わす場合があるが、その成分の規格が国際単位や日本薬局 方、日本工業規格(JIS)等の公定書に収載されている場合には、その規 格の単位を用いること。 なお、自社独自に設定した単位を用いた場合には、単位の説明を記載す ること。また、構成試薬が凍結乾燥品の場合、成分・分量の表示は使用時 の濃度であることを明記すれば、使用時の濃度表示で差し支えない。 4)抗体(抗血清)は、由来の動物種をカタカナで明記すること。また、モノク ローナル抗体の産生細胞の名称について記載すること。なお、抗体にあっ てはモノクローナル抗体かポリクローナル抗体かの別を明記すること。 5)核酸増幅法を使用する測定法にあっては、その使用するプローブ(反応特 異性を担保するプローブに限る。)の塩基配列について記載すること。 6)成分名が非常に長いとき、表示等において、それが医学・薬学等の論文あ るいは学会発表等で広く慣用されているなど、使用者に誤解のない慣用 名、略号については簡略記載が認められるが、この場合には、正式名とそ の慣用名、又は略号を併記すること。 5.品目仕様欄 最終製品の品質管理の方法及び例示として、測定範囲又は検出感度を記載す ること。 (1) 品質管理の方法 当該最終製品として、体外診断用医薬品の特性に鑑み、キットの性能を 設定する。例えば以下の例示項目を設定すること。 なお、品質管理項目の設定にあっては、以下に示す例示項目に限るもの ではなく、必要に応じて例示項目以外の試験方法を設定すること。この場 合、その項目の設定理由、試験方法の選択理由等の設定根拠を記載するこ と。 1)感度試験 18

医薬機審発0507第1号 (7 May 2026) — original official PDF page19; original table columns and diagrams retained
Searchable PDF text layer

対象物質を検出・同定する能力又は測定対象への数量や段階値を計 測する能力を規定する。 2)正確性試験 検出・同定結果又は測定値等の正確さを規定する。 3)同時再現性試験 同一検体を同時に複数回計測する際の結果の再現性(ばらつき度合 い)を規定する。 各項目の設定については、以下の点に留意すること。 ア 測定機器を用いる場合は、その測定機器の性能、試験の諸条件を十 分加味し、具体的な規格値を設定すること。 イ 同一項目で、検体が2種以上(例えば、血清と尿)にわたる場合、性 能が同一であればどちらか一方を記載すればよいが、異なる場合は併 記すること。 ウ 当該体外診断用医薬品の特性に鑑み、合理的理由に基づき明らかに 不必要な項目については省略できる。 エ 性能試験に用いる管理用物質(管理用物質の由来等も含む。)につい て記載すること。 (2) 測定範囲(検出感度) 測定を目的としている場合、代表的な機種(専用の機器がある場合はそ の専用機器)を用いた時の測定範囲を、検出を目的としている場合は最小 検出感度を例示として記載する。 6.使用方法欄 試薬及び試液の調製方法と操作方法とに分けて使用方法の概略がわかるよう 簡潔な記載をすること。なお、検体の採取方法又は保存方法が測定結果に影響 を及ぼし、特に注意が必要な場合には検体の採取方法又は保存方法を記載す る。 (1)測定機器を使用する場合には、使用機器名は一般的な名称(分光光度 計、血液自動分析装置、血球計数器等)を用い、その操作方法は標準的な手 順を記載すること。この記載に当たっては、例えば、機器を用いて測定す るものについては機器側から見た操作方法ではなく、試薬側から見た操作 方法の必要項目を記載すること。なお、専用機器試薬の場合は、専用機器 の名称を記載すること。 (2)試薬・試液の調製方法についての記載をすること。なお、試薬・試液 をそのまま用いる場合があるが、その場合単に「なし」と記載せずに、 「そのまま用いる。」と記載すること。 19

医薬機審発0507第1号 (7 May 2026) — original official PDF page20; original table columns and diagrams retained
Searchable PDF text layer

試薬の調製においては、具体的数値でなく、「所定量を加えて調製す る。」と記載することができる。 (3)検体量及び試薬量については、具体的な量を記載するが、「○○μL~ ○○μL」等の幅で記載するか、又は「検体1容量に第一試薬3~5容量及 び第二試薬2~4容量」等の液量比(幅)で記載することも可能である。 (4)測定波長については、具体的にその波長を記載すること。この際、例 えば、単一機器の専用試薬ではなく、いくつかの機種に共通の試薬で、機 器によって測定波長が異なる場合は測定が確認されている範囲内である程 度の幅記載をしてもよい。その記載に当たっても、具体的な波長あるいは 理解し得る範囲の波長幅を示すことが必要で例えば、「特定の波長」又は 「一定(所定)の波長」と記すことは認められない。 (5)同一処方で用手法と自動分析機器用のキットがある場合、名称が異な るものは別品目であるが、同一名称とする場合には使用方法欄の記載を明 らかに区分し、一品目で申請して差し支えない。 (6)定性試験と定量試験(又は半定量試験)があり、それぞれ使用方法が異 なる場合は区別して記載する。 (7)定性項目にあっては、判定法(カットオフ値等)を記載する。 (8)操作方法について、用手法によるもの・自動分析機器によるもの・そ の両方によるものの別がわかるように記載する。 7.製造方法欄 (1)別紙1を参考に、当該体外診断用医薬品の各構成試薬について、製造 方法を記載すること。また、当該体外診断用医薬品の構成試薬を補充用単 品として流通させることがある場合には、その旨を記載すること。 (2)製造工程について、別紙1を参考に、各工程の登録製造所の情報をわ かりやすく記載すること。登録製造所については、「医療機器及び体外診 断用医薬品の製造業の取扱いについて」(平成 26 年 10 月3日付け薬食機 参発 1003 第 1 号厚生労働省大臣官房参事官(医療機器・再生医療等製品審 査管理担当)通知)に示す当該体外診断用医薬品の設計、反応系に関与す る成分の最終容器への充填工程、国内における最終製品の保管の各工程の 登録製造所を記載すること。放射線体外診断用医薬品にあっては、当該品 目の設計、反応系に関与する成分の最終容器への充填工程、国内における 最終製品を出荷するために保管するまでの工程における全ての登録製造所 を記載すること。各工程に係る登録製造所が単一である場合等各工程の関 係について誤認が生じない場合においては、工程ごとの記載や工程フロー 図等は原則として記載しなくてよいが、製造工程が複雑な場合については 20

医薬機審発0507第1号 (7 May 2026) — original official PDF page21; original table columns and diagrams retained
Searchable PDF text layer

その関連がわかるように必要に応じ工程フロー図等を用い適切に記載する こと。 (3)承認もしくは認証を取得しているもの、或いは品目届出を行っている 体外診断用医薬品を組み込む場合、その構成品の製造販売業者の名称、主 たる事業所の所在地、製造販売業許可番号及び承認番号・認証番号・届出 番号を記載すること。 (4)法第 80 条の6第1項に基づく登録(以下「マスターファイル登録」と いう。)を受けた原薬については、その原薬の製造所を示す箇所に、その 製造業者名・所在地、製造所の名称・所在地、マスターファイル登録番号 及び登録年月日、製造所が医薬品製造業許可を要する場合にあっては許可 区分・許可番号・許可年月日を、体外診断用医薬品製造業登録を要する場 合にあっては登録番号・登録年月日を記載すること。なお、製造業の許可 (認定)及び登録申請中の場合は、その旨を記載すること。 (5)シリーズで申請する場合には、当該シリーズ全体についての承認・認 証・届出区分ごとの各構成製品の明細を記載すること。 8.保管方法及び有効期間欄 安定性試験成績に基づいた最も適切な保管方法を設定すること。また、長期 間における性能の低下を防ぎ得ない場合には、体外診断用医薬品として使用に 耐え得る性能を確保できる有効期間を付すことによって保証すること。 本質的には体外診断用医薬品の経時的変化をふまえて、性能の確保のため必 要な試験を行い、十分検討して妥当な保管方法及び有効期間を設定すること。 なお、以下の点についても留意すること。 (1)室温で3年以上安定な場合は空欄とする。また、室温で3年未満の場 合は有効期間のみを記載。室温以外で3年以上安定なものは保管条件のみ を記載すること。 (2)有効期間はキットの特性や流通期間を配慮すること。なお、設定にあ たっては、使用・流通に支障がなければ既存品より短い有効期間であって も差し支えない。 (3)構成試薬ごとに保管方法、有効期間が異なる場合、本欄に、それぞれ 分けて記載してあれば、構成試薬ごとに異なる表示をすることができる。 その場合でも、可能であるならばキットとしての保管方法及び有効期間を 設定しておくこと。 9.製造販売する品目の製造所欄 21

医薬機審発0507第1号 (7 May 2026) — original official PDF page22; original table columns and diagrams retained
Searchable PDF text layer

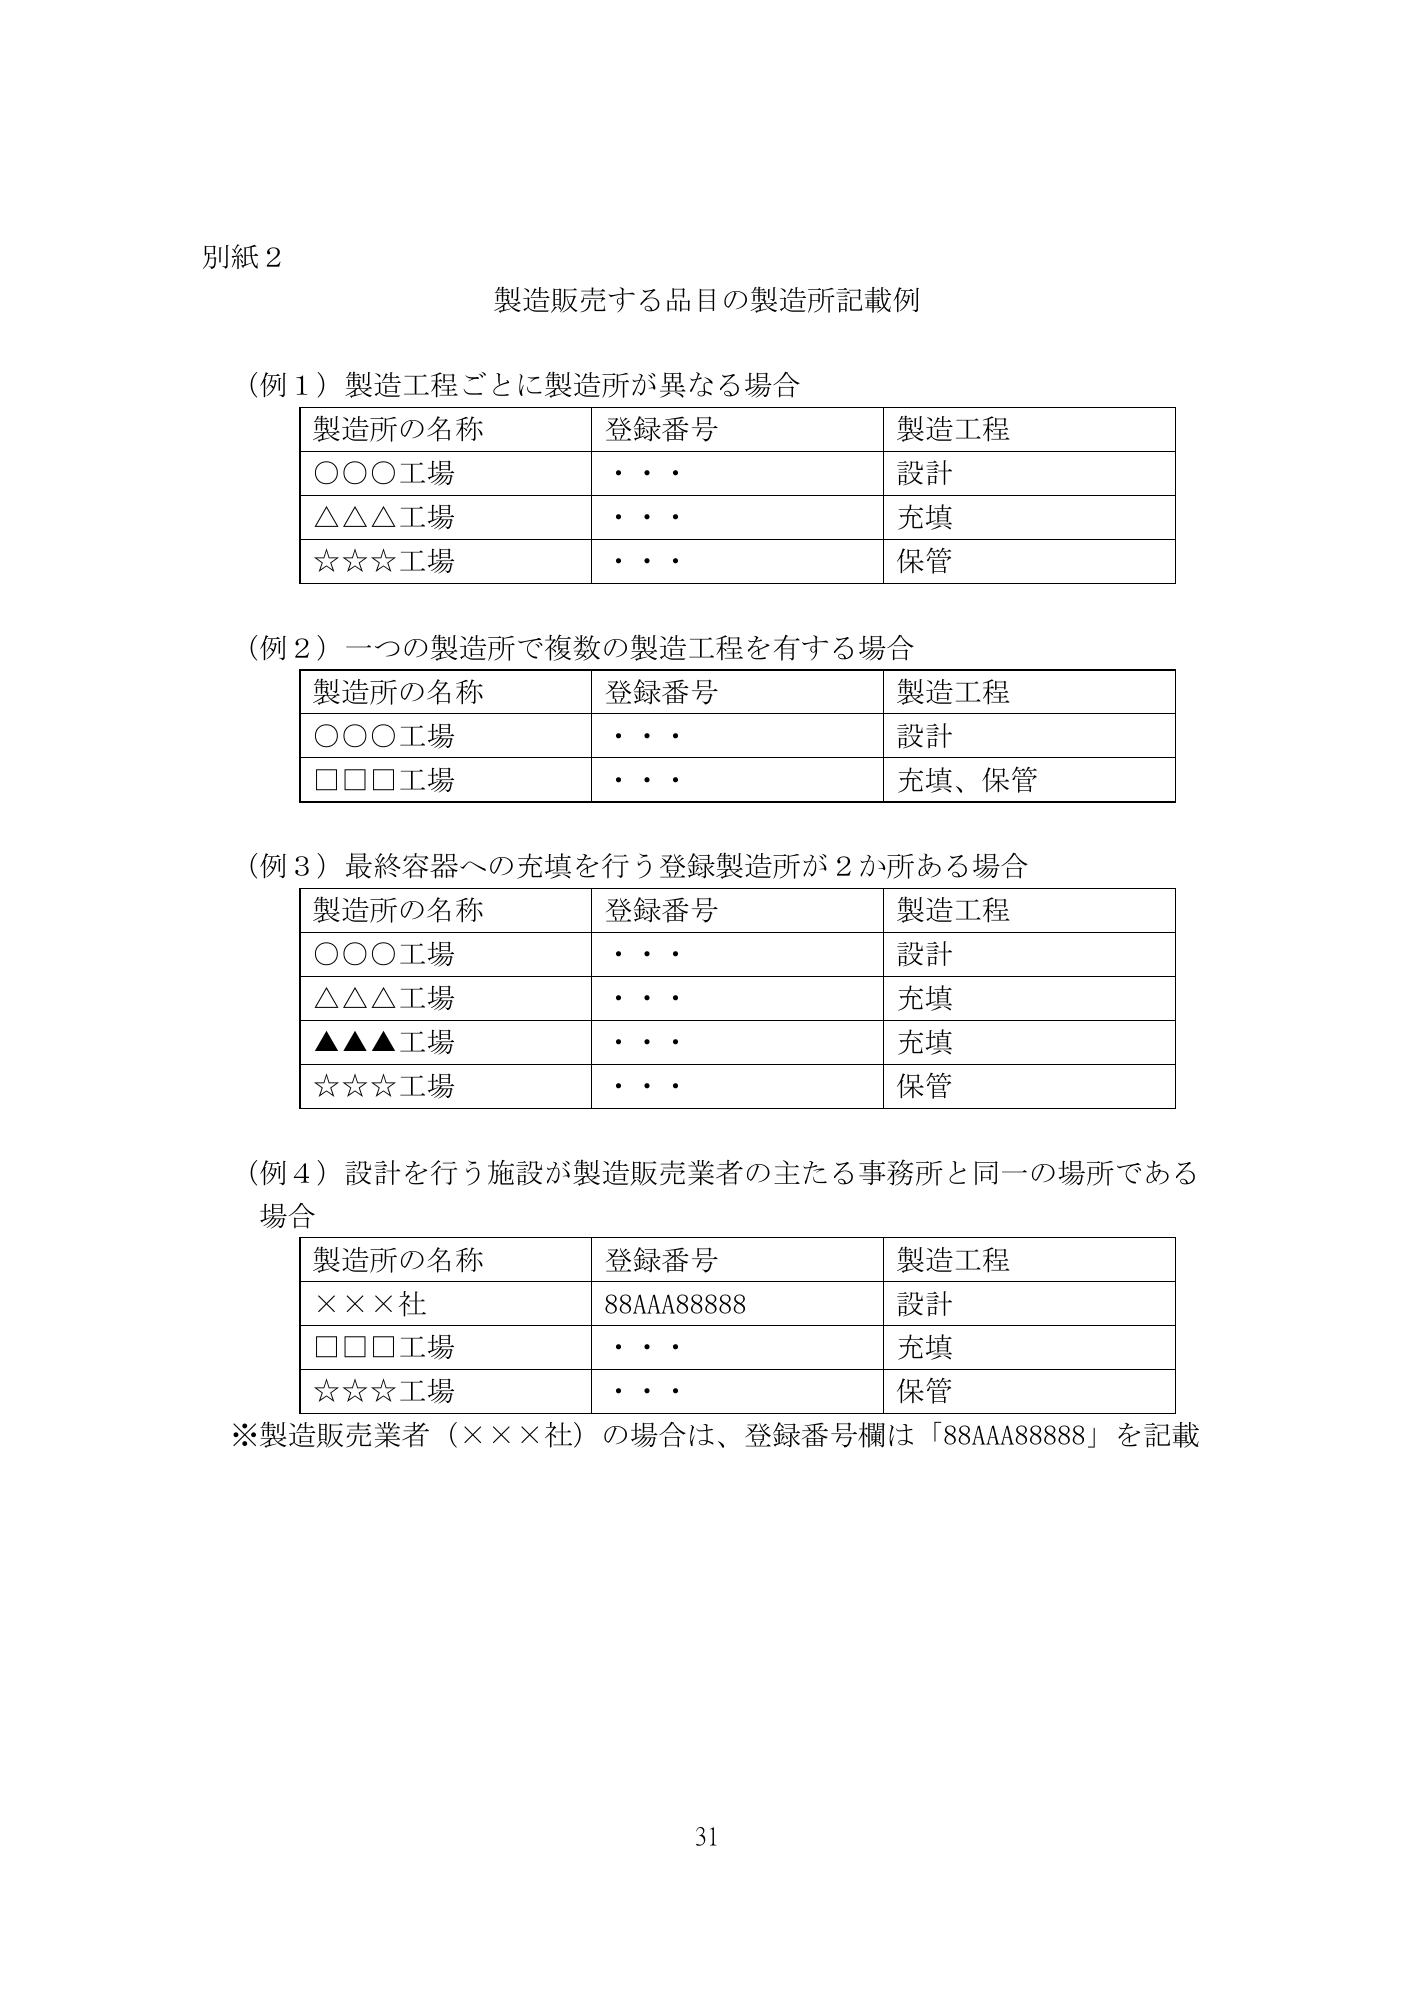
別紙2を参考に、当該品目の設計、反応系に関与する成分の最終容器への充 填工程、国内における最終製品の保管の各製造工程を行う登録製造所につい て、その製造所の名称、登録番号及び製造工程を記載すること。なお、放射線 体外診断用医薬品にあっては、当該品目の設計、反応系に関与する成分の最終 容器への充填工程、国内における最終製品を出荷するために保管するまでの工 程における全ての登録製造所を記載すること。 10.備考欄 (1)製造販売業の許可年月日、許可区分、許可番号及び主たる機能を有す る事業所の所在地を記載すること。なお、申請中の場合はその旨(主たる 機能の有する事業所の所在地を含む。)を記載すること。 (2)承認申請区分として、新規品目、承認基準外品目、承認基準品目及び 基準不適合品目の別を記載すること。 (3)申請時に一般的名称がない場合、当該体外診断用医薬品の概要(測定 項目の概要及びその体外診断用医薬品の臨床的意義を含み、300 字程 度。)を記載すること。 (4)承認基準、法第 23 条の2の5第 1 項に基づく承認・認証不要基準又は 法第 23 条の2の 23 第1項に基づく認証基準に適合しないものとして製造 販売承認申請を行った場合には、当該基準に適合しない理由を説明するこ と。 (5)シリーズで申請する場合には、シリーズ申請である旨及びシリーズ申 請を行う理由。 (6)放射性体外診断用医薬品である場合はその旨。 (7)遺伝子組換え技術を利用して製造する体外診断用医薬品については、 遺伝子組換え技術利用と記載すること。 (8)付属品がある場合にあってはその旨と付属品の内容を記載すること。 (9)注意事項等情報に関する文書(案)を添付すること。 (10)形状、構造及び原理欄で形状、構造を図示した場合は、当該品目の製 品の外観がわかるような写真を添付すること。 (11)QMS 適合性調査の有無、QMS 適合性調査申請提出予定先(総合機構又は 登録認証機関名)を記載すること。QMS 適合性調査を省略する場合、その 根拠及び有効な基準適合証番号及び交付年月日を記載し、その基準適合証 の写しを添付すること。 (12)保険適用希望の有無及びその区分を記載すること。 (13)平成 25 年7月1日付け薬食審査発 0701 第 10 号審査管理課長通知「コ ンパニオン診断薬等及び関連する医薬品の承認申請に係る留意事項につい 22

医薬機審発0507第1号 (7 May 2026) — original official PDF page23; original table columns and diagrams retained
Searchable PDF text layer

て」に該当する体外診断用医薬品として申請する場合にはその旨を記載す ること。また、コンパニオン診断薬等及び関連する医薬品について、両者 を同時期に承認申請する場合は、その旨を記載すること。 第2 シリーズ申請の取り扱いについて シリーズ申請にあっては、構成製品ごとに、別添様式にある構成製品書に記 載すること。 第3 体外診断用医薬品の製造販売承認申請に際し添付すべき資料 1.製造販売承認申請書に添付すべき資料を作成するための試験は、十分な設 備のある施設において、経験のある研究者により、その時点における医学、 薬学等学問水準に基づき、適正に実施されたものでなくてはならない。 2.製造販売承認申請書に添付すべき資料は、邦文で記載されたものでなけれ ばならない。ただし、参考となる文献等はこの限りでない。なお、当該添付 資料が邦文で記載されたものでない場合には、その概要を翻訳したものを添 付すること。この場合においては、翻訳前の原文もあわせて提出すること。 3.施行規則第 114 条第1項第2号各項の内容は、概ね局長通知別表1の右欄 に掲げる資料とする。 4.製造販売承認申請書に添付すべき資料の範囲は、原則として局長通知別表 2左欄の区分に従い、同表に示す資料とする。 ただし、当該体外診断用医薬品の特性等からみて実施する必要がないと考 えられる場合は、当該資料の添付を要しない。 5.添付すべき資料の概要は以下のとおりである。 イ. 開発の経緯及び外国における使用状況等に関する資料 1.開発の経緯及び外国における使用状況等に関する資料 当該品目の開発の経緯、国内外での使用状況及び臨床診断上の意義に ついて記載すること。 2.申請品目の説明に関する資料 新規性又は特徴等について次の項目毎に簡単に説明すること。 ・測定方法(測定原理、操作方法(判定方法を含む。)) ・反応系に関与する成分に関する情報 ・既存の体外診断用医薬品との類似性の説明(新規品目に該当しない旨 23

医薬機審発0507第1号 (7 May 2026) — original official PDF page24; original table columns and diagrams retained
Searchable PDF text layer

の説明も含む) ロ. 仕様の設定に関する資料 1.品質管理の方法に関する資料 ・自ら設定した品質管理の方法に基づいて行われた実測値に関する資料 を作成すること。実測値は、3ロット以上、1ロットにつき3回以上 の測定成績を、添付すること。 ・品質管理の方法としては、品質、性能を担保する上で必要な項目を設 定すること。例えば、以下 a)から c)のような項目が考えられるが、 その他の項目を設定した場合には、その設定理由を記載すること。 a) 感度試験 b) 正確性試験 c) 同時再現性試験 ・抗原抗体反応を利用する体外診断用医薬品の抗体の産生細胞の株種に ついて変更を行う場合における、体外診断用医薬品の性能確認試験に ついて記載するとともにその設定の妥当性について説明すること。 2.測定範囲等に関する資料 ・測定試薬においては測定範囲(上限及び下限値)を記載するとともに、 原則として最小検出感度を記載する。 ・検出試薬においては最小検出感度に関する試験成績を記載する。 3.較正用の基準物質の設定に関する資料 ・較正用の基準物質又は標準物質の詳細(基準物質又は標準物質の由来 を含む。)、設定根拠、組成、純度及び濃度あるいは力価について記 載する。 ハ. 安定性に関する資料 保存条件及び有効期間の設定に関する資料 ・有効期間の設定にあたっては、当該キットの特性及び流通期間を考慮 すること。 ・試験期間は、設定された貯法のもとで有効期間まで行うこととし、試 験項目は、品質管理の方法に定めのある項目によること。 ・実測値は3ロット以上とし、1ロットにつき2回以上の測定成績とす ること。また、測定時点については、開始時を含む3時点以上とする こと。 ニ. 法第四十一条第三項に規定する基準への適合性に関する資料 基本要件基準への適合に関する資料 ・基本要件基準への適合宣言に関する資料 24

医薬機審発0507第1号 (7 May 2026) — original official PDF page25; original table columns and diagrams retained
Searchable PDF text layer

当該品目が、基本要件基準及び承認基準が存在する品目にあって当 該承認基準に適合するものとして申請する場合には当該承認基準に適 合していること、並びに、体外診断用医薬品の製造管理及び品質管理 規則に適合して製造されるものであることの旨の自己宣言書を添付す ること。なお、自己宣言書については、ISO 17050―1「Conformity assessment-Supplier' s declaration of conformity-Part 1:General requirement」に従って作成することが望ましい。 ・基本要件基準の適合に関する資料 基本要件基準適合性チェックリストに基づき作成した基本要件基準 への適合性を証明する資料を添付すること。もしくは、当該体外診断 用医薬品の基本要件基準への適合性を確保するために、使用した規格 及び基準、試験方法等の一覧を添付し、当該規格及び基準への適合性 を証明する試験成績等を添付すること。 なお、当該体外診断用医薬品を対象とする適切な規格・基準がない 場合であっても、参考となる規格、法令がある場合は、それらの規格 を参考にしつつ、必要な試験を行い、基本要件基準への適合性を証明 することは必ずしも不可能ではないが、その場合には、採用した試験 の設定の妥当性について必ず説明しておくこと。 ホ. 性能に関する資料 1.性能に関する資料 ・添加回収試験成績 測定品目であって純物質等で一定の濃度の溶液が調製できるものに ついては、必要に応じ行うこと。 ・希釈試験成績 測定品目について、検量線の直線性等を確認するために行う。 2.操作方法に関する資料 ・ 用手法の製品における重要な反応条件(反応時間等)に関する試験成 績について記載すること。 ・ 検体の採取方法に特別な注意が必要である場合、その根拠となる資 料を記載すること。 3.検体に関する資料 ・必要に応じて、反応特異性(共存物質の影響、交差反応性、非特異反 応、不活性化の影響、抗凝固剤の影響等)に関する資料を添付するこ と。 4.既存体外診断用医薬品との相関性に関する資料 25

医薬機審発0507第1号 (7 May 2026) — original official PDF page26; original table columns and diagrams retained
Searchable PDF text layer

・承認基準品目としての申請である場合は、承認基準に関する通知を参 照し、相関性に関する資料を作成すること。 ・承認基準外品目若しくは基準不適合品目としての申請である場合であ って、その体外診断用医薬品に関する性能等に関する説明を、既存の 体外診断用医薬品との相関によって行う場合は、承認基準に関する通 知を参照し、相関性に関する資料を作成すること。 5.セロコンバージョンパネル等を用いた試験に関する資料 ・セロコンバージョンパネル等があり、それらの検討が必要と考えられ る項目については、当該試験成績を添付すること。 へ. リスクマネジメントに関する資料 リスクマネジメント実施体制に関する資料及び重要なハザードに関す る資料 ・ 申請に係る体外診断用医薬品について、JIS T 14971「医療機器― リスクマネジメントの医療機器への適用」を参照にし、リスクマネジ メントの社内体制及びその実施状況の概要を示す資料を添付するこ と。また、リスク分析に当たっては、当該想定されるリスクが臨床上 の有用性と比較して受容可能であることを説明すること。 ・ ハザードのうち、厚生労働省等から安全対策上の対応を求められた ハザードのリスク分析及び行ったリスク軽減措置を、表形式に要約し た資料を添付すること。 ・ 上記の他、JIS T 14971 を参考にしてリスク分析を行った結果、重 大なハザードが認められた場合、そのハザードに対するリスク分析及 び行ったリスク軽減措置の結果を表形式に要約した資料を添付するこ と。 ・ 構成試薬に含まれる成分に関する資料 ヒト血液由来の成分にあっては、HBV、HIV の存在を否定する試験成 績、HCV については試験結果を添付すること ト. 製造方法に関する資料 以下の事項について別紙3を参考に詳細に記載すること。 (1)原則として、当該体外診断用医薬品の反応系に関与する成分を含む 構成試薬の最終容器充填工程に使用する 原料又は中間製品等及び反応関 与成分を含まない構成試薬の受け入れ工程から出荷判定をおこなうまで の全工程を記載すること。なお、この場合でいう「中間製品」とは、反 応関与成分を含有している中間製品であって、当該体外診断用医薬品の 製造における品質システムにおいて、その受け入れ試験(購買管理)によ り 製品の性能を担保するものであること。また、当該体外診断用医薬品 26

医薬機審発0507第1号 (7 May 2026) — original official PDF page27; original table columns and diagrams retained
Searchable PDF text layer

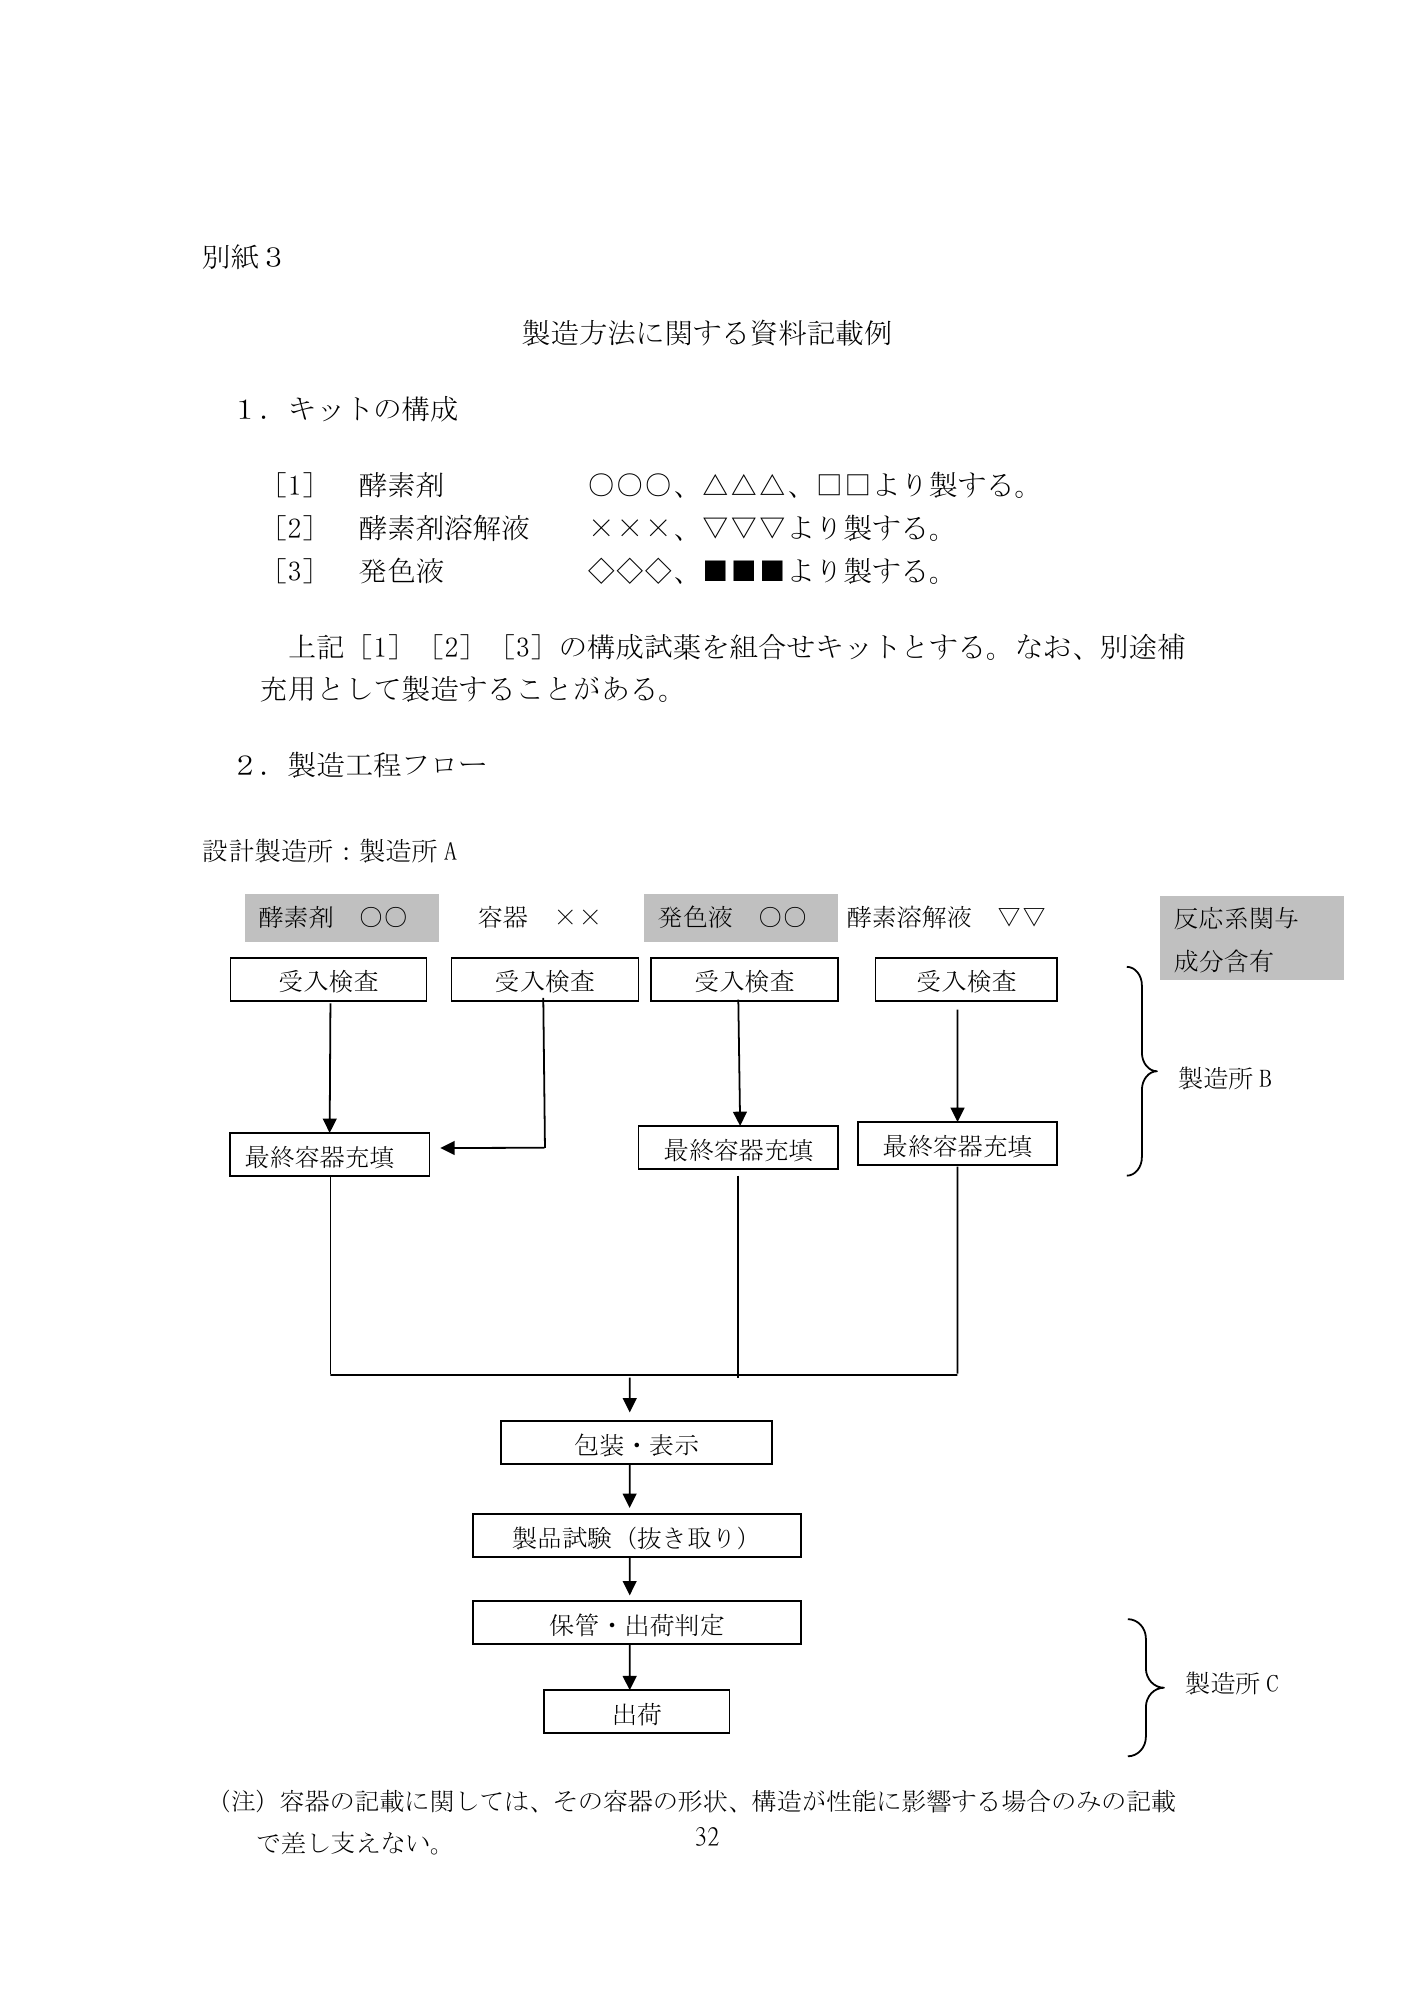
の構成試薬を補充用単品として流通させることがある場合には、その旨 を記載すること。 (2)製造工程及び品質検査項目について、工程フロー図等を用い、その 工程等を行う製造所情報(名称、登録を取得している場合は登録番号)と ともに、わかりやすく記載すること。製造工程が複数の製造所(単一の製 造所において製造する場合であって、複数製造施設で製造される場合も 含む)で行なわれるときは、その関連がわかるように記載すること。 (3)品質検査項目毎に、検査の目的、検査概要、並びに品目仕様との関 連について説明すること。 (4)承認もしくは認証を取得しているもの、或いは品目届出を行ってい る体外診断用医薬品を組み込む場合、その構成品の製造販売業者の名 称、主たる事業所の所在地、製造販売業許可番号及び承認番号・認証番 号・届出番号を記載すること。 (5)マスターファイル登録を受けた原薬については、その原薬の製造所 を示す箇所に、その製造業者名・所在地、製造所の名称・所在地、マス ターファイル登録番号及び登録年月日、製造所が医薬品製造業許可を要 する場合にあっては許可区分・許可番号・許可年月日を、体外診断用医 薬品製造業登録を要する場合にあっては登録番号・登録年月日を記載す ること。なお、製造業の許可(認定)及び登録申請中の場合は、その旨 を記載すること。 チ. 臨床性能試験の試験成績に関する資料又はこれに代替するものとして 厚生労働大臣が認める資料(診療等により得られる個人の心身の状態に関 する情報を分析して作成された資料を含む。) ・「臨床性能試験の試験成績に関する資料」とは、体外診断用医薬品の うち人の身体に直接使用されないものに関しての臨床試験の試験成績 に関する資料であること。 ・施設及び検体数は、原則として2施設以上 150 検体(正常範囲の検体 も含む。)以上とする。なお、検体数については、統計学的に解析が 可能で臨床的に充分評価できるものであれば、この限りではない。 ・資料の作成に当たっては、対象疾患又は病態、疾患との関連における 有病正診率及び無病正診率、異常検体(溶血、乳び、黄疸等)及び薬物 投与による影響に留意すること。 ・外国で実施された臨床性能試験成績を活用することは原則可能である が、日本人と外国人の人種的な差並びに日本と外国の環境因子及び医 27

医薬機審発0507第1号 (7 May 2026) — original official PDF page28; original table columns and diagrams retained
Searchable PDF text layer

療実態の差等が当該体外診断用医薬品の性能、臨床的意義に与える影 響を考慮し判断すること。 ・文献等によって臨床評価を実施した場合には、評価に用いた臨床研 究、臨床経験又は文献等のデータの概略について、一覧表等を用いて 記載するとともに、臨床評価により、申請品目の品質、有効性を適切 に評価できると判断した根拠を説明すること。 ・レジストリデータ等のリアルワールドデータを分析して作成した資料 を体外診断用医薬品の有効性等の根拠とする場合には、当該資料を添 付すること。なお、「「承認申請等におけるレジストリの活用」に関 する基本的考え方」について」(令和3年3月 23 日付け薬生薬審発 0323 第1号・薬生機審発 0323 第1号)、「「レジストリデータを承認 申請等に利用する場合の信頼性担保のための留意点」について」(令 和3年3月 23 日付け薬生薬審発 0323 第2号・薬生機審発 0323 第2 号)等を参考にすることができる。 ・新規項目以外の場合には、原則、臨床性能試験成績に関する資料の添 付は要さない。ただし、新たな臨床的意義が生じた場合にはこの限り ではない。 6.その他 血液型判定用抗体基準(案) 血液型判定用医薬品のうち「血液型判定用抗体基準」の改正を要する ものにあっては、改正(案)を参考までに提出すること。 第4 製造販売承認事項の一部変更承認申請又は届出による変更 基本的な考え方は以下のとおりとする。なお、具体的な事例に関しては、別 紙4によるものとする。 (1) 新規承認申請が必要な変更について 反応系に関与する成分及び分量、使用目的等に係る軽微でない変更につ いては、新規承認申請によること。 (2) 一部変更承認申請が必要な変更について 原則として、その体外診断用医薬品の本質を損なうものでない承認事項 の変更の場合は、承認事項一部変更承認申請によること。なお、以下の事 項について留意すること。 ①一部変更承認申請書には、承認書の写しを1部添付すること。 ②一部変更承認申請書の備考欄には、変更理由及び変更内容の具体的内 容を比較表の形式により記載すること。また、承認の経過を記載する こと。 28

医薬機審発0507第1号 (7 May 2026) — original official PDF page29; original table columns and diagrams retained
Searchable PDF text layer

③承認後に有効期間の延長だけを目的とした一部変更申請については、 迅速に処理することとするので、申請書に 貯 と朱書きしたうえで、 有効期間の設定に関する資料を添付すること。 (3) 届出が必要な変更について 性能に影響を与えない範囲での承認事項に対する軽微な変更を行っても 一部変更の手続きは必要としないこと。ただし、変更後 30 日以内に届け出 ること。なお、変更届には、承認書の写しを1部添付すること。 (4) 一部変更承認申請・届出等が必要でない変更について 性能に影響を与えない範囲での極めて軽微な変更については、一部変更 承認申請・届出の手続きは必要としないこととすること。なお、承認事項 に係らないその他の変更については、届出を要しない。 (5) 一部変更承認申請中の軽微変更届出について 一部変更承認申請中の軽微変更届出は可能であること。ただし、一部変 更承認申請の変更欄と同一の欄に係る軽微変更届出の場合は、一部変更承 認申請書を差し換え、軽微変更届出に係る事項をすべて記載すること。 29

医薬機審発0507第1号 (7 May 2026) — original official PDF page30; original table columns and diagrams retained
Searchable PDF text layer

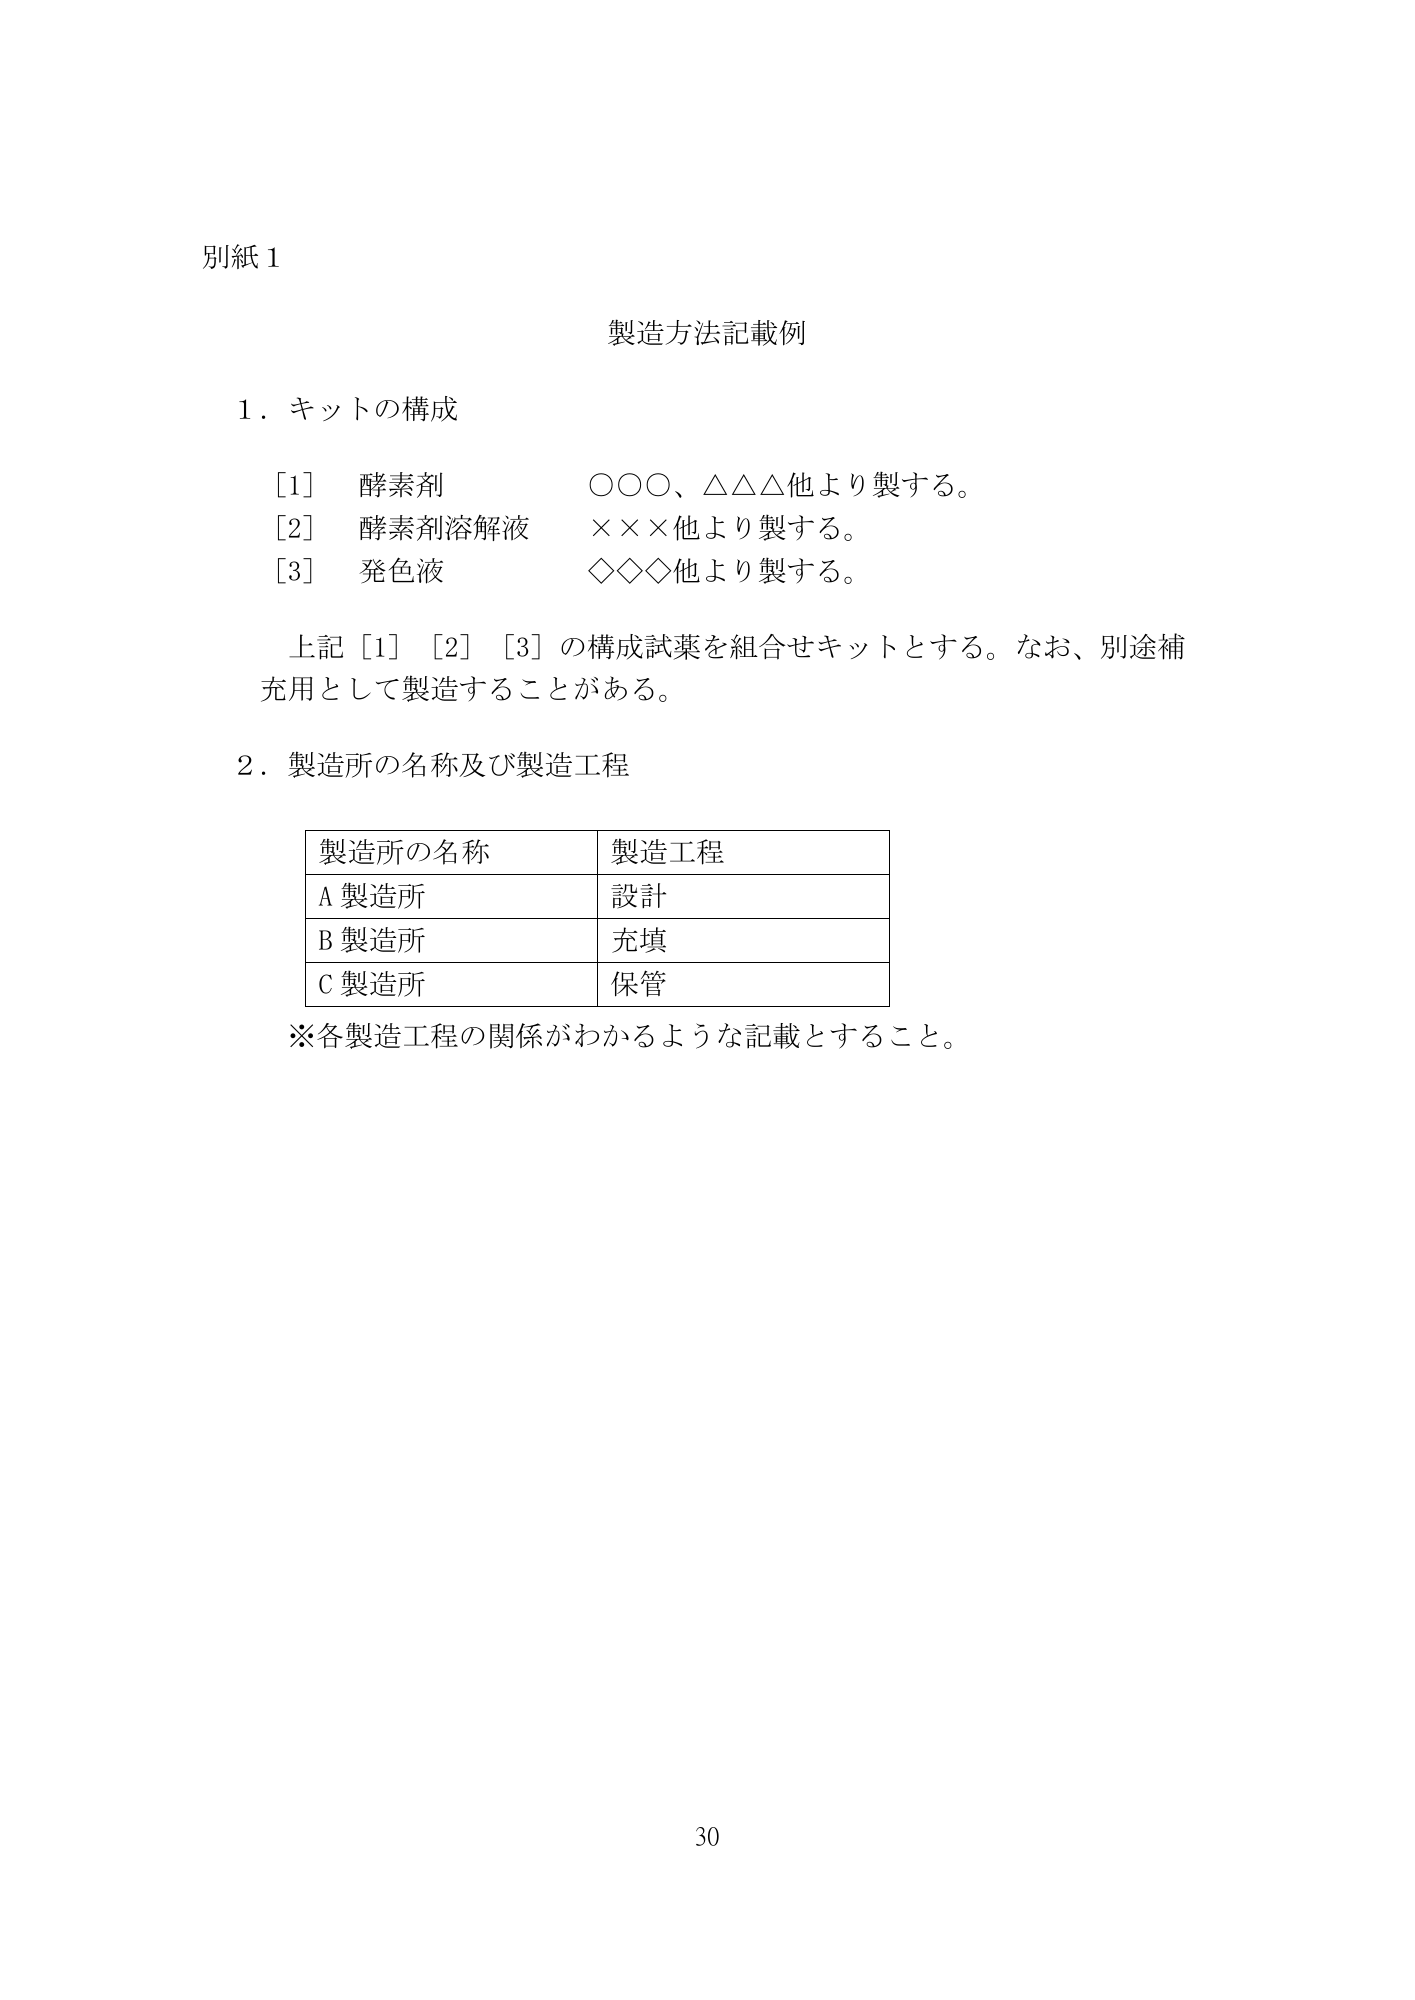
別紙1 製造方法記載例 1.キットの構成 [1] 酵素剤 ○○○、△△△他より製する。 [2] 酵素剤溶解液 ×××他より製する。 [3] 発色液 ◇◇◇他より製する。 上記[1][2][3]の構成試薬を組合せキットとする。なお、別途補 充用として製造することがある。 2.製造所の名称及び製造工程 製造所の名称 製造工程 A 製造所 設計 B 製造所 充填 C 製造所 保管 ※各製造工程の関係がわかるような記載とすること。 30

医薬機審発0507第1号 (7 May 2026) — original official PDF page31; original table columns and diagrams retained
Searchable PDF text layer

別紙2 製造販売する品目の製造所記載例 (例1)製造工程ごとに製造所が異なる場合 製造所の名称 登録番号 製造工程 ○○○工場 ・・・ 設計 △△△工場 ・・・ 充填 ☆☆☆工場 ・・・ 保管 (例2)一つの製造所で複数の製造工程を有する場合 製造所の名称 登録番号 製造工程 ○○○工場 ・・・ 設計 □□□工場 ・・・ 充填、保管 (例3)最終容器への充填を行う登録製造所が2か所ある場合 製造所の名称 登録番号 製造工程 ○○○工場 ・・・ 設計 △△△工場 ・・・ 充填 ▲▲▲工場 ・・・ 充填 ☆☆☆工場 ・・・ 保管 (例4)設計を行う施設が製造販売業者の主たる事務所と同一の場所である 場合 製造所の名称 登録番号 製造工程 ×××社 88AAA88888 設計 □□□工場 ・・・ 充填 ☆☆☆工場 ・・・ 保管 ※製造販売業者(×××社)の場合は、登録番号欄は「88AAA88888」を記載 31

医薬機審発0507第1号 (7 May 2026) — original official PDF page32; original table columns and diagrams retained
Searchable PDF text layer

別紙3 製造方法に関する資料記載例 1.キットの構成 [1] 酵素剤 ○○○、△△△、□□より製する。 [2] 酵素剤溶解液 ×××、▽▽▽より製する。 [3] 発色液 ◇◇◇、■■■より製する。 上記[1][2][3]の構成試薬を組合せキットとする。なお、別途補 充用として製造することがある。 2.製造工程フロー 設計製造所:製造所 A 酵素剤 ○○ 容器 ×× 発色液 ○○ 酵素溶解液 ▽▽ 反応系関与 成分含有 受入検査 受入検査 受入検査 受入検査 製造所 B 最終容器充填 最終容器充填 最終容器充填 包装・表示 製品試験(抜き取り) 保管・出荷判定 製造所 C 出荷 (注)容器の記載に関しては、その容器の形状、構造が性能に影響する場合のみの記載 で差し支えない。 32

医薬機審発0507第1号 (7 May 2026) — original official PDF page33; original table columns and diagrams retained
Searchable PDF text layer

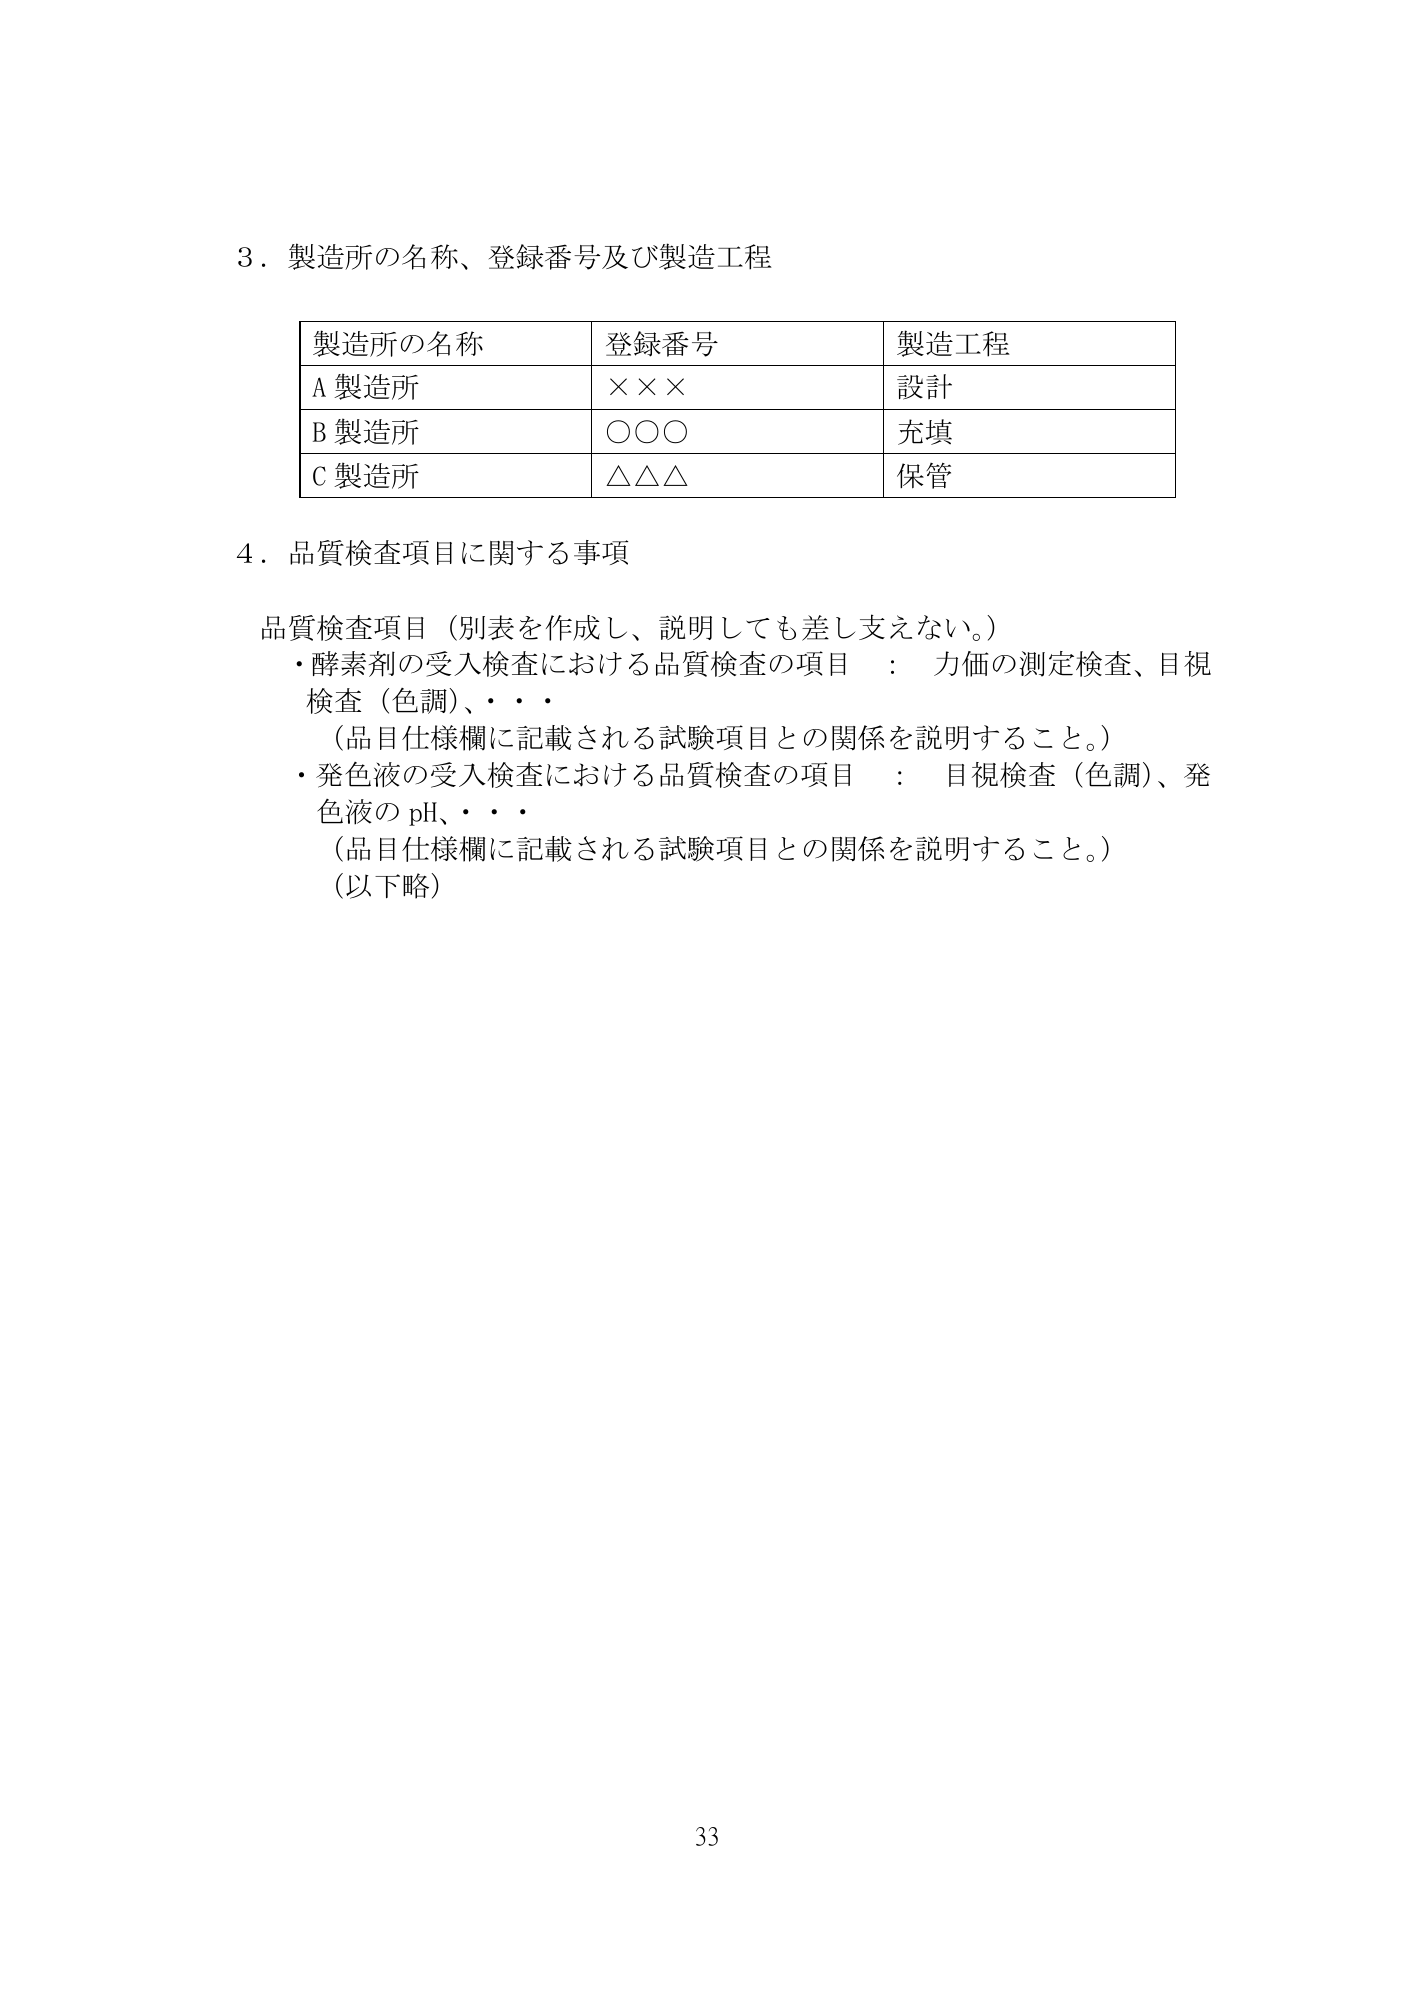
3.製造所の名称、登録番号及び製造工程 製造所の名称 登録番号 製造工程 A 製造所 ××× 設計 B 製造所 ○○○ 充填 C 製造所 △△△ 保管 4.品質検査項目に関する事項 品質検査項目(別表を作成し、説明しても差し支えない。) ・酵素剤の受入検査における品質検査の項目 : 力価の測定検査、目視 検査(色調)、・・・ (品目仕様欄に記載される試験項目との関係を説明すること。) ・発色液の受入検査における品質検査の項目 : 目視検査(色調)、発 色液の pH、・・・ (品目仕様欄に記載される試験項目との関係を説明すること。) (以下略) 33

医薬機審発0507第1号 (7 May 2026) — original official PDF page34; original table columns and diagrams retained
Searchable PDF text layer

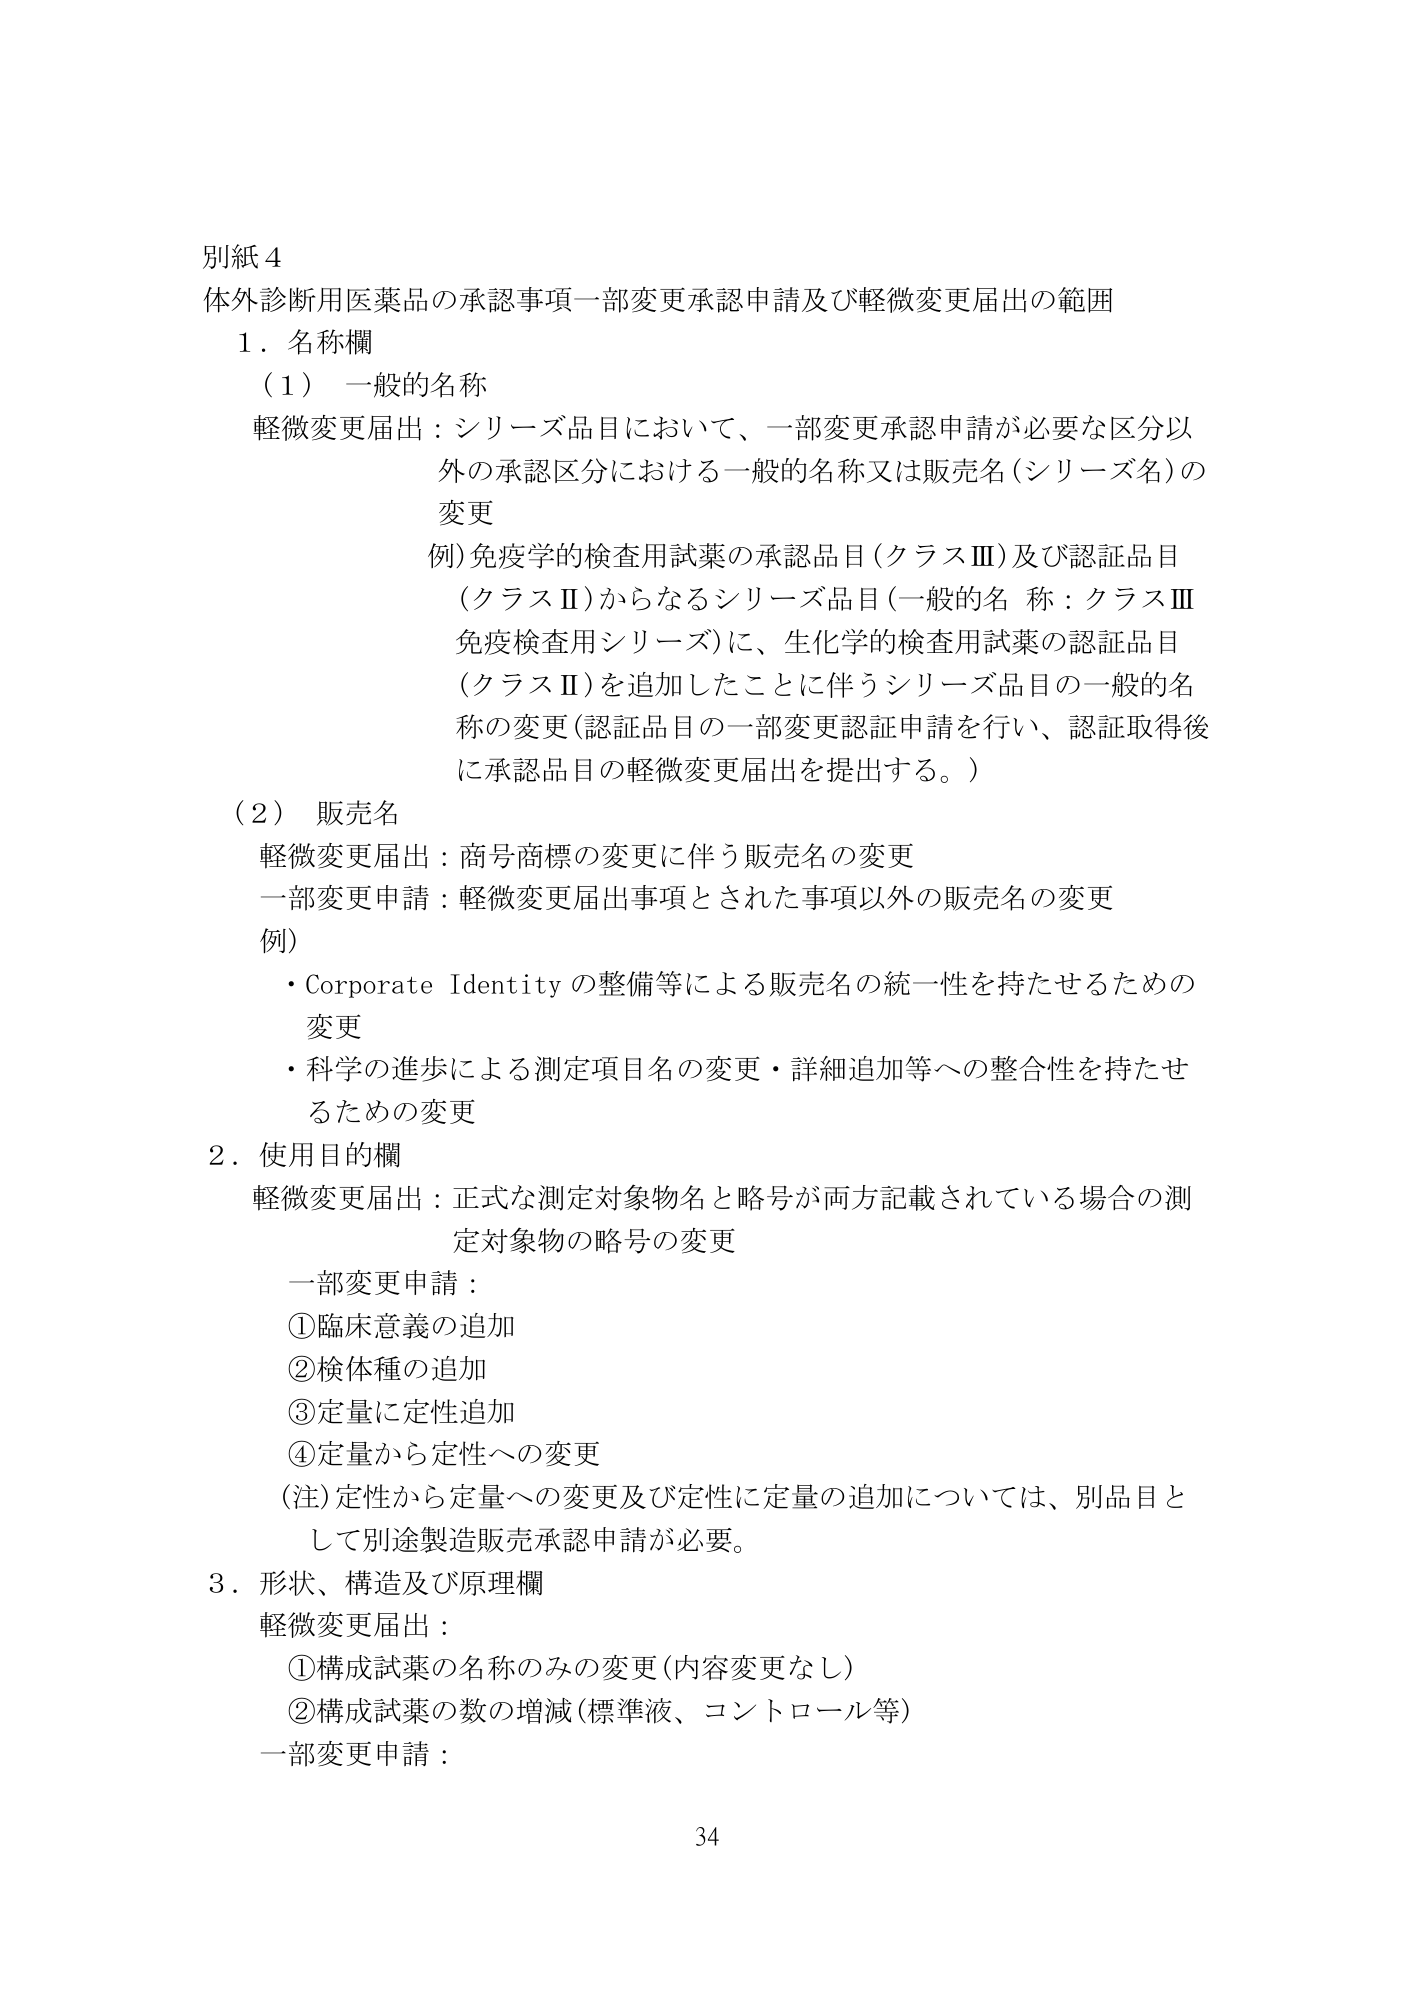
別紙4 体外診断用医薬品の承認事項一部変更承認申請及び軽微変更届出の範囲 1.名称欄 (1) 一般的名称 軽微変更届出:シリーズ品目において、一部変更承認申請が必要な区分以 外の承認区分における一般的名称又は販売名(シリーズ名)の 変更 例)免疫学的検査用試薬の承認品目(クラスⅢ)及び認証品目 (クラスⅡ)からなるシリーズ品目(一般的名 称:クラスⅢ 免疫検査用シリーズ)に、生化学的検査用試薬の認証品目 (クラスⅡ)を追加したことに伴うシリーズ品目の一般的名 称の変更(認証品目の一部変更認証申請を行い、認証取得後 に承認品目の軽微変更届出を提出する。) (2) 販売名 軽微変更届出:商号商標の変更に伴う販売名の変更 一部変更申請:軽微変更届出事項とされた事項以外の販売名の変更 例) ・Corporate Identity の整備等による販売名の統一性を持たせるための 変更 ・科学の進歩による測定項目名の変更・詳細追加等への整合性を持たせ るための変更 2.使用目的欄 軽微変更届出:正式な測定対象物名と略号が両方記載されている場合の測 定対象物の略号の変更 一部変更申請: ①臨床意義の追加 ②検体種の追加 ③定量に定性追加 ④定量から定性への変更 (注)定性から定量への変更及び定性に定量の追加については、別品目と して別途製造販売承認申請が必要。 3.形状、構造及び原理欄 軽微変更届出: ①構成試薬の名称のみの変更(内容変更なし) ②構成試薬の数の増減(標準液、コントロール等) 一部変更申請: 34

医薬機審発0507第1号 (7 May 2026) — original official PDF page35; original table columns and diagrams retained
Searchable PDF text layer

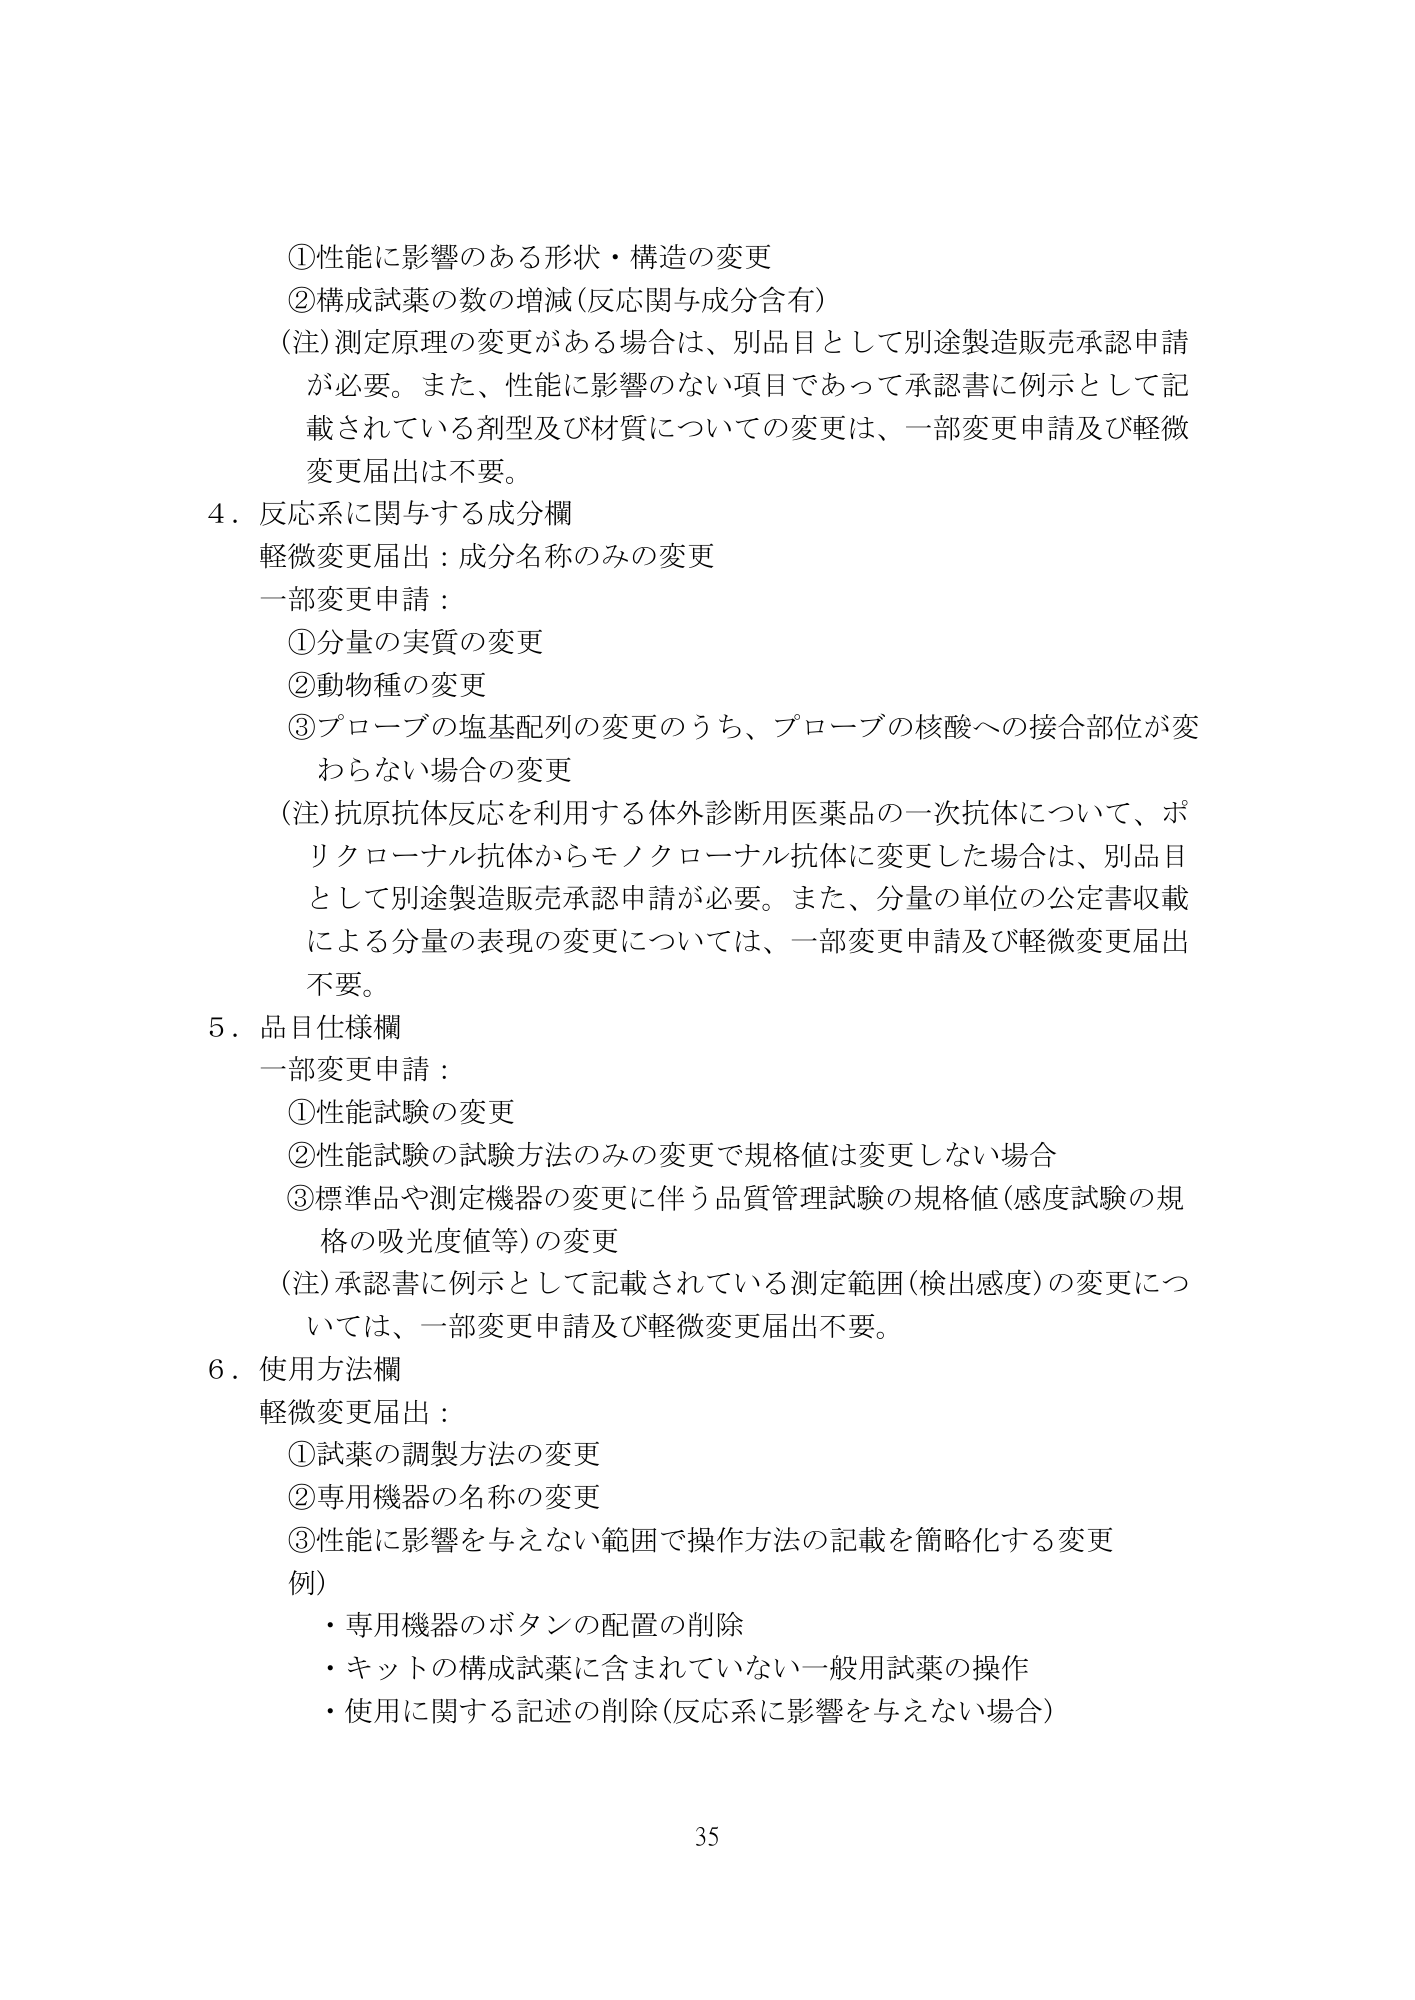
①性能に影響のある形状・構造の変更 ②構成試薬の数の増減(反応関与成分含有) (注)測定原理の変更がある場合は、別品目として別途製造販売承認申請 が必要。また、性能に影響のない項目であって承認書に例示として記 載されている剤型及び材質についての変更は、一部変更申請及び軽微 変更届出は不要。 4.反応系に関与する成分欄 軽微変更届出:成分名称のみの変更 一部変更申請: ①分量の実質の変更 ②動物種の変更 ③プローブの塩基配列の変更のうち、プローブの核酸への接合部位が変 わらない場合の変更 (注)抗原抗体反応を利用する体外診断用医薬品の一次抗体について、ポ リクローナル抗体からモノクローナル抗体に変更した場合は、別品目 として別途製造販売承認申請が必要。また、分量の単位の公定書収載 による分量の表現の変更については、一部変更申請及び軽微変更届出 不要。 5.品目仕様欄 一部変更申請: ①性能試験の変更 ②性能試験の試験方法のみの変更で規格値は変更しない場合 ③標準品や測定機器の変更に伴う品質管理試験の規格値(感度試験の規 格の吸光度値等)の変更 (注)承認書に例示として記載されている測定範囲(検出感度)の変更につ いては、一部変更申請及び軽微変更届出不要。 6.使用方法欄 軽微変更届出: ①試薬の調製方法の変更 ②専用機器の名称の変更 ③性能に影響を与えない範囲で操作方法の記載を簡略化する変更 例) ・専用機器のボタンの配置の削除 ・キットの構成試薬に含まれていない一般用試薬の操作 ・使用に関する記述の削除(反応系に影響を与えない場合) 35

医薬機審発0507第1号 (7 May 2026) — original official PDF page36; original table columns and diagrams retained
Searchable PDF text layer

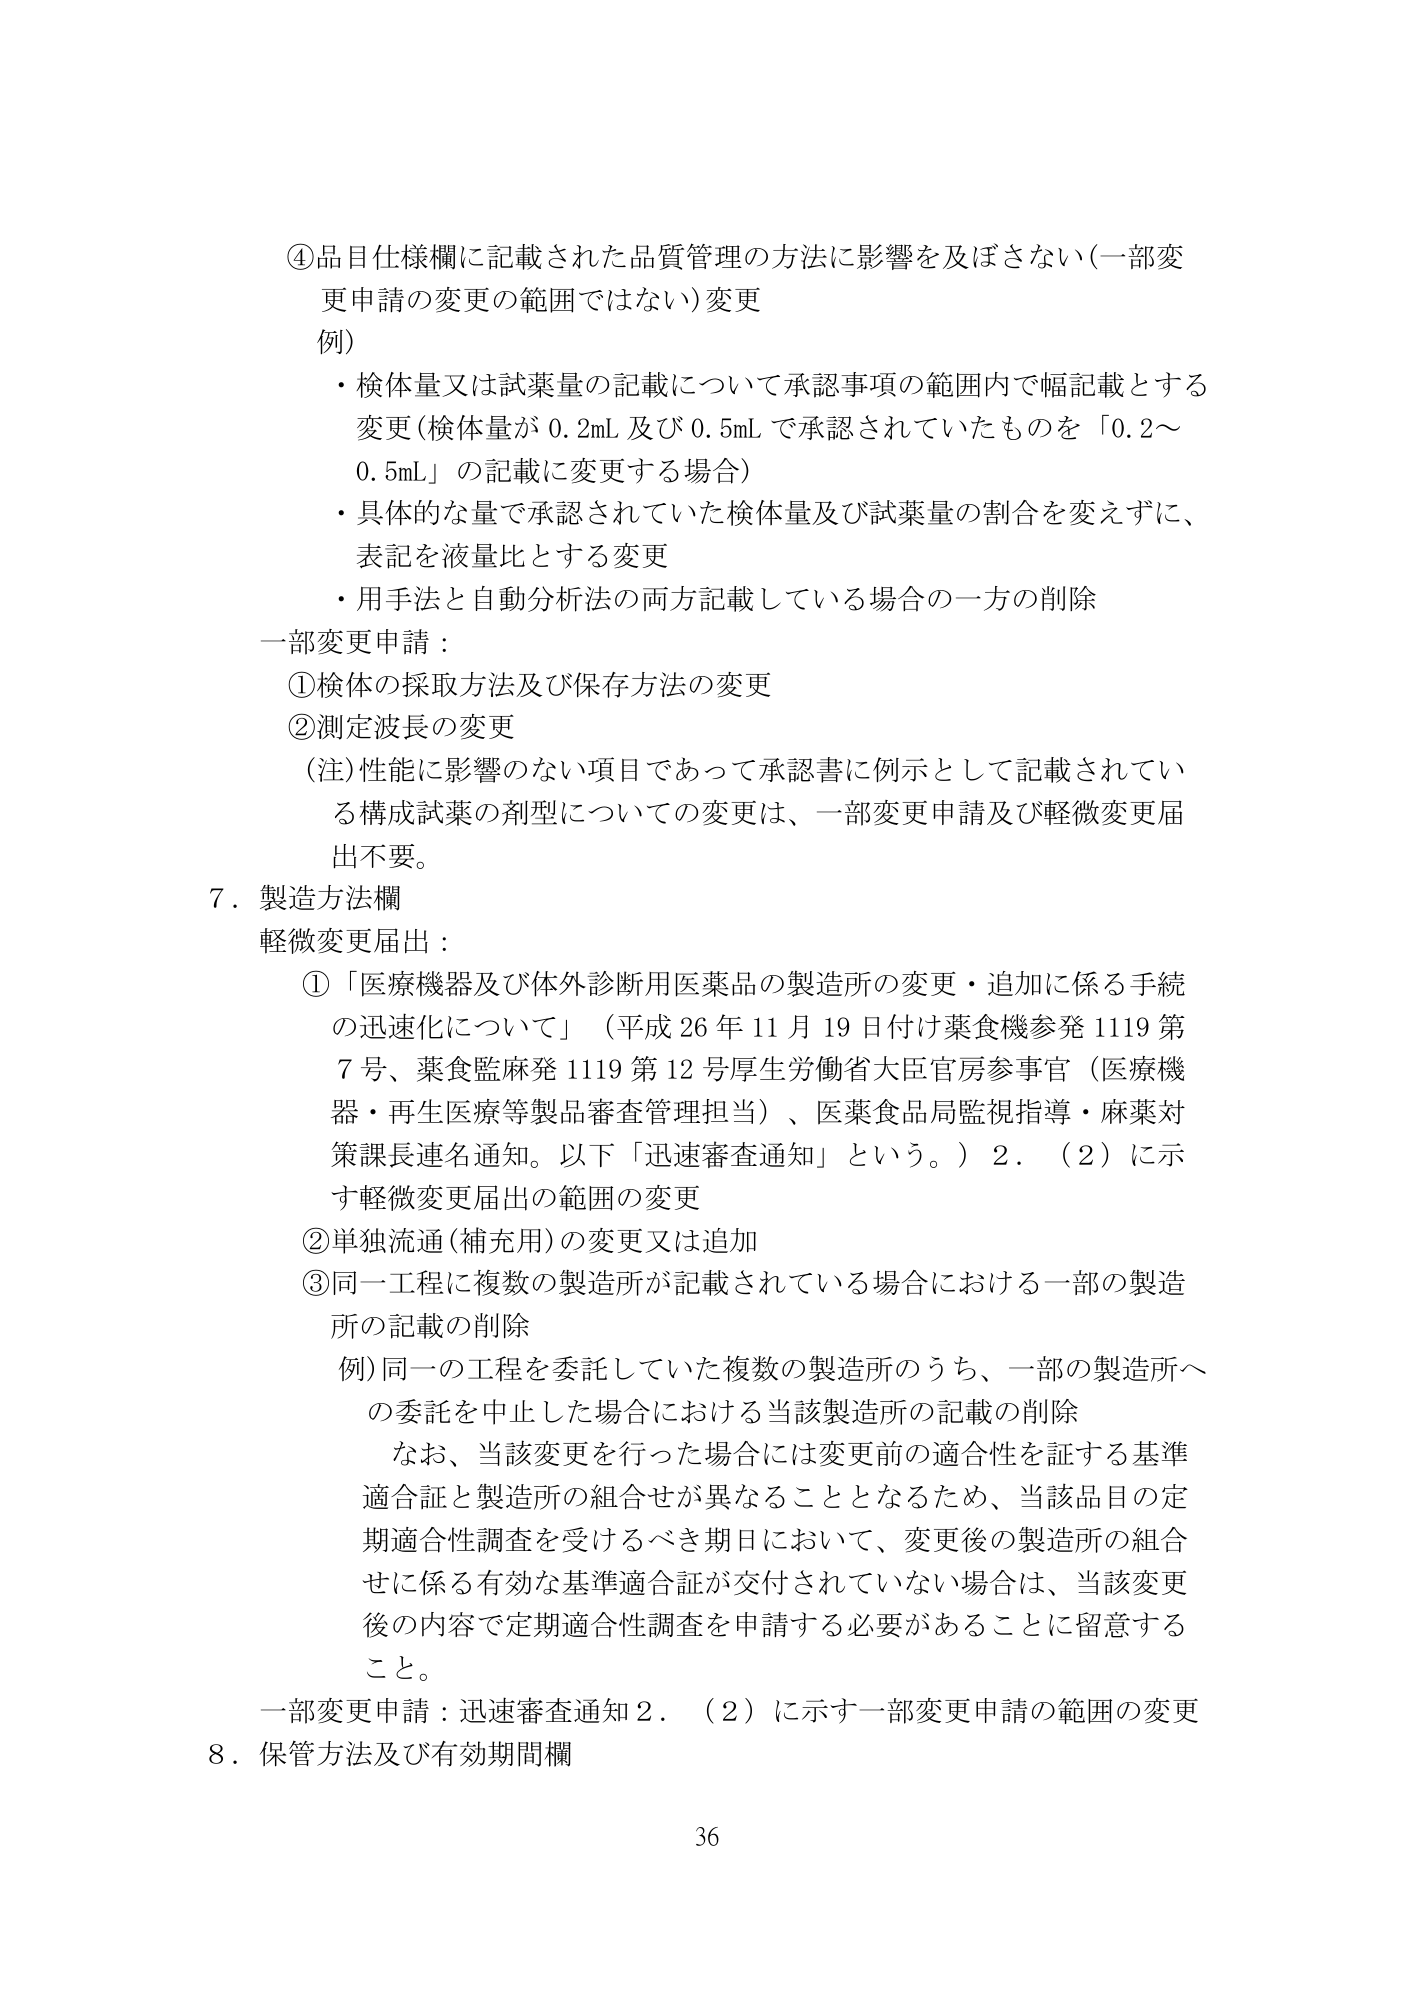
④品目仕様欄に記載された品質管理の方法に影響を及ぼさない(一部変 更申請の変更の範囲ではない)変更 例) ・検体量又は試薬量の記載について承認事項の範囲内で幅記載とする 変更(検体量が 0.2mL 及び 0.5mL で承認されていたものを「0.2~ 0.5mL」の記載に変更する場合) ・具体的な量で承認されていた検体量及び試薬量の割合を変えずに、 表記を液量比とする変更 ・用手法と自動分析法の両方記載している場合の一方の削除 一部変更申請: ①検体の採取方法及び保存方法の変更 ②測定波長の変更 (注)性能に影響のない項目であって承認書に例示として記載されてい る構成試薬の剤型についての変更は、一部変更申請及び軽微変更届 出不要。 7.製造方法欄 軽微変更届出: ①「医療機器及び体外診断用医薬品の製造所の変更・追加に係る手続 の迅速化について」(平成 26 年 11 月 19 日付け薬食機参発 1119 第 7号、薬食監麻発 1119 第 12 号厚生労働省大臣官房参事官(医療機 器・再生医療等製品審査管理担当)、医薬食品局監視指導・麻薬対 策課長連名通知。以下「迅速審査通知」という。)2.(2)に示 す軽微変更届出の範囲の変更 ②単独流通(補充用)の変更又は追加 ③同一工程に複数の製造所が記載されている場合における一部の製造 所の記載の削除 例)同一の工程を委託していた複数の製造所のうち、一部の製造所へ の委託を中止した場合における当該製造所の記載の削除 なお、当該変更を行った場合には変更前の適合性を証する基準 適合証と製造所の組合せが異なることとなるため、当該品目の定 期適合性調査を受けるべき期日において、変更後の製造所の組合 せに係る有効な基準適合証が交付されていない場合は、当該変更 後の内容で定期適合性調査を申請する必要があることに留意する こと。 一部変更申請:迅速審査通知2.(2)に示す一部変更申請の範囲の変更 8.保管方法及び有効期間欄 36

医薬機審発0507第1号 (7 May 2026) — original official PDF page37; original table columns and diagrams retained
Searchable PDF text layer

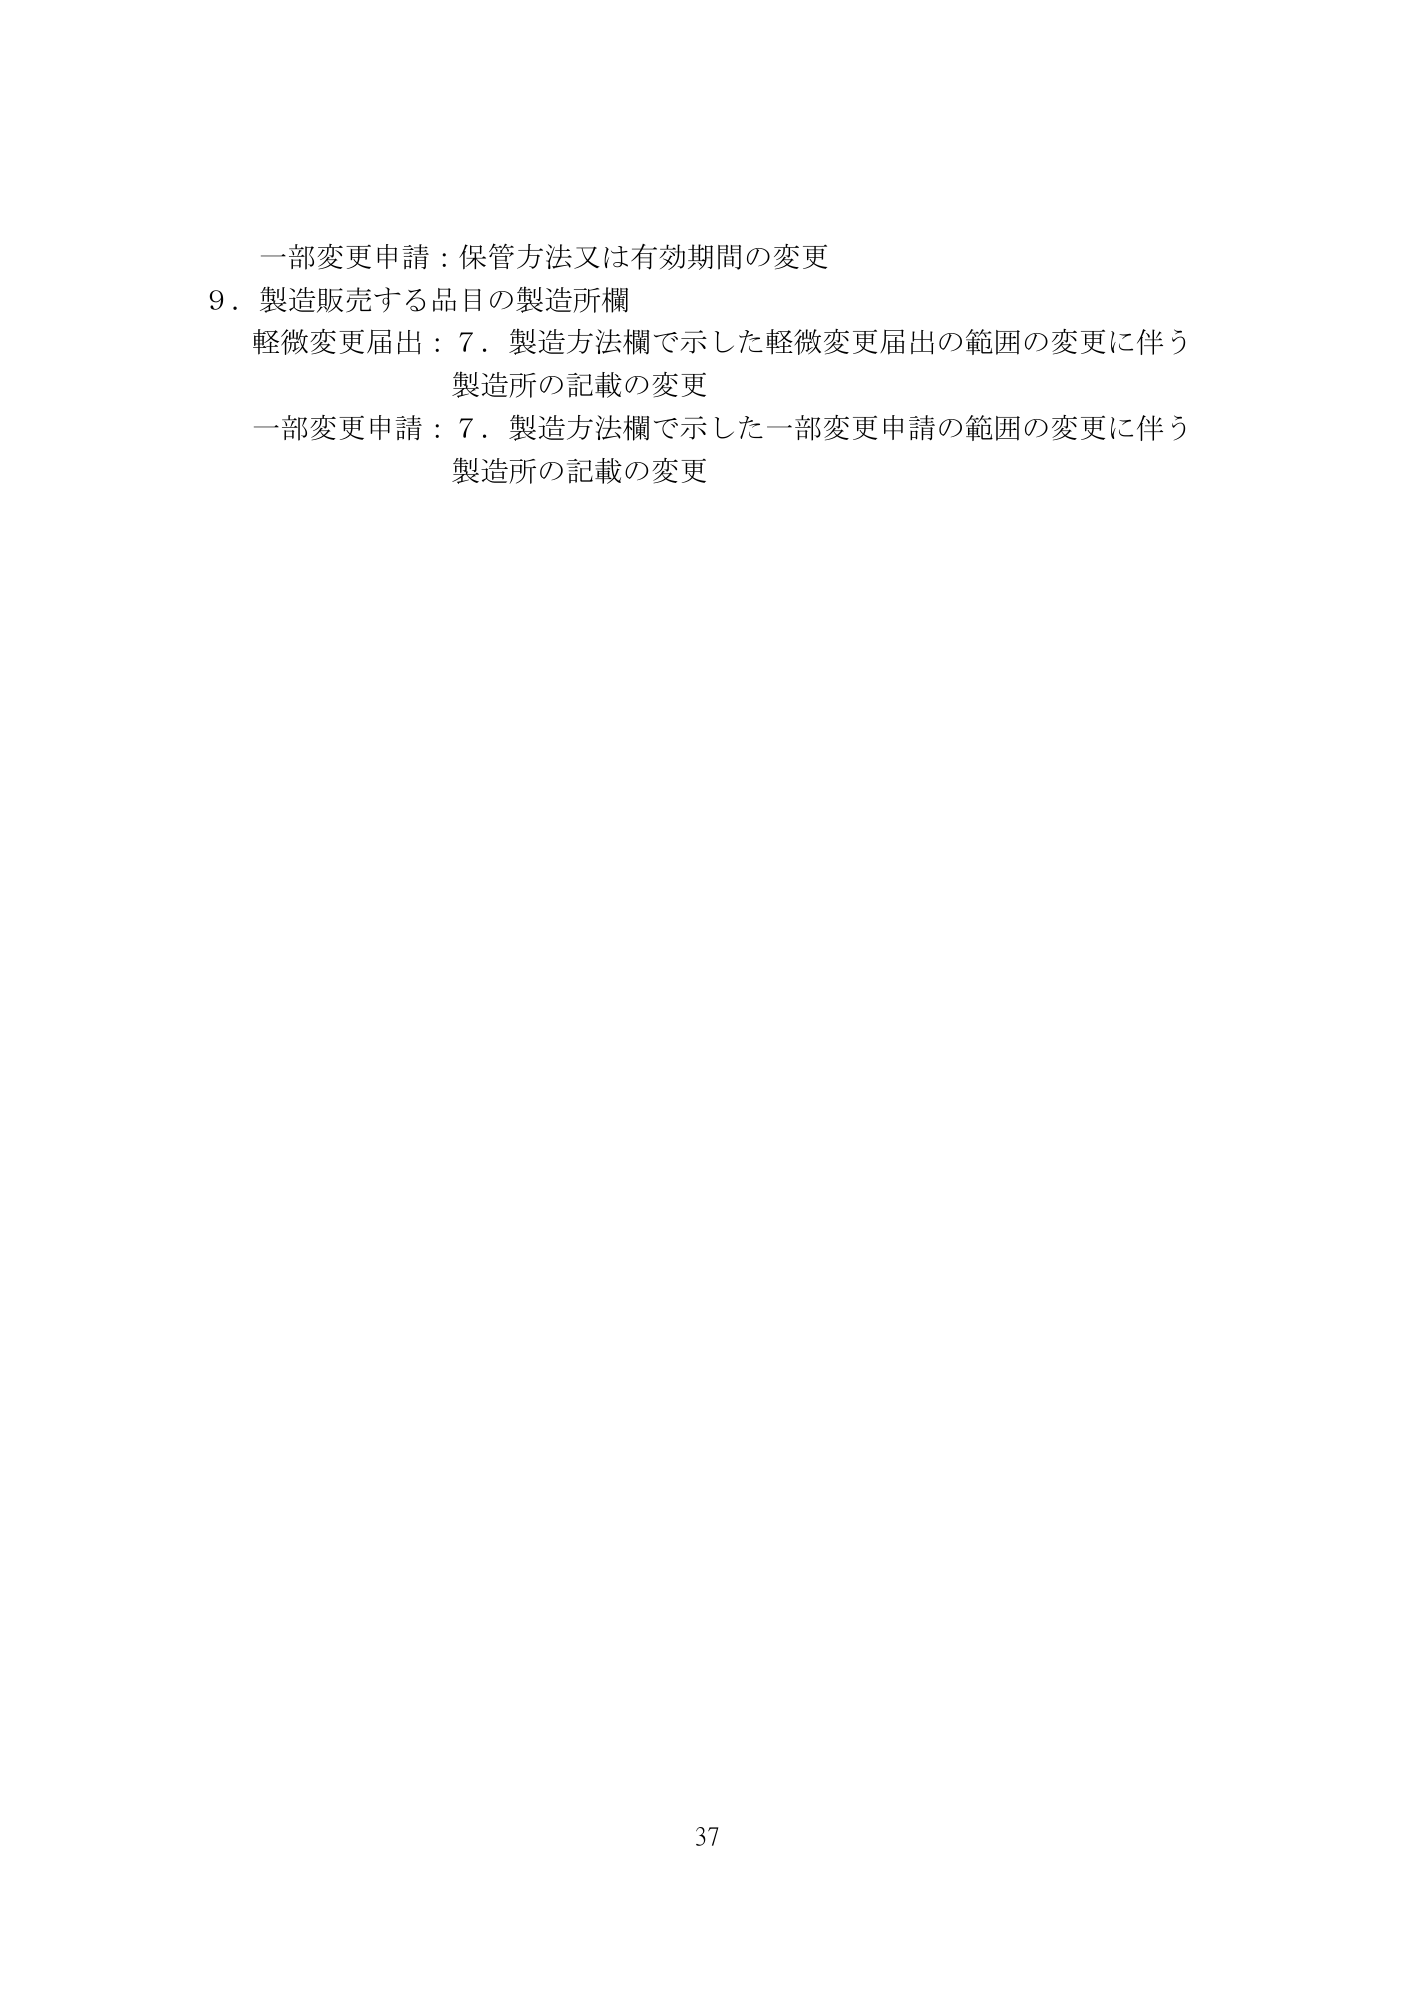
一部変更申請:保管方法又は有効期間の変更 9.製造販売する品目の製造所欄 軽微変更届出:7.製造方法欄で示した軽微変更届出の範囲の変更に伴う 製造所の記載の変更 一部変更申請:7.製造方法欄で示した一部変更申請の範囲の変更に伴う 製造所の記載の変更 37

医薬機審発0507第1号 (7 May 2026) — original official PDF page38; original table columns and diagrams retained
Searchable PDF text layer

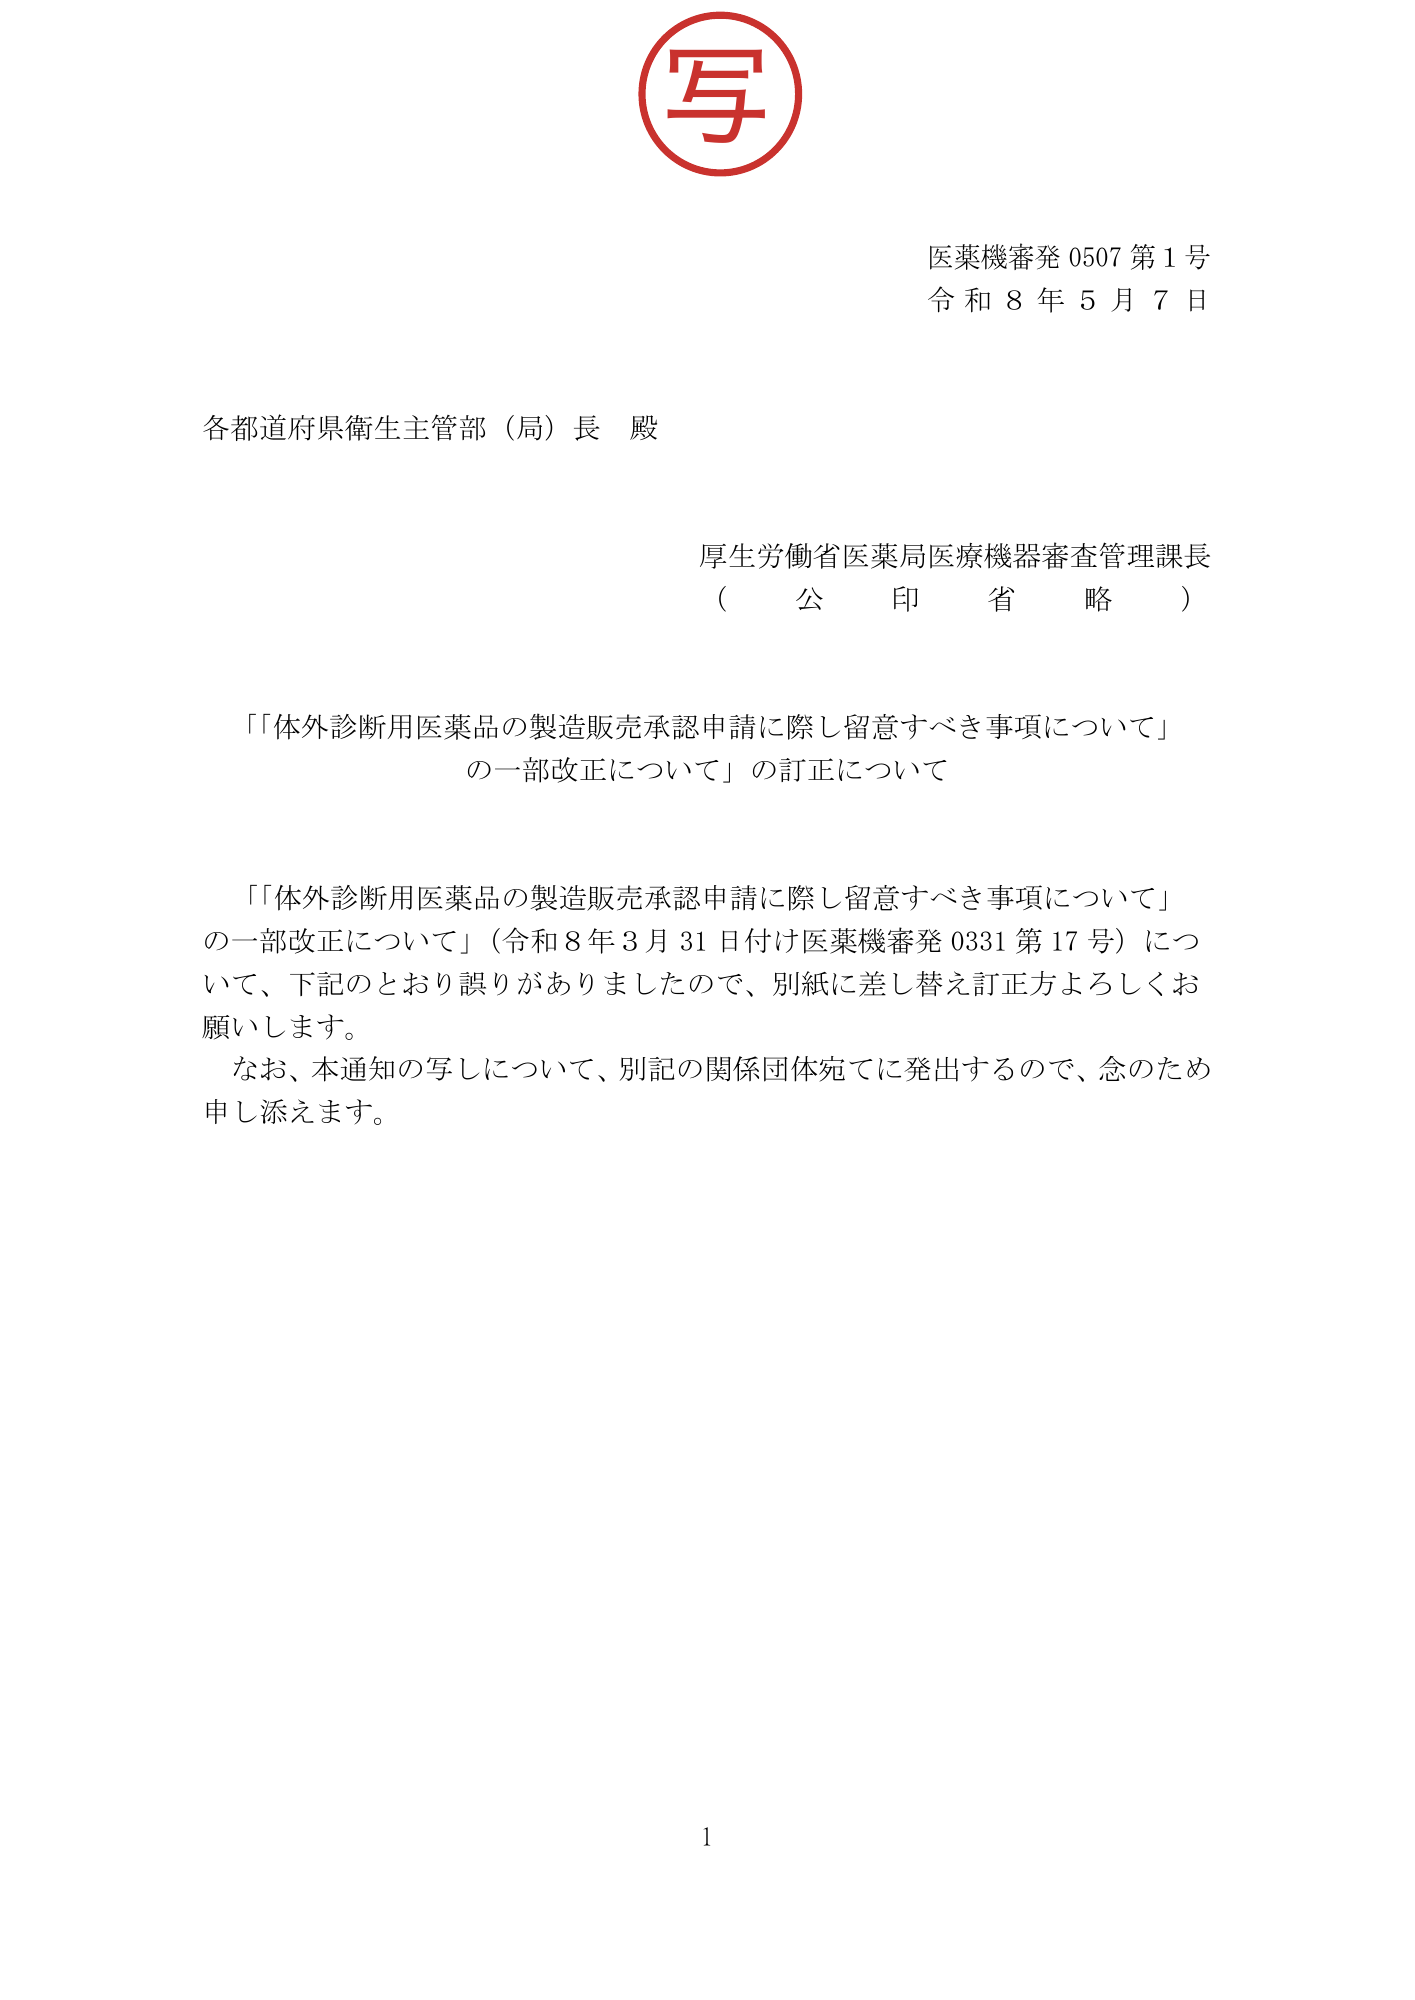
別添様式 構成製品書 名 一 般 的 名 称 称 構 成 製 品 名 使 用 目 的 形 状 、 構 造 及 び 原 理 反応系に関与する成分 品 目 仕 様 使 用 方 法 製 造 方 法 保管方法及び有効期間 名 称 登録番号 製造販売する品目の製造 所 備 考 (注意) 1 用紙の大きさは、日本工業規格A4 とすること。 2 構成製品書は、シリーズ品目の構成品目ごとに作成すること。 3 構成製品単独で別途製造販売承認若しくは認証を取得している又は届出を行 っている場合には、備考にその名称(一般的名称及び販売名)、承認・認証・届 出番号、製造販売業者名及び許可番号を記載すること。 38