PDF page 1
This page has no native PDF search text. Read the original page image above.
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.
Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.
PDF page 1
This page has no native PDF search text. Read the original page image above.
Tabla de contenido 1. Documentos que se recomienda consultar-------------------------------------------------------------2 2. Acrónimos------------------------------------------------------------------------------------------------------2 3. Objetivo---------------------------------------------------------------------------------------------------------3 4. Alcance---------------------------------------------------------------------------------------------------------3 5. Introducción---------------------------------------------------------------------------------------------------3 6. Concepto de Dispositivo Médico-------------------------------------------------------------------------4 7. Etapas del proceso de obtención del Registro Sanitario para dispositivos médicos Clase I, II, y III.-------------------------------------------------------------------------5 7.1 ¿El dispositivo médico requiere de registro sanitario?---------------------------------------------6 7.2. Identificación de la categoría de uso del dispositivo médico.-----------------------------------6 7.3. Clasificación de los dispositivos médicos de acuerdo con el riesgo sanitario----------------9 7.4. Identificación de Homoclave y Modalidad-----------------------------------------------------------10 7.5. Requisitos legales, administrativos y técnicos para el trámite de Registro Sanitario-------11 8. Referencias bibliográficas----------------------------------------------------------------------------------12 9. Checklist Dispositivos Médicos Clase I-------------------------------------------------------------------13 10. Checklist Dispositivos Médicos Clase II-----------------------------------------------------------------24 11. Checklist Dispositivos Médicos Clase III-----------------------------------------------------------------37 12. Checklist Software como Dispositivo Médico (ScDM) Clase I, ll y III------------------------------52 13. Consideraciones generales--------------------------------------------------------------------------------60 14. Notas ScDM---------------------------------------------------------------------------------------------------61
1. Documentos que se recomienda consultar Guía para el ingreso de trámites. COFEPRIS. 2020. [Recurso electrónico]. https://www.gob.mx/cms/uploads/attachment/file/535715/Guia_Ingreso_Tramites_Febrero_2020.pdf Instructivo de llenado del formato Autorizaciones, Certificados y Visitas. [Recurso electrónico]. COFEPRIS https://www.gob.mx/cms/uploads/attachment/file/348649/Instructivo_Autorizaciones.pdf 2. Acrónimos COFEPRIS: Comisión Federal para la Protección contra Riesgos Sanitarios. DM: Dispositivos Médicos. RIS: Reglamento de Insumos para la Salud. LGS: Ley General de Salud. LFPA: Ley Federal de Procedimiento Administrativo. LFD: Ley Federal de Derechos. FEUM: Farmacopea de los Estados Unidos Mexicanos Suplemento para Dispositivos Médicos.
3. Objetivo Establecer los requisitos indispensables que deben cumplir los dispositivos médicos Clase I, II y III para la obtención del Registro Sanitario, y facilitar la integración de información en el dossier. 4. Alcance Esta guía está dirigida a toda persona física o moral que promuevan trámites de solicitud de registro sanitario de Dispositivos Médicos. 5. Introducción La regulación sanitaria se define como el conjunto de acciones preventivas que lleva a cabo el gobierno para normar y controlar las condiciones sanitarias, los establecimientos, las actividades, los productos, los equipos, los 15 vehículos y las personas que puedan representar riesgo o daño a la salud de la población en general. 15 En términos generales la regulación sanitaria de los dispositivos médicos (DM) debe encontrar un balance entre los siguientes objetivos: 1. Asegurar que los dispositivos médicos son clínicamente seguros, efectivos y eficaces. 2. Facilitar el acceso oportuno y equitativo de los pacientes a la tecnología en salud existente. 3. Fomentar el desarrollo continuo de innovaciones tecnológicas. Para la comercialización, fabricación y uso de los Dispositivos Médicos se requiere cumplir con ciertas autorizaciones sanitarias que garanticen que estos dispositivos son seguros y eficaces, según sea el caso, expedidas porpor la Comisión Federal la Comisión parapara Federal la la 15 Protección contra Riesgos Sanitarios (COFEPRIS). Protección contra Riesgos Sanitarios (COFEPRIS). La COFEPRIS es un órgano desconcentrado de la Secretaría de Salud con autonomía administrativa, técnica y operativa, la cual otorga el Registro Sanitario; autorización sanitaria con la cual un dispositivo médico nacional o extranjero puede ser distribuido y puesto en venta en territorio nacional. 3
En los artículos 179, 180, 181 y 182 del Reglamento de Insumos para la Salud (RIS) se establecen los requisitos que deben cumplir los DM para la obtención del Registro Sanitario, en ellos se incluye información científica, técnica y legal con la cual va a demostrar su seguridad y eficacia. A partir del 2005, estos registros cuentan con vigencia de 5 años, por lo que deberán ser prorrogados cumpliendo con las disposiciones que la Secretaría de Salud establezca. 15 En materia de regulación sanitaria específicamente de dispositivos médicos, en México se cuenta con el siguiente marco legal: Ley General de Salud (LGS). Ley Federal de Procedimiento Administrativo (LFPA). Reglamento de la Ley General de Salud en Materia de investigación para la salud. Reglamento de Insumos para la Salud (RIS). Normas oficiales mexicanas de DM. Cuando no se cuentan con normas nacionales se toman como referencia normas internacionales expedidas por la Organización Internacional para la Estandarización (ISO, por sus siglas en inglés), la Comisión Internacional Electrotécnica (IEC, por sus siglas en inglés), la Comisión Federal de Comunicaciones (FCC, por sus siglas en inglés) entre otras. Farmacopea de los Estados Unidos Mexicanos. Suplemento para Dispositivos Médicos 5.0. ARTÍCULO 82 DEL RIS Los equipos médicos, prótesis, órtesis, ayudas funcionales, agentes de diagnóstico, insumos de uso odontológico, material de curación, productos higiénicos, y otros dispositivos de uso médico requieren para su producción, venta y distribución de registro sanitario. 6. Concepto de Dispositivo Médico Al instrumento, aparato, utensilio, máquina, software, producto o material implantable, agente de diagnóstico, material, sustancia o producto similar, para ser empleado, solo o en combinación, directa o indirectamente en seres humanos; con alguna(s) de las siguientes finalidades de uso: 13,14 Diagnóstico, prevención, vigilancia o monitoreo, y/o auxiliar en el tratamiento de enfermedades; Diagnóstico, vigilancia o monitoreo, tratamiento, protección, absorción, drenaje, o auxiliar en la cicatrización de una lesión;
Sustitución, modificación o apoyo de la anatomía o de un proceso fisiológico; Soporte de vida; Control de la concepción; Desinfección de dispositivos médicos; Sustancias desinfectantes; Provisión de información mediante un examen in vitro de muestras extraídas del cuerpo humano, con fines diagnósticos; Dispositivos que incorporan tejidos de origen animal y/o humano, y/o Dispositivos empleados en fertilización in vitro y tecnologías de reproducción asistida; Y cuya finalidad de uso principal no es a través de mecanismos farmacológicos, inmunológicos o metabólicos, sin embargo, pueden ser asistidos por estos medios para lograr su función. Los dispositivos médicos incluyen a los insumos para la salud de las siguientes categorías: equipo médico, prótesis, órtesis, ayudas funcionales, agentes de diagnóstico, insumos de uso odontológico, materiales quirúrgicos, de curación y productos higiénicos. Definiciones: 14 Indicación de uso : intención de uso al que se destina un producto según los datos facilitados por el fabricante en el etiquetado, en las instrucciones de uso, según lo indicado por el fabricante en la evaluación clínica, debe señalar el grupo de pacientes destinatarios, afecciones que se pretende diagnosticar, tratar o controlar. 7. Etapas del proceso de obtención del Registro Sanitario para dispositivos médicos Clase I, II, y III. Los trámites a verificar con apoyo de ésta guía, serán los incluidos en el ACUERDO por el que se modifica el diverso por el que se dan a conocer los trámites y servicios, así como los formatos que aplica la Secretaría de Salud, a través de la Comisión Federal para la Protección contra Riesgos Sanitarios (COFEPRIS), inscritos en el Registro Federal de Trámites y Servicios de la Comisión Federal de Mejora Regulatoria (CONAMER), publicado el 28 de enero de 2011 y el diverso por el cual se dan a conocer los formatos de los trámites a cargo de la Secretaría de Salud que se indican, publicado el 2 de septiembre de 2015, publicado en el Diario Oficial de la Federación el 24 de enero de 2022 (ACUERDO de trámites).
Las etapas involucradas en la obtención del registro sanitario y por ende en la integración del dossier del dispositivo médico son las siguientes: 7.1. ¿El dispositivo médico requiere de registro sanitario? 7.2. Identificación de la categoría de uso del dispositivo médico 7.3. Clasificación de acuerdo con el riesgo sanitario. 7.4. Identificación de Homoclave y Modalidad 7.5. Requisitos legales, administrativos y técnicos para el trámite de Registro Sanitario 7.1. ¿El dispositivo médico requiere de registro sanitario? El primer paso para comenzar con el proceso para la obtención del Registro Sanitario es tener la seguridad de que el dispositivo médico efectivamente requiere de registro sanitario, para lo cual es importante que el usuario consulte el “Acuerdo por el que se da a conocer el listado de insumos para la salud considerados como de bajo riesgo para efectos de obtención del Registro Sanitario, y de aquellos productos que por su naturaleza, características propias y uso no se consideran como insumos para la salud y por 17 ende no requieren Registro Sanitario, publicado en el Diario Oficial de la Federación. 7.2. Identificación de la categoría de uso del dispositivo médico. Para comenzar con la aplicación de los requisitos y por lo tanto con la integración de la información del dossier debemos identificar a que categoría pertenece el dispositivo médico a registrar. De acuerdo con el artículo 262 de la Ley General de Salud los grupos en los cuales se divide al sector de los dispositivos médicos en México con base en su función y finalidad de uso son los siguientes: I. Equipo médico. Los aparatos, accesorios e instrumental para uso específico, destinados a la atención médica, quirúrgica o a procedimientos de exploración, diagnóstico, tratamiento y rehabilitación de pacientes, así como aquellos para efectuar actividades de investigación biomédica.
Nota: los equipos médicos requieren calibración, mantenimiento, reparación, desinstalación y disposición final, de igual manera es necesaria la capacitación del usuario. El equipo médico es utilizado para propósitos de monitoreo, diagnóstico y tratamiento de enfermedades o rehabilitación después de una enfermedad o lesión; estos pueden ser utilizados solos o en combinación con cualquier accesorio, consumible u otro equipo médico. El equipo médico excluye a los dispositivos médicos implantables, desechables o de un solo uso. Definiciones: 16 Calibración : Conjunto de operaciones que tiene como finalidad determinar los errores de un instrumento de medida respecto de sus valores nominales de funcionamiento. 14 Accesorio de un DM : Artículo que, sin ser en sí mismo un DM, está destinado por su fabricante a ser usado de forma conjunta con uno o varios de dichos productos, para permitir específicamente que el producto pueda utilizarse para su indicación de uso o para contribuir específica y directamente a la funcionalidad médica de los DM. Estos pueden venir incluidos dentro del mismo empaque del dispositivo médico o bien pueden suministrarse por separado como un accesorio para uso exclusivo con el dispositivo principal. 14 Consumibles : A los materiales necesarios para que el dispositivo médico realice sus funciones, desechables, que con su operación se agotan y que son de consumo repetitivo. II. Prótesis, órtesis y ayudas funcionales. Aquellos dispositivos destinados a sustituir o complementar una función, un órgano, o un tejido del cuerpo humano. III. Agentes de diagnóstico. Todos los insumos incluyendo antígenos, anticuerpos, calibradores, verificadores, reactivos, equipos de reactivos, medios de cultivo y de contraste y cualquier otro similar que pueda utilizarse como auxiliar de otros procedimientos clínicos o paraclínicos. Nota: Los agentes de diagnóstico son dispositivos médicos utilizados solos o en combinación con otros dispositivos médicos para proporcionar información para la detección, pronóstico, diagnóstico o monitoreo de condiciones fisiológicas, estados de salud, enfermedades o malformaciones congénitas en humanos.
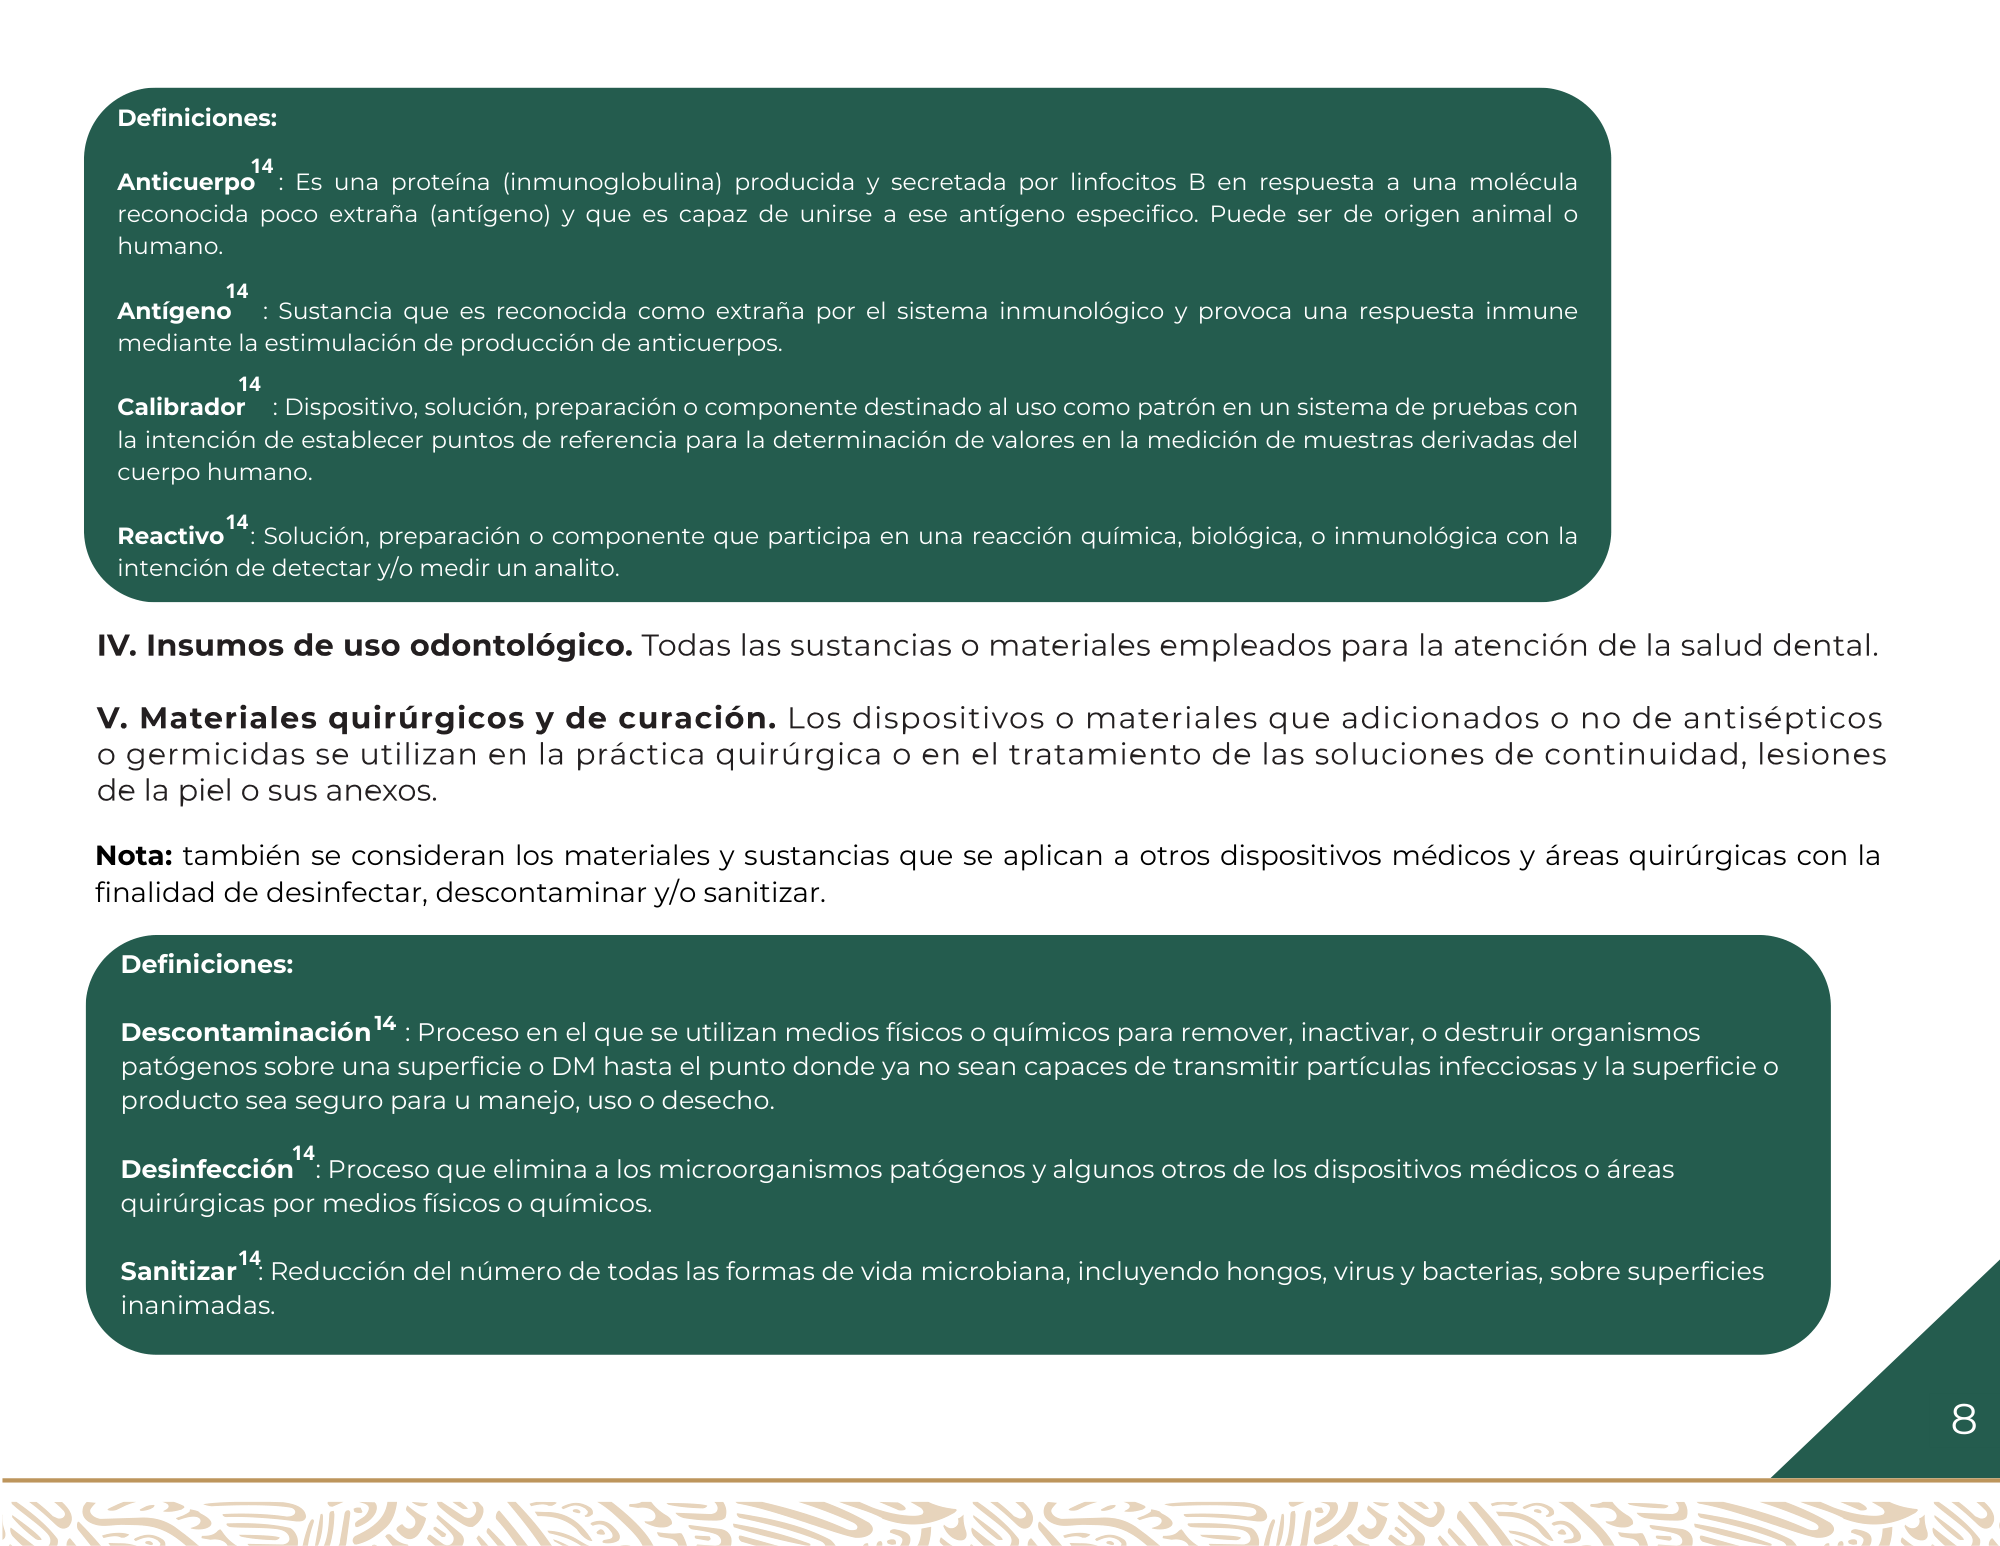
Definiciones: 14 Anticuerpo : Es una proteína (inmunoglobulina) producida y secretada por linfocitos B en respuesta a una molécula reconocida poco extraña (antígeno) y que es capaz de unirse a ese antígeno especifico. Puede ser de origen animal o humano. 14 Antígeno : Sustancia que es reconocida como extraña por el sistema inmunológico y provoca una respuesta inmune mediante la estimulación de producción de anticuerpos. 14 Calibrador : Dispositivo, solución, preparación o componente destinado al uso como patrón en un sistema de pruebas con la intención de establecer puntos de referencia para la determinación de valores en la medición de muestras derivadas del cuerpo humano. 14 Reactivo : Solución, preparación o componente que participa en una reacción química, biológica, o inmunológica con la intención de detectar y/o medir un analito. Nota: también se consideran los materiales y sustancias que se aplican a otros dispositivos médicos y áreas quirúrgicas con la finalidad de desinfectar, descontaminar y/o sanitizar. Definiciones: Descontaminación 14 : Proceso en el que se utilizan medios físicos o químicos para remover, inactivar, o destruir organismos patógenos sobre una superficie o DM hasta el punto donde ya no sean capaces de transmitir partículas infecciosas y la superficie o producto sea seguro para u manejo, uso o desecho. 14 Desinfección : Proceso que elimina a los microorganismos patógenos y algunos otros de los dispositivos médicos o áreas quirúrgicas por medios físicos o químicos. 14 Sanitizar : Reducción del número de todas las formas de vida microbiana, incluyendo hongos, virus y bacterias, sobre superficies inanimadas. 8
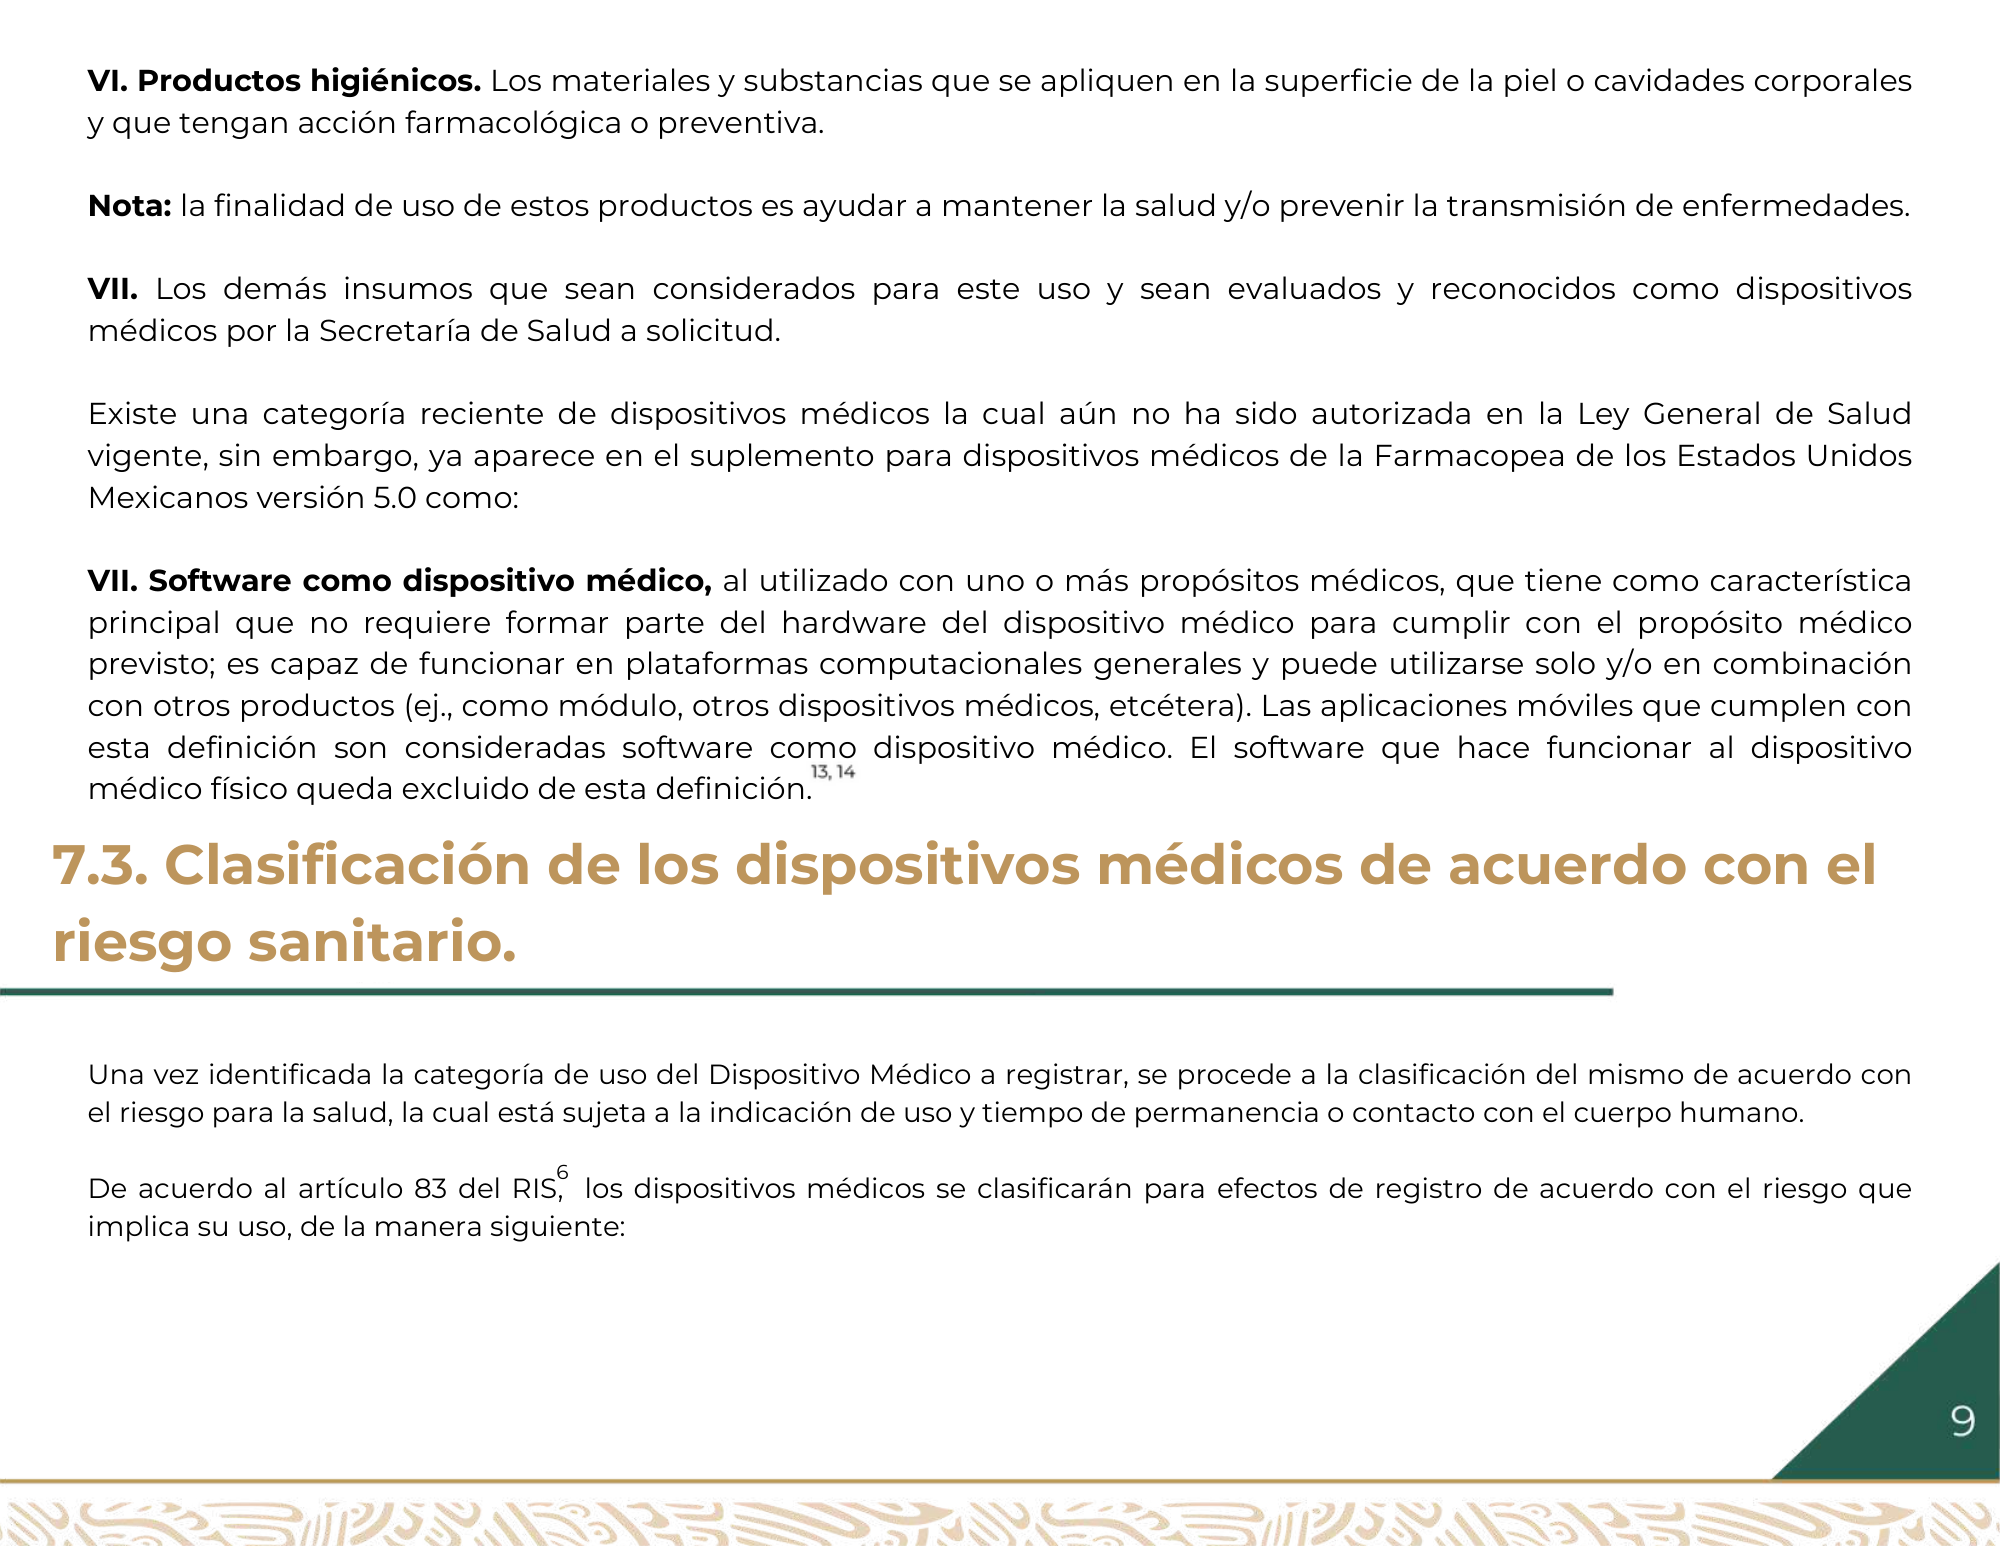
VI. Productos higiénicos. Los materiales y substancias que se apliquen en la superficie de la piel o cavidades corporales y que tengan acción farmacológica o preventiva. Nota: la finalidad de uso de estos productos es ayudar a mantener la salud y/o prevenir la transmisión de enfermedades. VII. Los demás insumos que sean considerados para este uso y sean evaluados y reconocidos como dispositivos médicos por la Secretaría de Salud a solicitud. Existe una categoría reciente de dispositivos médicos la cual aún no ha sido autorizada en la Ley General de Salud vigente, sin embargo, ya aparece en el suplemento para dispositivos médicos de la Farmacopea de los Estados Unidos Mexicanos versión 5.0 como: VII. Software como dispositivo médico, al utilizado con uno o más propósitos médicos, que tiene como característica principal que no requiere formar parte del hardware del dispositivo médico para cumplir con el propósito médico previsto; es capaz de funcionar en plataformas computacionales generales y puede utilizarse solo y/o en combinación con otros productos (ej., como módulo, otros dispositivos médicos, etcétera). Las aplicaciones móviles que cumplen con esta definición son consideradas software como dispositivo médico. El software que hace funcionar al dispositivo médico físico queda excluido de esta definición. 7.3. Clasificación de los dispositivos médicos de acuerdo con el riesgo sanitario. Una vez identificada la categoría de uso del Dispositivo Médico a registrar, se procede a la clasificación del mismo de acuerdo con el riesgo para la salud, la cual está sujeta a la indicación de uso y tiempo de permanencia o contacto con el cuerpo humano. 6 De acuerdo al artículo 83 del RIS, los dispositivos médicos se clasificarán para efectos de registro de acuerdo con el riesgo que implica su uso, de la manera siguiente:
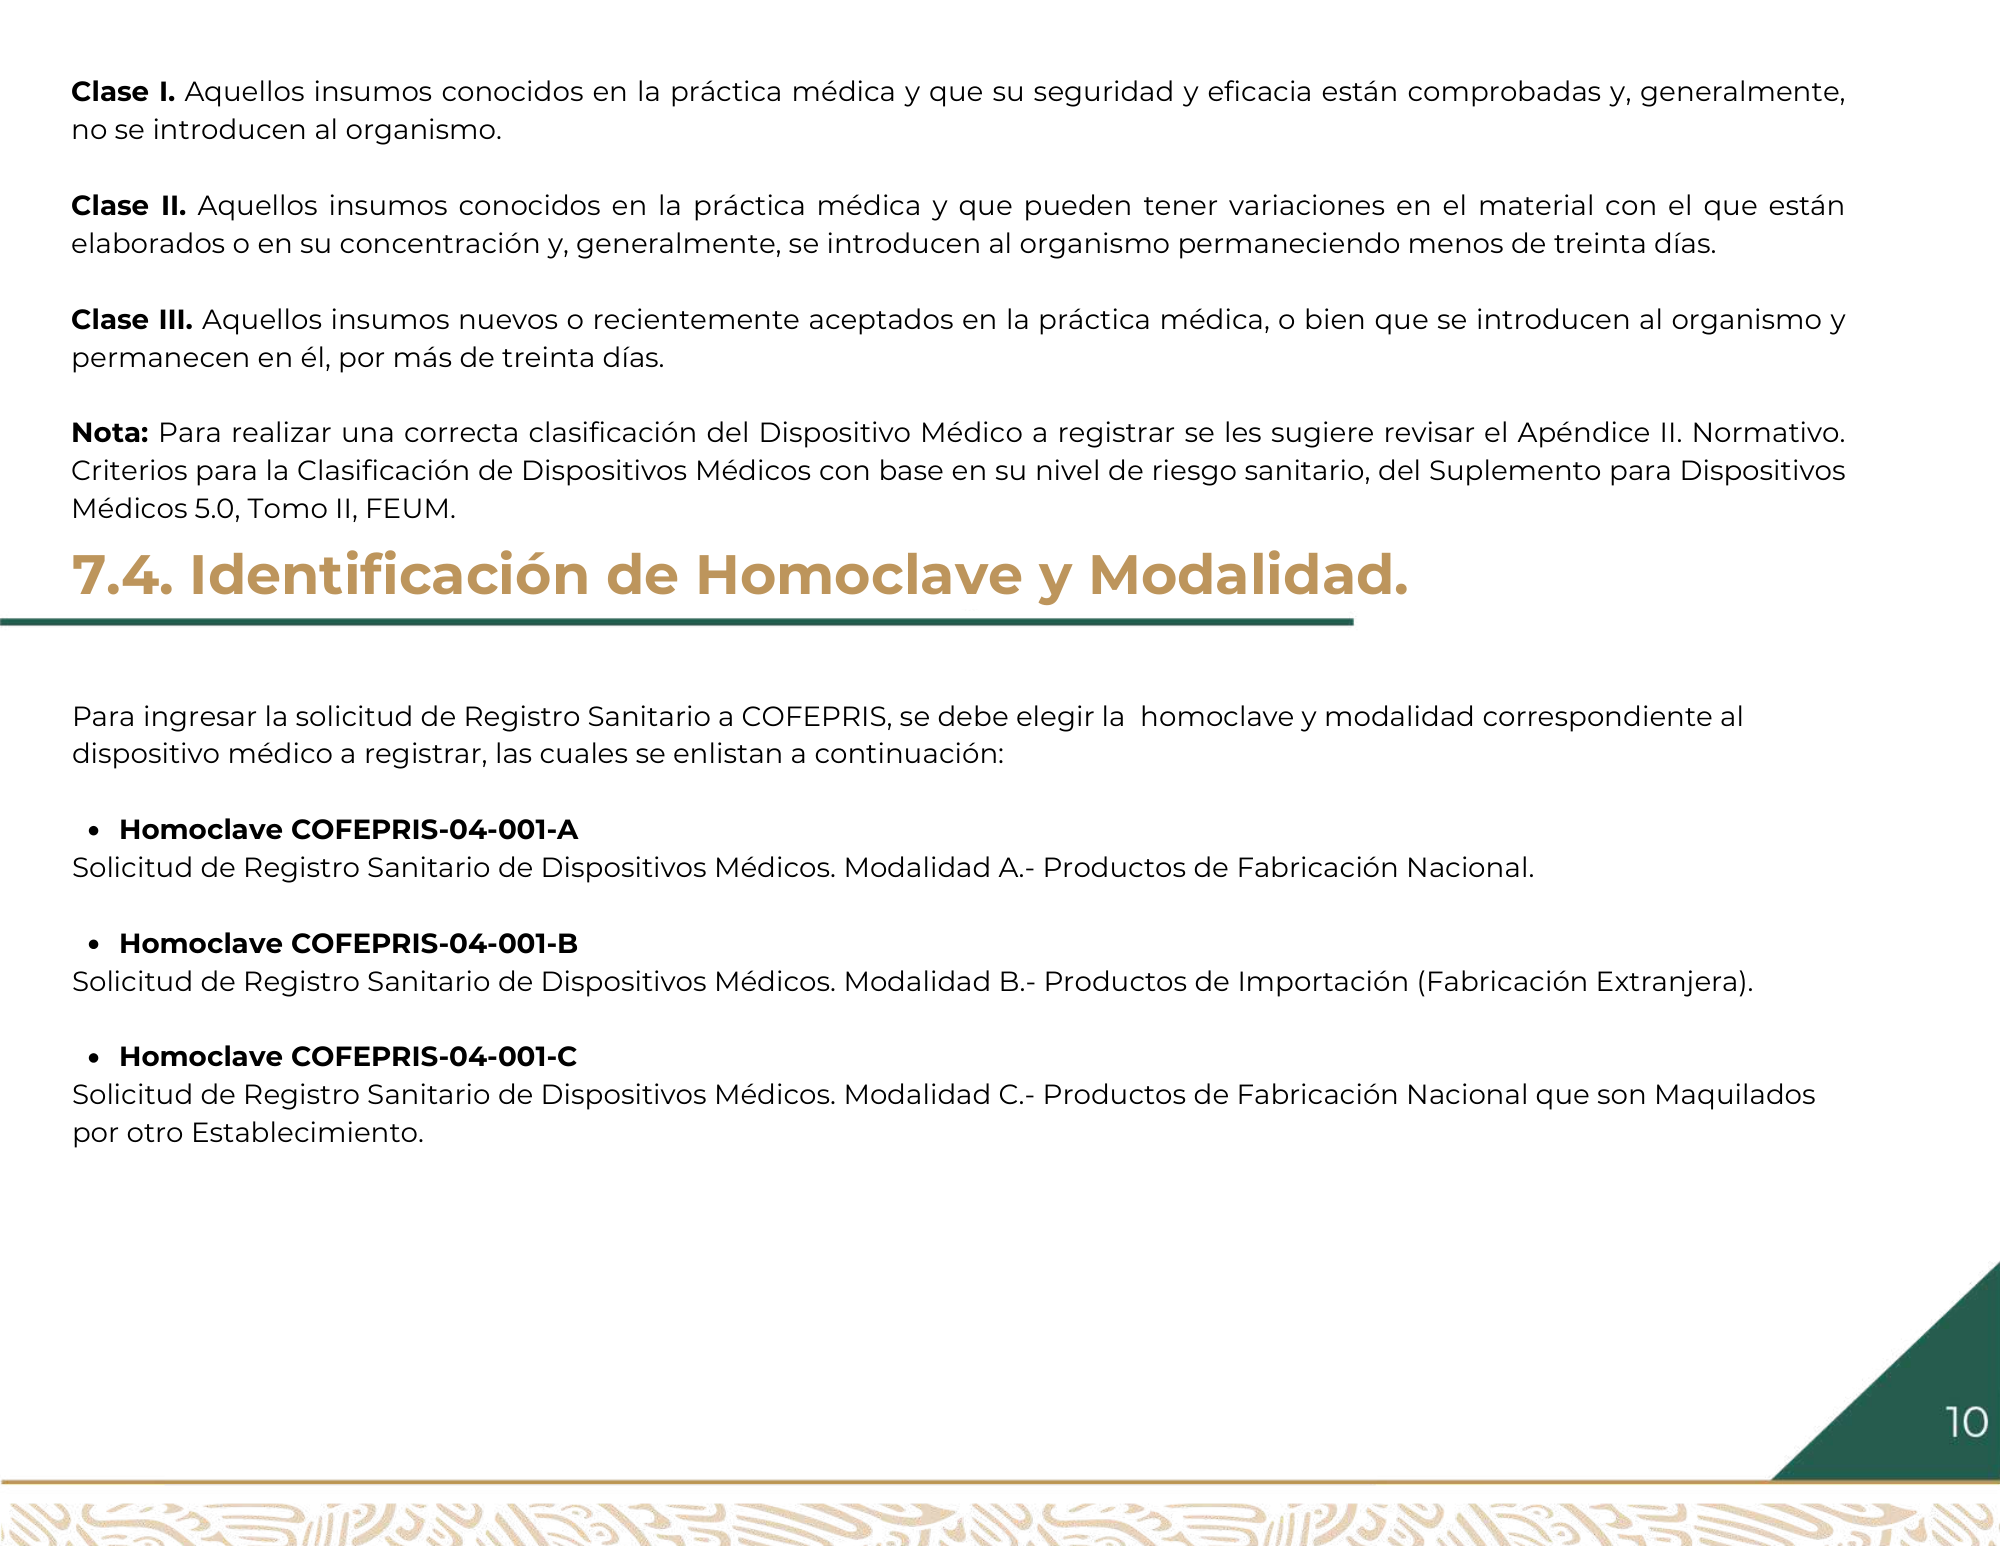
Clase I. Aquellos insumos conocidos en la práctica médica y que su seguridad y eficacia están comprobadas y, generalmente, no se introducen al organismo. Clase II. Aquellos insumos conocidos en la práctica médica y que pueden tener variaciones en el material con el que están elaborados o en su concentración y, generalmente, se introducen al organismo permaneciendo menos de treinta días. Clase III. Aquellos insumos nuevos o recientemente aceptados en la práctica médica, o bien que se introducen al organismo y permanecen en él, por más de treinta días. Nota: Para realizar una correcta clasificación del Dispositivo Médico a registrar se les sugiere revisar el Apéndice II. Normativo. Criterios para la Clasificación de Dispositivos Médicos con base en su nivel de riesgo sanitario, del Suplemento para Dispositivos Médicos 5.0, Tomo II, FEUM. 7.4. Identificación de Homoclave y Modalidad. Para ingresar la solicitud de Registro Sanitario a COFEPRIS, se debe elegir la homoclave y modalidad correspondiente al dispositivo médico a registrar, las cuales se enlistan a continuación: Homoclave COFEPRIS-04-001-A Solicitud de Registro Sanitario de Dispositivos Médicos. Modalidad A.- Productos de Fabricación Nacional. Homoclave COFEPRIS-04-001-B Solicitud de Registro Sanitario de Dispositivos Médicos. Modalidad B.- Productos de Importación (Fabricación Extranjera). Homoclave COFEPRIS-04-001-C Solicitud de Registro Sanitario de Dispositivos Médicos. Modalidad C.- Productos de Fabricación Nacional que son Maquilados por otro Establecimiento.
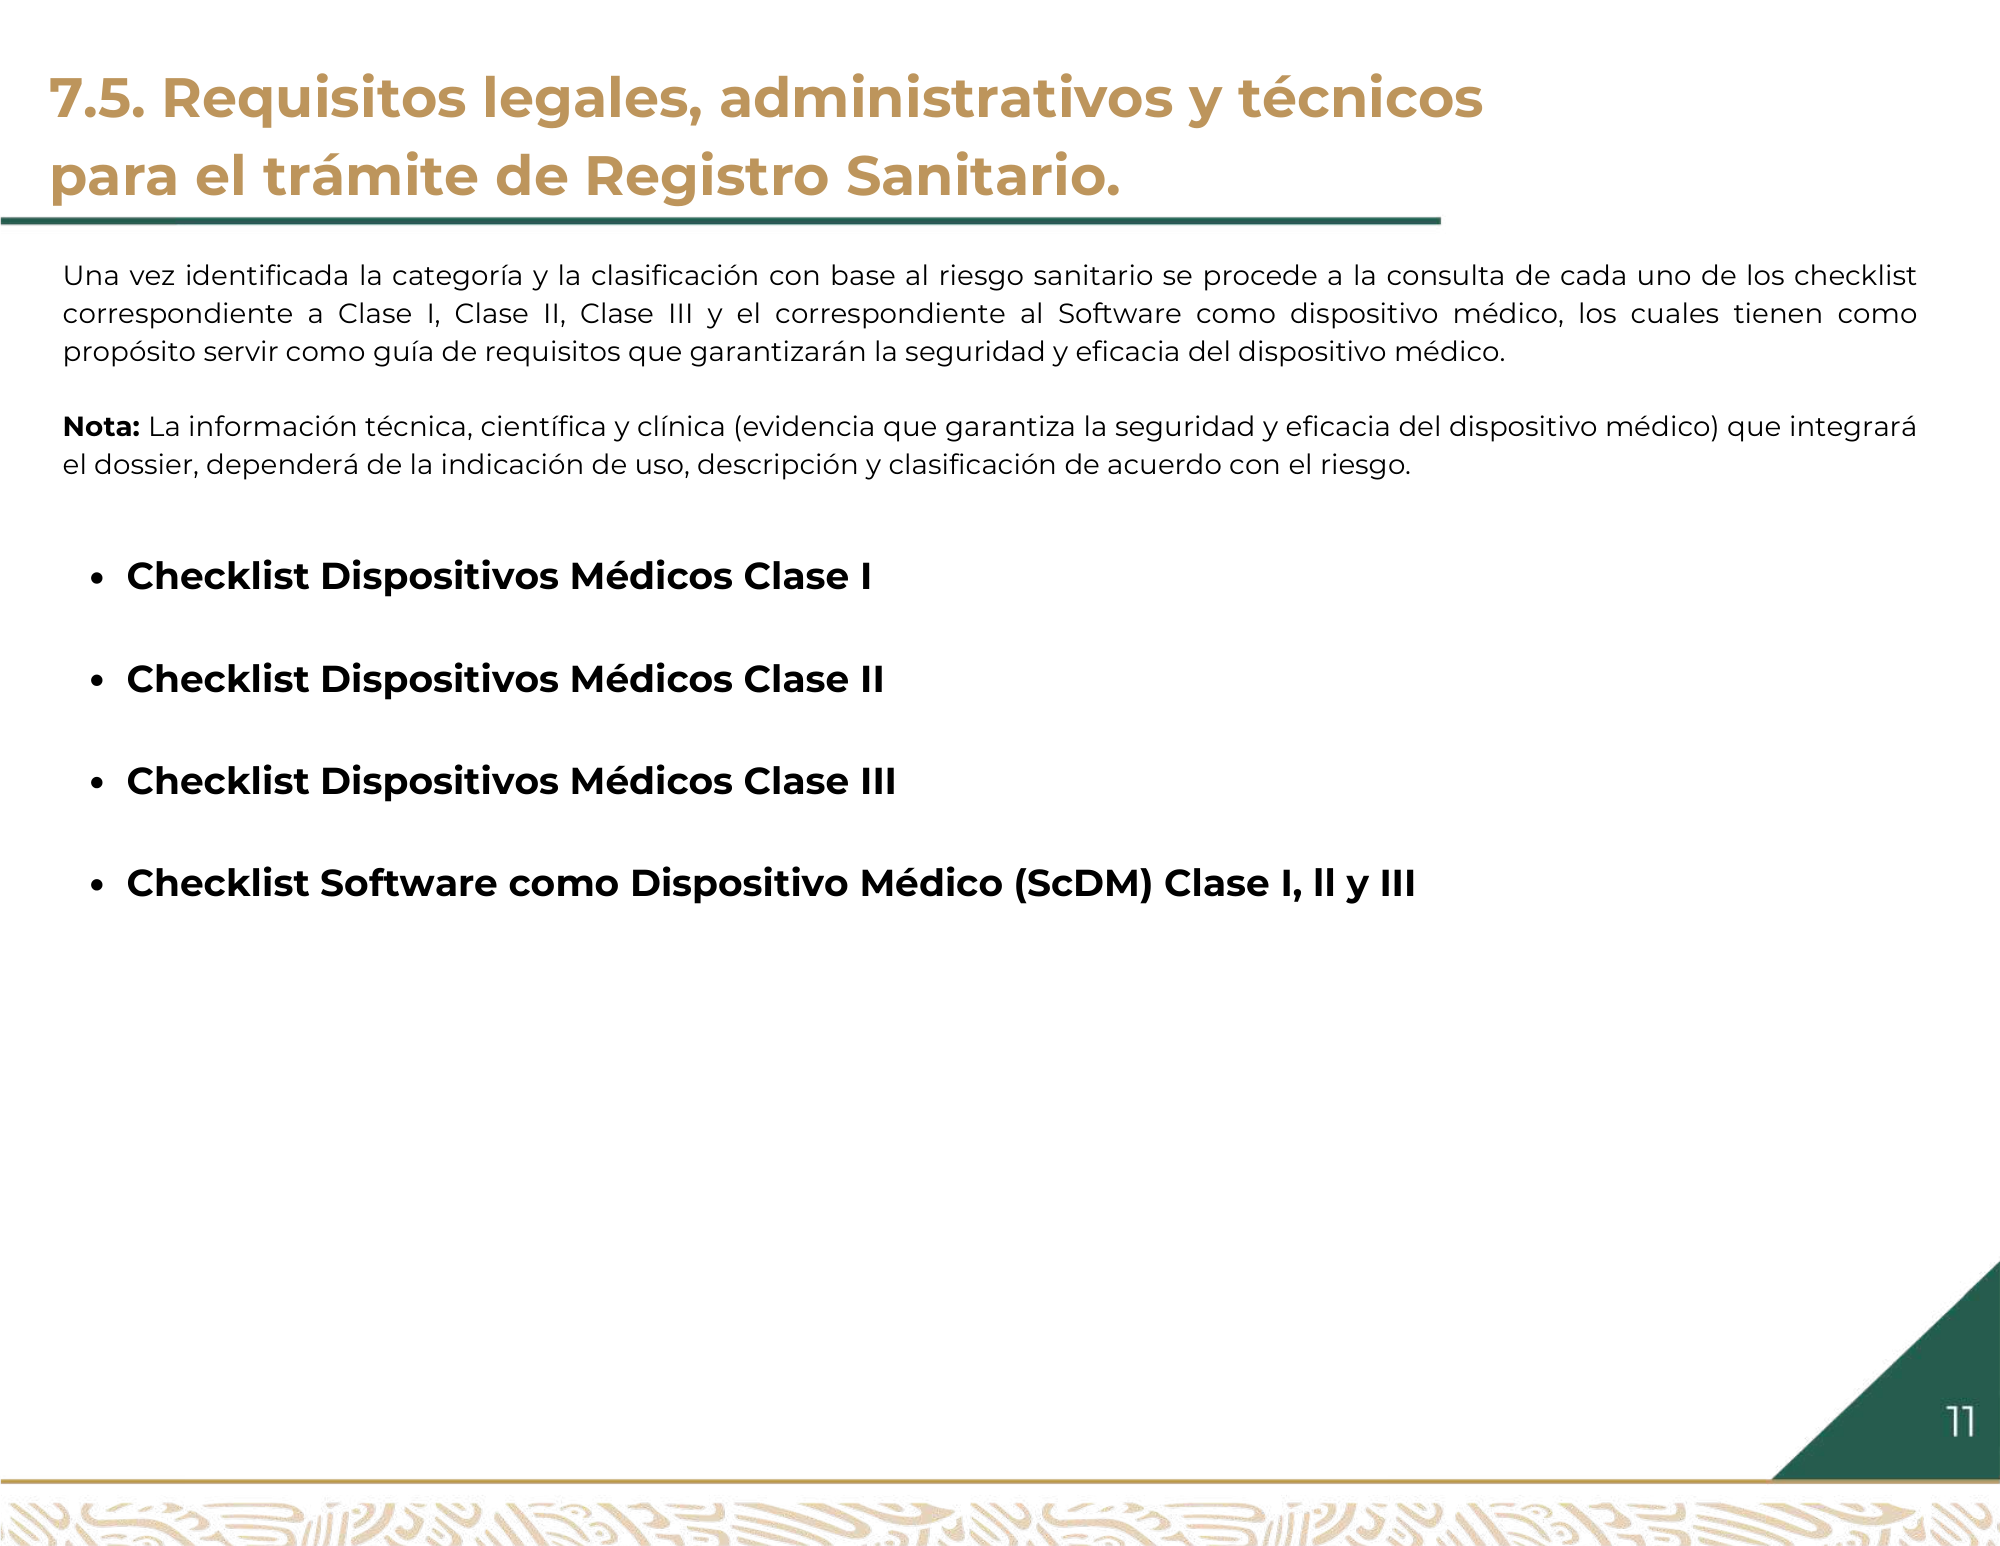
7.5. Requisitos legales, administrativos y técnicos para el trámite de Registro Sanitario. Una vez identificada la categoría y la clasificación con base al riesgo sanitario se procede a la consulta de cada uno de los checklist correspondiente a Clase I, Clase II, Clase III y el correspondiente al Software como dispositivo médico, los cuales tienen como propósito servir como guía de requisitos que garantizarán la seguridad y eficacia del dispositivo médico. Nota: La información técnica, científica y clínica (evidencia que garantiza la seguridad y eficacia del dispositivo médico) que integrará el dossier, dependerá de la indicación de uso, descripción y clasificación de acuerdo con el riesgo. Checklist Dispositivos Médicos Clase I Checklist Dispositivos Médicos Clase II Checklist Dispositivos Médicos Clase III Checklist Software como Dispositivo Médico (ScDM) Clase I, ll y III
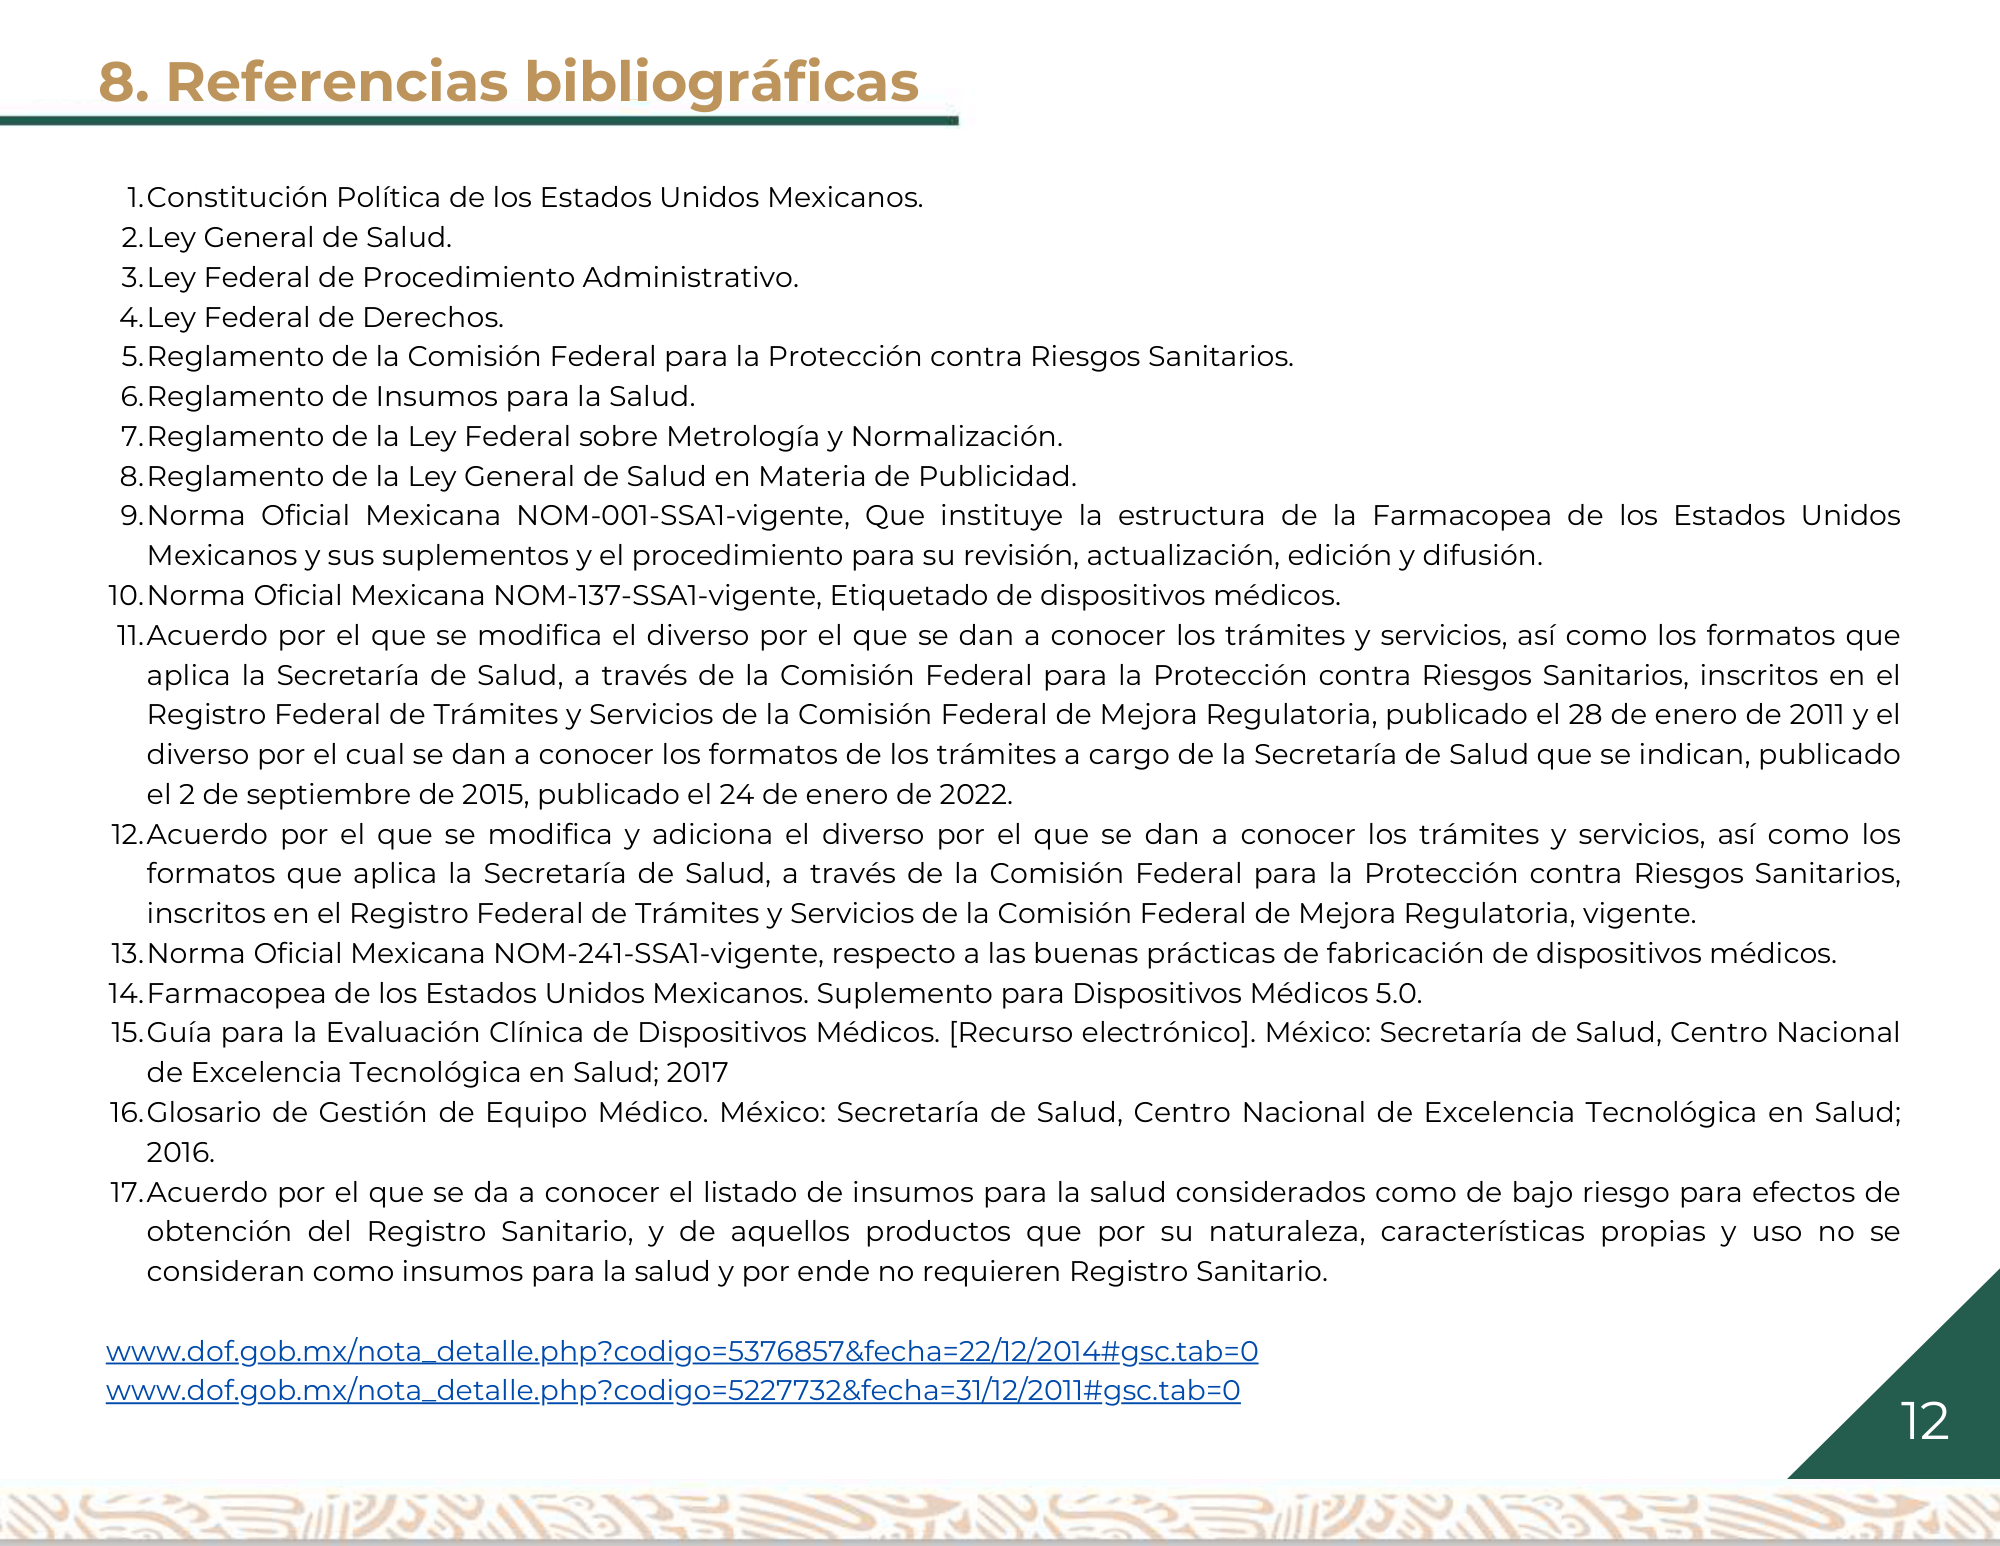
8. Referencias bibliográficas 1. Constitución Política de los Estados Unidos Mexicanos. 2. Ley General de Salud. 3. Ley Federal de Procedimiento Administrativo. 4. Ley Federal de Derechos. 5. Reglamento de la Comisión Federal para la Protección contra Riesgos Sanitarios. 6. Reglamento de Insumos para la Salud. 7. Reglamento de la Ley Federal sobre Metrología y Normalización. 8. Reglamento de la Ley General de Salud en Materia de Publicidad. 9. Norma Oficial Mexicana NOM-001-SSA1-vigente, Que instituye la estructura de la Farmacopea de los Estados Unidos Mexicanos y sus suplementos y el procedimiento para su revisión, actualización, edición y difusión. 10. Norma Oficial Mexicana NOM-137-SSA1-vigente, Etiquetado de dispositivos médicos. 11. Acuerdo por el que se modifica el diverso por el que se dan a conocer los trámites y servicios, así como los formatos que aplica la Secretaría de Salud, a través de la Comisión Federal para la Protección contra Riesgos Sanitarios, inscritos en el Registro Federal de Trámites y Servicios de la Comisión Federal de Mejora Regulatoria, publicado el 28 de enero de 2011 y el diverso por el cual se dan a conocer los formatos de los trámites a cargo de la Secretaría de Salud que se indican, publicado el 2 de septiembre de 2015, publicado el 24 de enero de 2022. 12. Acuerdo por el que se modifica y adiciona el diverso por el que se dan a conocer los trámites y servicios, así como los formatos que aplica la Secretaría de Salud, a través de la Comisión Federal para la Protección contra Riesgos Sanitarios, inscritos en el Registro Federal de Trámites y Servicios de la Comisión Federal de Mejora Regulatoria, vigente. 13. Norma Oficial Mexicana NOM-241-SSA1-vigente, respecto a las buenas prácticas de fabricación de dispositivos médicos. 14. Farmacopea de los Estados Unidos Mexicanos. Suplemento para Dispositivos Médicos 5.0. 15. Guía para la Evaluación Clínica de Dispositivos Médicos. [Recurso electrónico]. México: Secretaría de Salud, Centro Nacional de Excelencia Tecnológica en Salud; 2017 16. Glosario de Gestión de Equipo Médico. México: Secretaría de Salud, Centro Nacional de Excelencia Tecnológica en Salud; 2016. 17. Acuerdo por el que se da a conocer el listado de insumos para la salud considerados como de bajo riesgo para efectos de obtención del Registro Sanitario, y de aquellos productos que por su naturaleza, características propias y uso no se consideran como insumos para la salud y por ende no requieren Registro Sanitario. www.dof.gob.mx/nota_detalle.php?codigo=5376857&fecha=22/12/2014#gsc.tab=0 www.dof.gob.mx/nota_detalle.php?codigo=5227732&fecha=31/12/2011#gsc.tab=0 12
13
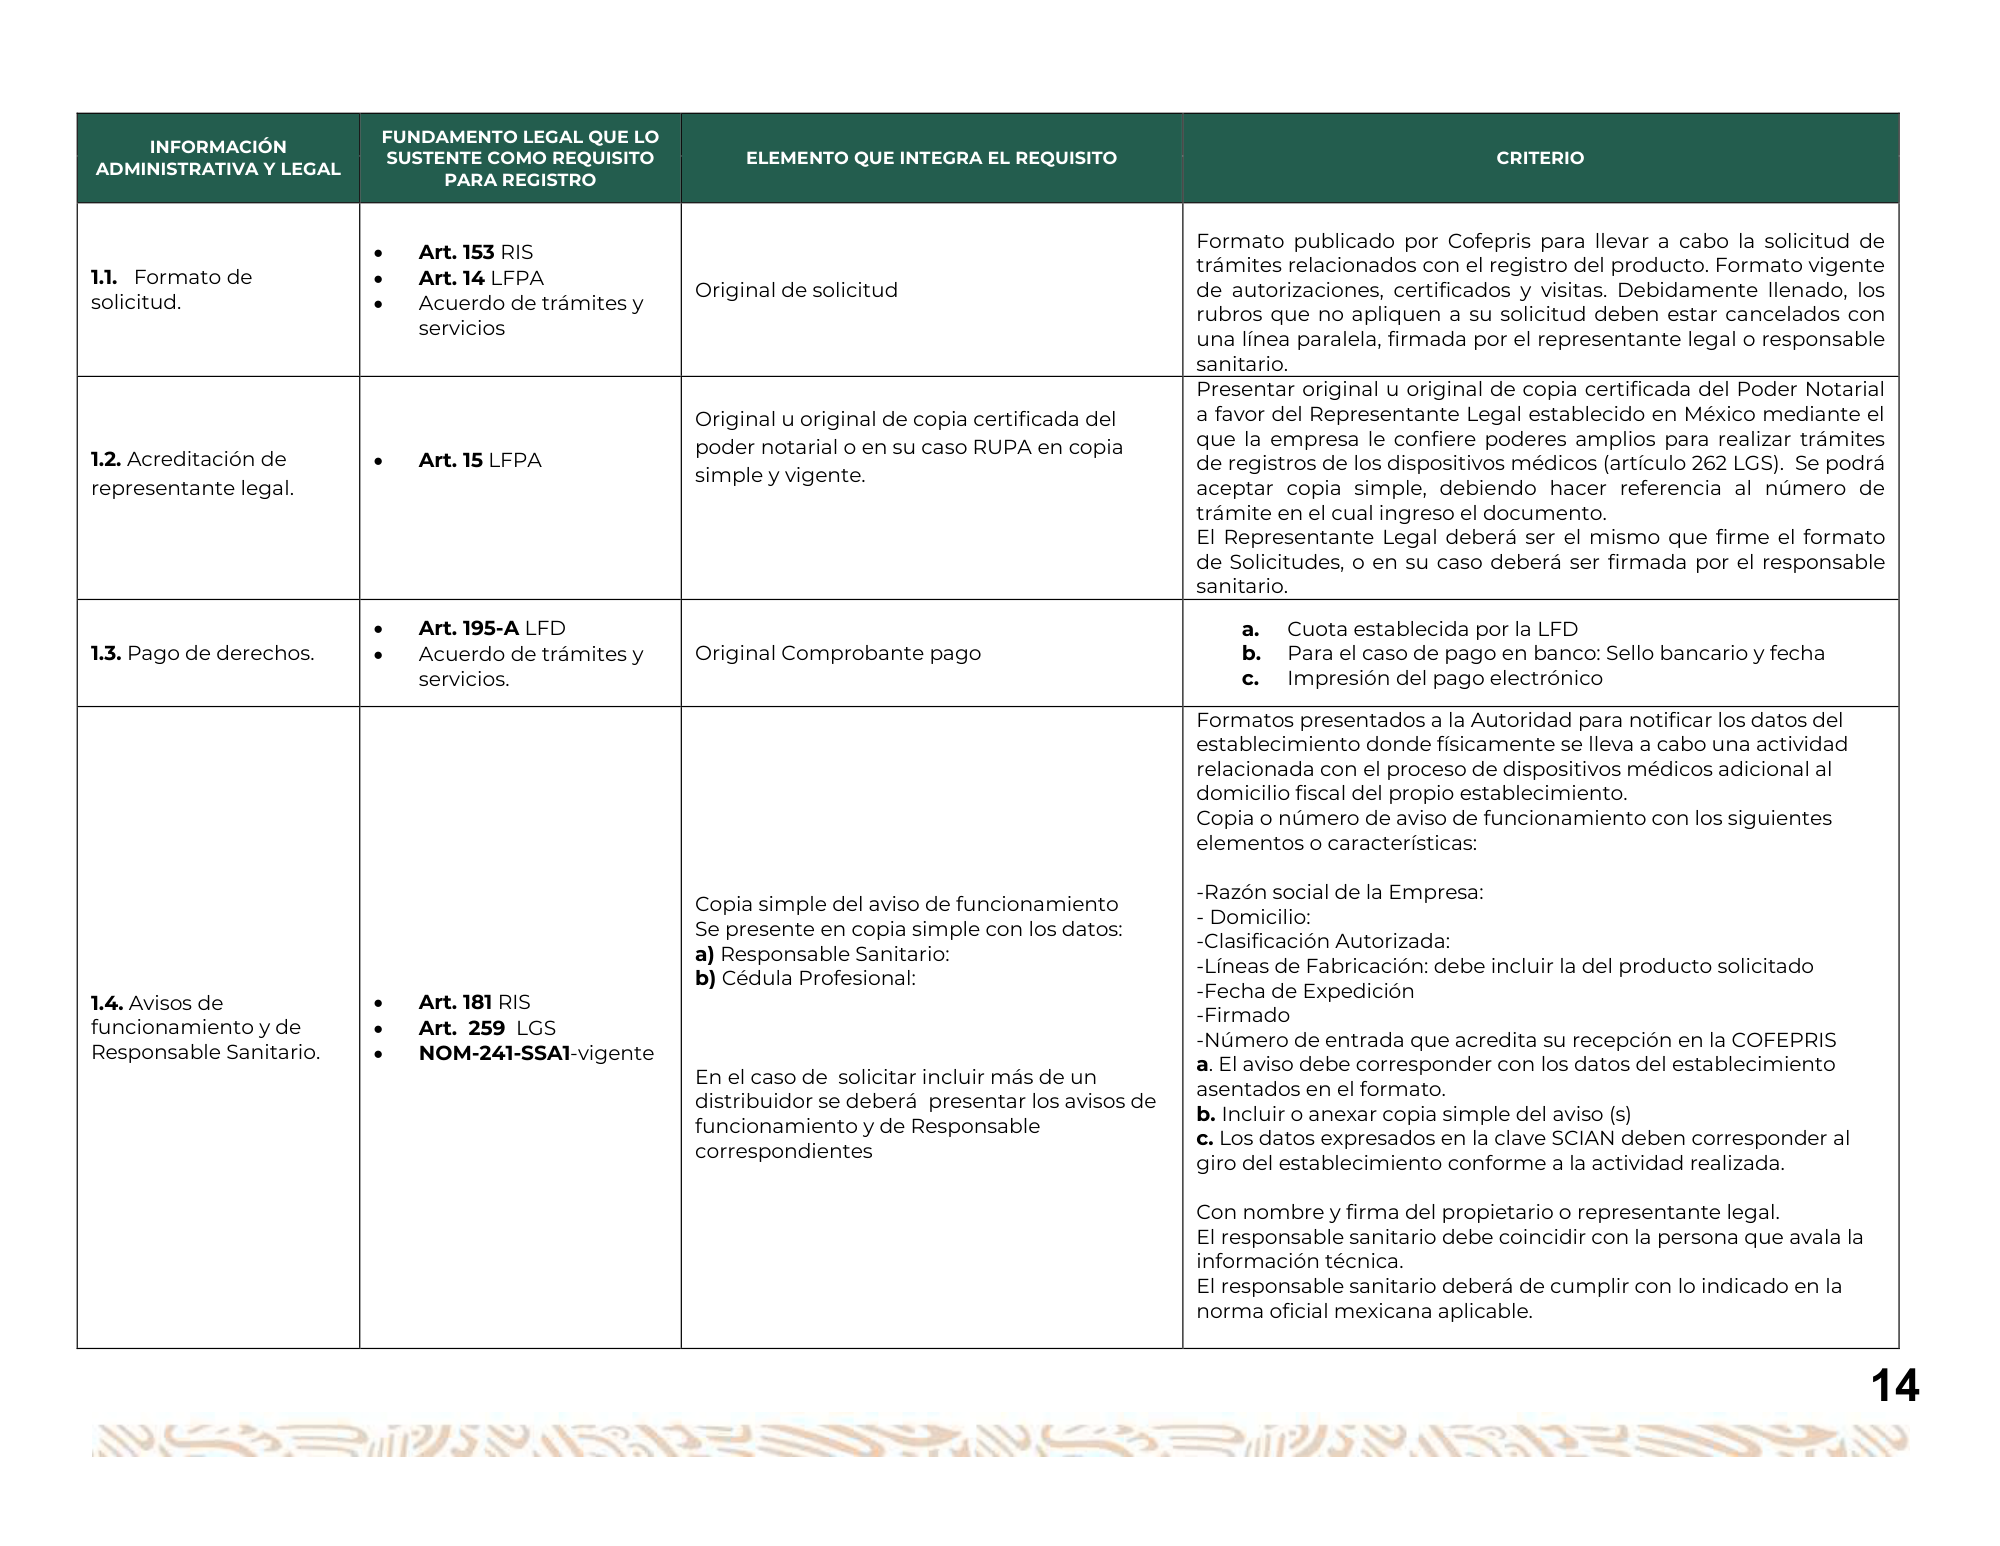
FUNDAMENTO LEGAL QUE LO INFORMACIÓN SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO ADMINISTRATIVA Y LEGAL PARA REGISTRO Formato publicado por Cofepris para llevar a cabo la solicitud de Art. 153 RIS trámites relacionados con el registro del producto. Formato vigente 1.1. Formato de Art. 14 LFPA Original de solicitud de autorizaciones, certificados y visitas. Debidamente llenado, los solicitud. Acuerdo de trámites y rubros que no apliquen a su solicitud deben estar cancelados con servicios una línea paralela, firmada por el representante legal o responsable sanitario. Presentar original u original de copia certificada del Poder Notarial Original u original de copia certificada del a favor del Representante Legal establecido en México mediante el poder notarial o en su caso RUPA en copia que la empresa le confiere poderes amplios para realizar trámites 1.2. Acreditación de Art. 15 LFPA de registros de los dispositivos médicos (artículo 262 LGS). Se podrá simple y vigente. representante legal. aceptar copia simple, debiendo hacer referencia al número de trámite en el cual ingreso el documento. El Representante Legal deberá ser el mismo que firme el formato de Solicitudes, o en su caso deberá ser firmada por el responsable sanitario. Art. 195-A LFD a. Cuota establecida por la LFD 1.3. Pago de derechos. Acuerdo de trámites y Original Comprobante pago b. Para el caso de pago en banco: Sello bancario y fecha servicios. c. Impresión del pago electrónico Formatos presentados a la Autoridad para notificar los datos del establecimiento donde físicamente se lleva a cabo una actividad relacionada con el proceso de dispositivos médicos adicional al domicilio fiscal del propio establecimiento. Copia o número de aviso de funcionamiento con los siguientes elementos o características: -Razón social de la Empresa: Copia simple del aviso de funcionamiento - Domicilio: Se presente en copia simple con los datos: -Clasificación Autorizada: a) Responsable Sanitario: -Líneas de Fabricación: debe incluir la del producto solicitado b) Cédula Profesional: -Fecha de Expedición 1.4. Avisos de Art. 181 RIS -Firmado funcionamiento y de Art. 259 LGS -Número de entrada que acredita su recepción en la COFEPRIS Responsable Sanitario. NOM-241-SSA1-vigente a. El aviso debe corresponder con los datos del establecimiento En el caso de solicitar incluir más de un asentados en el formato. distribuidor se deberá presentar los avisos de b. Incluir o anexar copia simple del aviso (s) funcionamiento y de Responsable c. Los datos expresados en la clave SCIAN deben corresponder al correspondientes giro del establecimiento conforme a la actividad realizada. Con nombre y firma del propietario o representante legal. El responsable sanitario debe coincidir con la persona que avala la información técnica. El responsable sanitario deberá de cumplir con lo indicado en la norma oficial mexicana aplicable. 14
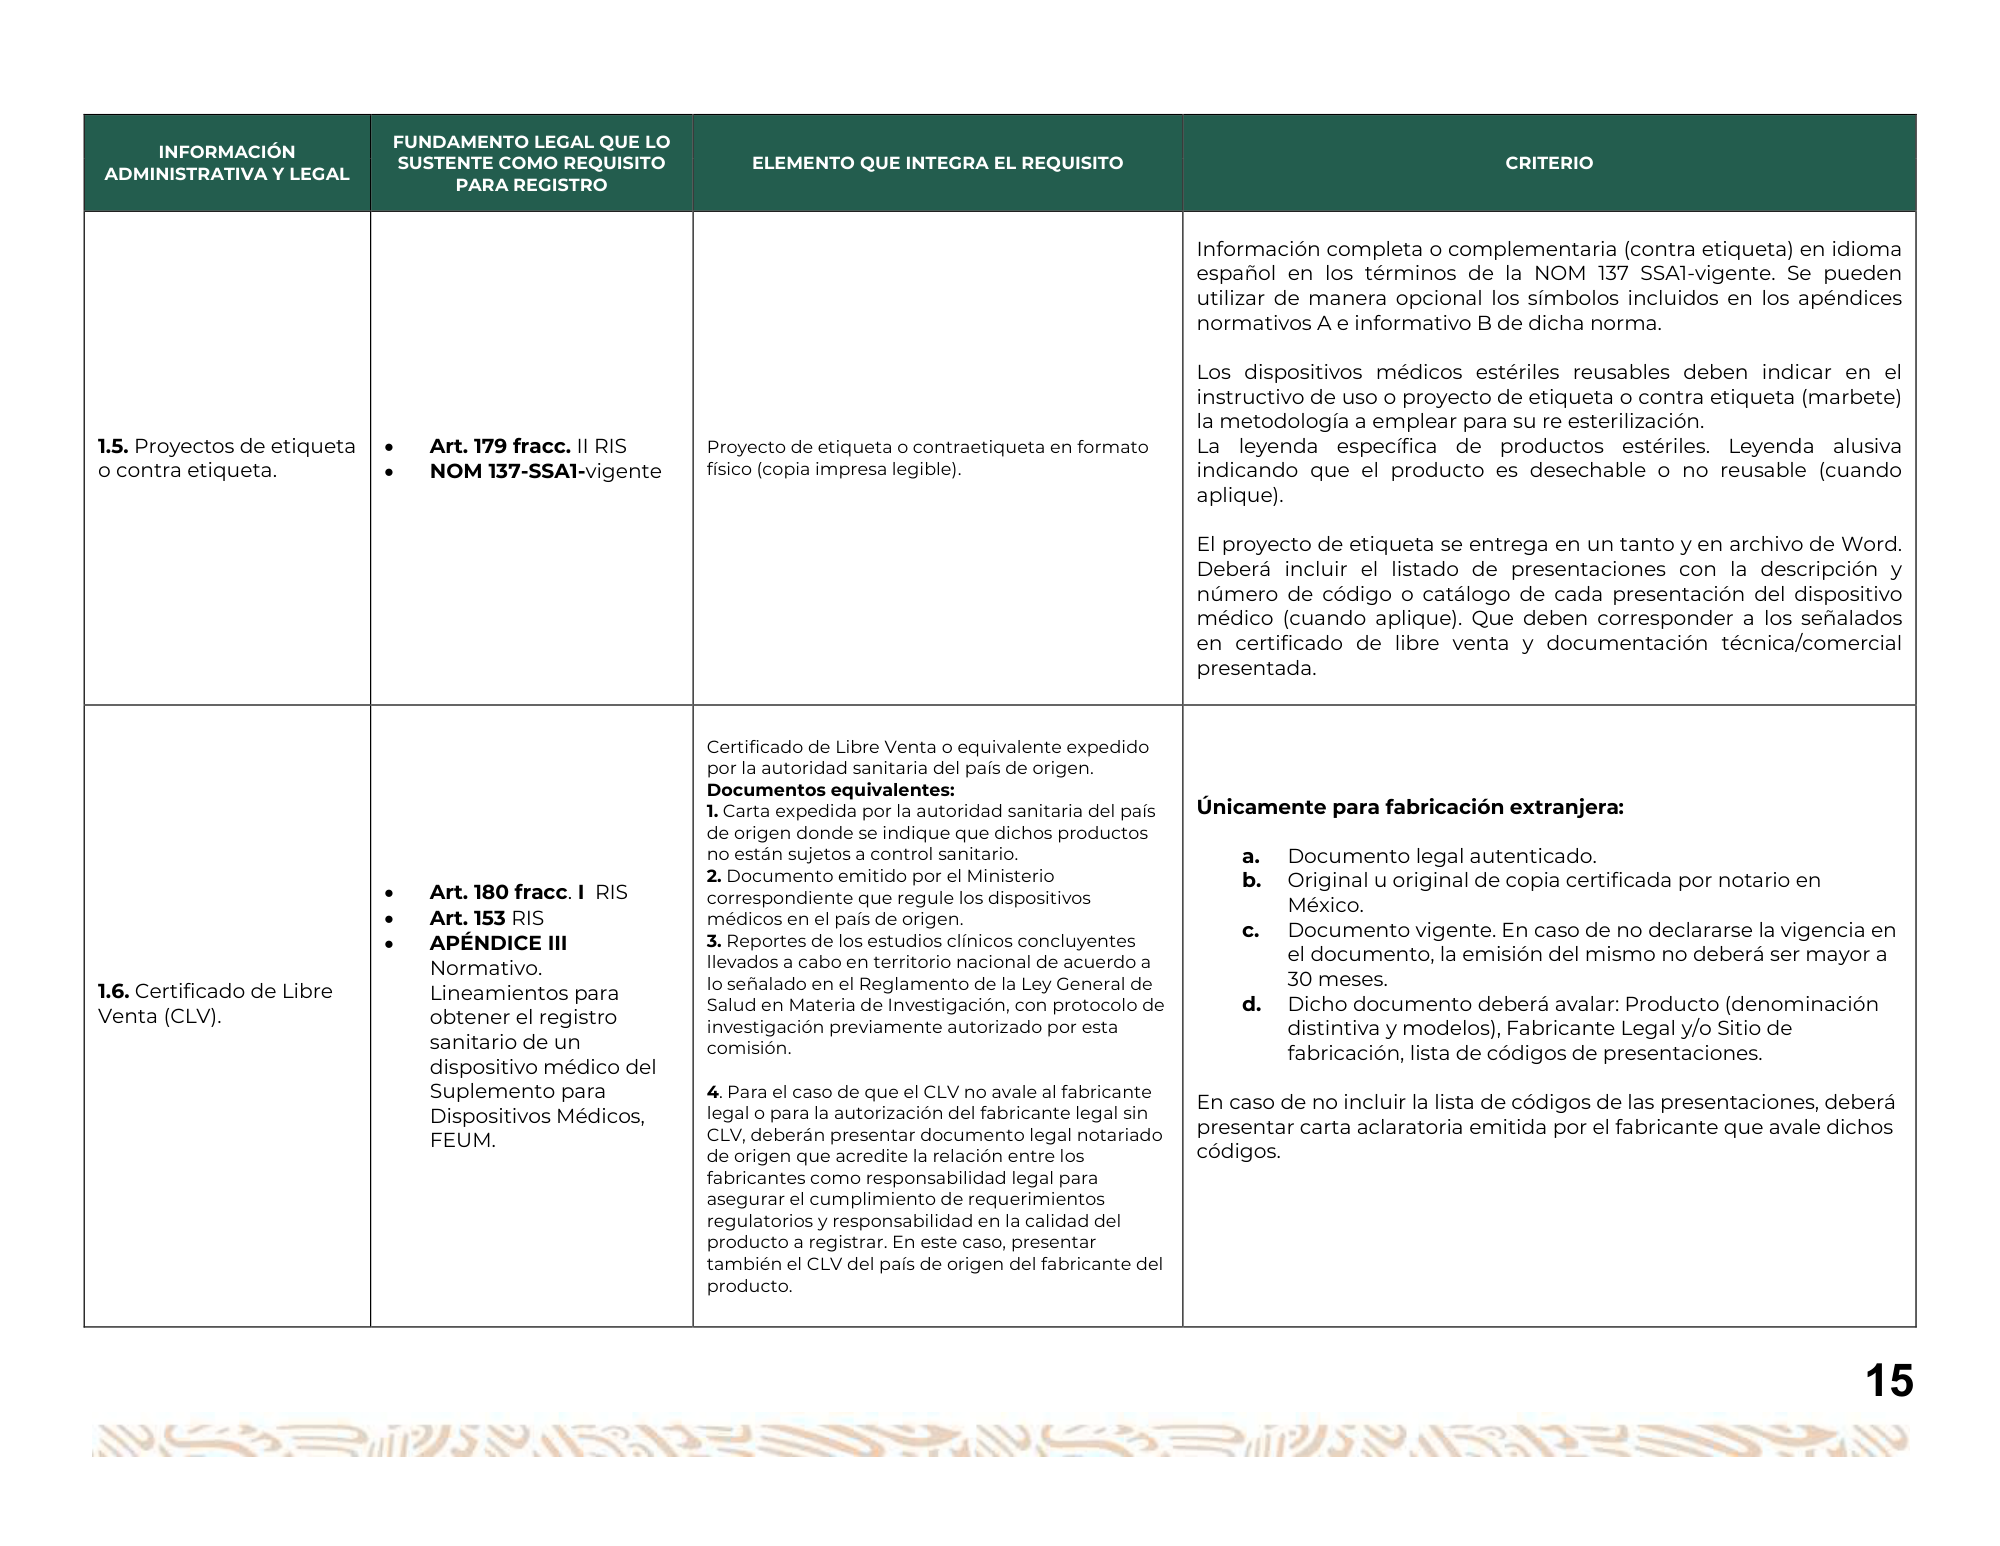
FUNDAMENTO LEGAL QUE LO INFORMACIÓN SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO ADMINISTRATIVA Y LEGAL PARA REGISTRO Información completa o complementaria (contra etiqueta) en idioma español en los términos de la NOM 137 SSA1-vigente. Se pueden utilizar de manera opcional los símbolos incluidos en los apéndices normativos A e informativo B de dicha norma. Los dispositivos médicos estériles reusables deben indicar en el instructivo de uso o proyecto de etiqueta o contra etiqueta (marbete) la metodología a emplear para su re esterilización. 1.5. Proyectos de etiqueta Art. 179 fracc. II RIS Proyecto de etiqueta o contraetiqueta en formato La leyenda específica de productos estériles. Leyenda alusiva o contra etiqueta. NOM 137-SSA1-vigente físico (copia impresa legible). indicando que el producto es desechable o no reusable (cuando aplique). El proyecto de etiqueta se entrega en un tanto y en archivo de Word. Deberá incluir el listado de presentaciones con la descripción y número de código o catálogo de cada presentación del dispositivo médico (cuando aplique). Que deben corresponder a los señalados en certificado de libre venta y documentación técnica/comercial presentada. Certificado de Libre Venta o equivalente expedido por la autoridad sanitaria del país de origen. Documentos equivalentes: 1. Carta expedida por la autoridad sanitaria del país Únicamente para fabricación extranjera: de origen donde se indique que dichos productos no están sujetos a control sanitario. a. Documento legal autenticado. 2. Documento emitido por el Ministerio b. Original u original de copia certificada por notario en Art. 180 fracc. I RIS correspondiente que regule los dispositivos México. Art. 153 RIS médicos en el país de origen. c. Documento vigente. En caso de no declararse la vigencia en APÉNDICE III 3. Reportes de los estudios clínicos concluyentes llevados a cabo en territorio nacional de acuerdo a el documento, la emisión del mismo no deberá ser mayor a Normativo. lo señalado en el Reglamento de la Ley General de 30 meses. 1.6. Certificado de Libre Lineamientos para Salud en Materia de Investigación, con protocolo de d. Dicho documento deberá avalar: Producto (denominación Venta (CLV). obtener el registro investigación previamente autorizado por esta distintiva y modelos), Fabricante Legal y/o Sitio de sanitario de un comisión. fabricación, lista de códigos de presentaciones. dispositivo médico del Suplemento para 4. Para el caso de que el CLV no avale al fabricante legal o para la autorización del fabricante legal sin En caso de no incluir la lista de códigos de las presentaciones, deberá Dispositivos Médicos, CLV, deberán presentar documento legal notariado presentar carta aclaratoria emitida por el fabricante que avale dichos FEUM. de origen que acredite la relación entre los códigos. fabricantes como responsabilidad legal para asegurar el cumplimiento de requerimientos regulatorios y responsabilidad en la calidad del producto a registrar. En este caso, presentar también el CLV del país de origen del fabricante del producto. 15
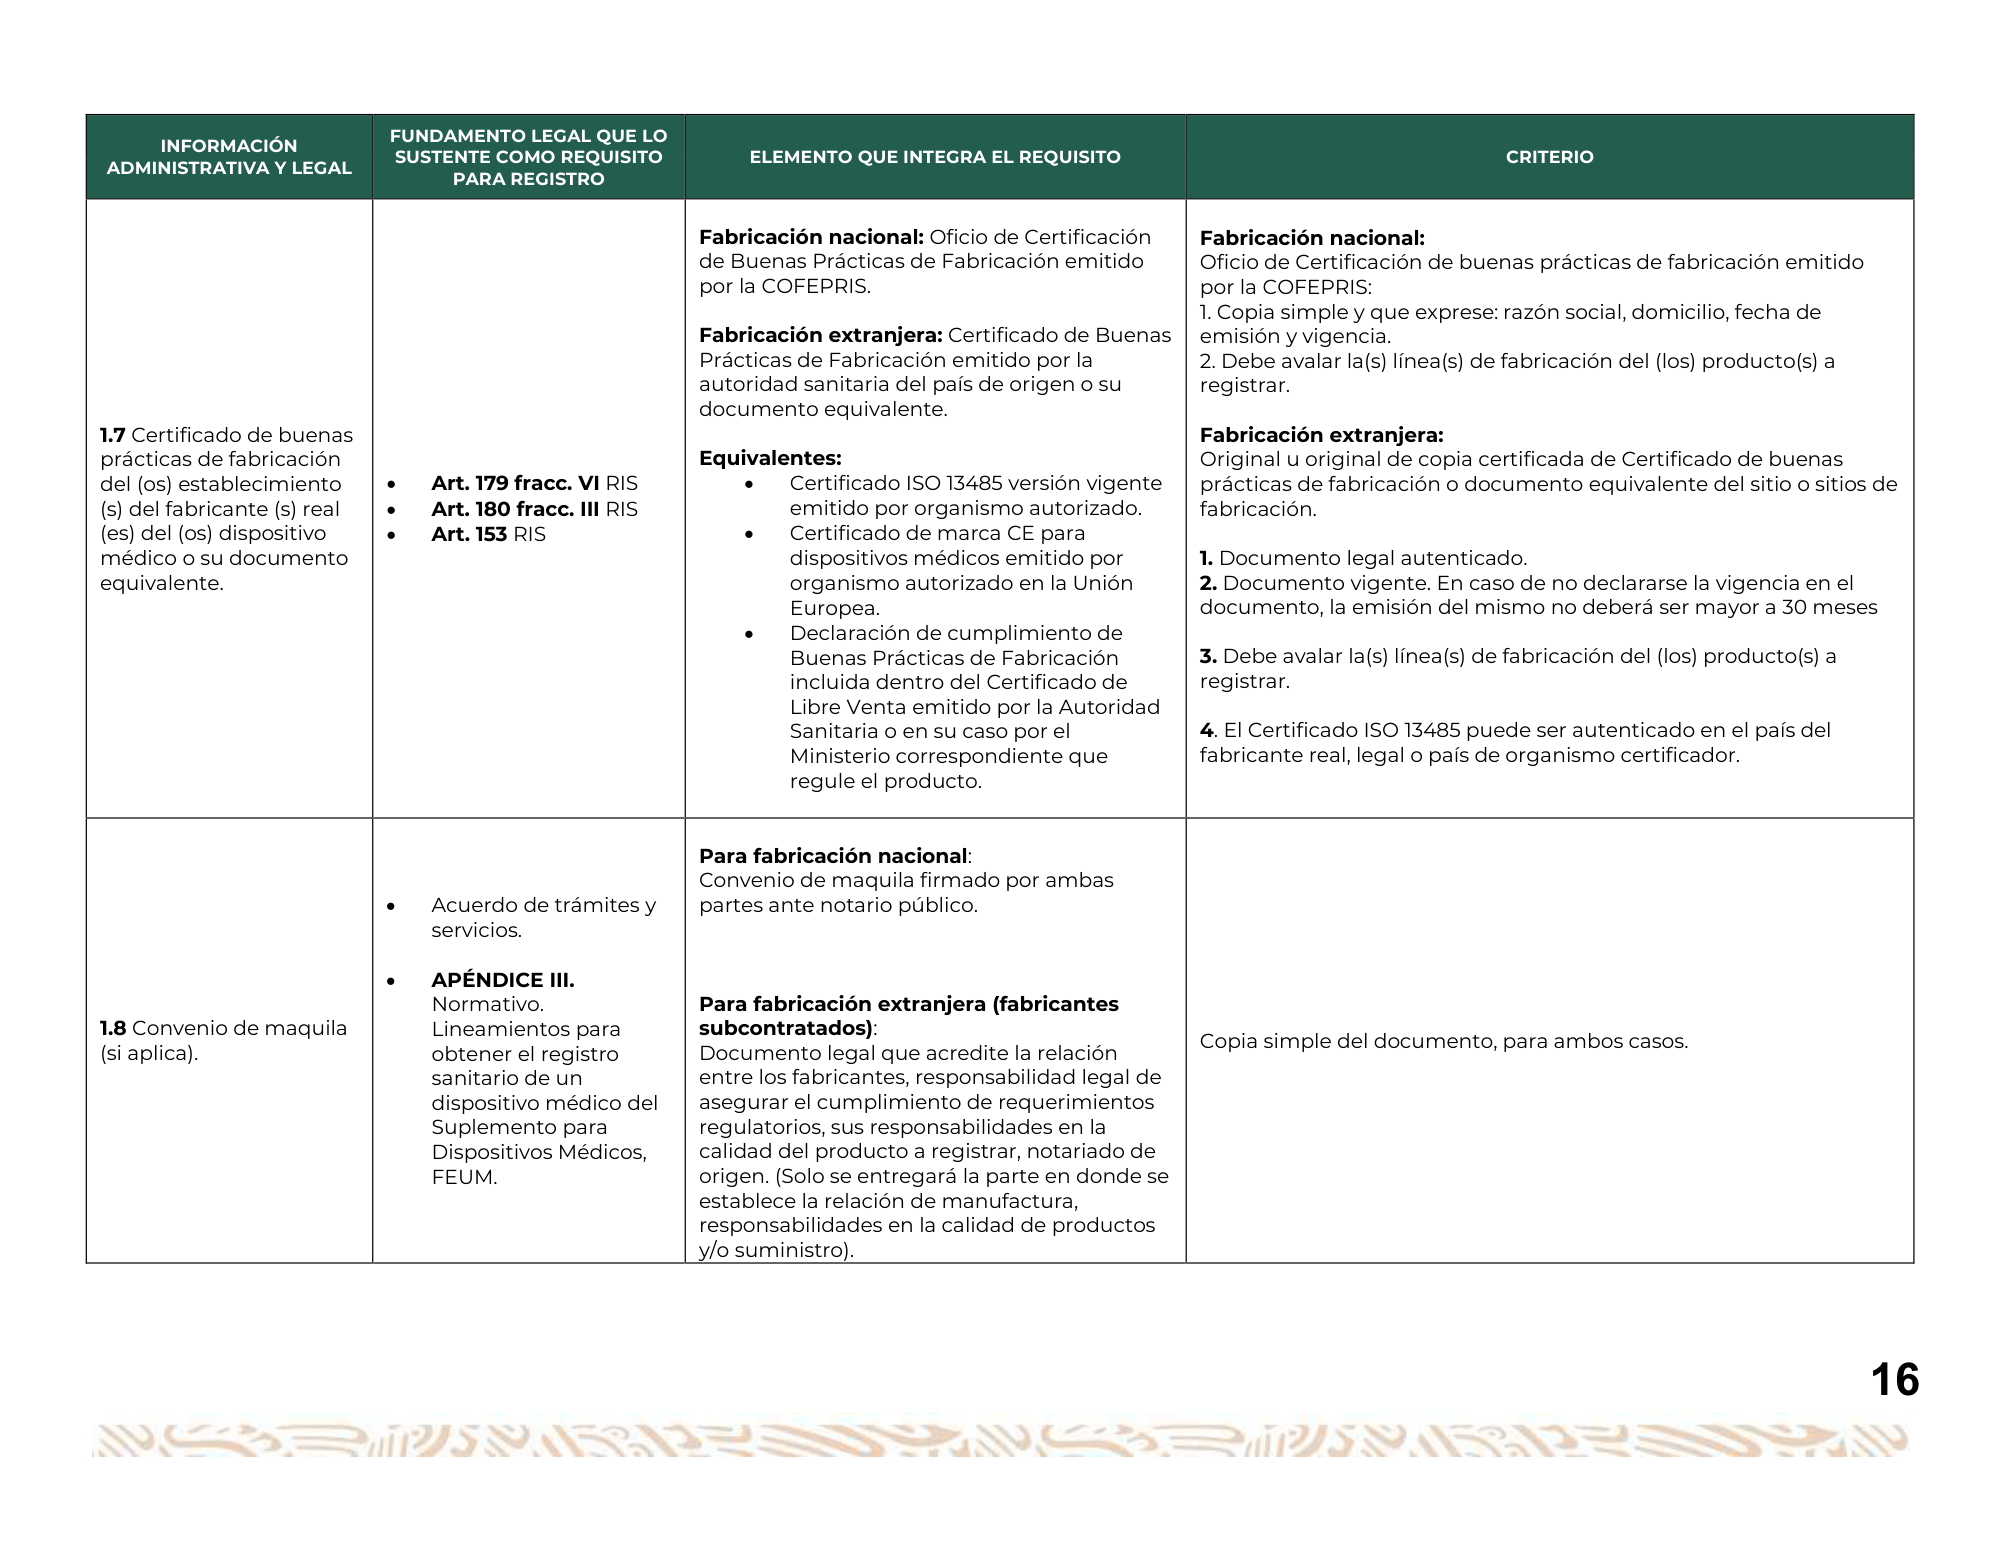
FUNDAMENTO LEGAL QUE LO INFORMACIÓN SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO ADMINISTRATIVA Y LEGAL PARA REGISTRO Fabricación nacional: Oficio de Certificación Fabricación nacional: de Buenas Prácticas de Fabricación emitido Oficio de Certificación de buenas prácticas de fabricación emitido por la COFEPRIS. por la COFEPRIS: 1. Copia simple y que exprese: razón social, domicilio, fecha de Fabricación extranjera: Certificado de Buenas emisión y vigencia. Prácticas de Fabricación emitido por la 2. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a autoridad sanitaria del país de origen o su registrar. documento equivalente. 1.7 Certificado de buenas Fabricación extranjera: prácticas de fabricación Equivalentes: Original u original de copia certificada de Certificado de buenas del (os) establecimiento Art. 179 fracc. VI RIS Certificado ISO 13485 versión vigente prácticas de fabricación o documento equivalente del sitio o sitios de (s) del fabricante (s) real Art. 180 fracc. III RIS emitido por organismo autorizado. fabricación. (es) del (os) dispositivo Art. 153 RIS Certificado de marca CE para médico o su documento dispositivos médicos emitido por 1. Documento legal autenticado. equivalente. organismo autorizado en la Unión 2. Documento vigente. En caso de no declararse la vigencia en el Europea. documento, la emisión del mismo no deberá ser mayor a 30 meses Declaración de cumplimiento de Buenas Prácticas de Fabricación 3. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a incluida dentro del Certificado de registrar. Libre Venta emitido por la Autoridad Sanitaria o en su caso por el 4. El Certificado ISO 13485 puede ser autenticado en el país del Ministerio correspondiente que fabricante real, legal o país de organismo certificador. regule el producto. Para fabricación nacional: Convenio de maquila firmado por ambas Acuerdo de trámites y partes ante notario público. servicios. APÉNDICE III. Normativo. Para fabricación extranjera (fabricantes 1.8 Convenio de maquila Lineamientos para subcontratados): Copia simple del documento, para ambos casos. (si aplica). obtener el registro Documento legal que acredite la relación sanitario de un entre los fabricantes, responsabilidad legal de dispositivo médico del asegurar el cumplimiento de requerimientos Suplemento para regulatorios, sus responsabilidades en la Dispositivos Médicos, calidad del producto a registrar, notariado de FEUM. origen. (Solo se entregará la parte en donde se establece la relación de manufactura, responsabilidades en la calidad de productos y/o suministro). 16
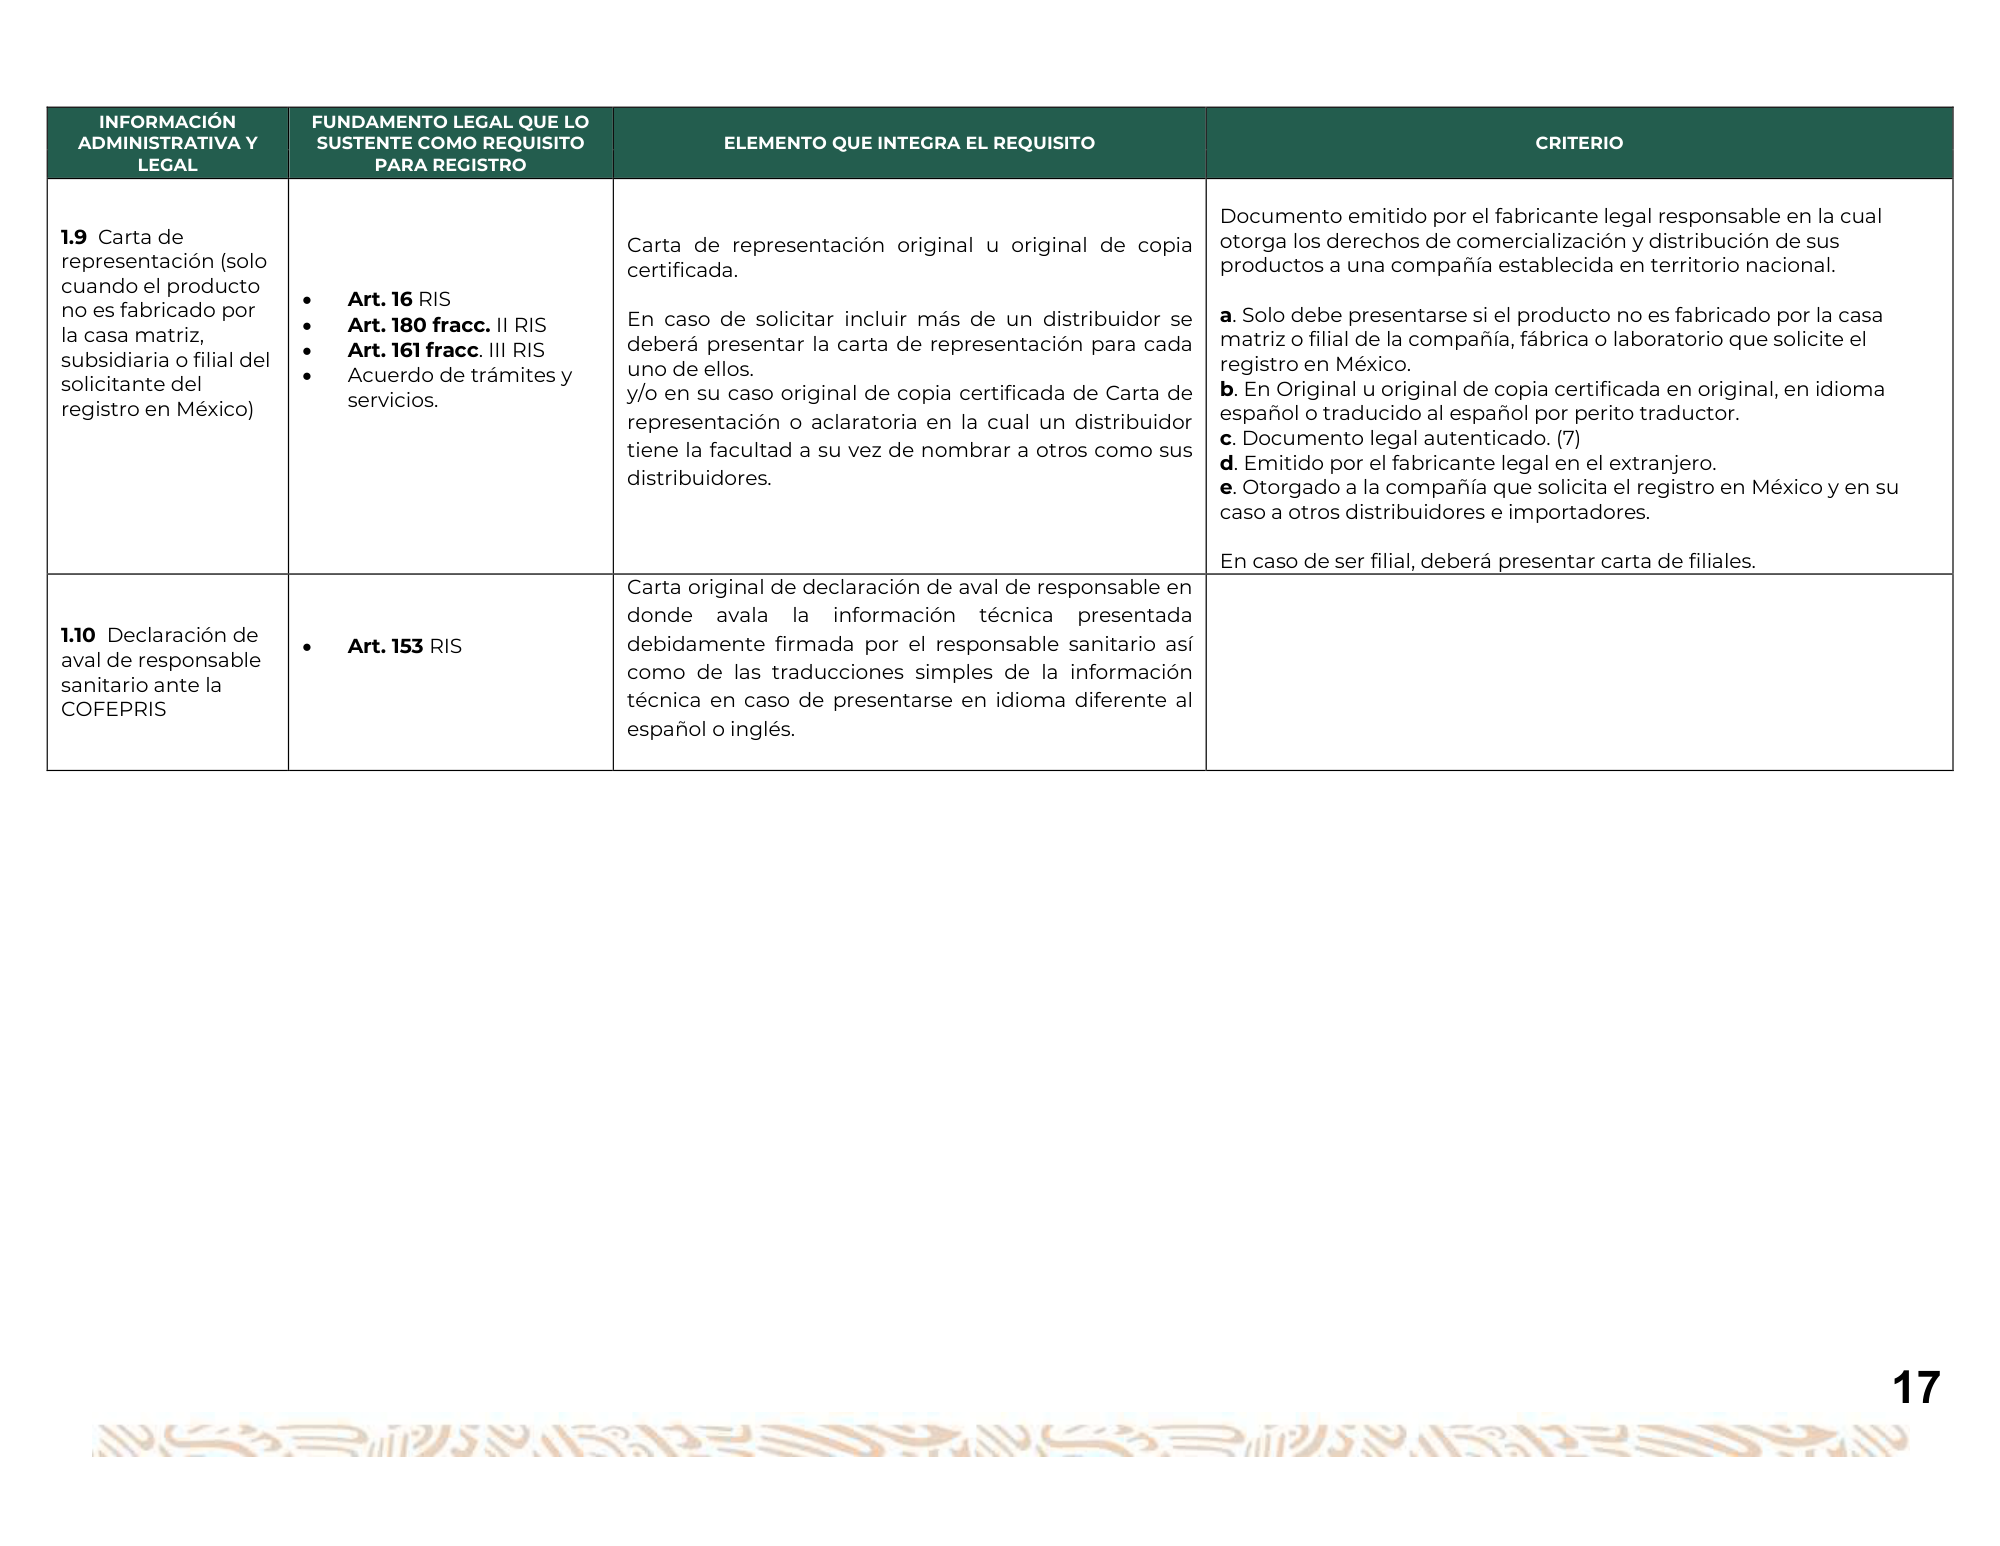
INFORMACIÓN FUNDAMENTO LEGAL QUE LO ADMINISTRATIVA Y SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO LEGAL PARA REGISTRO Documento emitido por el fabricante legal responsable en la cual 1.9 Carta de Carta de representación original u original de copia otorga los derechos de comercialización y distribución de sus representación (solo certificada. productos a una compañía establecida en territorio nacional. cuando el producto Art. 16 RIS no es fabricado por En caso de solicitar incluir más de un distribuidor se a. Solo debe presentarse si el producto no es fabricado por la casa Art. 180 fracc. II RIS la casa matriz, deberá presentar la carta de representación para cada matriz o filial de la compañía, fábrica o laboratorio que solicite el subsidiaria o filial del Art. 161 fracc. III RIS uno de ellos. registro en México. solicitante del Acuerdo de trámites y y/o en su caso original de copia certificada de Carta de b. En Original u original de copia certificada en original, en idioma registro en México) servicios. representación o aclaratoria en la cual un distribuidor español o traducido al español por perito traductor. c. Documento legal autenticado. (7) tiene la facultad a su vez de nombrar a otros como sus d. Emitido por el fabricante legal en el extranjero. distribuidores. e. Otorgado a la compañía que solicita el registro en México y en su caso a otros distribuidores e importadores. En caso de ser filial, deberá presentar carta de filiales. Carta original de declaración de aval de responsable en donde avala la información técnica presentada 1.10 Declaración de debidamente firmada por el responsable sanitario así Art. 153 RIS aval de responsable como de las traducciones simples de la información sanitario ante la COFEPRIS técnica en caso de presentarse en idioma diferente al español o inglés. 17
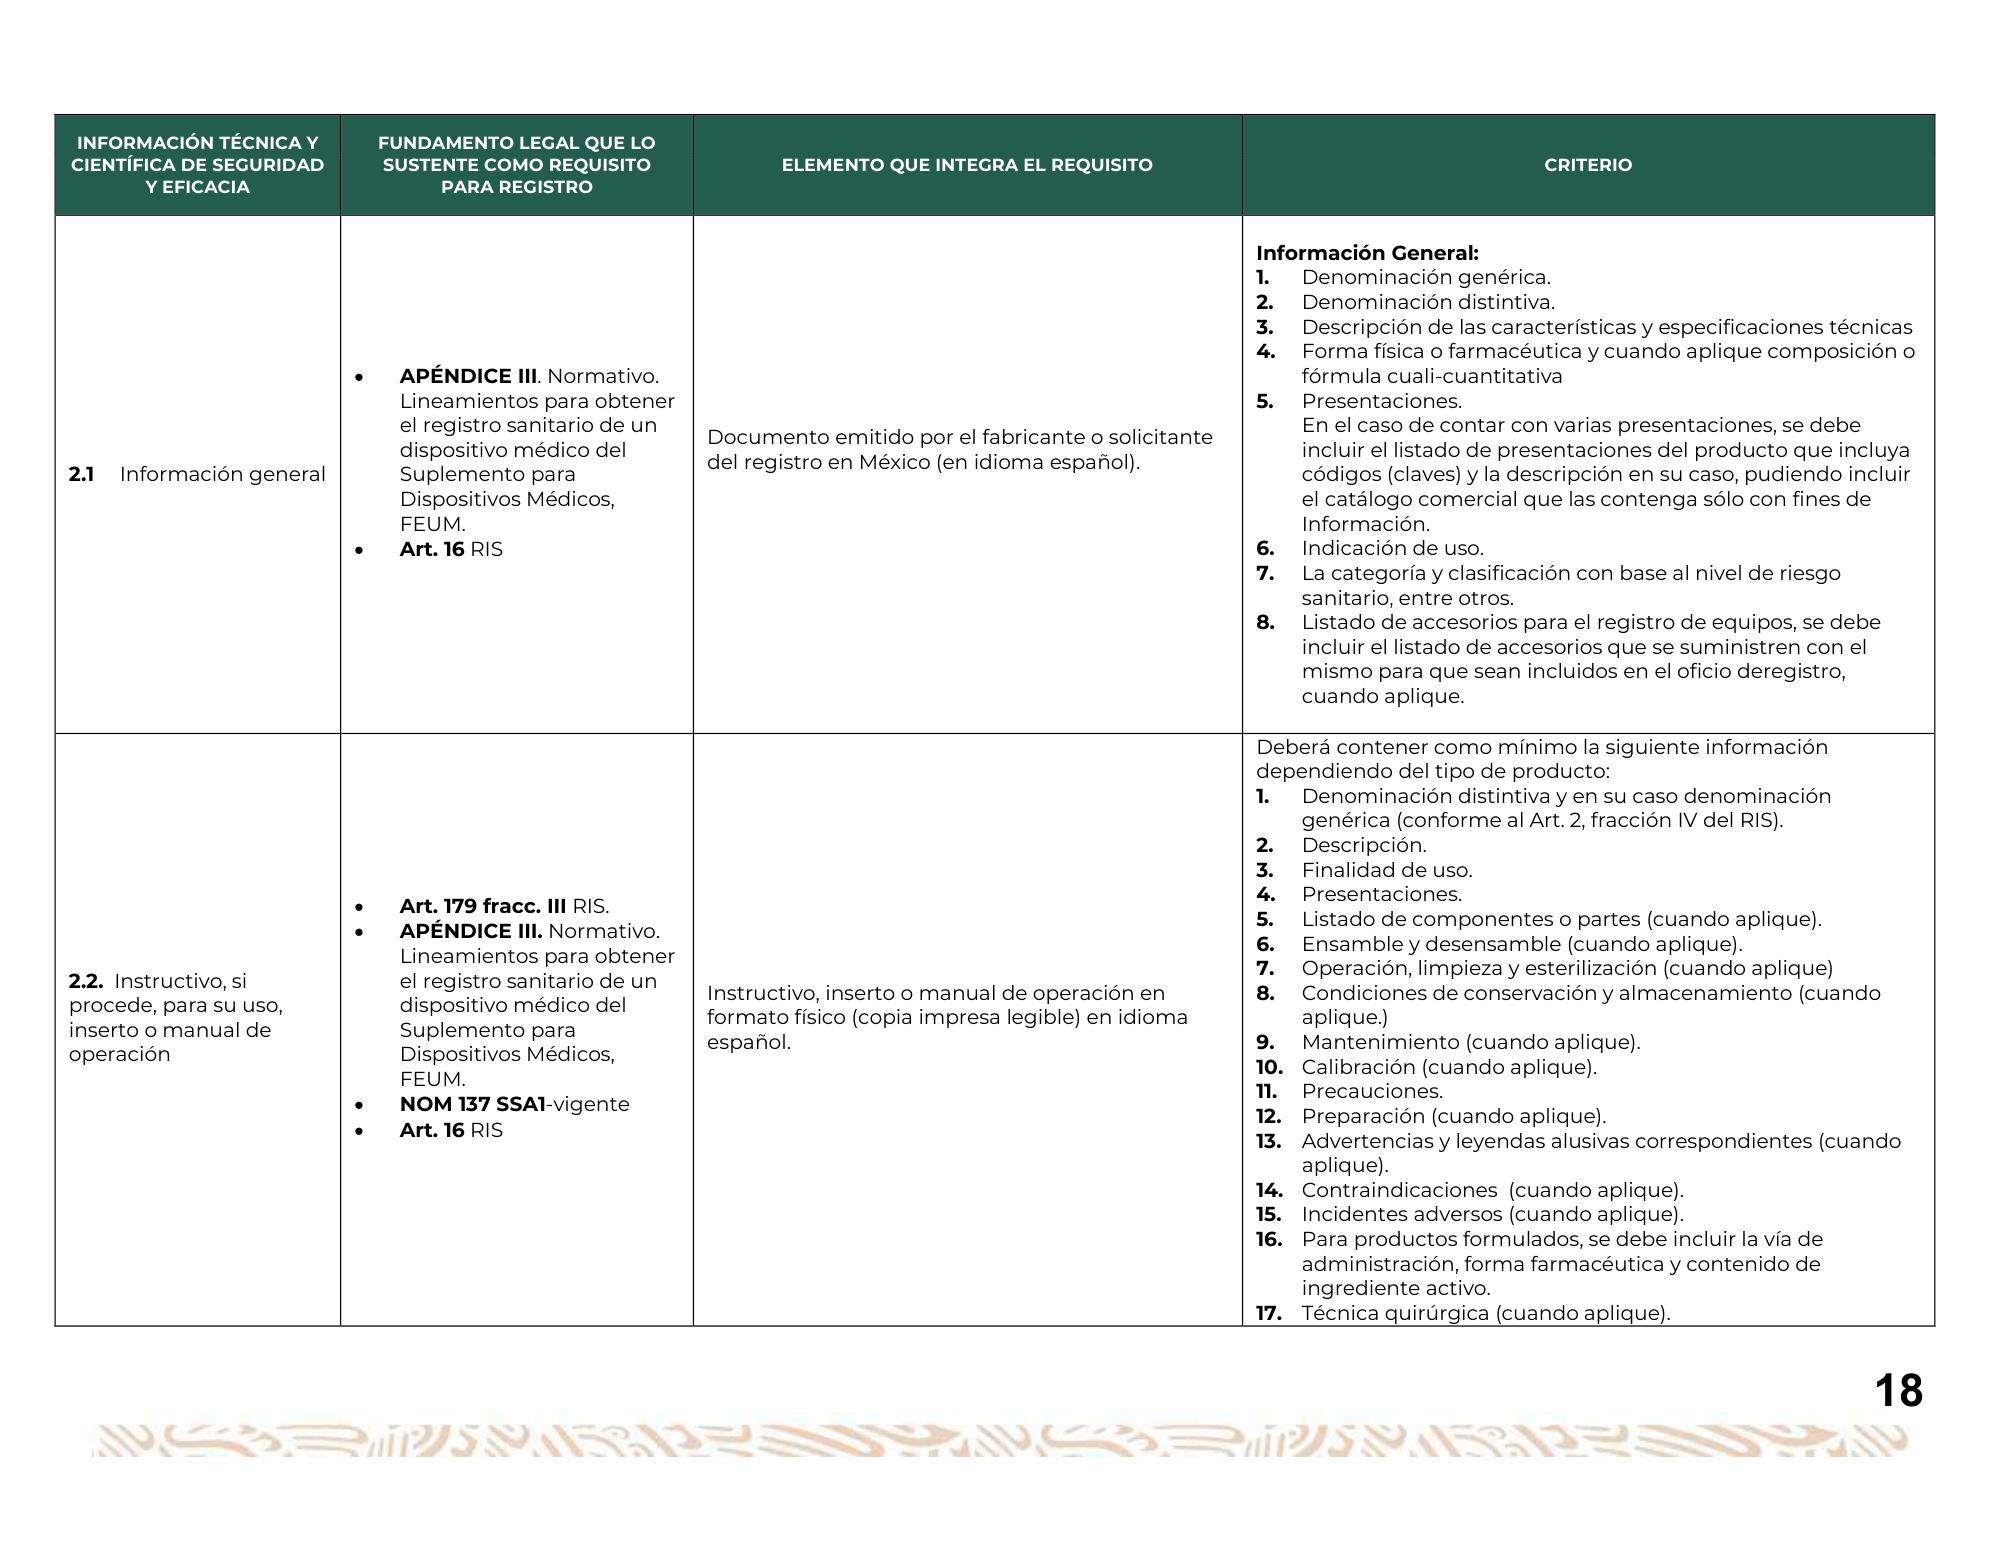
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SEGURIDAD SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO Y EFICACIA PARA REGISTRO Información General: 1. Denominación genérica. 2. Denominación distintiva. 3. Descripción de las características y especificaciones técnicas 4. Forma física o farmacéutica y cuando aplique composición o APÉNDICE III. Normativo. fórmula cuali-cuantitativa Lineamientos para obtener 5. Presentaciones. el registro sanitario de un En el caso de contar con varias presentaciones, se debe Documento emitido por el fabricante o solicitante dispositivo médico del incluir el listado de presentaciones del producto que incluya del registro en México (en idioma español). 2.1 Información general Suplemento para códigos (claves) y la descripción en su caso, pudiendo incluir Dispositivos Médicos, el catálogo comercial que las contenga sólo con fines de FEUM. Información. Art. 16 RIS 6. Indicación de uso. 7. La categoría y clasificación con base al nivel de riesgo sanitario, entre otros. 8. Listado de accesorios para el registro de equipos, se debe incluir el listado de accesorios que se suministren con el mismo para que sean incluidos en el oficio deregistro, cuando aplique. Deberá contener como mínimo la siguiente información dependiendo del tipo de producto: 1. Denominación distintiva y en su caso denominación genérica (conforme al Art. 2, fracción IV del RIS). 2. Descripción. 3. Finalidad de uso. 4. Presentaciones. Art. 179 fracc. III RIS. 5. Listado de componentes o partes (cuando aplique). APÉNDICE III. Normativo. 6. Ensamble y desensamble (cuando aplique). Lineamientos para obtener 7. Operación, limpieza y esterilización (cuando aplique) 2.2. Instructivo, si el registro sanitario de un Instructivo, inserto o manual de operación en 8. Condiciones de conservación y almacenamiento (cuando procede, para su uso, dispositivo médico del formato físico (copia impresa legible) en idioma aplique.) inserto o manual de Suplemento para español. 9. Mantenimiento (cuando aplique). operación Dispositivos Médicos, 10. Calibración (cuando aplique). FEUM. 11. Precauciones. NOM 137 SSA1-vigente 12. Preparación (cuando aplique). Art. 16 RIS 13. Advertencias y leyendas alusivas correspondientes (cuando aplique). 14. Contraindicaciones (cuando aplique). 15. Incidentes adversos (cuando aplique). 16. Para productos formulados, se debe incluir la vía de administración, forma farmacéutica y contenido de ingrediente activo. 17. Técnica quirúrgica (cuando aplique). 18
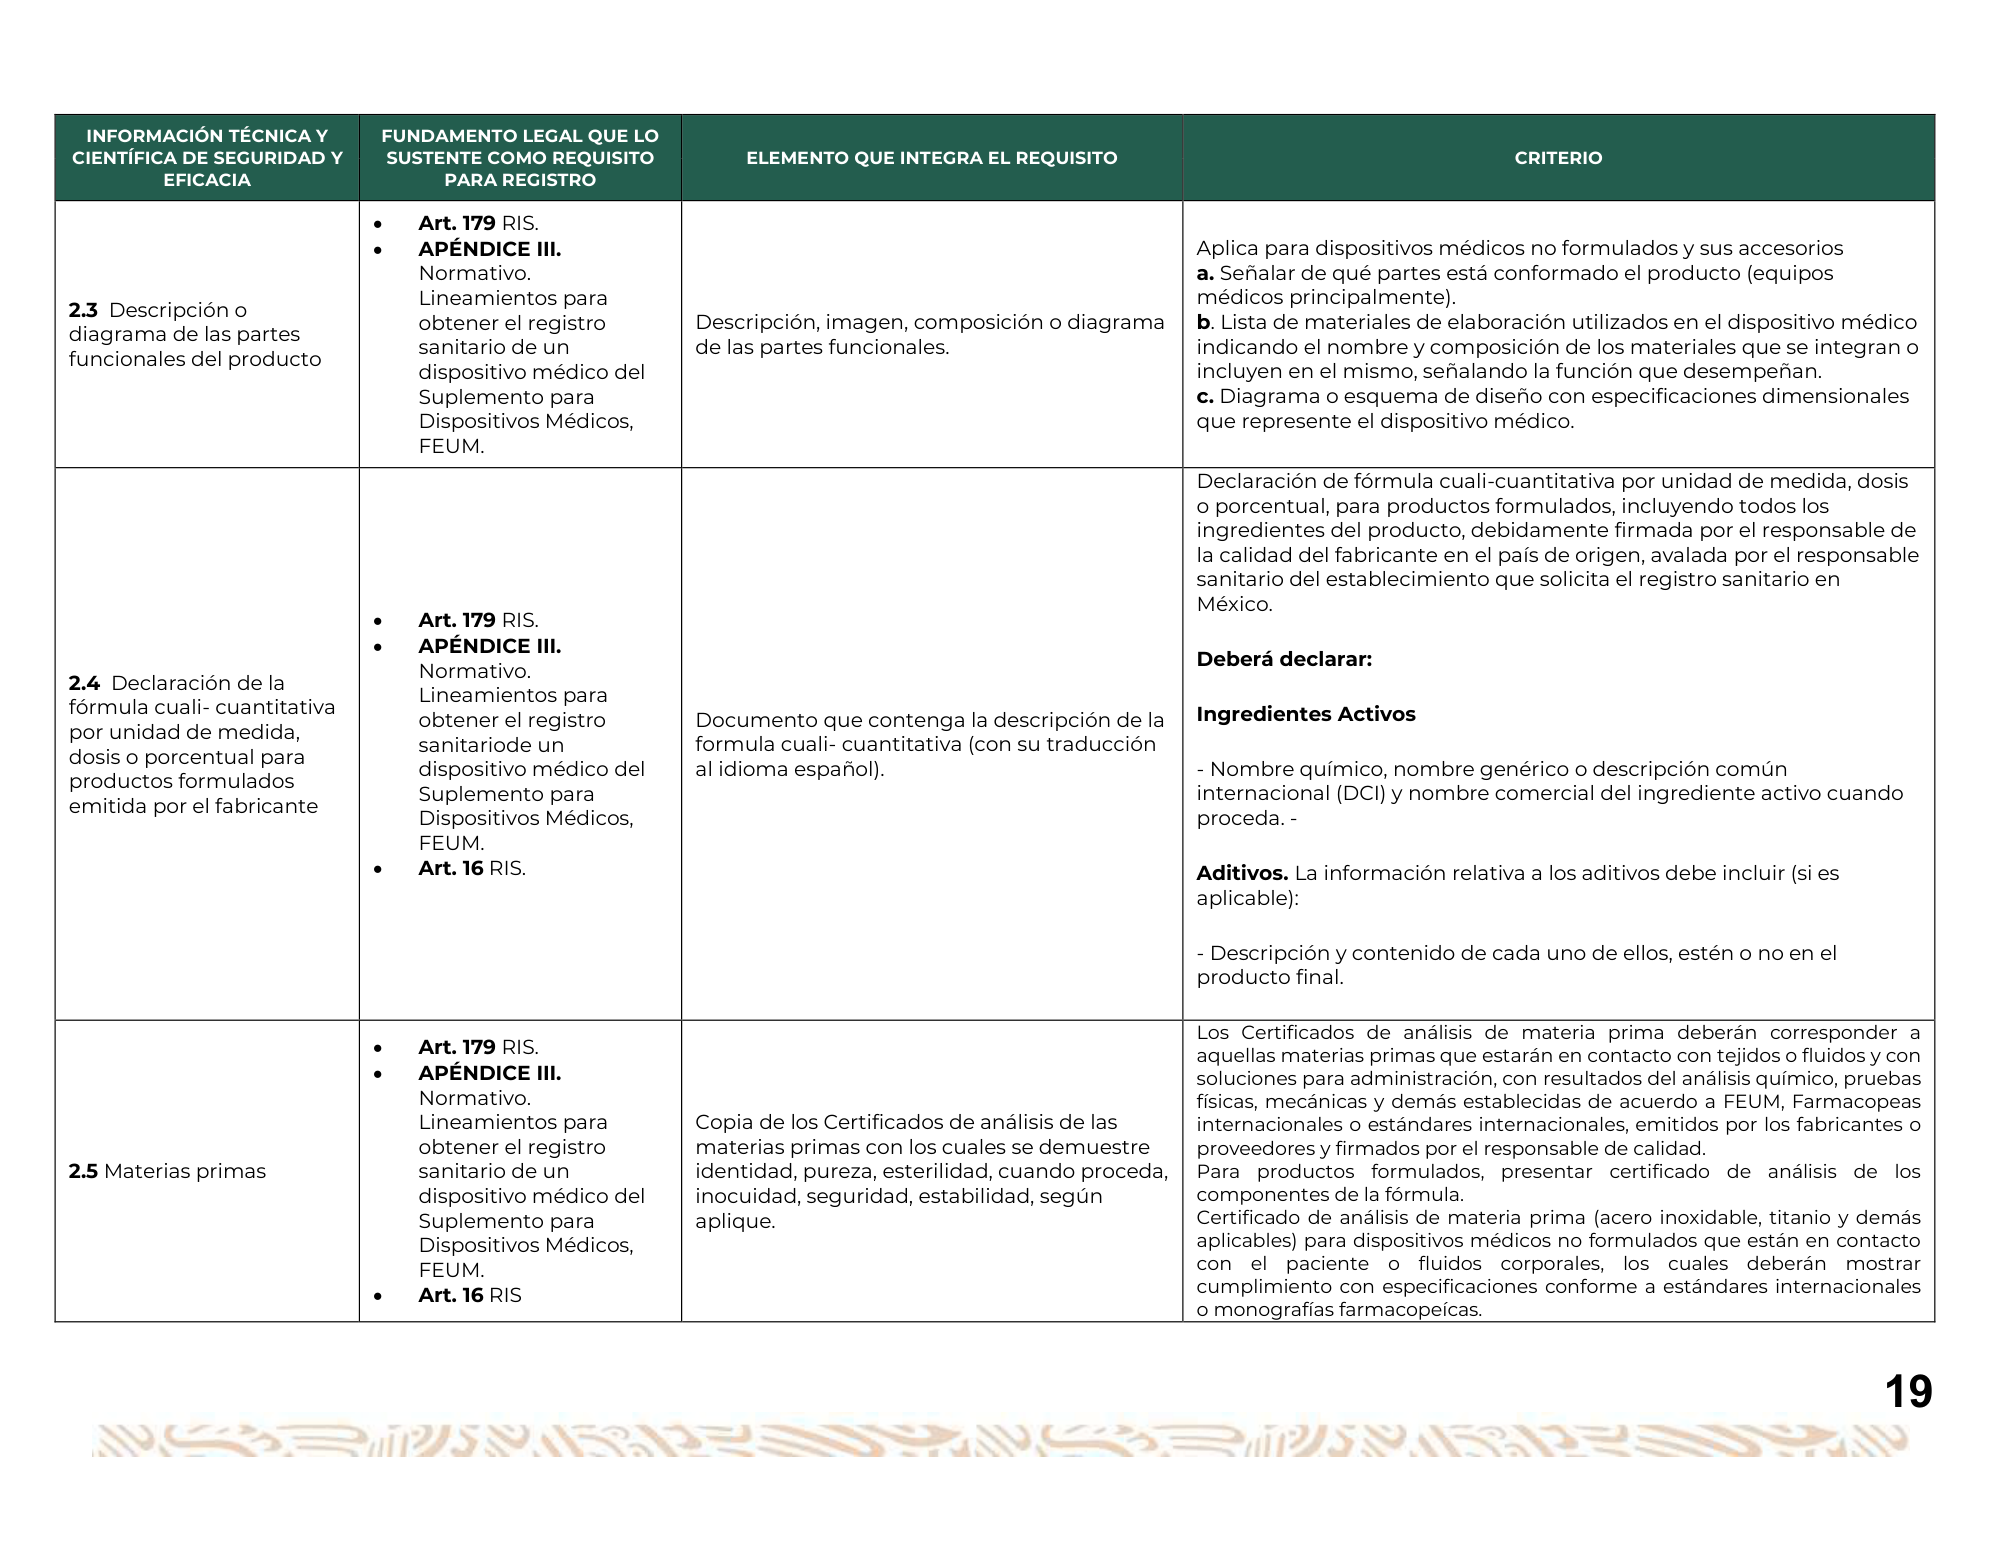
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SEGURIDAD Y SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO EFICACIA PARA REGISTRO Art. 179 RIS. APÉNDICE III. Aplica para dispositivos médicos no formulados y sus accesorios Normativo. a. Señalar de qué partes está conformado el producto (equipos Lineamientos para médicos principalmente). 2.3 Descripción o obtener el registro Descripción, imagen, composición o diagrama b. Lista de materiales de elaboración utilizados en el dispositivo médico diagrama de las partes sanitario de un de las partes funcionales. indicando el nombre y composición de los materiales que se integran o funcionales del producto dispositivo médico del incluyen en el mismo, señalando la función que desempeñan. Suplemento para c. Diagrama o esquema de diseño con especificaciones dimensionales Dispositivos Médicos, que represente el dispositivo médico. FEUM. Declaración de fórmula cuali-cuantitativa por unidad de medida, dosis o porcentual, para productos formulados, incluyendo todos los ingredientes del producto, debidamente firmada por el responsable de la calidad del fabricante en el país de origen, avalada por el responsable sanitario del establecimiento que solicita el registro sanitario en México. Art. 179 RIS. APÉNDICE III. Deberá declarar: Normativo. 2.4 Declaración de la Lineamientos para fórmula cuali- cuantitativa Ingredientes Activos obtener el registro Documento que contenga la descripción de la por unidad de medida, sanitariode un formula cuali- cuantitativa (con su traducción dosis o porcentual para dispositivo médico del al idioma español). - Nombre químico, nombre genérico o descripción común productos formulados Suplemento para internacional (DCI) y nombre comercial del ingrediente activo cuando emitida por el fabricante Dispositivos Médicos, proceda. - FEUM. Art. 16 RIS. Aditivos. La información relativa a los aditivos debe incluir (si es aplicable): - Descripción y contenido de cada uno de ellos, estén o no en el producto final. Los Certificados de análisis de materia prima deberán corresponder a Art. 179 RIS. aquellas materias primas que estarán en contacto con tejidos o fluidos y con APÉNDICE III. soluciones para administración, con resultados del análisis químico, pruebas Normativo. físicas, mecánicas y demás establecidas de acuerdo a FEUM, Farmacopeas Lineamientos para Copia de los Certificados de análisis de las internacionales o estándares internacionales, emitidos por los fabricantes o obtener el registro materias primas con los cuales se demuestre proveedores y firmados por el responsable de calidad. 2.5 Materias primas sanitario de un identidad, pureza, esterilidad, cuando proceda, Para productos formulados, presentar certificado de análisis de los dispositivo médico del inocuidad, seguridad, estabilidad, según componentes de la fórmula. Suplemento para aplique. Certificado de análisis de materia prima (acero inoxidable, titanio y demás Dispositivos Médicos, aplicables) para dispositivos médicos no formulados que están en contacto FEUM. con el paciente o fluidos corporales, los cuales deberán mostrar Art. 16 RIS cumplimiento con especificaciones conforme a estándares internacionales o monografías farmacopeícas. 19
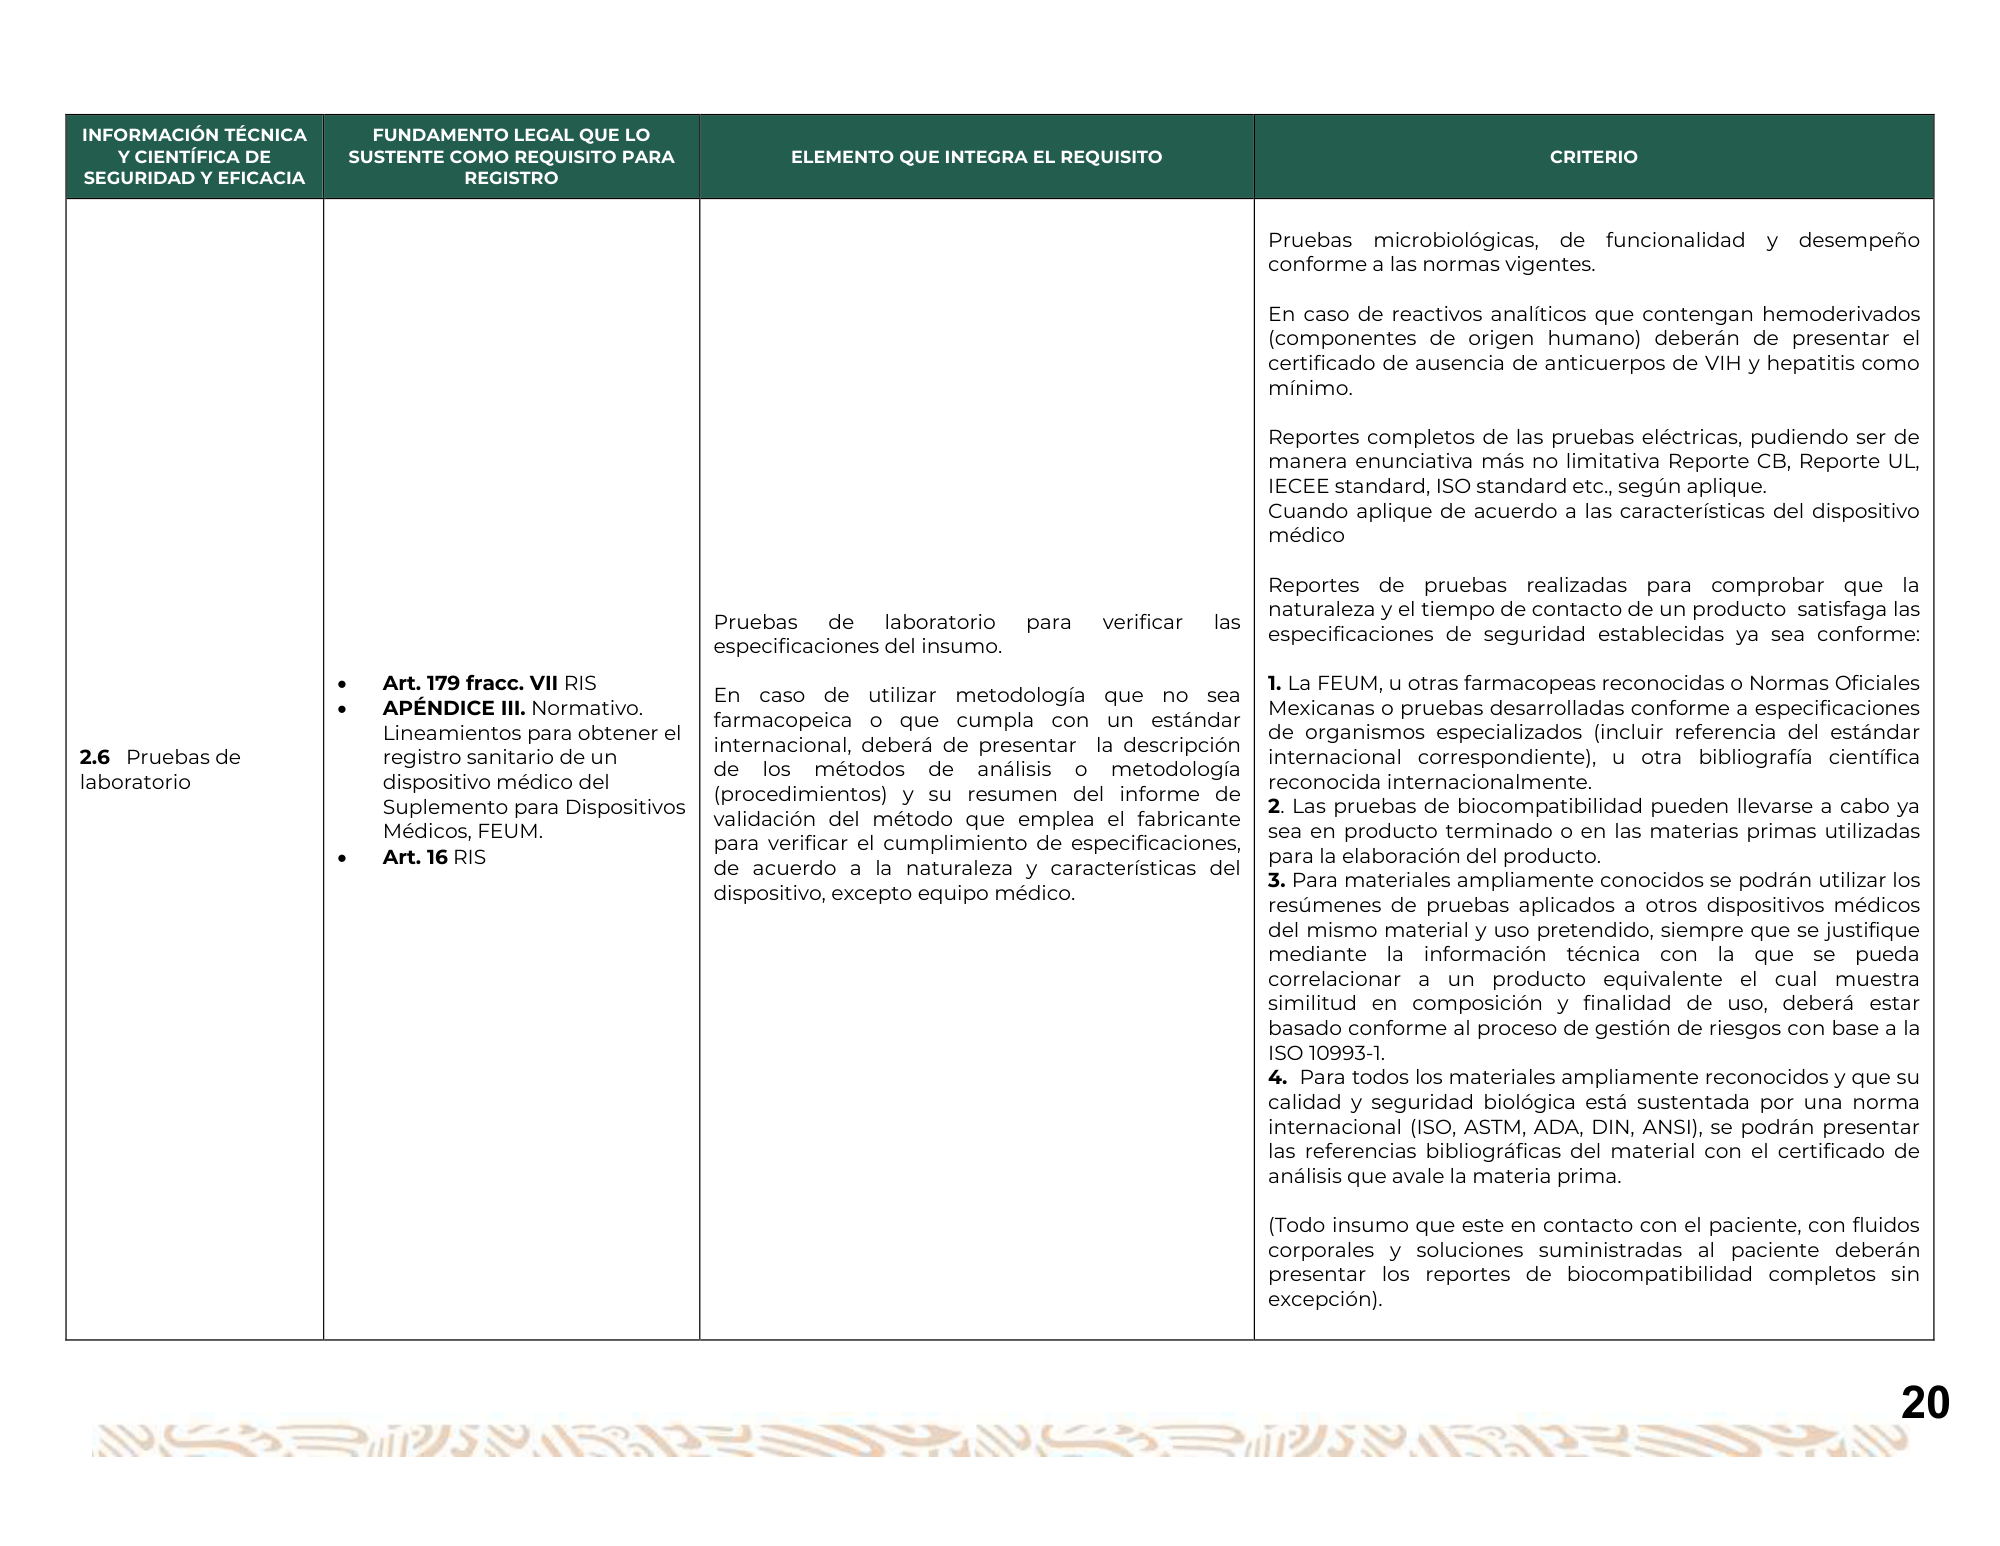
INFORMACIÓN TÉCNICA FUNDAMENTO LEGAL QUE LO Y CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y EFICACIA REGISTRO Pruebas microbiológicas, de funcionalidad y desempeño conforme a las normas vigentes. En caso de reactivos analíticos que contengan hemoderivados (componentes de origen humano) deberán de presentar el certificado de ausencia de anticuerpos de VIH y hepatitis como mínimo. Reportes completos de las pruebas eléctricas, pudiendo ser de manera enunciativa más no limitativa Reporte CB, Reporte UL, IECEE standard, ISO standard etc., según aplique. Cuando aplique de acuerdo a las características del dispositivo médico Reportes de pruebas realizadas para comprobar que la naturaleza y el tiempo de contacto de un producto satisfaga las Pruebas de laboratorio para verificar las especificaciones de seguridad establecidas ya sea conforme: especificaciones del insumo. Art. 179 fracc. VII RIS 1. La FEUM, u otras farmacopeas reconocidas o Normas Oficiales En caso de utilizar metodología que no sea APÉNDICE III. Normativo. Mexicanas o pruebas desarrolladas conforme a especificaciones farmacopeica o que cumpla con un estándar Lineamientos para obtener el de organismos especializados (incluir referencia del estándar internacional, deberá de presentar la descripción 2.6 Pruebas de registro sanitario de un internacional correspondiente), u otra bibliografía científica de los métodos de análisis o metodología laboratorio dispositivo médico del reconocida internacionalmente. (procedimientos) y su resumen del informe de Suplemento para Dispositivos 2. Las pruebas de biocompatibilidad pueden llevarse a cabo ya validación del método que emplea el fabricante Médicos, FEUM. sea en producto terminado o en las materias primas utilizadas para verificar el cumplimiento de especificaciones, Art. 16 RIS para la elaboración del producto. de acuerdo a la naturaleza y características del 3. Para materiales ampliamente conocidos se podrán utilizar los dispositivo, excepto equipo médico. resúmenes de pruebas aplicados a otros dispositivos médicos del mismo material y uso pretendido, siempre que se justifique mediante la información técnica con la que se pueda correlacionar a un producto equivalente el cual muestra similitud en composición y finalidad de uso, deberá estar basado conforme al proceso de gestión de riesgos con base a la ISO 10993-1. 4. Para todos los materiales ampliamente reconocidos y que su calidad y seguridad biológica está sustentada por una norma internacional (ISO, ASTM, ADA, DIN, ANSI), se podrán presentar las referencias bibliográficas del material con el certificado de análisis que avale la materia prima. (Todo insumo que este en contacto con el paciente, con fluidos corporales y soluciones suministradas al paciente deberán presentar los reportes de biocompatibilidad completos sin excepción). 20
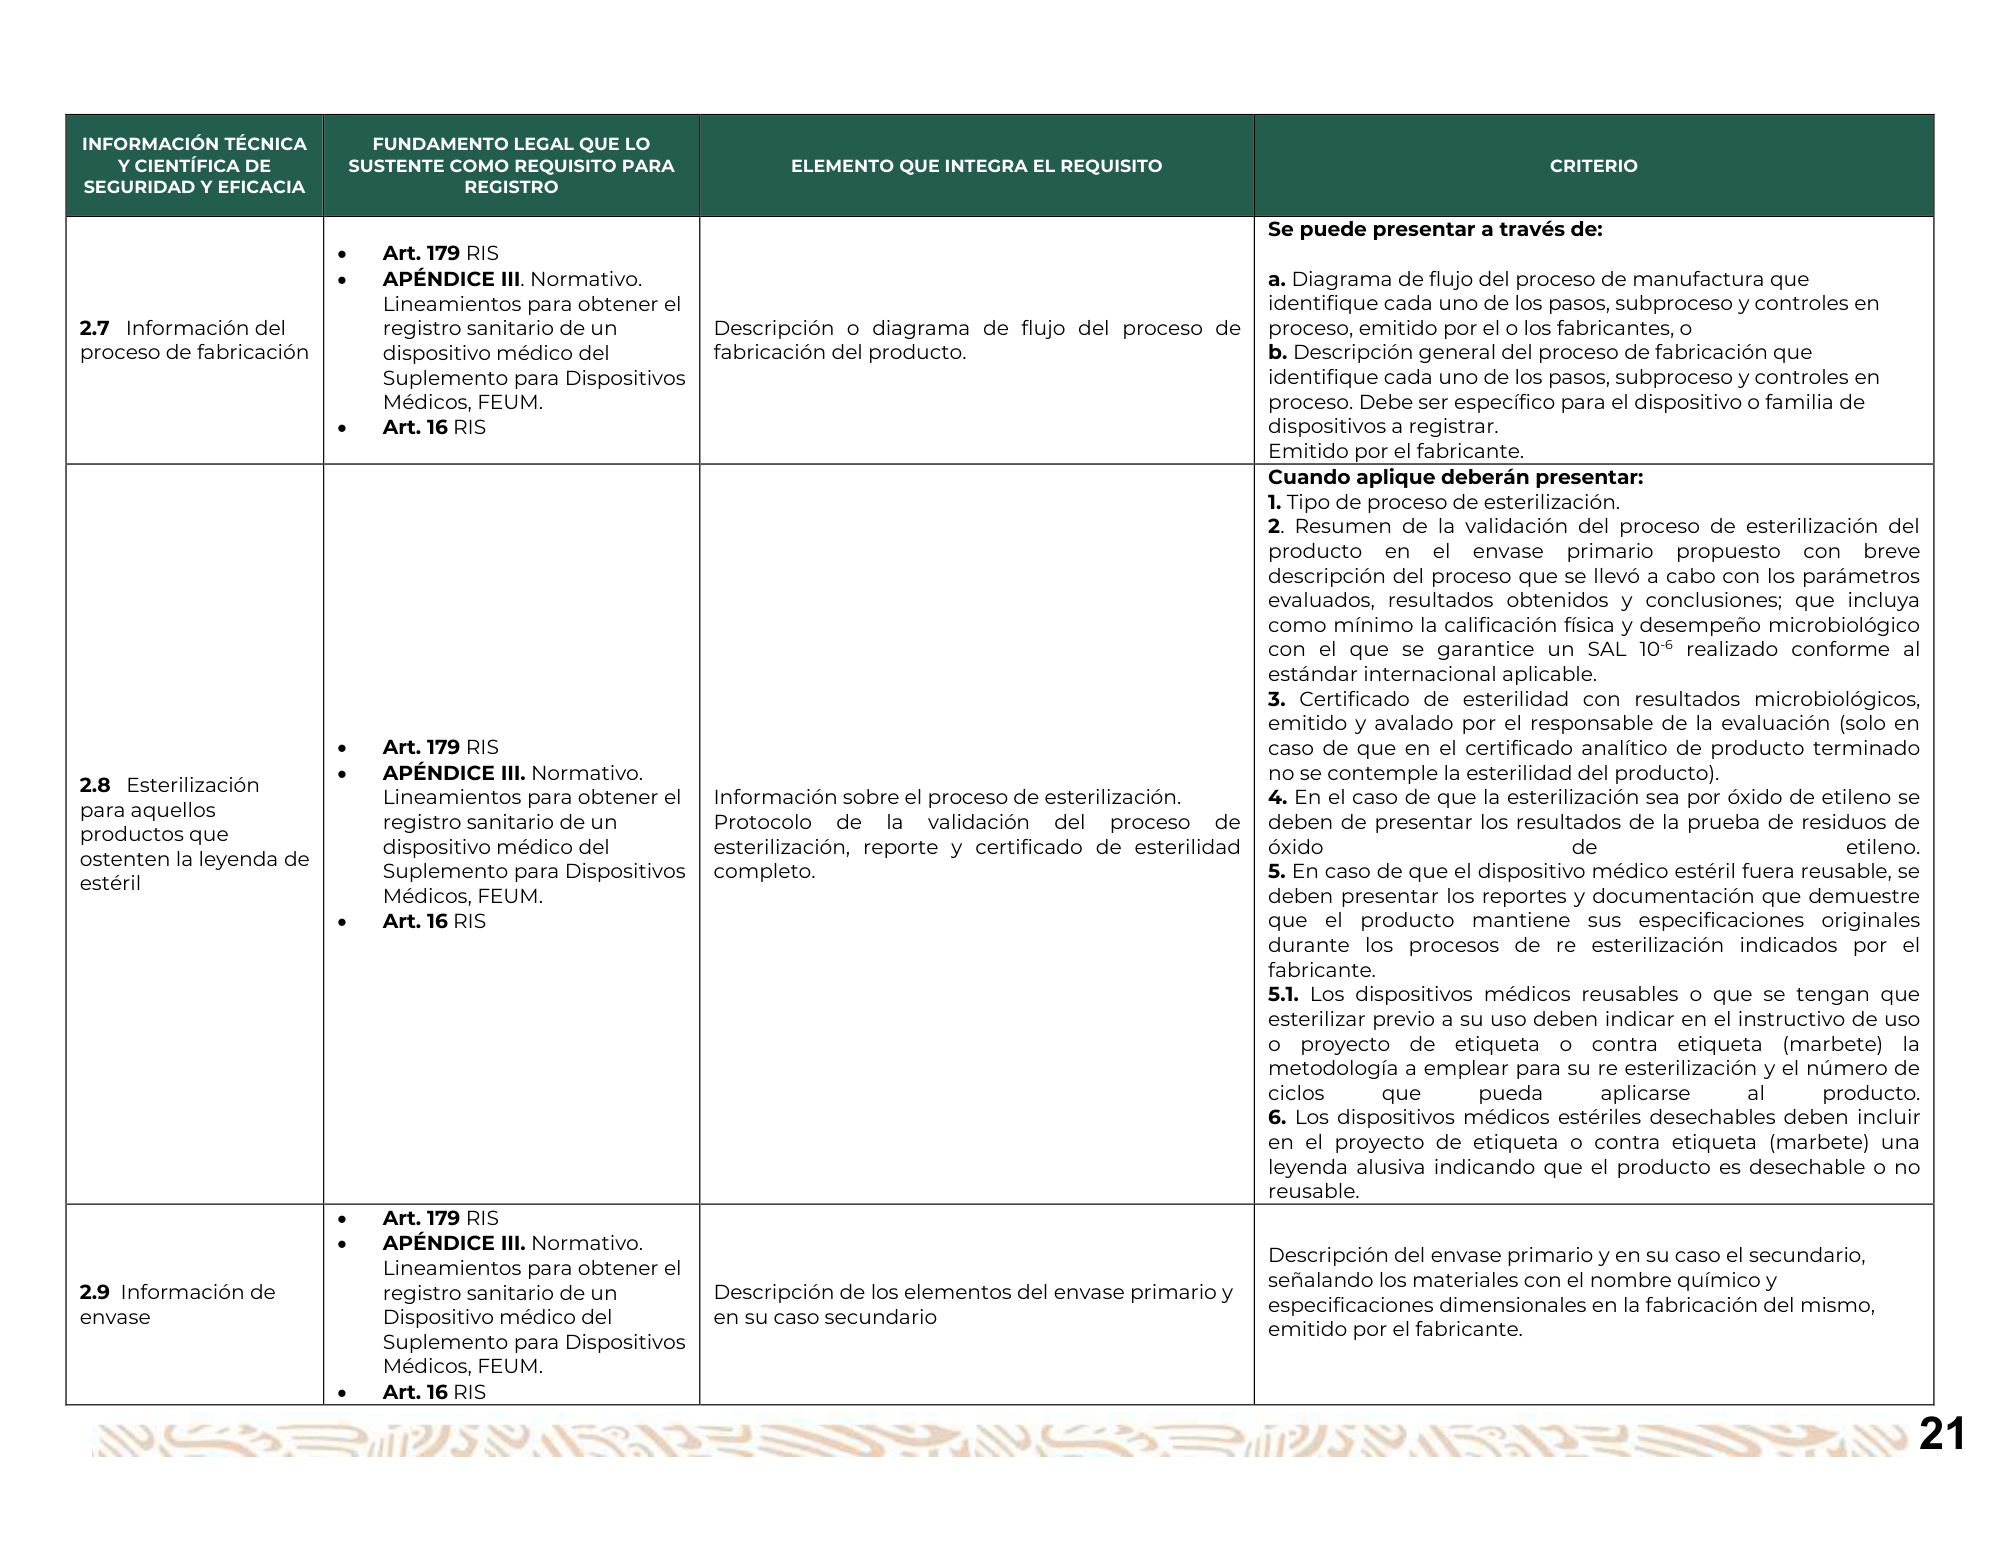
INFORMACIÓN TÉCNICA FUNDAMENTO LEGAL QUE LO Y CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y EFICACIA REGISTRO Se puede presentar a través de: Art. 179 RIS APÉNDICE III. Normativo. a. Diagrama de flujo del proceso de manufactura que Lineamientos para obtener el identifique cada uno de los pasos, subproceso y controles en 2.7 Información del registro sanitario de un Descripción o diagrama de flujo del proceso de proceso, emitido por el o los fabricantes, o proceso de fabricación dispositivo médico del fabricación del producto. b. Descripción general del proceso de fabricación que Suplemento para Dispositivos identifique cada uno de los pasos, subproceso y controles en Médicos, FEUM. proceso. Debe ser específico para el dispositivo o familia de Art. 16 RIS dispositivos a registrar. Emitido por el fabricante. Cuando aplique deberán presentar: 1. Tipo de proceso de esterilización. 2. Resumen de la validación del proceso de esterilización del producto en el envase primario propuesto con breve descripción del proceso que se llevó a cabo con los parámetros evaluados, resultados obtenidos y conclusiones; que incluya como mínimo la calificación física y desempeño microbiológico con el que se garantice un SAL 10-6 realizado conforme al estándar internacional aplicable. 3. Certificado de esterilidad con resultados microbiológicos, emitido y avalado por el responsable de la evaluación (solo en Art. 179 RIS caso de que en el certificado analítico de producto terminado APÉNDICE III. Normativo. no se contemple la esterilidad del producto). 2.8 Esterilización Lineamientos para obtener el Información sobre el proceso de esterilización. 4. En el caso de que la esterilización sea por óxido de etileno se para aquellos registro sanitario de un Protocolo de la validación del proceso de deben de presentar los resultados de la prueba de residuos de productos que dispositivo médico del esterilización, reporte y certificado de esterilidad óxido de etileno. ostenten la leyenda de Suplemento para Dispositivos completo. 5. En caso de que el dispositivo médico estéril fuera reusable, se estéril Médicos, FEUM. deben presentar los reportes y documentación que demuestre Art. 16 RIS que el producto mantiene sus especificaciones originales durante los procesos de re esterilización indicados por el fabricante. 5.1. Los dispositivos médicos reusables o que se tengan que esterilizar previo a su uso deben indicar en el instructivo de uso o proyecto de etiqueta o contra etiqueta (marbete) la metodología a emplear para su re esterilización y el número de ciclos que pueda aplicarse al producto. 6. Los dispositivos médicos estériles desechables deben incluir en el proyecto de etiqueta o contra etiqueta (marbete) una leyenda alusiva indicando que el producto es desechable o no reusable. Art. 179 RIS APÉNDICE III. Normativo. Descripción del envase primario y en su caso el secundario, Lineamientos para obtener el señalando los materiales con el nombre químico y 2.9 Información de registro sanitario de un Descripción de los elementos del envase primario y especificaciones dimensionales en la fabricación del mismo, envase Dispositivo médico del en su caso secundario emitido por el fabricante. Suplemento para Dispositivos Médicos, FEUM. Art. 16 RIS 21
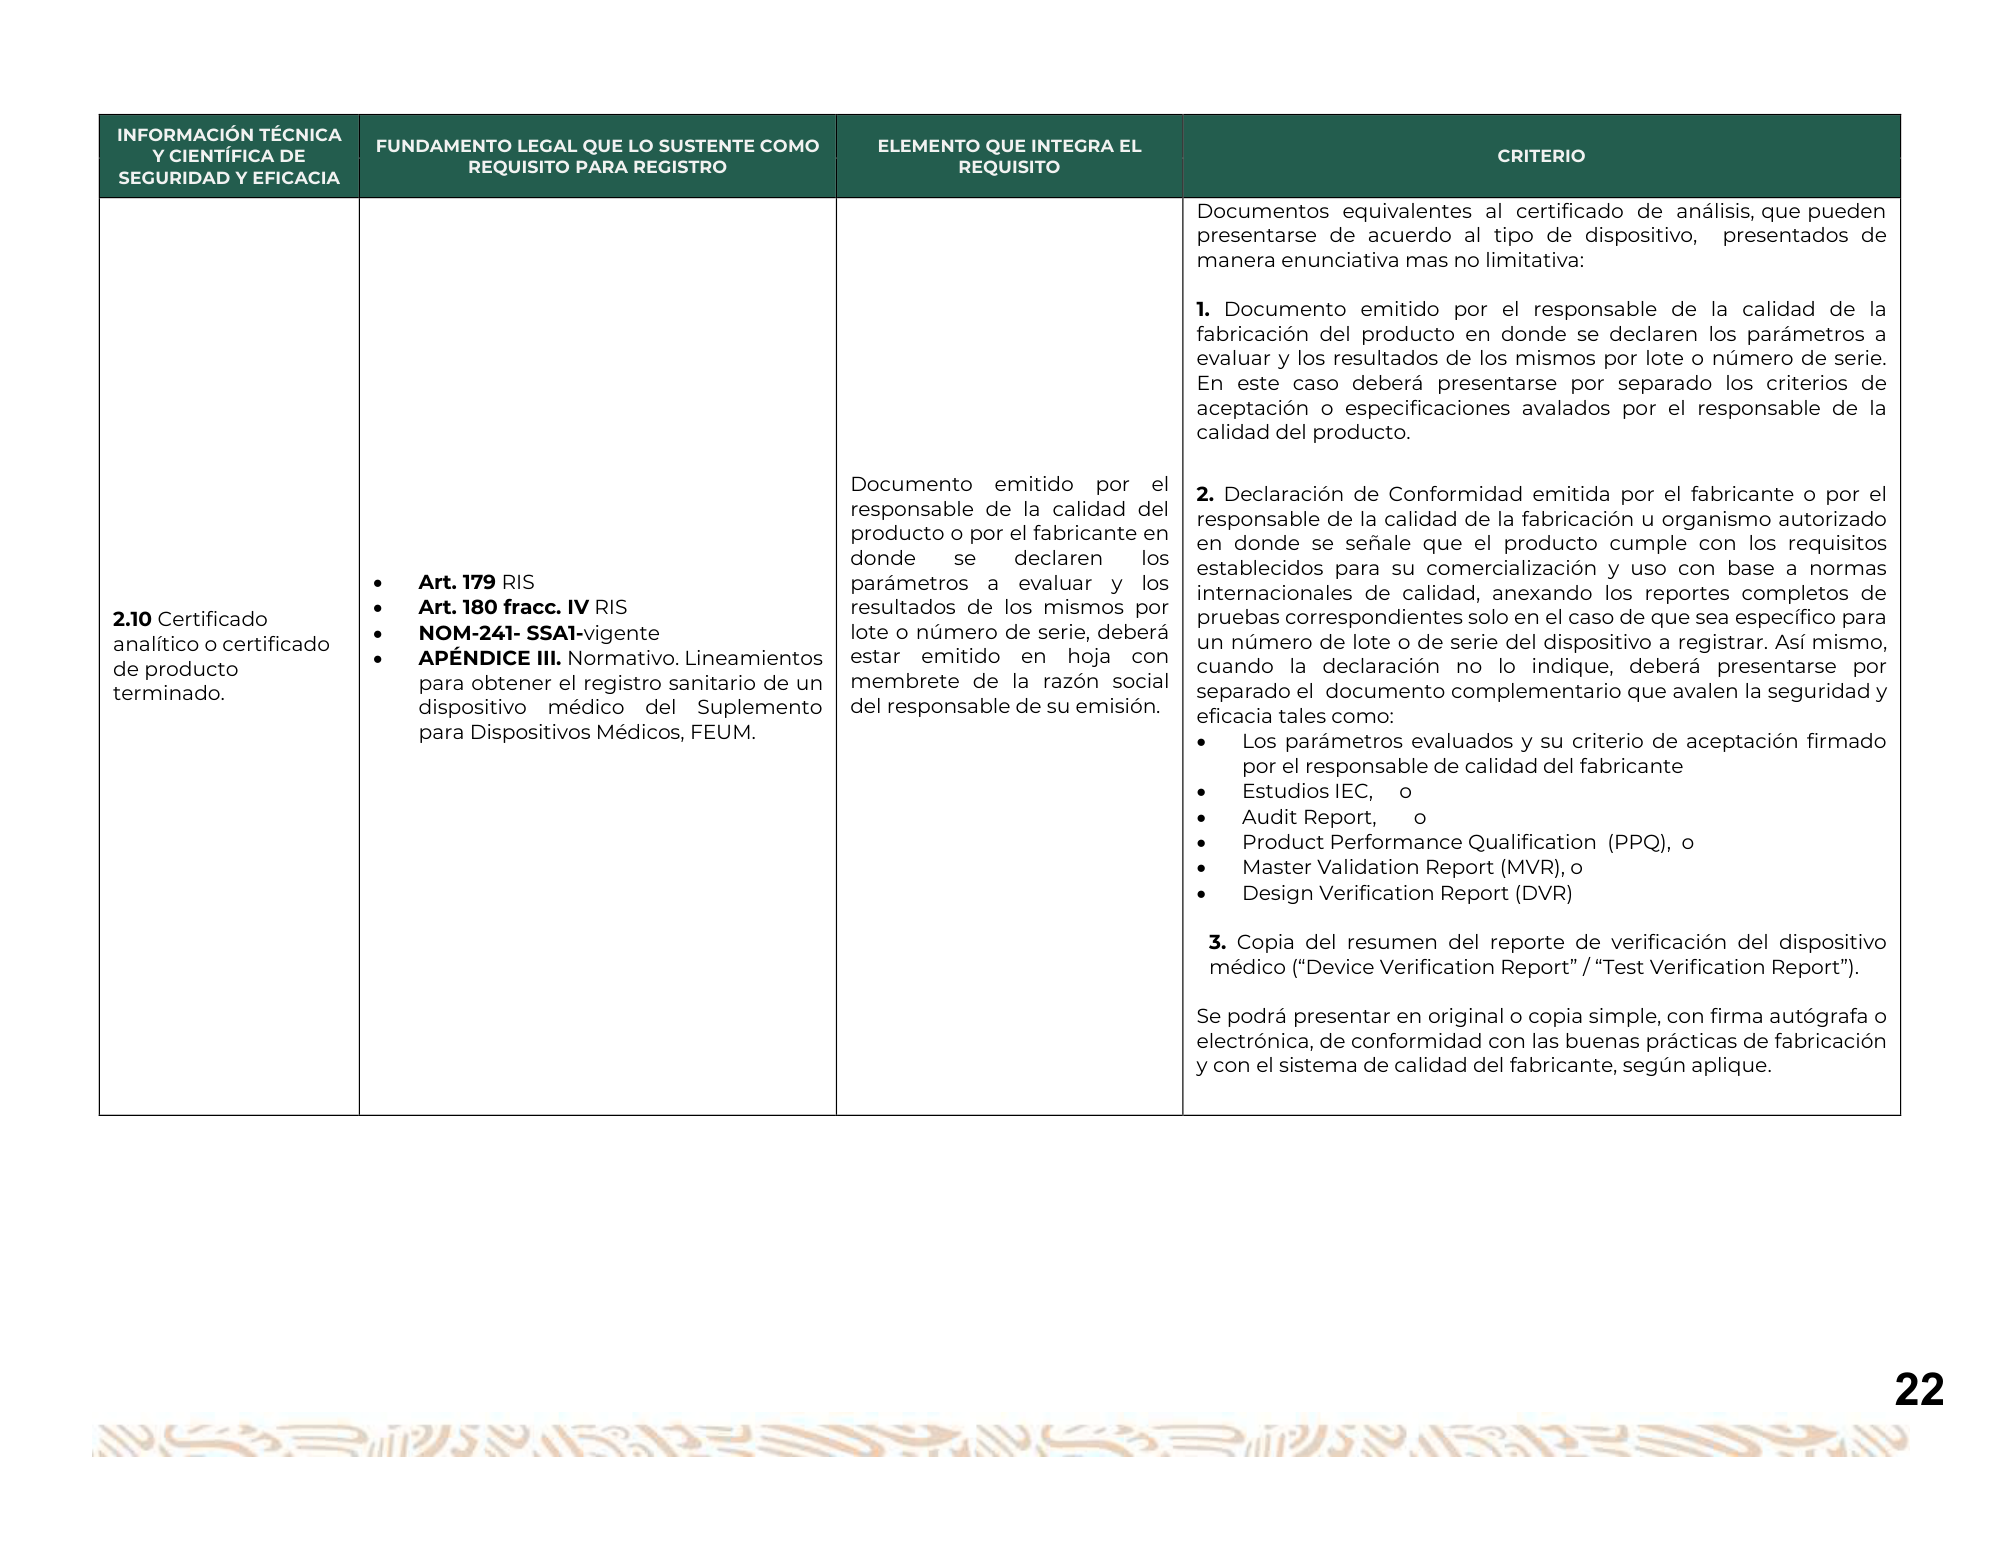
INFORMACIÓN TÉCNICA FUNDAMENTO LEGAL QUE LO SUSTENTE COMO ELEMENTO QUE INTEGRA EL Y CIENTÍFICA DE CRITERIO REQUISITO PARA REGISTRO REQUISITO SEGURIDAD Y EFICACIA Documentos equivalentes al certificado de análisis, que pueden presentarse de acuerdo al tipo de dispositivo, presentados de manera enunciativa mas no limitativa: 1. Documento emitido por el responsable de la calidad de la fabricación del producto en donde se declaren los parámetros a evaluar y los resultados de los mismos por lote o número de serie. En este caso deberá presentarse por separado los criterios de aceptación o especificaciones avalados por el responsable de la calidad del producto. Documento emitido por el 2. Declaración de Conformidad emitida por el fabricante o por el responsable de la calidad del responsable de la calidad de la fabricación u organismo autorizado producto o por el fabricante en en donde se señale que el producto cumple con los requisitos donde se declaren los establecidos para su comercialización y uso con base a normas Art. 179 RIS parámetros a evaluar y los internacionales de calidad, anexando los reportes completos de Art. 180 fracc. IV RIS resultados de los mismos por 2.10 Certificado pruebas correspondientes solo en el caso de que sea específico para NOM-241- SSA1-vigente lote o número de serie, deberá un número de lote o de serie del dispositivo a registrar. Así mismo, analítico o certificado APÉNDICE III. Normativo. Lineamientos estar emitido en hoja con cuando la declaración no lo indique, deberá presentarse por de producto para obtener el registro sanitario de un membrete de la razón social separado el documento complementario que avalen la seguridad y terminado. dispositivo médico del Suplemento del responsable de su emisión. eficacia tales como: para Dispositivos Médicos, FEUM. Los parámetros evaluados y su criterio de aceptación firmado por el responsable de calidad del fabricante Estudios IEC, o Audit Report, o Product Performance Qualification (PPQ), o Master Validation Report (MVR), o Design Verification Report (DVR) 3. Copia del resumen del reporte de verificación del dispositivo médico (“Device Verification Report” / “Test Verification Report”). Se podrá presentar en original o copia simple, con firma autógrafa o electrónica, de conformidad con las buenas prácticas de fabricación y con el sistema de calidad del fabricante, según aplique. 22
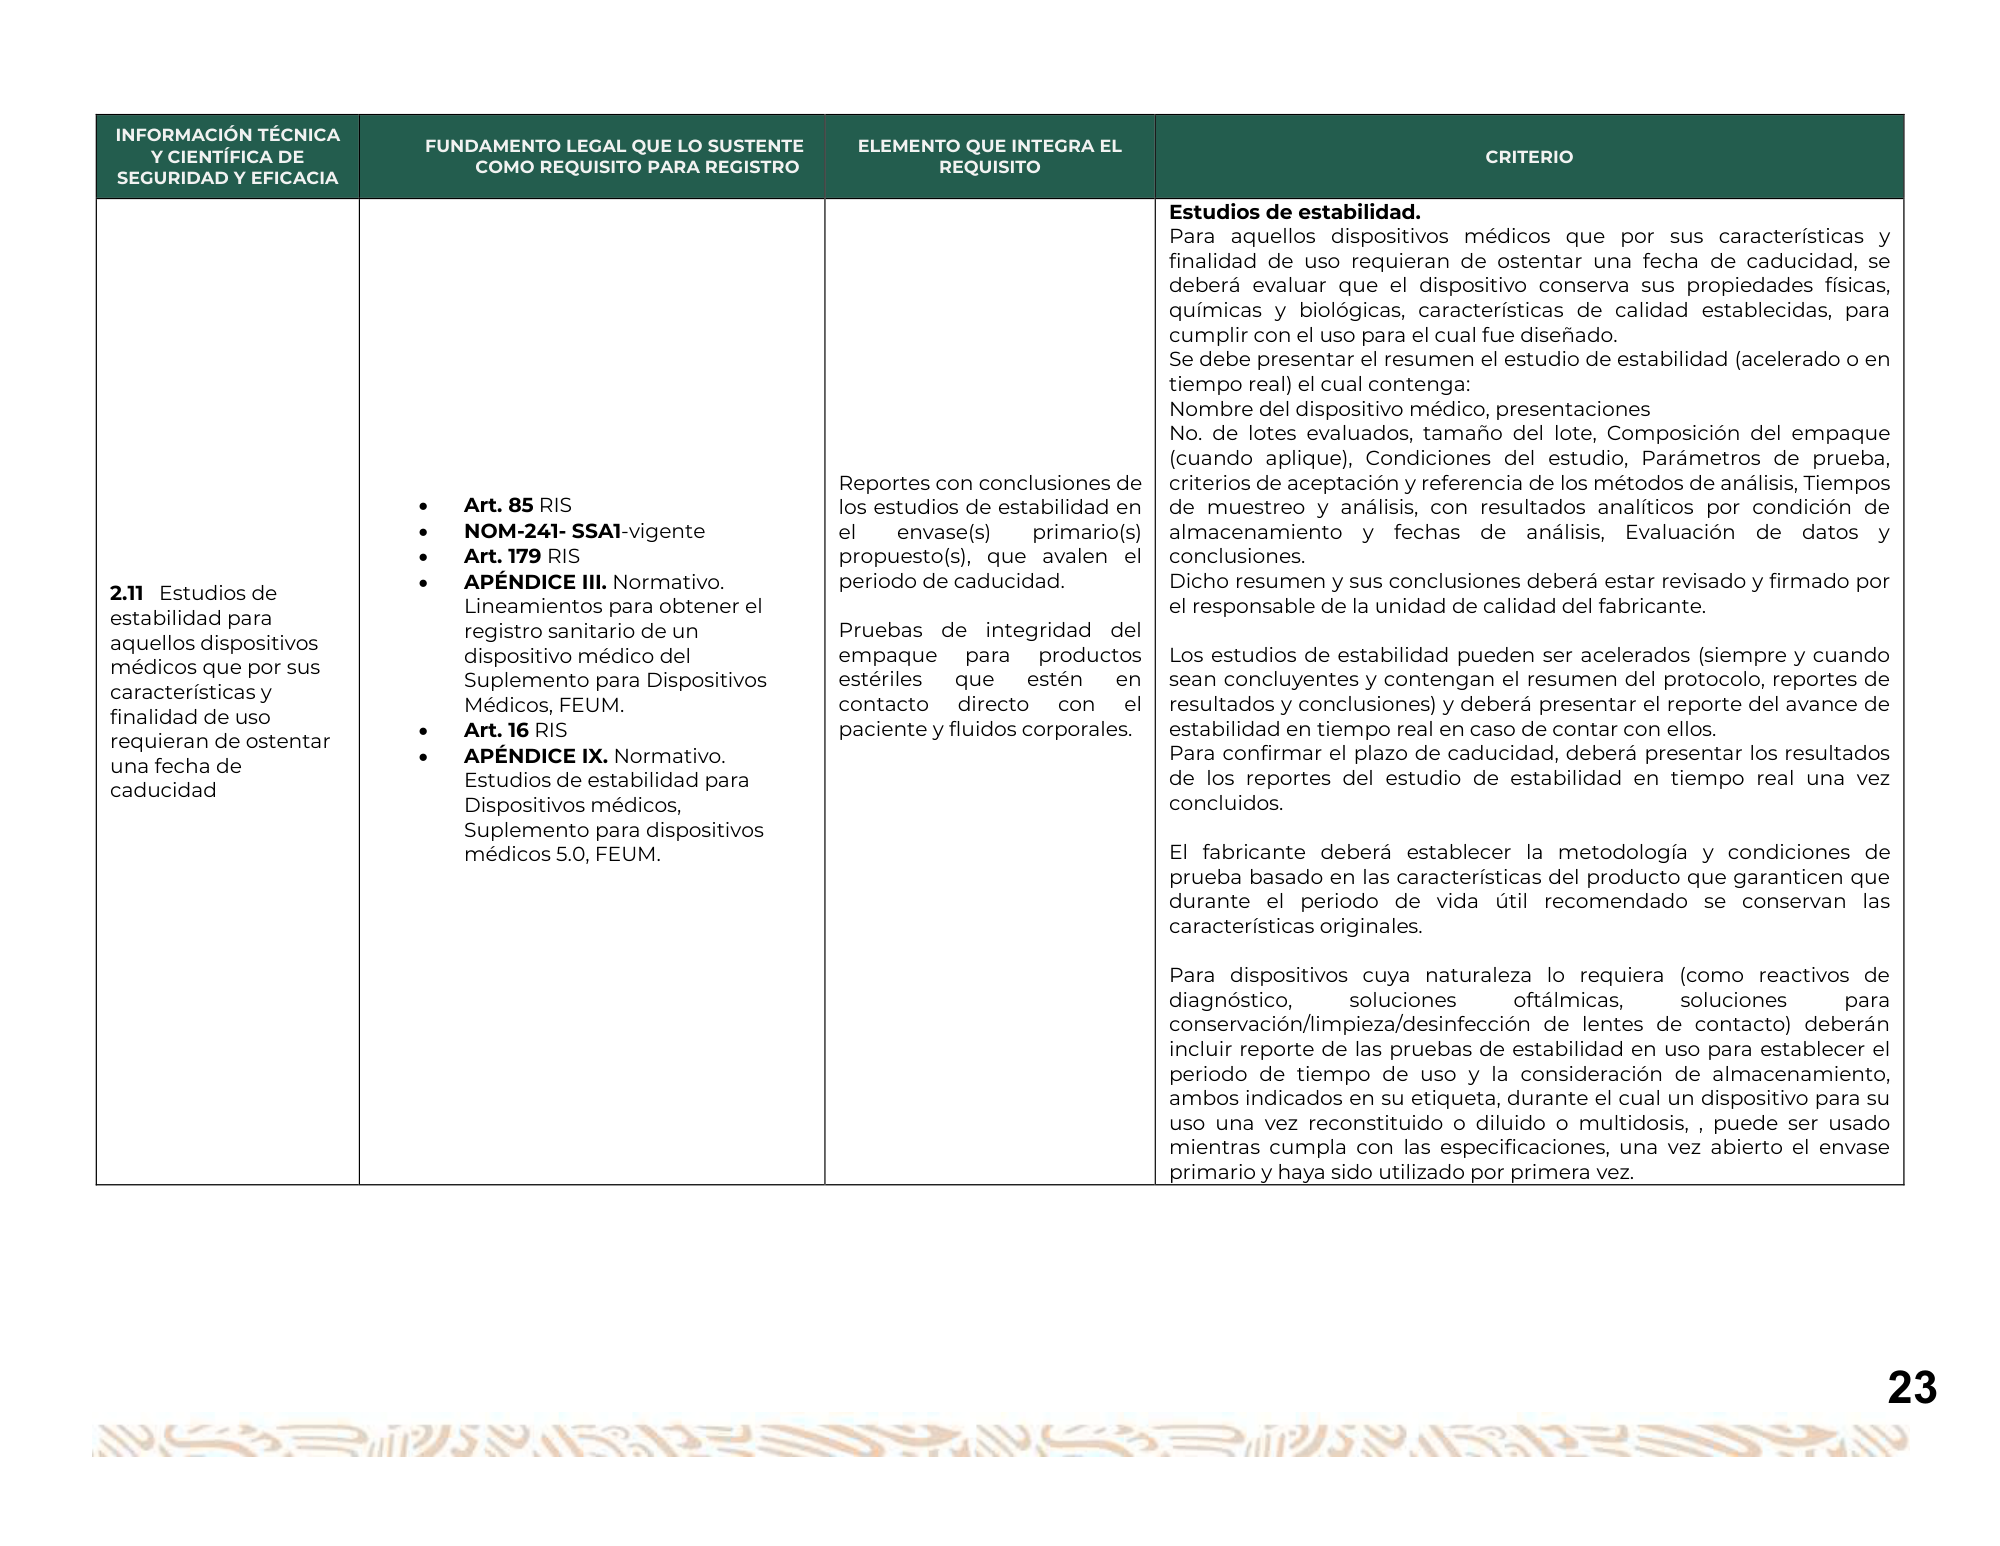
INFORMACIÓN TÉCNICA FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL Y CIENTÍFICA DE CRITERIO COMO REQUISITO PARA REGISTRO REQUISITO SEGURIDAD Y EFICACIA Estudios de estabilidad. Para aquellos dispositivos médicos que por sus características y finalidad de uso requieran de ostentar una fecha de caducidad, se deberá evaluar que el dispositivo conserva sus propiedades físicas, químicas y biológicas, características de calidad establecidas, para cumplir con el uso para el cual fue diseñado. Se debe presentar el resumen el estudio de estabilidad (acelerado o en tiempo real) el cual contenga: Nombre del dispositivo médico, presentaciones No. de lotes evaluados, tamaño del lote, Composición del empaque (cuando aplique), Condiciones del estudio, Parámetros de prueba, Reportes con conclusiones de criterios de aceptación y referencia de los métodos de análisis, Tiempos Art. 85 RIS los estudios de estabilidad en de muestreo y análisis, con resultados analíticos por condición de NOM-241- SSA1-vigente el envase(s) primario(s) almacenamiento y fechas de análisis, Evaluación de datos y Art. 179 RIS propuesto(s), que avalen el conclusiones. APÉNDICE III. Normativo. periodo de caducidad. Dicho resumen y sus conclusiones deberá estar revisado y firmado por 2.11 Estudios de Lineamientos para obtener el el responsable de la unidad de calidad del fabricante. estabilidad para registro sanitario de un Pruebas de integridad del aquellos dispositivos dispositivo médico del empaque para productos Los estudios de estabilidad pueden ser acelerados (siempre y cuando médicos que por sus Suplemento para Dispositivos estériles que estén en sean concluyentes y contengan el resumen del protocolo, reportes de características y Médicos, FEUM. contacto directo con el resultados y conclusiones) y deberá presentar el reporte del avance de finalidad de uso Art. 16 RIS paciente y fluidos corporales. estabilidad en tiempo real en caso de contar con ellos. requieran de ostentar APÉNDICE IX. Normativo. Para confirmar el plazo de caducidad, deberá presentar los resultados una fecha de Estudios de estabilidad para de los reportes del estudio de estabilidad en tiempo real una vez caducidad Dispositivos médicos, concluidos. Suplemento para dispositivos médicos 5.0, FEUM. El fabricante deberá establecer la metodología y condiciones de prueba basado en las características del producto que garanticen que durante el periodo de vida útil recomendado se conservan las características originales. Para dispositivos cuya naturaleza lo requiera (como reactivos de diagnóstico, soluciones oftálmicas, soluciones para conservación/limpieza/desinfección de lentes de contacto) deberán incluir reporte de las pruebas de estabilidad en uso para establecer el periodo de tiempo de uso y la consideración de almacenamiento, ambos indicados en su etiqueta, durante el cual un dispositivo para su uso una vez reconstituido o diluido o multidosis, , puede ser usado mientras cumpla con las especificaciones, una vez abierto el envase primario y haya sido utilizado por primera vez. 23
24
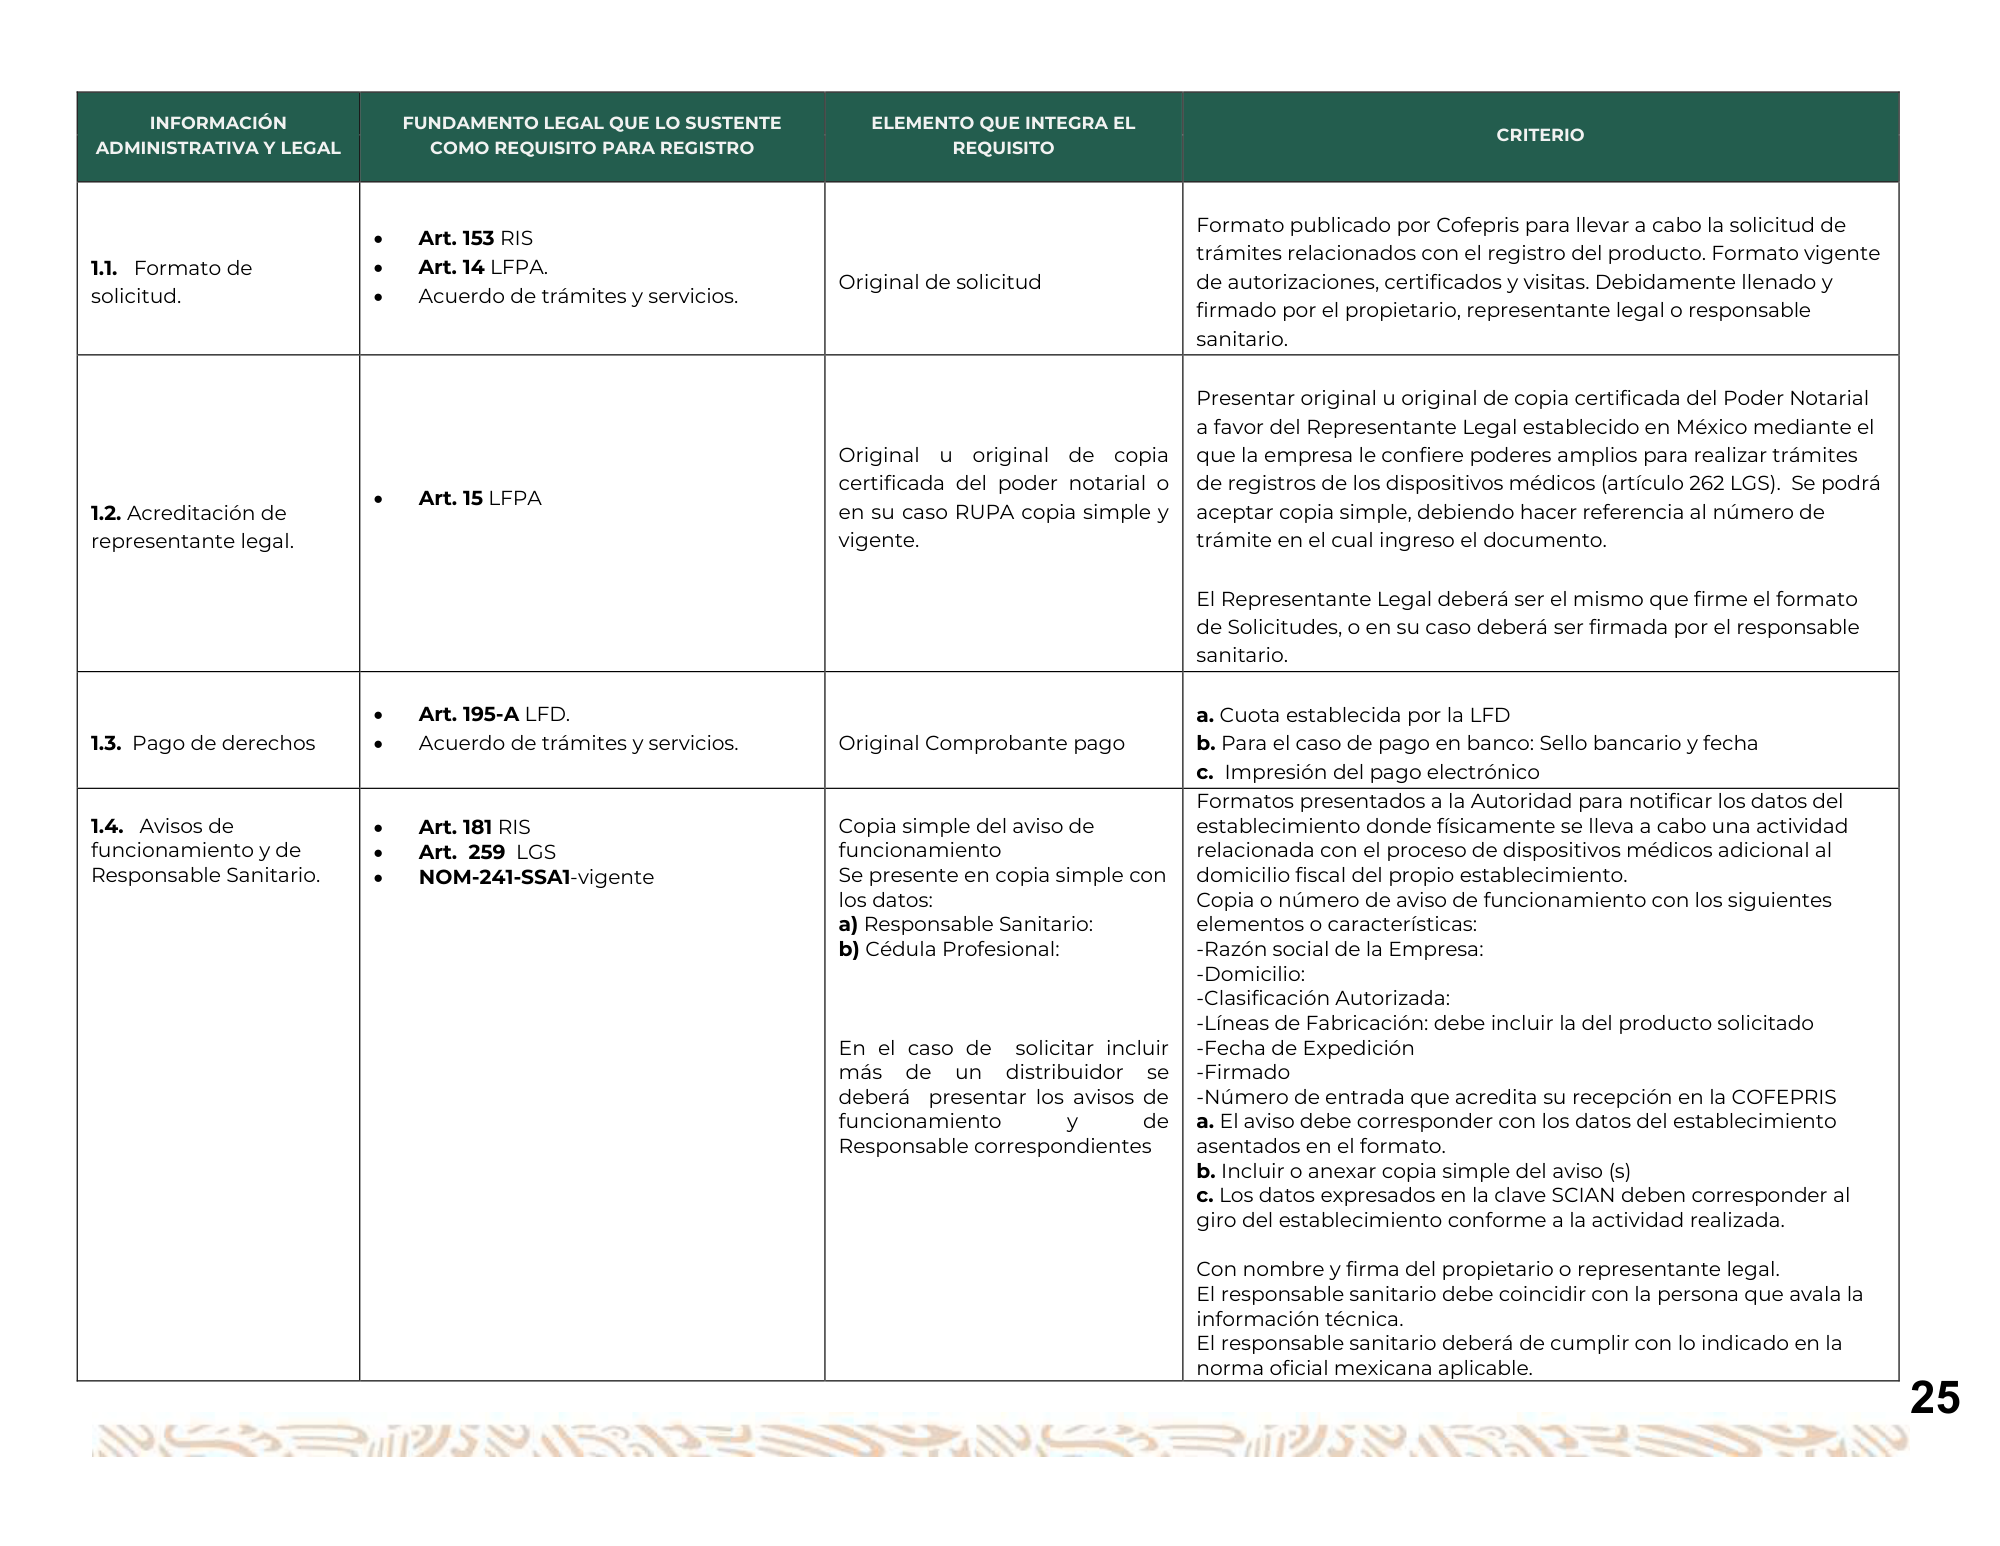
INFORMACIÓN FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL CRITERIO ADMINISTRATIVA Y LEGAL COMO REQUISITO PARA REGISTRO REQUISITO Formato publicado por Cofepris para llevar a cabo la solicitud de Art. 153 RIS trámites relacionados con el registro del producto. Formato vigente 1.1. Formato de Art. 14 LFPA. Original de solicitud de autorizaciones, certificados y visitas. Debidamente llenado y solicitud. Acuerdo de trámites y servicios. firmado por el propietario, representante legal o responsable sanitario. Presentar original u original de copia certificada del Poder Notarial a favor del Representante Legal establecido en México mediante el Original u original de copia que la empresa le confiere poderes amplios para realizar trámites certificada del poder notarial o de registros de los dispositivos médicos (artículo 262 LGS). Se podrá Art. 15 LFPA 1.2. Acreditación de en su caso RUPA copia simple y aceptar copia simple, debiendo hacer referencia al número de representante legal. vigente. trámite en el cual ingreso el documento. El Representante Legal deberá ser el mismo que firme el formato de Solicitudes, o en su caso deberá ser firmada por el responsable sanitario. Art. 195-A LFD. a. Cuota establecida por la LFD 1.3. Pago de derechos Acuerdo de trámites y servicios. Original Comprobante pago b. Para el caso de pago en banco: Sello bancario y fecha c. Impresión del pago electrónico Formatos presentados a la Autoridad para notificar los datos del 1.4. Avisos de Art. 181 RIS Copia simple del aviso de establecimiento donde físicamente se lleva a cabo una actividad funcionamiento y de Art. 259 LGS funcionamiento relacionada con el proceso de dispositivos médicos adicional al Responsable Sanitario. NOM-241-SSA1-vigente Se presente en copia simple con domicilio fiscal del propio establecimiento. los datos: Copia o número de aviso de funcionamiento con los siguientes a) Responsable Sanitario: elementos o características: b) Cédula Profesional: -Razón social de la Empresa: -Domicilio: -Clasificación Autorizada: -Líneas de Fabricación: debe incluir la del producto solicitado En el caso de solicitar incluir -Fecha de Expedición más de un distribuidor se -Firmado deberá presentar los avisos de -Número de entrada que acredita su recepción en la COFEPRIS funcionamiento y de a. El aviso debe corresponder con los datos del establecimiento Responsable correspondientes asentados en el formato. b. Incluir o anexar copia simple del aviso (s) c. Los datos expresados en la clave SCIAN deben corresponder al giro del establecimiento conforme a la actividad realizada. Con nombre y firma del propietario o representante legal. El responsable sanitario debe coincidir con la persona que avala la información técnica. El responsable sanitario deberá de cumplir con lo indicado en la norma oficial mexicana aplicable. 25
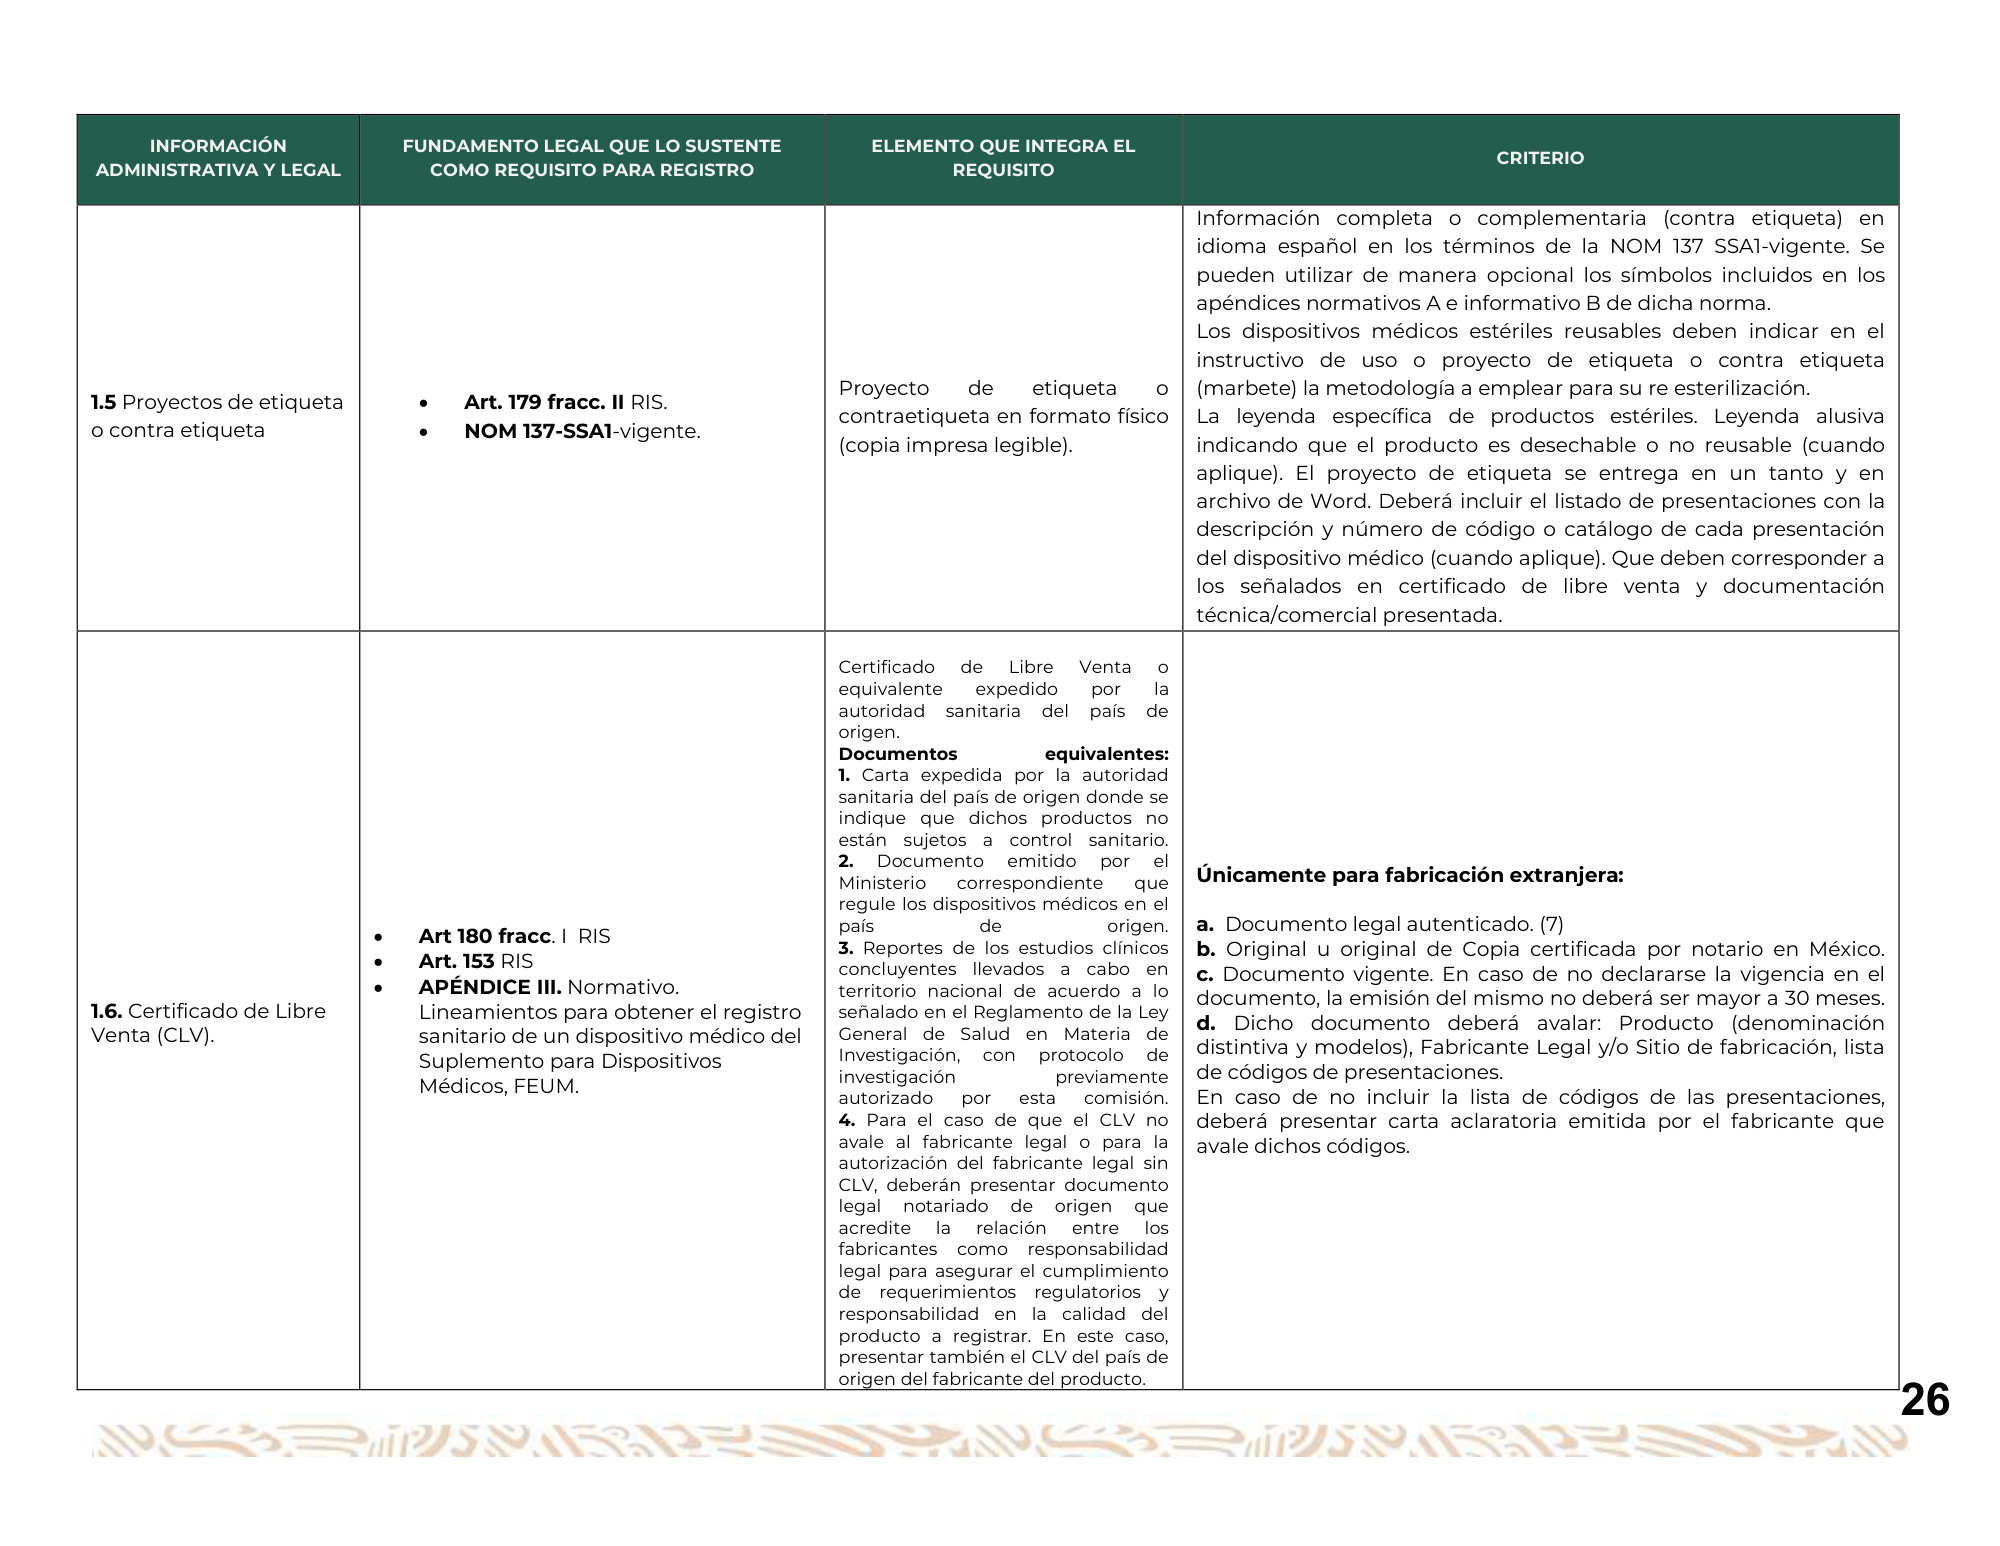
INFORMACIÓN FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL CRITERIO ADMINISTRATIVA Y LEGAL COMO REQUISITO PARA REGISTRO REQUISITO Información completa o complementaria (contra etiqueta) en idioma español en los términos de la NOM 137 SSA1-vigente. Se pueden utilizar de manera opcional los símbolos incluidos en los apéndices normativos A e informativo B de dicha norma. Los dispositivos médicos estériles reusables deben indicar en el instructivo de uso o proyecto de etiqueta o contra etiqueta Proyecto de etiqueta o (marbete) la metodología a emplear para su re esterilización. 1.5 Proyectos de etiqueta Art. 179 fracc. II RIS. contraetiqueta en formato físico La leyenda específica de productos estériles. Leyenda alusiva o contra etiqueta NOM 137-SSA1-vigente. (copia impresa legible). indicando que el producto es desechable o no reusable (cuando aplique). El proyecto de etiqueta se entrega en un tanto y en archivo de Word. Deberá incluir el listado de presentaciones con la descripción y número de código o catálogo de cada presentación del dispositivo médico (cuando aplique). Que deben corresponder a los señalados en certificado de libre venta y documentación técnica/comercial presentada. Certificado de Libre Venta o equivalente expedido por la autoridad sanitaria del país de origen. Documentos equivalentes: 1. Carta expedida por la autoridad sanitaria del país de origen donde se indique que dichos productos no están sujetos a control sanitario. 2. Documento emitido por el Ministerio correspondiente que Únicamente para fabricación extranjera: regule los dispositivos médicos en el país de origen. a. Documento legal autenticado. (7) Art 180 fracc. I RIS 3. Reportes de los estudios clínicos b. Original u original de Copia certificada por notario en México. Art. 153 RIS concluyentes llevados a cabo en c. Documento vigente. En caso de no declararse la vigencia en el APÉNDICE III. Normativo. territorio nacional de acuerdo a lo documento, la emisión del mismo no deberá ser mayor a 30 meses. 1.6. Certificado de Libre Lineamientos para obtener el registro señalado en el Reglamento de la Ley d. Dicho documento deberá avalar: Producto (denominación Venta (CLV). sanitario de un dispositivo médico del General de Salud en Materia de Investigación, con protocolo de distintiva y modelos), Fabricante Legal y/o Sitio de fabricación, lista Suplemento para Dispositivos investigación previamente de códigos de presentaciones. Médicos, FEUM. autorizado por esta comisión. En caso de no incluir la lista de códigos de las presentaciones, 4. Para el caso de que el CLV no deberá presentar carta aclaratoria emitida por el fabricante que avale al fabricante legal o para la avale dichos códigos. autorización del fabricante legal sin CLV, deberán presentar documento legal notariado de origen que acredite la relación entre los fabricantes como responsabilidad legal para asegurar el cumplimiento de requerimientos regulatorios y responsabilidad en la calidad del producto a registrar. En este caso, presentar también el CLV del país de origen del fabricante del producto. 26
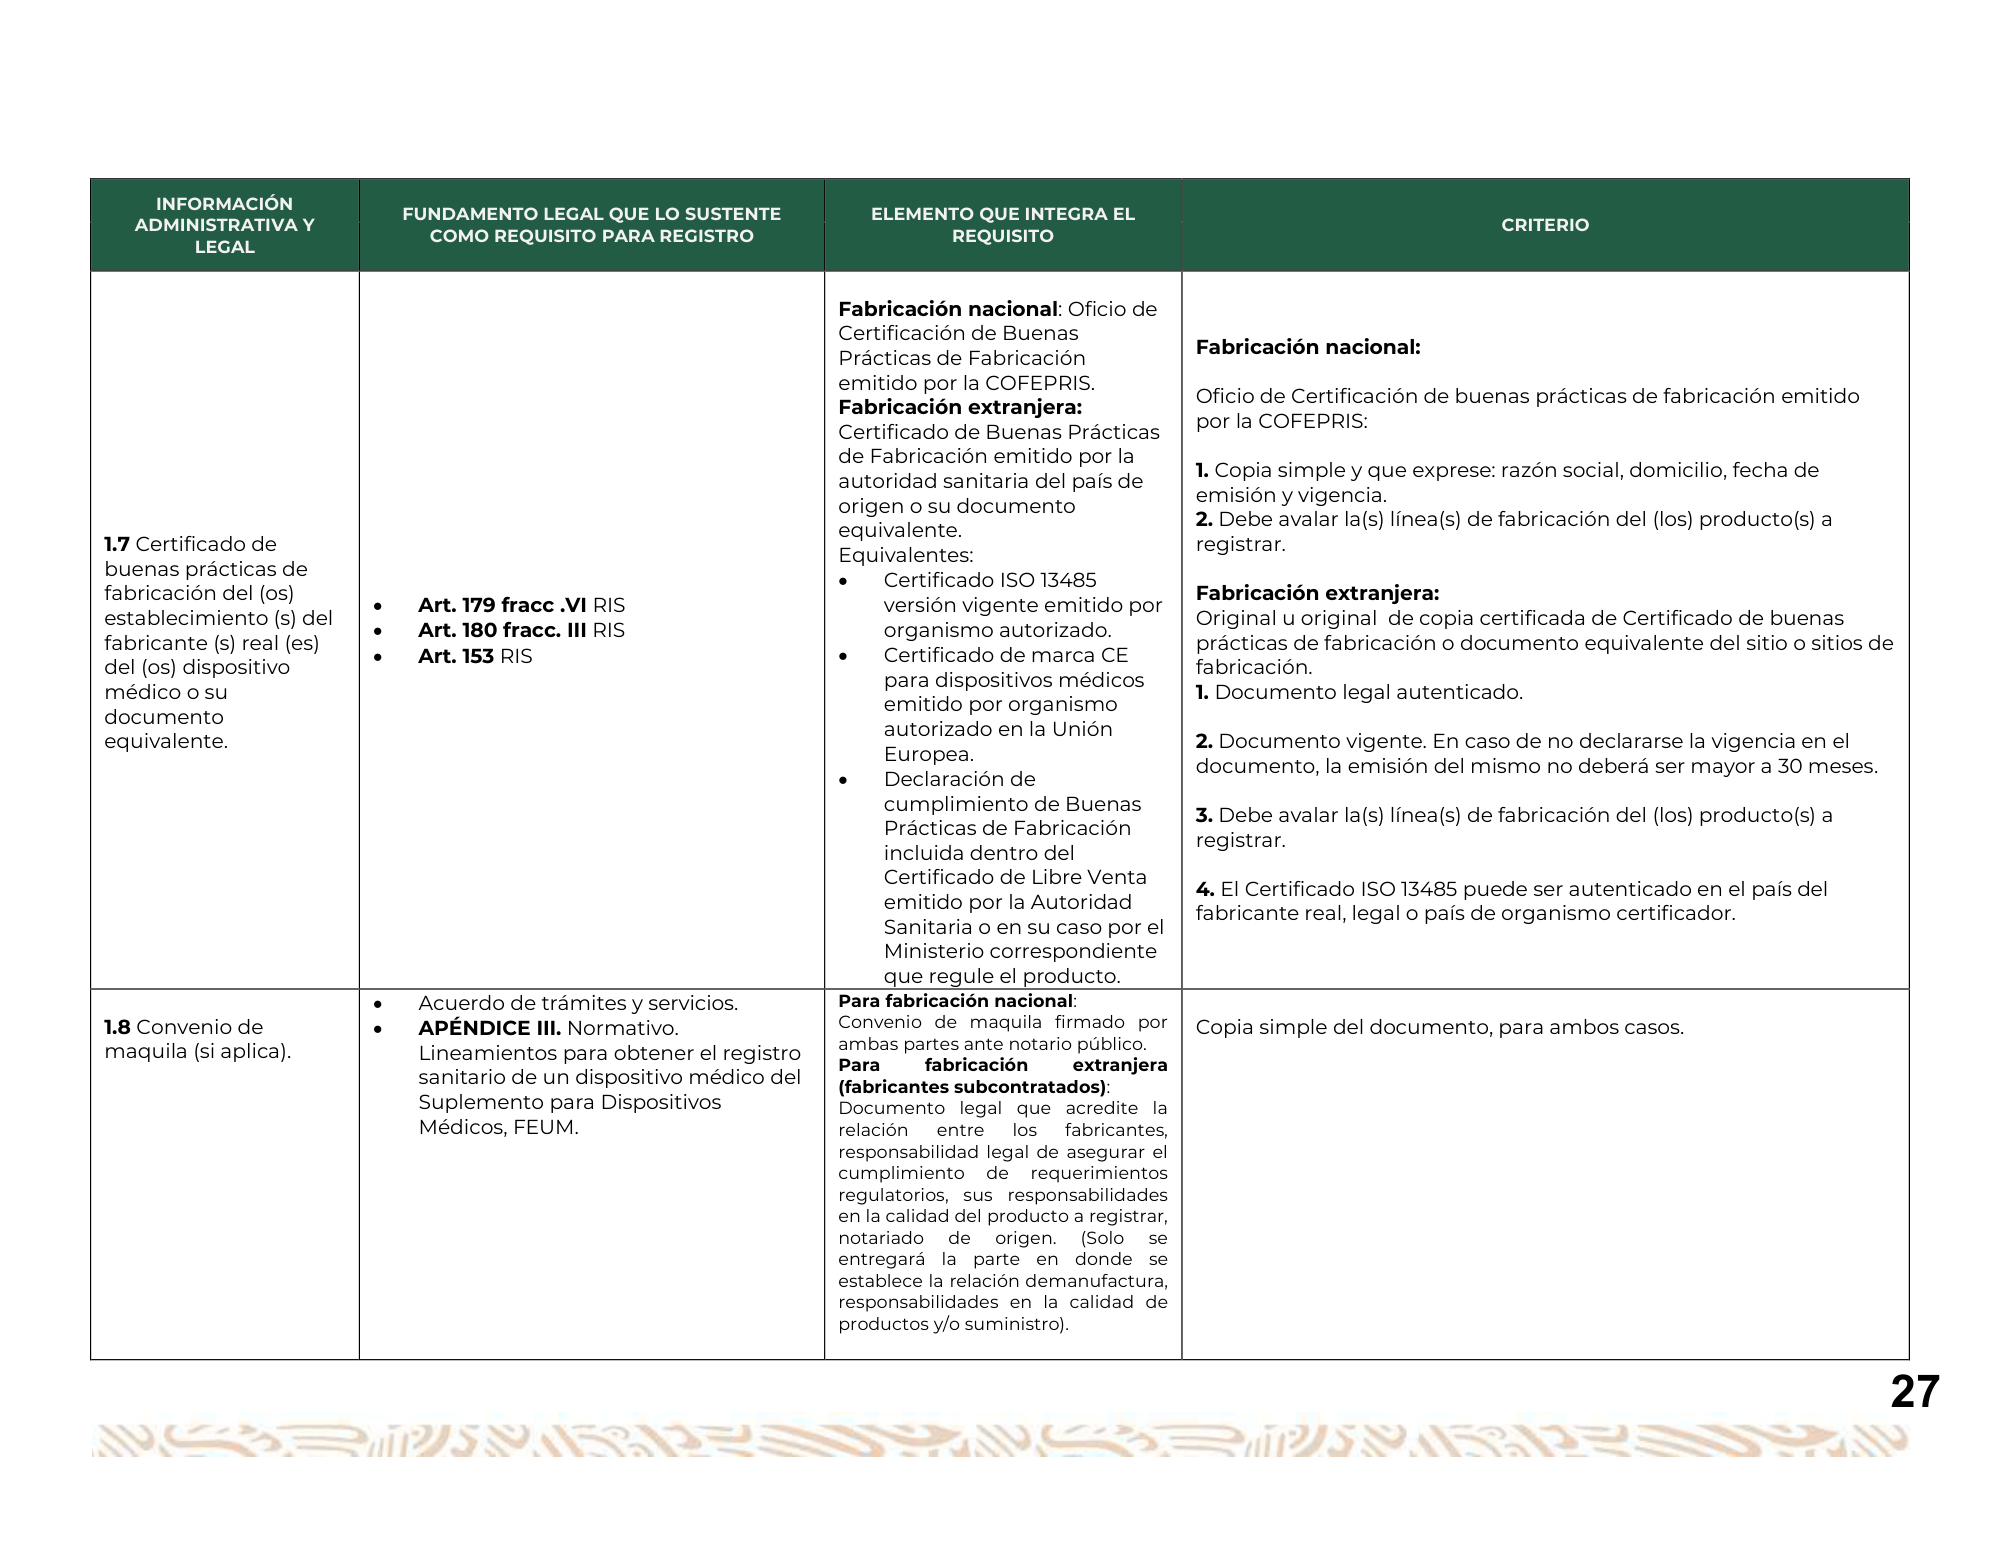
INFORMACIÓN FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL ADMINISTRATIVA Y CRITERIO COMO REQUISITO PARA REGISTRO REQUISITO LEGAL Fabricación nacional: Oficio de Certificación de Buenas Fabricación nacional: Prácticas de Fabricación emitido por la COFEPRIS. Oficio de Certificación de buenas prácticas de fabricación emitido Fabricación extranjera: por la COFEPRIS: Certificado de Buenas Prácticas de Fabricación emitido por la 1. Copia simple y que exprese: razón social, domicilio, fecha de autoridad sanitaria del país de emisión y vigencia. origen o su documento 2. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a equivalente. 1.7 Certificado de registrar. Equivalentes: buenas prácticas de Certificado ISO 13485 fabricación del (os) Fabricación extranjera: Art. 179 fracc .VI RIS versión vigente emitido por establecimiento (s) del Original u original de copia certificada de Certificado de buenas Art. 180 fracc. III RIS organismo autorizado. fabricante (s) real (es) prácticas de fabricación o documento equivalente del sitio o sitios de Art. 153 RIS Certificado de marca CE del (os) dispositivo fabricación. para dispositivos médicos médico o su 1. Documento legal autenticado. emitido por organismo documento autorizado en la Unión equivalente. 2. Documento vigente. En caso de no declararse la vigencia en el Europea. documento, la emisión del mismo no deberá ser mayor a 30 meses. Declaración de cumplimiento de Buenas 3. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a Prácticas de Fabricación registrar. incluida dentro del Certificado de Libre Venta 4. El Certificado ISO 13485 puede ser autenticado en el país del emitido por la Autoridad fabricante real, legal o país de organismo certificador. Sanitaria o en su caso por el Ministerio correspondiente que regule el producto. Acuerdo de trámites y servicios. Para fabricación nacional: 1.8 Convenio de APÉNDICE III. Normativo. Convenio de maquila firmado por Copia simple del documento, para ambos casos. ambas partes ante notario público. maquila (si aplica). Lineamientos para obtener el registro Para fabricación extranjera sanitario de un dispositivo médico del (fabricantes subcontratados): Suplemento para Dispositivos Documento legal que acredite la Médicos, FEUM. relación entre los fabricantes, responsabilidad legal de asegurar el cumplimiento de requerimientos regulatorios, sus responsabilidades en la calidad del producto a registrar, notariado de origen. (Solo se entregará la parte en donde se establece la relación demanufactura, responsabilidades en la calidad de productos y/o suministro). 27
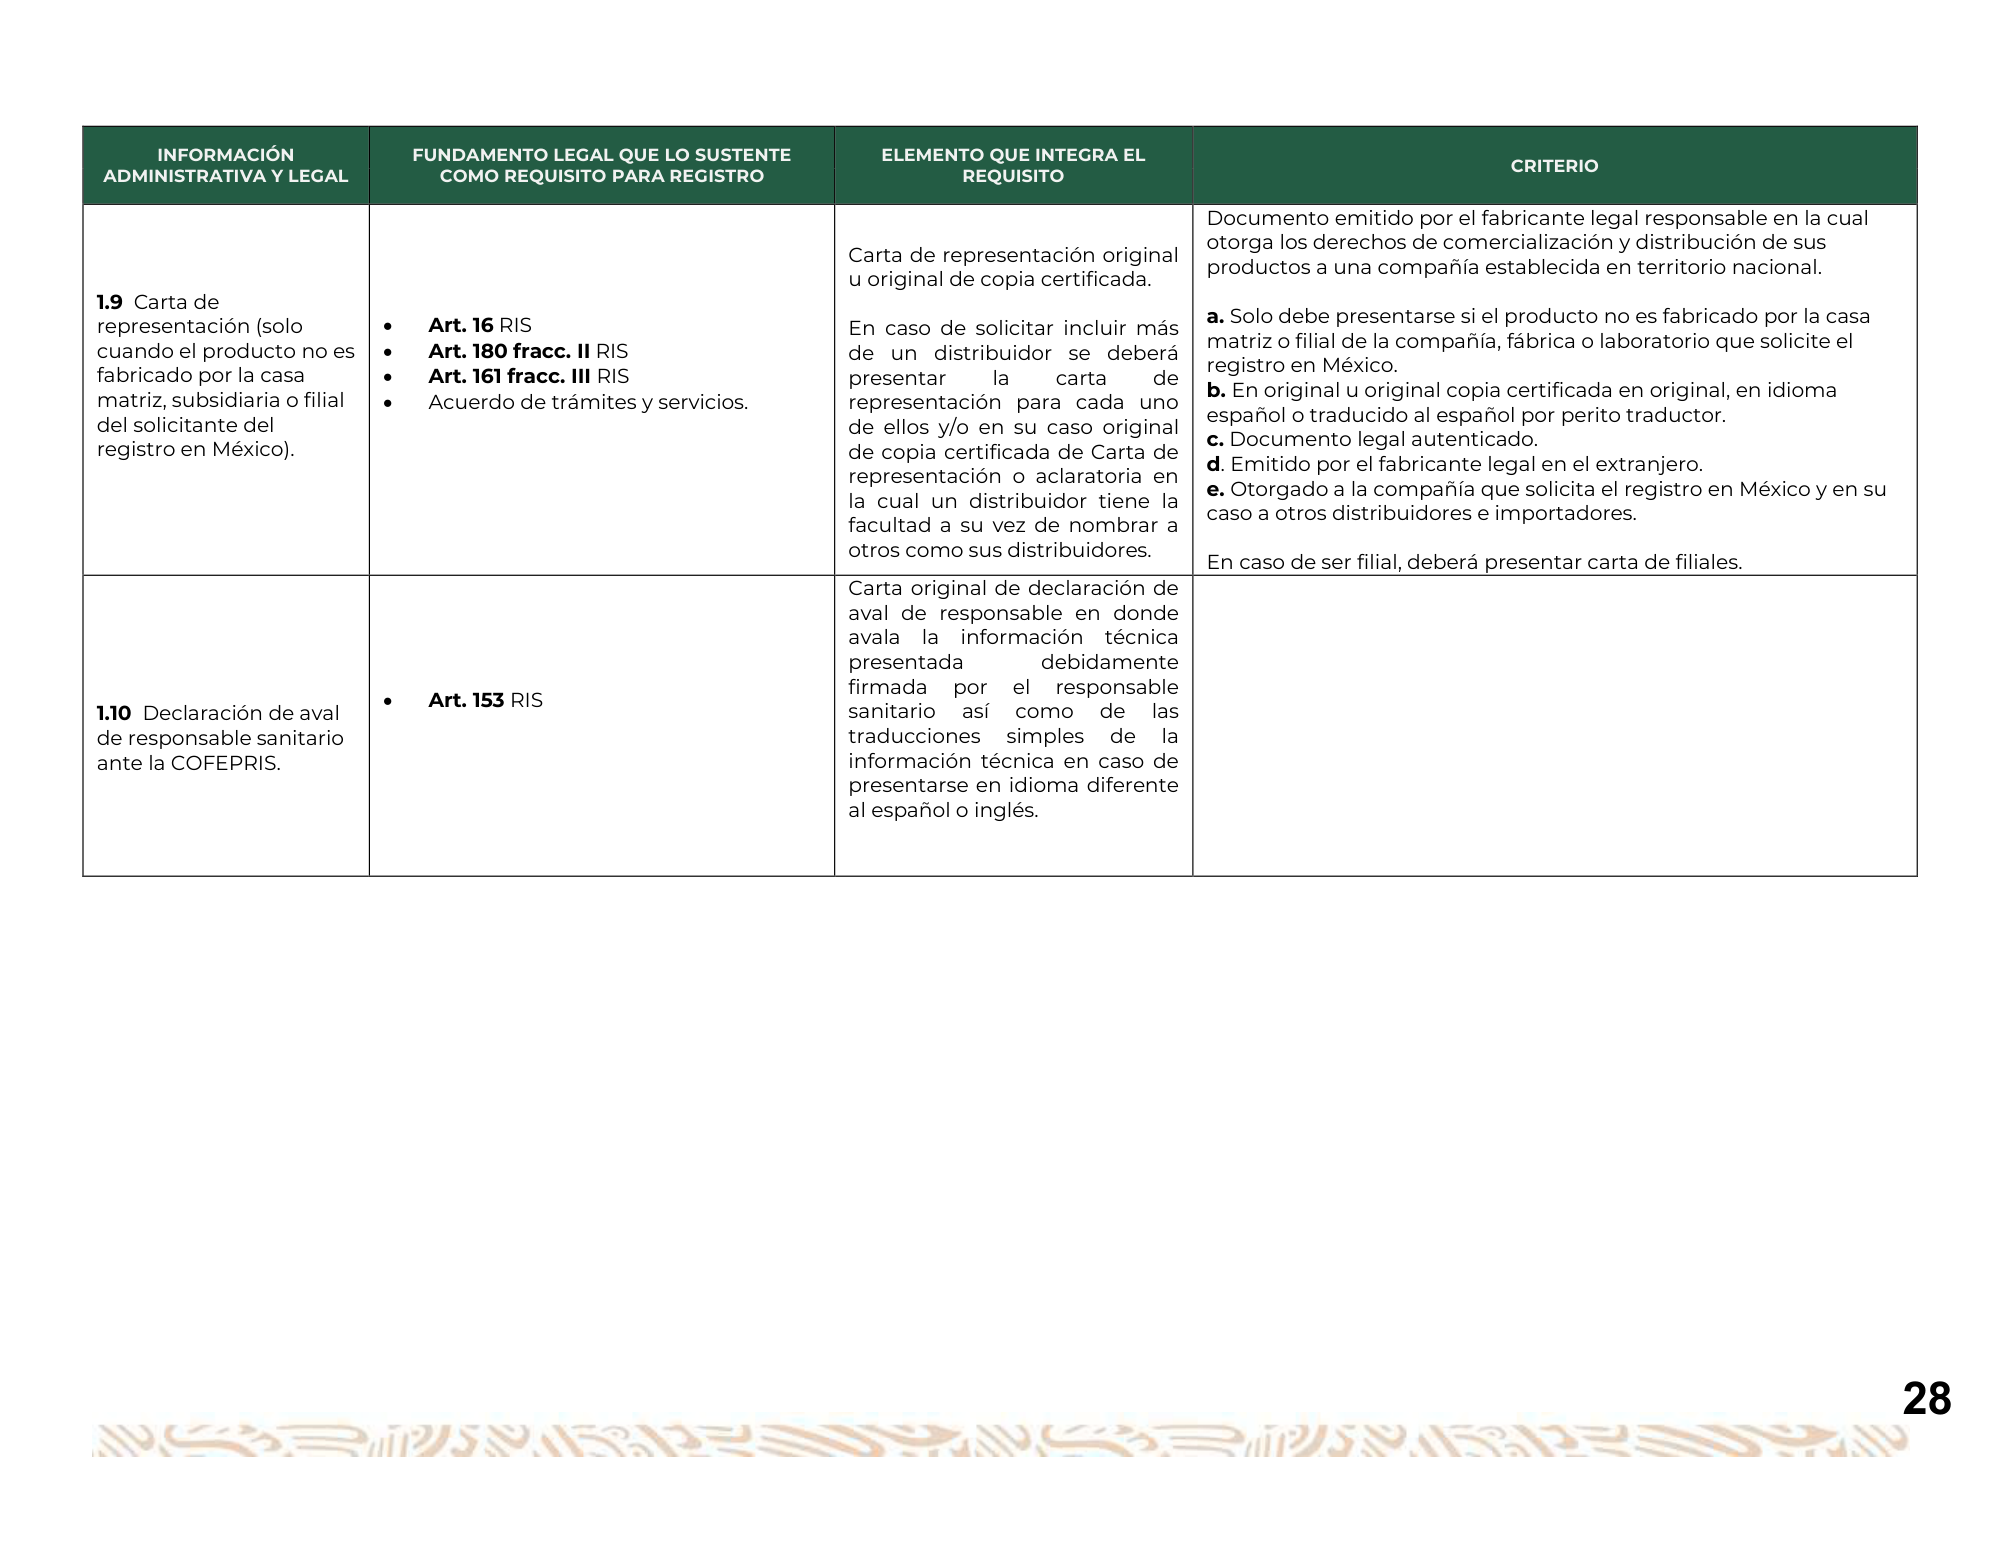
INFORMACIÓN FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL CRITERIO ADMINISTRATIVA Y LEGAL COMO REQUISITO PARA REGISTRO REQUISITO Documento emitido por el fabricante legal responsable en la cual otorga los derechos de comercialización y distribución de sus Carta de representación original productos a una compañía establecida en territorio nacional. u original de copia certificada. 1.9 Carta de representación (solo Art. 16 RIS a. Solo debe presentarse si el producto no es fabricado por la casa En caso de solicitar incluir más Art. 180 fracc. II RIS matriz o filial de la compañía, fábrica o laboratorio que solicite el cuando el producto no es de un distribuidor se deberá registro en México. fabricado por la casa Art. 161 fracc. III RIS presentar la carta de matriz, subsidiaria o filial b. En original u original copia certificada en original, en idioma Acuerdo de trámites y servicios. representación para cada uno del solicitante del español o traducido al español por perito traductor. de ellos y/o en su caso original c. Documento legal autenticado. registro en México). de copia certificada de Carta de d. Emitido por el fabricante legal en el extranjero. representación o aclaratoria en e. Otorgado a la compañía que solicita el registro en México y en su la cual un distribuidor tiene la caso a otros distribuidores e importadores. facultad a su vez de nombrar a otros como sus distribuidores. En caso de ser filial, deberá presentar carta de filiales. Carta original de declaración de aval de responsable en donde avala la información técnica presentada debidamente firmada por el responsable Art. 153 RIS 1.10 Declaración de aval sanitario así como de las de responsable sanitario traducciones simples de la ante la COFEPRIS. información técnica en caso de presentarse en idioma diferente al español o inglés. 28
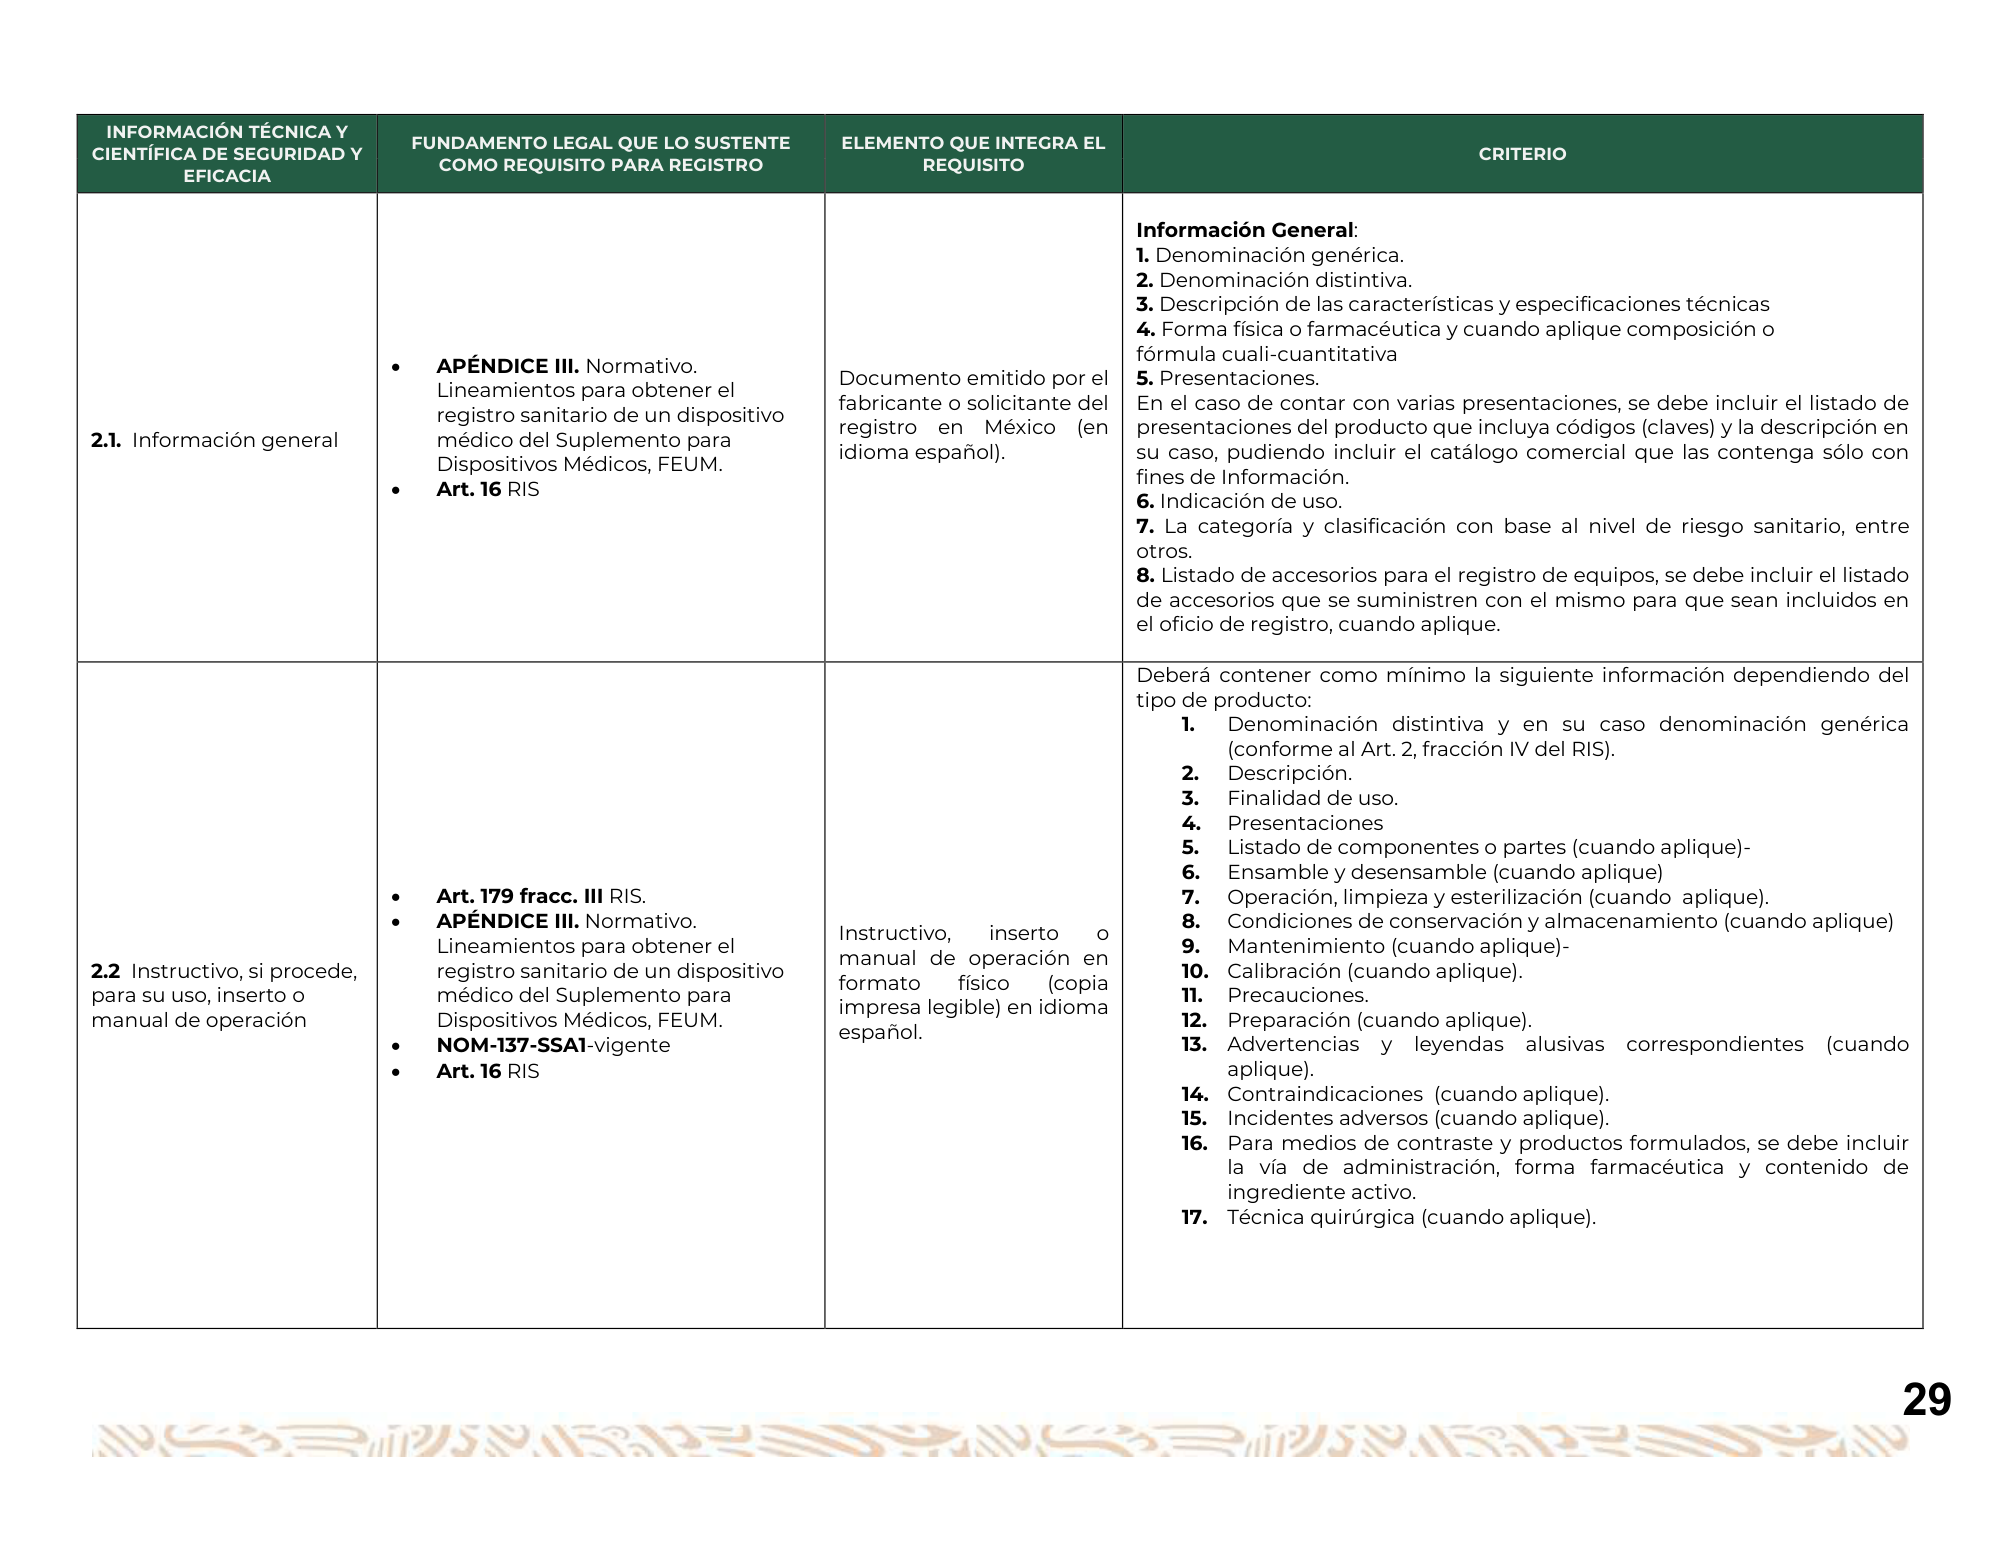
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL CIENTÍFICA DE SEGURIDAD Y CRITERIO COMO REQUISITO PARA REGISTRO REQUISITO EFICACIA Información General: 1. Denominación genérica. 2. Denominación distintiva. 3. Descripción de las características y especificaciones técnicas 4. Forma física o farmacéutica y cuando aplique composición o fórmula cuali-cuantitativa APÉNDICE III. Normativo. Documento emitido por el 5. Presentaciones. Lineamientos para obtener el fabricante o solicitante del En el caso de contar con varias presentaciones, se debe incluir el listado de registro sanitario de un dispositivo registro en México (en presentaciones del producto que incluya códigos (claves) y la descripción en 2.1. Información general médico del Suplemento para idioma español). su caso, pudiendo incluir el catálogo comercial que las contenga sólo con Dispositivos Médicos, FEUM. fines de Información. Art. 16 RIS 6. Indicación de uso. 7. La categoría y clasificación con base al nivel de riesgo sanitario, entre otros. 8. Listado de accesorios para el registro de equipos, se debe incluir el listado de accesorios que se suministren con el mismo para que sean incluidos en el oficio de registro, cuando aplique. Deberá contener como mínimo la siguiente información dependiendo del tipo de producto: 1. Denominación distintiva y en su caso denominación genérica (conforme al Art. 2, fracción IV del RIS). 2. Descripción. 3. Finalidad de uso. 4. Presentaciones 5. Listado de componentes o partes (cuando aplique)- 6. Ensamble y desensamble (cuando aplique) Art. 179 fracc. III RIS. 7. Operación, limpieza y esterilización (cuando aplique). APÉNDICE III. Normativo. 8. Condiciones de conservación y almacenamiento (cuando aplique) Instructivo, inserto o Lineamientos para obtener el 9. Mantenimiento (cuando aplique)- manual de operación en 2.2 Instructivo, si procede, registro sanitario de un dispositivo 10. Calibración (cuando aplique). formato físico (copia para su uso, inserto o médico del Suplemento para 11. Precauciones. impresa legible) en idioma manual de operación Dispositivos Médicos, FEUM. 12. Preparación (cuando aplique). español. NOM-137-SSA1-vigente 13. Advertencias y leyendas alusivas correspondientes (cuando Art. 16 RIS aplique). 14. Contraindicaciones (cuando aplique). 15. Incidentes adversos (cuando aplique). 16. Para medios de contraste y productos formulados, se debe incluir la vía de administración, forma farmacéutica y contenido de ingrediente activo. 17. Técnica quirúrgica (cuando aplique). 29
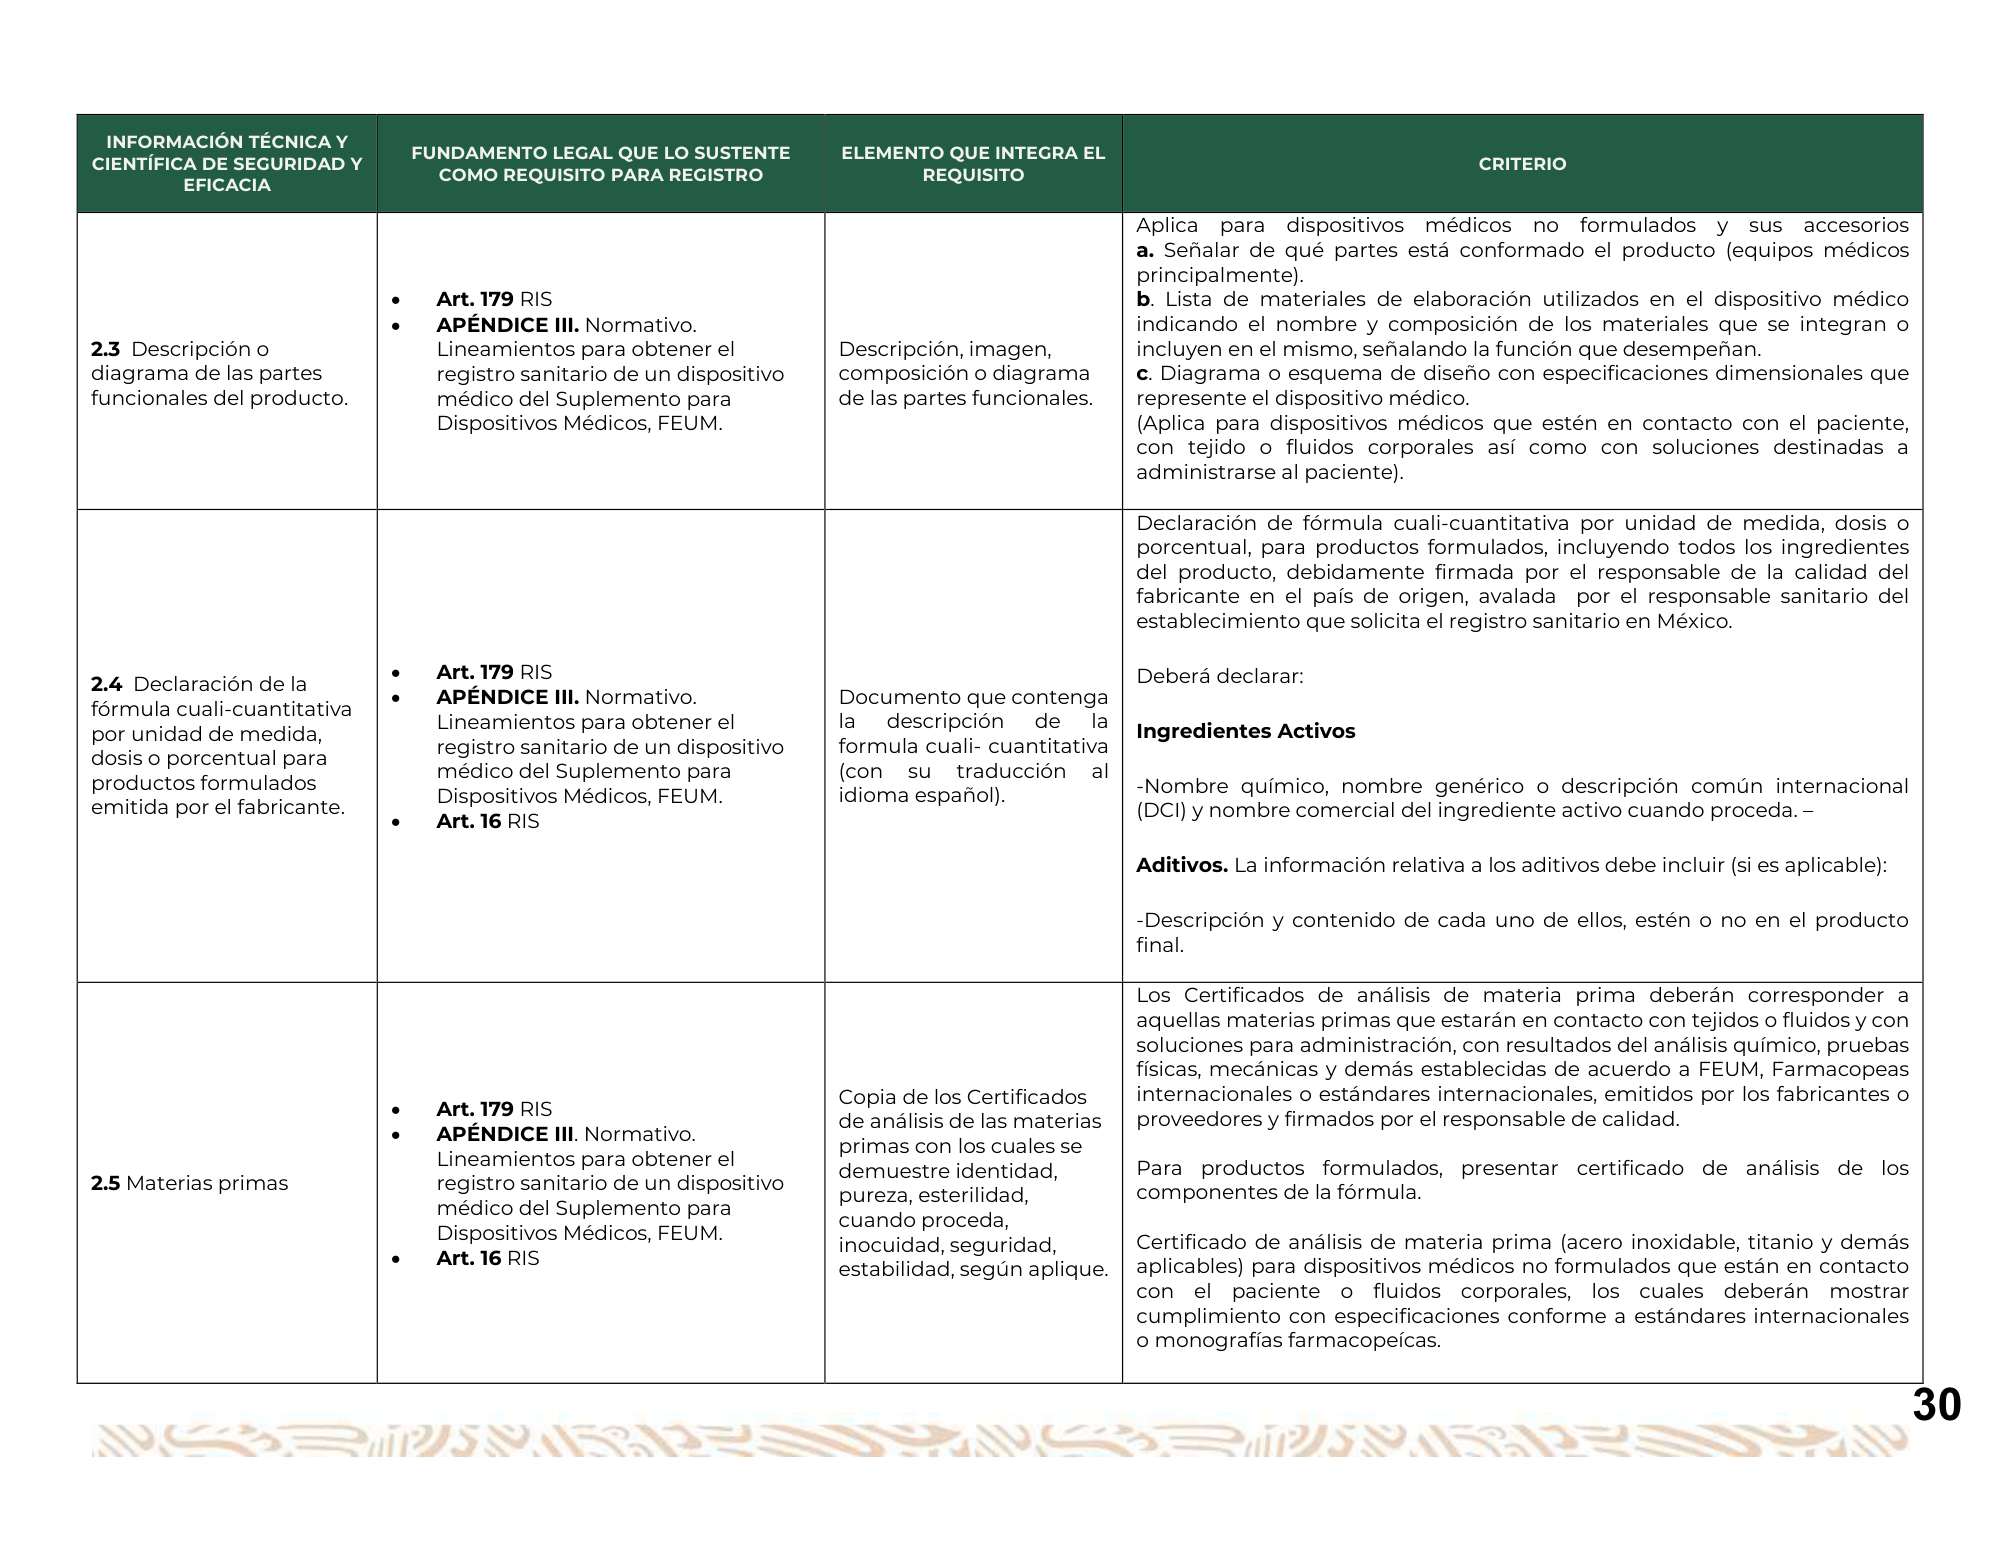
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL CIENTÍFICA DE SEGURIDAD Y CRITERIO COMO REQUISITO PARA REGISTRO REQUISITO EFICACIA Aplica para dispositivos médicos no formulados y sus accesorios a. Señalar de qué partes está conformado el producto (equipos médicos principalmente). Art. 179 RIS b. Lista de materiales de elaboración utilizados en el dispositivo médico APÉNDICE III. Normativo. indicando el nombre y composición de los materiales que se integran o 2.3 Descripción o Lineamientos para obtener el Descripción, imagen, incluyen en el mismo, señalando la función que desempeñan. diagrama de las partes registro sanitario de un dispositivo composición o diagrama c. Diagrama o esquema de diseño con especificaciones dimensionales que funcionales del producto. médico del Suplemento para de las partes funcionales. represente el dispositivo médico. Dispositivos Médicos, FEUM. (Aplica para dispositivos médicos que estén en contacto con el paciente, con tejido o fluidos corporales así como con soluciones destinadas a administrarse al paciente). Declaración de fórmula cuali-cuantitativa por unidad de medida, dosis o porcentual, para productos formulados, incluyendo todos los ingredientes del producto, debidamente firmada por el responsable de la calidad del fabricante en el país de origen, avalada por el responsable sanitario del establecimiento que solicita el registro sanitario en México. Art. 179 RIS Deberá declarar: 2.4 Declaración de la APÉNDICE III. Normativo. Documento que contenga fórmula cuali-cuantitativa Lineamientos para obtener el la descripción de la Ingredientes Activos por unidad de medida, registro sanitario de un dispositivo formula cuali- cuantitativa dosis o porcentual para médico del Suplemento para (con su traducción al productos formulados -Nombre químico, nombre genérico o descripción común internacional Dispositivos Médicos, FEUM. idioma español). emitida por el fabricante. (DCI) y nombre comercial del ingrediente activo cuando proceda. – Art. 16 RIS Aditivos. La información relativa a los aditivos debe incluir (si es aplicable): -Descripción y contenido de cada uno de ellos, estén o no en el producto final. Los Certificados de análisis de materia prima deberán corresponder a aquellas materias primas que estarán en contacto con tejidos o fluidos y con soluciones para administración, con resultados del análisis químico, pruebas físicas, mecánicas y demás establecidas de acuerdo a FEUM, Farmacopeas Copia de los Certificados internacionales o estándares internacionales, emitidos por los fabricantes o Art. 179 RIS proveedores y firmados por el responsable de calidad. de análisis de las materias APÉNDICE III. Normativo. primas con los cuales se Lineamientos para obtener el Para productos formulados, presentar certificado de análisis de los demuestre identidad, 2.5 Materias primas registro sanitario de un dispositivo componentes de la fórmula. pureza, esterilidad, médico del Suplemento para cuando proceda, Dispositivos Médicos, FEUM. Certificado de análisis de materia prima (acero inoxidable, titanio y demás inocuidad, seguridad, Art. 16 RIS aplicables) para dispositivos médicos no formulados que están en contacto estabilidad, según aplique. con el paciente o fluidos corporales, los cuales deberán mostrar cumplimiento con especificaciones conforme a estándares internacionales o monografías farmacopeícas. 30
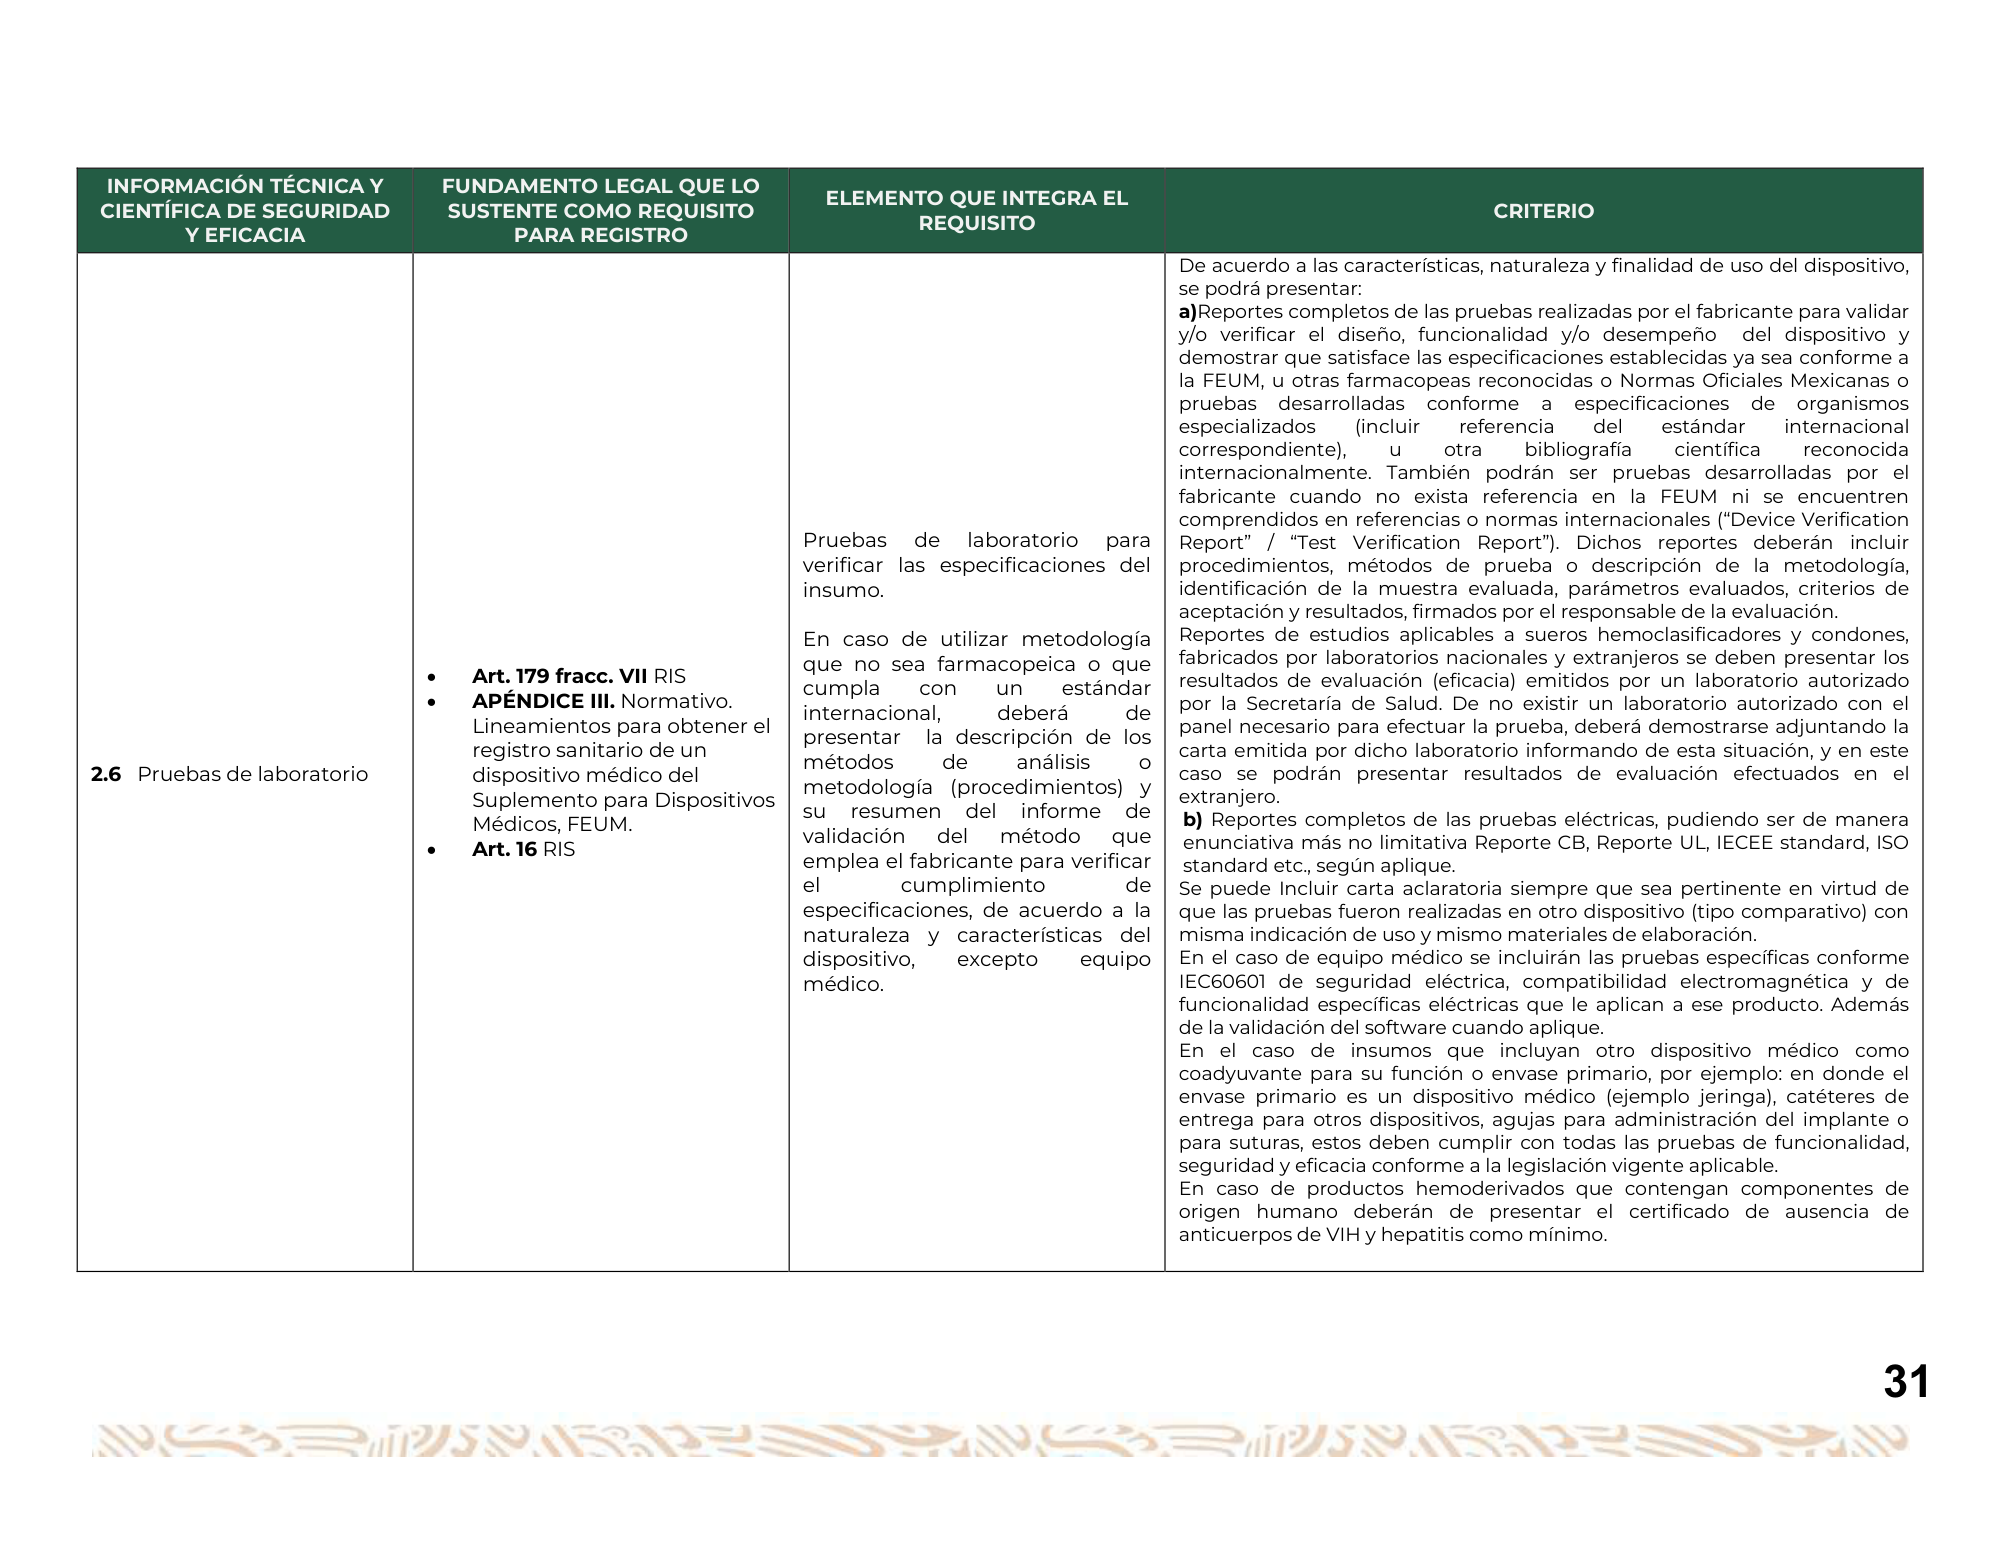
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO ELEMENTO QUE INTEGRA EL CIENTÍFICA DE SEGURIDAD SUSTENTE COMO REQUISITO CRITERIO REQUISITO Y EFICACIA PARA REGISTRO De acuerdo a las características, naturaleza y finalidad de uso del dispositivo, se podrá presentar: a)Reportes completos de las pruebas realizadas por el fabricante para validar y/o verificar el diseño, funcionalidad y/o desempeño del dispositivo y demostrar que satisface las especificaciones establecidas ya sea conforme a la FEUM, u otras farmacopeas reconocidas o Normas Oficiales Mexicanas o pruebas desarrolladas conforme a especificaciones de organismos especializados (incluir referencia del estándar internacional correspondiente), u otra bibliografía científica reconocida internacionalmente. También podrán ser pruebas desarrolladas por el fabricante cuando no exista referencia en la FEUM ni se encuentren comprendidos en referencias o normas internacionales (“Device Verification Pruebas de laboratorio para Report” / “Test Verification Report”). Dichos reportes deberán incluir verificar las especificaciones del procedimientos, métodos de prueba o descripción de la metodología, insumo. identificación de la muestra evaluada, parámetros evaluados, criterios de aceptación y resultados, firmados por el responsable de la evaluación. En caso de utilizar metodología Reportes de estudios aplicables a sueros hemoclasificadores y condones, que no sea farmacopeica o que fabricados por laboratorios nacionales y extranjeros se deben presentar los Art. 179 fracc. VII RIS resultados de evaluación (eficacia) emitidos por un laboratorio autorizado cumpla con un estándar APÉNDICE III. Normativo. por la Secretaría de Salud. De no existir un laboratorio autorizado con el internacional, deberá de Lineamientos para obtener el panel necesario para efectuar la prueba, deberá demostrarse adjuntando la presentar la descripción de los registro sanitario de un carta emitida por dicho laboratorio informando de esta situación, y en este métodos de análisis o 2.6 Pruebas de laboratorio dispositivo médico del caso se podrán presentar resultados de evaluación efectuados en el metodología (procedimientos) y extranjero. Suplemento para Dispositivos su resumen del informe de b) Reportes completos de las pruebas eléctricas, pudiendo ser de manera Médicos, FEUM. validación del método que enunciativa más no limitativa Reporte CB, Reporte UL, IECEE standard, ISO Art. 16 RIS emplea el fabricante para verificar standard etc., según aplique. el cumplimiento de Se puede Incluir carta aclaratoria siempre que sea pertinente en virtud de especificaciones, de acuerdo a la que las pruebas fueron realizadas en otro dispositivo (tipo comparativo) con naturaleza y características del misma indicación de uso y mismo materiales de elaboración. dispositivo, excepto equipo En el caso de equipo médico se incluirán las pruebas específicas conforme médico. IEC60601 de seguridad eléctrica, compatibilidad electromagnética y de funcionalidad específicas eléctricas que le aplican a ese producto. Además de la validación del software cuando aplique. En el caso de insumos que incluyan otro dispositivo médico como coadyuvante para su función o envase primario, por ejemplo: en donde el envase primario es un dispositivo médico (ejemplo jeringa), catéteres de entrega para otros dispositivos, agujas para administración del implante o para suturas, estos deben cumplir con todas las pruebas de funcionalidad, seguridad y eficacia conforme a la legislación vigente aplicable. En caso de productos hemoderivados que contengan componentes de origen humano deberán de presentar el certificado de ausencia de anticuerpos de VIH y hepatitis como mínimo. 31
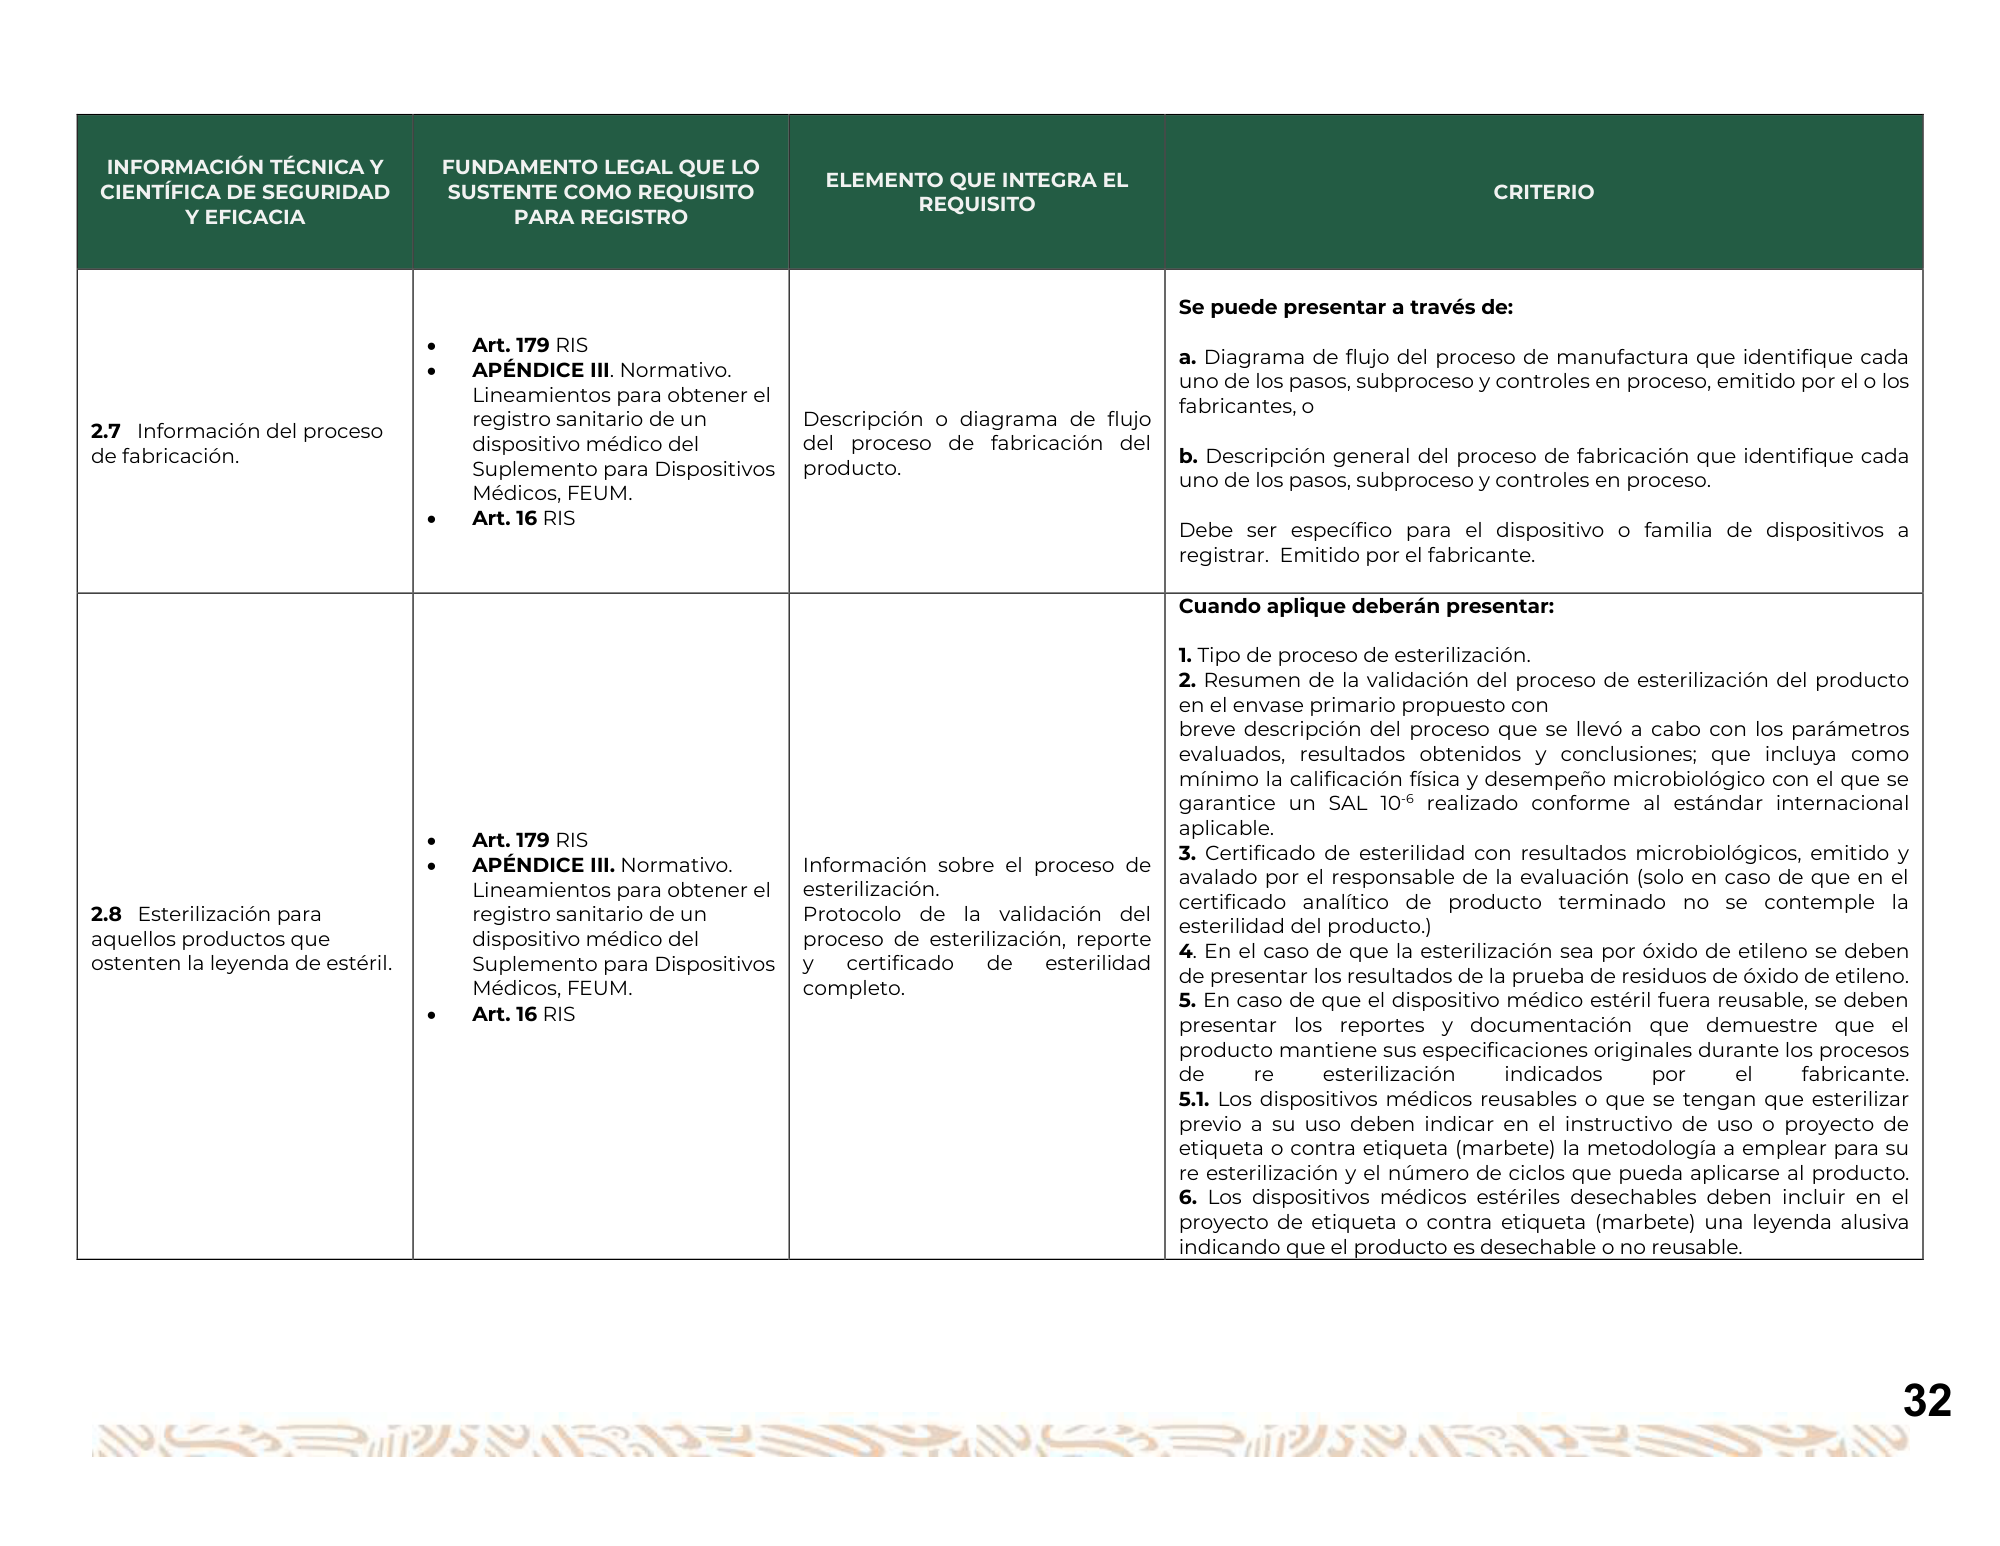
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO ELEMENTO QUE INTEGRA EL CIENTÍFICA DE SEGURIDAD SUSTENTE COMO REQUISITO CRITERIO REQUISITO Y EFICACIA PARA REGISTRO Se puede presentar a través de: Art. 179 RIS a. Diagrama de flujo del proceso de manufactura que identifique cada APÉNDICE III. Normativo. uno de los pasos, subproceso y controles en proceso, emitido por el o los Lineamientos para obtener el fabricantes, o registro sanitario de un Descripción o diagrama de flujo 2.7 Información del proceso dispositivo médico del del proceso de fabricación del de fabricación. b. Descripción general del proceso de fabricación que identifique cada Suplemento para Dispositivos producto. uno de los pasos, subproceso y controles en proceso. Médicos, FEUM. Art. 16 RIS Debe ser específico para el dispositivo o familia de dispositivos a registrar. Emitido por el fabricante. Cuando aplique deberán presentar: 1. Tipo de proceso de esterilización. 2. Resumen de la validación del proceso de esterilización del producto en el envase primario propuesto con breve descripción del proceso que se llevó a cabo con los parámetros evaluados, resultados obtenidos y conclusiones; que incluya como mínimo la calificación física y desempeño microbiológico con el que se garantice un SAL 10-6 realizado conforme al estándar internacional aplicable. Art. 179 RIS 3. Certificado de esterilidad con resultados microbiológicos, emitido y APÉNDICE III. Normativo. Información sobre el proceso de avalado por el responsable de la evaluación (solo en caso de que en el Lineamientos para obtener el esterilización. certificado analítico de producto terminado no se contemple la 2.8 Esterilización para registro sanitario de un Protocolo de la validación del esterilidad del producto.) aquellos productos que dispositivo médico del proceso de esterilización, reporte 4. En el caso de que la esterilización sea por óxido de etileno se deben ostenten la leyenda de estéril. Suplemento para Dispositivos y certificado de esterilidad de presentar los resultados de la prueba de residuos de óxido de etileno. Médicos, FEUM. completo. 5. En caso de que el dispositivo médico estéril fuera reusable, se deben Art. 16 RIS presentar los reportes y documentación que demuestre que el producto mantiene sus especificaciones originales durante los procesos de re esterilización indicados por el fabricante. 5.1. Los dispositivos médicos reusables o que se tengan que esterilizar previo a su uso deben indicar en el instructivo de uso o proyecto de etiqueta o contra etiqueta (marbete) la metodología a emplear para su re esterilización y el número de ciclos que pueda aplicarse al producto. 6. Los dispositivos médicos estériles desechables deben incluir en el proyecto de etiqueta o contra etiqueta (marbete) una leyenda alusiva indicando que el producto es desechable o no reusable. 32
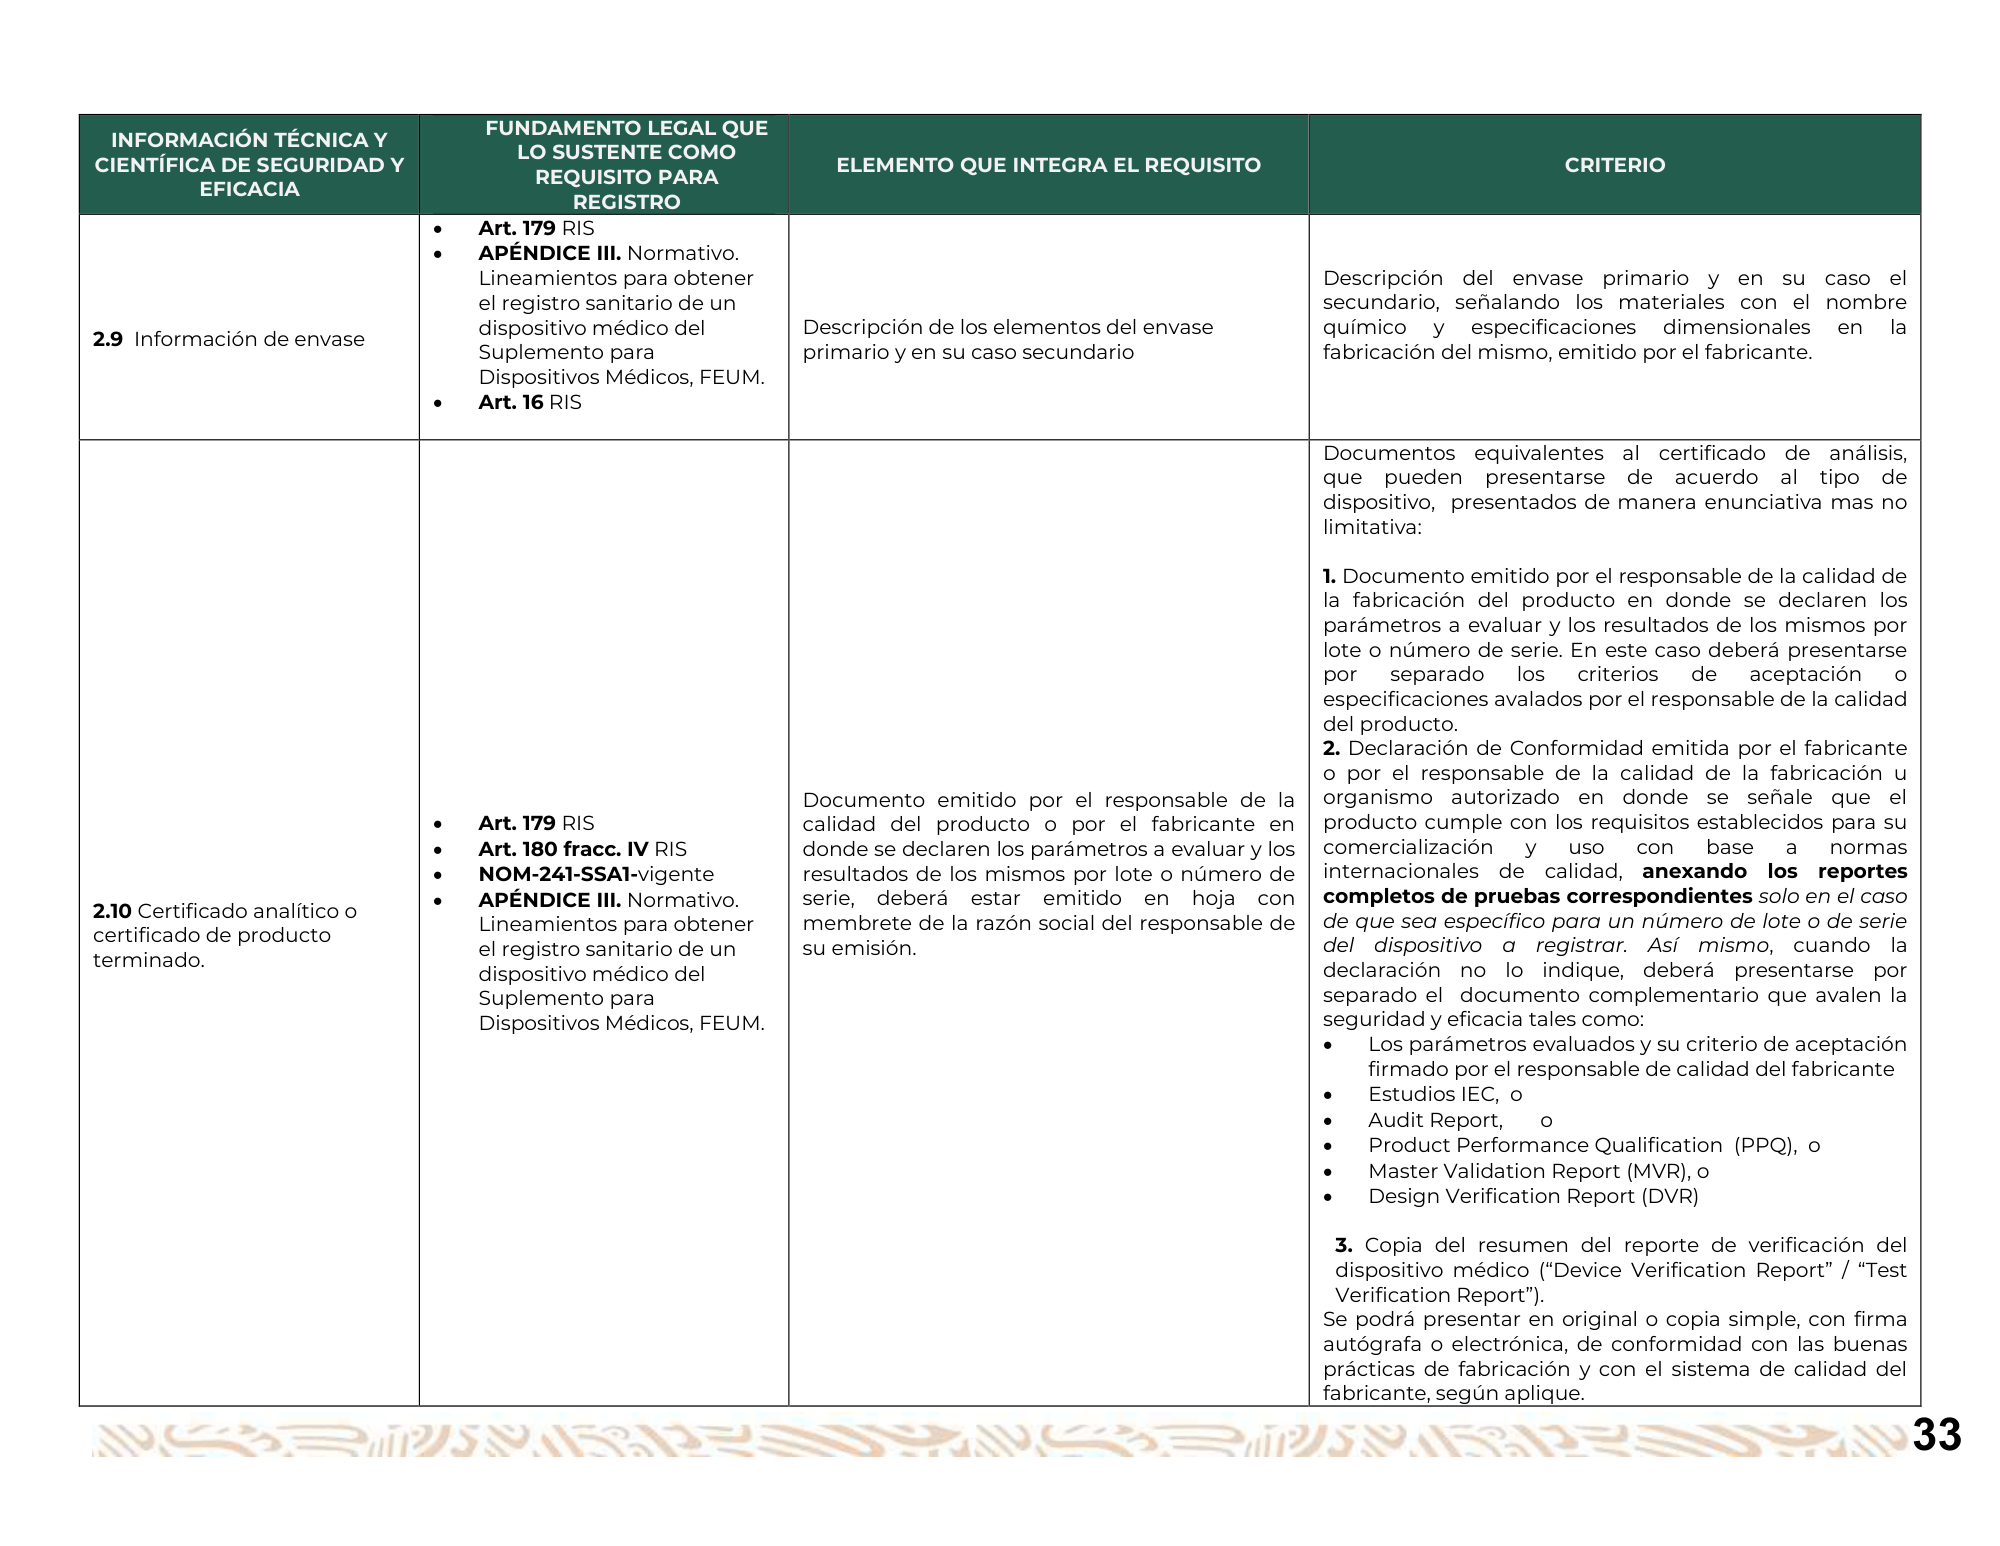
FUNDAMENTO LEGAL QUE INFORMACIÓN TÉCNICA Y LO SUSTENTE COMO CIENTÍFICA DE SEGURIDAD Y ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO REQUISITO PARA EFICACIA REGISTRO Art. 179 RIS APÉNDICE III. Normativo. Lineamientos para obtener Descripción del envase primario y en su caso el el registro sanitario de un secundario, señalando los materiales con el nombre dispositivo médico del Descripción de los elementos del envase químico y especificaciones dimensionales en la 2.9 Información de envase Suplemento para primario y en su caso secundario fabricación del mismo, emitido por el fabricante. Dispositivos Médicos, FEUM. Art. 16 RIS Documentos equivalentes al certificado de análisis, que pueden presentarse de acuerdo al tipo de dispositivo, presentados de manera enunciativa mas no limitativa: 1. Documento emitido por el responsable de la calidad de la fabricación del producto en donde se declaren los parámetros a evaluar y los resultados de los mismos por lote o número de serie. En este caso deberá presentarse por separado los criterios de aceptación o especificaciones avalados por el responsable de la calidad del producto. 2. Declaración de Conformidad emitida por el fabricante o por el responsable de la calidad de la fabricación u Documento emitido por el responsable de la organismo autorizado en donde se señale que el Art. 179 RIS calidad del producto o por el fabricante en producto cumple con los requisitos establecidos para su Art. 180 fracc. IV RIS donde se declaren los parámetros a evaluar y los comercialización y uso con base a normas NOM-241-SSA1-vigente resultados de los mismos por lote o número de internacionales de calidad, anexando los reportes APÉNDICE III. Normativo. serie, deberá estar emitido en hoja con completos de pruebas correspondientes solo en el caso 2.10 Certificado analítico o de que sea específico para un número de lote o de serie Lineamientos para obtener membrete de la razón social del responsable de certificado de producto del dispositivo a registrar. Así mismo, cuando la el registro sanitario de un su emisión. terminado. declaración no lo indique, deberá presentarse por dispositivo médico del Suplemento para separado el documento complementario que avalen la Dispositivos Médicos, FEUM. seguridad y eficacia tales como: Los parámetros evaluados y su criterio de aceptación firmado por el responsable de calidad del fabricante Estudios IEC, o Audit Report, o Product Performance Qualification (PPQ), o Master Validation Report (MVR), o Design Verification Report (DVR) 3. Copia del resumen del reporte de verificación del dispositivo médico (“Device Verification Report” / “Test Verification Report”). Se podrá presentar en original o copia simple, con firma autógrafa o electrónica, de conformidad con las buenas prácticas de fabricación y con el sistema de calidad del fabricante, según aplique. 33
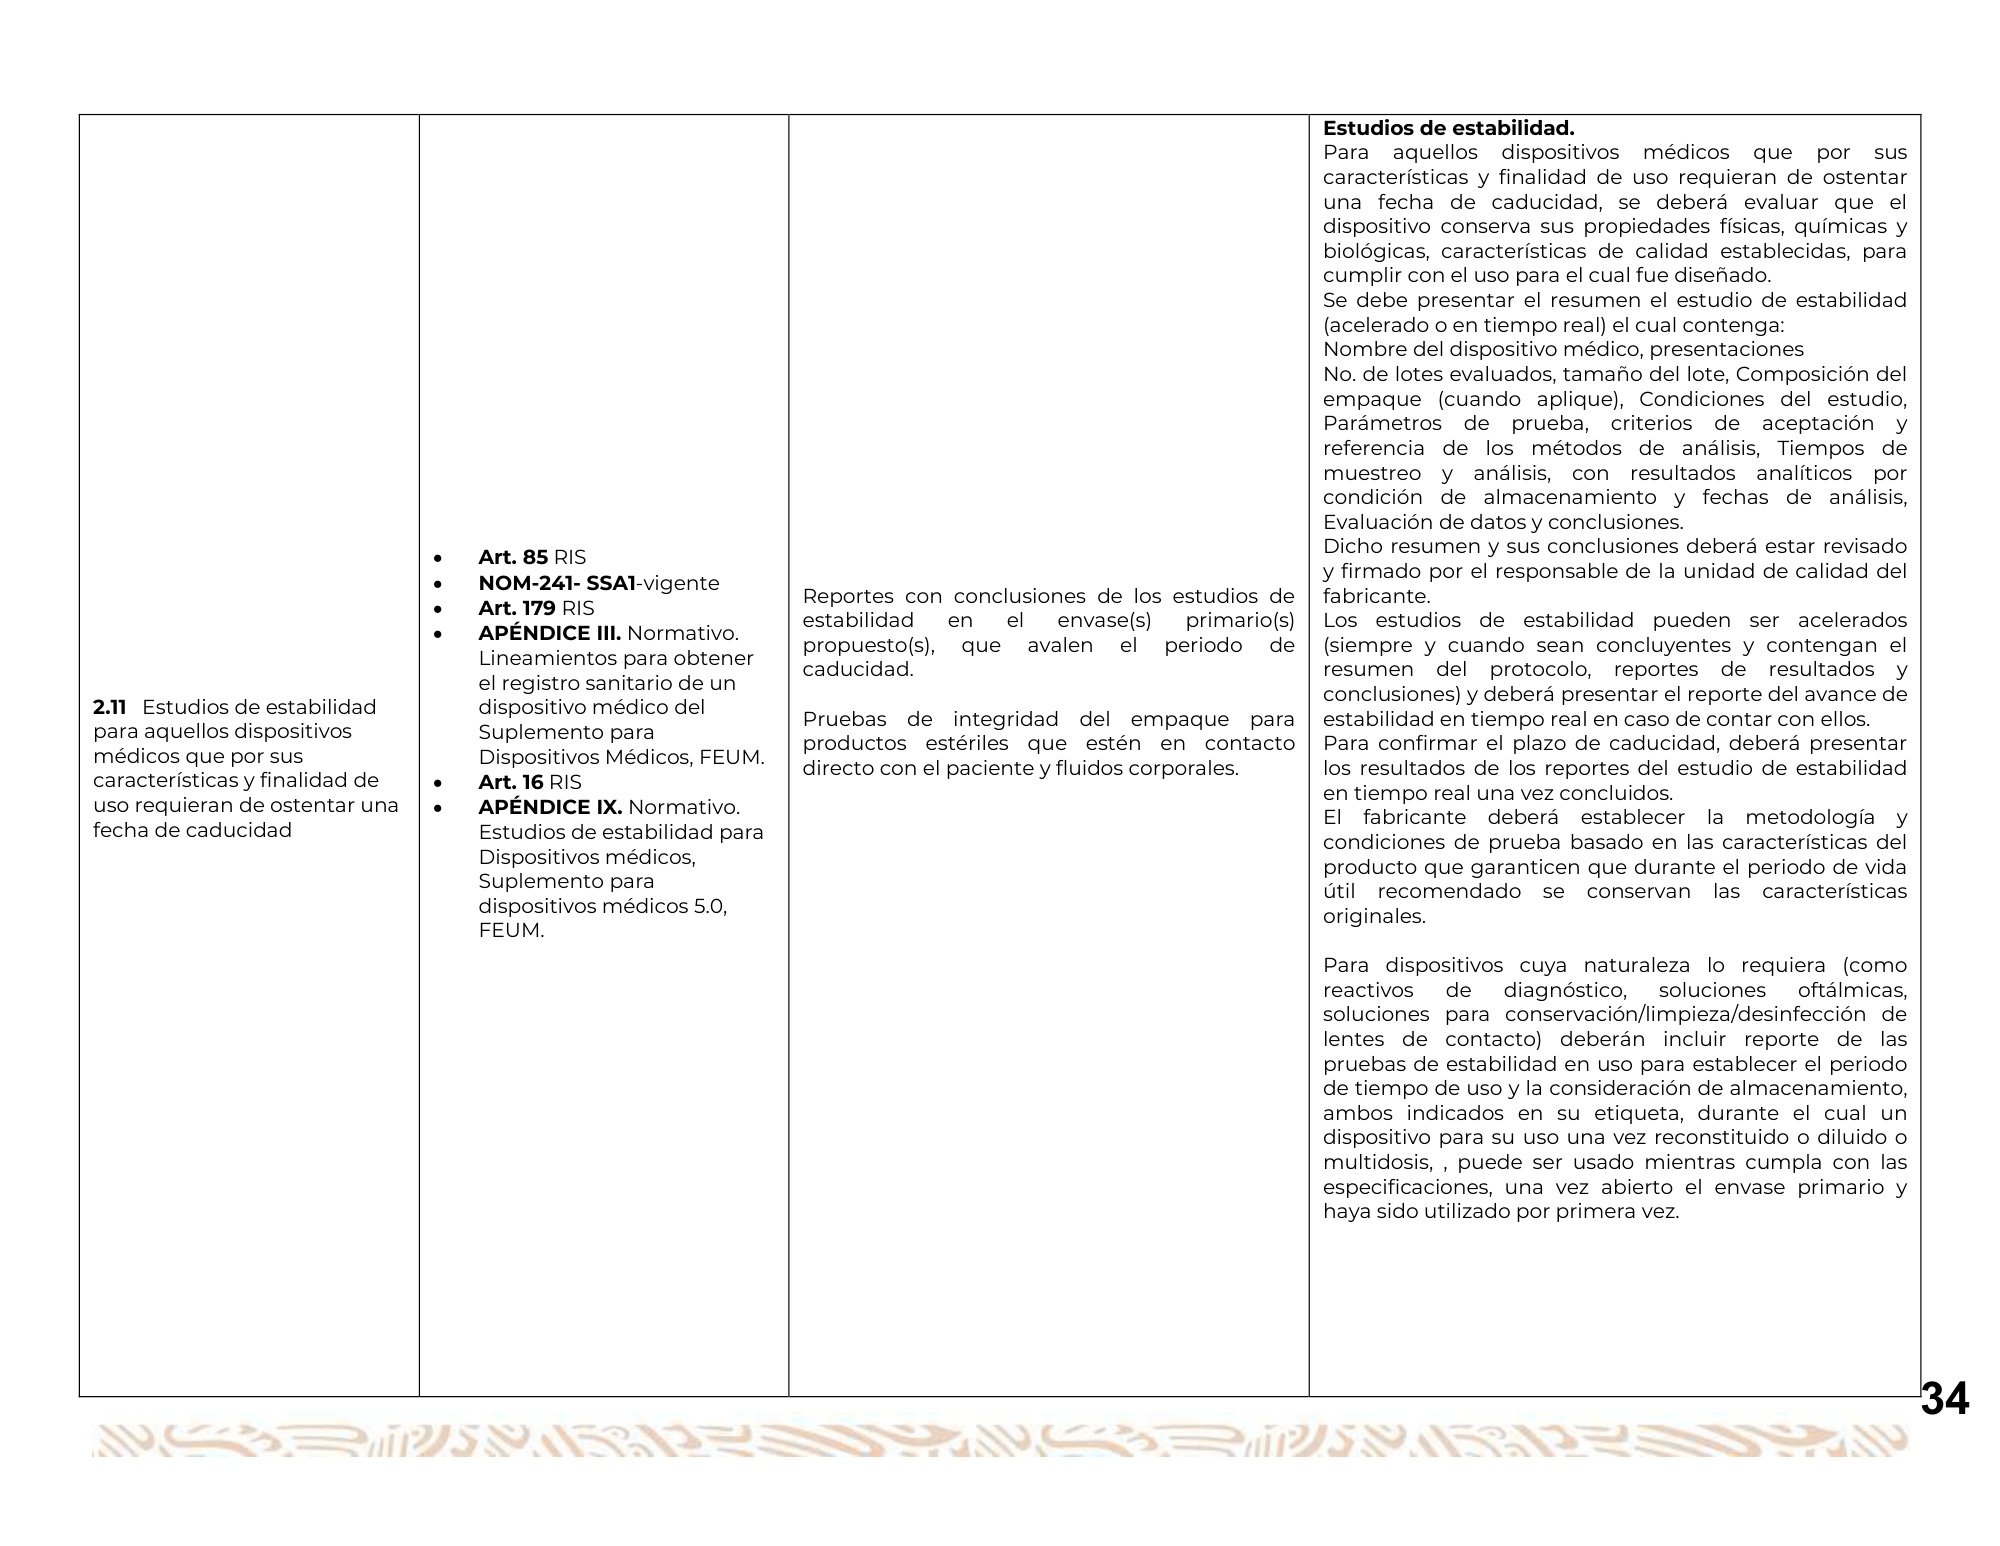
Estudios de estabilidad. Para aquellos dispositivos médicos que por sus características y finalidad de uso requieran de ostentar una fecha de caducidad, se deberá evaluar que el dispositivo conserva sus propiedades físicas, químicas y biológicas, características de calidad establecidas, para cumplir con el uso para el cual fue diseñado. Se debe presentar el resumen el estudio de estabilidad (acelerado o en tiempo real) el cual contenga: Nombre del dispositivo médico, presentaciones No. de lotes evaluados, tamaño del lote, Composición del empaque (cuando aplique), Condiciones del estudio, Parámetros de prueba, criterios de aceptación y referencia de los métodos de análisis, Tiempos de muestreo y análisis, con resultados analíticos por condición de almacenamiento y fechas de análisis, Evaluación de datos y conclusiones. Dicho resumen y sus conclusiones deberá estar revisado Art. 85 RIS y firmado por el responsable de la unidad de calidad del NOM-241- SSA1-vigente Reportes con conclusiones de los estudios de fabricante. Art. 179 RIS estabilidad en el envase(s) primario(s) Los estudios de estabilidad pueden ser acelerados APÉNDICE III. Normativo. propuesto(s), que avalen el periodo de (siempre y cuando sean concluyentes y contengan el Lineamientos para obtener caducidad. resumen del protocolo, reportes de resultados y el registro sanitario de un conclusiones) y deberá presentar el reporte del avance de 2.11 Estudios de estabilidad dispositivo médico del Pruebas de integridad del empaque para estabilidad en tiempo real en caso de contar con ellos. para aquellos dispositivos Suplemento para productos estériles que estén en contacto Para confirmar el plazo de caducidad, deberá presentar médicos que por sus Dispositivos Médicos, FEUM. directo con el paciente y fluidos corporales. los resultados de los reportes del estudio de estabilidad características y finalidad de Art. 16 RIS en tiempo real una vez concluidos. uso requieran de ostentar una APÉNDICE IX. Normativo. El fabricante deberá establecer la metodología y fecha de caducidad Estudios de estabilidad para condiciones de prueba basado en las características del Dispositivos médicos, producto que garanticen que durante el periodo de vida Suplemento para útil recomendado se conservan las características dispositivos médicos 5.0, originales. FEUM. Para dispositivos cuya naturaleza lo requiera (como reactivos de diagnóstico, soluciones oftálmicas, soluciones para conservación/limpieza/desinfección de lentes de contacto) deberán incluir reporte de las pruebas de estabilidad en uso para establecer el periodo de tiempo de uso y la consideración de almacenamiento, ambos indicados en su etiqueta, durante el cual un dispositivo para su uso una vez reconstituido o diluido o multidosis, , puede ser usado mientras cumpla con las especificaciones, una vez abierto el envase primario y haya sido utilizado por primera vez. 34
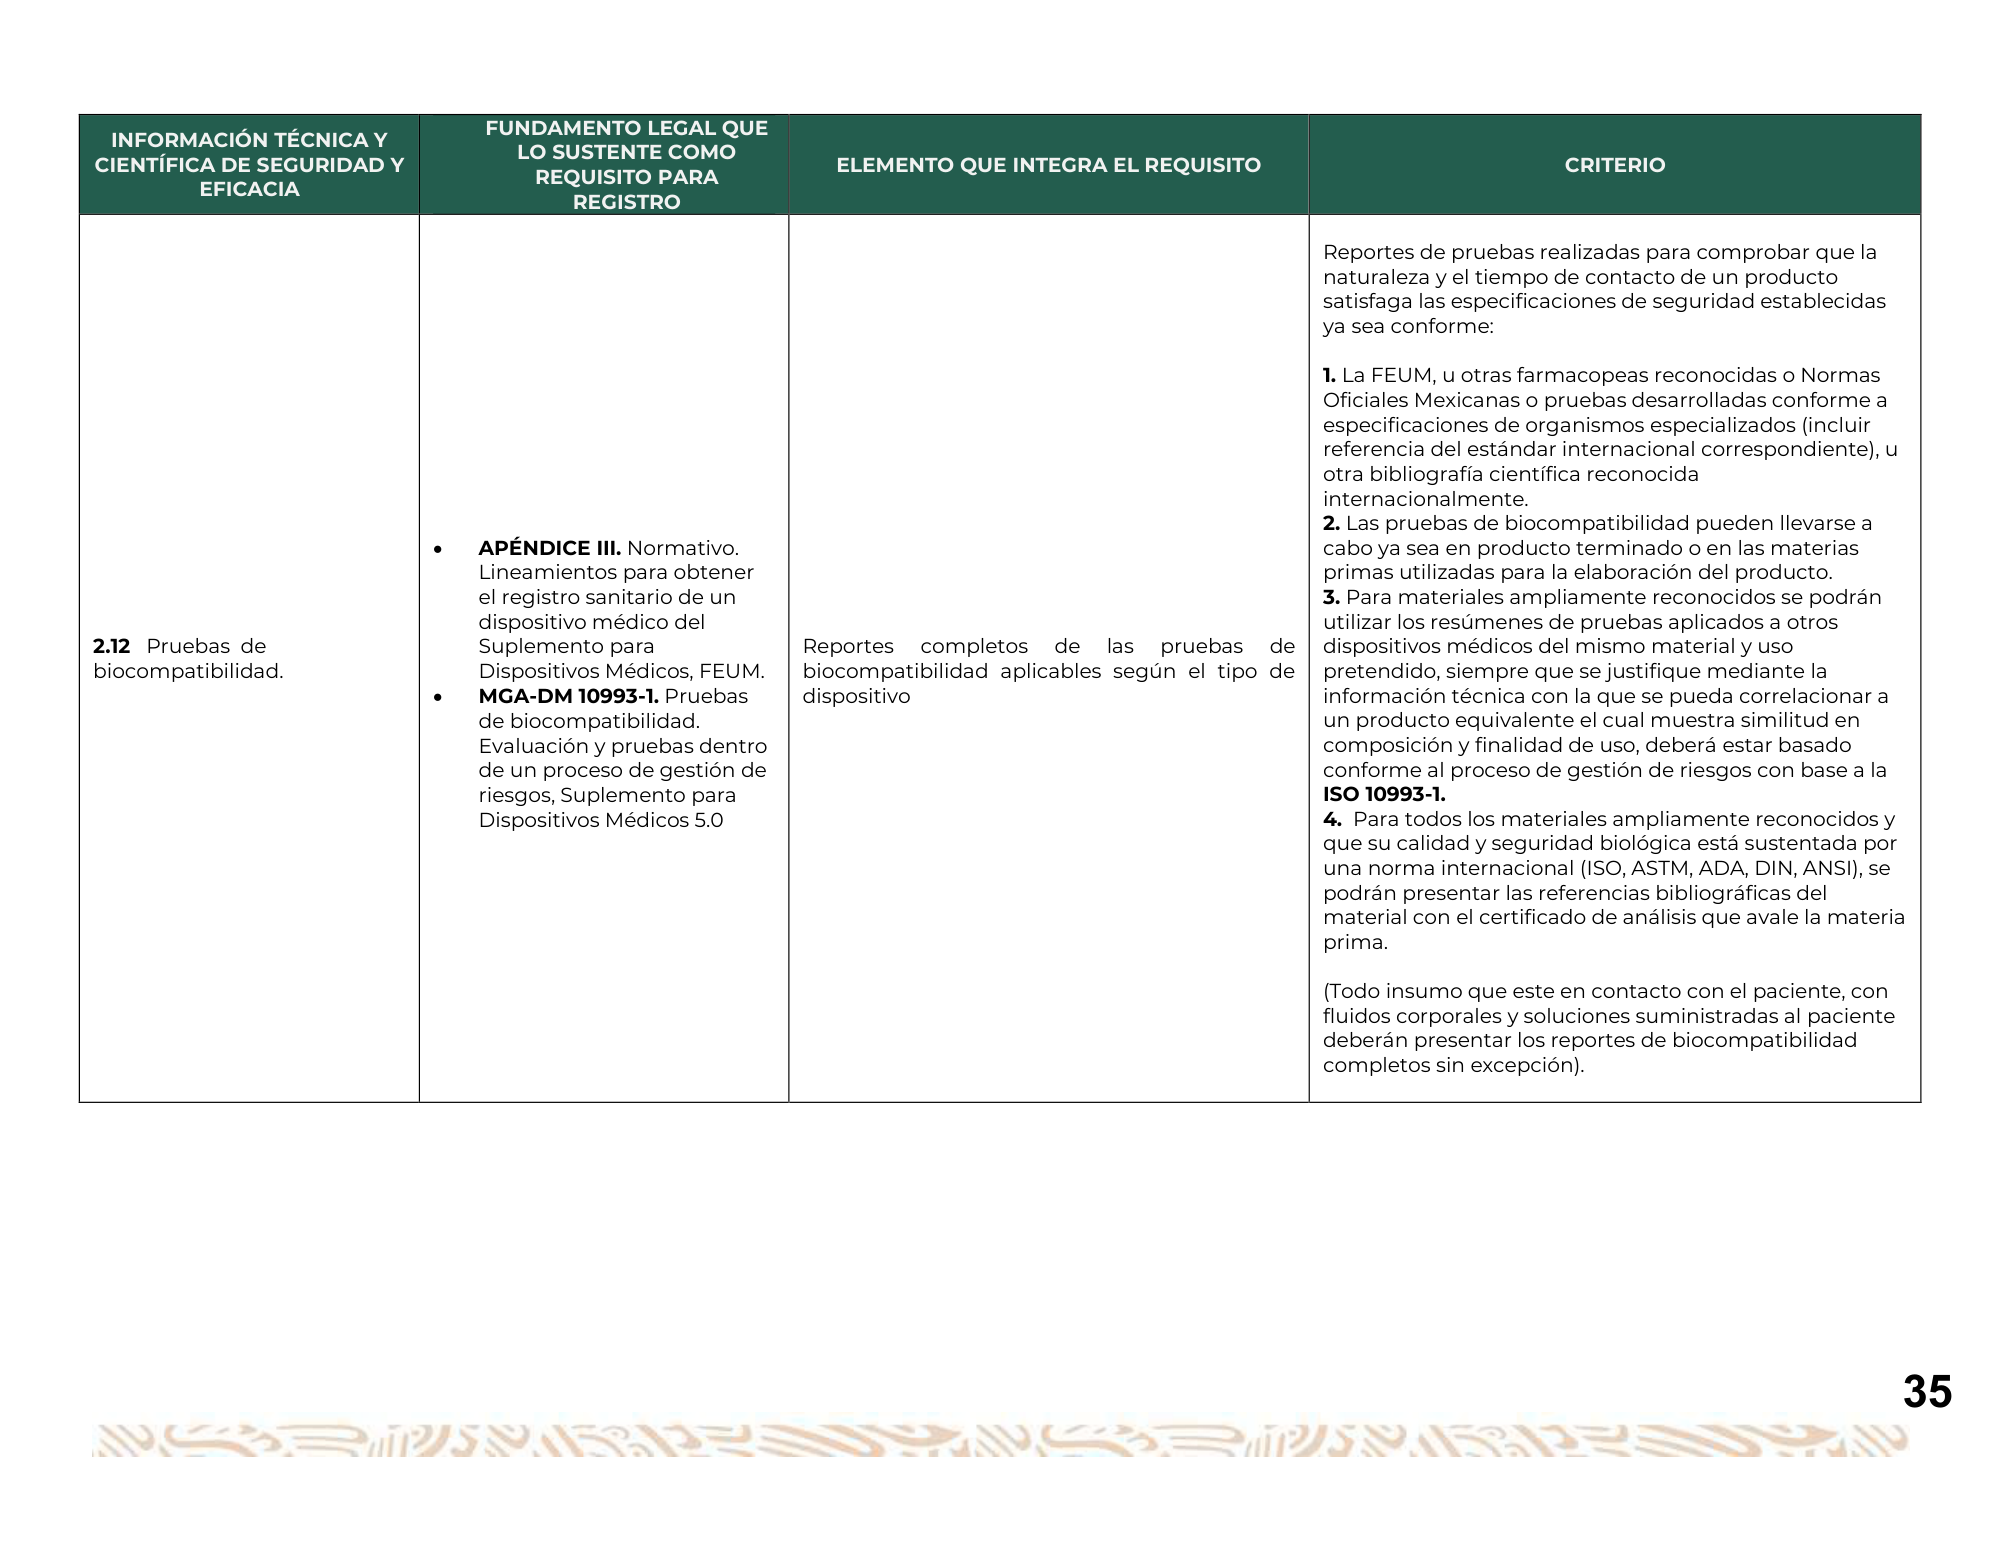
FUNDAMENTO LEGAL QUE INFORMACIÓN TÉCNICA Y LO SUSTENTE COMO CIENTÍFICA DE SEGURIDAD Y ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO REQUISITO PARA EFICACIA REGISTRO Reportes de pruebas realizadas para comprobar que la naturaleza y el tiempo de contacto de un producto satisfaga las especificaciones de seguridad establecidas ya sea conforme: 1. La FEUM, u otras farmacopeas reconocidas o Normas Oficiales Mexicanas o pruebas desarrolladas conforme a especificaciones de organismos especializados (incluir referencia del estándar internacional correspondiente), u otra bibliografía científica reconocida internacionalmente. 2. Las pruebas de biocompatibilidad pueden llevarse a APÉNDICE III. Normativo. cabo ya sea en producto terminado o en las materias Lineamientos para obtener primas utilizadas para la elaboración del producto. el registro sanitario de un 3. Para materiales ampliamente reconocidos se podrán dispositivo médico del utilizar los resúmenes de pruebas aplicados a otros 2.12 Pruebas de Suplemento para Reportes completos de las pruebas de dispositivos médicos del mismo material y uso biocompatibilidad. Dispositivos Médicos, FEUM. biocompatibilidad aplicables según el tipo de pretendido, siempre que se justifique mediante la MGA-DM 10993-1. Pruebas dispositivo información técnica con la que se pueda correlacionar a de biocompatibilidad. un producto equivalente el cual muestra similitud en Evaluación y pruebas dentro composición y finalidad de uso, deberá estar basado de un proceso de gestión de conforme al proceso de gestión de riesgos con base a la riesgos, Suplemento para ISO 10993-1. Dispositivos Médicos 5.0 4. Para todos los materiales ampliamente reconocidos y que su calidad y seguridad biológica está sustentada por una norma internacional (ISO, ASTM, ADA, DIN, ANSI), se podrán presentar las referencias bibliográficas del material con el certificado de análisis que avale la materia prima. (Todo insumo que este en contacto con el paciente, con fluidos corporales y soluciones suministradas al paciente deberán presentar los reportes de biocompatibilidad completos sin excepción). 35
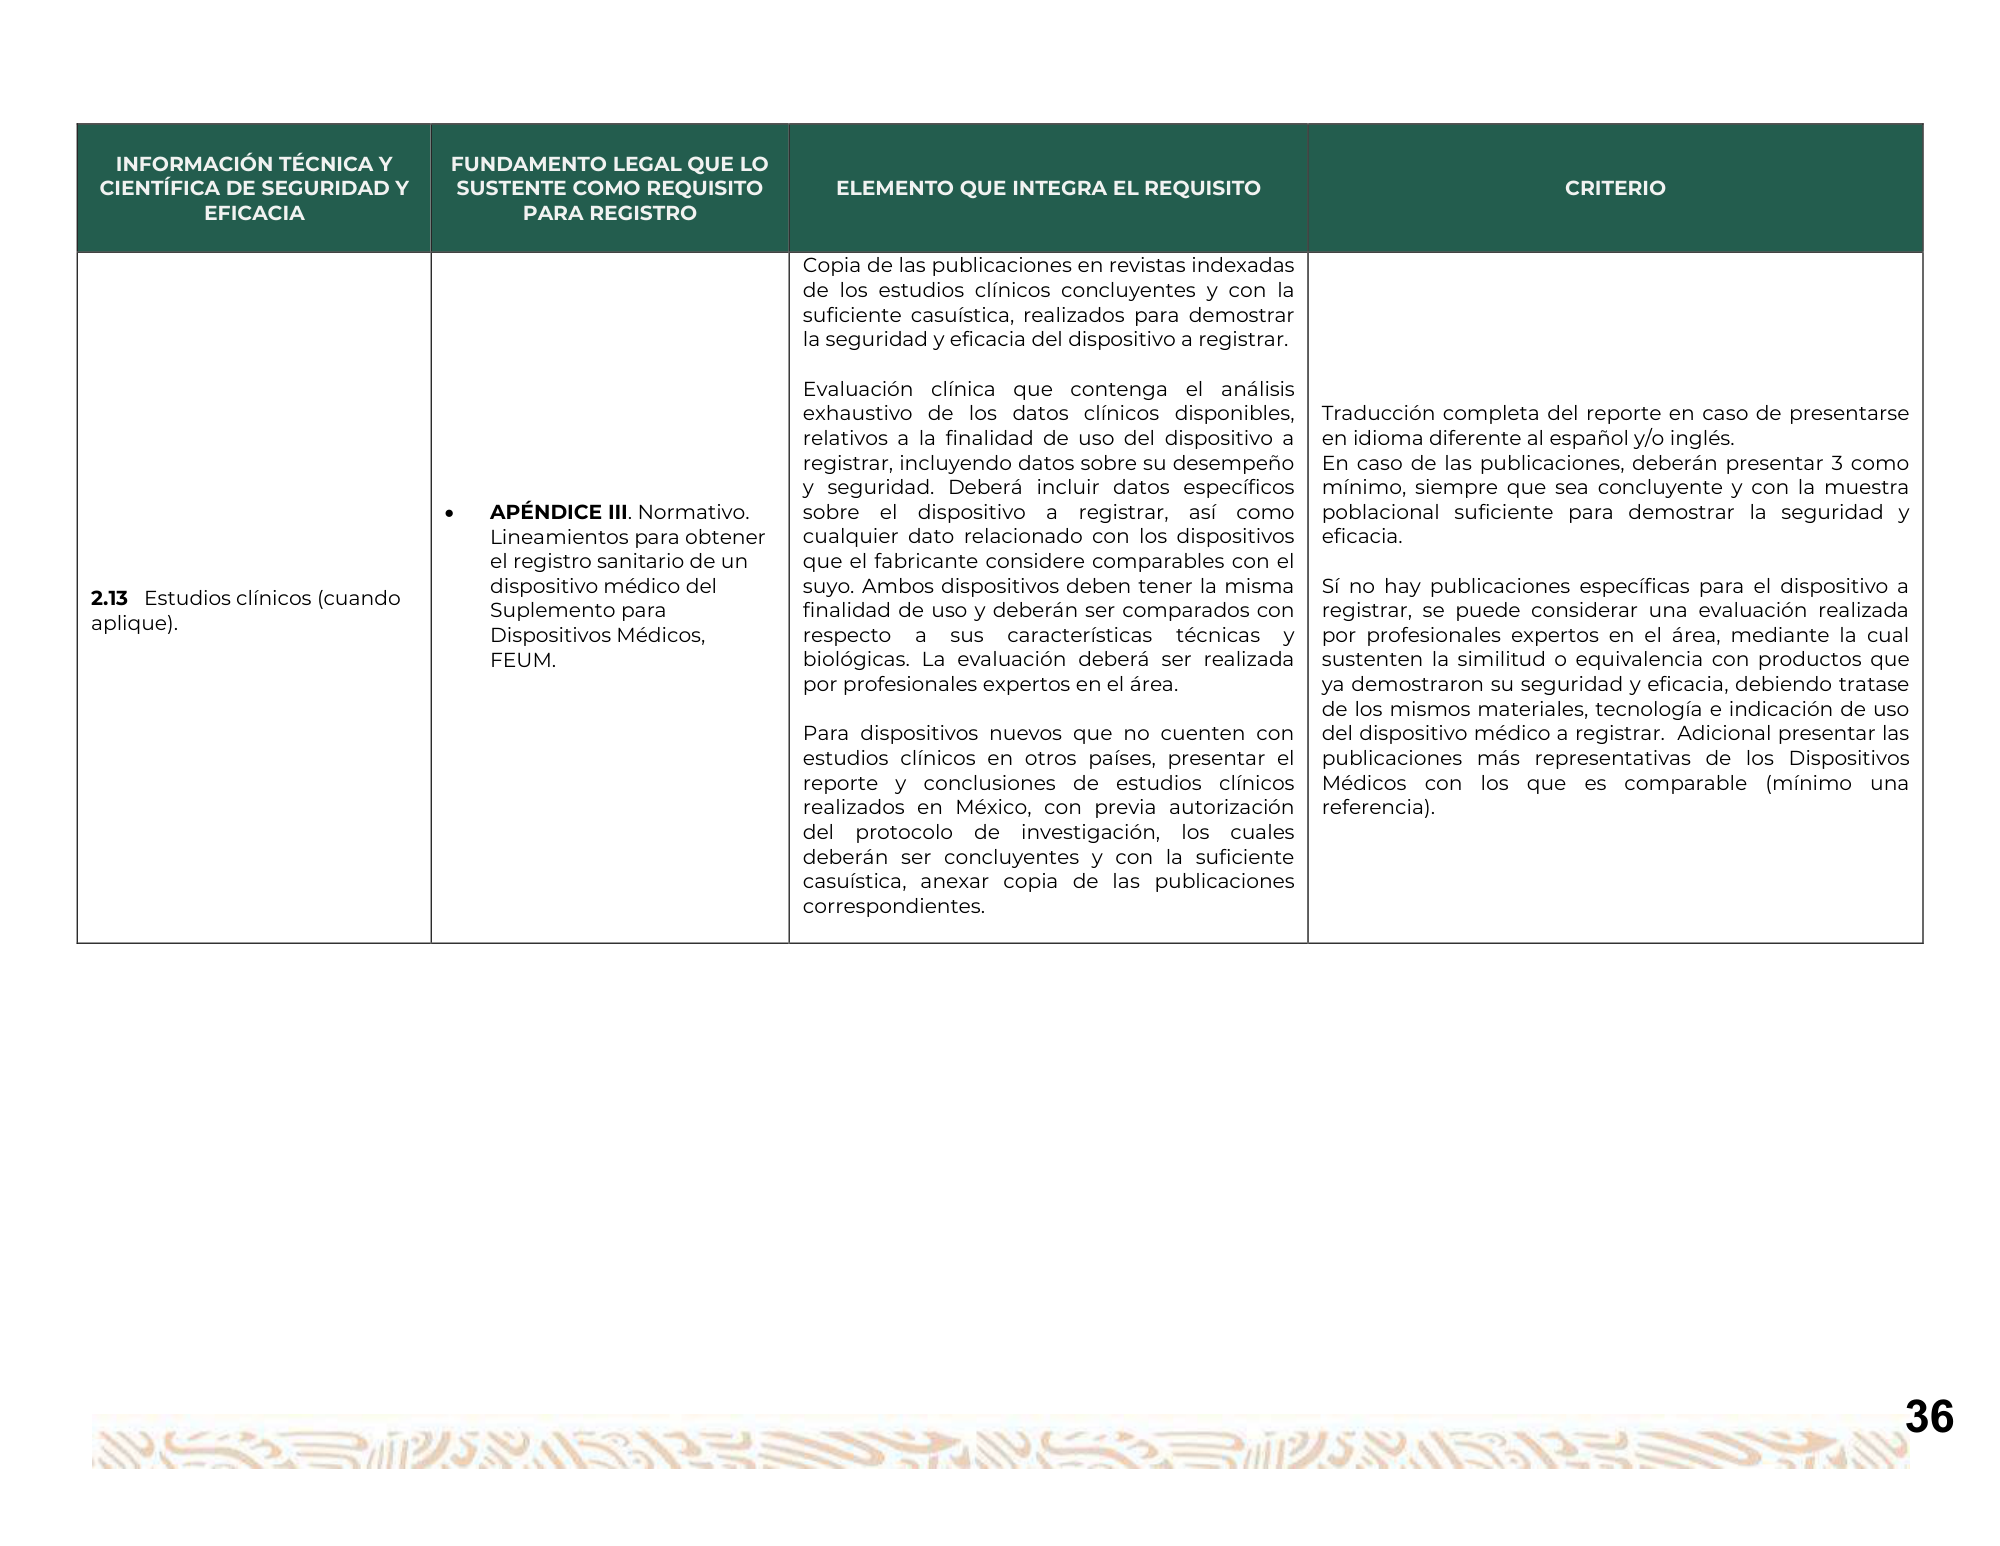
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SEGURIDAD Y SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO EFICACIA PARA REGISTRO Copia de las publicaciones en revistas indexadas de los estudios clínicos concluyentes y con la suficiente casuística, realizados para demostrar la seguridad y eficacia del dispositivo a registrar. Evaluación clínica que contenga el análisis exhaustivo de los datos clínicos disponibles, Traducción completa del reporte en caso de presentarse relativos a la finalidad de uso del dispositivo a en idioma diferente al español y/o inglés. registrar, incluyendo datos sobre su desempeño En caso de las publicaciones, deberán presentar 3 como y seguridad. Deberá incluir datos específicos mínimo, siempre que sea concluyente y con la muestra APÉNDICE III. Normativo. sobre el dispositivo a registrar, así como poblacional suficiente para demostrar la seguridad y Lineamientos para obtener cualquier dato relacionado con los dispositivos eficacia. el registro sanitario de un que el fabricante considere comparables con el dispositivo médico del suyo. Ambos dispositivos deben tener la misma Sí no hay publicaciones específicas para el dispositivo a 2.13 Estudios clínicos (cuando Suplemento para finalidad de uso y deberán ser comparados con registrar, se puede considerar una evaluación realizada aplique). Dispositivos Médicos, respecto a sus características técnicas y por profesionales expertos en el área, mediante la cual FEUM. biológicas. La evaluación deberá ser realizada sustenten la similitud o equivalencia con productos que por profesionales expertos en el área. ya demostraron su seguridad y eficacia, debiendo tratase de los mismos materiales, tecnología e indicación de uso Para dispositivos nuevos que no cuenten con del dispositivo médico a registrar. Adicional presentar las estudios clínicos en otros países, presentar el publicaciones más representativas de los Dispositivos reporte y conclusiones de estudios clínicos Médicos con los que es comparable (mínimo una realizados en México, con previa autorización referencia). del protocolo de investigación, los cuales deberán ser concluyentes y con la suficiente casuística, anexar copia de las publicaciones correspondientes. 36
37
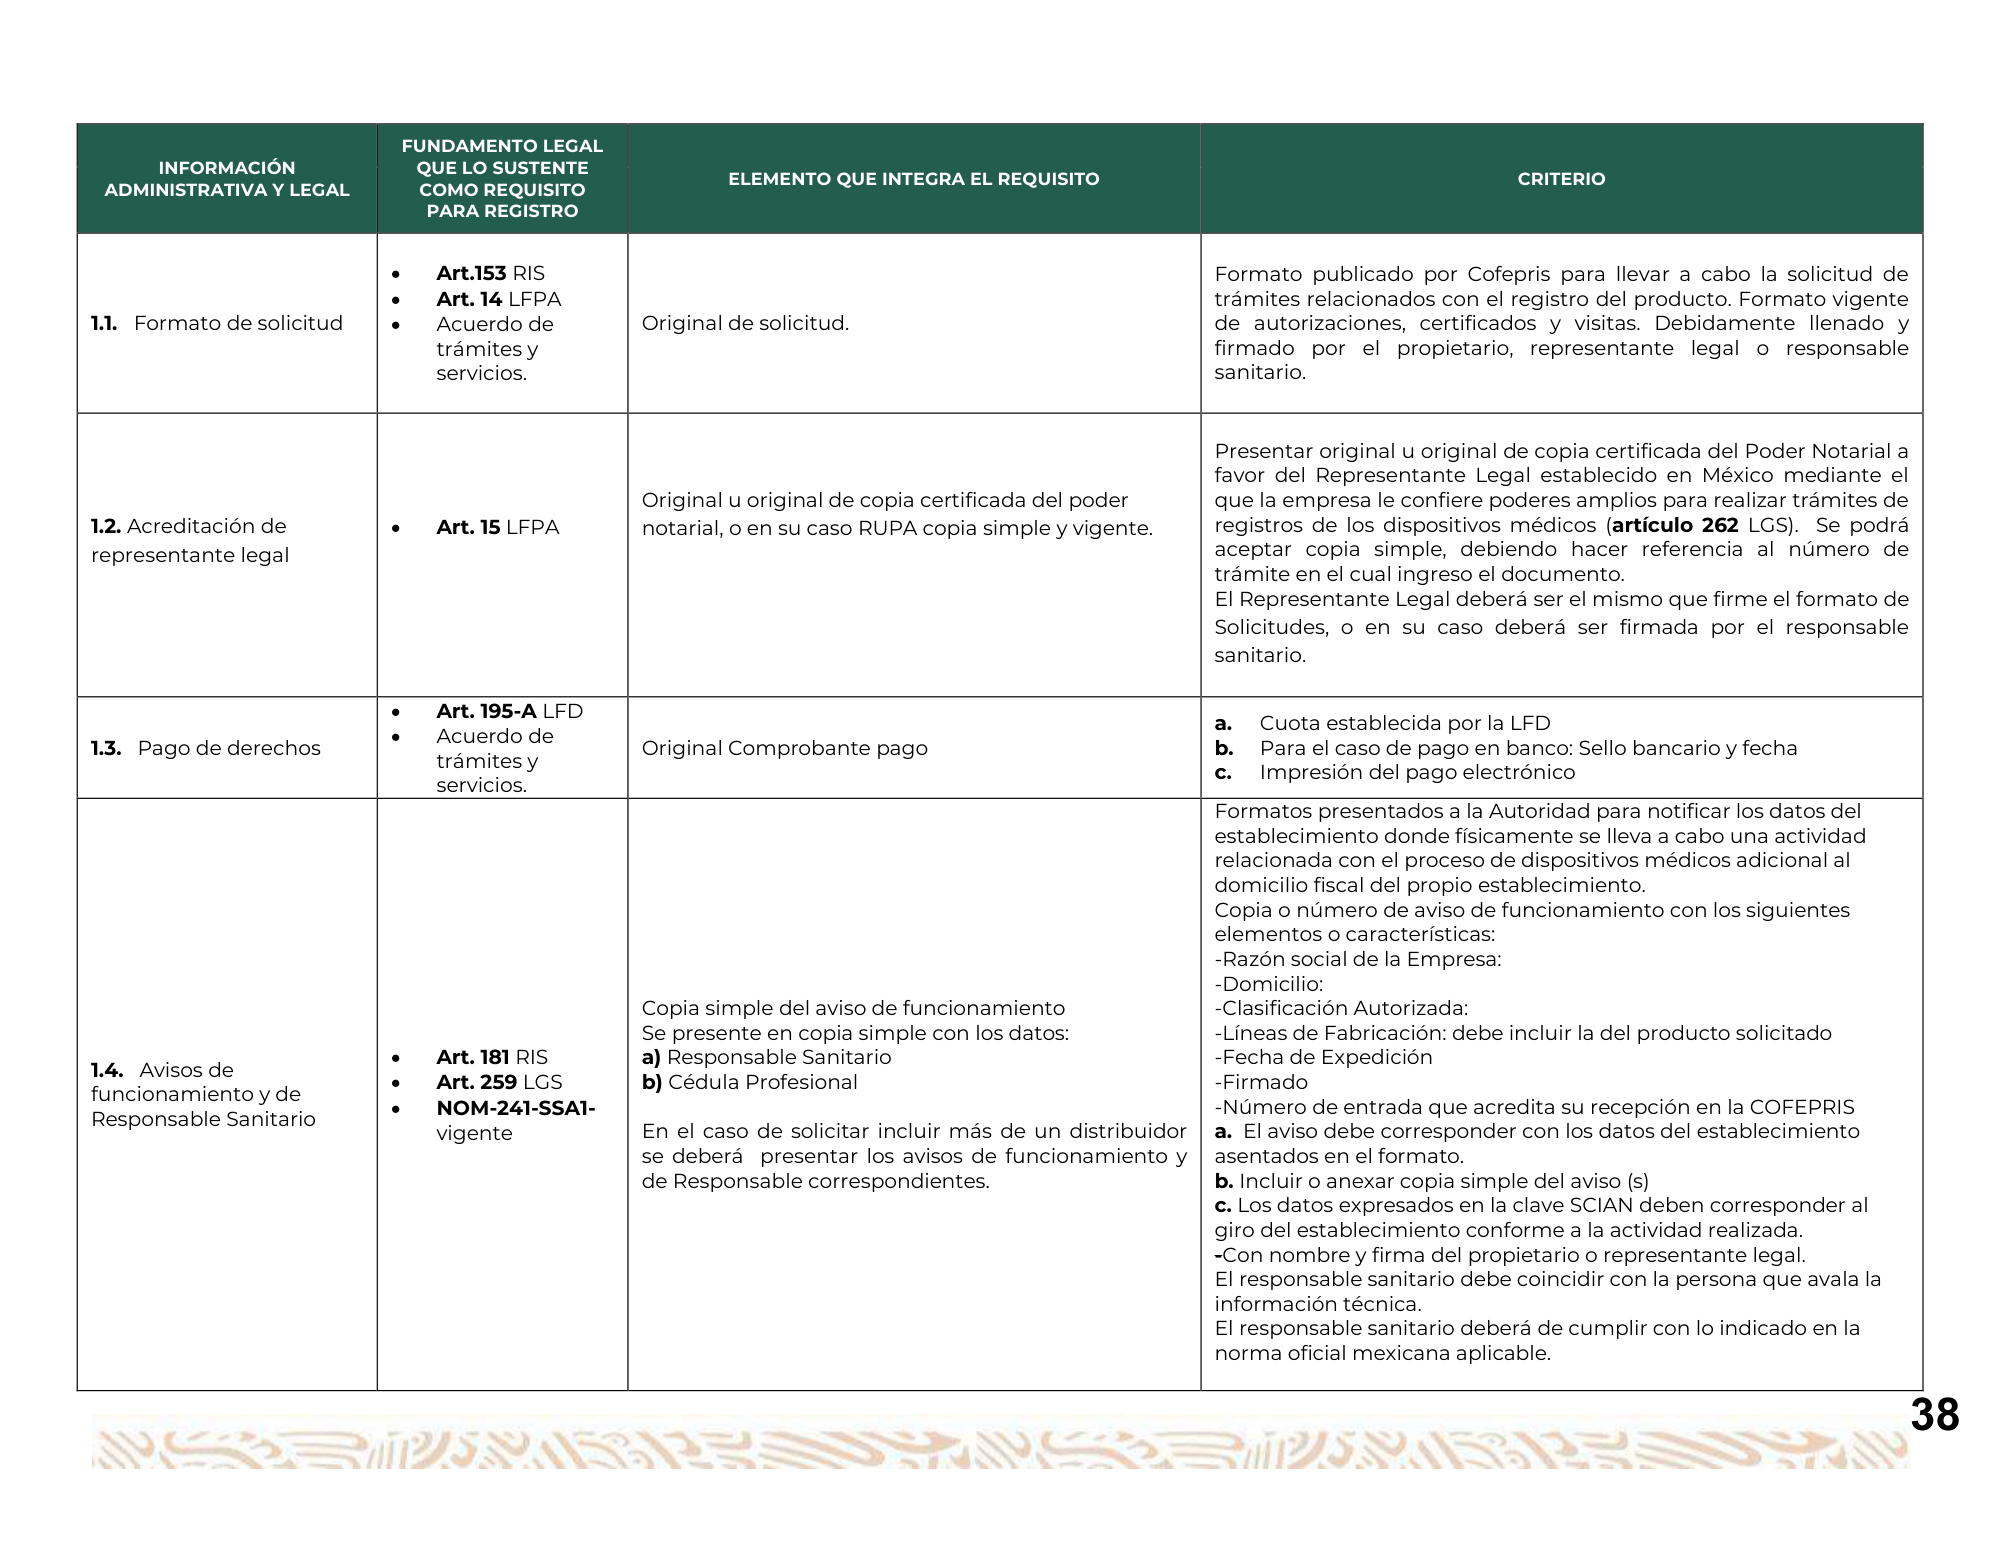
FUNDAMENTO LEGAL INFORMACIÓN QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO ADMINISTRATIVA Y LEGAL COMO REQUISITO PARA REGISTRO Art.153 RIS Formato publicado por Cofepris para llevar a cabo la solicitud de Art. 14 LFPA trámites relacionados con el registro del producto. Formato vigente 1.1. Formato de solicitud Acuerdo de Original de solicitud. de autorizaciones, certificados y visitas. Debidamente llenado y trámites y firmado por el propietario, representante legal o responsable servicios. sanitario. Presentar original u original de copia certificada del Poder Notarial a favor del Representante Legal establecido en México mediante el Original u original de copia certificada del poder que la empresa le confiere poderes amplios para realizar trámites de 1.2. Acreditación de Art. 15 LFPA notarial, o en su caso RUPA copia simple y vigente. registros de los dispositivos médicos (artículo 262 LGS). Se podrá representante legal aceptar copia simple, debiendo hacer referencia al número de trámite en el cual ingreso el documento. El Representante Legal deberá ser el mismo que firme el formato de Solicitudes, o en su caso deberá ser firmada por el responsable sanitario. Art. 195-A LFD a. Cuota establecida por la LFD Acuerdo de 1.3. Pago de derechos Original Comprobante pago b. Para el caso de pago en banco: Sello bancario y fecha trámites y c. Impresión del pago electrónico servicios. Formatos presentados a la Autoridad para notificar los datos del establecimiento donde físicamente se lleva a cabo una actividad relacionada con el proceso de dispositivos médicos adicional al domicilio fiscal del propio establecimiento. Copia o número de aviso de funcionamiento con los siguientes elementos o características: -Razón social de la Empresa: -Domicilio: Copia simple del aviso de funcionamiento -Clasificación Autorizada: Se presente en copia simple con los datos: -Líneas de Fabricación: debe incluir la del producto solicitado Art. 181 RIS a) Responsable Sanitario -Fecha de Expedición 1.4. Avisos de Art. 259 LGS b) Cédula Profesional -Firmado funcionamiento y de NOM-241-SSA1- -Número de entrada que acredita su recepción en la COFEPRIS Responsable Sanitario vigente En el caso de solicitar incluir más de un distribuidor a. El aviso debe corresponder con los datos del establecimiento se deberá presentar los avisos de funcionamiento y asentados en el formato. de Responsable correspondientes. b. Incluir o anexar copia simple del aviso (s) c. Los datos expresados en la clave SCIAN deben corresponder al giro del establecimiento conforme a la actividad realizada. -Con nombre y firma del propietario o representante legal. El responsable sanitario debe coincidir con la persona que avala la información técnica. El responsable sanitario deberá de cumplir con lo indicado en la norma oficial mexicana aplicable. 38
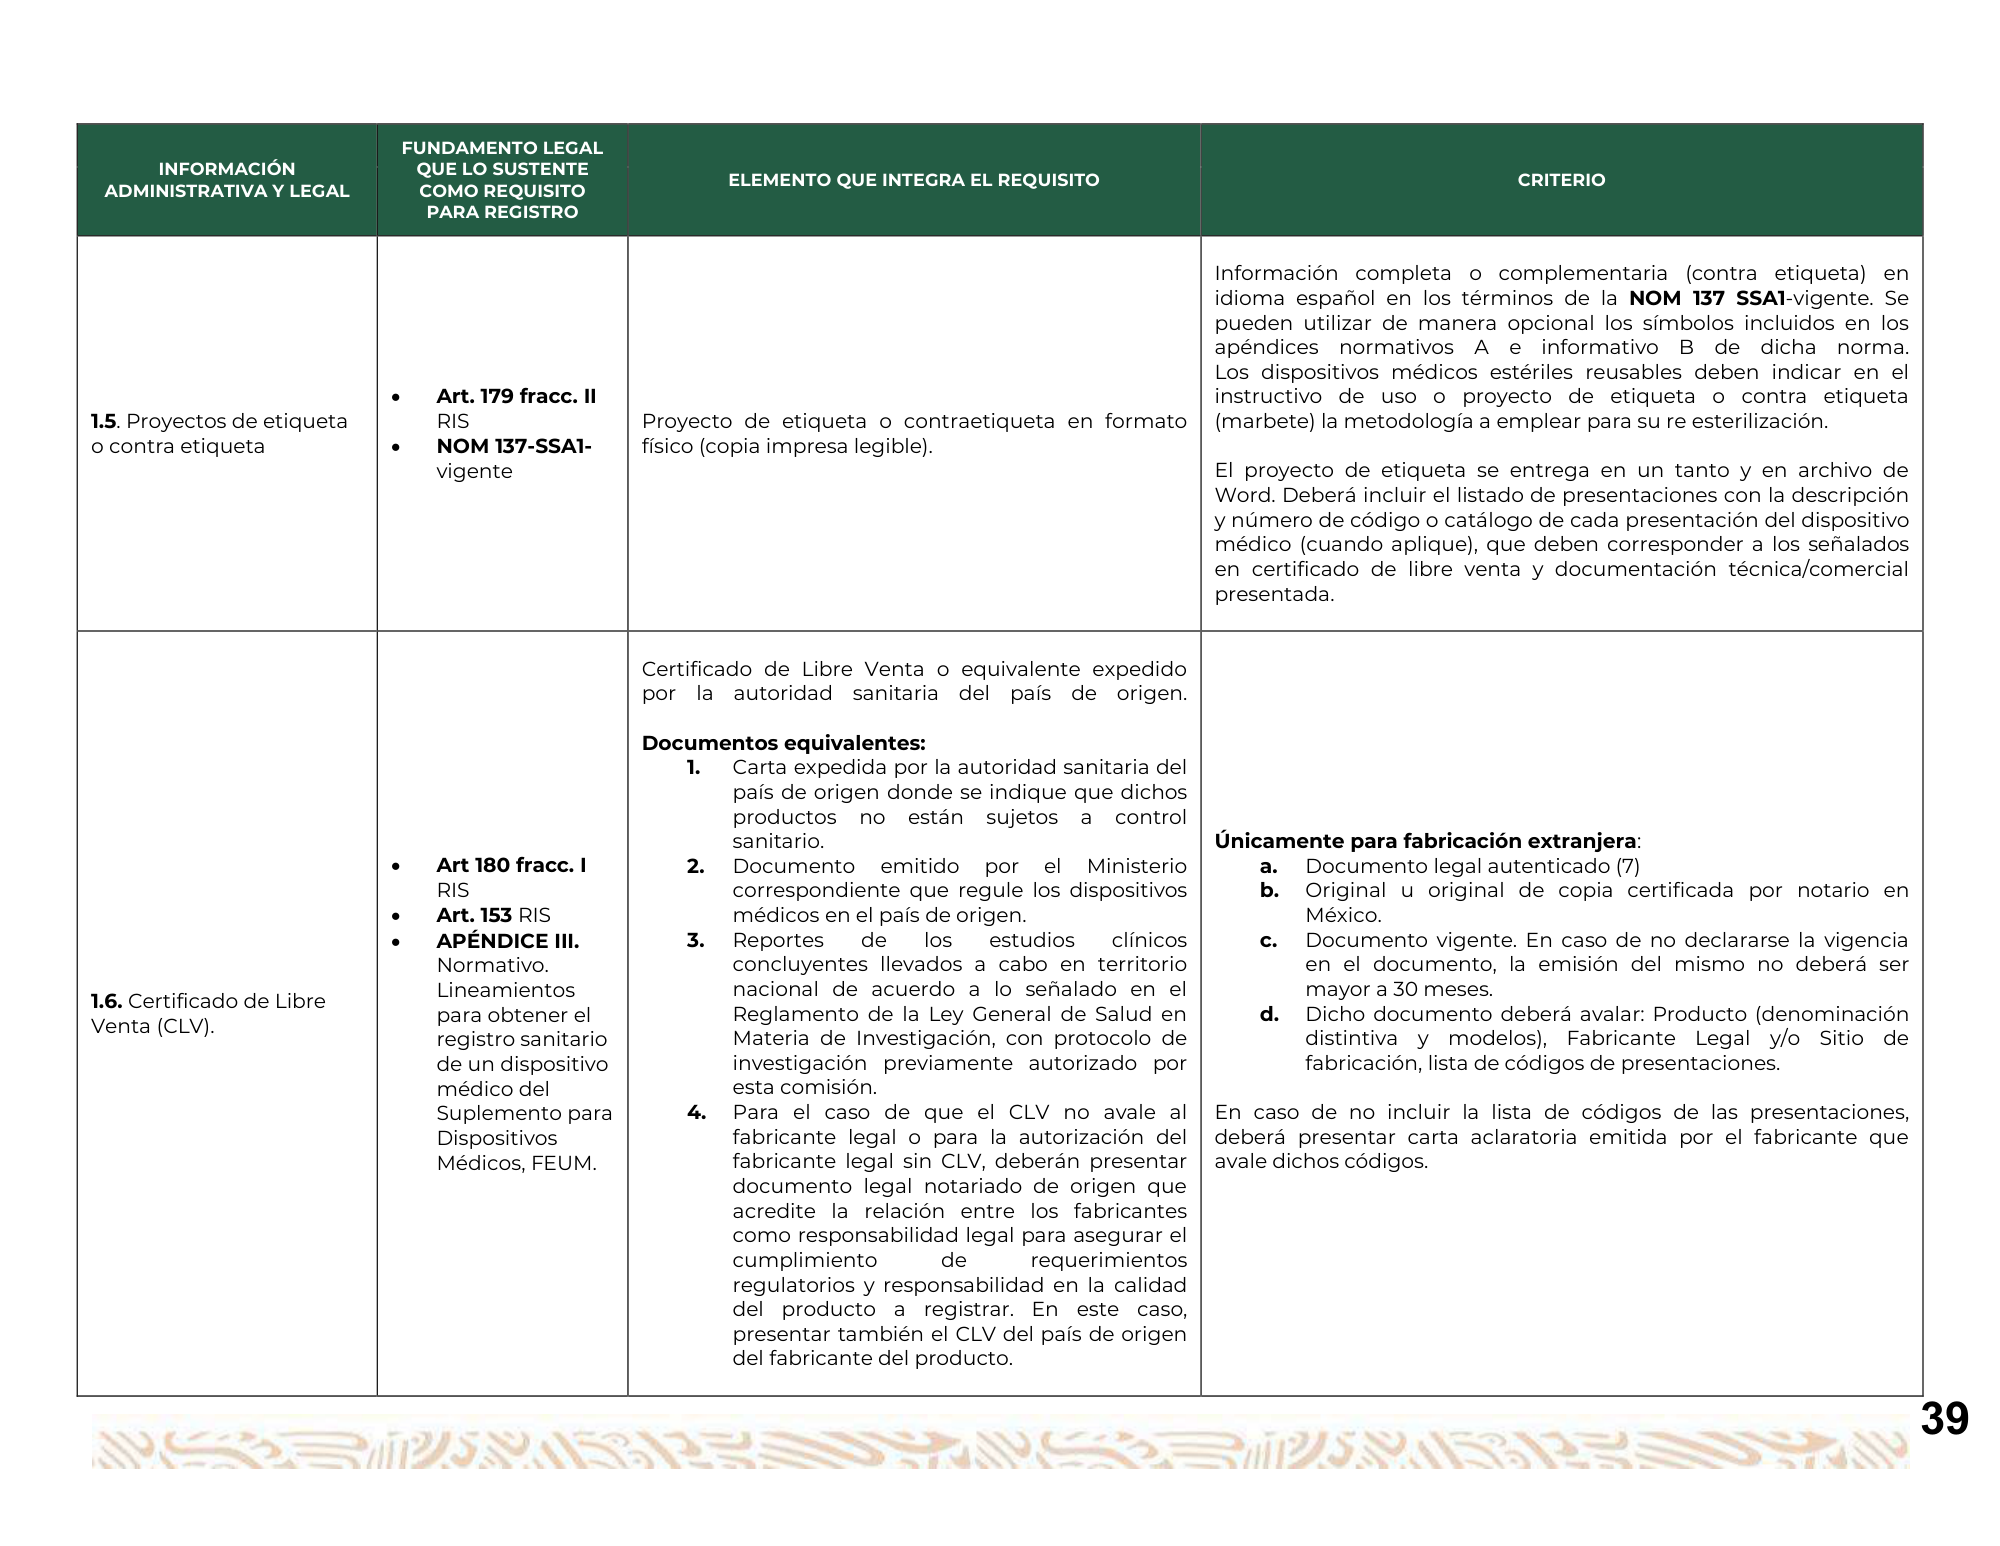
FUNDAMENTO LEGAL INFORMACIÓN QUE LO SUSTENTE ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO ADMINISTRATIVA Y LEGAL COMO REQUISITO PARA REGISTRO Información completa o complementaria (contra etiqueta) en idioma español en los términos de la NOM 137 SSA1-vigente. Se pueden utilizar de manera opcional los símbolos incluidos en los apéndices normativos A e informativo B de dicha norma. Los dispositivos médicos estériles reusables deben indicar en el Art. 179 fracc. II instructivo de uso o proyecto de etiqueta o contra etiqueta 1.5. Proyectos de etiqueta RIS Proyecto de etiqueta o contraetiqueta en formato (marbete) la metodología a emplear para su re esterilización. o contra etiqueta NOM 137-SSA1- físico (copia impresa legible). vigente El proyecto de etiqueta se entrega en un tanto y en archivo de Word. Deberá incluir el listado de presentaciones con la descripción y número de código o catálogo de cada presentación del dispositivo médico (cuando aplique), que deben corresponder a los señalados en certificado de libre venta y documentación técnica/comercial presentada. Certificado de Libre Venta o equivalente expedido por la autoridad sanitaria del país de origen. Documentos equivalentes: 1. Carta expedida por la autoridad sanitaria del país de origen donde se indique que dichos productos no están sujetos a control sanitario. Únicamente para fabricación extranjera: Art 180 fracc. I 2. Documento emitido por el Ministerio a. Documento legal autenticado (7) RIS correspondiente que regule los dispositivos b. Original u original de copia certificada por notario en Art. 153 RIS médicos en el país de origen. México. APÉNDICE III. 3. Reportes de los estudios clínicos c. Documento vigente. En caso de no declararse la vigencia Normativo. concluyentes llevados a cabo en territorio en el documento, la emisión del mismo no deberá ser Lineamientos nacional de acuerdo a lo señalado en el mayor a 30 meses. 1.6. Certificado de Libre para obtener el Reglamento de la Ley General de Salud en d. Dicho documento deberá avalar: Producto (denominación Venta (CLV). registro sanitario Materia de Investigación, con protocolo de distintiva y modelos), Fabricante Legal y/o Sitio de de un dispositivo investigación previamente autorizado por fabricación, lista de códigos de presentaciones. médico del esta comisión. Suplemento para 4. Para el caso de que el CLV no avale al En caso de no incluir la lista de códigos de las presentaciones, Dispositivos fabricante legal o para la autorización del deberá presentar carta aclaratoria emitida por el fabricante que Médicos, FEUM. fabricante legal sin CLV, deberán presentar avale dichos códigos. documento legal notariado de origen que acredite la relación entre los fabricantes como responsabilidad legal para asegurar el cumplimiento de requerimientos regulatorios y responsabilidad en la calidad del producto a registrar. En este caso, presentar también el CLV del país de origen del fabricante del producto. 39
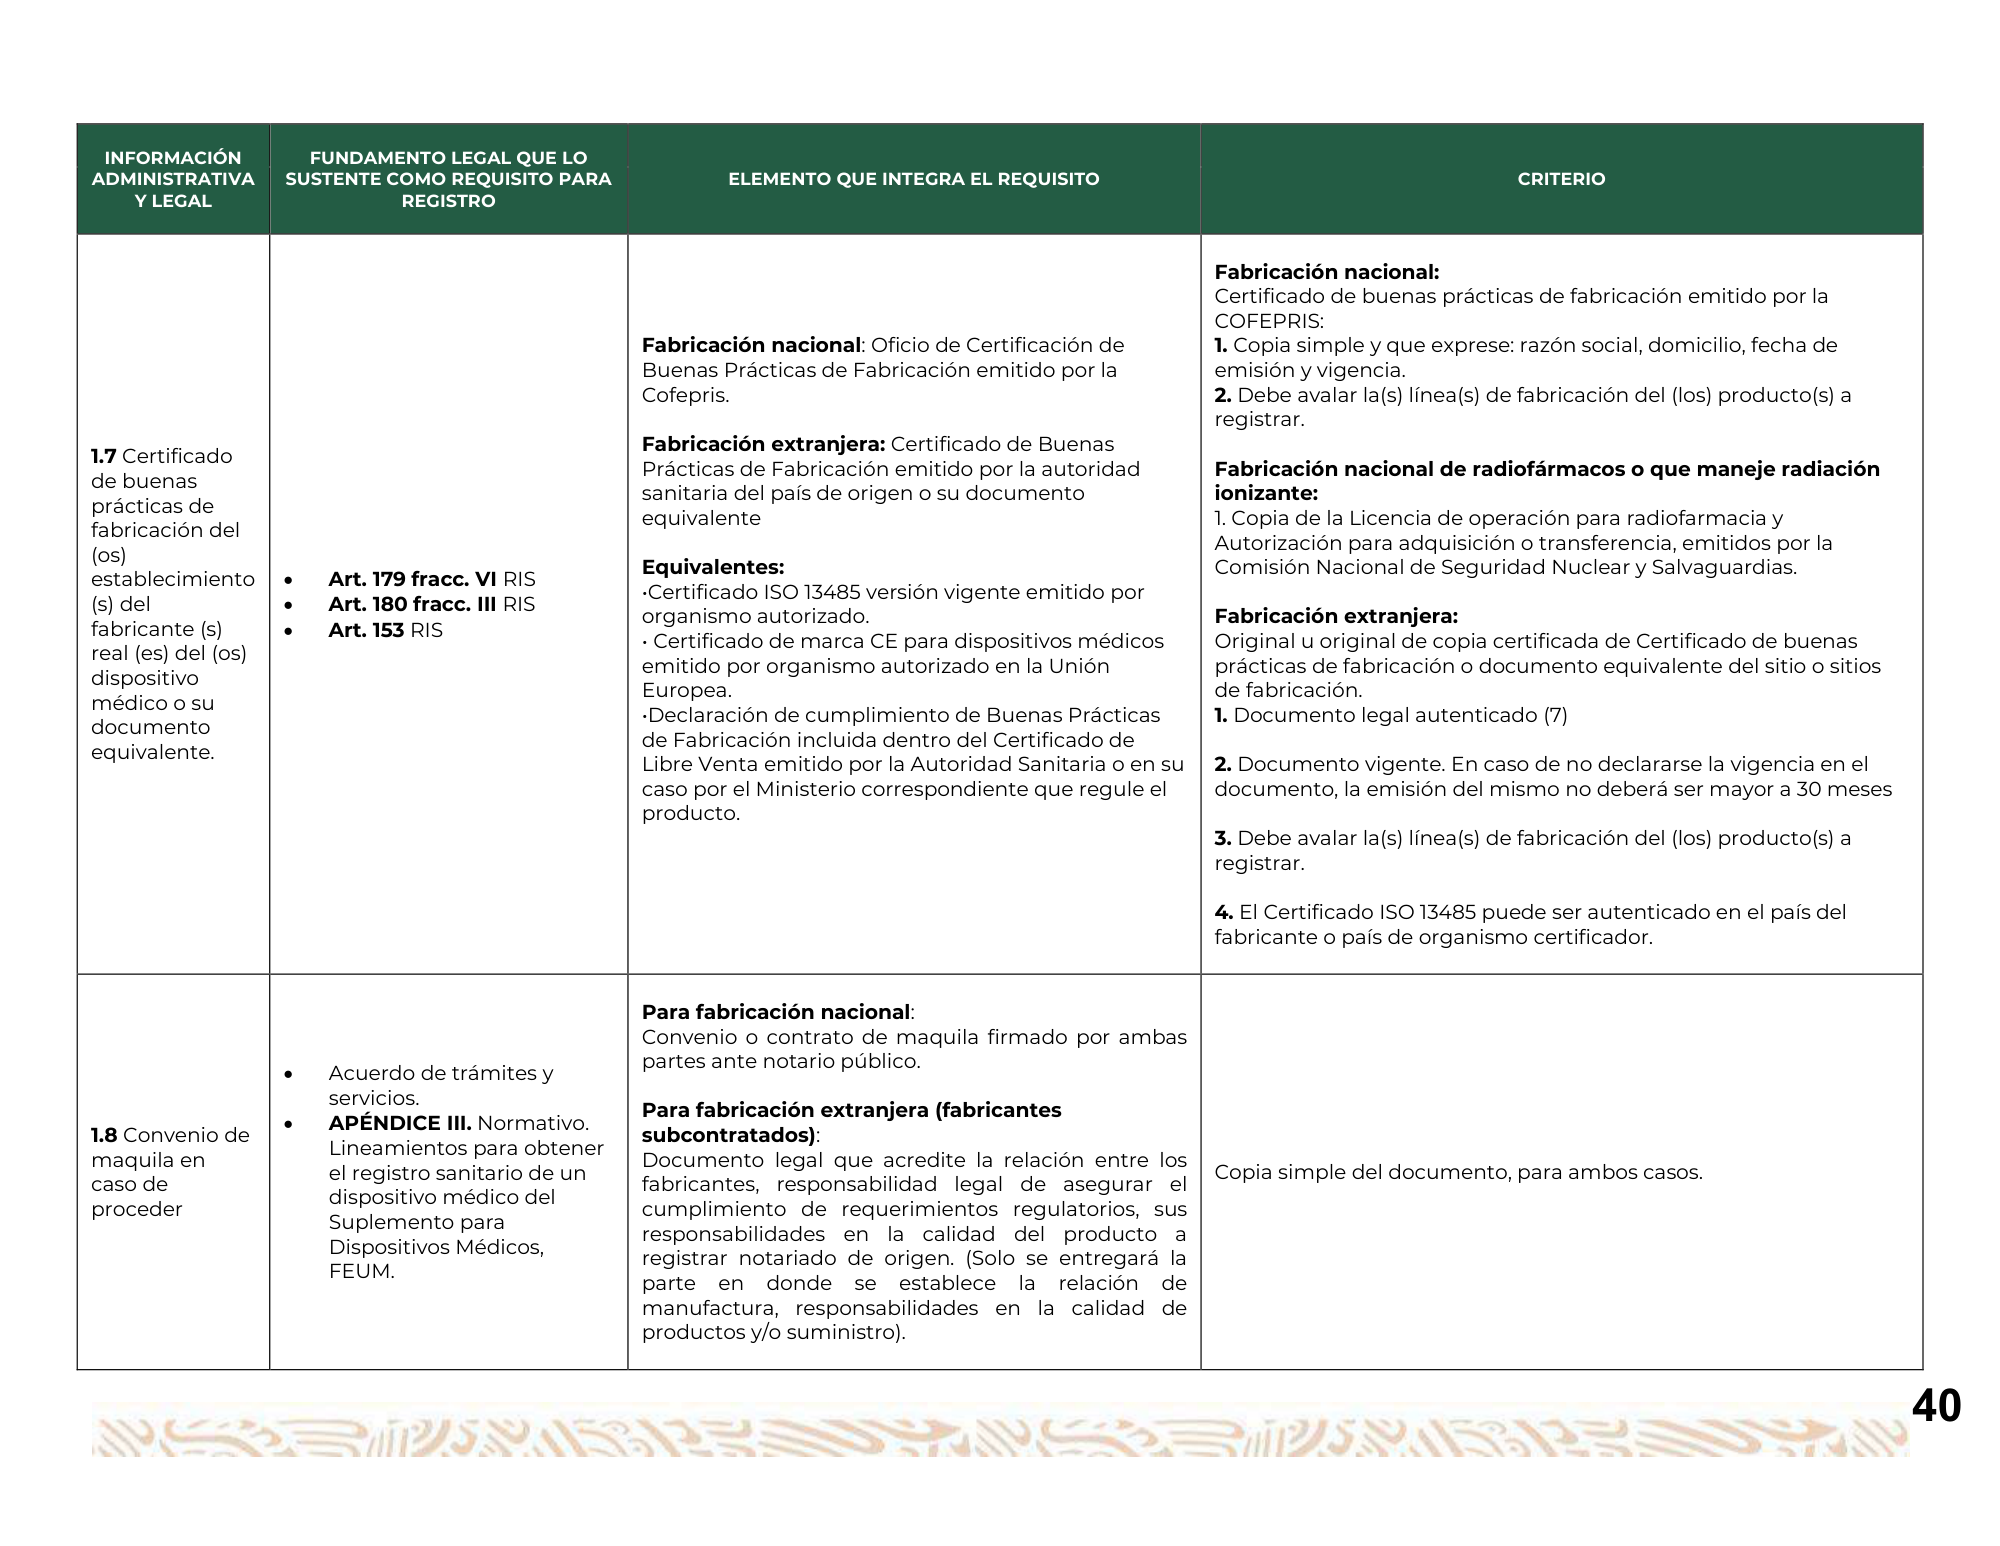
INFORMACIÓN FUNDAMENTO LEGAL QUE LO ADMINISTRATIVA SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO Y LEGAL REGISTRO Fabricación nacional: Certificado de buenas prácticas de fabricación emitido por la COFEPRIS: Fabricación nacional: Oficio de Certificación de 1. Copia simple y que exprese: razón social, domicilio, fecha de Buenas Prácticas de Fabricación emitido por la emisión y vigencia. Cofepris. 2. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a registrar. Fabricación extranjera: Certificado de Buenas 1.7 Certificado Prácticas de Fabricación emitido por la autoridad Fabricación nacional de radiofármacos o que maneje radiación de buenas sanitaria del país de origen o su documento ionizante: prácticas de equivalente 1. Copia de la Licencia de operación para radiofarmacia y fabricación del Autorización para adquisición o transferencia, emitidos por la (os) Equivalentes: Comisión Nacional de Seguridad Nuclear y Salvaguardias. establecimiento Art. 179 fracc. VI RIS •Certificado ISO 13485 versión vigente emitido por (s) del Art. 180 fracc. III RIS organismo autorizado. Fabricación extranjera: fabricante (s) Art. 153 RIS • Certificado de marca CE para dispositivos médicos Original u original de copia certificada de Certificado de buenas real (es) del (os) emitido por organismo autorizado en la Unión prácticas de fabricación o documento equivalente del sitio o sitios dispositivo Europea. de fabricación. médico o su •Declaración de cumplimiento de Buenas Prácticas 1. Documento legal autenticado (7) documento de Fabricación incluida dentro del Certificado de equivalente. Libre Venta emitido por la Autoridad Sanitaria o en su 2. Documento vigente. En caso de no declararse la vigencia en el caso por el Ministerio correspondiente que regule el documento, la emisión del mismo no deberá ser mayor a 30 meses producto. 3. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a registrar. 4. El Certificado ISO 13485 puede ser autenticado en el país del fabricante o país de organismo certificador. Para fabricación nacional: Convenio o contrato de maquila firmado por ambas partes ante notario público. Acuerdo de trámites y servicios. Para fabricación extranjera (fabricantes APÉNDICE III. Normativo. 1.8 Convenio de subcontratados): Lineamientos para obtener maquila en Documento legal que acredite la relación entre los el registro sanitario de un Copia simple del documento, para ambos casos. caso de fabricantes, responsabilidad legal de asegurar el dispositivo médico del proceder cumplimiento de requerimientos regulatorios, sus Suplemento para responsabilidades en la calidad del producto a Dispositivos Médicos, registrar notariado de origen. (Solo se entregará la FEUM. parte en donde se establece la relación de manufactura, responsabilidades en la calidad de productos y/o suministro). 40
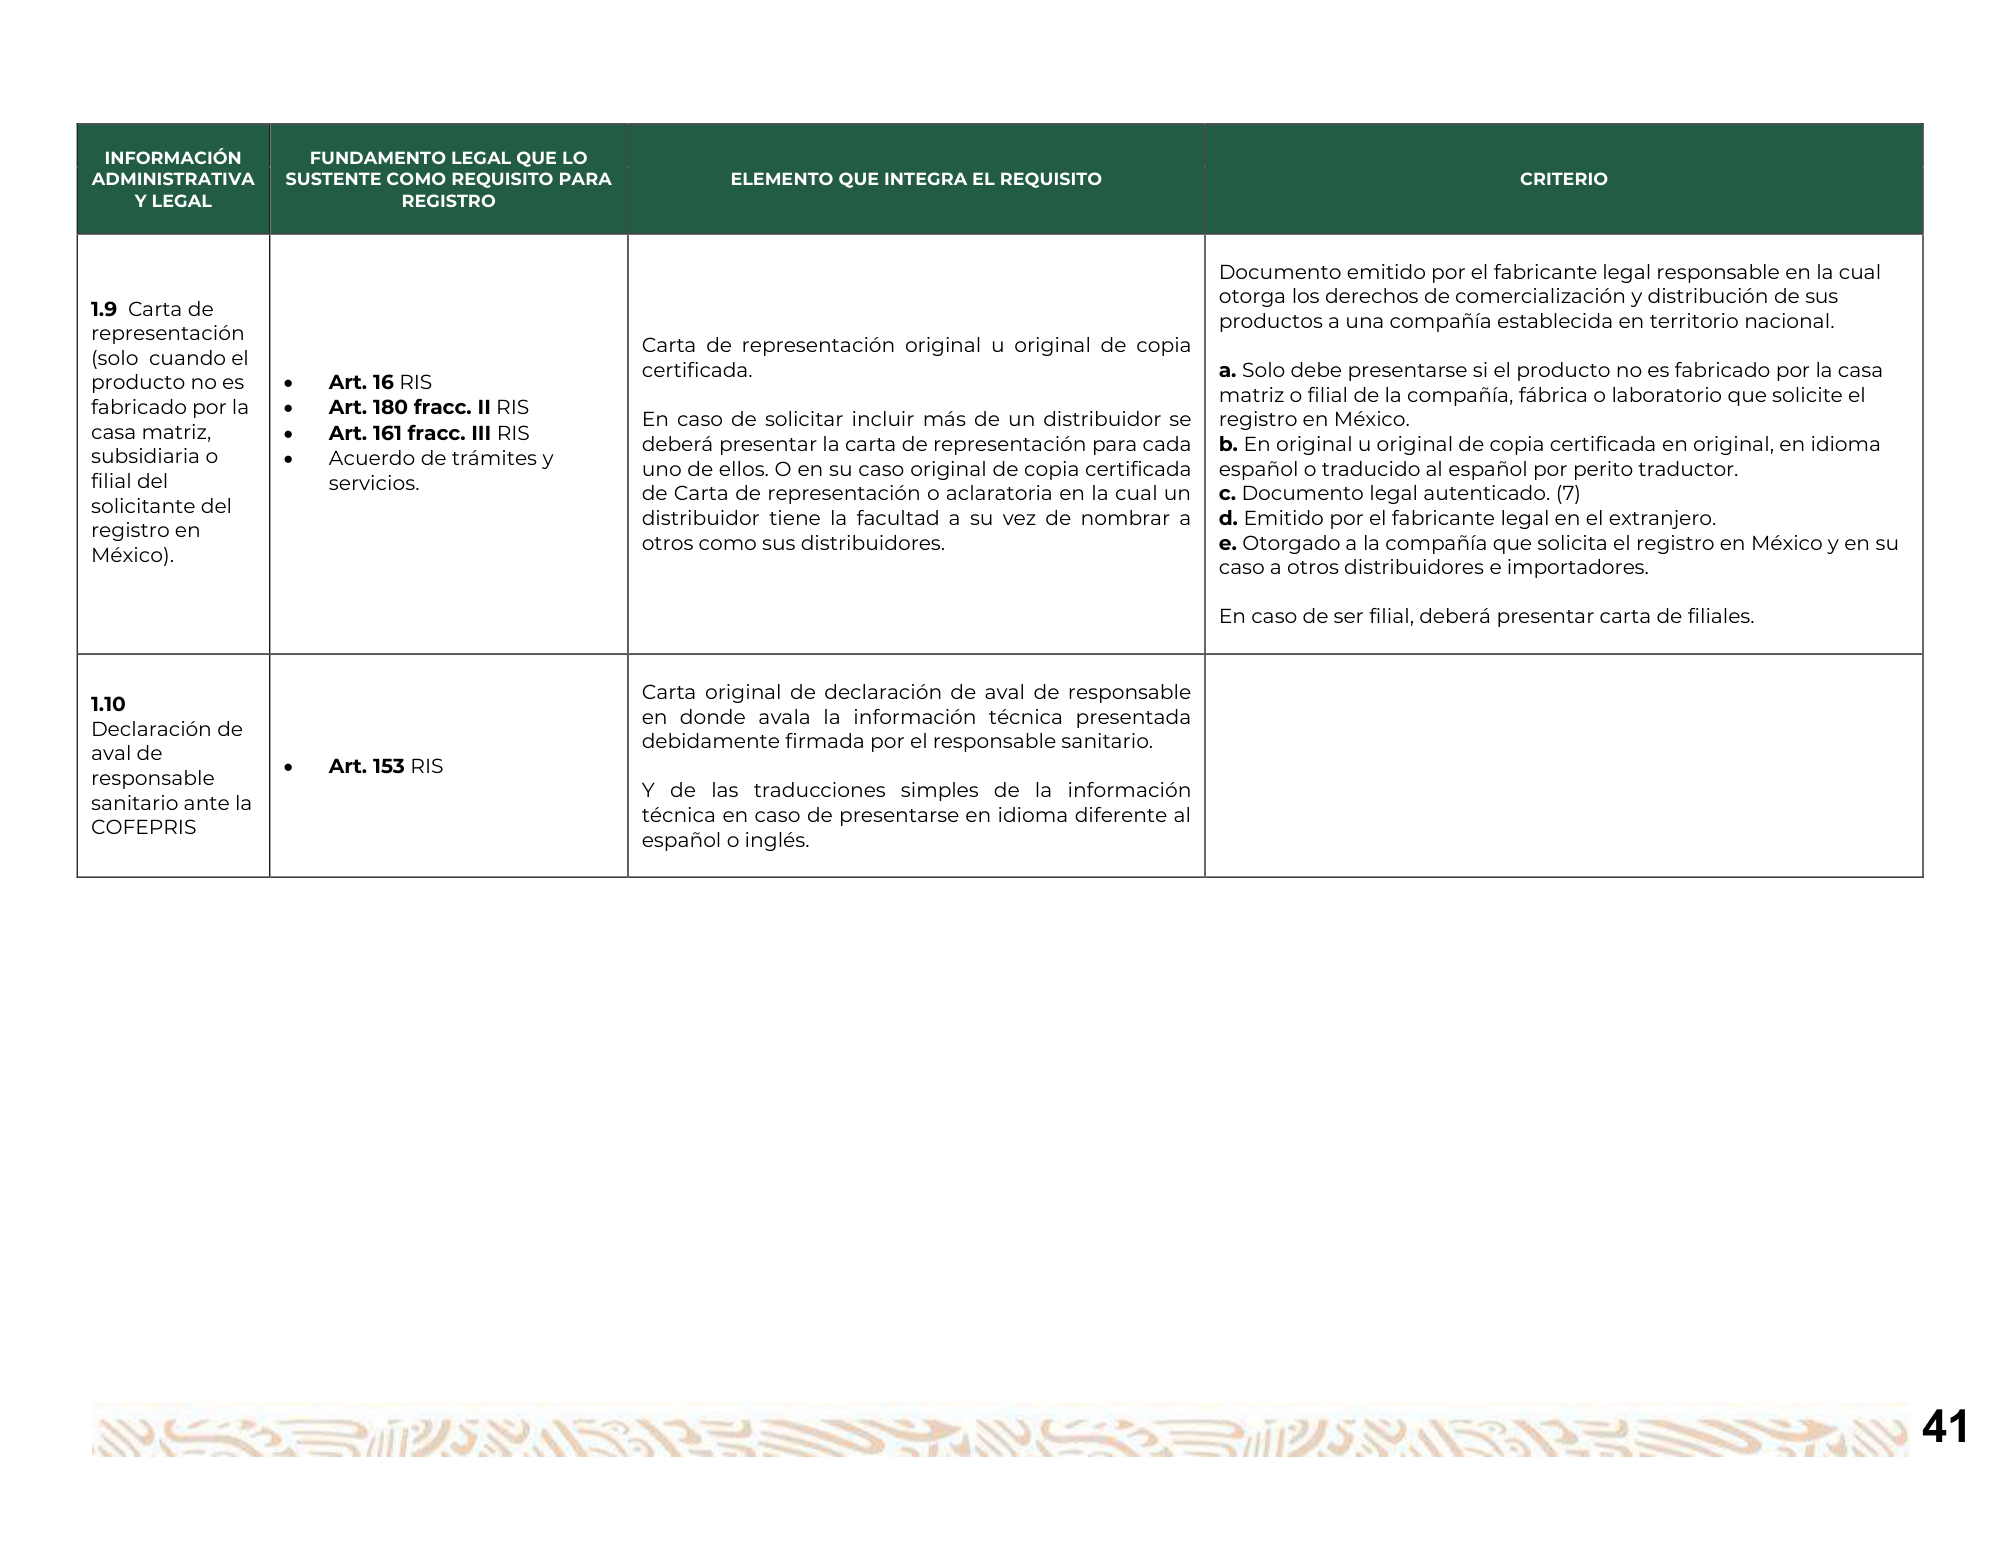
INFORMACIÓN FUNDAMENTO LEGAL QUE LO ADMINISTRATIVA SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO Y LEGAL REGISTRO Documento emitido por el fabricante legal responsable en la cual otorga los derechos de comercialización y distribución de sus 1.9 Carta de productos a una compañía establecida en territorio nacional. representación Carta de representación original u original de copia (solo cuando el certificada. a. Solo debe presentarse si el producto no es fabricado por la casa producto no es Art. 16 RIS matriz o filial de la compañía, fábrica o laboratorio que solicite el fabricado por la Art. 180 fracc. II RIS En caso de solicitar incluir más de un distribuidor se registro en México. casa matriz, Art. 161 fracc. III RIS deberá presentar la carta de representación para cada b. En original u original de copia certificada en original, en idioma subsidiaria o Acuerdo de trámites y uno de ellos. O en su caso original de copia certificada español o traducido al español por perito traductor. filial del servicios. de Carta de representación o aclaratoria en la cual un c. Documento legal autenticado. (7) solicitante del distribuidor tiene la facultad a su vez de nombrar a d. Emitido por el fabricante legal en el extranjero. registro en otros como sus distribuidores. e. Otorgado a la compañía que solicita el registro en México y en su México). caso a otros distribuidores e importadores. En caso de ser filial, deberá presentar carta de filiales. Carta original de declaración de aval de responsable 1.10 en donde avala la información técnica presentada Declaración de debidamente firmada por el responsable sanitario. aval de Art. 153 RIS responsable Y de las traducciones simples de la información sanitario ante la técnica en caso de presentarse en idioma diferente al COFEPRIS español o inglés. 41
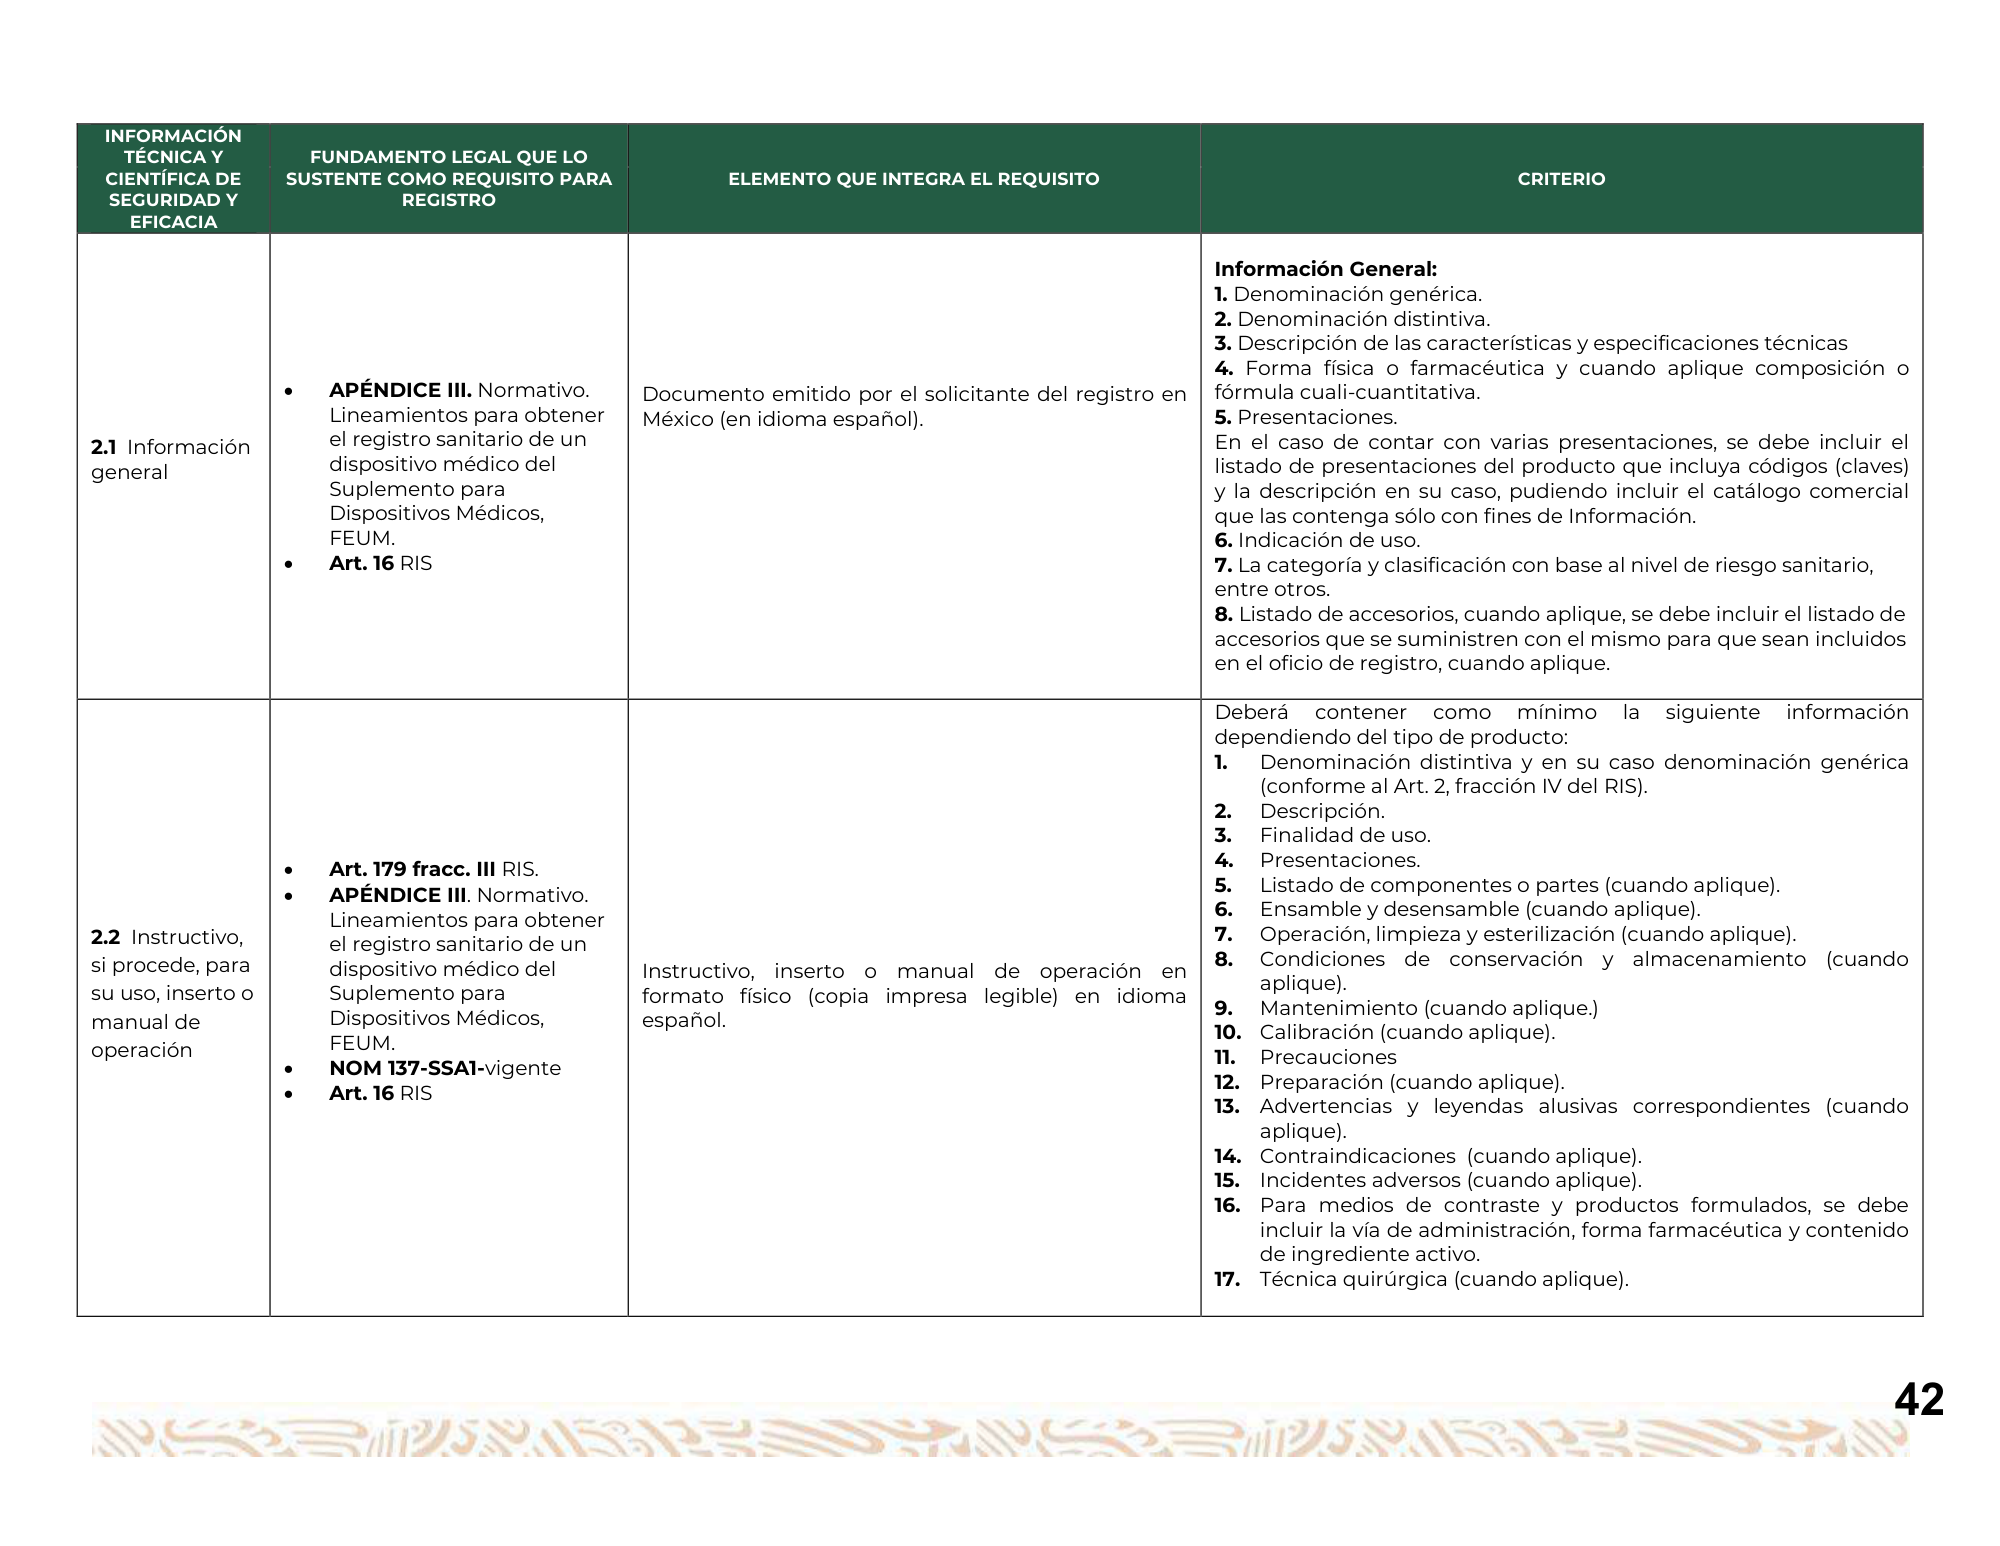
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Información General: 1. Denominación genérica. 2. Denominación distintiva. 3. Descripción de las características y especificaciones técnicas 4. Forma física o farmacéutica y cuando aplique composición o APÉNDICE III. Normativo. Documento emitido por el solicitante del registro en fórmula cuali-cuantitativa. Lineamientos para obtener México (en idioma español). 5. Presentaciones. 2.1 Información el registro sanitario de un En el caso de contar con varias presentaciones, se debe incluir el general dispositivo médico del listado de presentaciones del producto que incluya códigos (claves) Suplemento para y la descripción en su caso, pudiendo incluir el catálogo comercial Dispositivos Médicos, que las contenga sólo con fines de Información. FEUM. 6. Indicación de uso. Art. 16 RIS 7. La categoría y clasificación con base al nivel de riesgo sanitario, entre otros. 8. Listado de accesorios, cuando aplique, se debe incluir el listado de accesorios que se suministren con el mismo para que sean incluidos en el oficio de registro, cuando aplique. Deberá contener como mínimo la siguiente información dependiendo del tipo de producto: 1. Denominación distintiva y en su caso denominación genérica (conforme al Art. 2, fracción IV del RIS). 2. Descripción. 3. Finalidad de uso. Art. 179 fracc. III RIS. 4. Presentaciones. APÉNDICE III. Normativo. 5. Listado de componentes o partes (cuando aplique). 6. Ensamble y desensamble (cuando aplique). Lineamientos para obtener 2.2 Instructivo, 7. Operación, limpieza y esterilización (cuando aplique). el registro sanitario de un si procede, para dispositivo médico del 8. Condiciones de conservación y almacenamiento (cuando Instructivo, inserto o manual de operación en su uso, inserto o Suplemento para aplique). formato físico (copia impresa legible) en idioma 9. Mantenimiento (cuando aplique.) manual de Dispositivos Médicos, español. 10. Calibración (cuando aplique). operación FEUM. 11. Precauciones NOM 137-SSA1-vigente 12. Preparación (cuando aplique). Art. 16 RIS 13. Advertencias y leyendas alusivas correspondientes (cuando aplique). 14. Contraindicaciones (cuando aplique). 15. Incidentes adversos (cuando aplique). 16. Para medios de contraste y productos formulados, se debe incluir la vía de administración, forma farmacéutica y contenido de ingrediente activo. 17. Técnica quirúrgica (cuando aplique). 42
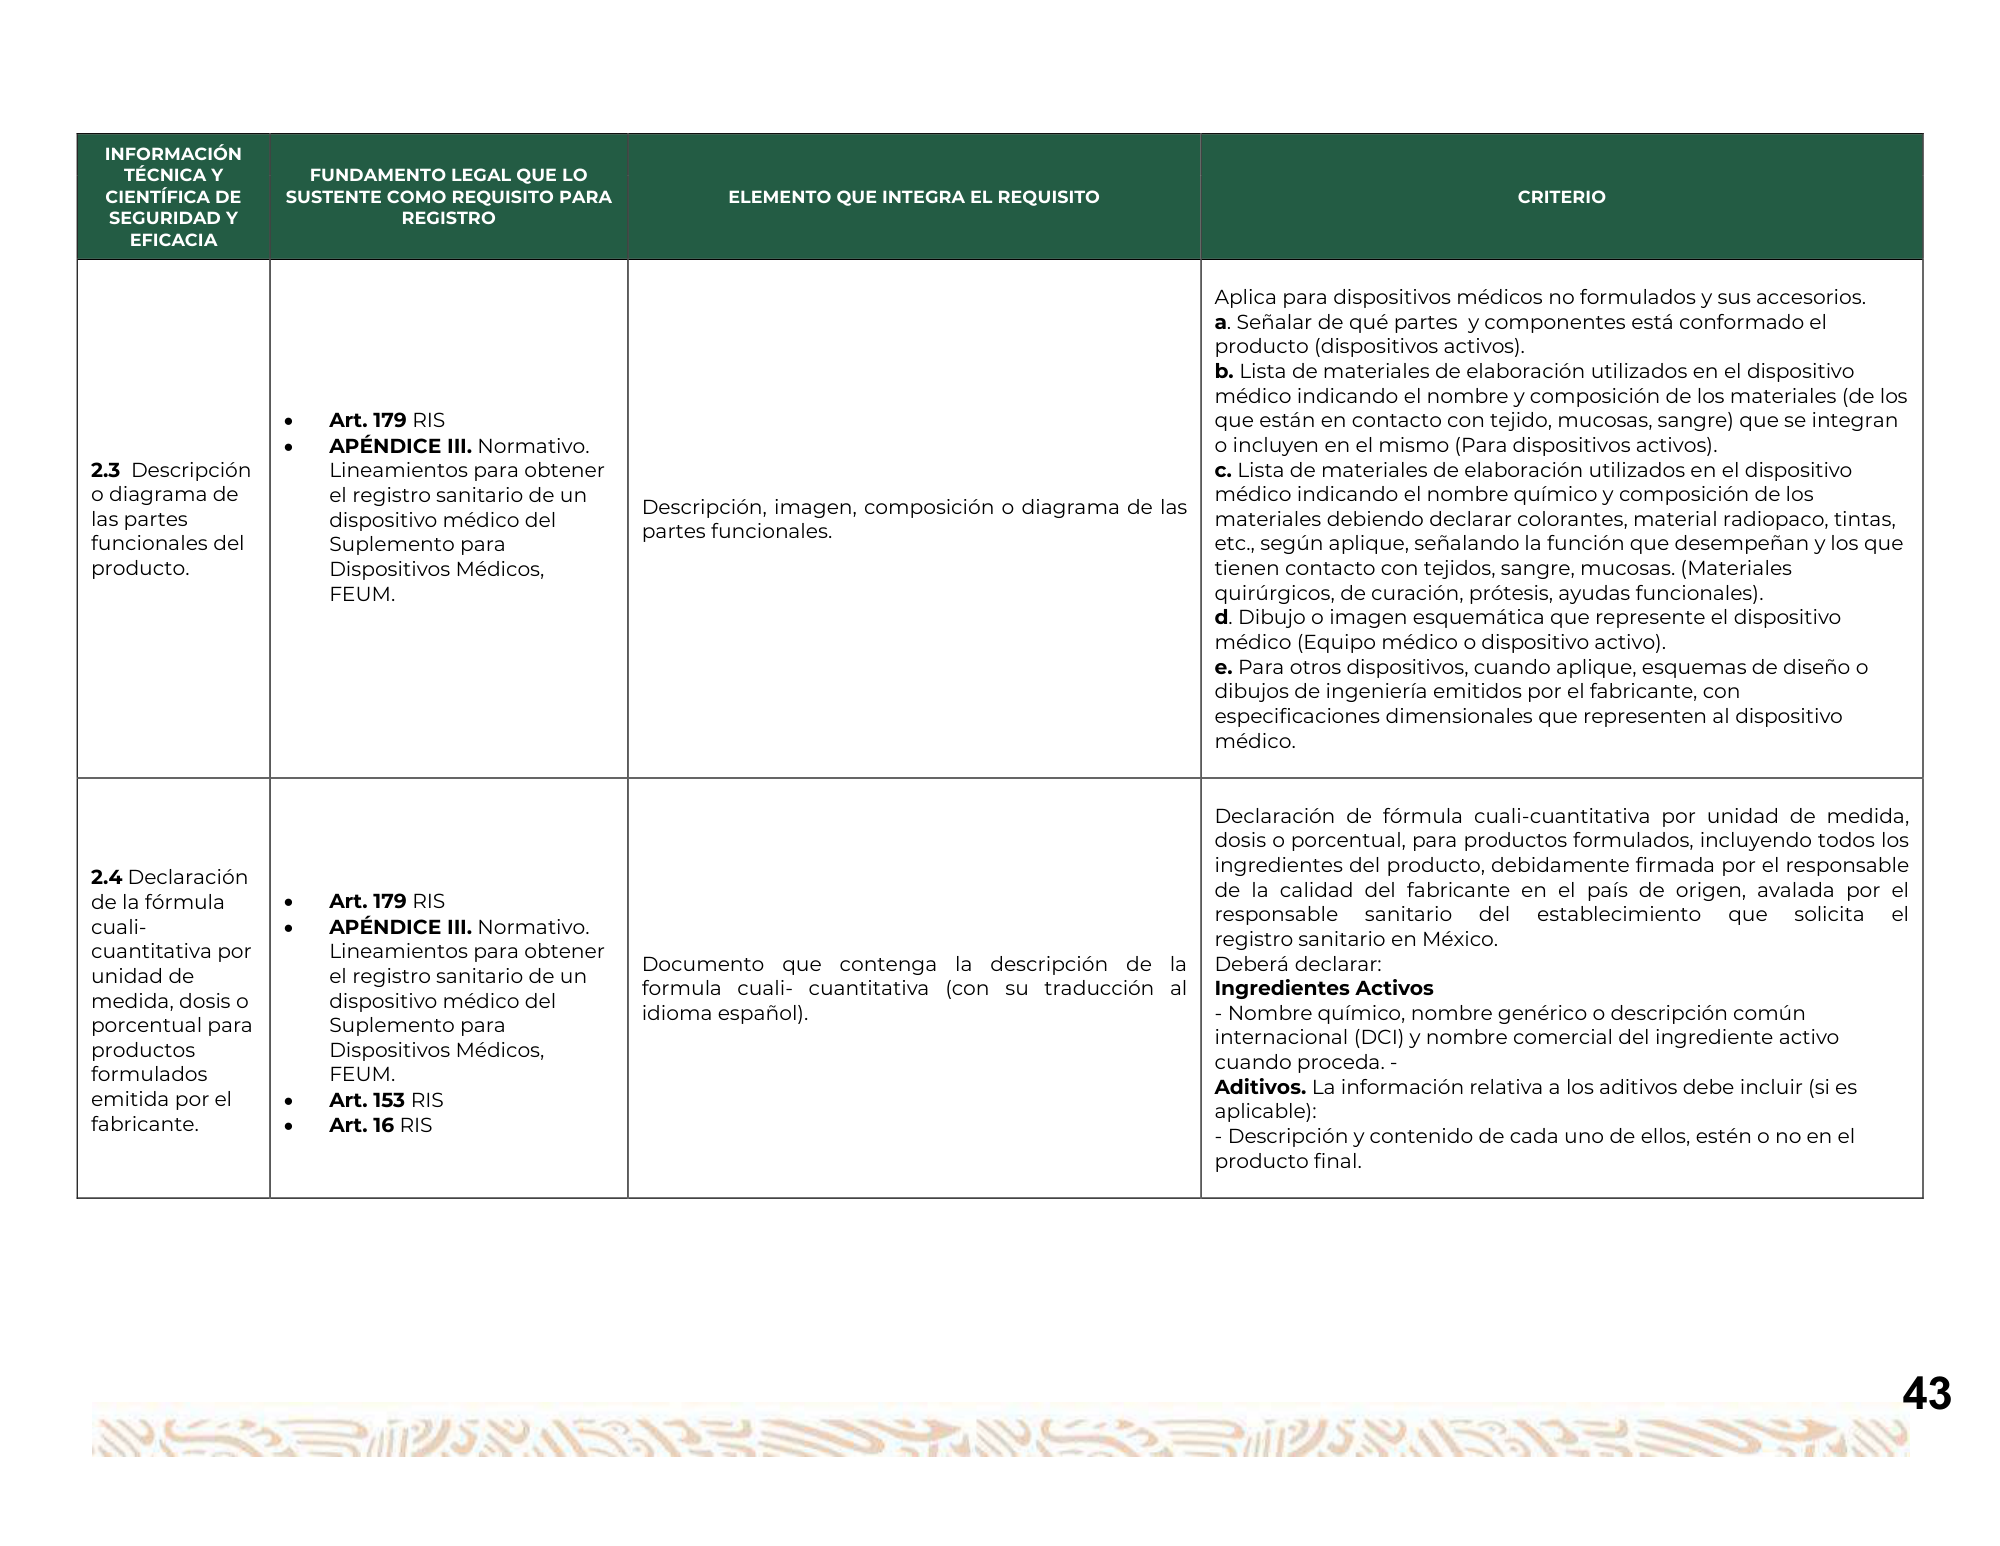
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Aplica para dispositivos médicos no formulados y sus accesorios. a. Señalar de qué partes y componentes está conformado el producto (dispositivos activos). b. Lista de materiales de elaboración utilizados en el dispositivo médico indicando el nombre y composición de los materiales (de los Art. 179 RIS que están en contacto con tejido, mucosas, sangre) que se integran APÉNDICE III. Normativo. o incluyen en el mismo (Para dispositivos activos). 2.3 Descripción Lineamientos para obtener c. Lista de materiales de elaboración utilizados en el dispositivo o diagrama de el registro sanitario de un médico indicando el nombre químico y composición de los Descripción, imagen, composición o diagrama de las las partes dispositivo médico del materiales debiendo declarar colorantes, material radiopaco, tintas, partes funcionales. funcionales del Suplemento para etc., según aplique, señalando la función que desempeñan y los que producto. Dispositivos Médicos, tienen contacto con tejidos, sangre, mucosas. (Materiales FEUM. quirúrgicos, de curación, prótesis, ayudas funcionales). d. Dibujo o imagen esquemática que represente el dispositivo médico (Equipo médico o dispositivo activo). e. Para otros dispositivos, cuando aplique, esquemas de diseño o dibujos de ingeniería emitidos por el fabricante, con especificaciones dimensionales que representen al dispositivo médico. Declaración de fórmula cuali-cuantitativa por unidad de medida, dosis o porcentual, para productos formulados, incluyendo todos los ingredientes del producto, debidamente firmada por el responsable 2.4 Declaración de la calidad del fabricante en el país de origen, avalada por el de la fórmula Art. 179 RIS responsable sanitario del establecimiento que solicita el cuali- APÉNDICE III. Normativo. registro sanitario en México. cuantitativa por Lineamientos para obtener Documento que contenga la descripción de la Deberá declarar: unidad de el registro sanitario de un formula cuali- cuantitativa (con su traducción al Ingredientes Activos medida, dosis o dispositivo médico del idioma español). - Nombre químico, nombre genérico o descripción común porcentual para Suplemento para internacional (DCI) y nombre comercial del ingrediente activo productos Dispositivos Médicos, cuando proceda. - formulados FEUM. Aditivos. La información relativa a los aditivos debe incluir (si es emitida por el Art. 153 RIS aplicable): fabricante. Art. 16 RIS - Descripción y contenido de cada uno de ellos, estén o no en el producto final. 43
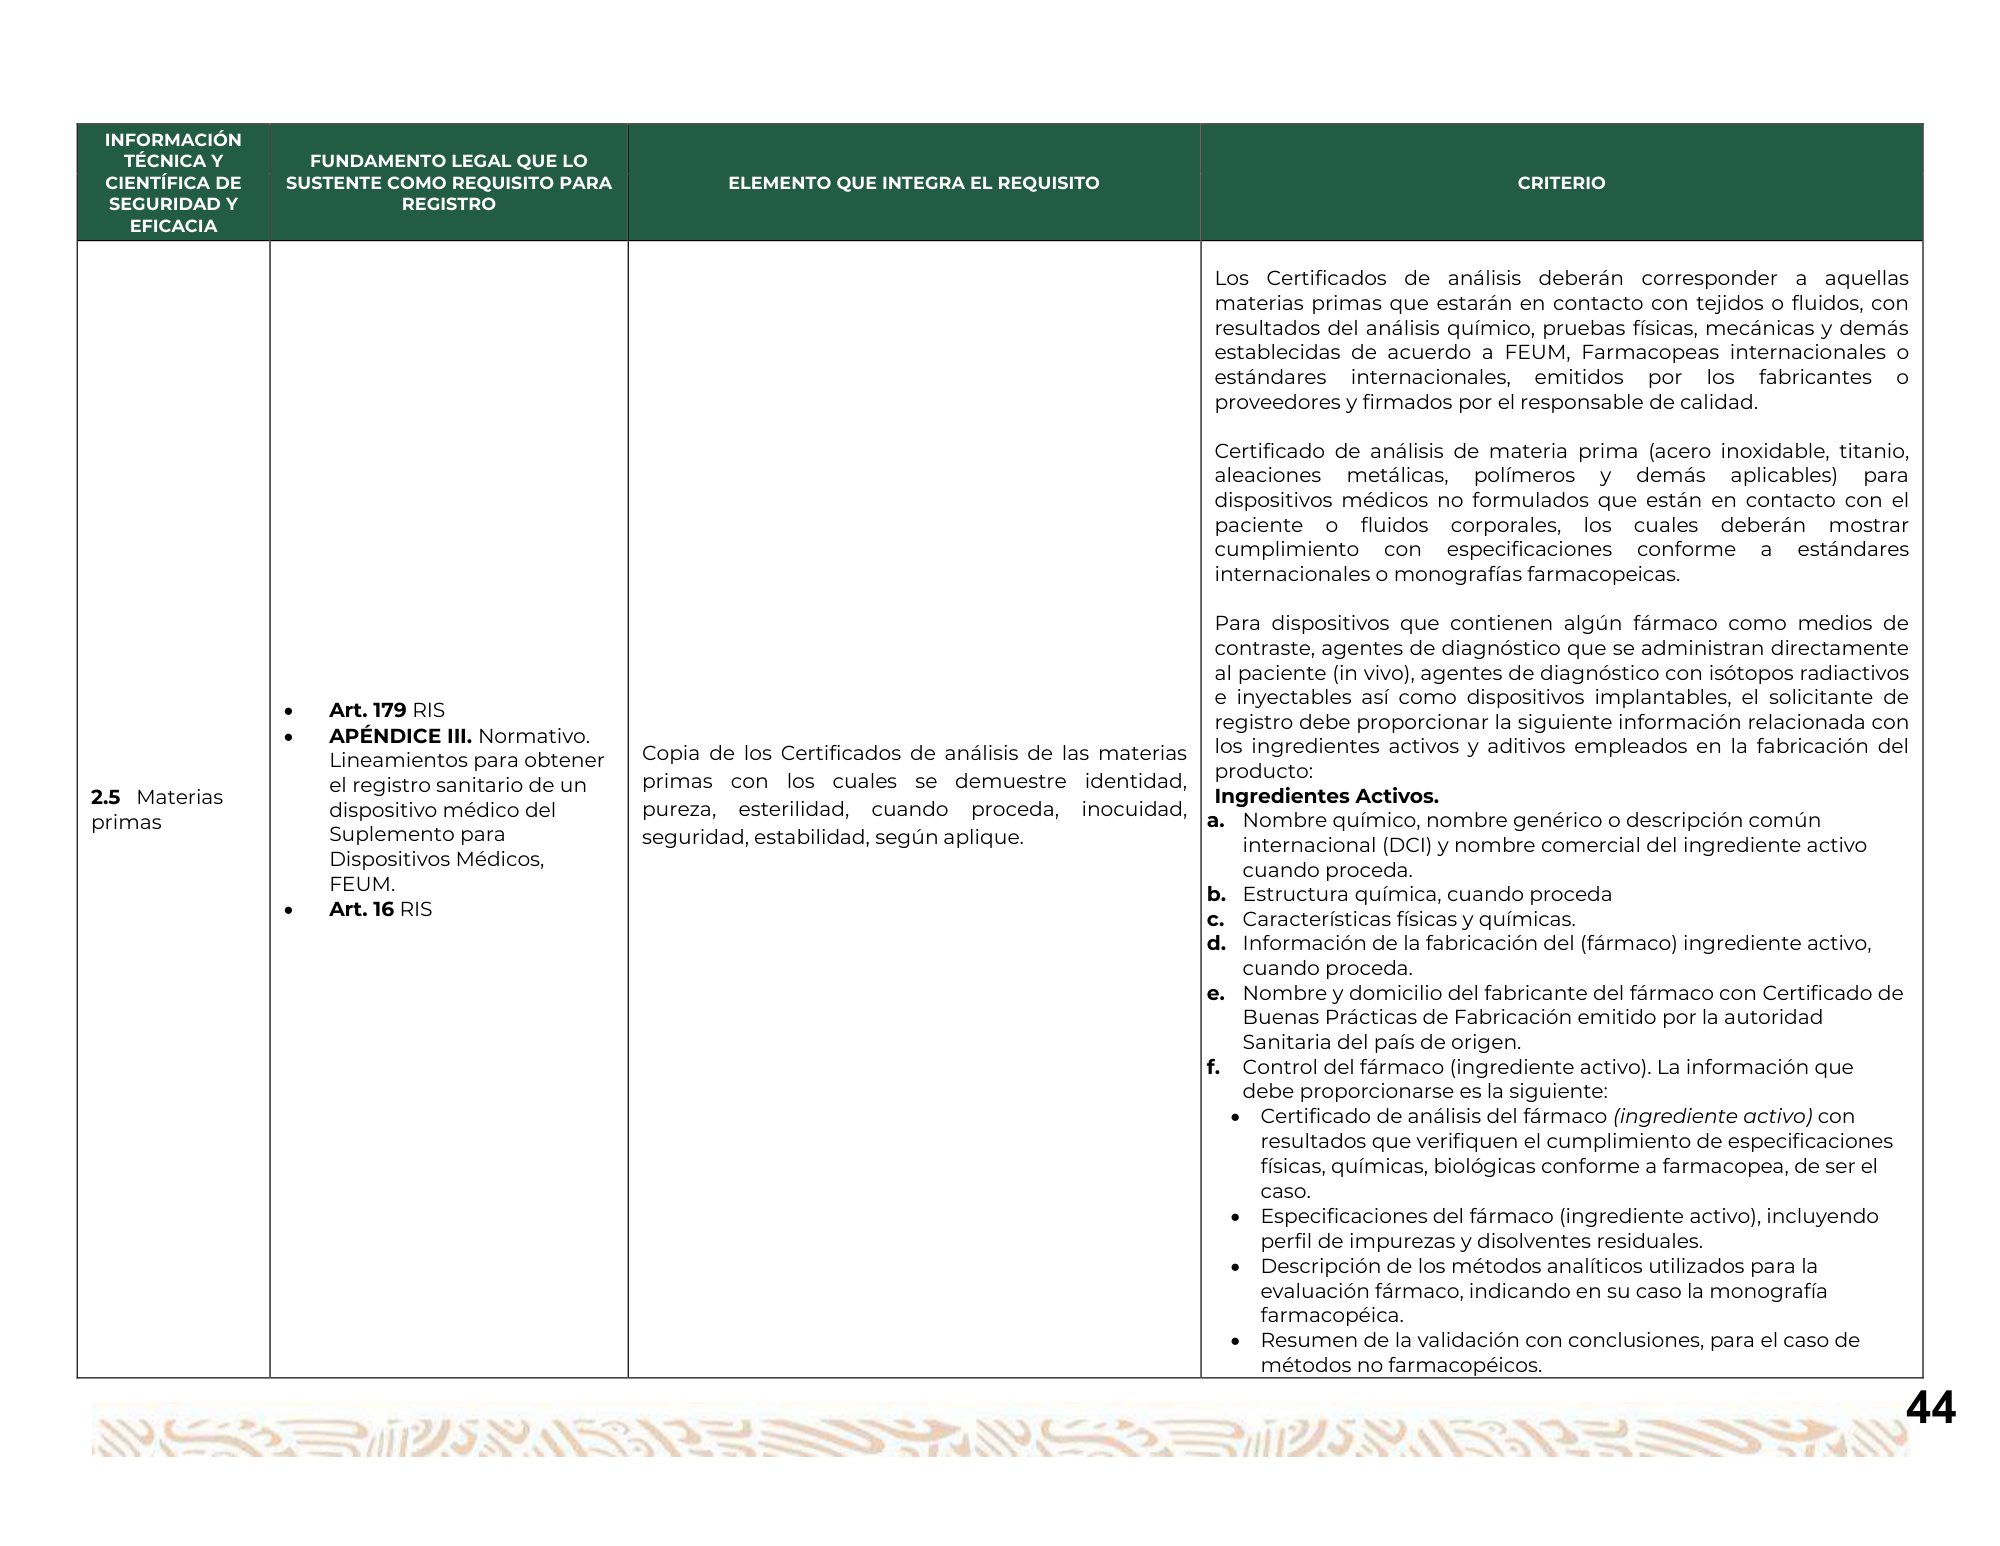
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Los Certificados de análisis deberán corresponder a aquellas materias primas que estarán en contacto con tejidos o fluidos, con resultados del análisis químico, pruebas físicas, mecánicas y demás establecidas de acuerdo a FEUM, Farmacopeas internacionales o estándares internacionales, emitidos por los fabricantes o proveedores y firmados por el responsable de calidad. Certificado de análisis de materia prima (acero inoxidable, titanio, aleaciones metálicas, polímeros y demás aplicables) para dispositivos médicos no formulados que están en contacto con el paciente o fluidos corporales, los cuales deberán mostrar cumplimiento con especificaciones conforme a estándares internacionales o monografías farmacopeicas. Para dispositivos que contienen algún fármaco como medios de contraste, agentes de diagnóstico que se administran directamente al paciente (in vivo), agentes de diagnóstico con isótopos radiactivos e inyectables así como dispositivos implantables, el solicitante de Art. 179 RIS registro debe proporcionar la siguiente información relacionada con APÉNDICE III. Normativo. Lineamientos para obtener Copia de los Certificados de análisis de las materias los ingredientes activos y aditivos empleados en la fabricación del el registro sanitario de un primas con los cuales se demuestre identidad, producto: 2.5 Materias Ingredientes Activos. dispositivo médico del pureza, esterilidad, cuando proceda, inocuidad, primas a. Nombre químico, nombre genérico o descripción común Suplemento para seguridad, estabilidad, según aplique. internacional (DCI) y nombre comercial del ingrediente activo Dispositivos Médicos, cuando proceda. FEUM. b. Estructura química, cuando proceda Art. 16 RIS c. Características físicas y químicas. d. Información de la fabricación del (fármaco) ingrediente activo, cuando proceda. e. Nombre y domicilio del fabricante del fármaco con Certificado de Buenas Prácticas de Fabricación emitido por la autoridad Sanitaria del país de origen. f. Control del fármaco (ingrediente activo). La información que debe proporcionarse es la siguiente: Certificado de análisis del fármaco (ingrediente activo) con resultados que verifiquen el cumplimiento de especificaciones físicas, químicas, biológicas conforme a farmacopea, de ser el caso. Especificaciones del fármaco (ingrediente activo), incluyendo perfil de impurezas y disolventes residuales. Descripción de los métodos analíticos utilizados para la evaluación fármaco, indicando en su caso la monografía farmacopéica. Resumen de la validación con conclusiones, para el caso de métodos no farmacopéicos. 44
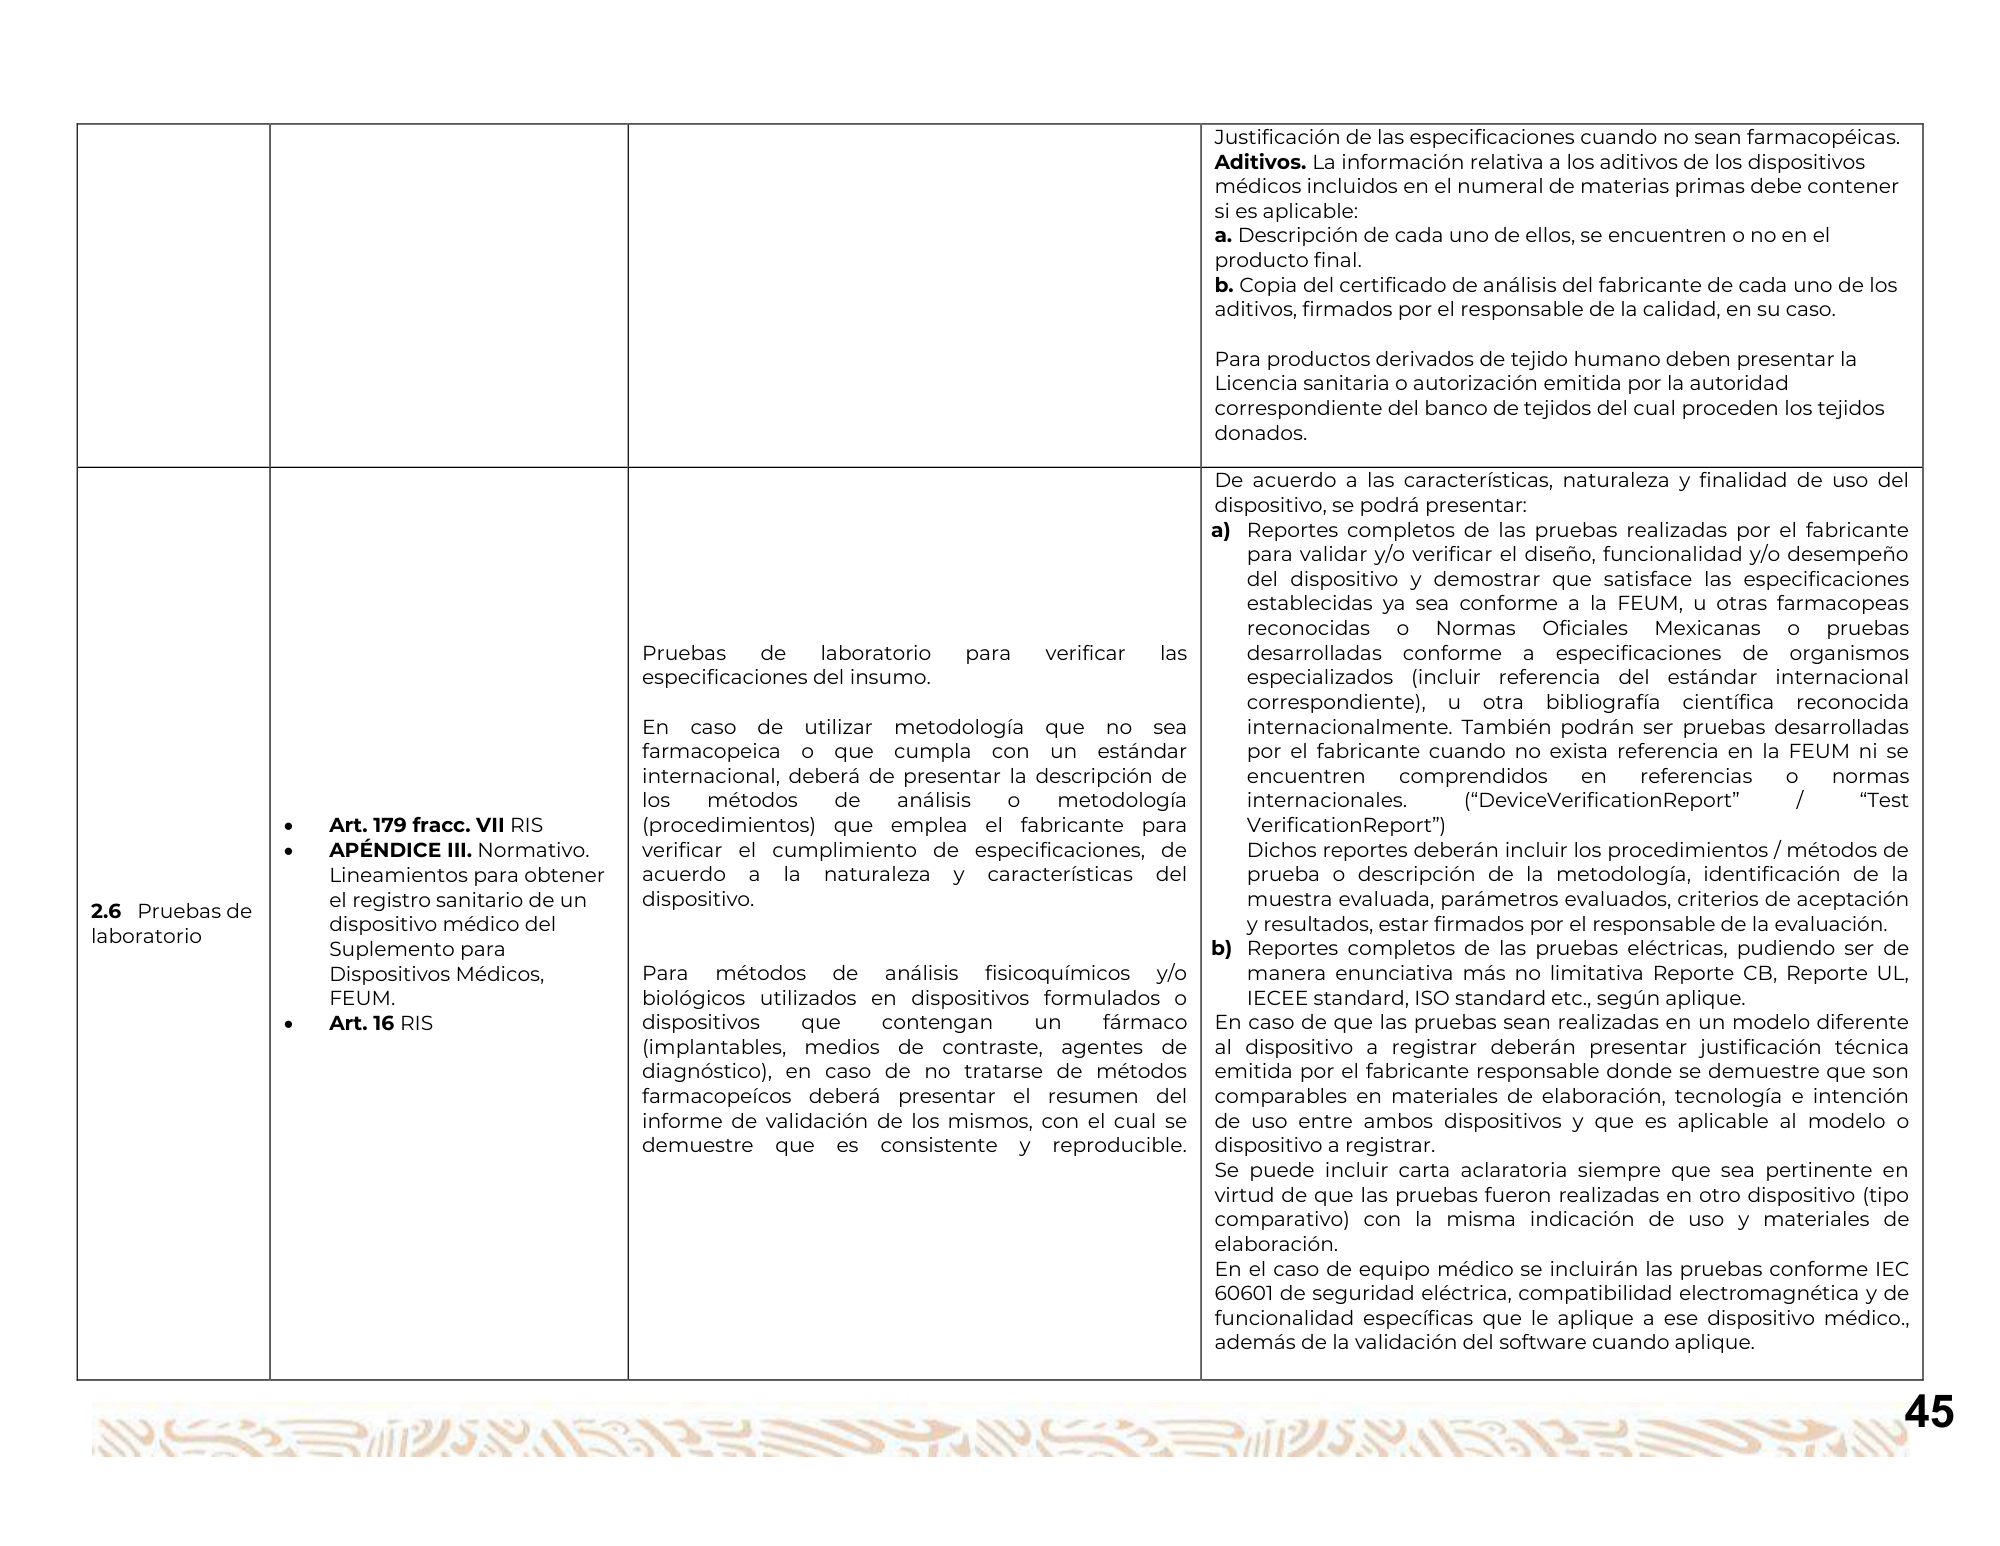
Justificación de las especificaciones cuando no sean farmacopéicas. Aditivos. La información relativa a los aditivos de los dispositivos médicos incluidos en el numeral de materias primas debe contener si es aplicable: a. Descripción de cada uno de ellos, se encuentren o no en el producto final. b. Copia del certificado de análisis del fabricante de cada uno de los aditivos, firmados por el responsable de la calidad, en su caso. Para productos derivados de tejido humano deben presentar la Licencia sanitaria o autorización emitida por la autoridad correspondiente del banco de tejidos del cual proceden los tejidos donados. De acuerdo a las características, naturaleza y finalidad de uso del dispositivo, se podrá presentar: a) Reportes completos de las pruebas realizadas por el fabricante para validar y/o verificar el diseño, funcionalidad y/o desempeño del dispositivo y demostrar que satisface las especificaciones establecidas ya sea conforme a la FEUM, u otras farmacopeas reconocidas o Normas Oficiales Mexicanas o pruebas Pruebas de laboratorio para verificar las desarrolladas conforme a especificaciones de organismos especificaciones del insumo. especializados (incluir referencia del estándar internacional correspondiente), u otra bibliografía científica reconocida En caso de utilizar metodología que no sea internacionalmente. También podrán ser pruebas desarrolladas farmacopeica o que cumpla con un estándar por el fabricante cuando no exista referencia en la FEUM ni se internacional, deberá de presentar la descripción de encuentren comprendidos en referencias o normas los métodos de análisis o metodología internacionales. (“DeviceVerificationReport” / “Test Art. 179 fracc. VII RIS (procedimientos) que emplea el fabricante para VerificationReport”) APÉNDICE III. Normativo. verificar el cumplimiento de especificaciones, de Dichos reportes deberán incluir los procedimientos / métodos de Lineamientos para obtener acuerdo a la naturaleza y características del prueba o descripción de la metodología, identificación de la el registro sanitario de un dispositivo. muestra evaluada, parámetros evaluados, criterios de aceptación 2.6 Pruebas de dispositivo médico del y resultados, estar firmados por el responsable de la evaluación. laboratorio Suplemento para b) Reportes completos de las pruebas eléctricas, pudiendo ser de Dispositivos Médicos, Para métodos de análisis fisicoquímicos y/o manera enunciativa más no limitativa Reporte CB, Reporte UL, FEUM. biológicos utilizados en dispositivos formulados o IECEE standard, ISO standard etc., según aplique. Art. 16 RIS dispositivos que contengan un fármaco En caso de que las pruebas sean realizadas en un modelo diferente (implantables, medios de contraste, agentes de al dispositivo a registrar deberán presentar justificación técnica diagnóstico), en caso de no tratarse de métodos emitida por el fabricante responsable donde se demuestre que son farmacopeícos deberá presentar el resumen del comparables en materiales de elaboración, tecnología e intención informe de validación de los mismos, con el cual se de uso entre ambos dispositivos y que es aplicable al modelo o demuestre que es consistente y reproducible. dispositivo a registrar. Se puede incluir carta aclaratoria siempre que sea pertinente en virtud de que las pruebas fueron realizadas en otro dispositivo (tipo comparativo) con la misma indicación de uso y materiales de elaboración. En el caso de equipo médico se incluirán las pruebas conforme IEC 60601 de seguridad eléctrica, compatibilidad electromagnética y de funcionalidad específicas que le aplique a ese dispositivo médico., además de la validación del software cuando aplique. 45
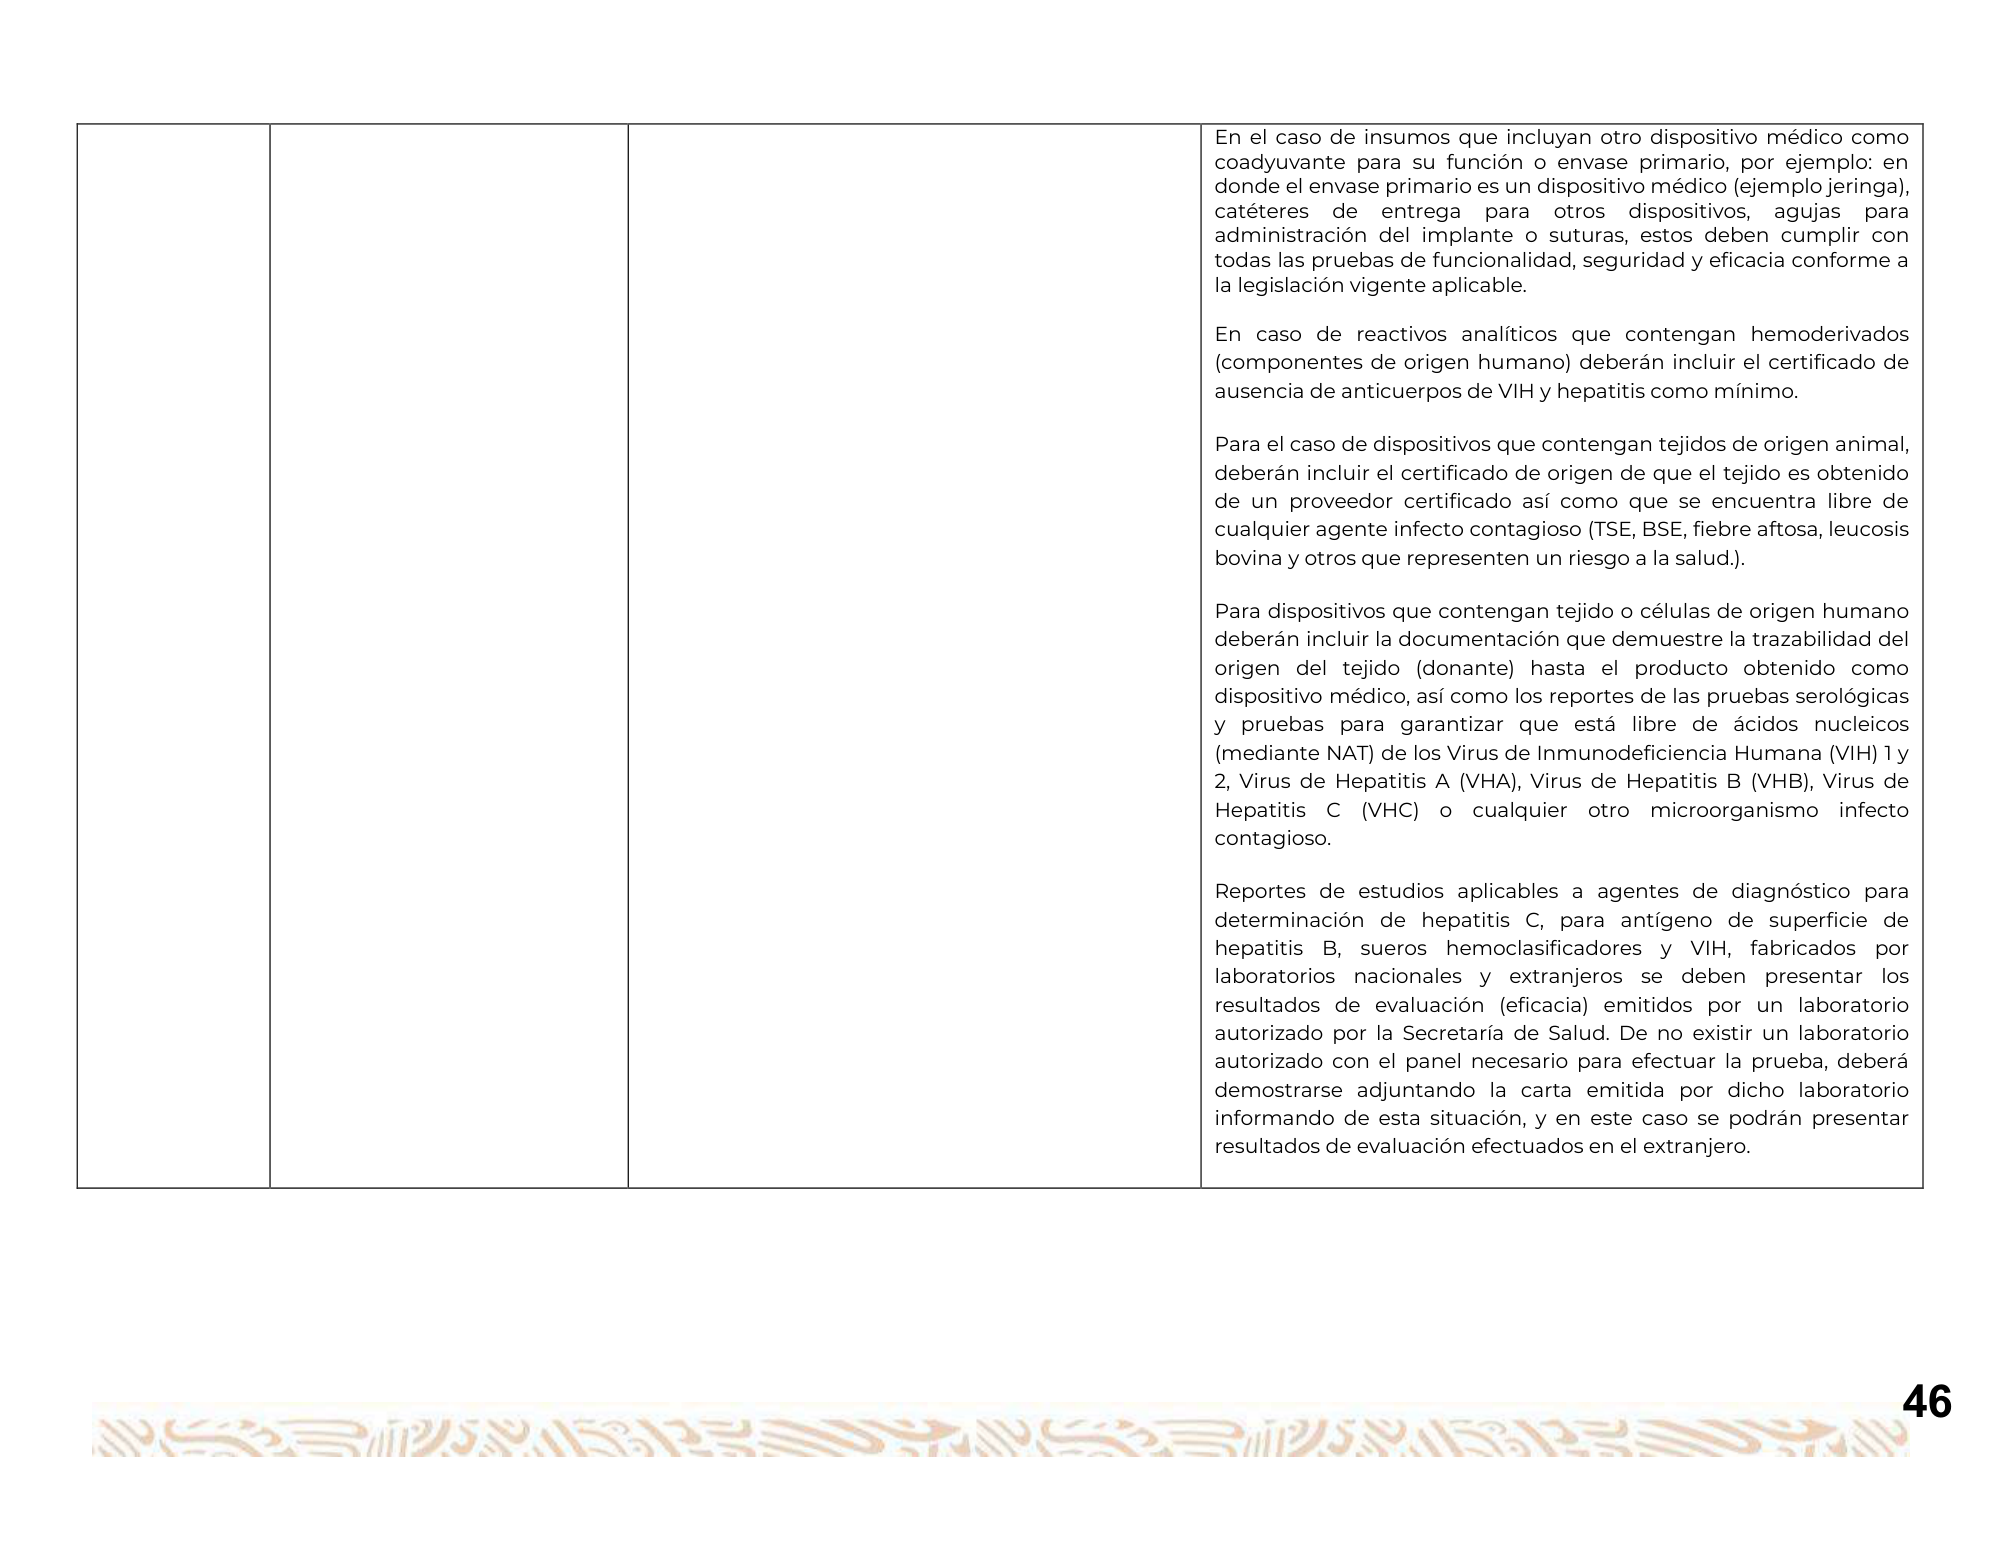
En el caso de insumos que incluyan otro dispositivo médico como coadyuvante para su función o envase primario, por ejemplo: en donde el envase primario es un dispositivo médico (ejemplo jeringa), catéteres de entrega para otros dispositivos, agujas para administración del implante o suturas, estos deben cumplir con todas las pruebas de funcionalidad, seguridad y eficacia conforme a la legislación vigente aplicable. En caso de reactivos analíticos que contengan hemoderivados (componentes de origen humano) deberán incluir el certificado de ausencia de anticuerpos de VIH y hepatitis como mínimo. Para el caso de dispositivos que contengan tejidos de origen animal, deberán incluir el certificado de origen de que el tejido es obtenido de un proveedor certificado así como que se encuentra libre de cualquier agente infecto contagioso (TSE, BSE, fiebre aftosa, leucosis bovina y otros que representen un riesgo a la salud.). Para dispositivos que contengan tejido o células de origen humano deberán incluir la documentación que demuestre la trazabilidad del origen del tejido (donante) hasta el producto obtenido como dispositivo médico, así como los reportes de las pruebas serológicas y pruebas para garantizar que está libre de ácidos nucleicos (mediante NAT) de los Virus de Inmunodeficiencia Humana (VIH) 1 y 2, Virus de Hepatitis A (VHA), Virus de Hepatitis B (VHB), Virus de Hepatitis C (VHC) o cualquier otro microorganismo infecto contagioso. Reportes de estudios aplicables a agentes de diagnóstico para determinación de hepatitis C, para antígeno de superficie de hepatitis B, sueros hemoclasificadores y VIH, fabricados por laboratorios nacionales y extranjeros se deben presentar los resultados de evaluación (eficacia) emitidos por un laboratorio autorizado por la Secretaría de Salud. De no existir un laboratorio autorizado con el panel necesario para efectuar la prueba, deberá demostrarse adjuntando la carta emitida por dicho laboratorio informando de esta situación, y en este caso se podrán presentar resultados de evaluación efectuados en el extranjero. 46
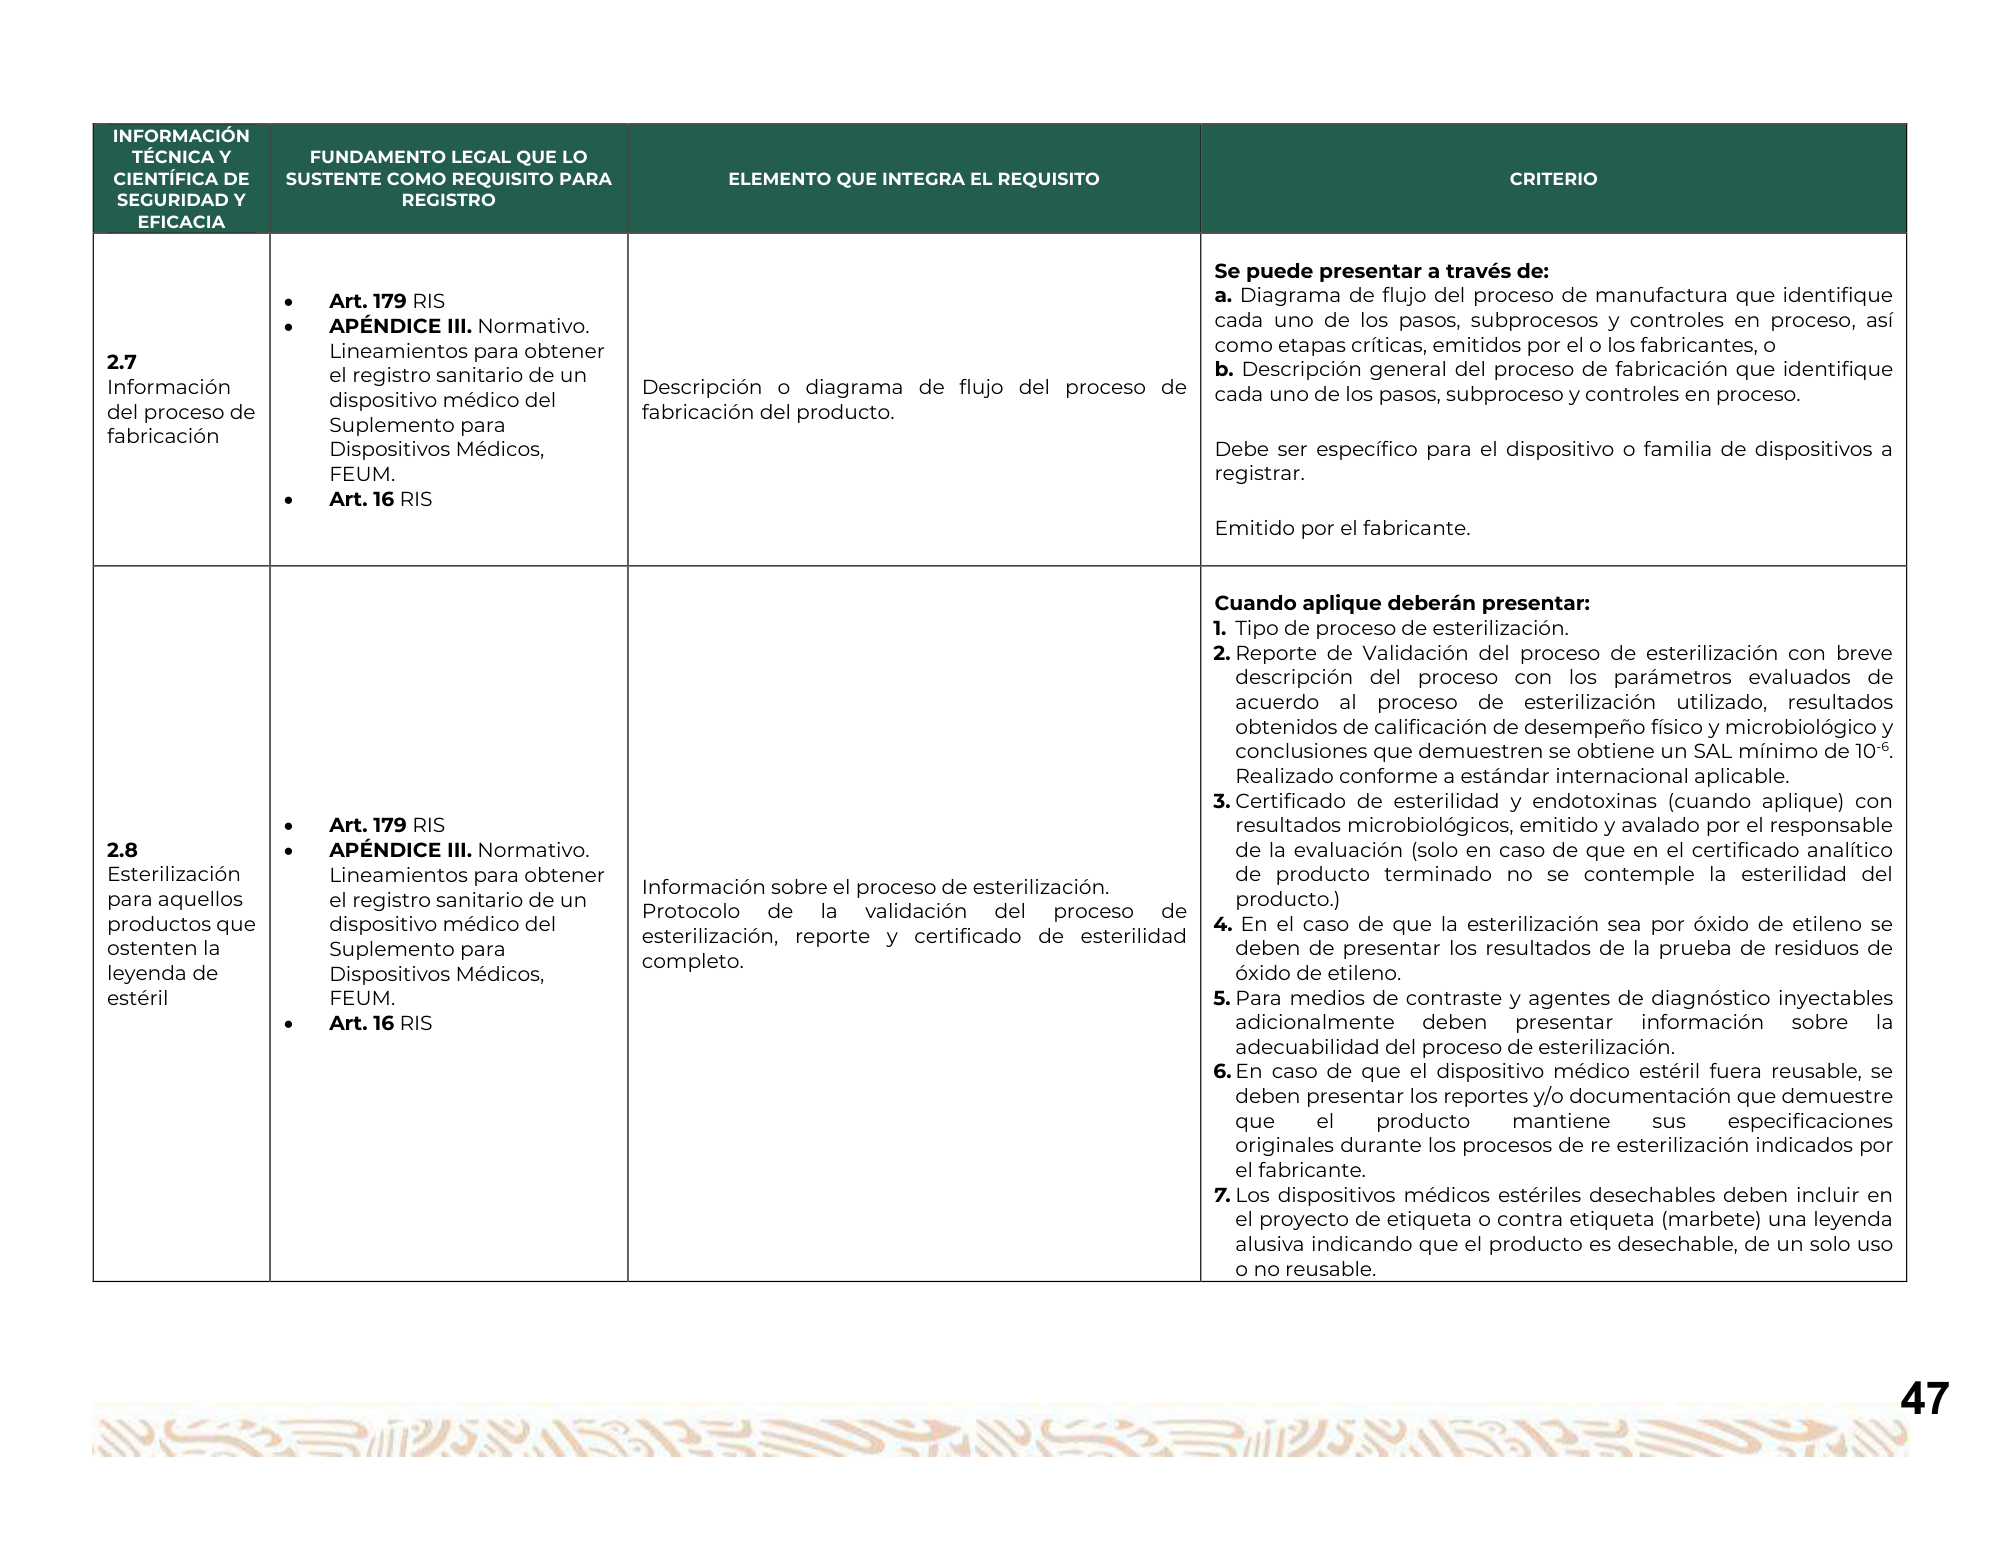
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Se puede presentar a través de: Art. 179 RIS a. Diagrama de flujo del proceso de manufactura que identifique APÉNDICE III. Normativo. cada uno de los pasos, subprocesos y controles en proceso, así Lineamientos para obtener como etapas críticas, emitidos por el o los fabricantes, o 2.7 b. Descripción general del proceso de fabricación que identifique el registro sanitario de un Información Descripción o diagrama de flujo del proceso de cada uno de los pasos, subproceso y controles en proceso. dispositivo médico del del proceso de fabricación del producto. Suplemento para fabricación Dispositivos Médicos, Debe ser específico para el dispositivo o familia de dispositivos a FEUM. registrar. Art. 16 RIS Emitido por el fabricante. Cuando aplique deberán presentar: 1. Tipo de proceso de esterilización. 2. Reporte de Validación del proceso de esterilización con breve descripción del proceso con los parámetros evaluados de acuerdo al proceso de esterilización utilizado, resultados obtenidos de calificación de desempeño físico y microbiológico y conclusiones que demuestren se obtiene un SAL mínimo de 10-6. Realizado conforme a estándar internacional aplicable. 3. Certificado de esterilidad y endotoxinas (cuando aplique) con Art. 179 RIS resultados microbiológicos, emitido y avalado por el responsable 2.8 APÉNDICE III. Normativo. de la evaluación (solo en caso de que en el certificado analítico Esterilización Lineamientos para obtener de producto terminado no se contemple la esterilidad del Información sobre el proceso de esterilización. para aquellos el registro sanitario de un producto.) Protocolo de la validación del proceso de productos que dispositivo médico del 4. En el caso de que la esterilización sea por óxido de etileno se esterilización, reporte y certificado de esterilidad ostenten la Suplemento para deben de presentar los resultados de la prueba de residuos de completo. leyenda de Dispositivos Médicos, óxido de etileno. estéril FEUM. 5. Para medios de contraste y agentes de diagnóstico inyectables Art. 16 RIS adicionalmente deben presentar información sobre la adecuabilidad del proceso de esterilización. 6. En caso de que el dispositivo médico estéril fuera reusable, se deben presentar los reportes y/o documentación que demuestre que el producto mantiene sus especificaciones originales durante los procesos de re esterilización indicados por el fabricante. 7. Los dispositivos médicos estériles desechables deben incluir en el proyecto de etiqueta o contra etiqueta (marbete) una leyenda alusiva indicando que el producto es desechable, de un solo uso o no reusable. 47
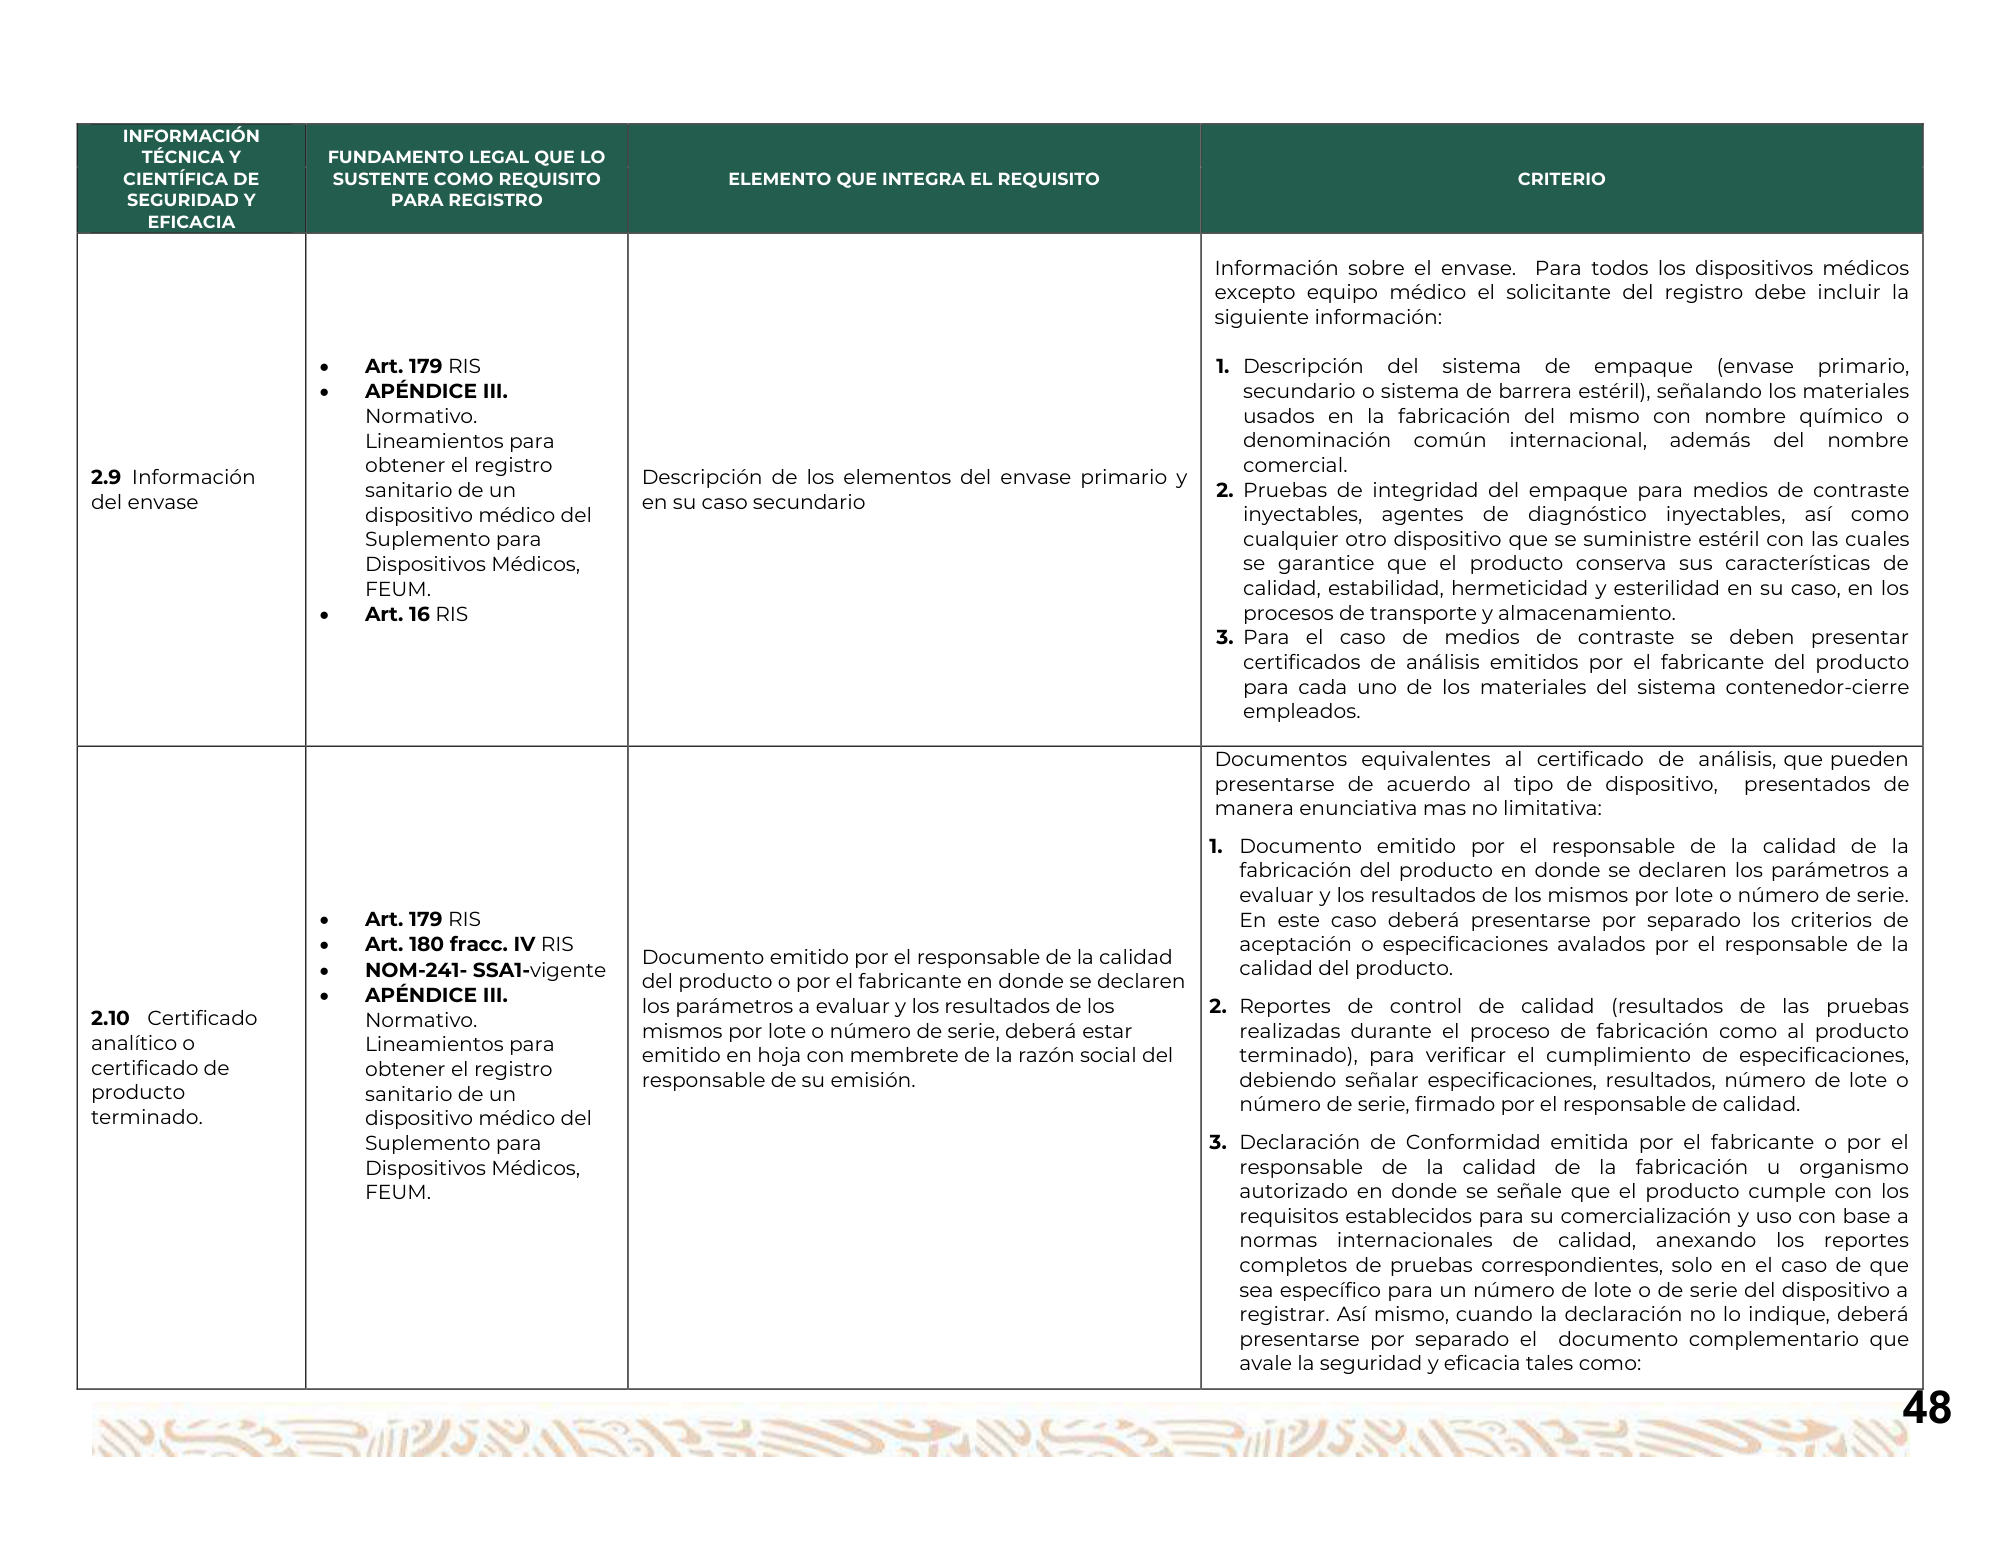
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y PARA REGISTRO EFICACIA Información sobre el envase. Para todos los dispositivos médicos excepto equipo médico el solicitante del registro debe incluir la siguiente información: Art. 179 RIS 1. Descripción del sistema de empaque (envase primario, APÉNDICE III. secundario o sistema de barrera estéril), señalando los materiales Normativo. usados en la fabricación del mismo con nombre químico o Lineamientos para denominación común internacional, además del nombre obtener el registro comercial. 2.9 Información Descripción de los elementos del envase primario y sanitario de un 2. Pruebas de integridad del empaque para medios de contraste del envase en su caso secundario dispositivo médico del inyectables, agentes de diagnóstico inyectables, así como Suplemento para cualquier otro dispositivo que se suministre estéril con las cuales Dispositivos Médicos, se garantice que el producto conserva sus características de FEUM. calidad, estabilidad, hermeticidad y esterilidad en su caso, en los Art. 16 RIS procesos de transporte y almacenamiento. 3. Para el caso de medios de contraste se deben presentar certificados de análisis emitidos por el fabricante del producto para cada uno de los materiales del sistema contenedor-cierre empleados. Documentos equivalentes al certificado de análisis, que pueden presentarse de acuerdo al tipo de dispositivo, presentados de manera enunciativa mas no limitativa: 1. Documento emitido por el responsable de la calidad de la fabricación del producto en donde se declaren los parámetros a evaluar y los resultados de los mismos por lote o número de serie. Art. 179 RIS En este caso deberá presentarse por separado los criterios de Art. 180 fracc. IV RIS aceptación o especificaciones avalados por el responsable de la Documento emitido por el responsable de la calidad NOM-241- SSA1-vigente calidad del producto. del producto o por el fabricante en donde se declaren APÉNDICE III. los parámetros a evaluar y los resultados de los 2. Reportes de control de calidad (resultados de las pruebas 2.10 Certificado Normativo. mismos por lote o número de serie, deberá estar realizadas durante el proceso de fabricación como al producto analítico o Lineamientos para emitido en hoja con membrete de la razón social del terminado), para verificar el cumplimiento de especificaciones, certificado de obtener el registro responsable de su emisión. debiendo señalar especificaciones, resultados, número de lote o producto sanitario de un número de serie, firmado por el responsable de calidad. terminado. dispositivo médico del Suplemento para 3. Declaración de Conformidad emitida por el fabricante o por el Dispositivos Médicos, responsable de la calidad de la fabricación u organismo FEUM. autorizado en donde se señale que el producto cumple con los requisitos establecidos para su comercialización y uso con base a normas internacionales de calidad, anexando los reportes completos de pruebas correspondientes, solo en el caso de que sea específico para un número de lote o de serie del dispositivo a registrar. Así mismo, cuando la declaración no lo indique, deberá presentarse por separado el documento complementario que avale la seguridad y eficacia tales como: 48
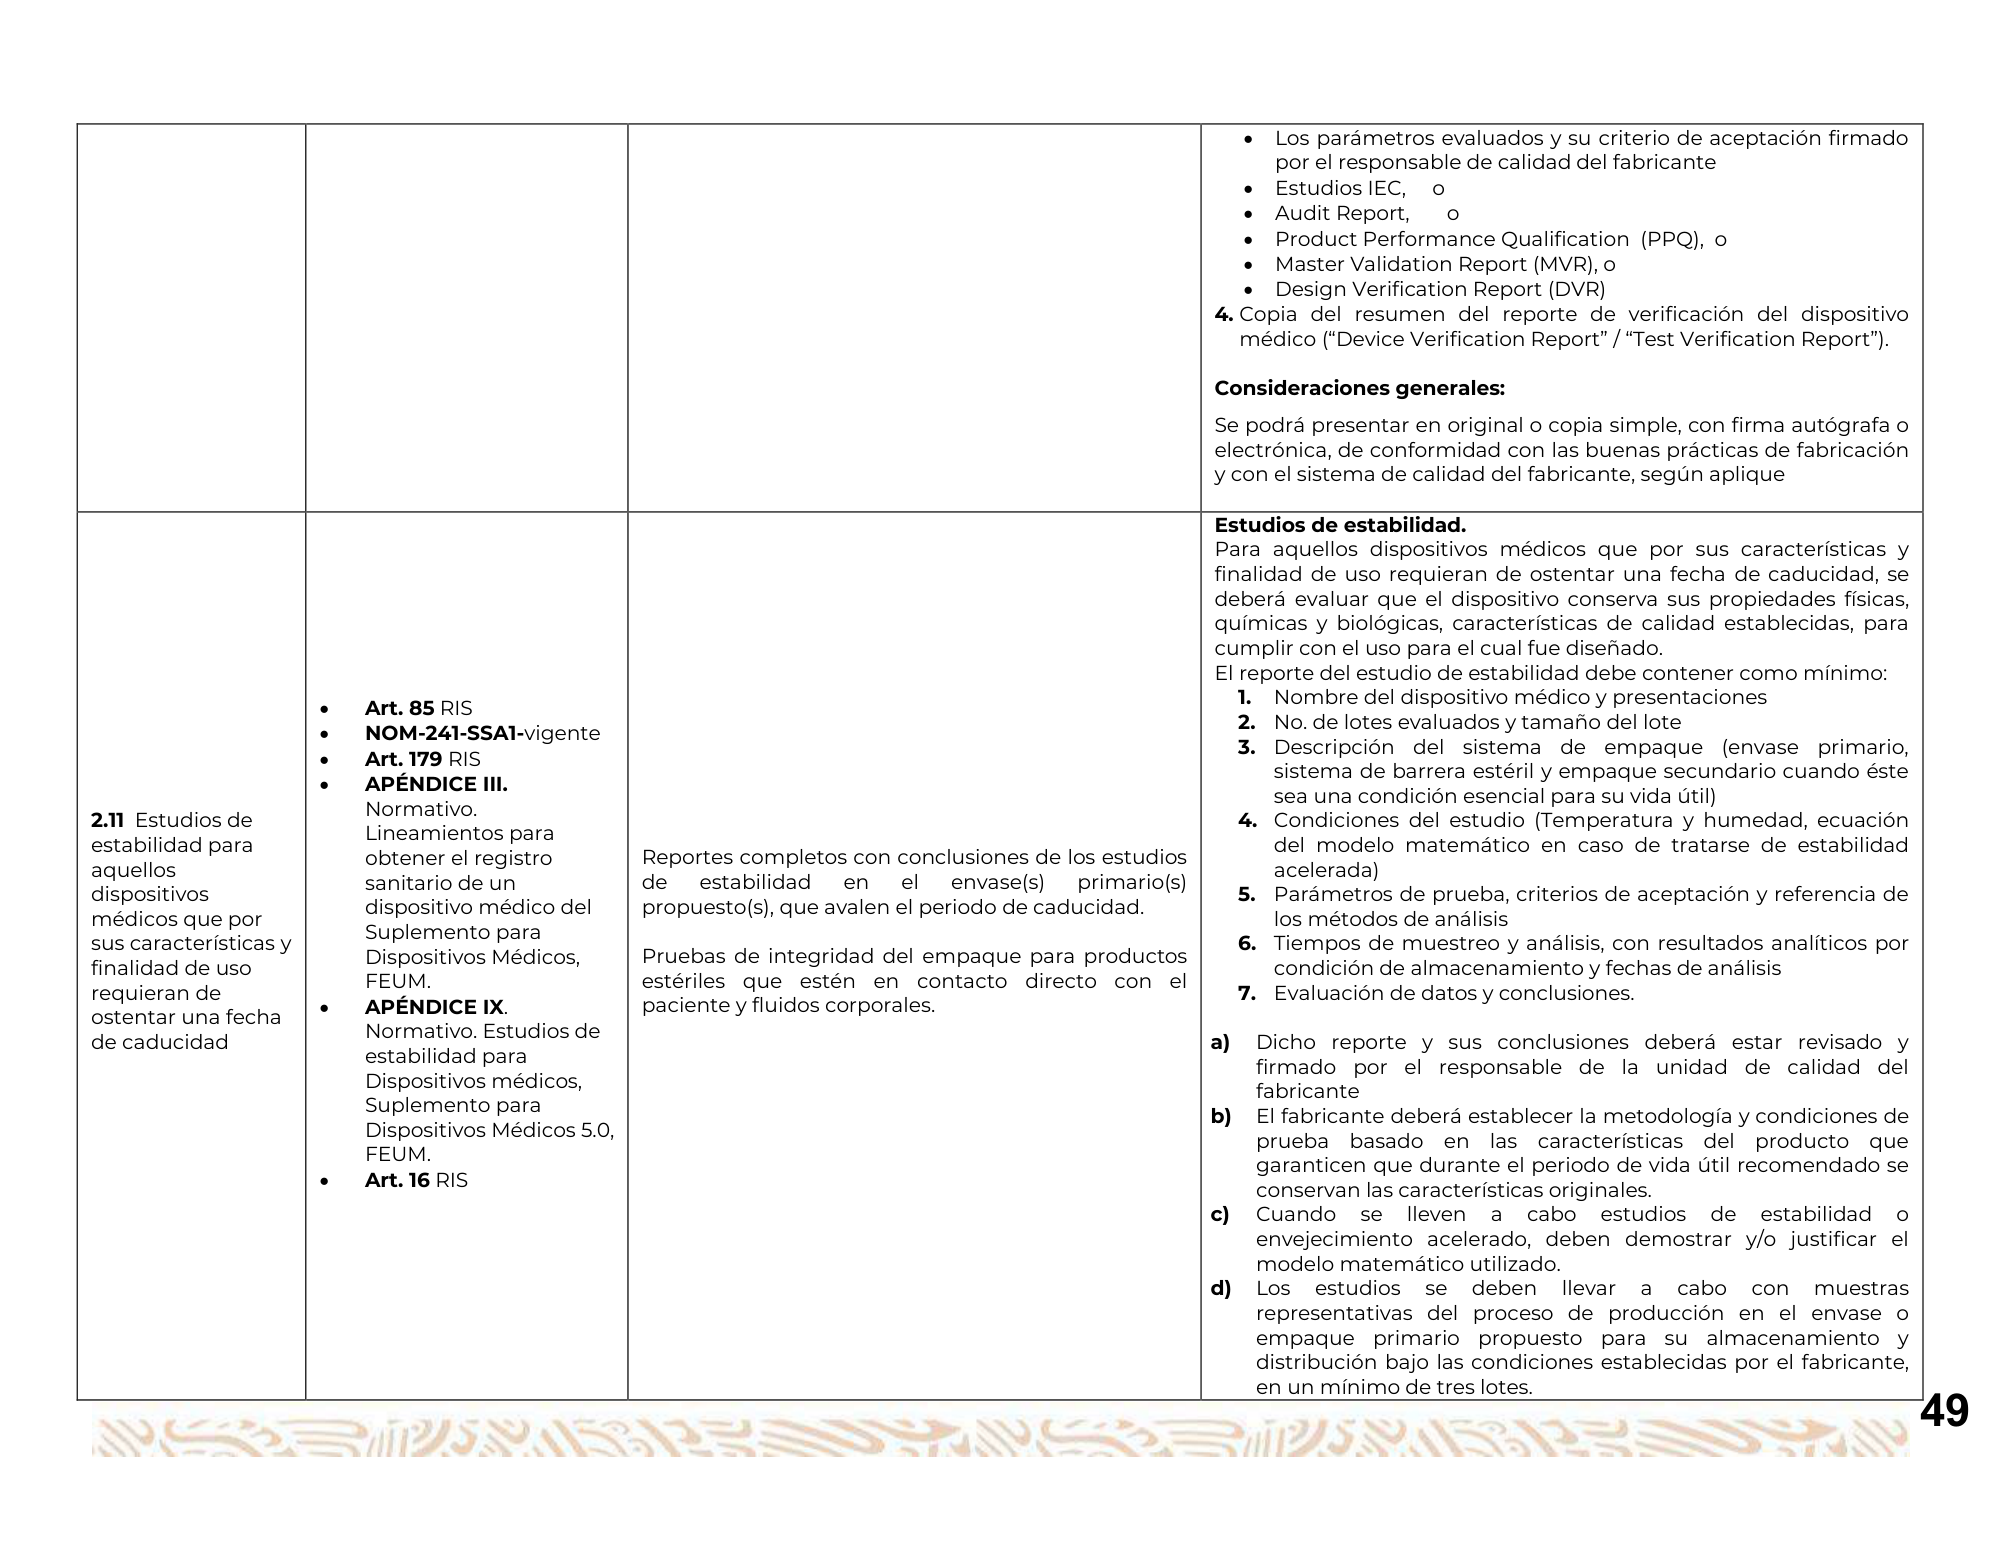
Los parámetros evaluados y su criterio de aceptación firmado por el responsable de calidad del fabricante Estudios IEC, o Audit Report, o Product Performance Qualification (PPQ), o Master Validation Report (MVR), o Design Verification Report (DVR) 4. Copia del resumen del reporte de verificación del dispositivo médico (“Device Verification Report” / “Test Verification Report”). Consideraciones generales: Se podrá presentar en original o copia simple, con firma autógrafa o electrónica, de conformidad con las buenas prácticas de fabricación y con el sistema de calidad del fabricante, según aplique Estudios de estabilidad. Para aquellos dispositivos médicos que por sus características y finalidad de uso requieran de ostentar una fecha de caducidad, se deberá evaluar que el dispositivo conserva sus propiedades físicas, químicas y biológicas, características de calidad establecidas, para cumplir con el uso para el cual fue diseñado. El reporte del estudio de estabilidad debe contener como mínimo: 1. Nombre del dispositivo médico y presentaciones Art. 85 RIS 2. No. de lotes evaluados y tamaño del lote NOM-241-SSA1-vigente 3. Descripción del sistema de empaque (envase primario, Art. 179 RIS sistema de barrera estéril y empaque secundario cuando éste APÉNDICE III. sea una condición esencial para su vida útil) Normativo. 2.11 Estudios de 4. Condiciones del estudio (Temperatura y humedad, ecuación Lineamientos para estabilidad para del modelo matemático en caso de tratarse de estabilidad obtener el registro Reportes completos con conclusiones de los estudios aquellos acelerada) sanitario de un de estabilidad en el envase(s) primario(s) dispositivos 5. Parámetros de prueba, criterios de aceptación y referencia de dispositivo médico del propuesto(s), que avalen el periodo de caducidad. médicos que por los métodos de análisis Suplemento para sus características y 6. Tiempos de muestreo y análisis, con resultados analíticos por Dispositivos Médicos, Pruebas de integridad del empaque para productos finalidad de uso condición de almacenamiento y fechas de análisis FEUM. estériles que estén en contacto directo con el requieran de 7. Evaluación de datos y conclusiones. APÉNDICE IX. paciente y fluidos corporales. ostentar una fecha Normativo. Estudios de de caducidad a) Dicho reporte y sus conclusiones deberá estar revisado y estabilidad para firmado por el responsable de la unidad de calidad del Dispositivos médicos, fabricante Suplemento para b) El fabricante deberá establecer la metodología y condiciones de Dispositivos Médicos 5.0, prueba basado en las características del producto que FEUM. garanticen que durante el periodo de vida útil recomendado se Art. 16 RIS conservan las características originales. c) Cuando se lleven a cabo estudios de estabilidad o envejecimiento acelerado, deben demostrar y/o justificar el modelo matemático utilizado. d) Los estudios se deben llevar a cabo con muestras representativas del proceso de producción en el envase o empaque primario propuesto para su almacenamiento y distribución bajo las condiciones establecidas por el fabricante, en un mínimo de tres lotes. 49
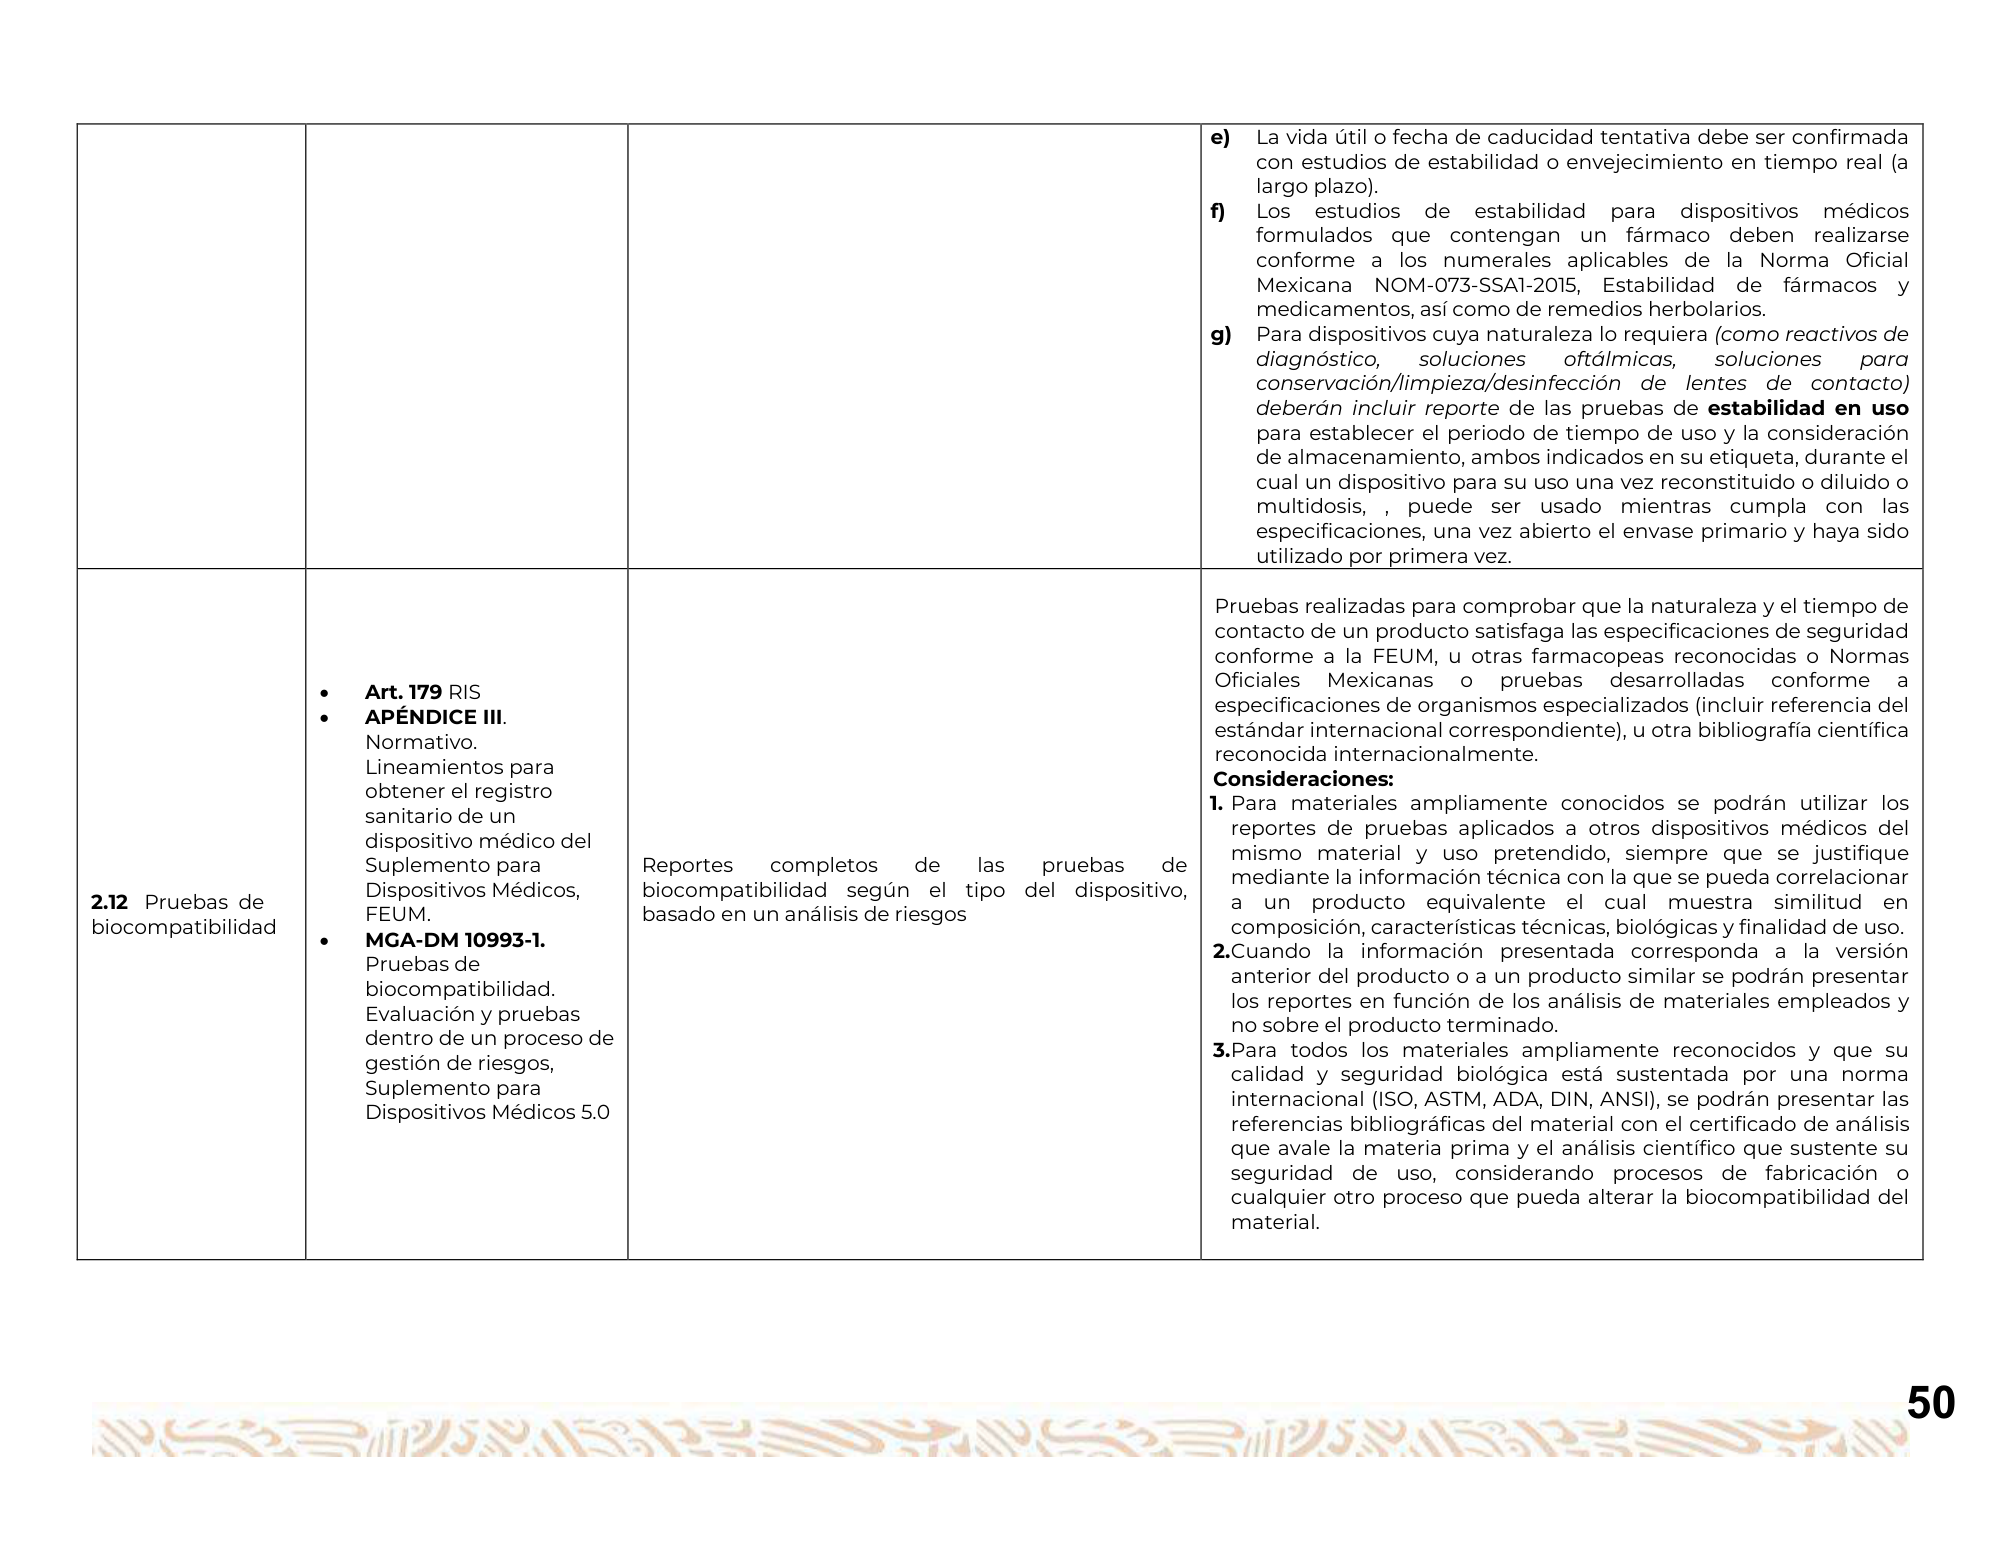
e) La vida útil o fecha de caducidad tentativa debe ser confirmada con estudios de estabilidad o envejecimiento en tiempo real (a largo plazo). f) Los estudios de estabilidad para dispositivos médicos formulados que contengan un fármaco deben realizarse conforme a los numerales aplicables de la Norma Oficial Mexicana NOM-073-SSA1-2015, Estabilidad de fármacos y medicamentos, así como de remedios herbolarios. g) Para dispositivos cuya naturaleza lo requiera (como reactivos de diagnóstico, soluciones oftálmicas, soluciones para conservación/limpieza/desinfección de lentes de contacto) deberán incluir reporte de las pruebas de estabilidad en uso para establecer el periodo de tiempo de uso y la consideración de almacenamiento, ambos indicados en su etiqueta, durante el cual un dispositivo para su uso una vez reconstituido o diluido o multidosis, , puede ser usado mientras cumpla con las especificaciones, una vez abierto el envase primario y haya sido utilizado por primera vez. Pruebas realizadas para comprobar que la naturaleza y el tiempo de contacto de un producto satisfaga las especificaciones de seguridad conforme a la FEUM, u otras farmacopeas reconocidas o Normas Oficiales Mexicanas o pruebas desarrolladas conforme a Art. 179 RIS especificaciones de organismos especializados (incluir referencia del APÉNDICE III. estándar internacional correspondiente), u otra bibliografía científica Normativo. reconocida internacionalmente. Lineamientos para Consideraciones: obtener el registro 1. Para materiales ampliamente conocidos se podrán utilizar los sanitario de un reportes de pruebas aplicados a otros dispositivos médicos del dispositivo médico del mismo material y uso pretendido, siempre que se justifique Suplemento para Reportes completos de las pruebas de mediante la información técnica con la que se pueda correlacionar Dispositivos Médicos, biocompatibilidad según el tipo del dispositivo, 2.12 Pruebas de a un producto equivalente el cual muestra similitud en FEUM. basado en un análisis de riesgos biocompatibilidad composición, características técnicas, biológicas y finalidad de uso. MGA-DM 10993-1. 2.Cuando la información presentada corresponda a la versión Pruebas de anterior del producto o a un producto similar se podrán presentar biocompatibilidad. los reportes en función de los análisis de materiales empleados y Evaluación y pruebas no sobre el producto terminado. dentro de un proceso de 3.Para todos los materiales ampliamente reconocidos y que su gestión de riesgos, calidad y seguridad biológica está sustentada por una norma Suplemento para internacional (ISO, ASTM, ADA, DIN, ANSI), se podrán presentar las Dispositivos Médicos 5.0 referencias bibliográficas del material con el certificado de análisis que avale la materia prima y el análisis científico que sustente su seguridad de uso, considerando procesos de fabricación o cualquier otro proceso que pueda alterar la biocompatibilidad del material. 50
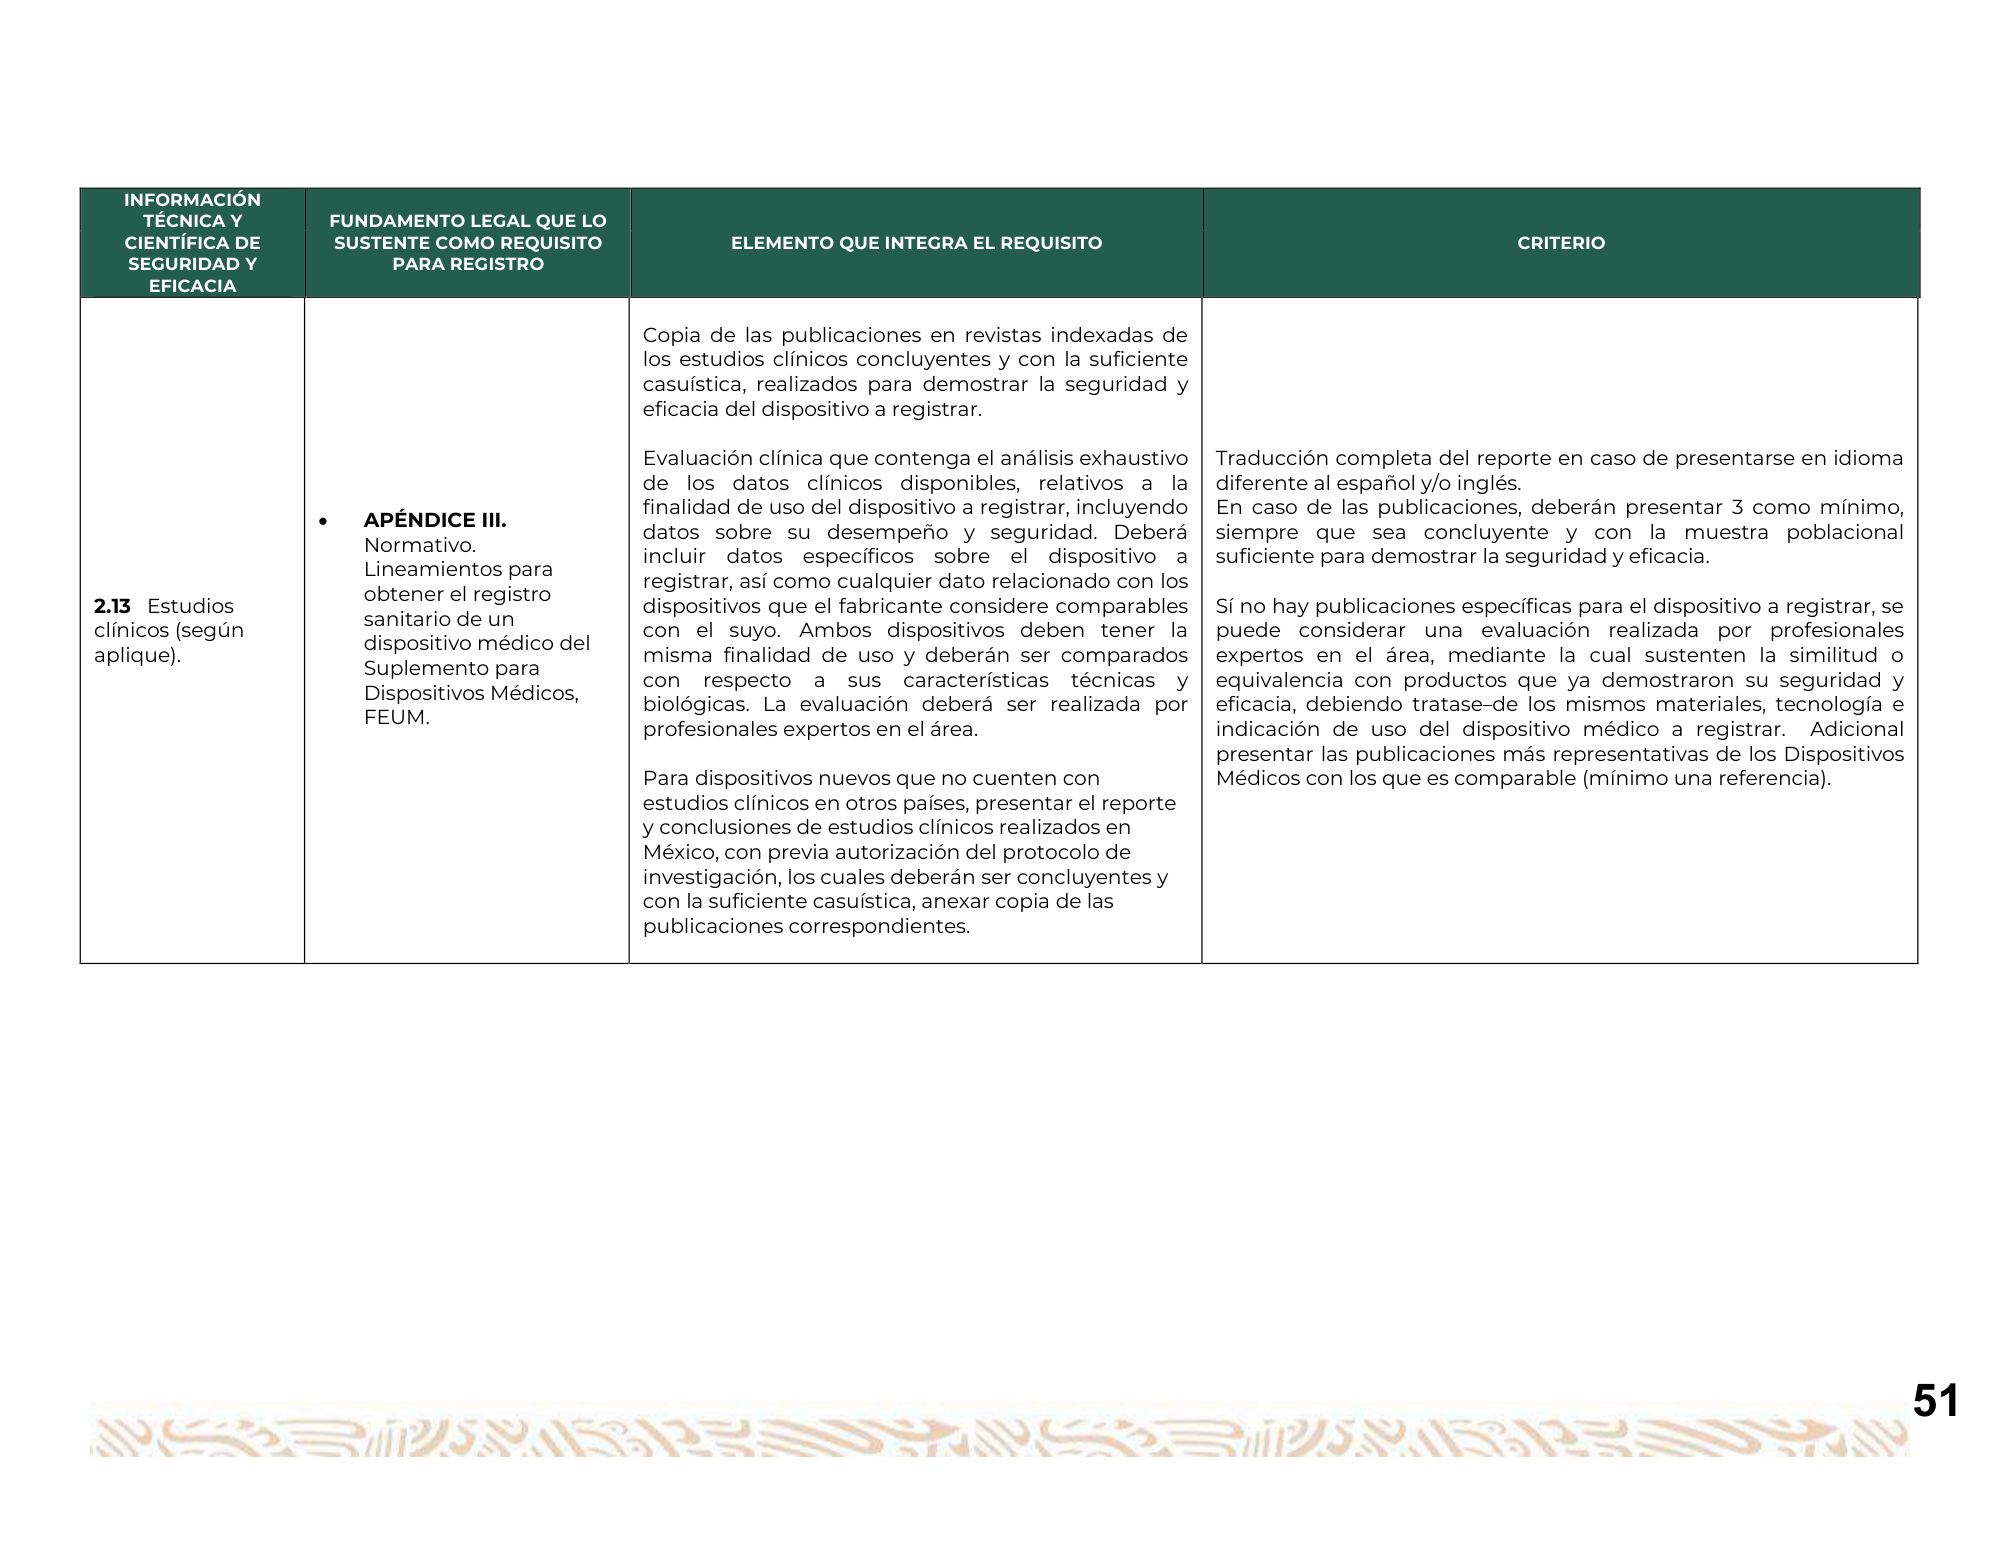
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y PARA REGISTRO EFICACIA Copia de las publicaciones en revistas indexadas de los estudios clínicos concluyentes y con la suficiente casuística, realizados para demostrar la seguridad y eficacia del dispositivo a registrar. Evaluación clínica que contenga el análisis exhaustivo Traducción completa del reporte en caso de presentarse en idioma de los datos clínicos disponibles, relativos a la diferente al español y/o inglés. finalidad de uso del dispositivo a registrar, incluyendo En caso de las publicaciones, deberán presentar 3 como mínimo, APÉNDICE III. datos sobre su desempeño y seguridad. Deberá siempre que sea concluyente y con la muestra poblacional Normativo. incluir datos específicos sobre el dispositivo a suficiente para demostrar la seguridad y eficacia. Lineamientos para registrar, así como cualquier dato relacionado con los obtener el registro 2.13 Estudios dispositivos que el fabricante considere comparables Sí no hay publicaciones específicas para el dispositivo a registrar, se sanitario de un clínicos (según con el suyo. Ambos dispositivos deben tener la puede considerar una evaluación realizada por profesionales dispositivo médico del aplique). misma finalidad de uso y deberán ser comparados expertos en el área, mediante la cual sustenten la similitud o Suplemento para con respecto a sus características técnicas y equivalencia con productos que ya demostraron su seguridad y Dispositivos Médicos, biológicas. La evaluación deberá ser realizada por eficacia, debiendo tratase de los mismos materiales, tecnología e FEUM. profesionales expertos en el área. indicación de uso del dispositivo médico a registrar. Adicional presentar las publicaciones más representativas de los Dispositivos Para dispositivos nuevos que no cuenten con Médicos con los que es comparable (mínimo una referencia). estudios clínicos en otros países, presentar el reporte y conclusiones de estudios clínicos realizados en México, con previa autorización del protocolo de investigación, los cuales deberán ser concluyentes y con la suficiente casuística, anexar copia de las publicaciones correspondientes. 51
52
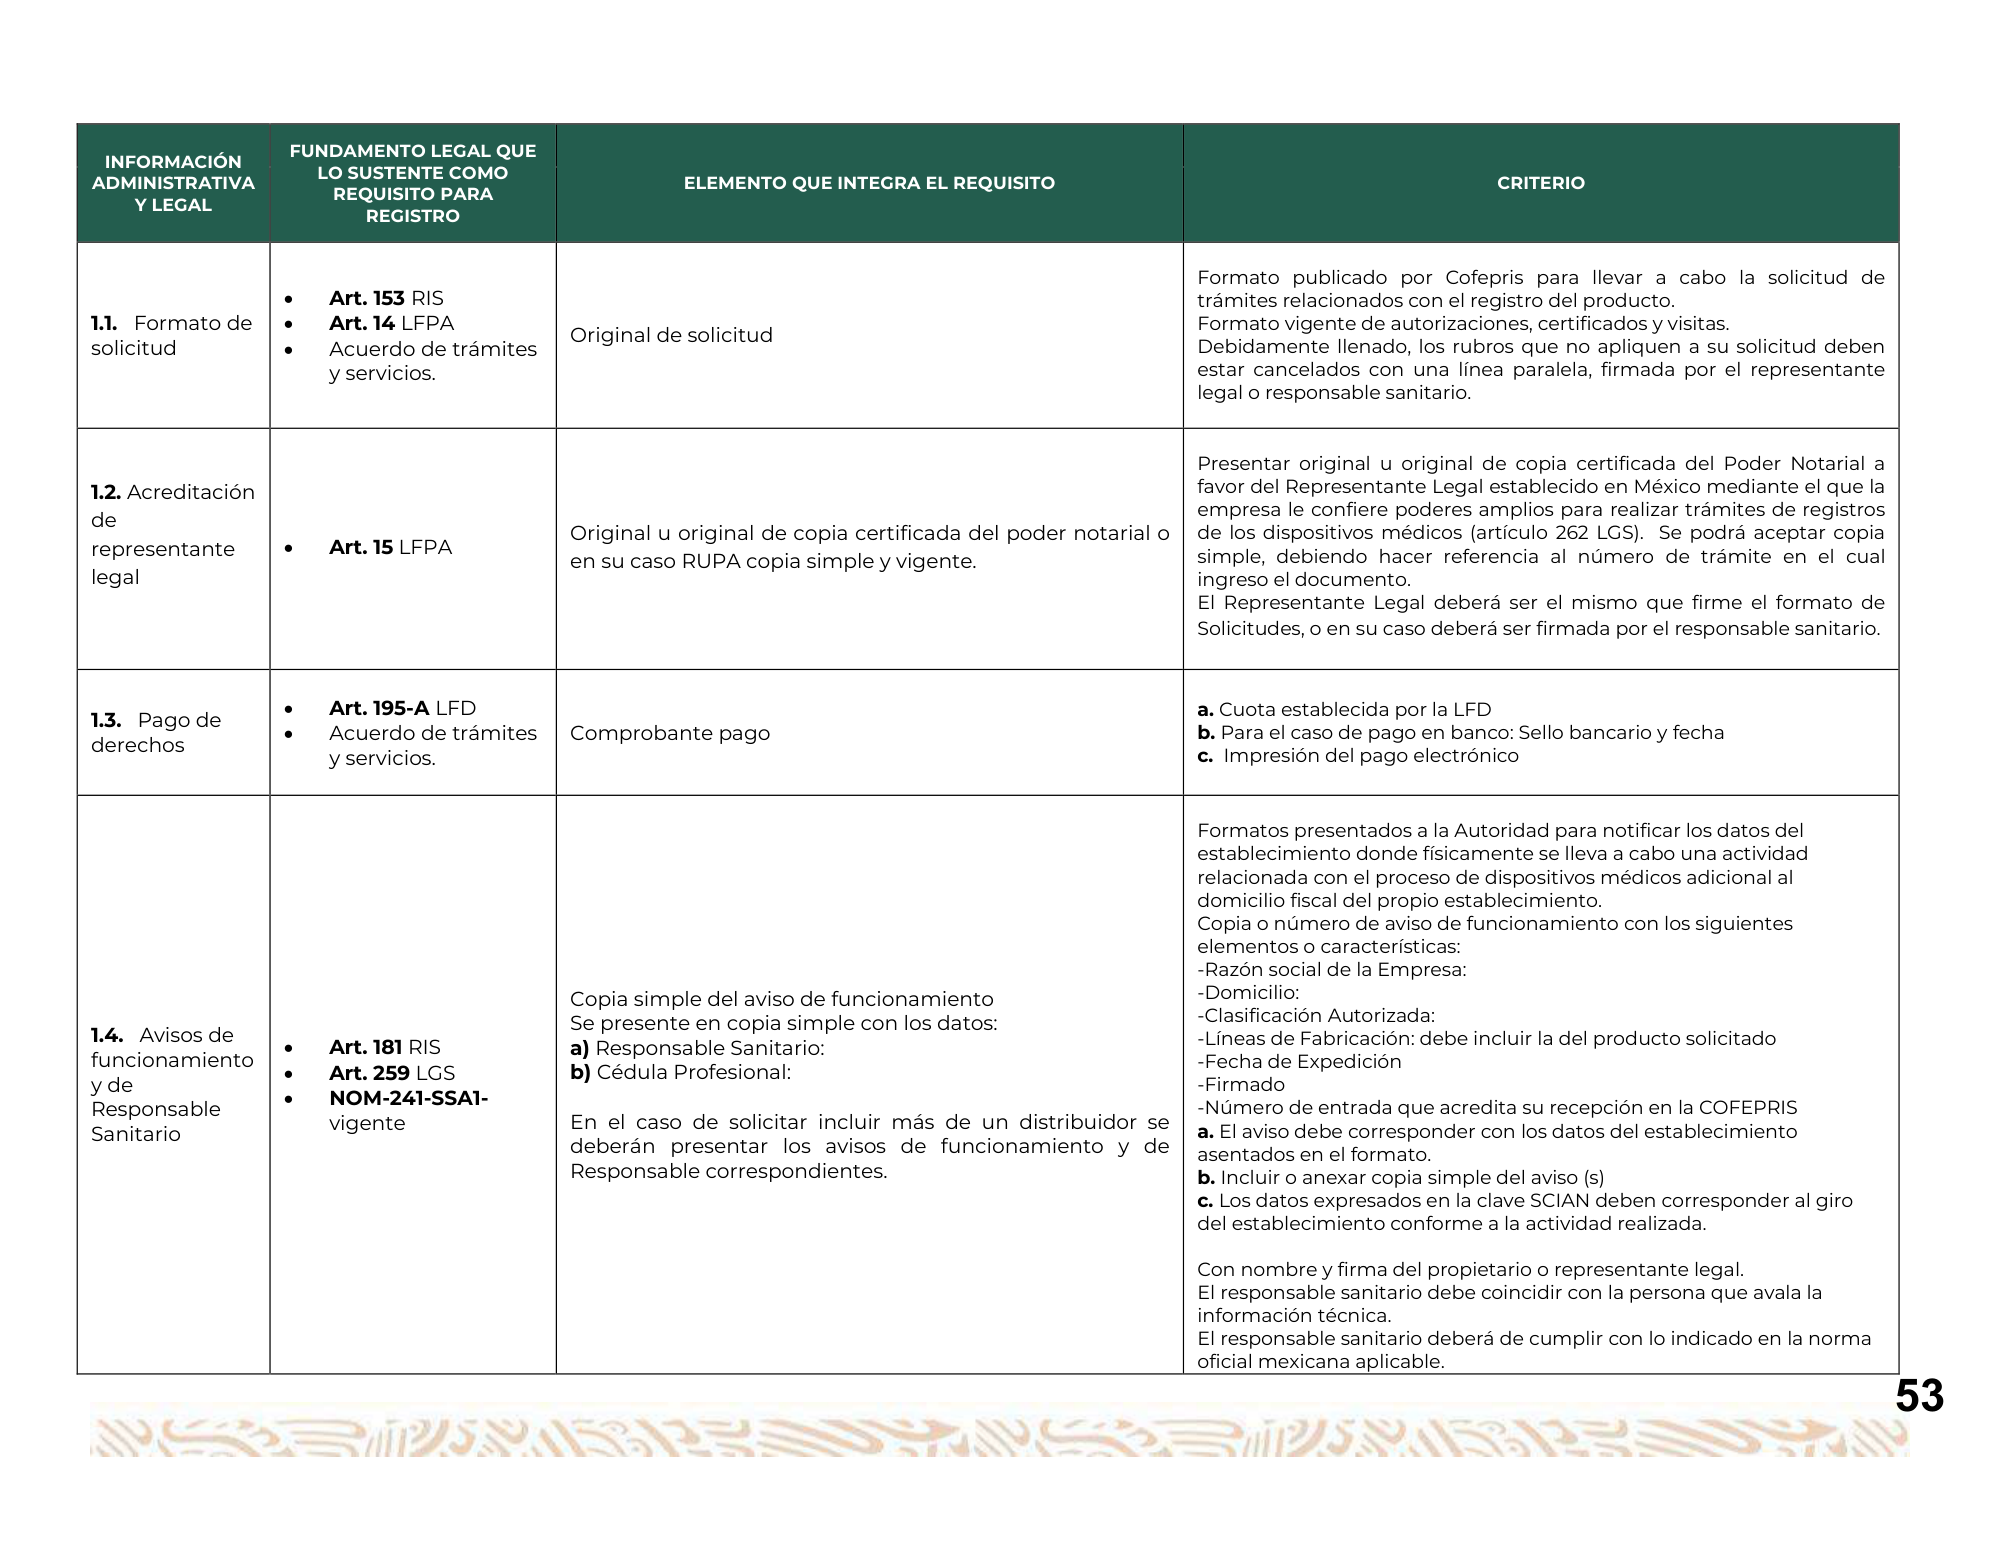
FUNDAMENTO LEGAL QUE INFORMACIÓN LO SUSTENTE COMO ADMINISTRATIVA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO REQUISITO PARA Y LEGAL REGISTRO Formato publicado por Cofepris para llevar a cabo la solicitud de Art. 153 RIS trámites relacionados con el registro del producto. 1.1. Formato de Art. 14 LFPA Formato vigente de autorizaciones, certificados y visitas. Original de solicitud solicitud Acuerdo de trámites Debidamente llenado, los rubros que no apliquen a su solicitud deben y servicios. estar cancelados con una línea paralela, firmada por el representante legal o responsable sanitario. Presentar original u original de copia certificada del Poder Notarial a 1.2. Acreditación favor del Representante Legal establecido en México mediante el que la empresa le confiere poderes amplios para realizar trámites de registros de Original u original de copia certificada del poder notarial o de los dispositivos médicos (artículo 262 LGS). Se podrá aceptar copia representante Art. 15 LFPA simple, debiendo hacer referencia al número de trámite en el cual en su caso RUPA copia simple y vigente. legal ingreso el documento. El Representante Legal deberá ser el mismo que firme el formato de Solicitudes, o en su caso deberá ser firmada por el responsable sanitario. Art. 195-A LFD a. Cuota establecida por la LFD 1.3. Pago de Acuerdo de trámites Comprobante pago b. Para el caso de pago en banco: Sello bancario y fecha derechos y servicios. c. Impresión del pago electrónico Formatos presentados a la Autoridad para notificar los datos del establecimiento donde físicamente se lleva a cabo una actividad relacionada con el proceso de dispositivos médicos adicional al domicilio fiscal del propio establecimiento. Copia o número de aviso de funcionamiento con los siguientes elementos o características: -Razón social de la Empresa: Copia simple del aviso de funcionamiento -Domicilio: Se presente en copia simple con los datos: -Clasificación Autorizada: 1.4. Avisos de -Líneas de Fabricación: debe incluir la del producto solicitado Art. 181 RIS a) Responsable Sanitario: funcionamiento -Fecha de Expedición Art. 259 LGS b) Cédula Profesional: y de -Firmado NOM-241-SSA1- -Número de entrada que acredita su recepción en la COFEPRIS Responsable vigente En el caso de solicitar incluir más de un distribuidor se a. El aviso debe corresponder con los datos del establecimiento Sanitario deberán presentar los avisos de funcionamiento y de asentados en el formato. Responsable correspondientes. b. Incluir o anexar copia simple del aviso (s) c. Los datos expresados en la clave SCIAN deben corresponder al giro del establecimiento conforme a la actividad realizada. Con nombre y firma del propietario o representante legal. El responsable sanitario debe coincidir con la persona que avala la información técnica. El responsable sanitario deberá de cumplir con lo indicado en la norma oficial mexicana aplicable. 53
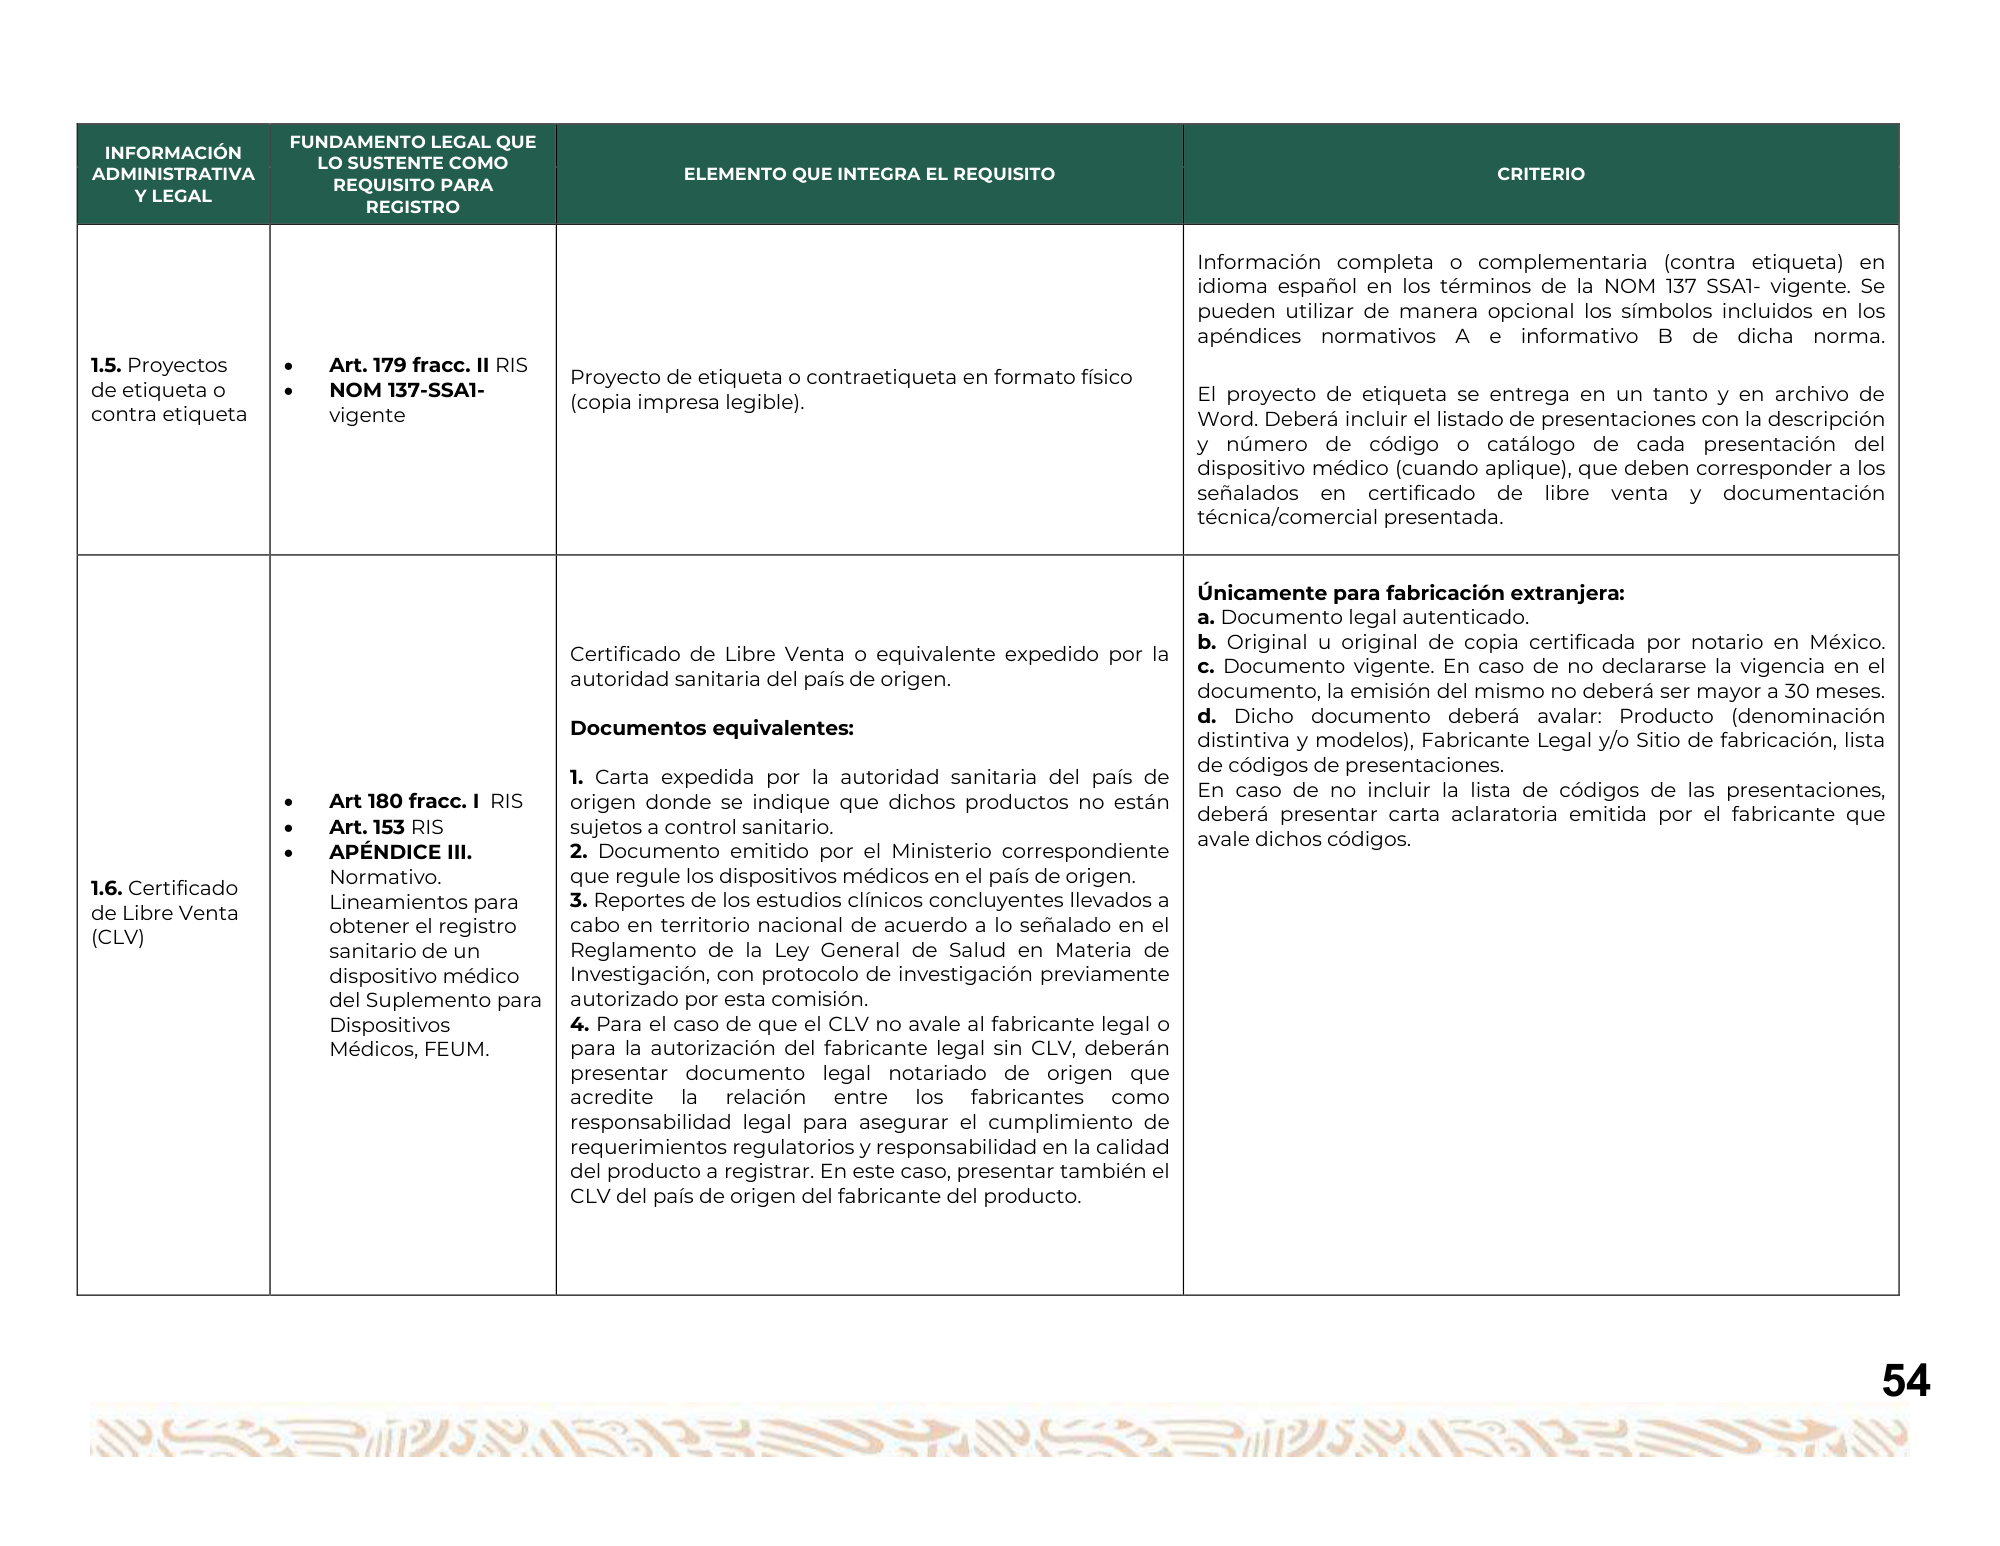
FUNDAMENTO LEGAL QUE INFORMACIÓN LO SUSTENTE COMO ADMINISTRATIVA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO REQUISITO PARA Y LEGAL REGISTRO Información completa o complementaria (contra etiqueta) en idioma español en los términos de la NOM 137 SSA1- vigente. Se pueden utilizar de manera opcional los símbolos incluidos en los apéndices normativos A e informativo B de dicha norma. 1.5. Proyectos Art. 179 fracc. II RIS Proyecto de etiqueta o contraetiqueta en formato físico de etiqueta o NOM 137-SSA1- El proyecto de etiqueta se entrega en un tanto y en archivo de (copia impresa legible). contra etiqueta vigente Word. Deberá incluir el listado de presentaciones con la descripción y número de código o catálogo de cada presentación del dispositivo médico (cuando aplique), que deben corresponder a los señalados en certificado de libre venta y documentación técnica/comercial presentada. Únicamente para fabricación extranjera: a. Documento legal autenticado. b. Original u original de copia certificada por notario en México. Certificado de Libre Venta o equivalente expedido por la c. Documento vigente. En caso de no declararse la vigencia en el autoridad sanitaria del país de origen. documento, la emisión del mismo no deberá ser mayor a 30 meses. d. Dicho documento deberá avalar: Producto (denominación Documentos equivalentes: distintiva y modelos), Fabricante Legal y/o Sitio de fabricación, lista de códigos de presentaciones. 1. Carta expedida por la autoridad sanitaria del país de En caso de no incluir la lista de códigos de las presentaciones, Art 180 fracc. I RIS origen donde se indique que dichos productos no están deberá presentar carta aclaratoria emitida por el fabricante que Art. 153 RIS sujetos a control sanitario. avale dichos códigos. APÉNDICE III. 2. Documento emitido por el Ministerio correspondiente Normativo. que regule los dispositivos médicos en el país de origen. 1.6. Certificado Lineamientos para 3. Reportes de los estudios clínicos concluyentes llevados a de Libre Venta obtener el registro cabo en territorio nacional de acuerdo a lo señalado en el (CLV) sanitario de un Reglamento de la Ley General de Salud en Materia de dispositivo médico Investigación, con protocolo de investigación previamente del Suplemento para autorizado por esta comisión. Dispositivos 4. Para el caso de que el CLV no avale al fabricante legal o Médicos, FEUM. para la autorización del fabricante legal sin CLV, deberán presentar documento legal notariado de origen que acredite la relación entre los fabricantes como responsabilidad legal para asegurar el cumplimiento de requerimientos regulatorios y responsabilidad en la calidad del producto a registrar. En este caso, presentar también el CLV del país de origen del fabricante del producto. 54
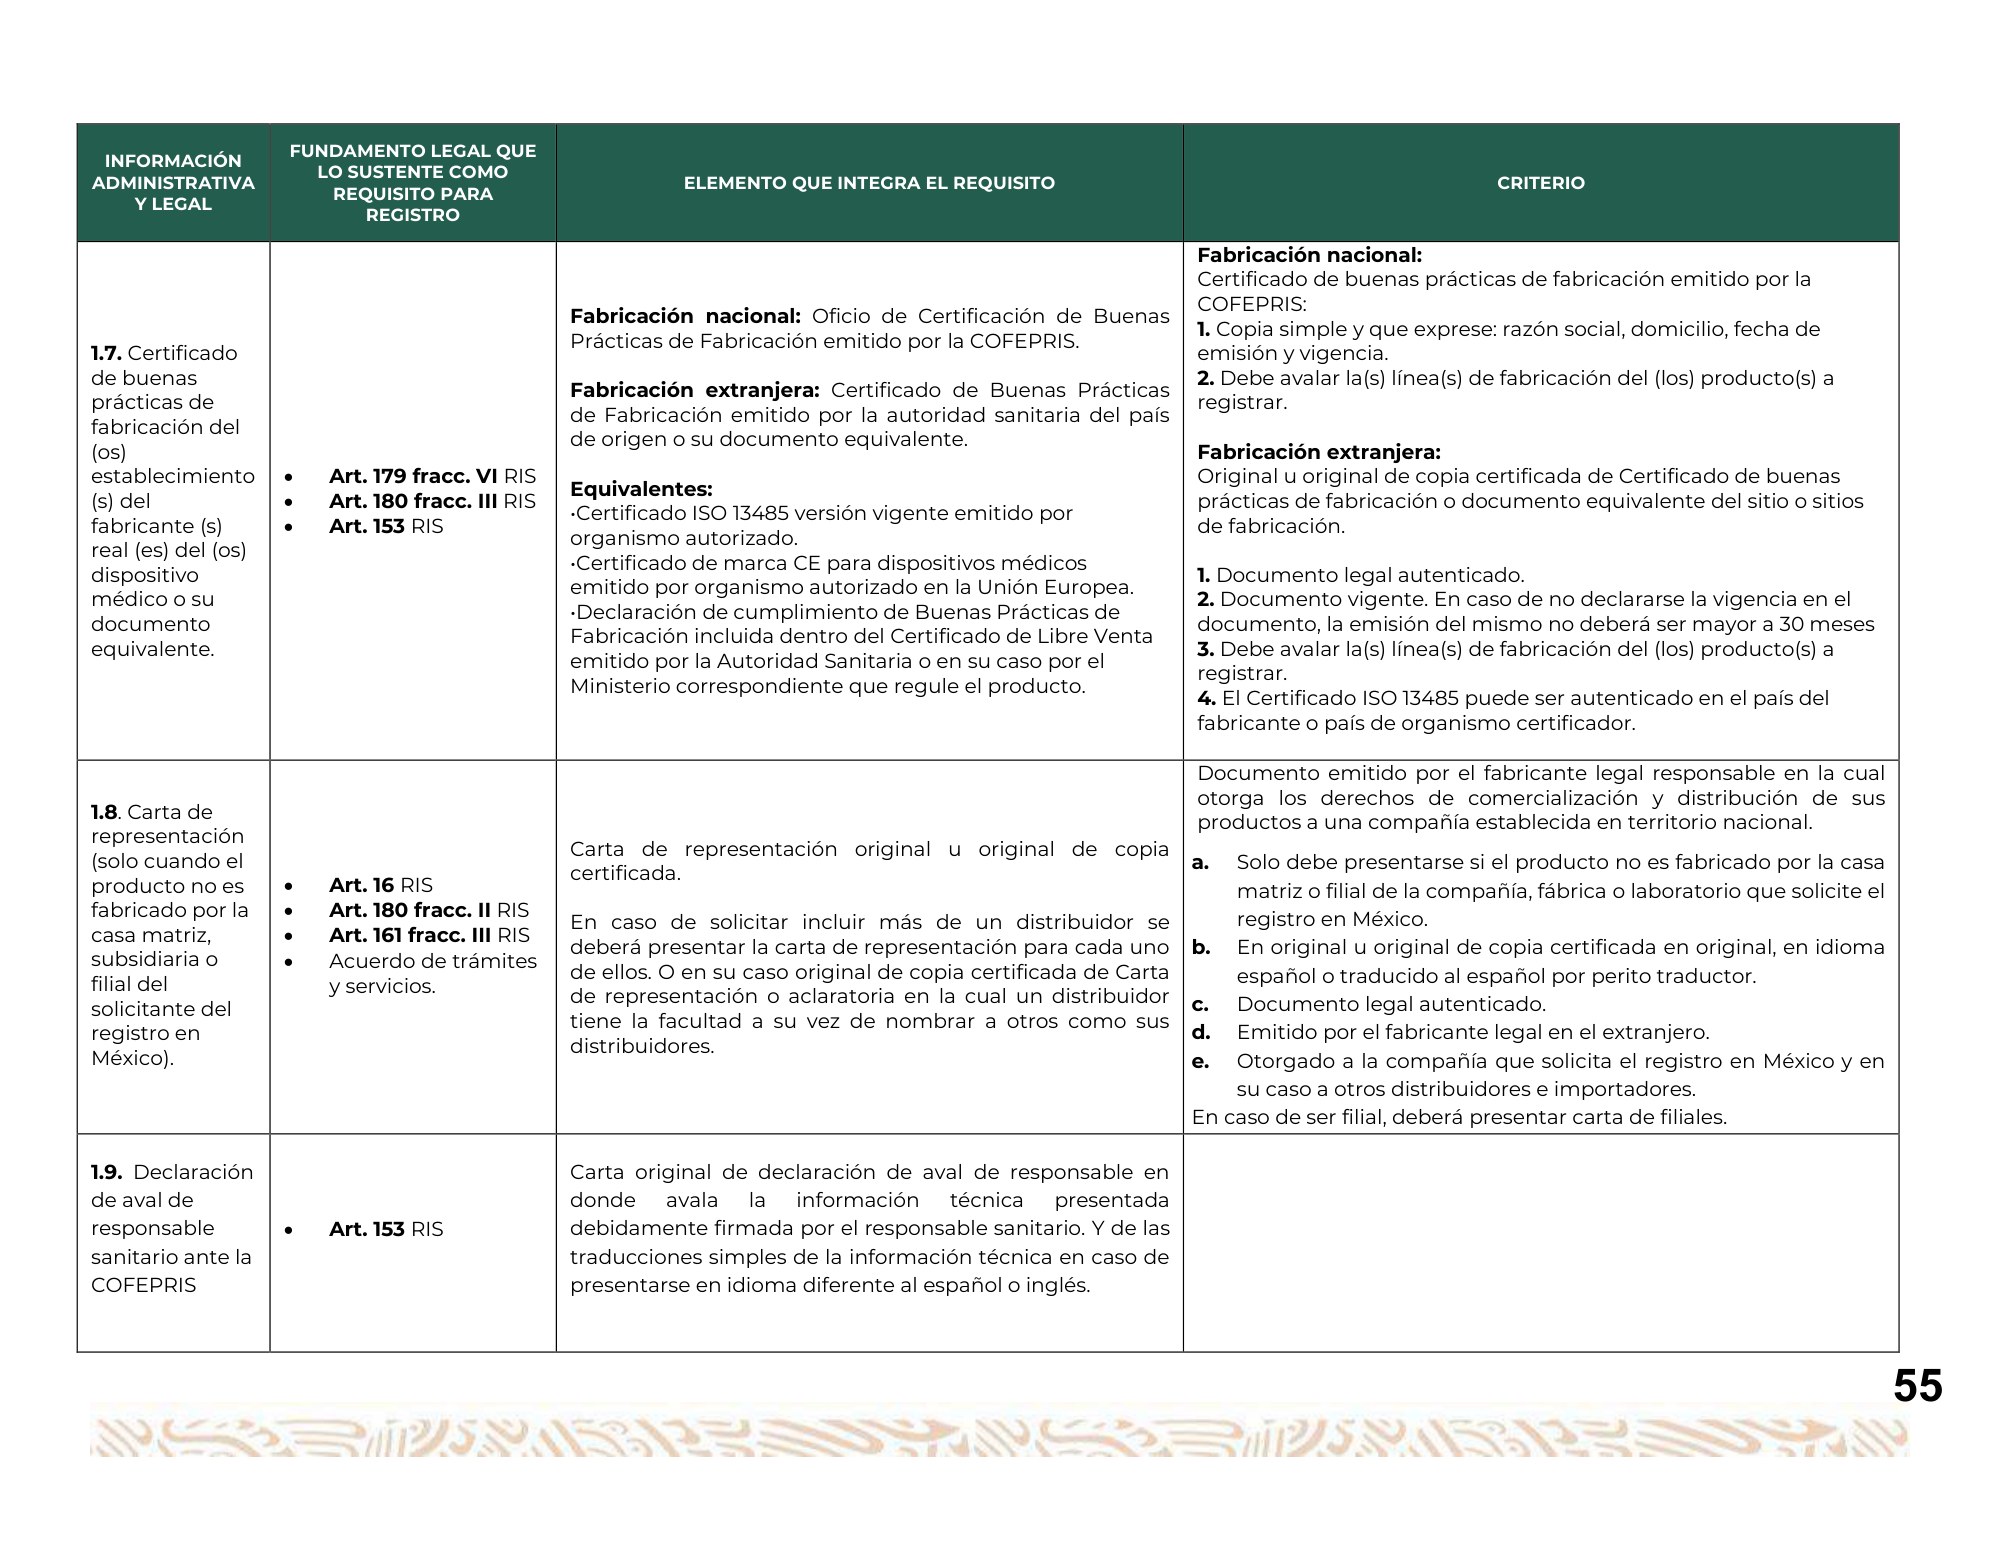
FUNDAMENTO LEGAL QUE INFORMACIÓN LO SUSTENTE COMO ADMINISTRATIVA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO REQUISITO PARA Y LEGAL REGISTRO Fabricación nacional: Certificado de buenas prácticas de fabricación emitido por la COFEPRIS: Fabricación nacional: Oficio de Certificación de Buenas 1. Copia simple y que exprese: razón social, domicilio, fecha de Prácticas de Fabricación emitido por la COFEPRIS. 1.7. Certificado emisión y vigencia. de buenas 2. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a Fabricación extranjera: Certificado de Buenas Prácticas prácticas de registrar. de Fabricación emitido por la autoridad sanitaria del país fabricación del de origen o su documento equivalente. (os) Fabricación extranjera: establecimiento Art. 179 fracc. VI RIS Original u original de copia certificada de Certificado de buenas Equivalentes: (s) del Art. 180 fracc. III RIS prácticas de fabricación o documento equivalente del sitio o sitios •Certificado ISO 13485 versión vigente emitido por fabricante (s) Art. 153 RIS de fabricación. organismo autorizado. real (es) del (os) •Certificado de marca CE para dispositivos médicos dispositivo 1. Documento legal autenticado. emitido por organismo autorizado en la Unión Europea. médico o su 2. Documento vigente. En caso de no declararse la vigencia en el •Declaración de cumplimiento de Buenas Prácticas de documento documento, la emisión del mismo no deberá ser mayor a 30 meses Fabricación incluida dentro del Certificado de Libre Venta equivalente. 3. Debe avalar la(s) línea(s) de fabricación del (los) producto(s) a emitido por la Autoridad Sanitaria o en su caso por el registrar. Ministerio correspondiente que regule el producto. 4. El Certificado ISO 13485 puede ser autenticado en el país del fabricante o país de organismo certificador. Documento emitido por el fabricante legal responsable en la cual otorga los derechos de comercialización y distribución de sus 1.8. Carta de productos a una compañía establecida en territorio nacional. representación Carta de representación original u original de copia (solo cuando el a. Solo debe presentarse si el producto no es fabricado por la casa certificada. producto no es Art. 16 RIS matriz o filial de la compañía, fábrica o laboratorio que solicite el fabricado por la Art. 180 fracc. II RIS registro en México. En caso de solicitar incluir más de un distribuidor se casa matriz, Art. 161 fracc. III RIS deberá presentar la carta de representación para cada uno b. En original u original de copia certificada en original, en idioma subsidiaria o Acuerdo de trámites de ellos. O en su caso original de copia certificada de Carta español o traducido al español por perito traductor. filial del y servicios. de representación o aclaratoria en la cual un distribuidor c. Documento legal autenticado. solicitante del tiene la facultad a su vez de nombrar a otros como sus registro en d. Emitido por el fabricante legal en el extranjero. distribuidores. México). e. Otorgado a la compañía que solicita el registro en México y en su caso a otros distribuidores e importadores. En caso de ser filial, deberá presentar carta de filiales. 1.9. Declaración Carta original de declaración de aval de responsable en de aval de donde avala la información técnica presentada responsable Art. 153 RIS debidamente firmada por el responsable sanitario. Y de las sanitario ante la traducciones simples de la información técnica en caso de COFEPRIS presentarse en idioma diferente al español o inglés. 55
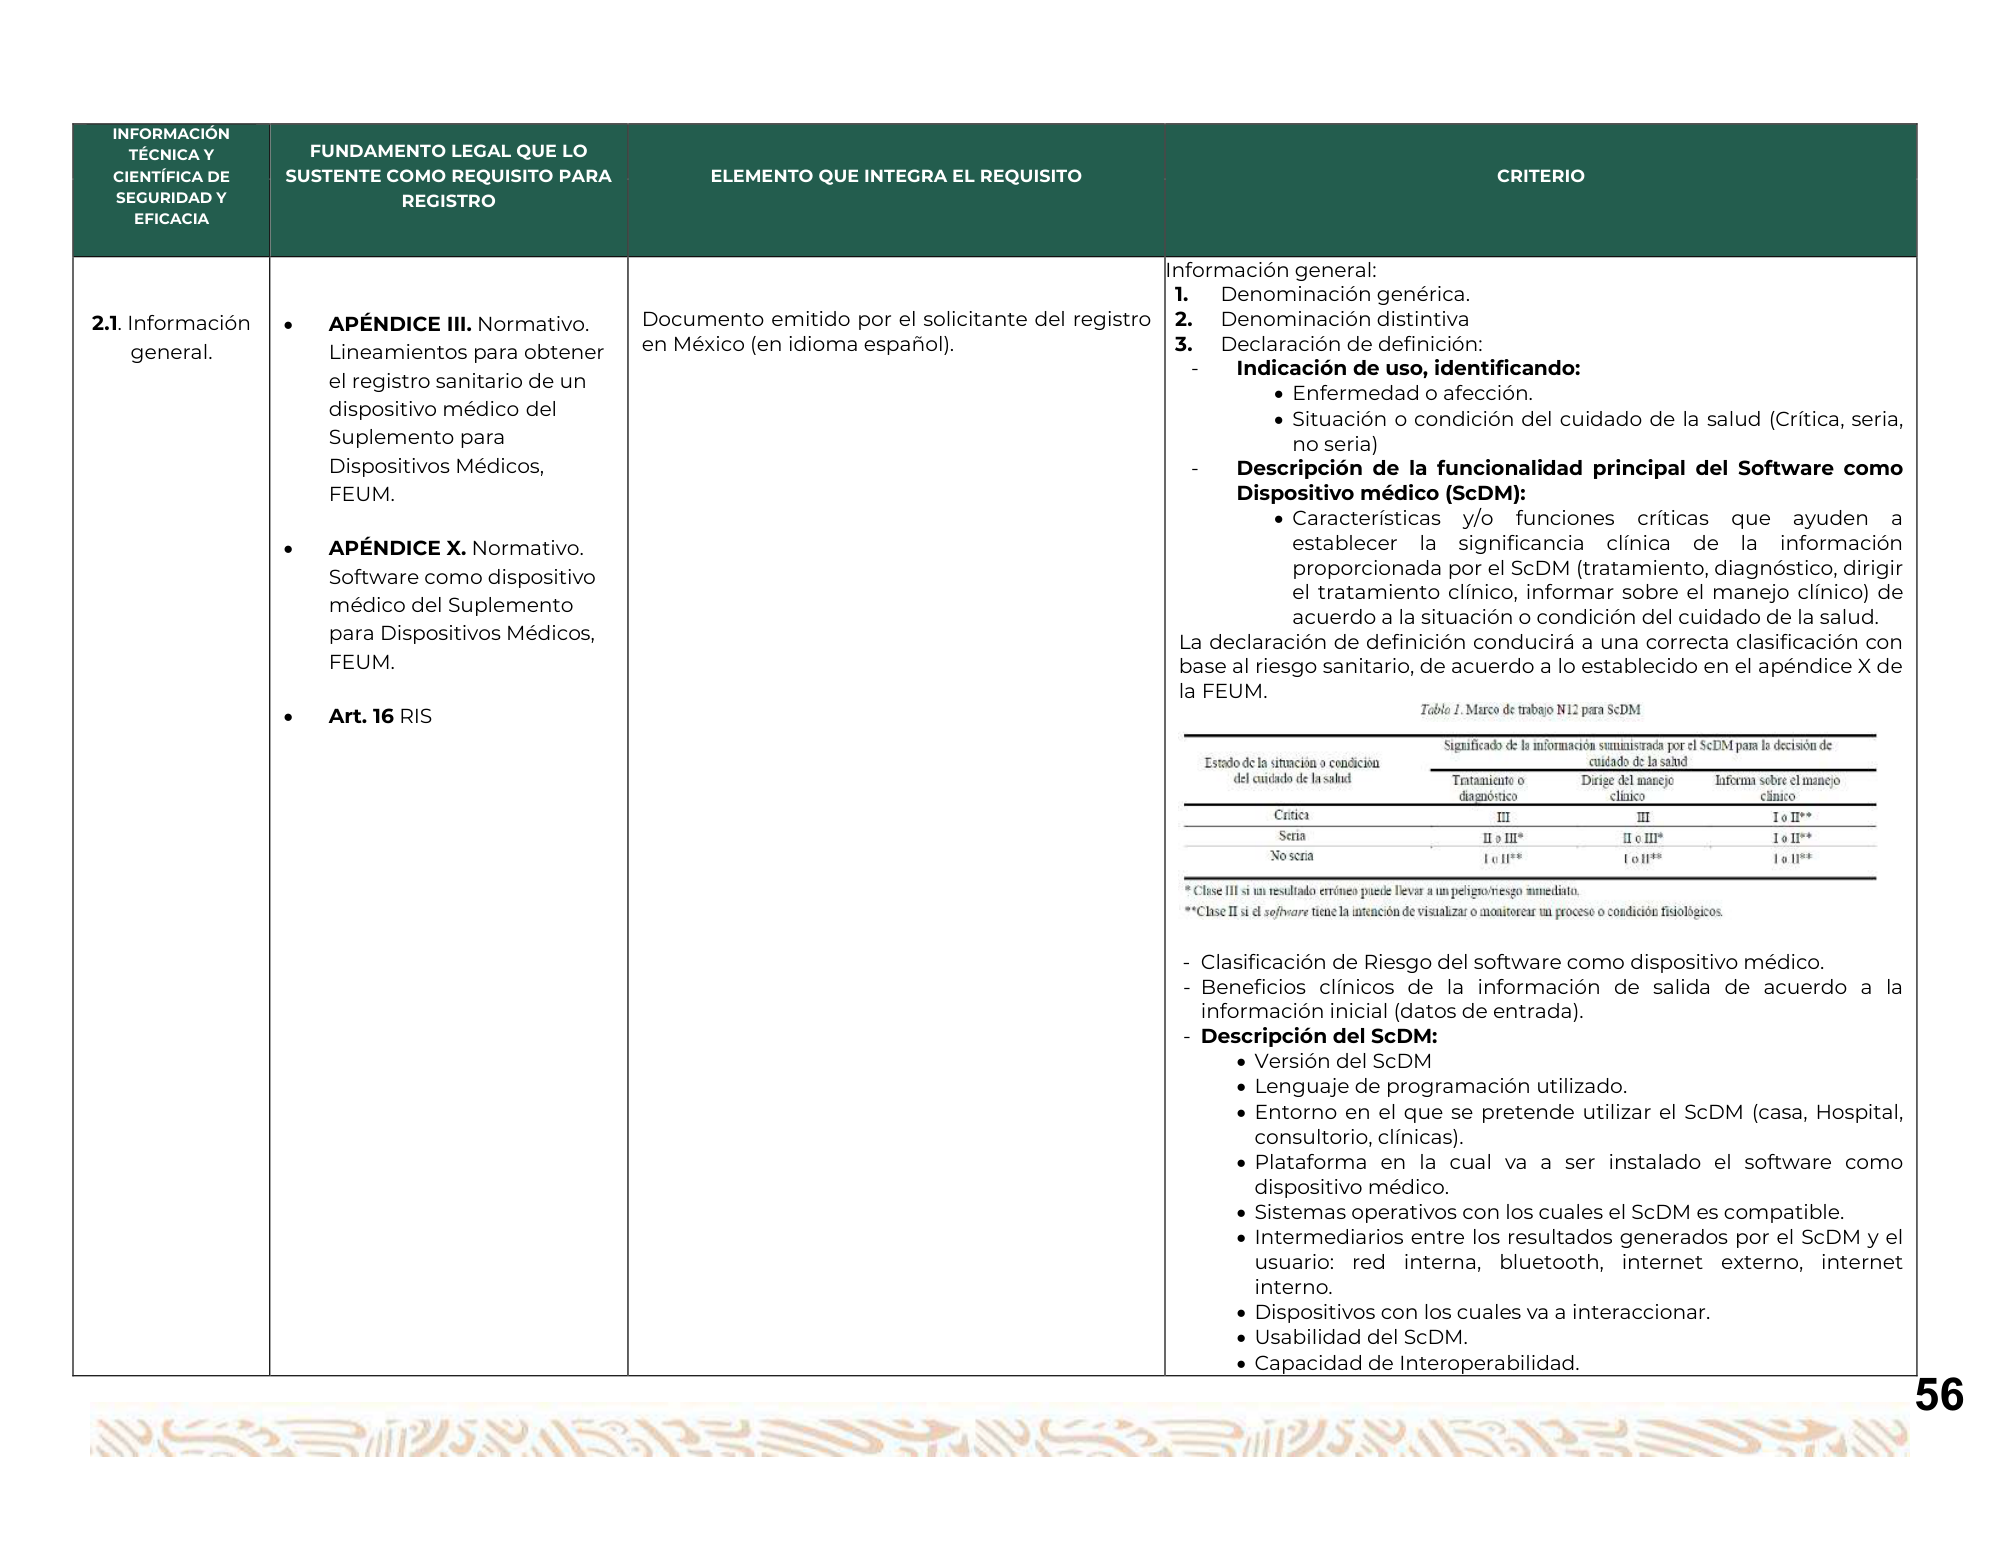
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Información general: 1. Denominación genérica. 2.1. Información APÉNDICE III. Normativo. Documento emitido por el solicitante del registro 2. Denominación distintiva general. Lineamientos para obtener en México (en idioma español). 3. Declaración de definición: - Indicación de uso, identificando: el registro sanitario de un Enfermedad o afección. dispositivo médico del Situación o condición del cuidado de la salud (Crítica, seria, Suplemento para no seria) Dispositivos Médicos, - Descripción de la funcionalidad principal del Software como FEUM. Dispositivo médico (ScDM): Características y/o funciones críticas que ayuden a APÉNDICE X. Normativo. establecer la significancia clínica de la información Software como dispositivo proporcionada por el ScDM (tratamiento, diagnóstico, dirigir el tratamiento clínico, informar sobre el manejo clínico) de médico del Suplemento acuerdo a la situación o condición del cuidado de la salud. para Dispositivos Médicos, La declaración de definición conducirá a una correcta clasificación con FEUM. base al riesgo sanitario, de acuerdo a lo establecido en el apéndice X de la FEUM. Art. 16 RIS - Clasificación de Riesgo del software como dispositivo médico. - Beneficios clínicos de la información de salida de acuerdo a la información inicial (datos de entrada). - Descripción del ScDM: Versión del ScDM Lenguaje de programación utilizado. Entorno en el que se pretende utilizar el ScDM (casa, Hospital, consultorio, clínicas). Plataforma en la cual va a ser instalado el software como dispositivo médico. Sistemas operativos con los cuales el ScDM es compatible. Intermediarios entre los resultados generados por el ScDM y el usuario: red interna, bluetooth, internet externo, internet interno. Dispositivos con los cuales va a interaccionar. Usabilidad del ScDM. Capacidad de Interoperabilidad. 56
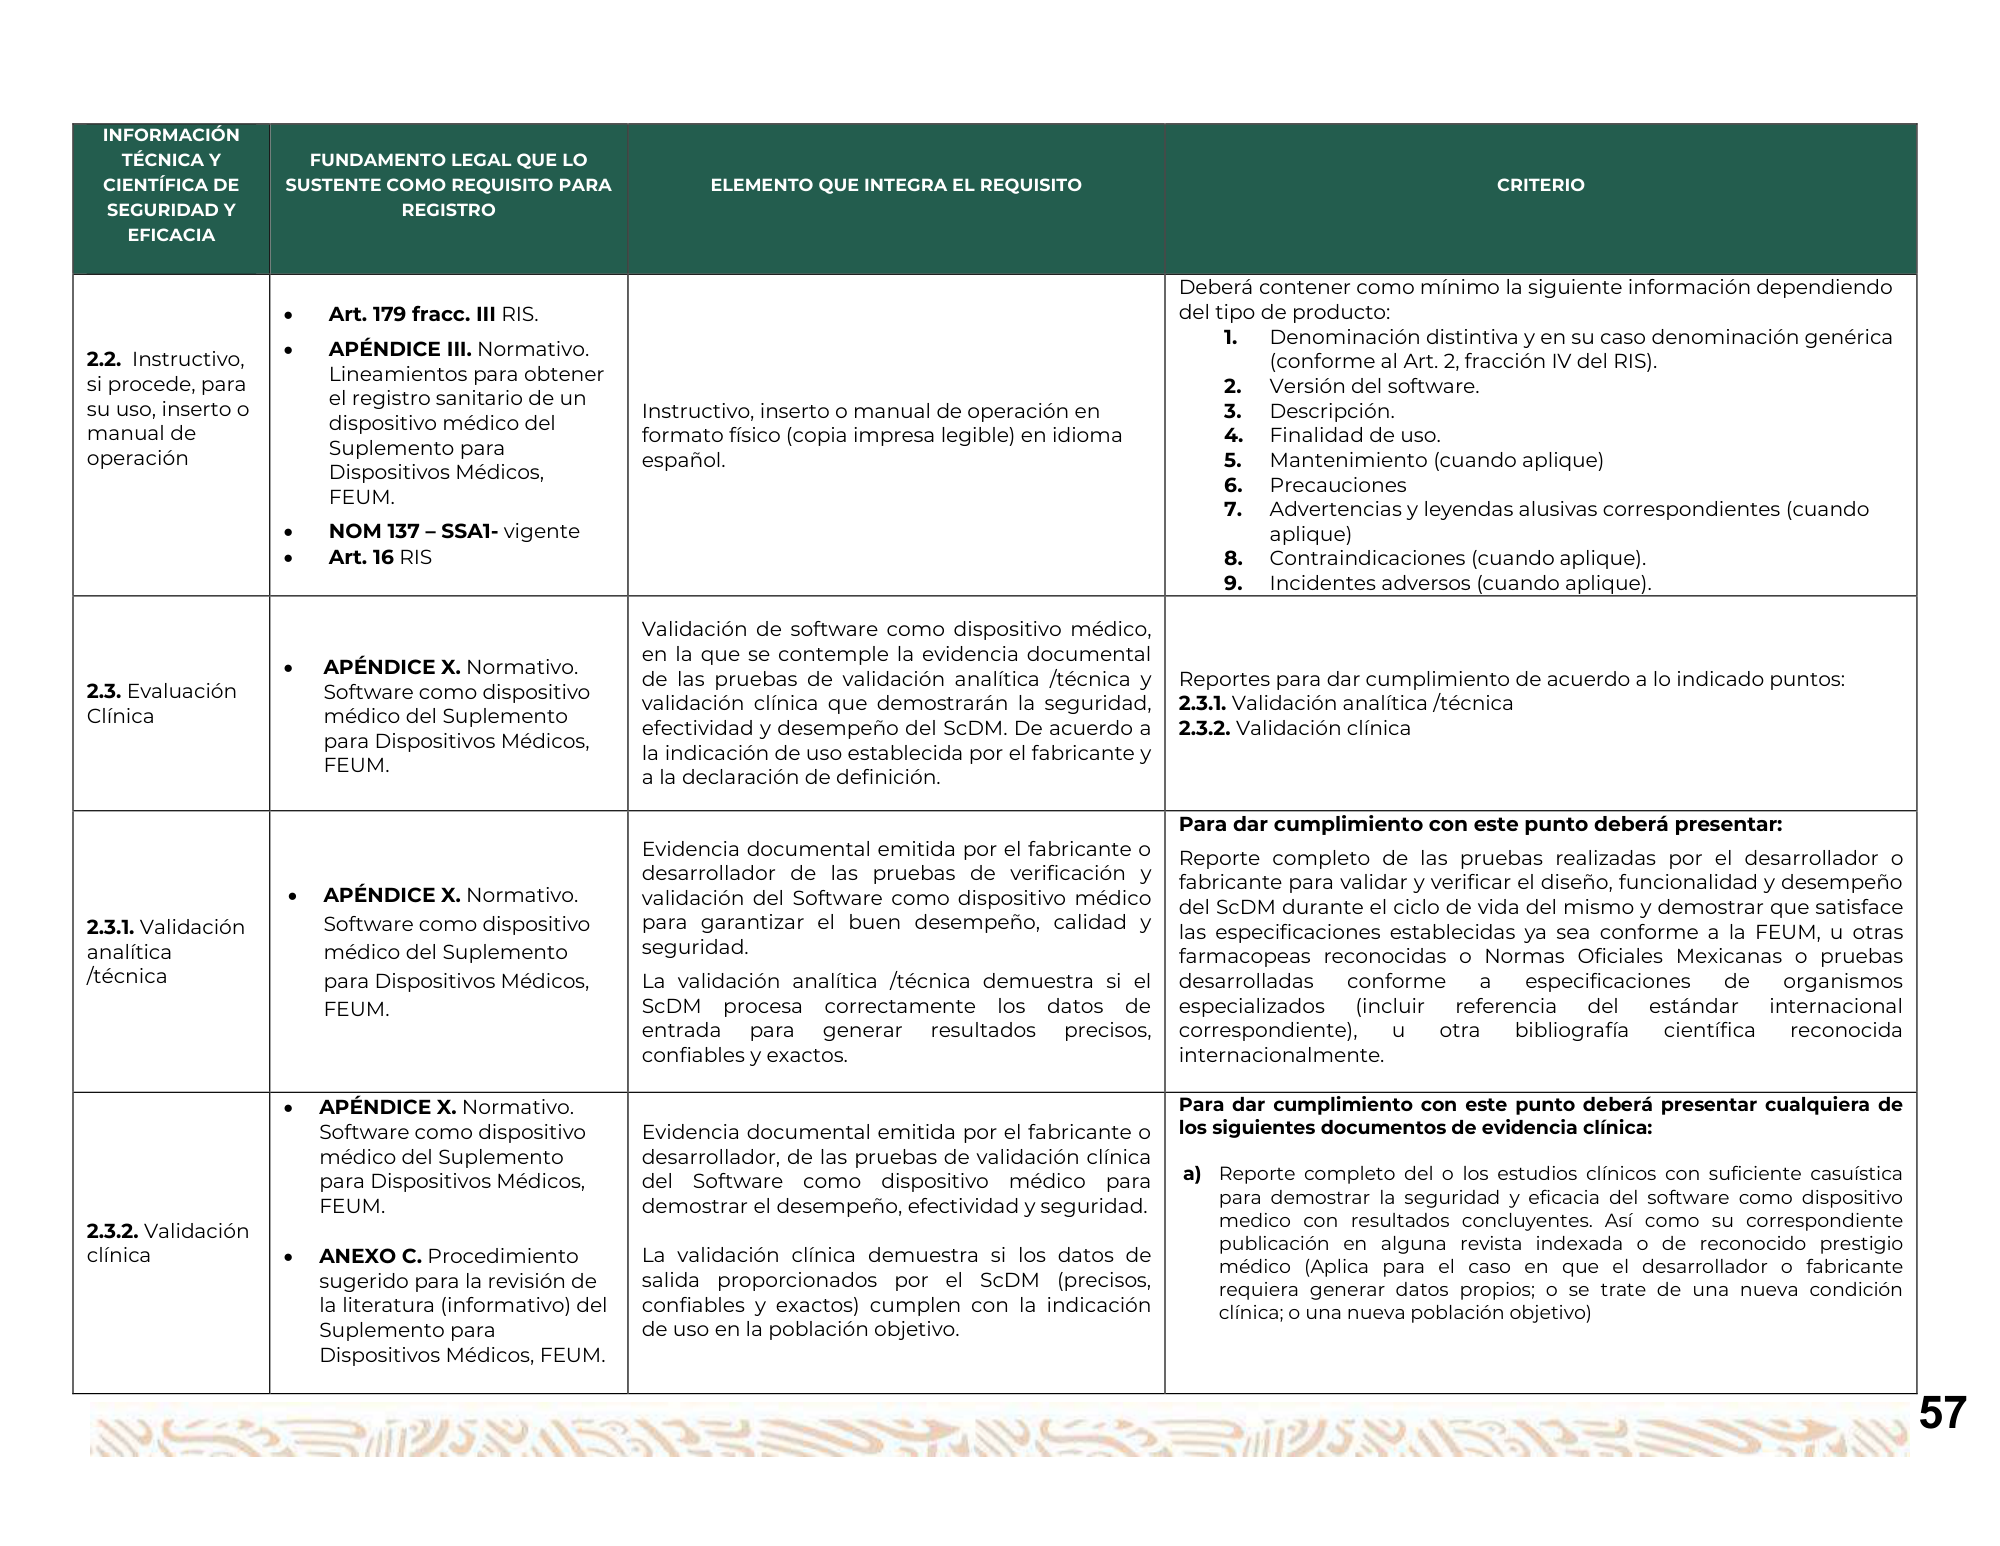
INFORMACIÓN TÉCNICA Y FUNDAMENTO LEGAL QUE LO CIENTÍFICA DE SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO SEGURIDAD Y REGISTRO EFICACIA Deberá contener como mínimo la siguiente información dependiendo Art. 179 fracc. III RIS. del tipo de producto: 1. Denominación distintiva y en su caso denominación genérica APÉNDICE III. Normativo. 2.2. Instructivo, (conforme al Art. 2, fracción IV del RIS). si procede, para Lineamientos para obtener 2. Versión del software. el registro sanitario de un su uso, inserto o Instructivo, inserto o manual de operación en 3. Descripción. dispositivo médico del manual de formato físico (copia impresa legible) en idioma 4. Finalidad de uso. operación Suplemento para español. 5. Mantenimiento (cuando aplique) Dispositivos Médicos, 6. Precauciones FEUM. 7. Advertencias y leyendas alusivas correspondientes (cuando NOM 137 – SSA1- vigente aplique) Art. 16 RIS 8. Contraindicaciones (cuando aplique). 9. Incidentes adversos (cuando aplique). Validación de software como dispositivo médico, en la que se contemple la evidencia documental APÉNDICE X. Normativo. de las pruebas de validación analítica /técnica y Reportes para dar cumplimiento de acuerdo a lo indicado puntos: 2.3. Evaluación Software como dispositivo validación clínica que demostrarán la seguridad, 2.3.1. Validación analítica /técnica Clínica médico del Suplemento efectividad y desempeño del ScDM. De acuerdo a 2.3.2. Validación clínica para Dispositivos Médicos, la indicación de uso establecida por el fabricante y FEUM. a la declaración de definición. Para dar cumplimiento con este punto deberá presentar: Evidencia documental emitida por el fabricante o Reporte completo de las pruebas realizadas por el desarrollador o desarrollador de las pruebas de verificación y fabricante para validar y verificar el diseño, funcionalidad y desempeño APÉNDICE X. Normativo. validación del Software como dispositivo médico del ScDM durante el ciclo de vida del mismo y demostrar que satisface 2.3.1. Validación Software como dispositivo para garantizar el buen desempeño, calidad y las especificaciones establecidas ya sea conforme a la FEUM, u otras analítica médico del Suplemento seguridad. farmacopeas reconocidas o Normas Oficiales Mexicanas o pruebas /técnica para Dispositivos Médicos, La validación analítica /técnica demuestra si el desarrolladas conforme a especificaciones de organismos FEUM. ScDM procesa correctamente los datos de especializados (incluir referencia del estándar internacional entrada para generar resultados precisos, correspondiente), u otra bibliografía científica reconocida confiables y exactos. internacionalmente. APÉNDICE X. Normativo. Para dar cumplimiento con este punto deberá presentar cualquiera de Software como dispositivo Evidencia documental emitida por el fabricante o los siguientes documentos de evidencia clínica: médico del Suplemento desarrollador, de las pruebas de validación clínica para Dispositivos Médicos, del Software como dispositivo médico para a) Reporte completo del o los estudios clínicos con suficiente casuística FEUM. demostrar el desempeño, efectividad y seguridad. para demostrar la seguridad y eficacia del software como dispositivo medico con resultados concluyentes. Así como su correspondiente 2.3.2. Validación publicación en alguna revista indexada o de reconocido prestigio clínica ANEXO C. Procedimiento La validación clínica demuestra si los datos de médico (Aplica para el caso en que el desarrollador o fabricante sugerido para la revisión de salida proporcionados por el ScDM (precisos, requiera generar datos propios; o se trate de una nueva condición la literatura (informativo) del confiables y exactos) cumplen con la indicación clínica; o una nueva población objetivo) Suplemento para de uso en la población objetivo. Dispositivos Médicos, FEUM. 57
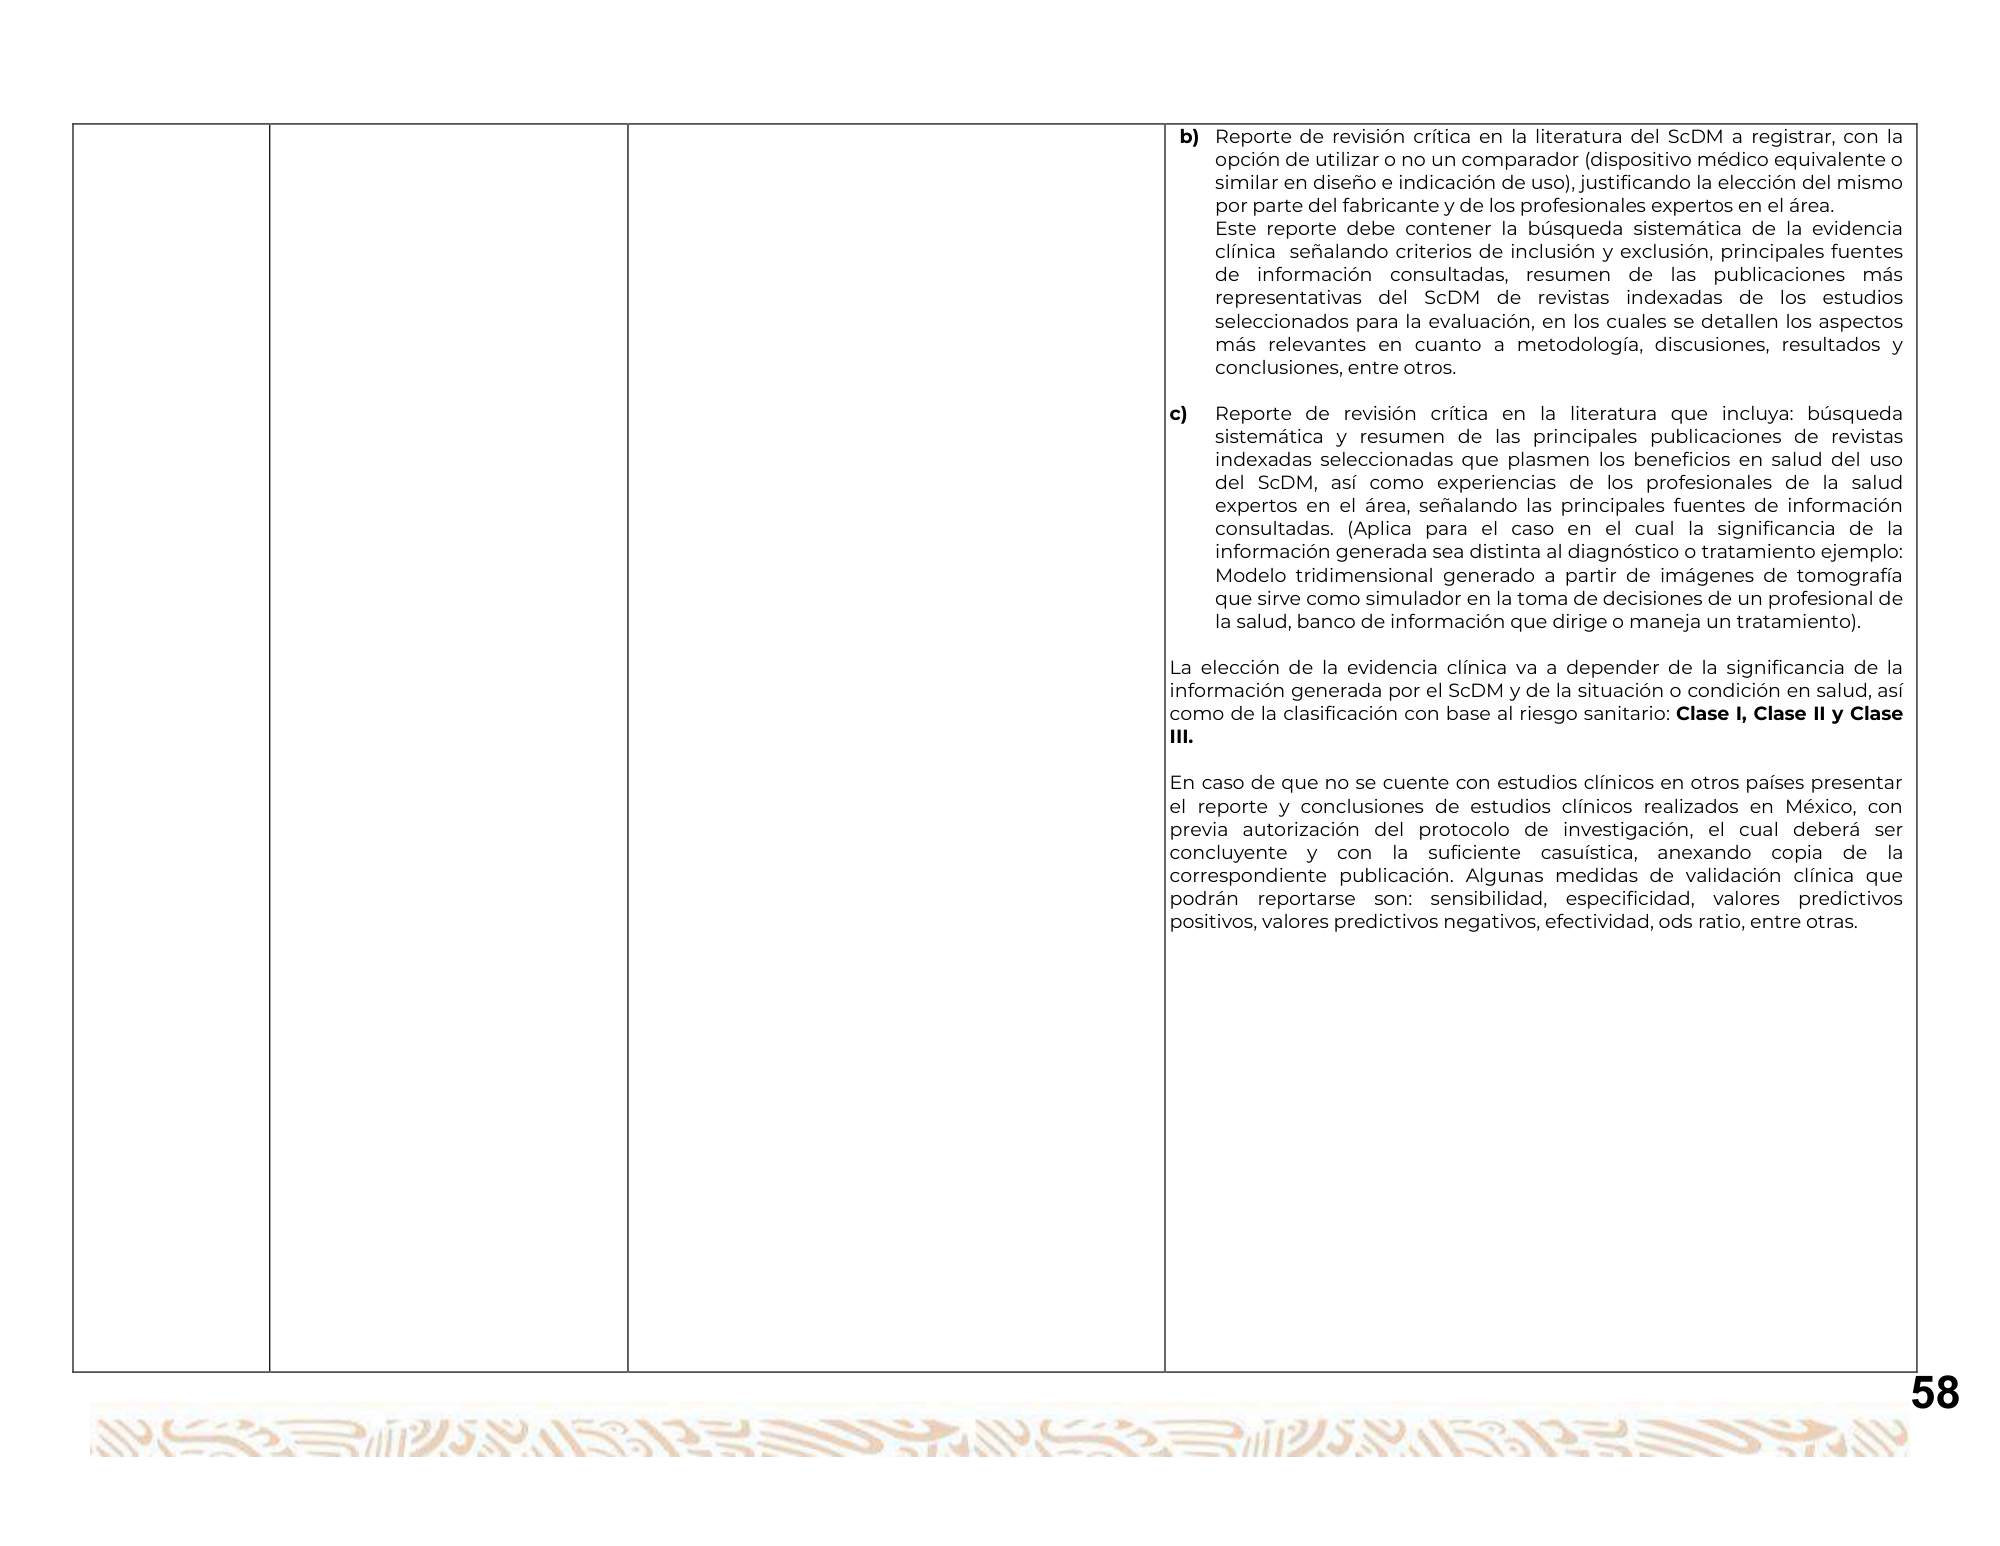
b) Reporte de revisión crítica en la literatura del ScDM a registrar, con la opción de utilizar o no un comparador (dispositivo médico equivalente o similar en diseño e indicación de uso), justificando la elección del mismo por parte del fabricante y de los profesionales expertos en el área. Este reporte debe contener la búsqueda sistemática de la evidencia clínica señalando criterios de inclusión y exclusión, principales fuentes de información consultadas, resumen de las publicaciones más representativas del ScDM de revistas indexadas de los estudios seleccionados para la evaluación, en los cuales se detallen los aspectos más relevantes en cuanto a metodología, discusiones, resultados y conclusiones, entre otros. c) Reporte de revisión crítica en la literatura que incluya: búsqueda sistemática y resumen de las principales publicaciones de revistas indexadas seleccionadas que plasmen los beneficios en salud del uso del ScDM, así como experiencias de los profesionales de la salud expertos en el área, señalando las principales fuentes de información consultadas. (Aplica para el caso en el cual la significancia de la información generada sea distinta al diagnóstico o tratamiento ejemplo: Modelo tridimensional generado a partir de imágenes de tomografía que sirve como simulador en la toma de decisiones de un profesional de la salud, banco de información que dirige o maneja un tratamiento). La elección de la evidencia clínica va a depender de la significancia de la información generada por el ScDM y de la situación o condición en salud, así como de la clasificación con base al riesgo sanitario: Clase I, Clase II y Clase III. En caso de que no se cuente con estudios clínicos en otros países presentar el reporte y conclusiones de estudios clínicos realizados en México, con previa autorización del protocolo de investigación, el cual deberá ser concluyente y con la suficiente casuística, anexando copia de la correspondiente publicación. Algunas medidas de validación clínica que podrán reportarse son: sensibilidad, especificidad, valores predictivos positivos, valores predictivos negativos, efectividad, ods ratio, entre otras. 58
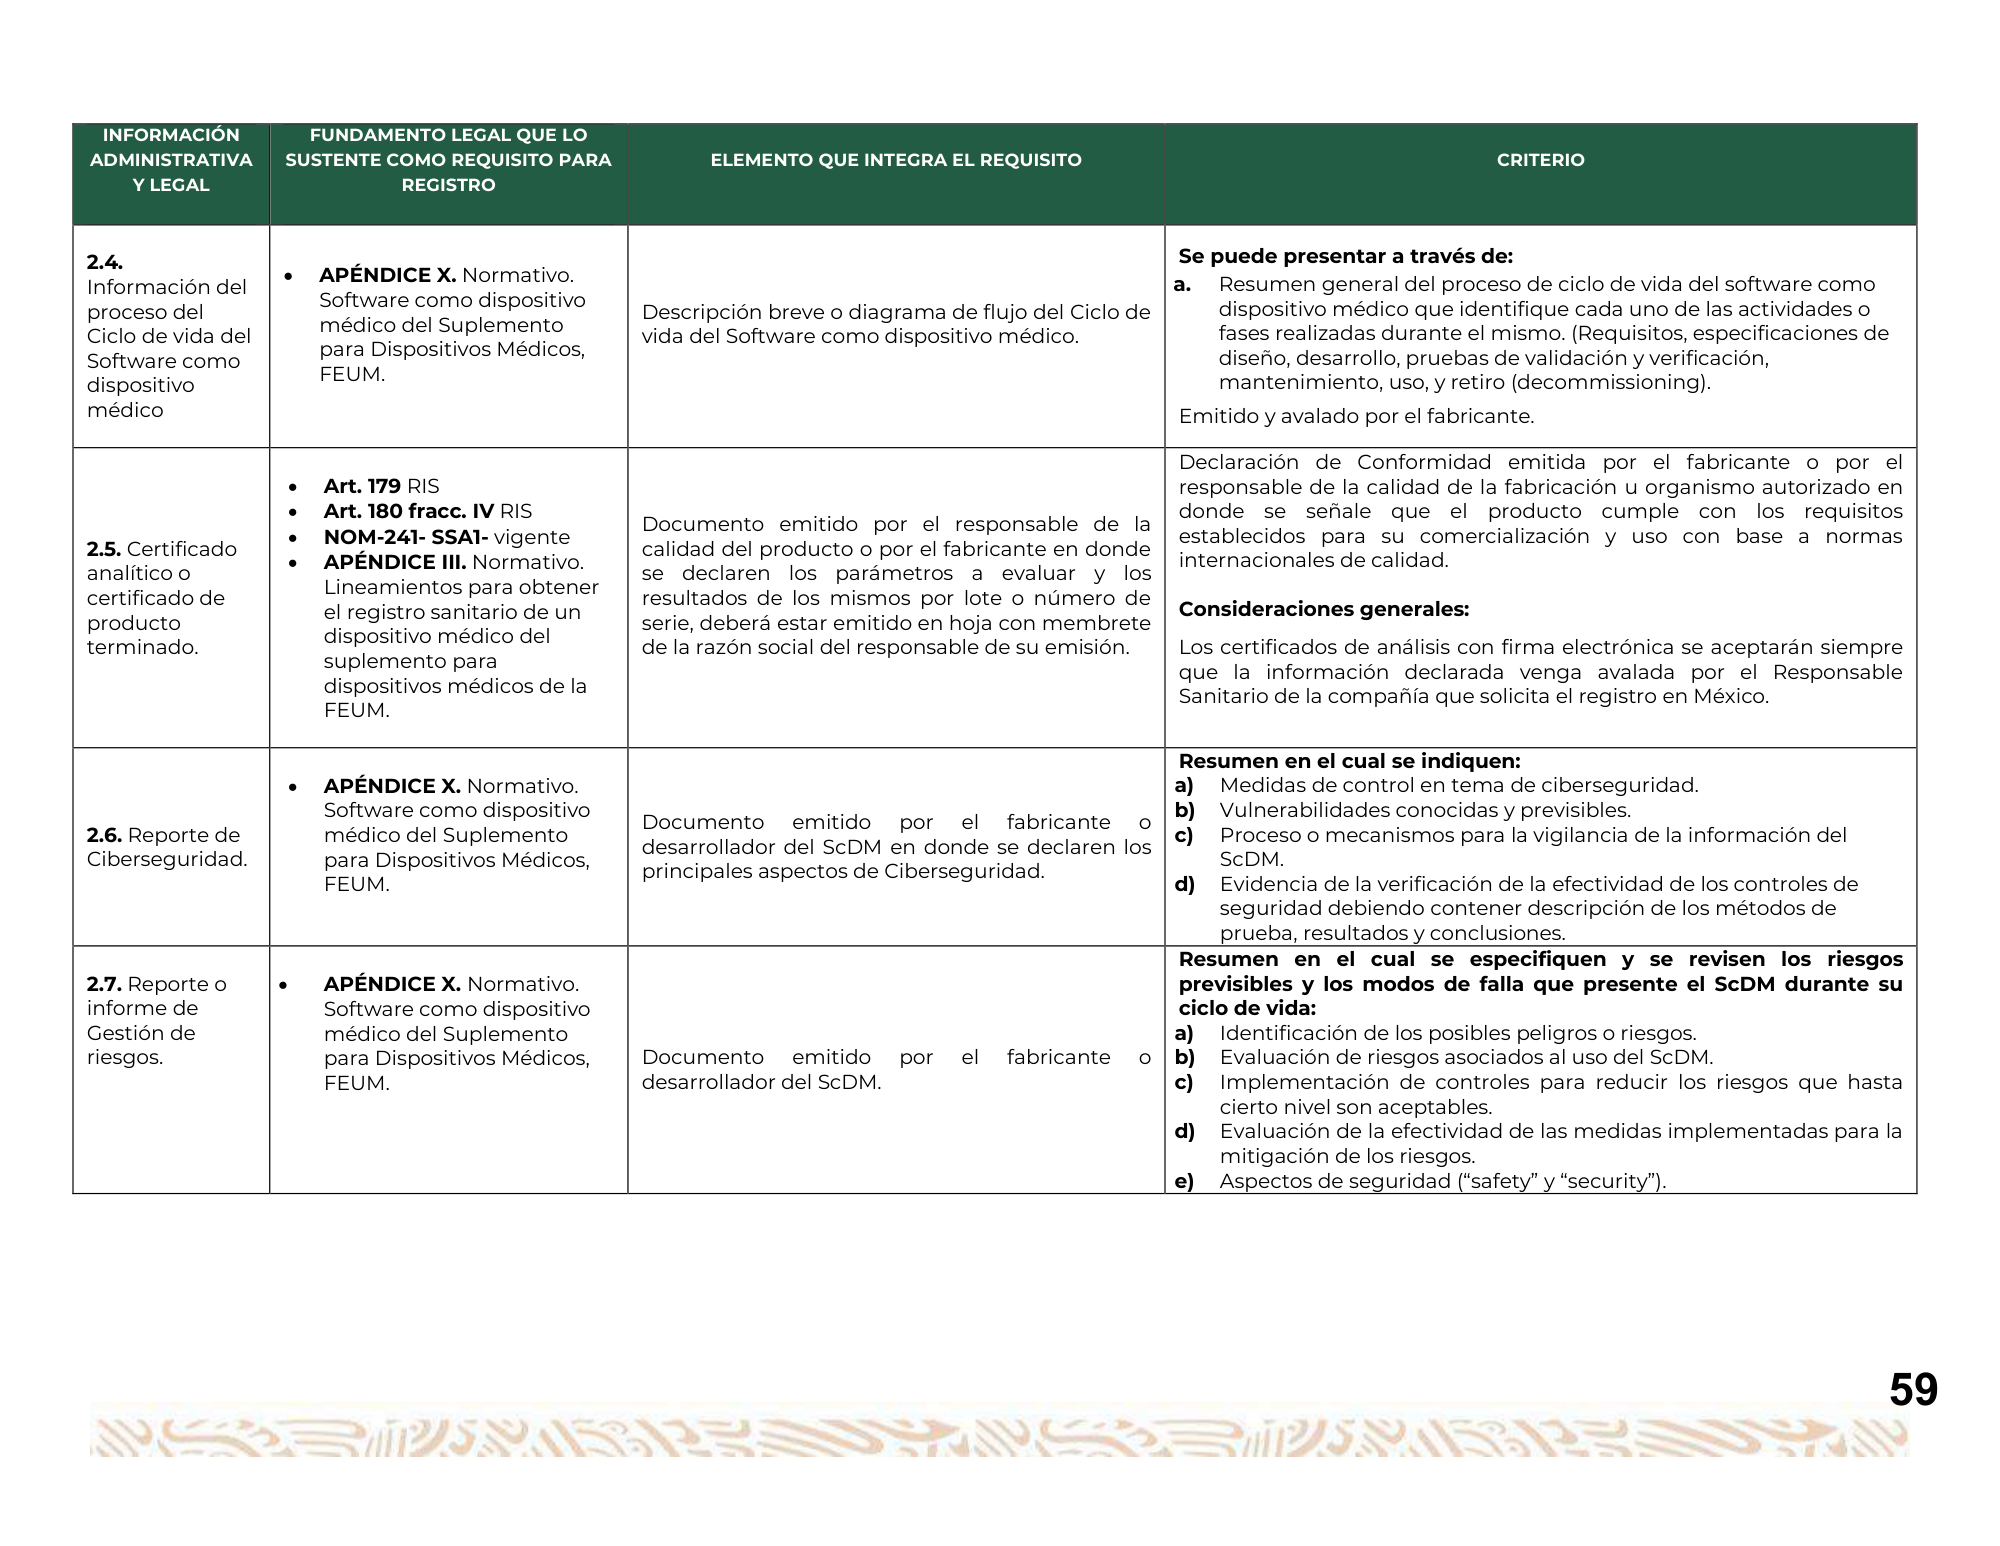
INFORMACIÓN FUNDAMENTO LEGAL QUE LO ADMINISTRATIVA SUSTENTE COMO REQUISITO PARA ELEMENTO QUE INTEGRA EL REQUISITO CRITERIO Y LEGAL REGISTRO 2.4. Se puede presentar a través de: APÉNDICE X. Normativo. a. Resumen general del proceso de ciclo de vida del software como Información del Software como dispositivo dispositivo médico que identifique cada uno de las actividades o proceso del Descripción breve o diagrama de flujo del Ciclo de médico del Suplemento fases realizadas durante el mismo. (Requisitos, especificaciones de Ciclo de vida del vida del Software como dispositivo médico. para Dispositivos Médicos, diseño, desarrollo, pruebas de validación y verificación, Software como FEUM. mantenimiento, uso, y retiro (decommissioning). dispositivo médico Emitido y avalado por el fabricante. Declaración de Conformidad emitida por el fabricante o por el Art. 179 RIS responsable de la calidad de la fabricación u organismo autorizado en Art. 180 fracc. IV RIS donde se señale que el producto cumple con los requisitos Documento emitido por el responsable de la NOM-241- SSA1- vigente establecidos para su comercialización y uso con base a normas 2.5. Certificado calidad del producto o por el fabricante en donde APÉNDICE III. Normativo. internacionales de calidad. analítico o se declaren los parámetros a evaluar y los Lineamientos para obtener certificado de resultados de los mismos por lote o número de el registro sanitario de un Consideraciones generales: producto serie, deberá estar emitido en hoja con membrete dispositivo médico del terminado. de la razón social del responsable de su emisión. Los certificados de análisis con firma electrónica se aceptarán siempre suplemento para que la información declarada venga avalada por el Responsable dispositivos médicos de la Sanitario de la compañía que solicita el registro en México. FEUM. Resumen en el cual se indiquen: APÉNDICE X. Normativo. a) Medidas de control en tema de ciberseguridad. Software como dispositivo b) Vulnerabilidades conocidas y previsibles. Documento emitido por el fabricante o 2.6. Reporte de médico del Suplemento c) Proceso o mecanismos para la vigilancia de la información del desarrollador del ScDM en donde se declaren los Ciberseguridad. para Dispositivos Médicos, ScDM. principales aspectos de Ciberseguridad. FEUM. d) Evidencia de la verificación de la efectividad de los controles de seguridad debiendo contener descripción de los métodos de prueba, resultados y conclusiones. Resumen en el cual se especifiquen y se revisen los riesgos 2.7. Reporte o APÉNDICE X. Normativo. previsibles y los modos de falla que presente el ScDM durante su informe de Software como dispositivo ciclo de vida: Gestión de médico del Suplemento a) Identificación de los posibles peligros o riesgos. riesgos. para Dispositivos Médicos, Documento emitido por el fabricante o b) Evaluación de riesgos asociados al uso del ScDM. FEUM. desarrollador del ScDM. c) Implementación de controles para reducir los riesgos que hasta cierto nivel son aceptables. d) Evaluación de la efectividad de las medidas implementadas para la mitigación de los riesgos. e) Aspectos de seguridad (“safety” y “security”). 59
Consideraciones generales: 1. El presente documento es una guía para el armado del expediente para la obtención del registro sanitario de los insumos a que se refiere el capítulo IX, del Título Segundo del Reglamento de Insumos para la Salud, no obstante esta guía no exime del cumplimiento de requisitos técnicos y legales conforme a la legislación vigente aplicable. 2. Deberán presentar carta(s) aclaratorias emitidas por el fabricante y avaladas por el responsable sanitario, responsable legal, o solicitante del registro, cuando se requiera explicar algún punto del expediente, para subsanar discrepancias entre otras por ejemplo: nombre comercial vs nombre de diseño, cesión de derechos entre fabricante original y el fabricante actual, diferencias de razón social entre fabricación, o en su caso, cualquier diferencia en la información técnica. 3. Todos los documentos que acompañen a las solicitudes deberán presentarse en idioma español o inglés, en caso de que se presenten en otro idioma deberá adjuntarse a los mismos su respectiva traducción al español por perito traductor, avalada con la firma del responsable sanitario. (Art. 153 del Reglamento de Insumos para la Salud). 4. Se sugiere presentar la información técnica con su traducción al español, ello con la finalidad de evitar posibles correcciones internas relacionadas con la traducción de la información que se plasma en el registro sanitario otorgado. 5. En el caso de la documentación legal, se puede presentar copia simple de la copia certificada referenciando el trámite en que fue presentado el documento original u original de copia certificada, siempre y cuando el trámite al que haga referencia no tenga una antigüedad mayor a 12 meses de haberse ingresado. 6. Se sugiere que los datos que contiene el proyecto del Oficio de Registro Sanitario se presenten en formato Word editable (lista de presentaciones, formula, etc.). 7. Documento legal autenticado: a) Apostilla: Procedimiento legal que se aplica para certificar la personalidad jurídica de los firmantes garantizando la autenticidad de un documento, al cual están sujetos los países que forman parte del Acuerdo de la Convención de la Haya. b) Consularizado: Procedimiento legal que se aplica para certificar la personalidad jurídica de los firmantes garantizando la autenticidad de un documento ante el Consulado o Embajada mexicana en el país emisor del documento; se utiliza cuando el país no forma parte del Acuerdo de la Convención de la Haya o no reconoce la Apostilla como procedimiento. c) Legalizado. En el caso de países que no son miembros de la Haya y que no cuenten con Embajada o Consulado mexicano, se podrá aceptar el documento legalizado por la Autoridad Sanitaria de ese país, e incluyendo una carta aclaratoria también legalizada por la misma autoridad. Nota: Casos en los que los documentos legales pueden presentarse sin apostilla o autenticación por cónsul: 60
Si el trámite es digital: A) En caso de que el documento legal contenga una firma electrónica debe entregarse impreso o digitalizado, y éste será considerado cuando su validez y autenticidad puedan ser comprobados a través de los sitios oficiales de las Autoridades extranjeras que los emitan. El promovente debe remitir, según aplique, la ruta de acceso completa, el usuario y contraseña. B) En caso de que el documento legal sea expedido electrónicamente debe entregarse impreso o digitalizado y éste será considerado cuando su validez y autenticidad puedan ser comprobados a través de los sitios oficiales de las Autoridades extranjeras. El promovente debe remitir, según aplique, la ruta de acceso completa, el usuario y contraseña adjuntando esta información en su solicitud. Notas ScDM: 1. Para el caso en el cual el Software como dispositivo médico (ScDM) requiera del uso de un sensor o transductor necesario para medir parámetros fisiológicos (datos de entrada del software) y considerando que el fabricante es el mismo que el desarrollador del Software como dispositivo médico y que es para el uso exclusivo del software, deberá cumplir además, con los requisitos señalados en los Requisitos para el trámite de Registro Sanitario para Clase I, Clase II o Clase III, específicamente con: Descripción o diagrama de las partes funcionales del producto, materias primas, pruebas de laboratorio (considerando las pruebas de desempeño que garanticen la compatibilidad del ScDM con el sensor), información del proceso de fabricación, certificado analítico o certificado de producto terminado, esterilización para aquellos productos que ostenten la leyenda de estéril, Información de envase, estudios de estabilidad para aquellos dispositivos médicos que por sus características y finalidad de uso requieran de ostentar una fecha de caducidad y pruebas de biocompatibilidad. 2. En caso de que el Software como dispositivo médico corresponda a una aplicación móvil (App) la cual se encuentre instalada en un reloj inteligente (smartwatch) además de los lineamientos antes descritos deberá presentar reporte de pruebas de seguridad eléctrica dando cumplimiento con la norma IEC 62368-1:2020 Seguridad de los equipos electrónicos de audio/vídeo, tecnología de la información y tecnología de la comunicación y demás estándares o guías internacionales aplicables, debidamente firmado por el responsable de la emisión. 61