Searchable PDF text layer
1
Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.
Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.
Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Spanish.
1
PRESENTACIÓN La salud es un factor de suma importancia para el bienestar y desarrollo social de la comunidad, por lo que corresponde al Ejecutivo Federal, a través de la Secretaría de Salud, establecer los requisitos que se deben cumplir durante el proceso de fabricación de los Dispositivos Médicos que garanticen la calidad, seguridad y desempeño. Los Dispositivos Médicos en particular son cruciales en la prevención, diagnóstico y tratamiento de enfermedades, así como la rehabilitación de los pacientes; y estos son utilizados por profesionales de la salud y población en general. La implementación de las Buenas Prácticas de Fabricación es parte fundamental de un Sistema de Gestión de Calidad el cual es una decisión estratégica de la organización; el diseño e implementación del mismo está influenciado por el producto fabricado, proceso empleado y tamaño de la organización, por ello la Comisión Federal para la Protección contra Riesgos Sanitarios (COFEPRIS) emitió la Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos, que tiene como finalidad establecer los requisitos mínimos para los procesos de diseño, desarrollo, fabricación, almacenamiento y distribución de dispositivos médicos para uso humano, con base en su nivel de riesgo; que se comercialicen y que se pongan a disposición en territorio nacional con la finalidad de asegurar que estos cumplan consistentemente con los requerimientos de calidad, seguridad y desempeño para ser utilizados por el consumidor final o paciente. La NOM-241-SSA1-2025 es de observancia obligatoria en el territorio nacional, para todos los establecimientos dedicados a la fabricación de Dispositivos Médicos, almacenes de acondicionamiento, depósito y distribución de dispositivos médicos con fines de comercialización o suministro en México. La presente guía se divide en 14 apartados con 51 preguntas y sus respectivas respuestas, las cuales hacen referencia a los incisos de la Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos, la cual fue emitida con fundamento en los artículos 39 de la Ley Orgánica de la Administración Pública Federal; 4 de la Ley Federal de Procedimiento Administrativo; 3o, fracciones XXIII y XXIV, 13, apartado A, fracción I, 17 bis, fracciones II, III, VI y VII, 194, fracción II, 194 Bis, 195, 197, 201, 212, 214, 262, 263 y 264 de la Ley General de Salud; 10, fracción I, 24, 30, 34, 35, fracción X, y 37 de la Ley de Infraestructura de la Calidad; 28 del Reglamento de la Ley Federal sobre Metrología y Normalización en relación con el Transitorio Tercero del Decreto por el que se expide la Ley de Infraestructura de la Calidad y se 2
abroga la Ley Federal sobre Metrología y Normalización, publicado en el Diario Oficial de la Federación el 1 de julio de 2020; 15, 100, 102, 110 y 111 del Reglamento de Insumos para la Salud y 3, fracciones I, literal b y II, así como 10, fracciones IV y VIII del Reglamento de la Comisión Federal para la Protección contra Riesgos Sanitarios. OBJETIVO GENERAL El propósito de la presente guía es orientar a los establecimientos dedicados a la fabricación de dispositivos médicos, almacenes de acondicionamiento, depósito y distribución de dispositivos médicos con fines de comercialización o suministro en México, para que se lleve a cabo la aplicabilidad de la Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos, mediante una serie de preguntas y respuestas que permitan brindar mayor claridad para la interpretación de la misma. LEGALES Esta guía es un instrumento de carácter orientativo derivado de la Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos, para mejorar la comprensión y aplicación de la misma. En caso de que se requiera citar, se deberá hacer de la siguiente manera: Comisión Federal para la Protección contra Riesgos Sanitarios, CEMAR. (2025). GUÍA DE PREGUNTAS Y RESPUESTAS en materia de la Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos. México: COFEPRIS 3
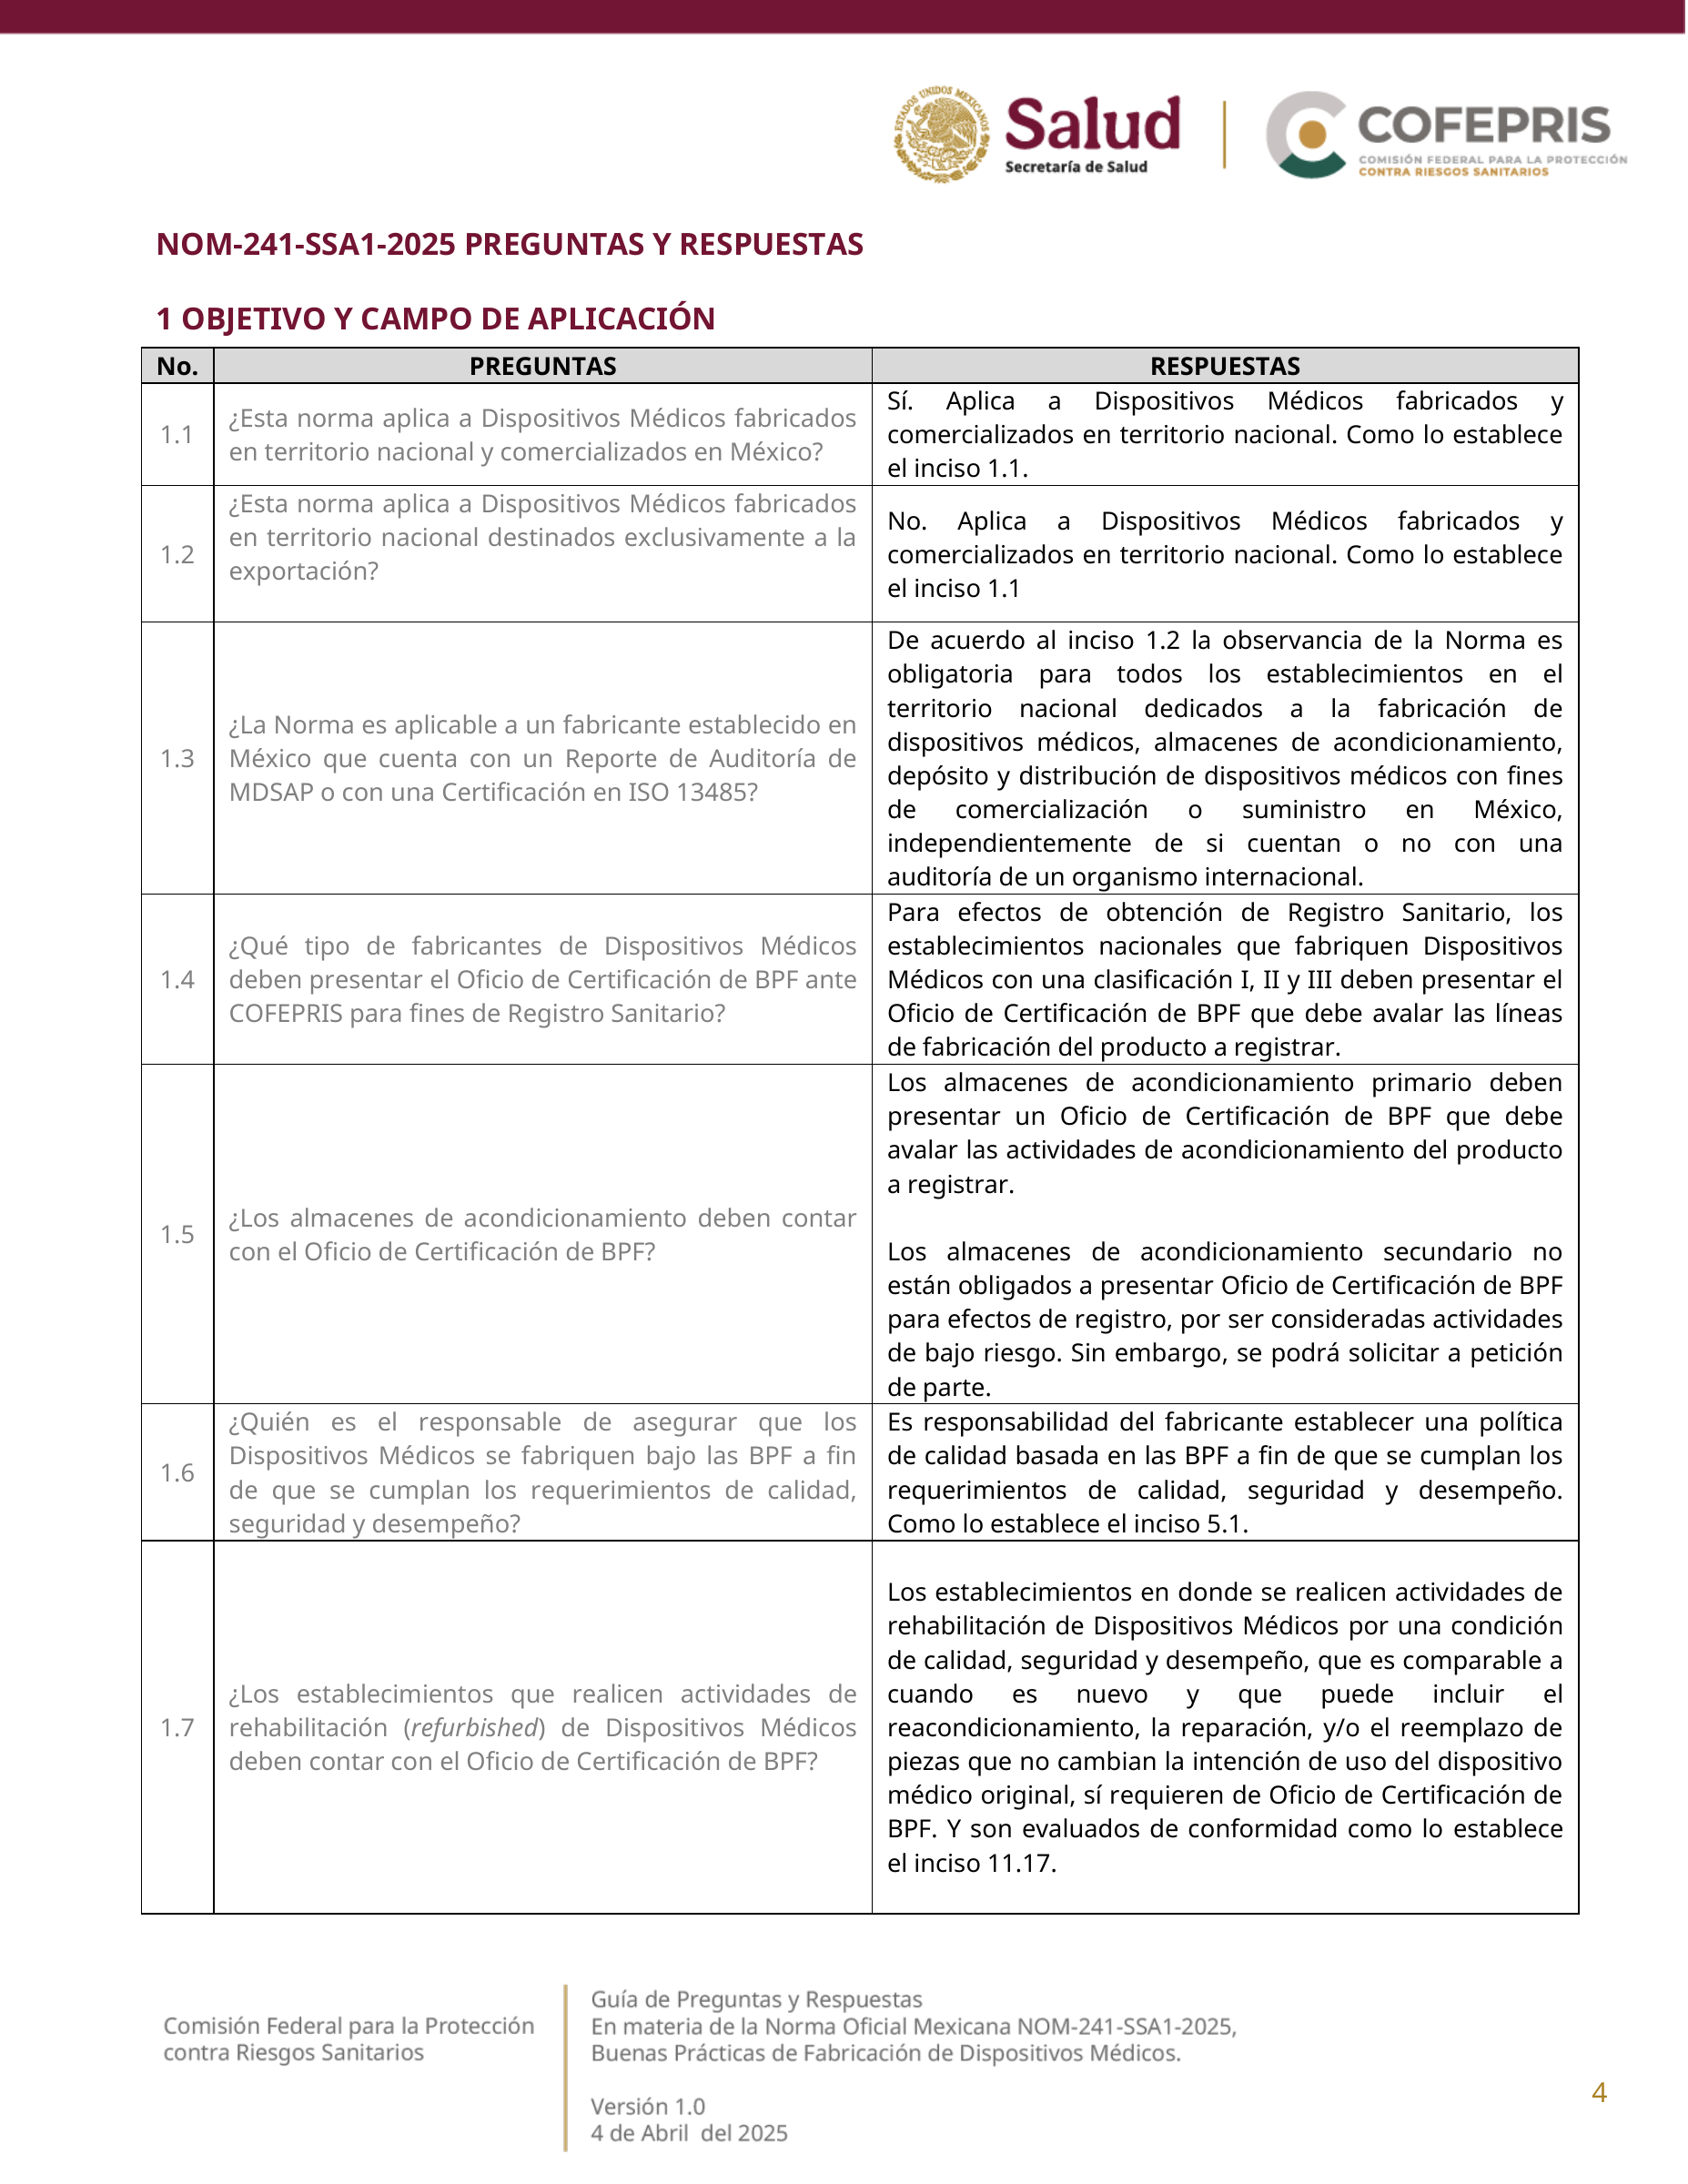
NOM-241-SSA1-2025 PREGUNTAS Y RESPUESTAS 1 OBJETIVO Y CAMPO DE APLICACIÓN No. PREGUNTAS RESPUESTAS Sí. Aplica a Dispositivos Médicos fabricados y ¿Esta norma aplica a Dispositivos Médicos fabricados 1.1 comercializados en territorio nacional. Como lo establece en territorio nacional y comercializados en México? el inciso 1.1. ¿Esta norma aplica a Dispositivos Médicos fabricados No. Aplica a Dispositivos Médicos fabricados y en territorio nacional destinados exclusivamente a la 1.2 comercializados en territorio nacional. Como lo establece exportación? el inciso 1.1 De acuerdo al inciso 1.2 la observancia de la Norma es obligatoria para todos los establecimientos en el territorio nacional dedicados a la fabricación de ¿La Norma es aplicable a un fabricante establecido en dispositivos médicos, almacenes de acondicionamiento, 1.3 México que cuenta con un Reporte de Auditoría de depósito y distribución de dispositivos médicos con fines MDSAP o con una Certificación en ISO 13485? de comercialización o suministro en México, independientemente de si cuentan o no con una auditoría de un organismo internacional. Para efectos de obtención de Registro Sanitario, los ¿Qué tipo de fabricantes de Dispositivos Médicos establecimientos nacionales que fabriquen Dispositivos 1.4 deben presentar el Oficio de Certificación de BPF ante Médicos con una clasificación I, II y III deben presentar el COFEPRIS para fines de Registro Sanitario? Oficio de Certificación de BPF que debe avalar las líneas de fabricación del producto a registrar. Los almacenes de acondicionamiento primario deben presentar un Oficio de Certificación de BPF que debe avalar las actividades de acondicionamiento del producto a registrar. ¿Los almacenes de acondicionamiento deben contar 1.5 con el Oficio de Certificación de BPF? Los almacenes de acondicionamiento secundario no están obligados a presentar Oficio de Certificación de BPF para efectos de registro, por ser consideradas actividades de bajo riesgo. Sin embargo, se podrá solicitar a petición de parte. ¿Quién es el responsable de asegurar que los Es responsabilidad del fabricante establecer una política Dispositivos Médicos se fabriquen bajo las BPF a fin de calidad basada en las BPF a fin de que se cumplan los 1.6 de que se cumplan los requerimientos de calidad, requerimientos de calidad, seguridad y desempeño. seguridad y desempeño? Como lo establece el inciso 5.1. Los establecimientos en donde se realicen actividades de rehabilitación de Dispositivos Médicos por una condición de calidad, seguridad y desempeño, que es comparable a ¿Los establecimientos que realicen actividades de cuando es nuevo y que puede incluir el 1.7 rehabilitación (refurbished) de Dispositivos Médicos reacondicionamiento, la reparación, y/o el reemplazo de deben contar con el Oficio de Certificación de BPF? piezas que no cambian la intención de uso del dispositivo médico original, sí requieren de Oficio de Certificación de BPF. Y son evaluados de conformidad como lo establece el inciso 11.17. 4
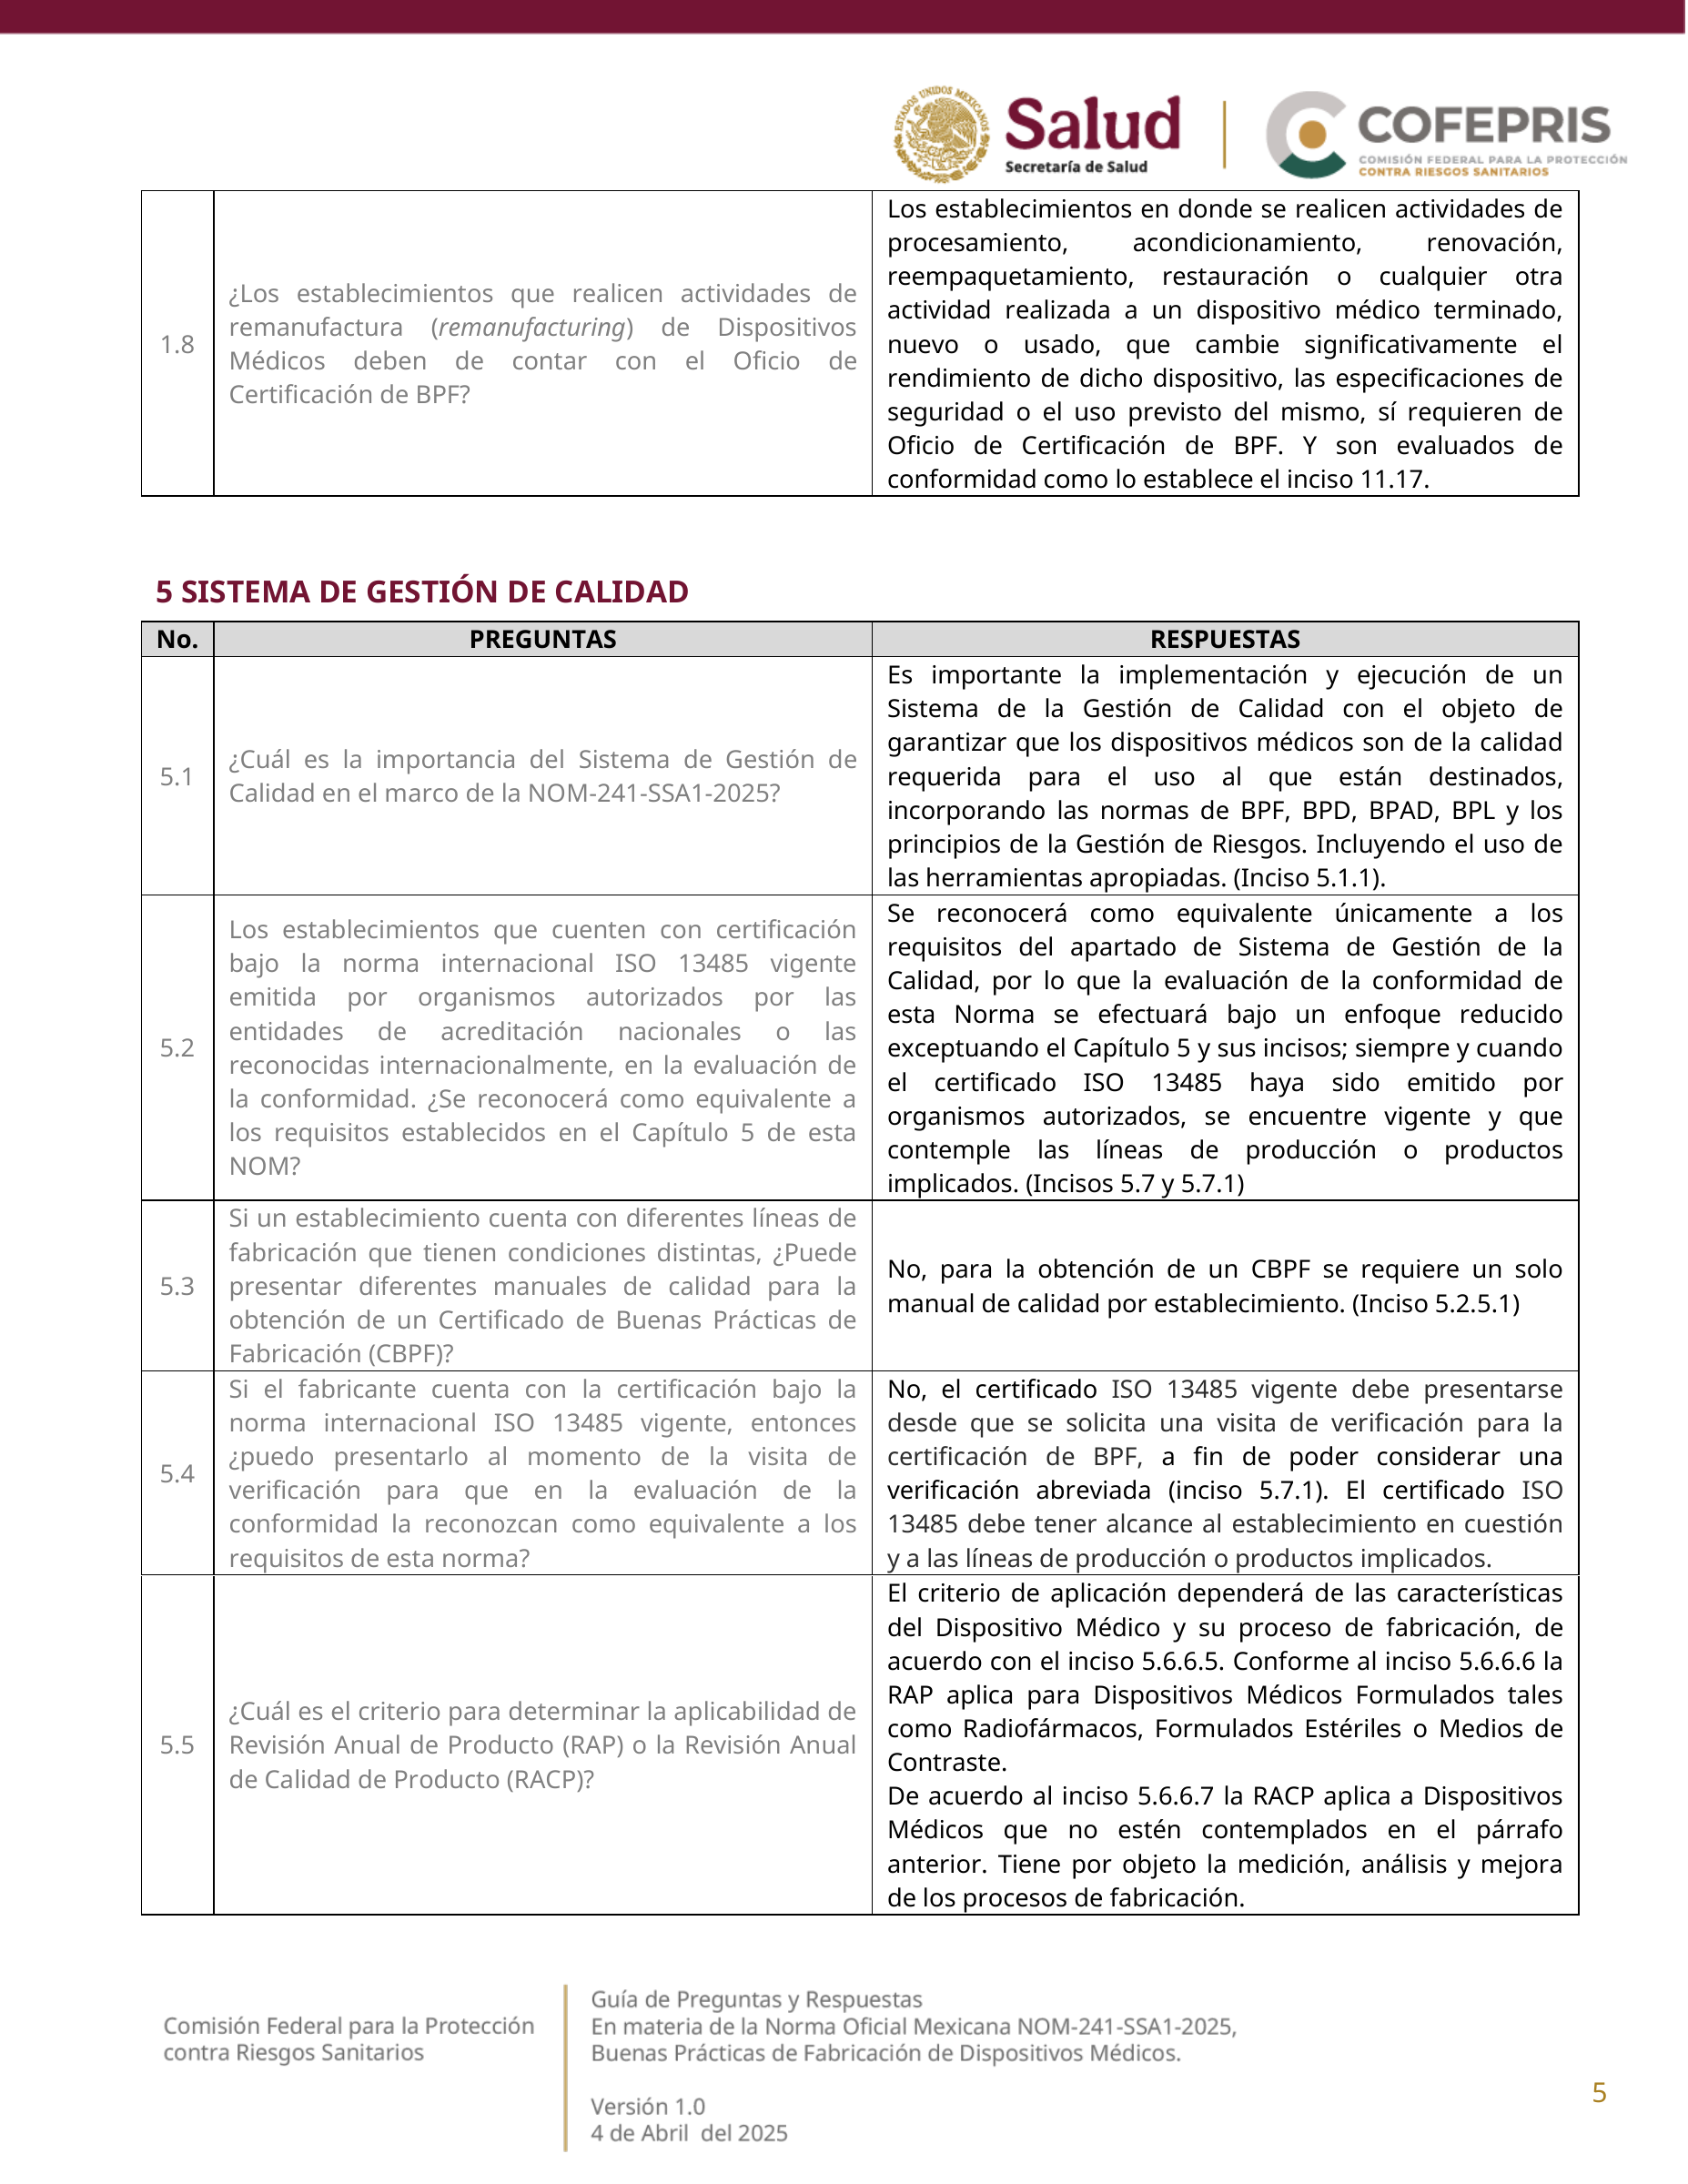
Los establecimientos en donde se realicen actividades de procesamiento, acondicionamiento, renovación, reempaquetamiento, restauración o cualquier otra ¿Los establecimientos que realicen actividades de actividad realizada a un dispositivo médico terminado, remanufactura (remanufacturing) de Dispositivos 1.8 nuevo o usado, que cambie significativamente el Médicos deben de contar con el Oficio de rendimiento de dicho dispositivo, las especificaciones de Certificación de BPF? seguridad o el uso previsto del mismo, sí requieren de Oficio de Certificación de BPF. Y son evaluados de conformidad como lo establece el inciso 11.17. 5 SISTEMA DE GESTIÓN DE CALIDAD No. PREGUNTAS RESPUESTAS Es importante la implementación y ejecución de un Sistema de la Gestión de Calidad con el objeto de garantizar que los dispositivos médicos son de la calidad ¿Cuál es la importancia del Sistema de Gestión de 5.1 requerida para el uso al que están destinados, Calidad en el marco de la NOM-241-SSA1-2025? incorporando las normas de BPF, BPD, BPAD, BPL y los principios de la Gestión de Riesgos. Incluyendo el uso de las herramientas apropiadas. (Inciso 5.1.1). Se reconocerá como equivalente únicamente a los Los establecimientos que cuenten con certificación requisitos del apartado de Sistema de Gestión de la bajo la norma internacional ISO 13485 vigente Calidad, por lo que la evaluación de la conformidad de emitida por organismos autorizados por las esta Norma se efectuará bajo un enfoque reducido entidades de acreditación nacionales o las 5.2 exceptuando el Capítulo 5 y sus incisos; siempre y cuando reconocidas internacionalmente, en la evaluación de el certificado ISO 13485 haya sido emitido por la conformidad. ¿Se reconocerá como equivalente a organismos autorizados, se encuentre vigente y que los requisitos establecidos en el Capítulo 5 de esta contemple las líneas de producción o productos NOM? implicados. (Incisos 5.7 y 5.7.1) Si un establecimiento cuenta con diferentes líneas de fabricación que tienen condiciones distintas, ¿Puede No, para la obtención de un CBPF se requiere un solo 5.3 presentar diferentes manuales de calidad para la manual de calidad por establecimiento. (Inciso 5.2.5.1) obtención de un Certificado de Buenas Prácticas de Fabricación (CBPF)? Si el fabricante cuenta con la certificación bajo la No, el certificado ISO 13485 vigente debe presentarse norma internacional ISO 13485 vigente, entonces desde que se solicita una visita de verificación para la ¿puedo presentarlo al momento de la visita de certificación de BPF, a fin de poder considerar una 5.4 verificación para que en la evaluación de la verificación abreviada (inciso 5.7.1). El certificado ISO conformidad la reconozcan como equivalente a los 13485 debe tener alcance al establecimiento en cuestión requisitos de esta norma? y a las líneas de producción o productos implicados. El criterio de aplicación dependerá de las características del Dispositivo Médico y su proceso de fabricación, de acuerdo con el inciso 5.6.6.5. Conforme al inciso 5.6.6.6 la RAP aplica para Dispositivos Médicos Formulados tales ¿Cuál es el criterio para determinar la aplicabilidad de como Radiofármacos, Formulados Estériles o Medios de 5.5 Revisión Anual de Producto (RAP) o la Revisión Anual Contraste. de Calidad de Producto (RACP)? De acuerdo al inciso 5.6.6.7 la RACP aplica a Dispositivos Médicos que no estén contemplados en el párrafo anterior. Tiene por objeto la medición, análisis y mejora de los procesos de fabricación. 5
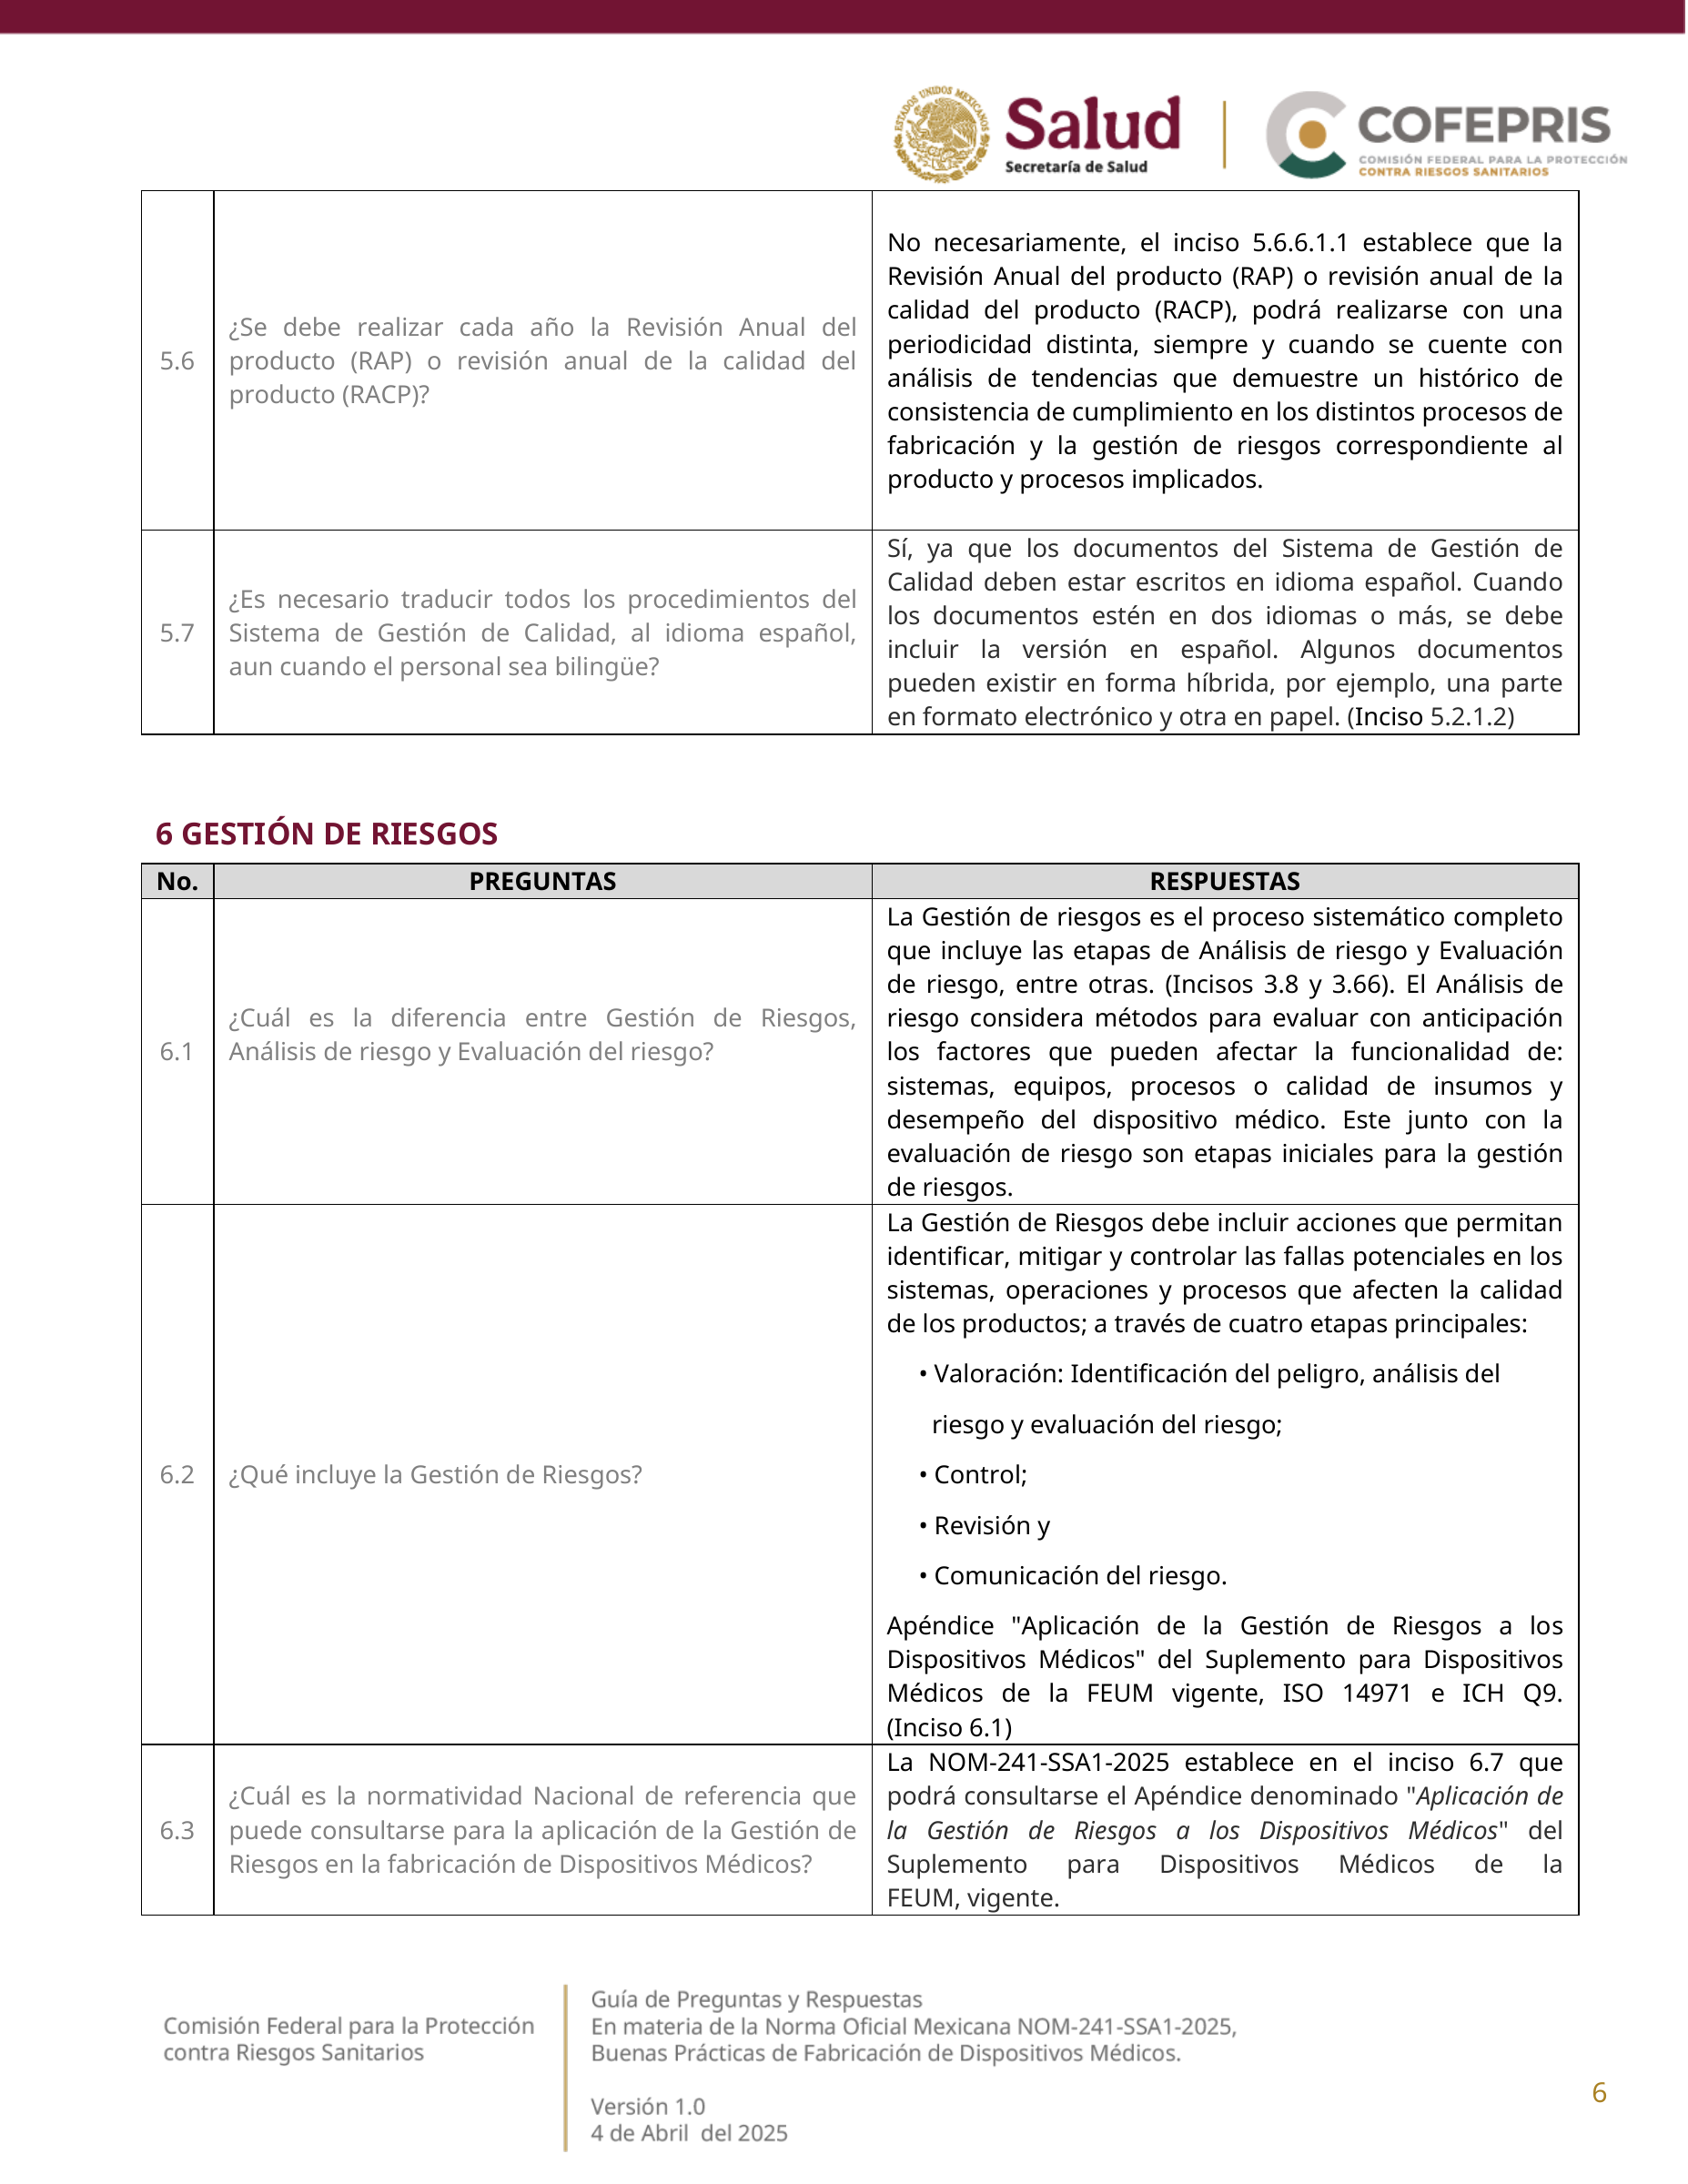
No necesariamente, el inciso 5.6.6.1.1 establece que la Revisión Anual del producto (RAP) o revisión anual de la calidad del producto (RACP), podrá realizarse con una ¿Se debe realizar cada año la Revisión Anual del periodicidad distinta, siempre y cuando se cuente con 5.6 producto (RAP) o revisión anual de la calidad del análisis de tendencias que demuestre un histórico de producto (RACP)? consistencia de cumplimiento en los distintos procesos de fabricación y la gestión de riesgos correspondiente al producto y procesos implicados. Sí, ya que los documentos del Sistema de Gestión de Calidad deben estar escritos en idioma español. Cuando ¿Es necesario traducir todos los procedimientos del los documentos estén en dos idiomas o más, se debe 5.7 Sistema de Gestión de Calidad, al idioma español, incluir la versión en español. Algunos documentos aun cuando el personal sea bilingüe? pueden existir en forma híbrida, por ejemplo, una parte en formato electrónico y otra en papel. (Inciso 5.2.1.2) 6 GESTIÓN DE RIESGOS No. PREGUNTAS RESPUESTAS La Gestión de riesgos es el proceso sistemático completo que incluye las etapas de Análisis de riesgo y Evaluación de riesgo, entre otras. (Incisos 3.8 y 3.66). El Análisis de ¿Cuál es la diferencia entre Gestión de Riesgos, riesgo considera métodos para evaluar con anticipación 6.1 Análisis de riesgo y Evaluación del riesgo? los factores que pueden afectar la funcionalidad de: sistemas, equipos, procesos o calidad de insumos y desempeño del dispositivo médico. Este junto con la evaluación de riesgo son etapas iniciales para la gestión de riesgos. La Gestión de Riesgos debe incluir acciones que permitan identificar, mitigar y controlar las fallas potenciales en los sistemas, operaciones y procesos que afecten la calidad de los productos; a través de cuatro etapas principales: • Valoración: Identificación del peligro, análisis del riesgo y evaluación del riesgo; 6.2 ¿Qué incluye la Gestión de Riesgos? • Control; • Revisión y • Comunicación del riesgo. Apéndice "Aplicación de la Gestión de Riesgos a los Dispositivos Médicos" del Suplemento para Dispositivos Médicos de la FEUM vigente, ISO 14971 e ICH Q9. (Inciso 6.1) La NOM-241-SSA1-2025 establece en el inciso 6.7 que ¿Cuál es la normatividad Nacional de referencia que podrá consultarse el Apéndice denominado "Aplicación de 6.3 puede consultarse para la aplicación de la Gestión de la Gestión de Riesgos a los Dispositivos Médicos" del Riesgos en la fabricación de Dispositivos Médicos? Suplemento para Dispositivos Médicos de la FEUM, vigente. 6
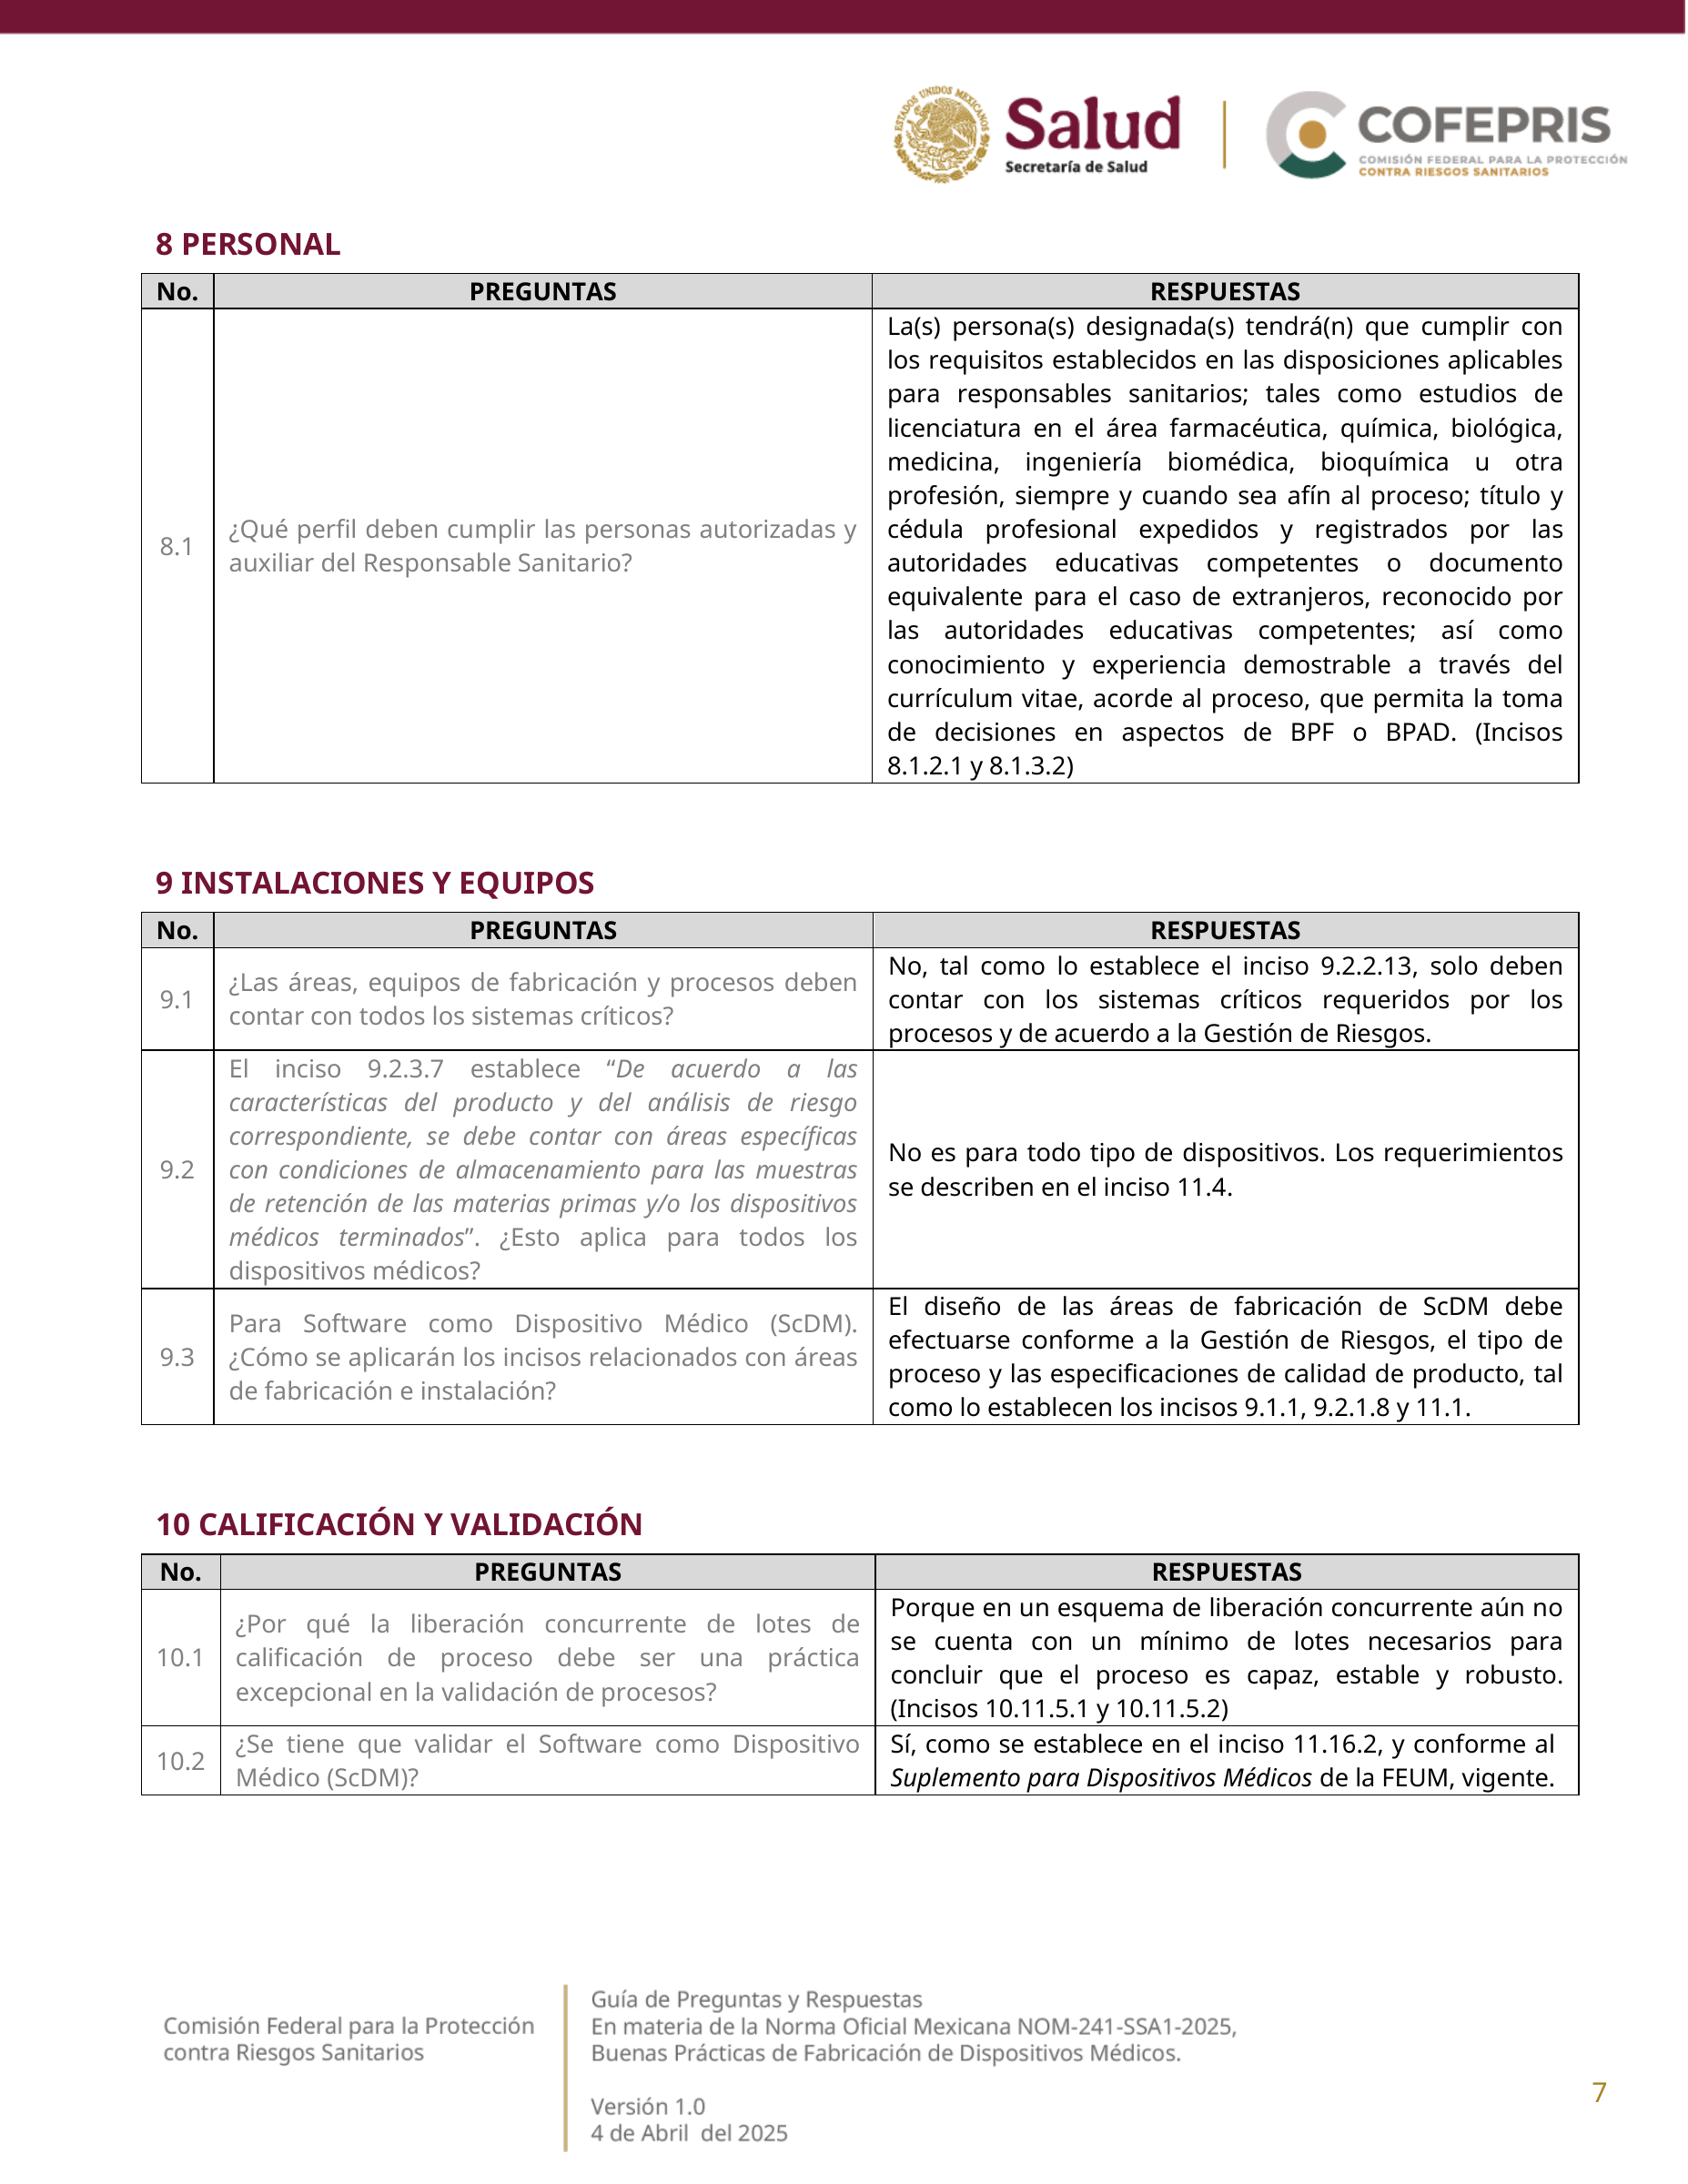
8 PERSONAL No. PREGUNTAS RESPUESTAS La(s) persona(s) designada(s) tendrá(n) que cumplir con los requisitos establecidos en las disposiciones aplicables para responsables sanitarios; tales como estudios de licenciatura en el área farmacéutica, química, biológica, medicina, ingeniería biomédica, bioquímica u otra profesión, siempre y cuando sea afín al proceso; título y ¿Qué perfil deben cumplir las personas autorizadas y cédula profesional expedidos y registrados por las 8.1 auxiliar del Responsable Sanitario? autoridades educativas competentes o documento equivalente para el caso de extranjeros, reconocido por las autoridades educativas competentes; así como conocimiento y experiencia demostrable a través del currículum vitae, acorde al proceso, que permita la toma de decisiones en aspectos de BPF o BPAD. (Incisos 8.1.2.1 y 8.1.3.2) 9 INSTALACIONES Y EQUIPOS No. PREGUNTAS RESPUESTAS No, tal como lo establece el inciso 9.2.2.13, solo deben ¿Las áreas, equipos de fabricación y procesos deben 9.1 contar con los sistemas críticos requeridos por los contar con todos los sistemas críticos? procesos y de acuerdo a la Gestión de Riesgos. El inciso 9.2.3.7 establece “De acuerdo a las características del producto y del análisis de riesgo correspondiente, se debe contar con áreas específicas No es para todo tipo de dispositivos. Los requerimientos 9.2 con condiciones de almacenamiento para las muestras se describen en el inciso 11.4. de retención de las materias primas y/o los dispositivos médicos terminados”. ¿Esto aplica para todos los dispositivos médicos? El diseño de las áreas de fabricación de ScDM debe Para Software como Dispositivo Médico (ScDM). efectuarse conforme a la Gestión de Riesgos, el tipo de 9.3 ¿Cómo se aplicarán los incisos relacionados con áreas proceso y las especificaciones de calidad de producto, tal de fabricación e instalación? como lo establecen los incisos 9.1.1, 9.2.1.8 y 11.1. 10 CALIFICACIÓN Y VALIDACIÓN No. PREGUNTAS RESPUESTAS Porque en un esquema de liberación concurrente aún no ¿Por qué la liberación concurrente de lotes de se cuenta con un mínimo de lotes necesarios para 10.1 calificación de proceso debe ser una práctica concluir que el proceso es capaz, estable y robusto. excepcional en la validación de procesos? (Incisos 10.11.5.1 y 10.11.5.2) ¿Se tiene que validar el Software como Dispositivo Sí, como se establece en el inciso 11.16.2, y conforme al 10.2 Médico (ScDM)? Suplemento para Dispositivos Médicos de la FEUM, vigente. 7
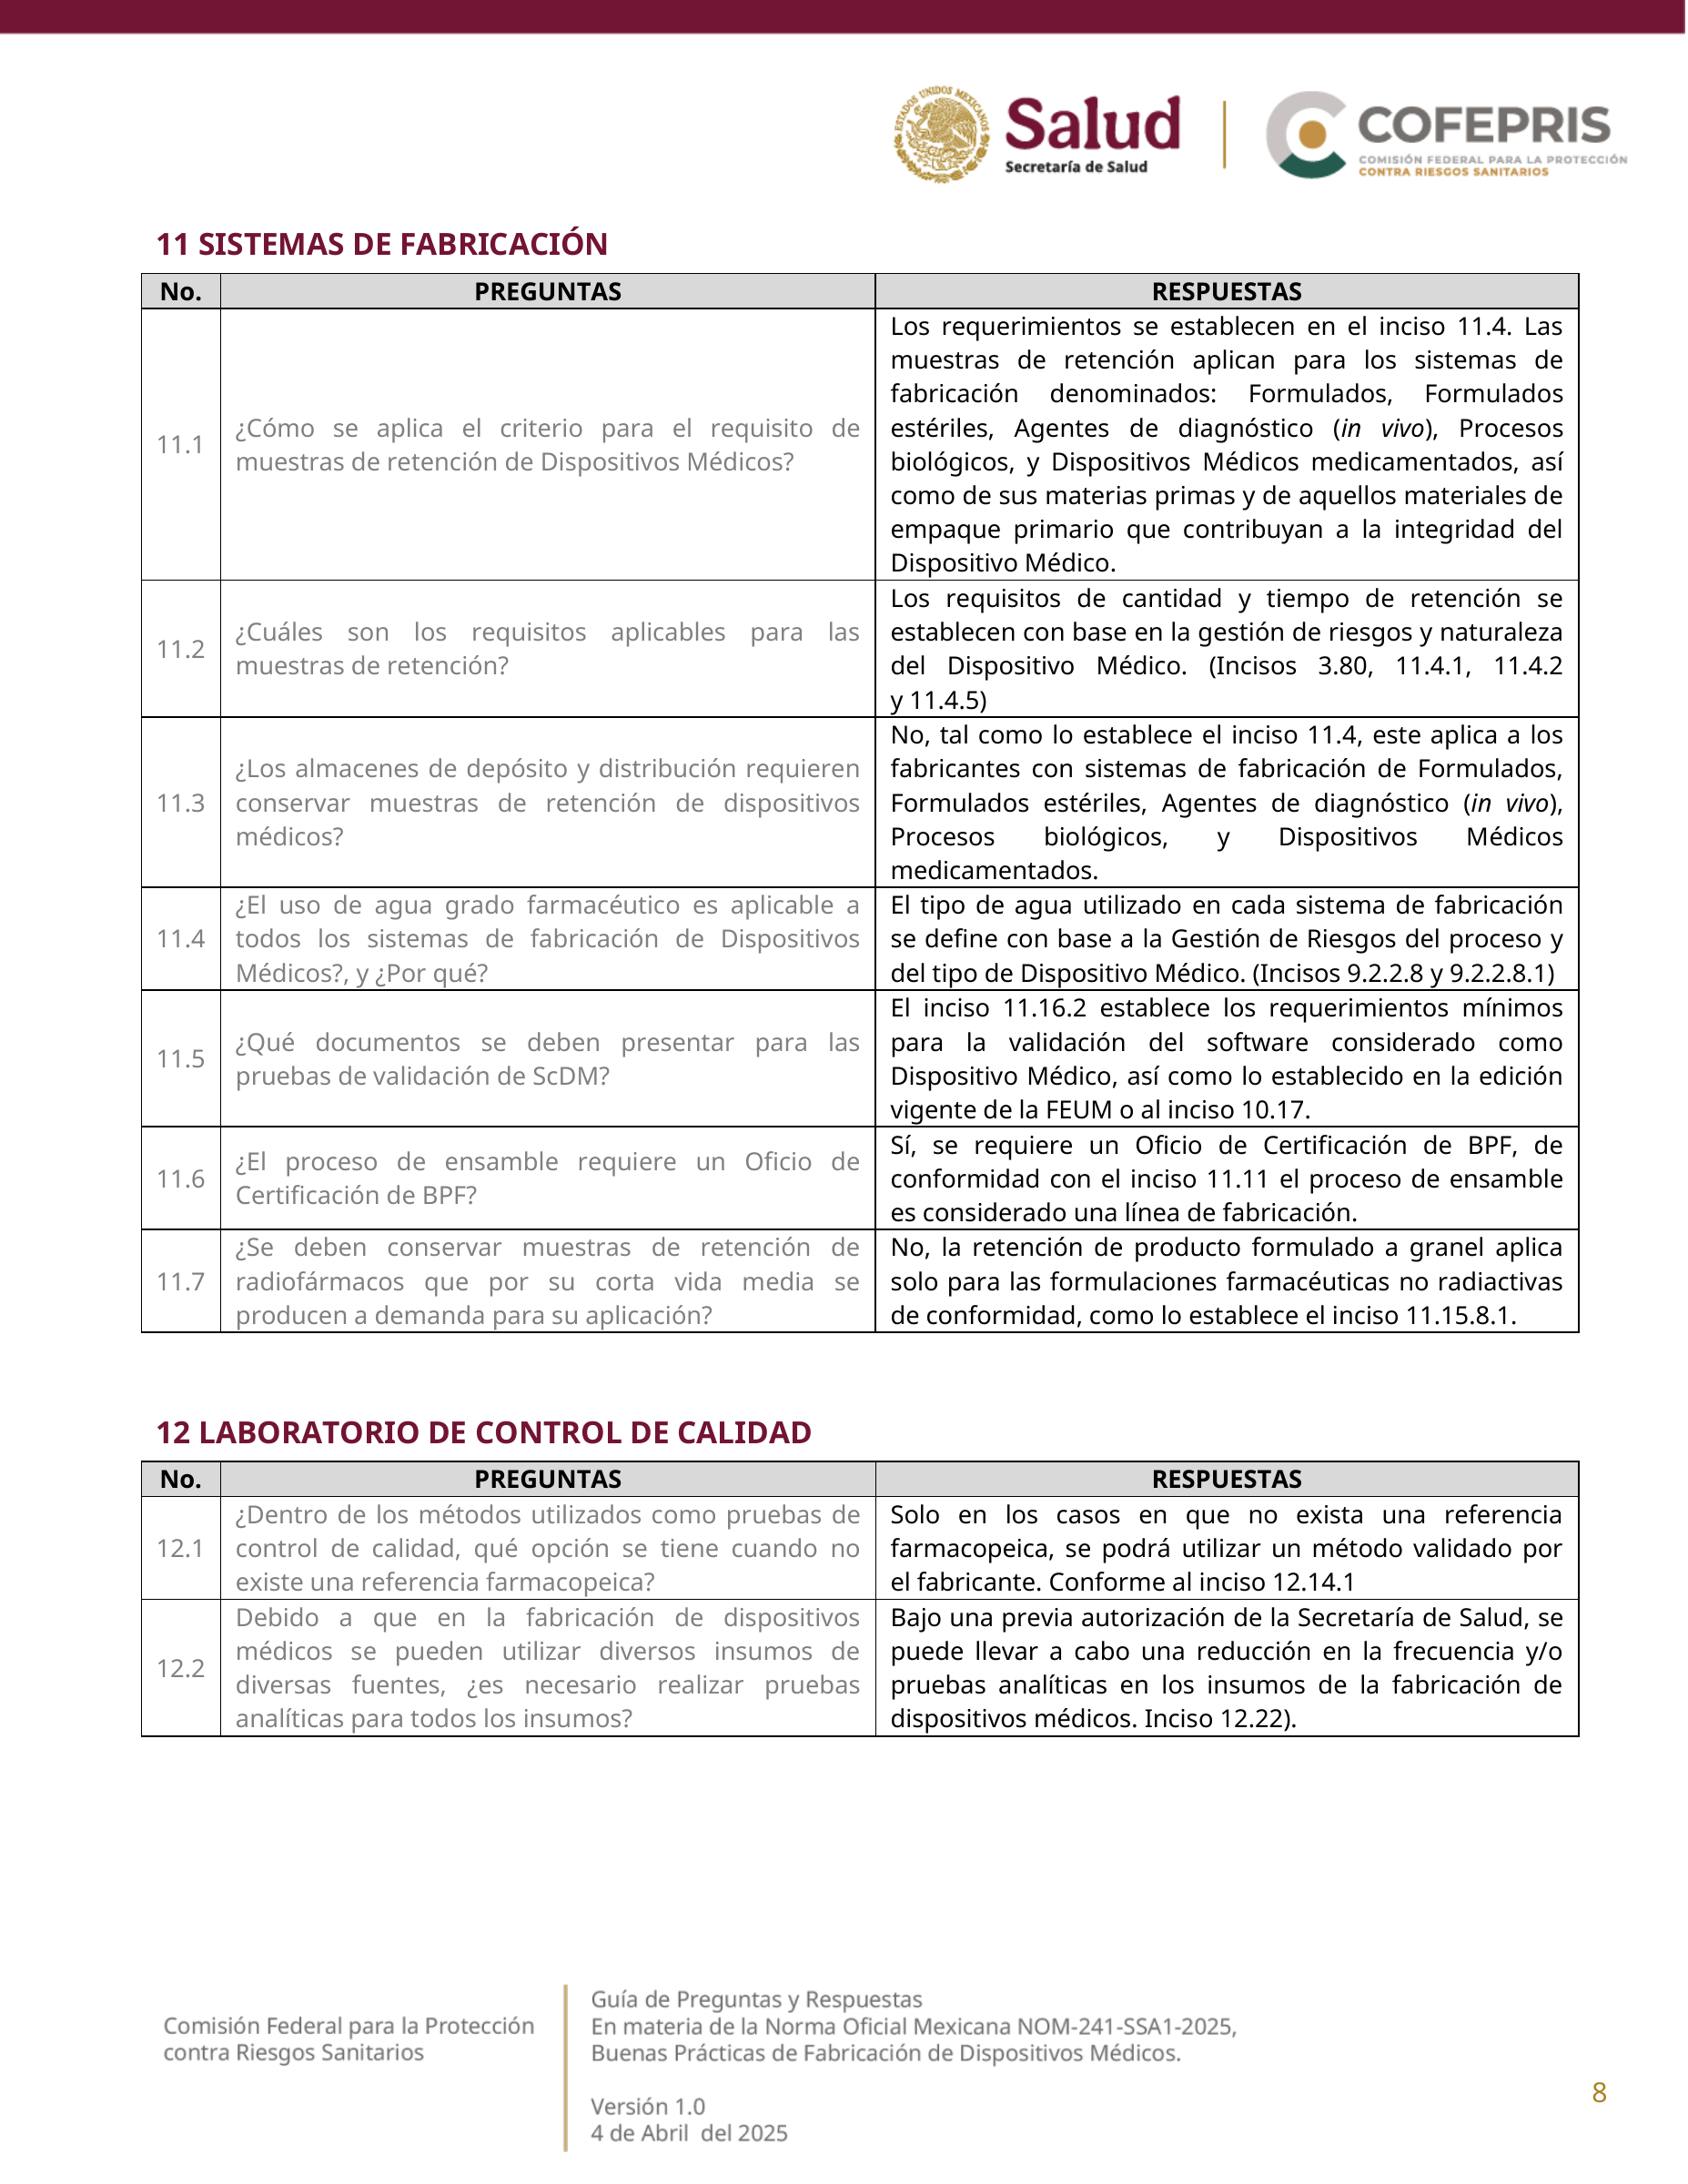
11 SISTEMAS DE FABRICACIÓN No. PREGUNTAS RESPUESTAS Los requerimientos se establecen en el inciso 11.4. Las muestras de retención aplican para los sistemas de fabricación denominados: Formulados, Formulados ¿Cómo se aplica el criterio para el requisito de estériles, Agentes de diagnóstico (in vivo), Procesos 11.1 muestras de retención de Dispositivos Médicos? biológicos, y Dispositivos Médicos medicamentados, así como de sus materias primas y de aquellos materiales de empaque primario que contribuyan a la integridad del Dispositivo Médico. Los requisitos de cantidad y tiempo de retención se ¿Cuáles son los requisitos aplicables para las establecen con base en la gestión de riesgos y naturaleza 11.2 muestras de retención? del Dispositivo Médico. (Incisos 3.80, 11.4.1, 11.4.2 y 11.4.5) No, tal como lo establece el inciso 11.4, este aplica a los ¿Los almacenes de depósito y distribución requieren fabricantes con sistemas de fabricación de Formulados, 11.3 conservar muestras de retención de dispositivos Formulados estériles, Agentes de diagnóstico (in vivo), médicos? Procesos biológicos, y Dispositivos Médicos medicamentados. ¿El uso de agua grado farmacéutico es aplicable a El tipo de agua utilizado en cada sistema de fabricación 11.4 todos los sistemas de fabricación de Dispositivos se define con base a la Gestión de Riesgos del proceso y Médicos?, y ¿Por qué? del tipo de Dispositivo Médico. (Incisos 9.2.2.8 y 9.2.2.8.1) El inciso 11.16.2 establece los requerimientos mínimos ¿Qué documentos se deben presentar para las para la validación del software considerado como 11.5 pruebas de validación de ScDM? Dispositivo Médico, así como lo establecido en la edición vigente de la FEUM o al inciso 10.17. Sí, se requiere un Oficio de Certificación de BPF, de ¿El proceso de ensamble requiere un Oficio de 11.6 conformidad con el inciso 11.11 el proceso de ensamble Certificación de BPF? es considerado una línea de fabricación. ¿Se deben conservar muestras de retención de No, la retención de producto formulado a granel aplica 11.7 radiofármacos que por su corta vida media se solo para las formulaciones farmacéuticas no radiactivas producen a demanda para su aplicación? de conformidad, como lo establece el inciso 11.15.8.1. 12 LABORATORIO DE CONTROL DE CALIDAD No. PREGUNTAS RESPUESTAS ¿Dentro de los métodos utilizados como pruebas de Solo en los casos en que no exista una referencia 12.1 control de calidad, qué opción se tiene cuando no farmacopeica, se podrá utilizar un método validado por existe una referencia farmacopeica? el fabricante. Conforme al inciso 12.14.1 Debido a que en la fabricación de dispositivos Bajo una previa autorización de la Secretaría de Salud, se médicos se pueden utilizar diversos insumos de puede llevar a cabo una reducción en la frecuencia y/o 12.2 diversas fuentes, ¿es necesario realizar pruebas pruebas analíticas en los insumos de la fabricación de analíticas para todos los insumos? dispositivos médicos. Inciso 12.22). 8
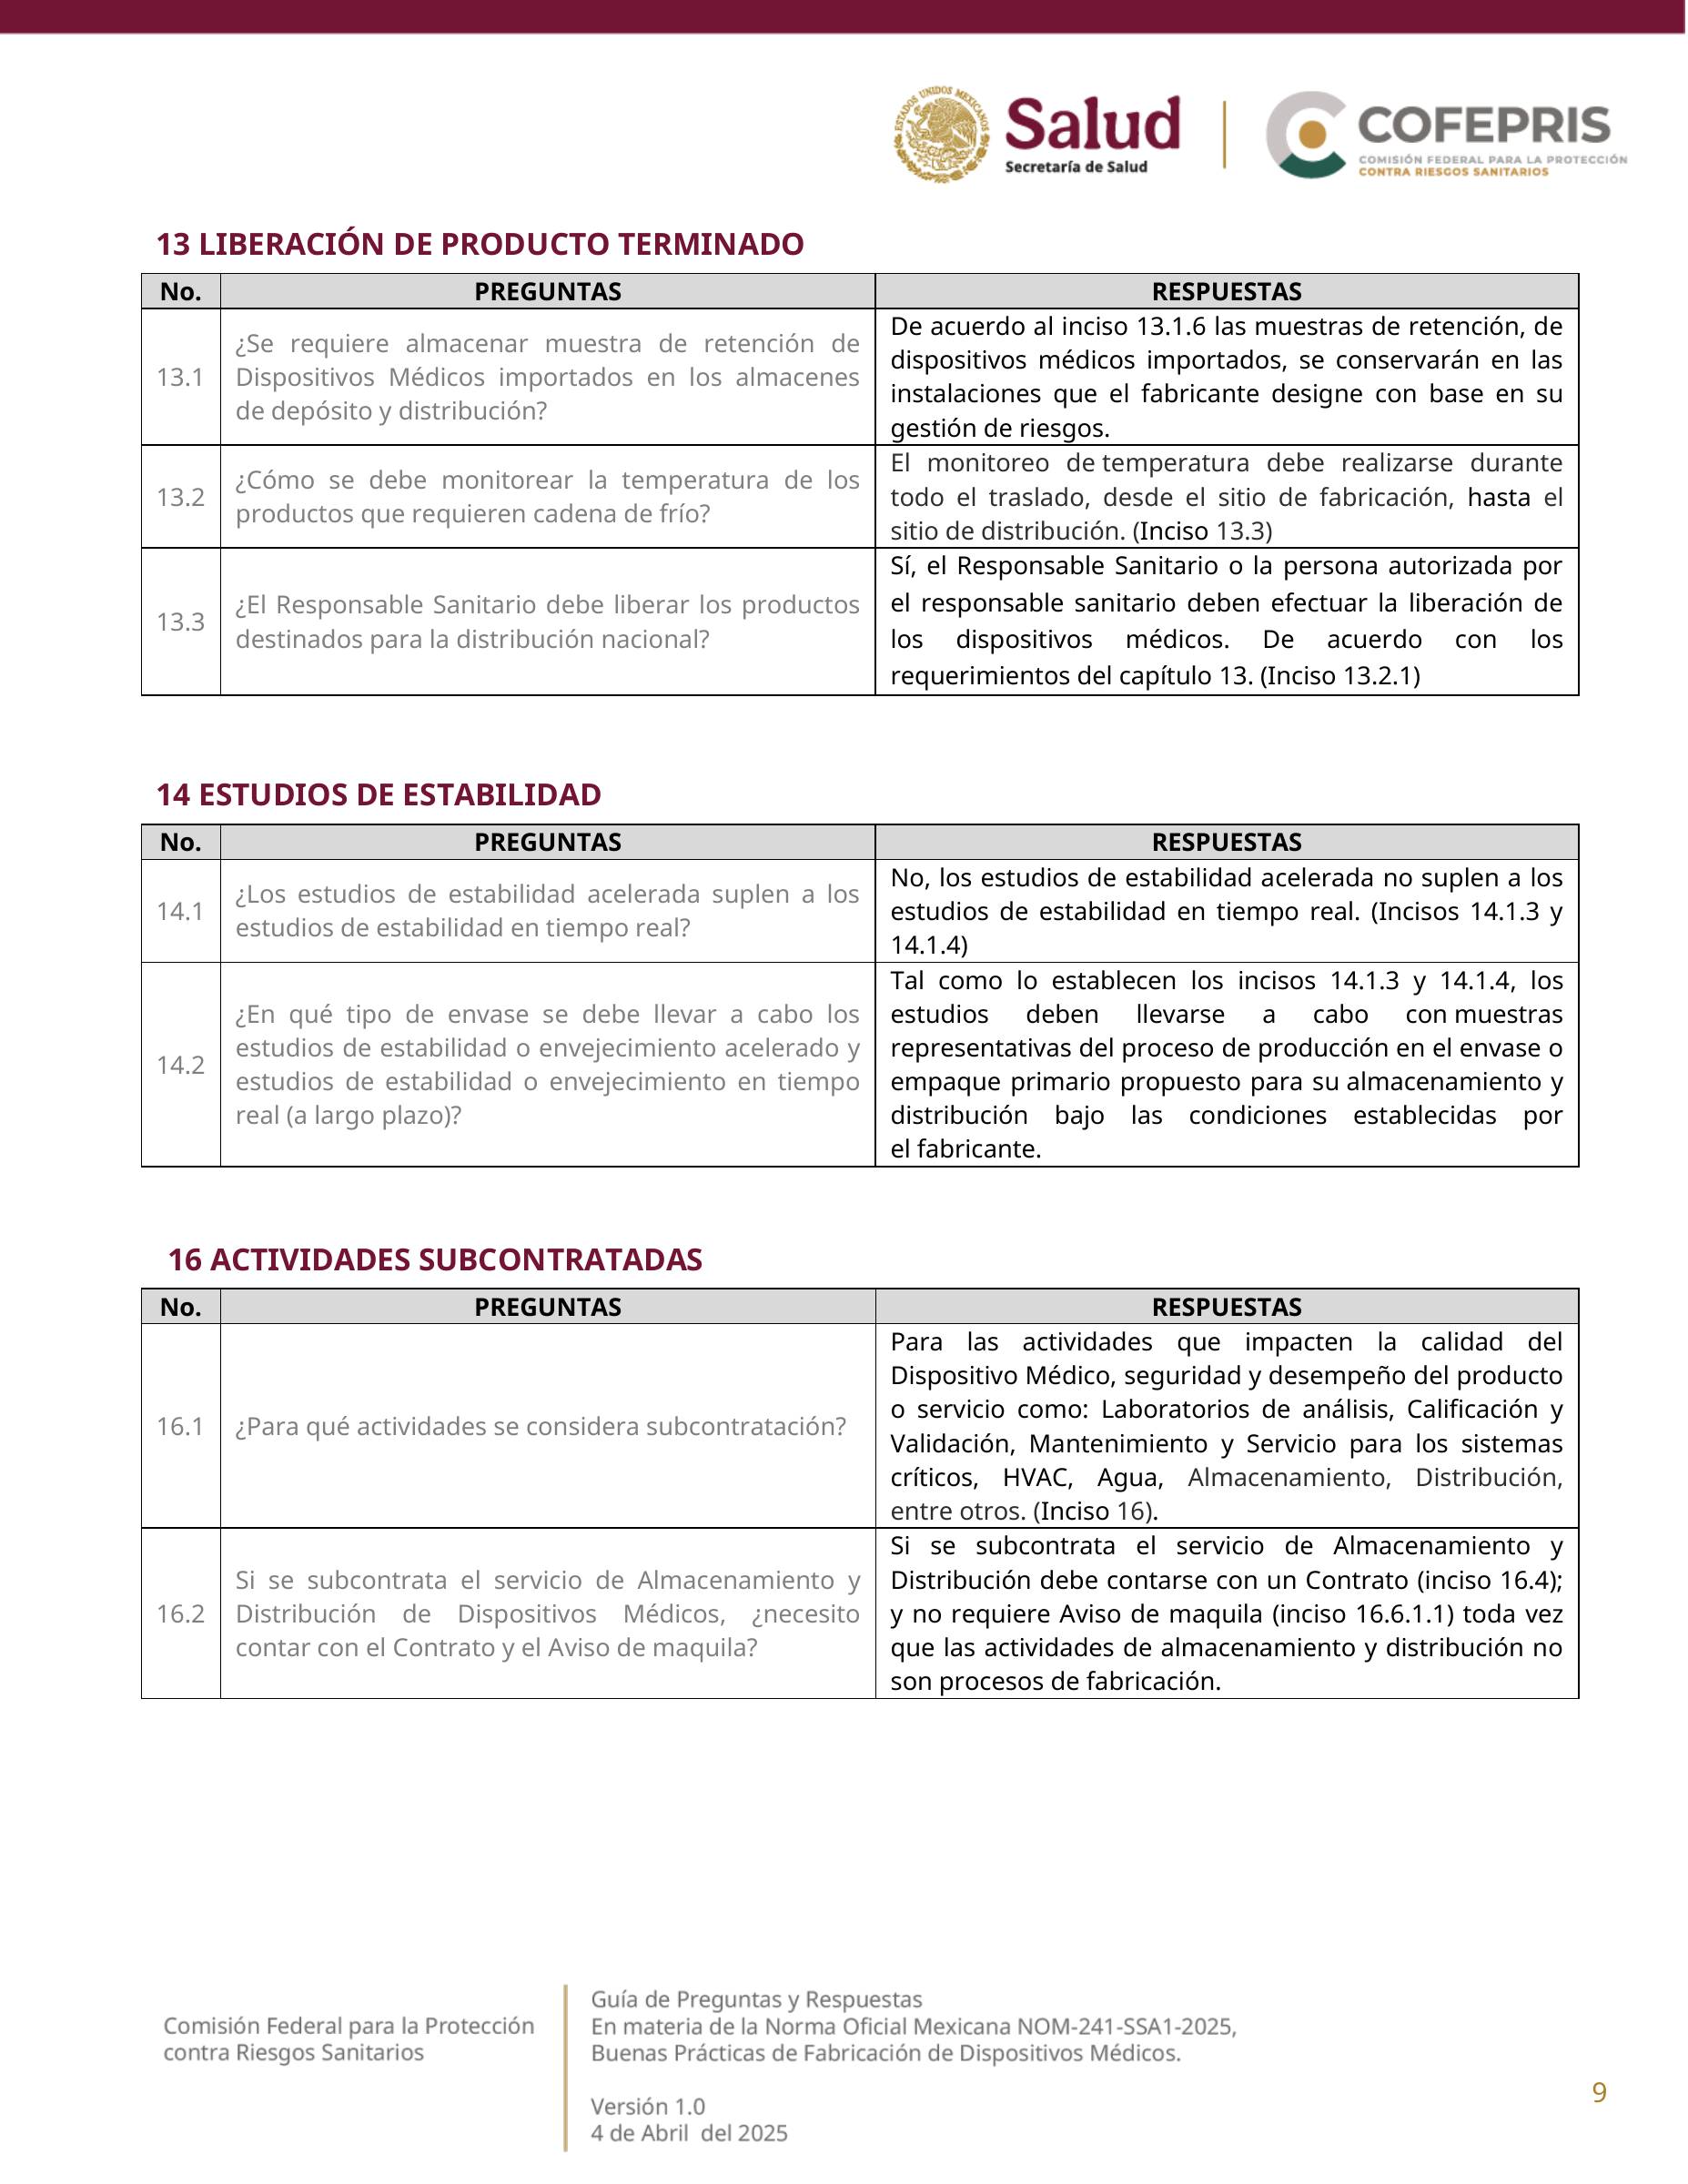
13 LIBERACIÓN DE PRODUCTO TERMINADO No. PREGUNTAS RESPUESTAS De acuerdo al inciso 13.1.6 las muestras de retención, de ¿Se requiere almacenar muestra de retención de dispositivos médicos importados, se conservarán en las 13.1 Dispositivos Médicos importados en los almacenes instalaciones que el fabricante designe con base en su de depósito y distribución? gestión de riesgos. El monitoreo de temperatura debe realizarse durante ¿Cómo se debe monitorear la temperatura de los 13.2 todo el traslado, desde el sitio de fabricación, hasta el productos que requieren cadena de frío? sitio de distribución. (Inciso 13.3) Sí, el Responsable Sanitario o la persona autorizada por ¿El Responsable Sanitario debe liberar los productos el responsable sanitario deben efectuar la liberación de 13.3 destinados para la distribución nacional? los dispositivos médicos. De acuerdo con los requerimientos del capítulo 13. (Inciso 13.2.1) 14 ESTUDIOS DE ESTABILIDAD No. PREGUNTAS RESPUESTAS No, los estudios de estabilidad acelerada no suplen a los ¿Los estudios de estabilidad acelerada suplen a los 14.1 estudios de estabilidad en tiempo real. (Incisos 14.1.3 y estudios de estabilidad en tiempo real? 14.1.4) Tal como lo establecen los incisos 14.1.3 y 14.1.4, los ¿En qué tipo de envase se debe llevar a cabo los estudios deben llevarse a cabo con muestras estudios de estabilidad o envejecimiento acelerado y representativas del proceso de producción en el envase o 14.2 estudios de estabilidad o envejecimiento en tiempo empaque primario propuesto para su almacenamiento y real (a largo plazo)? distribución bajo las condiciones establecidas por el fabricante. 16 ACTIVIDADES SUBCONTRATADAS No. PREGUNTAS RESPUESTAS Para las actividades que impacten la calidad del Dispositivo Médico, seguridad y desempeño del producto o servicio como: Laboratorios de análisis, Calificación y 16.1 ¿Para qué actividades se considera subcontratación? Validación, Mantenimiento y Servicio para los sistemas críticos, HVAC, Agua, Almacenamiento, Distribución, entre otros. (Inciso 16). Si se subcontrata el servicio de Almacenamiento y Si se subcontrata el servicio de Almacenamiento y Distribución debe contarse con un Contrato (inciso 16.4); 16.2 Distribución de Dispositivos Médicos, ¿necesito y no requiere Aviso de maquila (inciso 16.6.1.1) toda vez contar con el Contrato y el Aviso de maquila? que las actividades de almacenamiento y distribución no son procesos de fabricación. 9
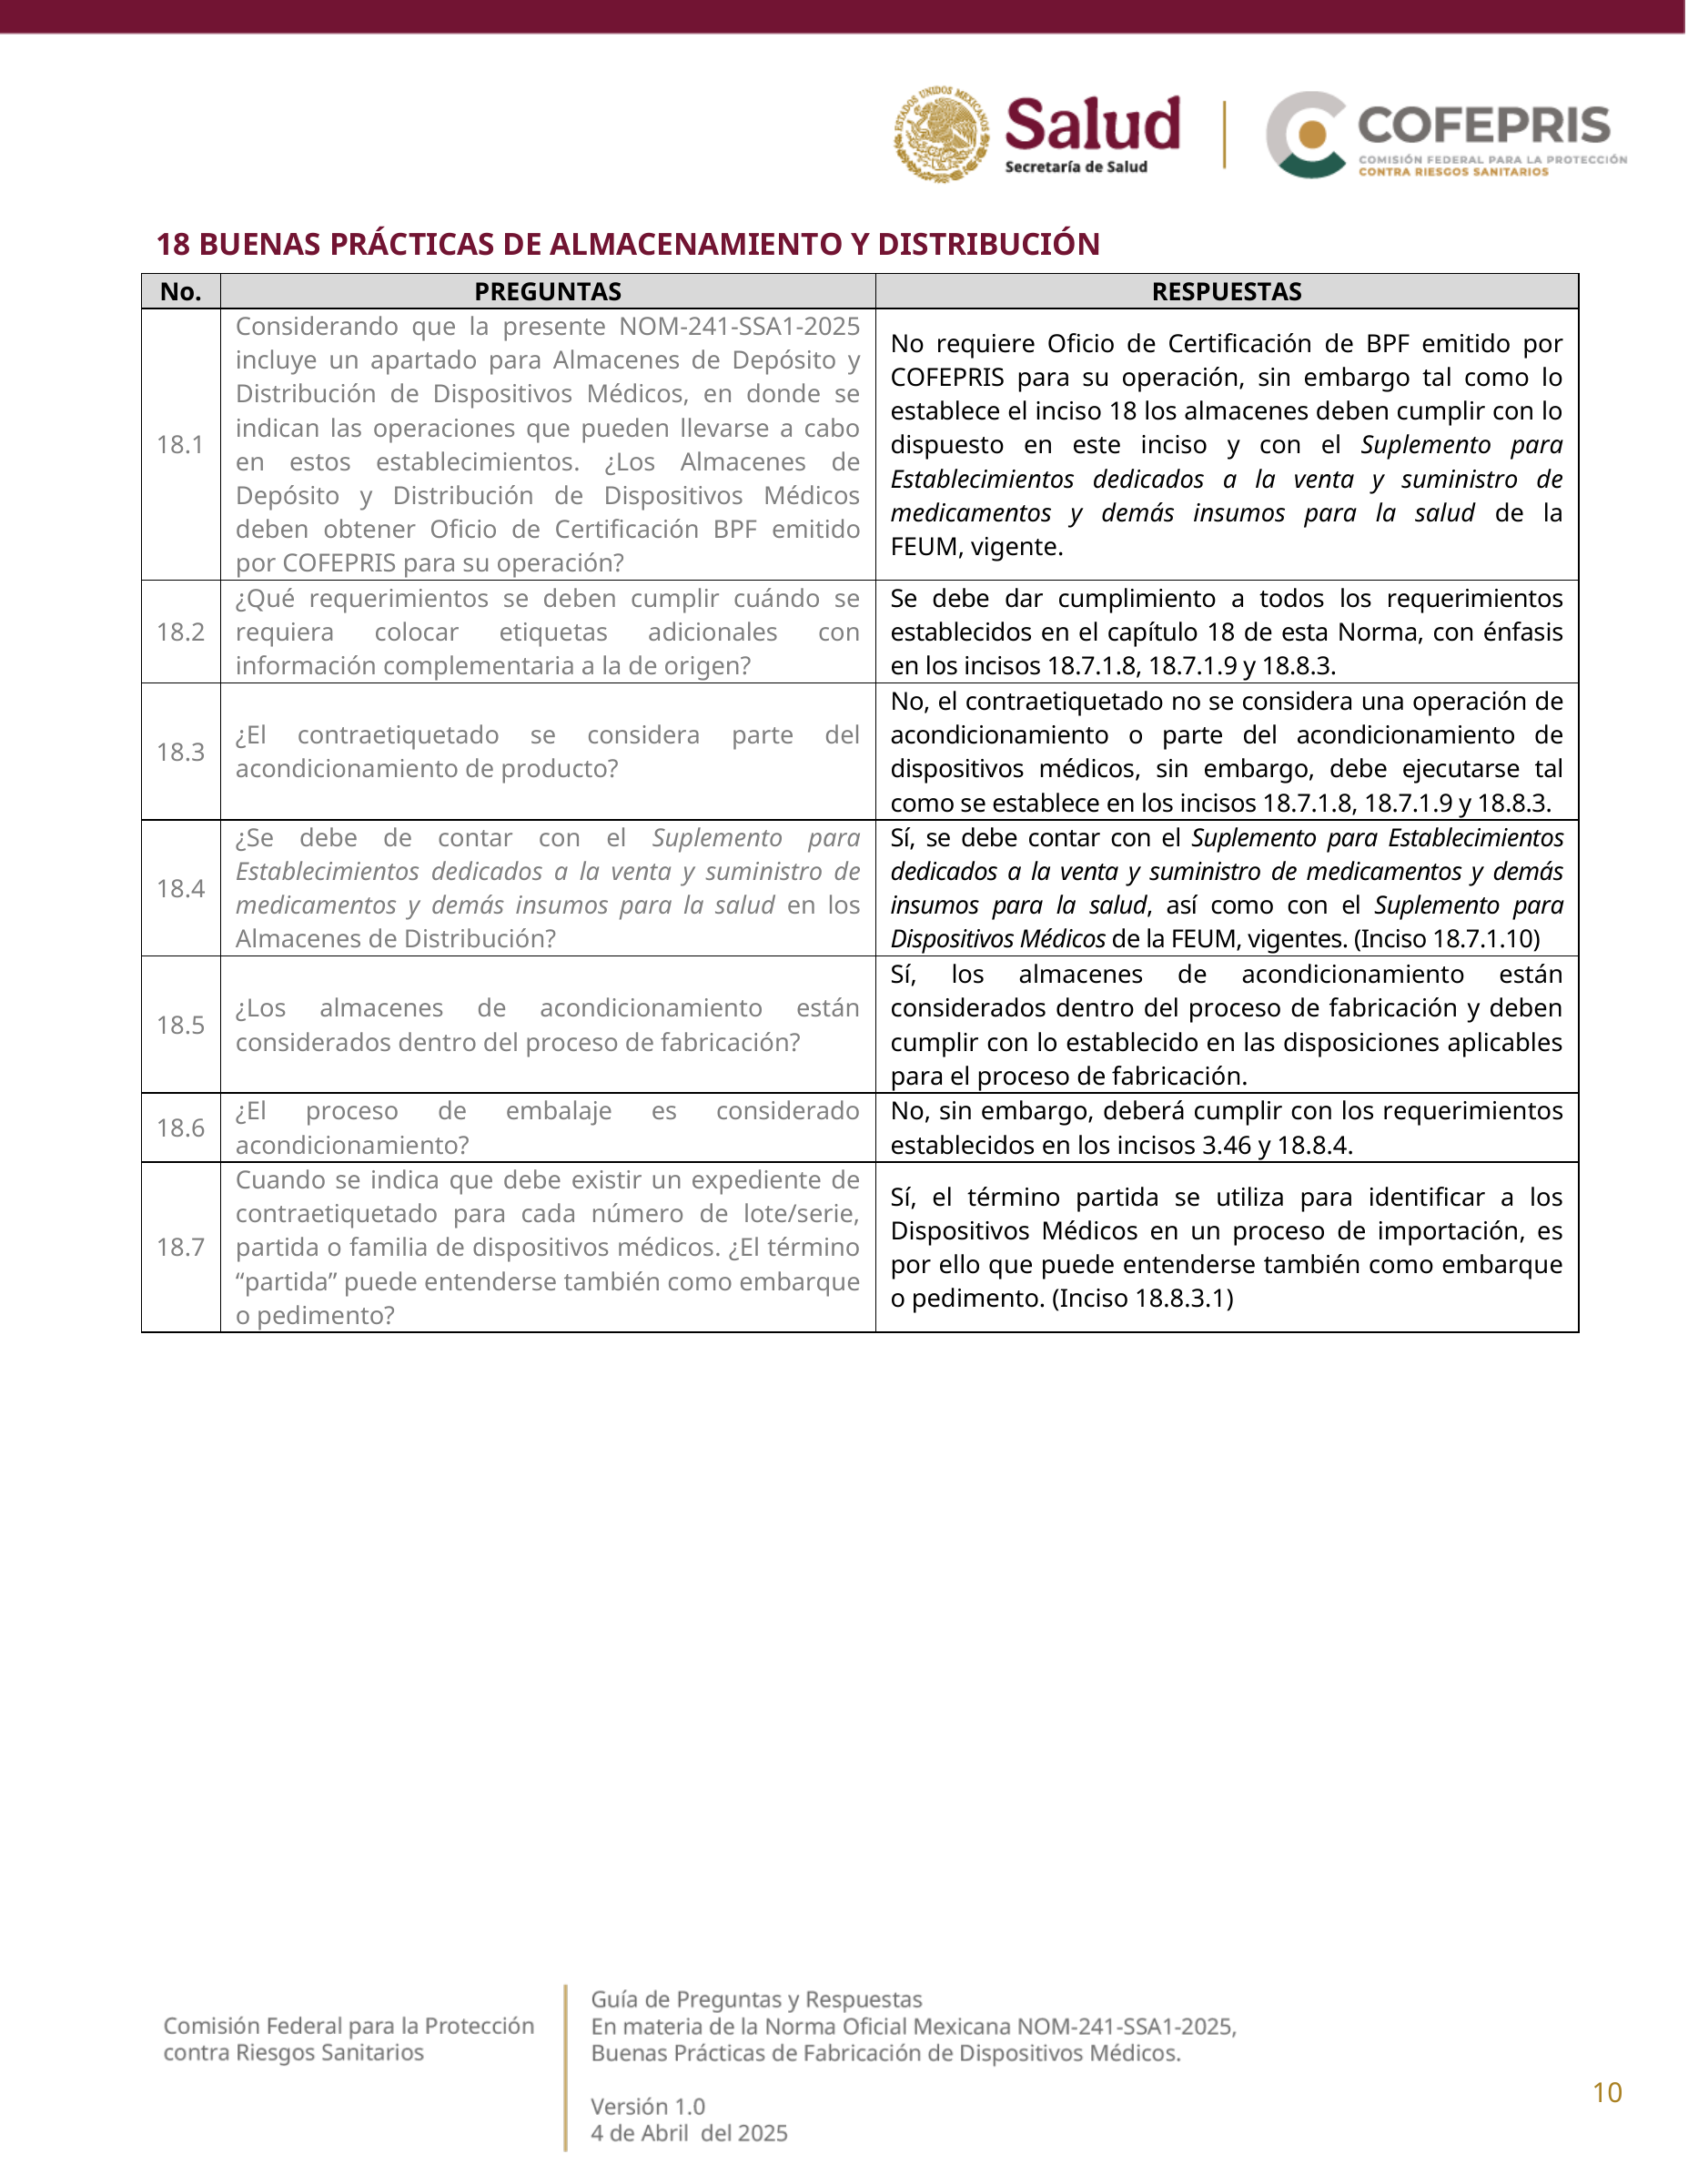
18 BUENAS PRÁCTICAS DE ALMACENAMIENTO Y DISTRIBUCIÓN No. PREGUNTAS RESPUESTAS Considerando que la presente NOM-241-SSA1-2025 No requiere Oficio de Certificación de BPF emitido por incluye un apartado para Almacenes de Depósito y COFEPRIS para su operación, sin embargo tal como lo Distribución de Dispositivos Médicos, en donde se establece el inciso 18 los almacenes deben cumplir con lo indican las operaciones que pueden llevarse a cabo 18.1 dispuesto en este inciso y con el Suplemento para en estos establecimientos. ¿Los Almacenes de Establecimientos dedicados a la venta y suministro de Depósito y Distribución de Dispositivos Médicos medicamentos y demás insumos para la salud de la deben obtener Oficio de Certificación BPF emitido FEUM, vigente. por COFEPRIS para su operación? ¿Qué requerimientos se deben cumplir cuándo se Se debe dar cumplimiento a todos los requerimientos 18.2 requiera colocar etiquetas adicionales con establecidos en el capítulo 18 de esta Norma, con énfasis información complementaria a la de origen? en los incisos 18.7.1.8, 18.7.1.9 y 18.8.3. No, el contraetiquetado no se considera una operación de ¿El contraetiquetado se considera parte del acondicionamiento o parte del acondicionamiento de 18.3 acondicionamiento de producto? dispositivos médicos, sin embargo, debe ejecutarse tal como se establece en los incisos 18.7.1.8, 18.7.1.9 y 18.8.3. ¿Se debe de contar con el Suplemento para Sí, se debe contar con el Suplemento para Establecimientos Establecimientos dedicados a la venta y suministro de dedicados a la venta y suministro de medicamentos y demás 18.4 medicamentos y demás insumos para la salud en los insumos para la salud, así como con el Suplemento para Almacenes de Distribución? Dispositivos Médicos de la FEUM, vigentes. (Inciso 18.7.1.10) Sí, los almacenes de acondicionamiento están ¿Los almacenes de acondicionamiento están considerados dentro del proceso de fabricación y deben 18.5 considerados dentro del proceso de fabricación? cumplir con lo establecido en las disposiciones aplicables para el proceso de fabricación. ¿El proceso de embalaje es considerado No, sin embargo, deberá cumplir con los requerimientos 18.6 acondicionamiento? establecidos en los incisos 3.46 y 18.8.4. Cuando se indica que debe existir un expediente de Sí, el término partida se utiliza para identificar a los contraetiquetado para cada número de lote/serie, Dispositivos Médicos en un proceso de importación, es 18.7 partida o familia de dispositivos médicos. ¿El término por ello que puede entenderse también como embarque “partida” puede entenderse también como embarque o pedimento. (Inciso 18.8.3.1) o pedimento? 10
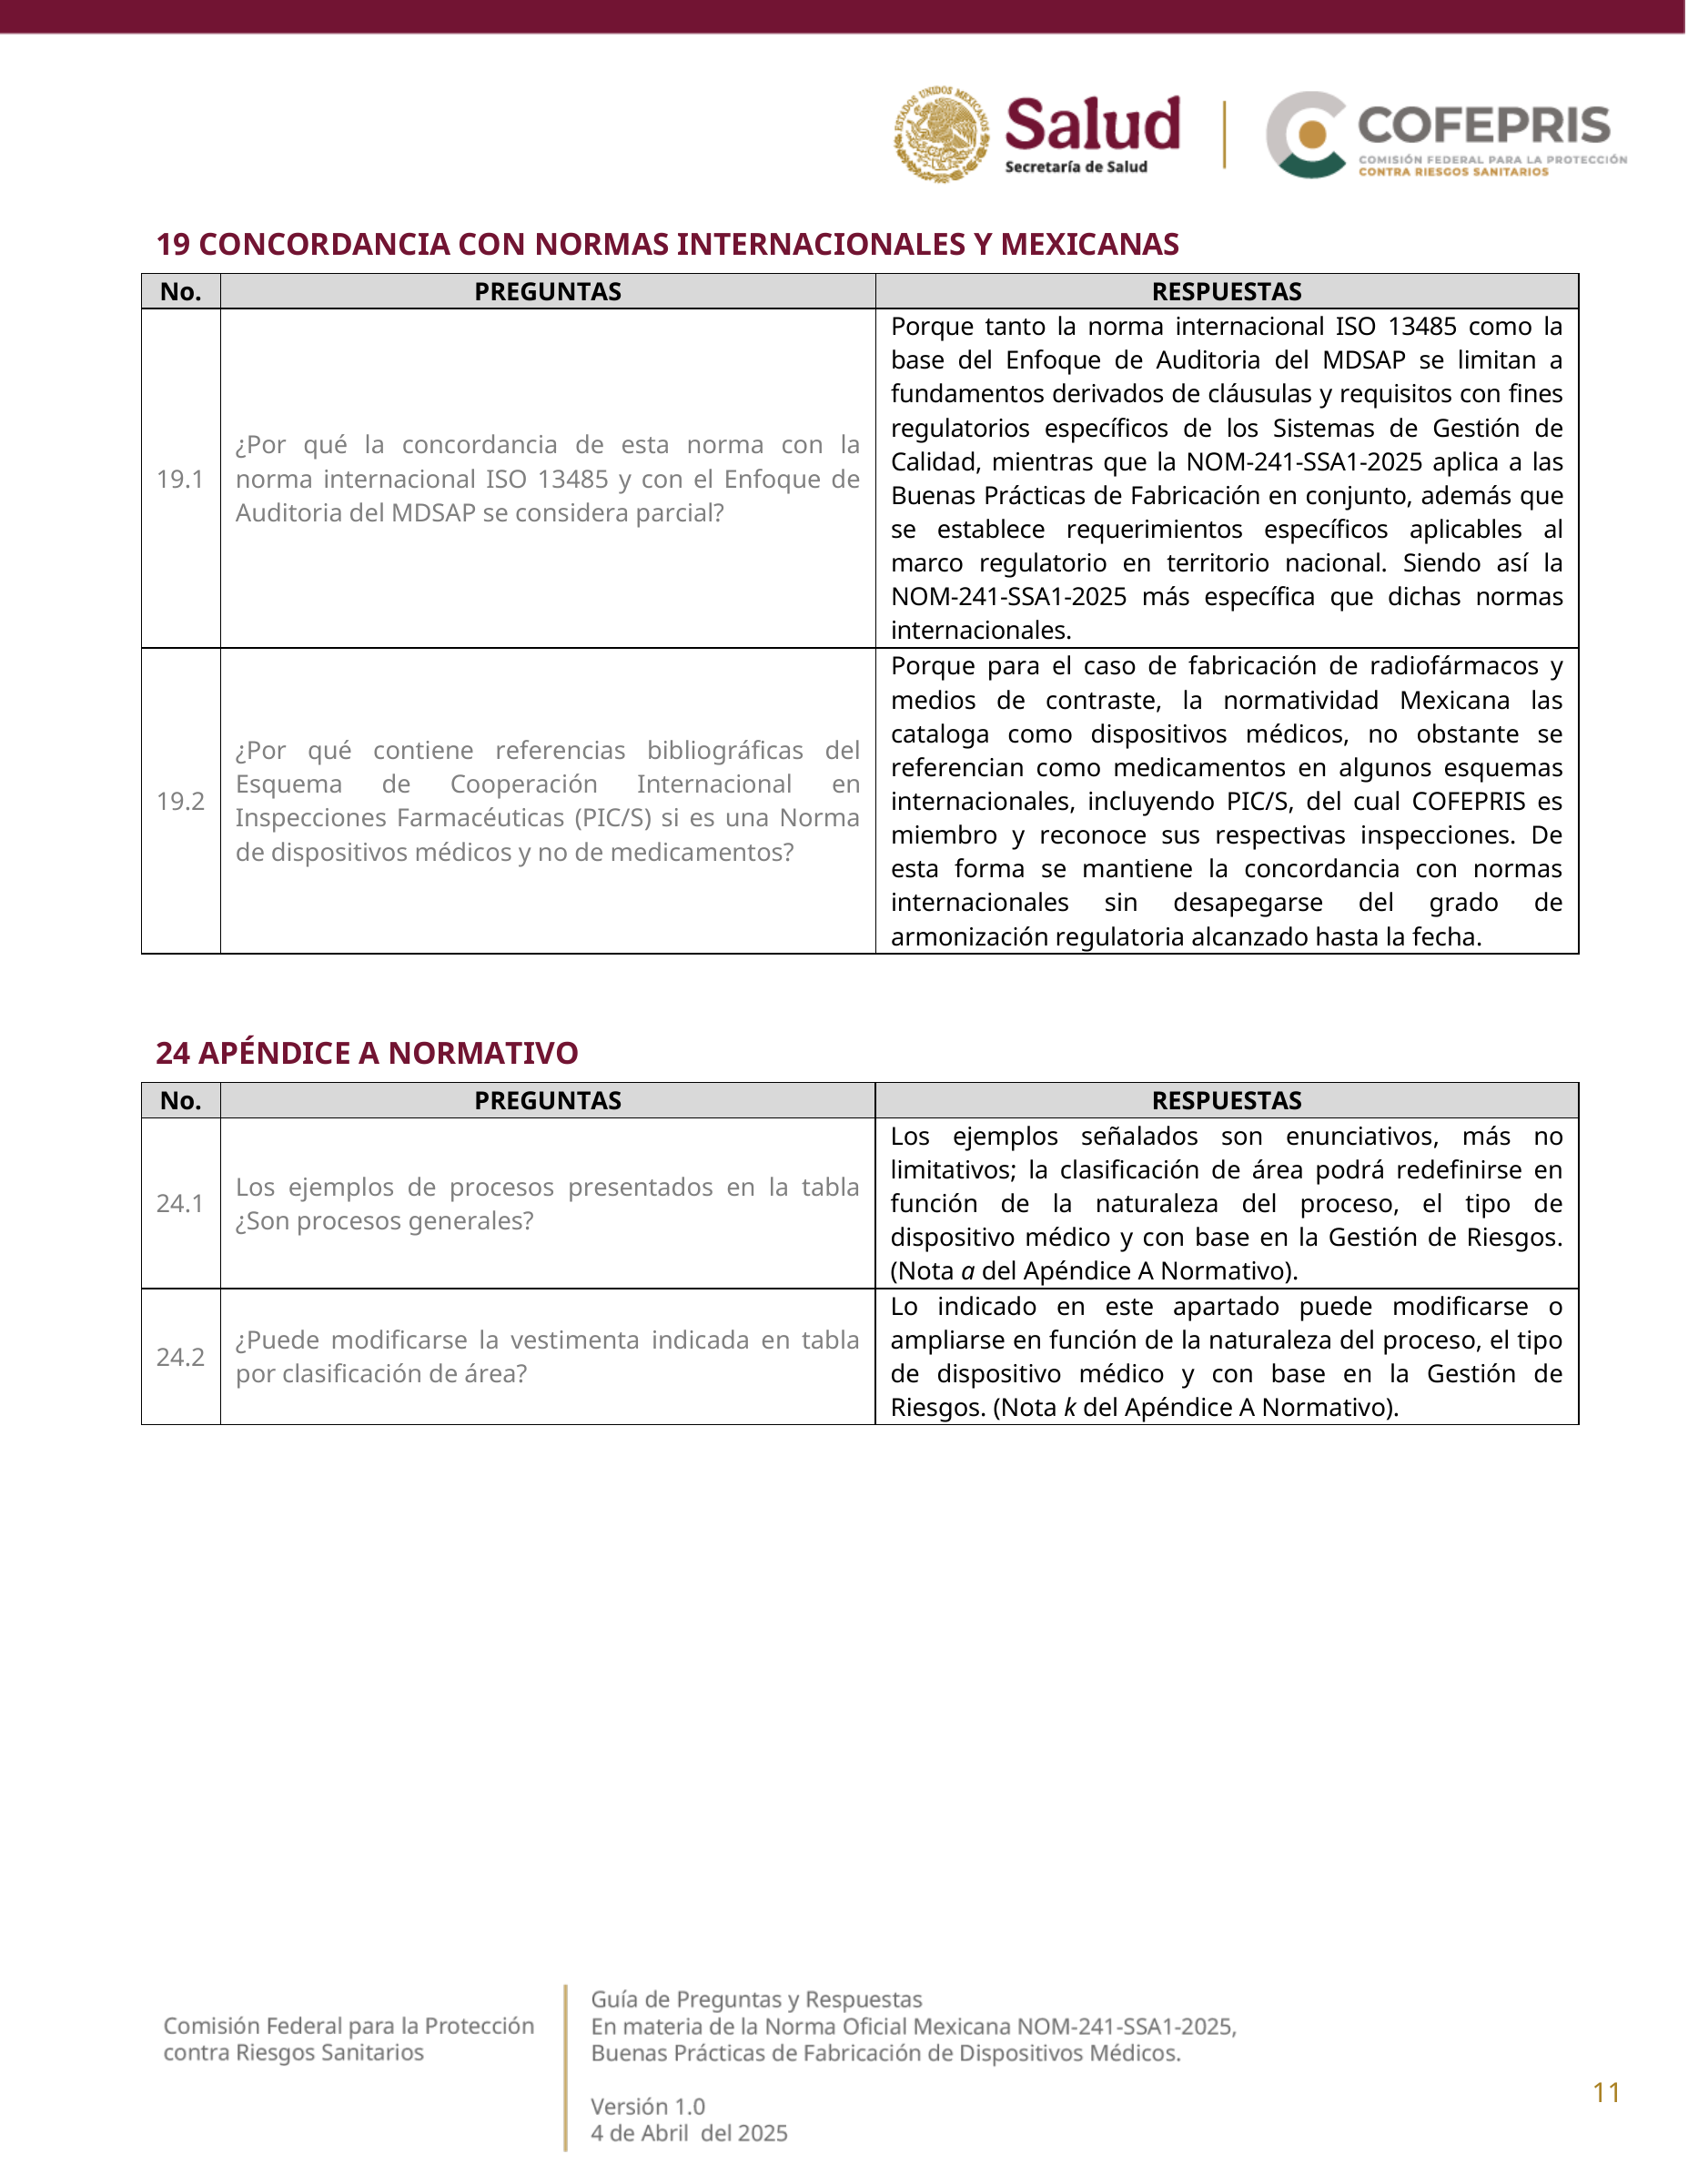
19 CONCORDANCIA CON NORMAS INTERNACIONALES Y MEXICANAS No. PREGUNTAS RESPUESTAS Porque tanto la norma internacional ISO 13485 como la base del Enfoque de Auditoria del MDSAP se limitan a fundamentos derivados de cláusulas y requisitos con fines regulatorios específicos de los Sistemas de Gestión de ¿Por qué la concordancia de esta norma con la Calidad, mientras que la NOM-241-SSA1-2025 aplica a las 19.1 norma internacional ISO 13485 y con el Enfoque de Buenas Prácticas de Fabricación en conjunto, además que Auditoria del MDSAP se considera parcial? se establece requerimientos específicos aplicables al marco regulatorio en territorio nacional. Siendo así la NOM-241-SSA1-2025 más específica que dichas normas internacionales. Porque para el caso de fabricación de radiofármacos y medios de contraste, la normatividad Mexicana las cataloga como dispositivos médicos, no obstante se ¿Por qué contiene referencias bibliográficas del referencian como medicamentos en algunos esquemas Esquema de Cooperación Internacional en 19.2 internacionales, incluyendo PIC/S, del cual COFEPRIS es Inspecciones Farmacéuticas (PIC/S) si es una Norma miembro y reconoce sus respectivas inspecciones. De de dispositivos médicos y no de medicamentos? esta forma se mantiene la concordancia con normas internacionales sin desapegarse del grado de armonización regulatoria alcanzado hasta la fecha. 24 APÉNDICE A NORMATIVO No. PREGUNTAS RESPUESTAS Los ejemplos señalados son enunciativos, más no limitativos; la clasificación de área podrá redefinirse en Los ejemplos de procesos presentados en la tabla 24.1 función de la naturaleza del proceso, el tipo de ¿Son procesos generales? dispositivo médico y con base en la Gestión de Riesgos. (Nota a del Apéndice A Normativo). Lo indicado en este apartado puede modificarse o ¿Puede modificarse la vestimenta indicada en tabla ampliarse en función de la naturaleza del proceso, el tipo 24.2 por clasificación de área? de dispositivo médico y con base en la Gestión de Riesgos. (Nota k del Apéndice A Normativo). 11
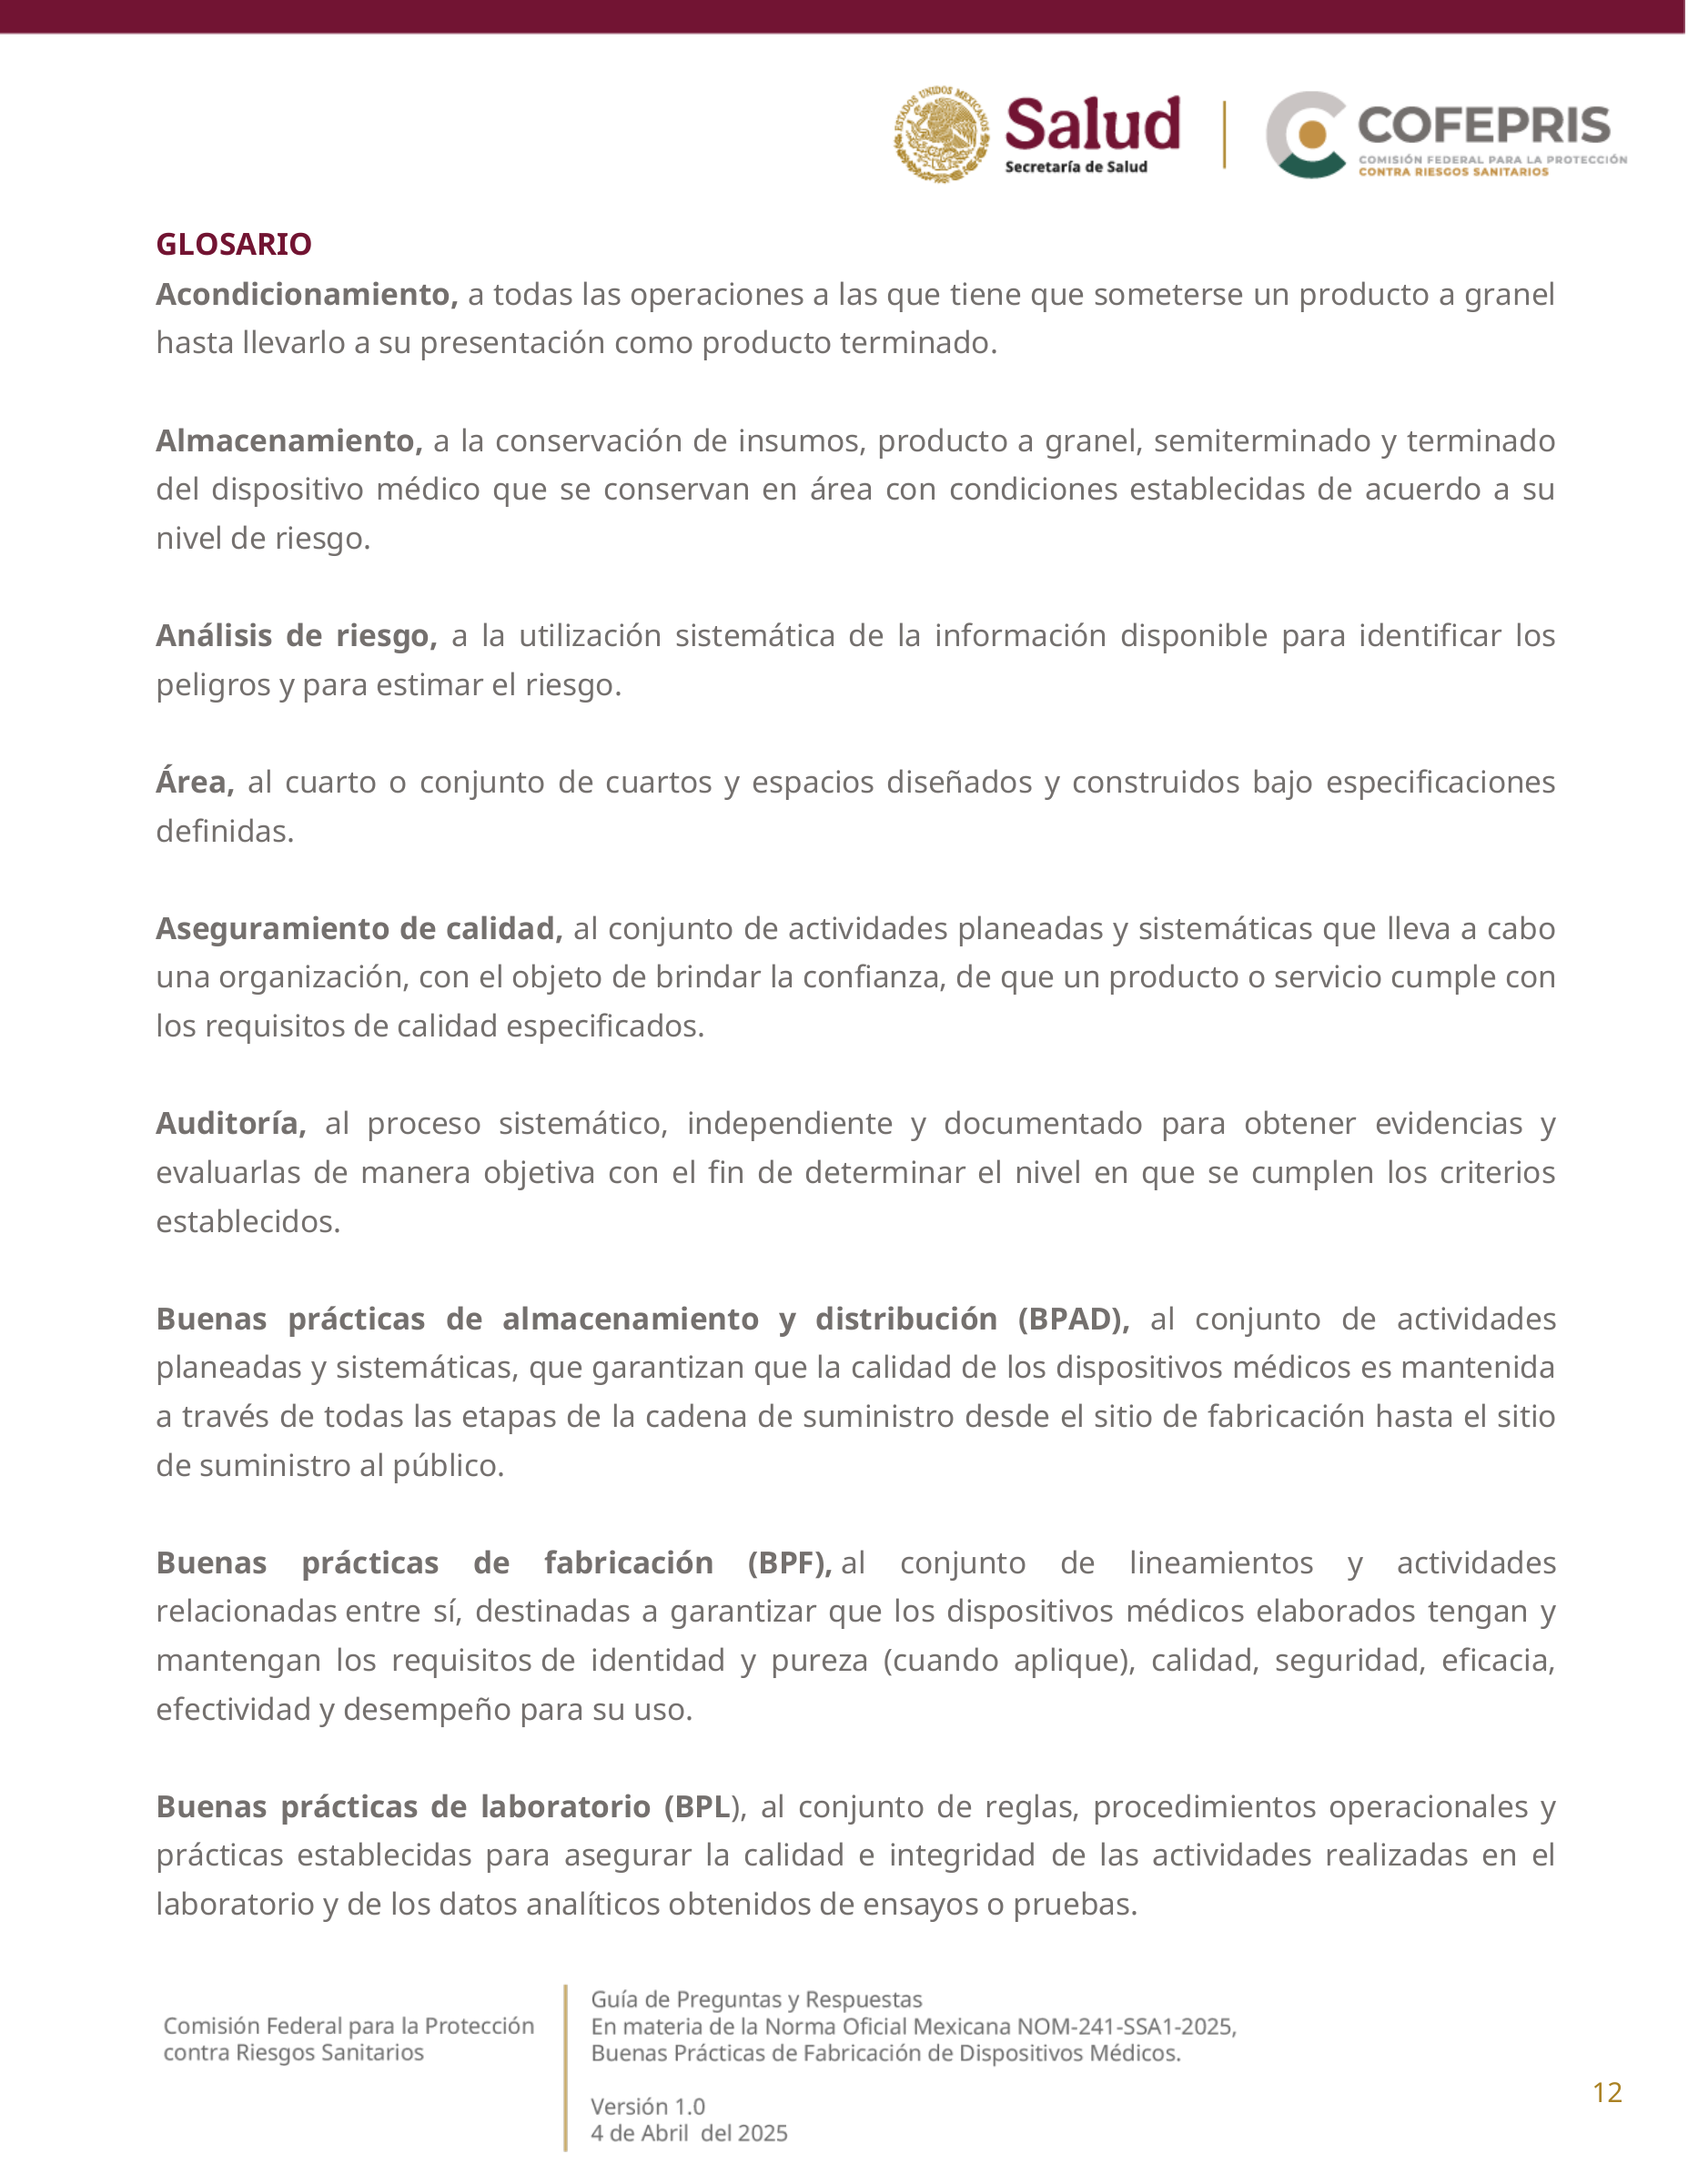
GLOSARIO Acondicionamiento, a todas las operaciones a las que tiene que someterse un producto a granel hasta llevarlo a su presentación como producto terminado. Almacenamiento, a la conservación de insumos, producto a granel, semiterminado y terminado del dispositivo médico que se conservan en área con condiciones establecidas de acuerdo a su nivel de riesgo. Análisis de riesgo, a la utilización sistemática de la información disponible para identificar los peligros y para estimar el riesgo. Área, al cuarto o conjunto de cuartos y espacios diseñados y construidos bajo especificaciones definidas. Aseguramiento de calidad, al conjunto de actividades planeadas y sistemáticas que lleva a cabo una organización, con el objeto de brindar la confianza, de que un producto o servicio cumple con los requisitos de calidad especificados. Auditoría, al proceso sistemático, independiente y documentado para obtener evidencias y evaluarlas de manera objetiva con el fin de determinar el nivel en que se cumplen los criterios establecidos. Buenas prácticas de almacenamiento y distribución (BPAD), al conjunto de actividades planeadas y sistemáticas, que garantizan que la calidad de los dispositivos médicos es mantenida a través de todas las etapas de la cadena de suministro desde el sitio de fabricación hasta el sitio de suministro al público. Buenas prácticas de fabricación (BPF), al conjunto de lineamientos y actividades relacionadas entre sí, destinadas a garantizar que los dispositivos médicos elaborados tengan y mantengan los requisitos de identidad y pureza (cuando aplique), calidad, seguridad, eficacia, efectividad y desempeño para su uso. Buenas prácticas de laboratorio (BPL), al conjunto de reglas, procedimientos operacionales y prácticas establecidas para asegurar la calidad e integridad de las actividades realizadas en el laboratorio y de los datos analíticos obtenidos de ensayos o pruebas. 12
Calidad, al cumplimiento de especificaciones establecidas para garantizar la aptitud de uso. Calificación, a la realización de las pruebas específicas basadas en conocimiento científico, para demostrar que los equipos, sistemas críticos, instalaciones, personal y proveedores cumplen con los requisitos previamente establecidos, la cual debe ser concluida antes de validar los procesos. Condiciones de almacenamiento, a las requeridas para preservar o conservar las características de calidad de los insumos, producto a granel, semiterminado y terminado. Contraetiqueta, a la etiqueta adicional que contiene la información sanitaria complementaria, cuando la etiqueta de origen no cumple parcial o totalmente con lo establecido en la referencia normativa indicada en el inciso 2.17 de la Norma Oficial Mexicana NOM-241-SSA1-2025. Contraetiquetado, a la actividad de colocar contraetiquetas al dispositivo médico terminado de importación. Desempeño de un dispositivo médico, a la capacidad de un dispositivo médico para lograr su uso previsto conforme a lo establecido por el fabricante. El desempeño puede incluir aspectos tanto clínicos como técnicos. Dispositivo médico, al instrumento, aparato, utensilio, máquina, software, producto o material implantable, agente de diagnóstico, material, sustancia o producto similar, para ser empleado, solo o en combinación, directa o indirectamente en seres humanos; con alguna(s) de las siguientes finalidades de uso: Diagnóstico, prevención, vigilancia o monitoreo, y/o auxiliar en el tratamiento de enfermedades. Diagnóstico, vigilancia o monitoreo, tratamiento, protección, absorción, drenaje, o auxiliar en la cicatrización de una lesión. Sustitución, modificación o apoyo de la anatomía o de un proceso fisiológico. Soporte de vida. Control de la concepción. Desinfección de dispositivos médicos. Sustancias desinfectantes. Provisión de información mediante un examen in vitro de muestras extraídas del cuerpo humano, con fines diagnósticos. 13
Dispositivos que incorporan tejidos de origen animal y/o humano, y/o dispositivos empleados en fertilización in vitro y tecnologías de reproducción asistida. Y cuya finalidad de uso principal no es a través de mecanismos farmacológicos, inmunológicos o metabólicos; sin embargo, pueden ser asistidos por estos medios para lograr su función. Los dispositivos médicos incluyen a los insumos para la salud de las siguientes categorías: equipo médico, prótesis, órtesis y ayudas funcionales, agentes de diagnóstico, insumos de uso odontológico, materiales quirúrgicos, de curación, productos higiénicos y los demás insumos que sean considerados para este uso y sean evaluados y reconocidos como Dispositivos Médicos por la Secretaría de Salud a solicitud. Envase o empaque primario, a los elementos del sistema de envase que estén en contacto directo con el dispositivo médico. Especificación, a la descripción de un material, sustancia o producto, que incluye los parámetros de calidad, sus límites de aceptación y la referencia de los métodos a utilizar para su determinación. Estabilidad, a la capacidad de un Dispositivo Médico, de permanecer dentro de las especificaciones de calidad establecidas, en el envase primario que lo contiene, o secundario, cuando este sea una condición esencial para su vida útil. NOTA 1. Estabilidad aplica a: Dispositivos Médicos estériles y no estériles en los que las propiedades físicas, químicas o funcionales pueden verse alteradas o afectadas en un lapso declarado. Reactivos de diagnóstico in vitro, calibradores y controles, cuando se almacenen, transporten y usen en las condiciones especificadas por el fabricante. Materiales liofilizados reconstituidos, soluciones de trabajo y material extraído de envases sellados (cuando se preparen, usen y almacenen conforme a las instrucciones de uso del fabricante). NOTA 2: La estabilidad de un reactivo o un sistema de medición de diagnóstico in vitro se suele cuantificar con respecto al tiempo y en condiciones definidas: En términos de la duración de un intervalo de tiempo durante el cual se modifica una propiedad medida en una magnitud declarada. En términos del cambio de una propiedad en un intervalo de tiempo determinado. 14
Estudios de envejecimiento acelerado, a los diseñados bajo condiciones extremas de almacenamiento para incrementar la velocidad de los cambios físicos que un Dispositivo Médico puede sufrir durante el tiempo de exposición establecido en el estudio correspondiente y poder establecer una fecha tentativa de caducidad o vida útil, así como las condiciones de almacenamiento. Estudios de estabilidad, a las pruebas que se efectúan a un dispositivo médico por un tiempo determinado, bajo la influencia de temperatura, humedad o luz en el envase que lo contiene, para demostrar el periodo de vida útil de estos y determinar su fecha de caducidad. Estudios de estabilidad acelerada, a los diseñados bajo condiciones extremas de almacenamiento para incrementar la velocidad de degradación química, biológica o los cambios físicos de un dispositivo médico. Estudios de estabilidad en tiempo real (a largo plazo), a los diseñados bajo condiciones de almacenamiento de temperatura y humedad y/o a las definidas por el fabricante mediante la aplicación de Gestión de Riesgos, que permiten comprobar las condiciones de almacenamiento y de fecha de caducidad de un dispositivo médico, a través de un programa de tiempos de muestreo y de evaluación de los requisitos físicos, químicos, biológicos, que comprueban la conservación de sus propiedades durante su periodo de caducidad. Fabricación, a las operaciones involucradas en la producción y acondicionamiento de un dispositivo médico desde la recepción de insumos, liberación, almacenamiento y distribución como producto terminado. Fecha de caducidad, a la que indica el fin del periodo de vida útil del dispositivo médico y está basado en los estudios de estabilidad. Gestión de Riesgos, a la aplicación sistemática de las políticas de gestión, los procedimientos y las prácticas, a las tareas de análisis, evaluación, control y seguimiento del riesgo. Instalación, al conjunto de áreas, equipos y servicios destinados para realizar una operación o proceso específico. 15
Insumos, a aquellas materias primas, componentes para ensamble, material de envase primario, material de acondicionamiento y producto que se reciben en un establecimiento. Liberación concurrente, a la liberación para distribución de un lote del dispositivo fabricado, siguiendo un protocolo de calificación de proceso que cumple los criterios para su liberación establecidos antes de que el protocolo haya sido completado. Liberación de/del lote, al dictamen que indica la disposición del producto a partir de una revisión sistemática para asegurar la calidad desde todos los aspectos, particularmente los de las BPF. Lote, a la cantidad específica de cualquier materia prima o insumo (para la salud), que haya sido elaborada en un ciclo de producción, bajo condiciones equivalentes de operación y durante un periodo determinado. Manual de calidad, al documento que describe el sistema de gestión de la calidad de un establecimiento, conforme a la política y los objetivos de la calidad establecidos en el propio manual. Maquila, al proceso o etapa de un proceso involucrado en la fabricación de un Dispositivo Médico, realizado por un establecimiento diferente del titular del registro sanitario o fabricante; puede ser nacional o internacional; temporal o permanente. Materia prima, a la sustancia, material o componente de cualquier origen que se use para la fabricación de un dispositivo médico. Muestra, a la cantidad de material cuya composición es representativa del lote que va a ser examinado. Muestra de retención, a la cantidad suficiente de materias primas o producto para llevar a cabo dos análisis completos, excepto prueba de esterilidad. Plan maestro de validación (PMV), al documento que especifica la información referente a las actividades de validación que realizará el establecimiento, donde se definen detalles y escalas de tiempo para cada trabajo de validación a realizar. Las responsabilidades relacionadas con dicho plan deben ser establecidas. 16
Producción, a las operaciones involucradas en el procesamiento de insumos para transformarlos en un producto a granel. Reacondicionado, al cambio de empaque de cualquier dispositivo médico, siempre y cuando se garantice la calidad del mismo. Remanufactura (del inglés remanufacturing), al procesamiento, acondicionamiento, renovación, reempaquetamiento, restauración o cualquier otra actividad realizada a un dispositivo médico terminado, nuevo o usado, que cambie significativamente el rendimiento de dicho dispositivo, las especificaciones de seguridad o el uso previsto del mismo. Renovación/rehabilitación (del inglés refurbished), a la restauración del Dispositivo Médico, a una condición de seguridad y eficacia que es comparable a cuando es nuevo. Esto incluye el reacondicionamiento, la reparación, la instalación de ciertas actualizaciones de software/hardware y/o el reemplazo de piezas gastadas que no cambian el uso pretendido del dispositivo médico original. Reparación, al re-establecimiento del Dispositivo Médico o componente, a las especificaciones originales, incluyendo la sustitución de los componentes que no funcionan o de las piezas fuera del mantenimiento rutinario o periódico para el propietario actual de dicho dispositivo. Revisión anual de producto (RAP) o revisión anual de la calidad del producto (RACP), al análisis histórico de la calidad de un producto, el cual toma como referencia todos los documentos regulatorios vigentes aplicables a los Dispositivos Médicos, los criterios internacionales reconocidos generalmente, así como los lineamientos internos de cada empresa. Riesgo, a la combinación de la probabilidad de ocurrencia de un daño y la gravedad del tal daño. Robustez, a la capacidad de un proceso de ser insensible, en cierta medida conocida, a factores que pudieran afectarlo en las condiciones establecidas. Seguridad, a la valoración del beneficio que produce un dispositivo médico frente a sus posibles riesgos en un momento dado. Sistema de Gestión de Calidad (SGC), a la manera como el establecimiento dirige y controla las actividades asociadas con la calidad. 17
Sistemas críticos, a aquellos que tienen impacto directo en los procesos y productos. Software como dispositivo médico (ScDM), al software utilizado con uno o más propósitos médicos, que tiene como característica principal que no requiere formar parte del hardware del dispositivo médico para cumplir con el propósito médico previsto; es capaz de funcionar en plataformas computacionales generales y puede utilizarse solo o en combinación con otros productos (tales como, módulo, otros dispositivos médicos, etcétera). Las aplicaciones móviles que cumplen con esta definición son consideradas software como dispositivo médico. El software que hace funcionar al dispositivo médico físico queda excluido de esta definición. NOTA: el ScDM también puede proporcionar medios y sugerencias para mitigar una enfermedad; proporcionar información para determinar la compatibilidad, detección, diagnóstico, monitoreo o tratamiento de condiciones fisiológicas, estados de salud, enfermedades o deformidades congénitas; ser un auxiliar en el diagnóstico, detección, monitoreo, determinación de la predisposición; pronóstico, predicción, determinación del estado fisiológico. Validación, a la evidencia documental generada a través de la recopilación y evaluación científicas de los datos obtenidos en la calificación de proceso y de las pruebas específicas, a lo largo de todo el ciclo de vida de un producto, cuya finalidad es demostrar la funcionalidad, consistencia y robustez del proceso, en cuanto a su capacidad para entregar un producto de calidad. Validación del software como dispositivo médico, a la evidencia documental generada a través de la recopilación y evaluación de la capacidad de un software para generar con exactitud, integridad y precisión las funciones previstas a partir de los datos de entrada. 18
BIBLIOGRAFÍA Secretaría de Salud. (4 de abril del 2025). Norma Oficial Mexicana NOM-241-SSA1-2025, Buenas Prácticas de Fabricación de Dispositivos Médicos. Diario Oficial de la Federación. Secretaría de Salud (2021). Farmacopea de los Estados Unidos Mexicanos 13.0. México: Comisión Permanente de la Farmacopea de los Estados Unidos Mexicanos. Secretaría de Salud (2023). Suplemento para Dispositivos Médicos 5.0. México: Comisión Permanente de la Farmacopea de los Estados Unidos Mexicanos. Secretaría de Salud (2018). Suplemento para establecimientos dedicados a la venta y suministro de medicamentos y demás insumos para la salud, 6ª Edición. México: Comisión Permanente de la Farmacopea de los Estados Unidos Mexicanos. 19