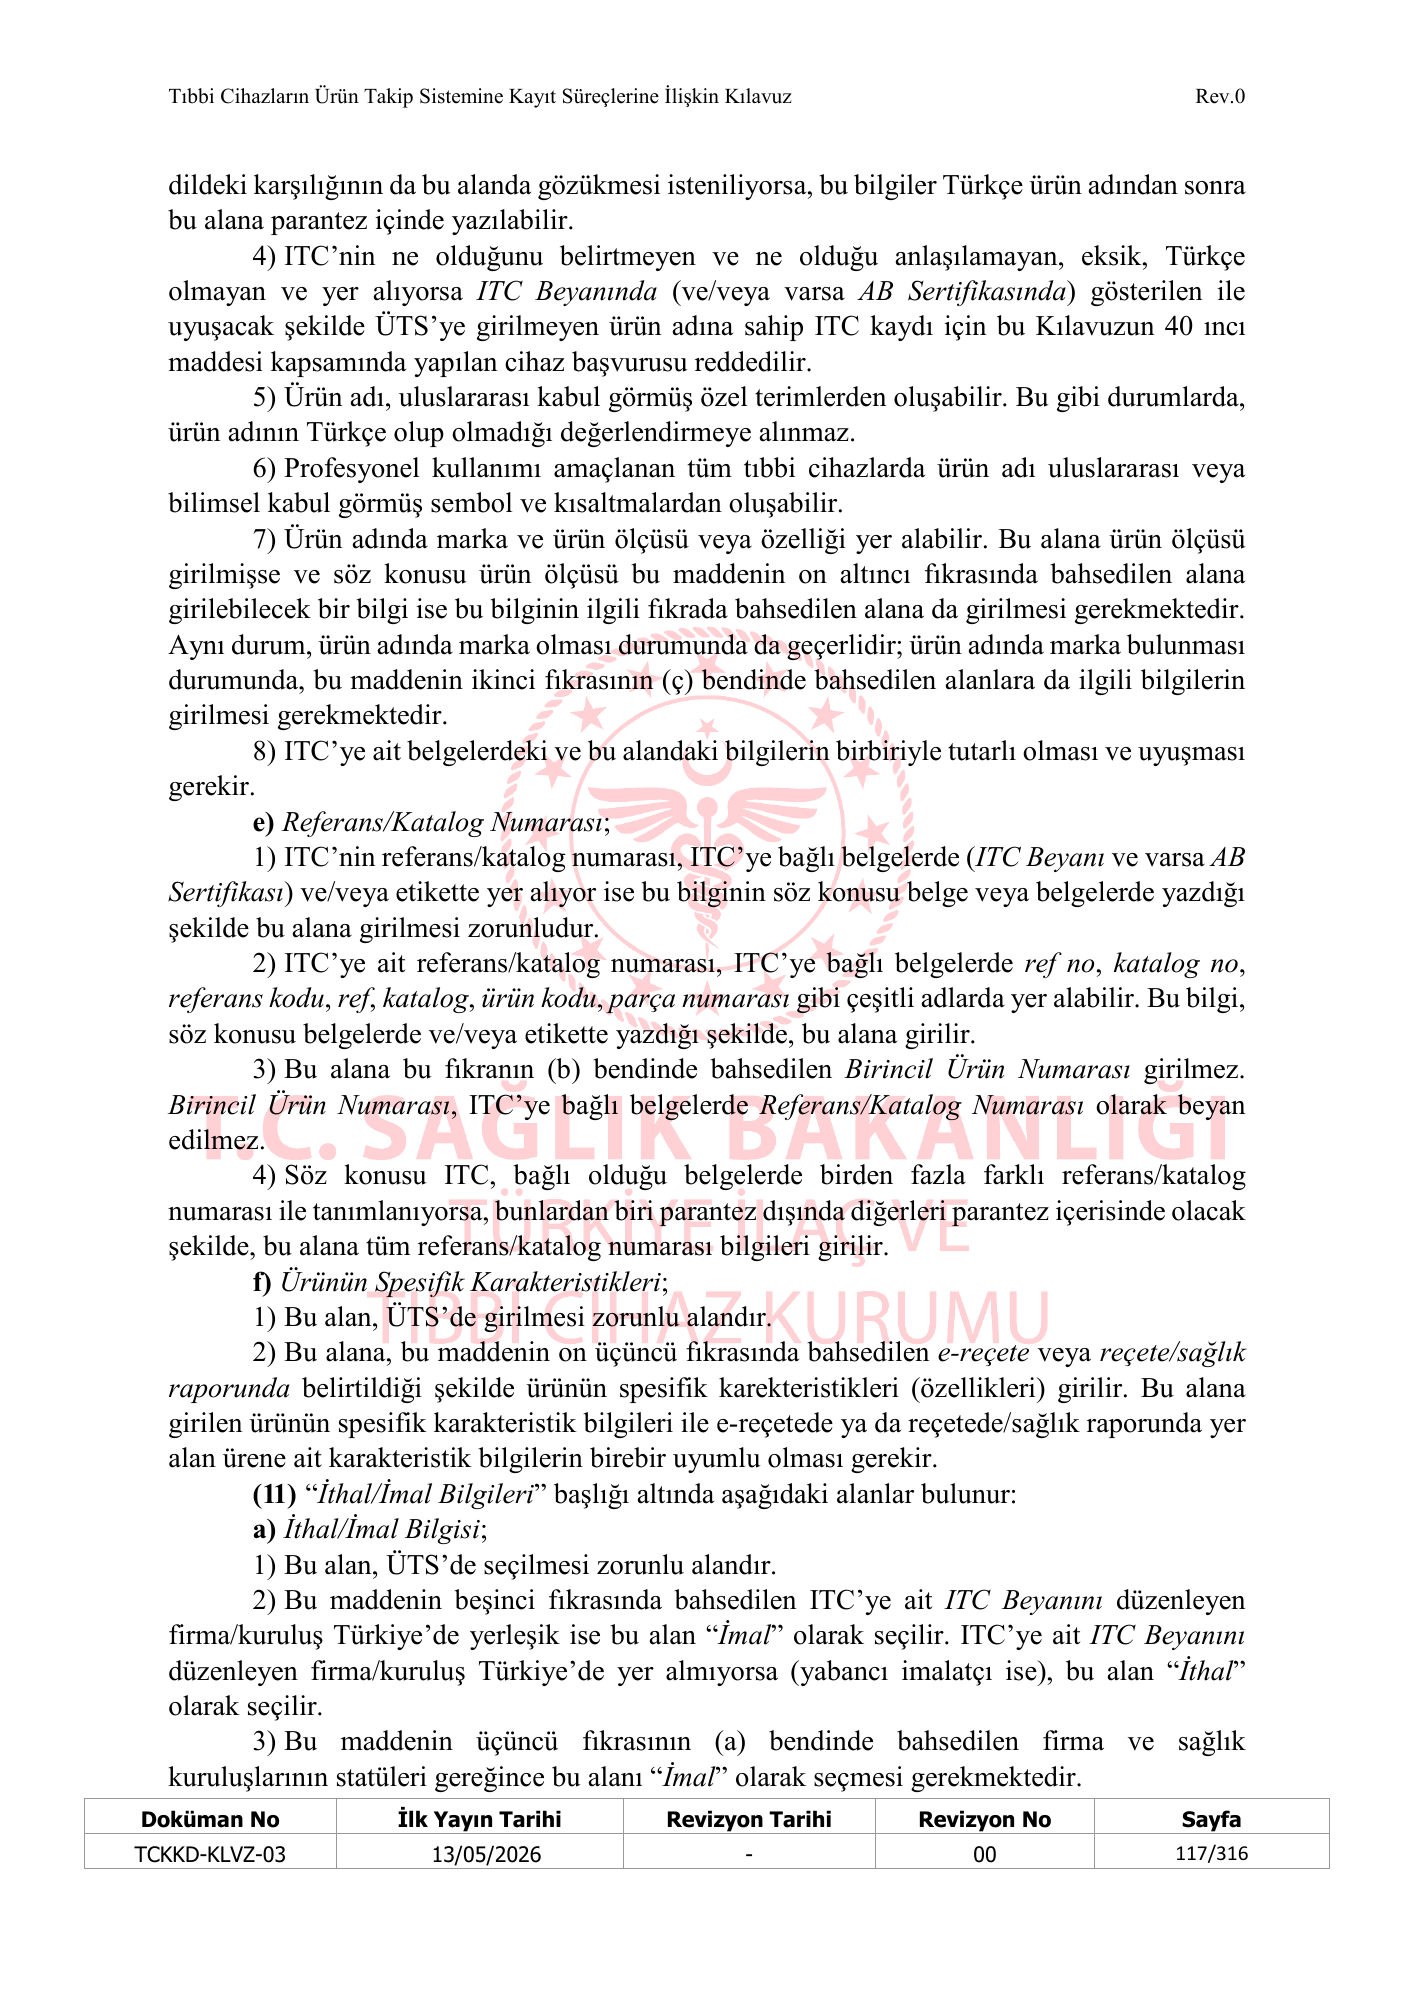
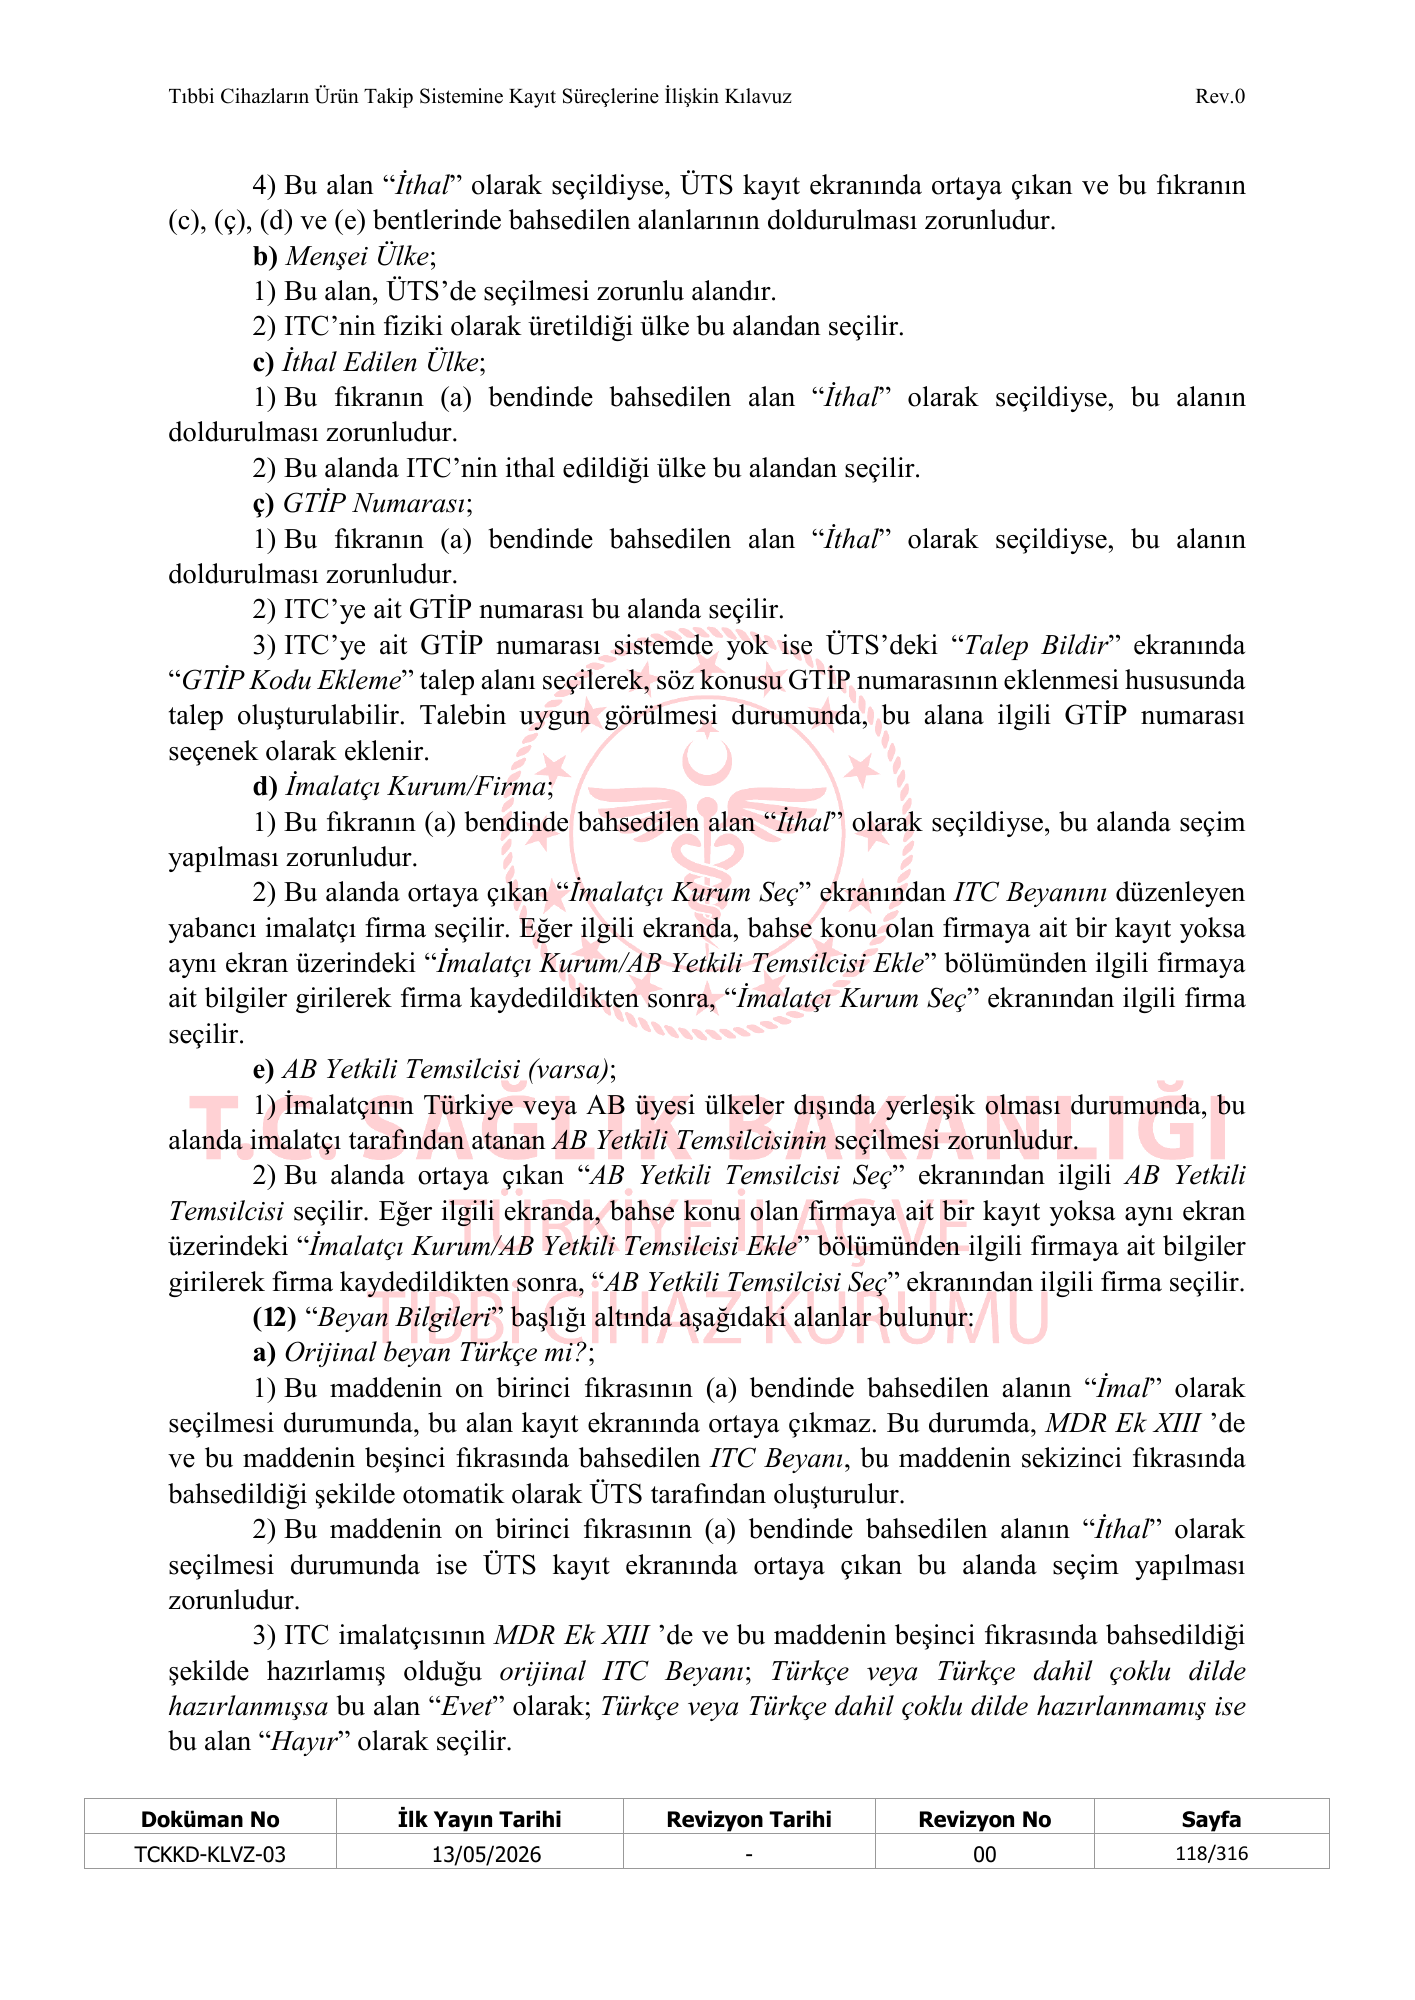
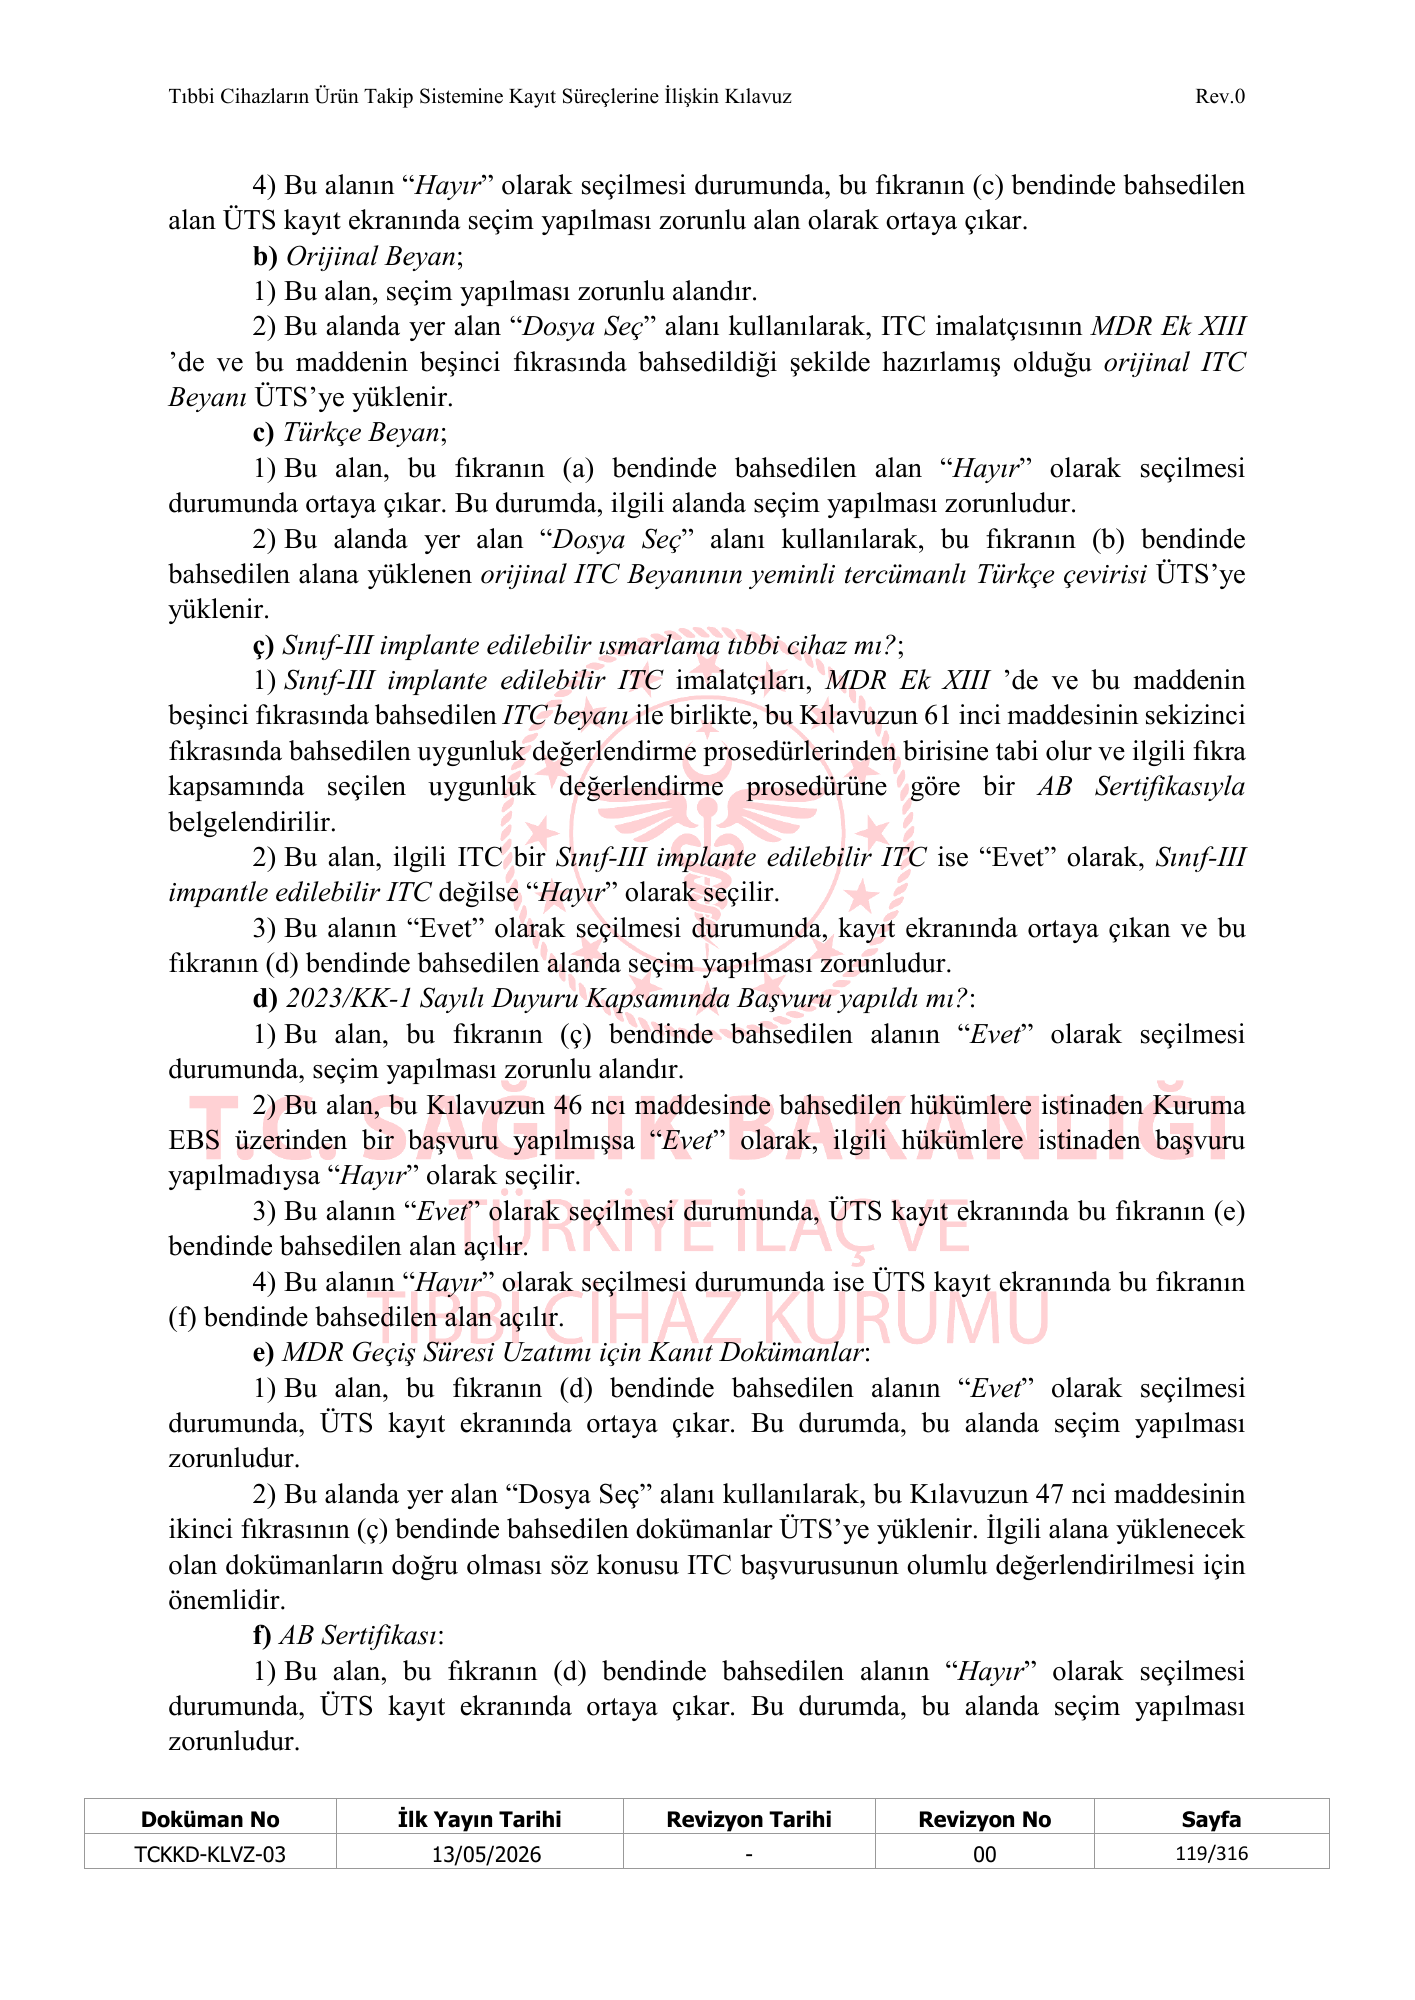
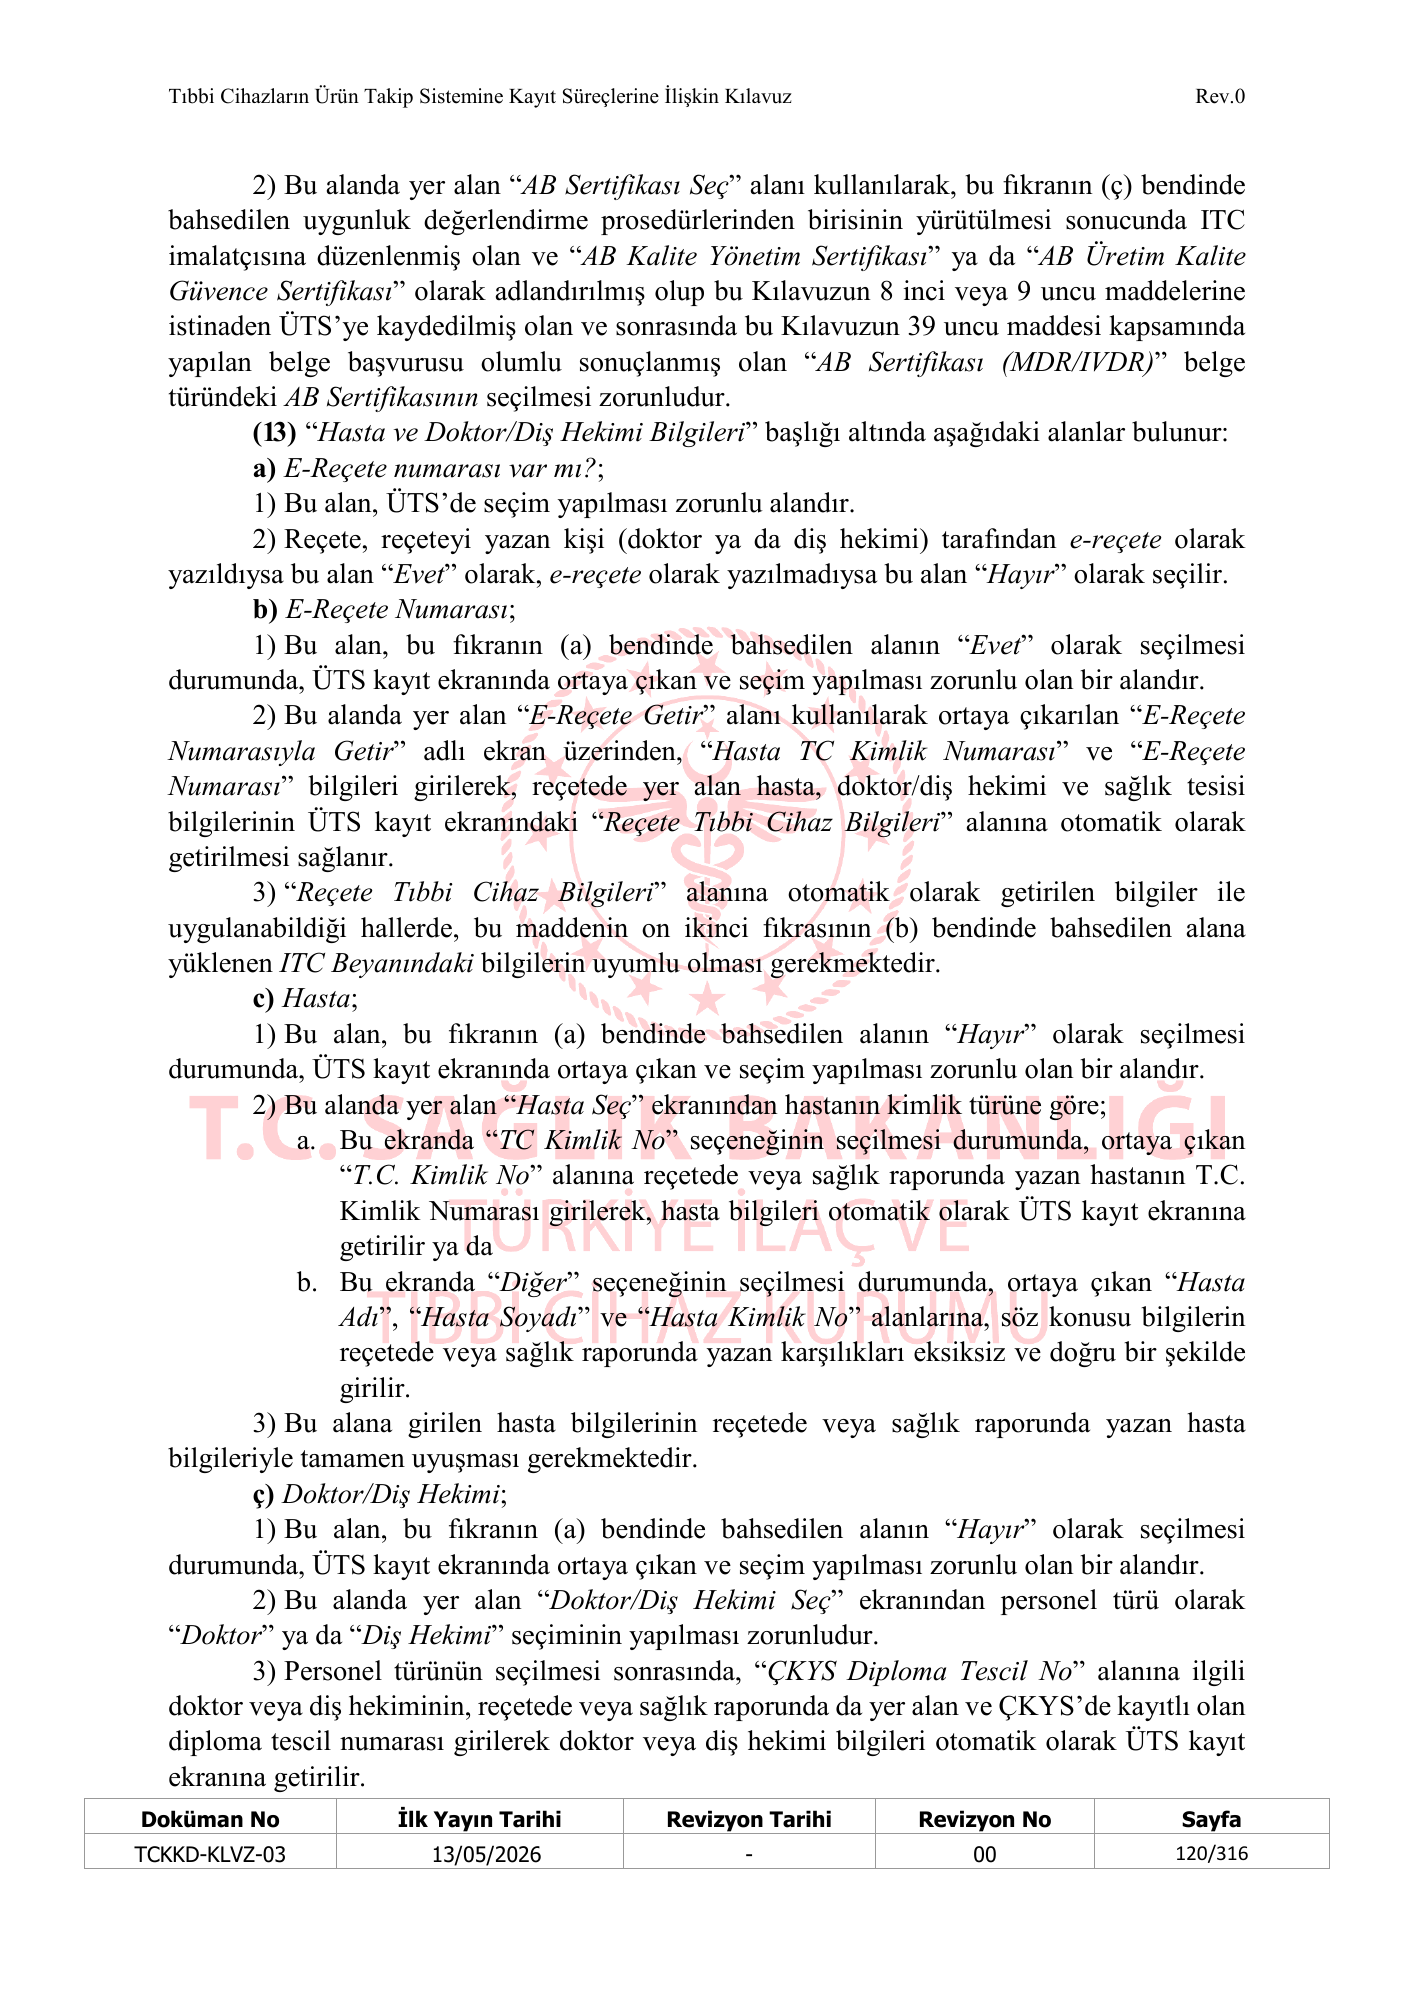
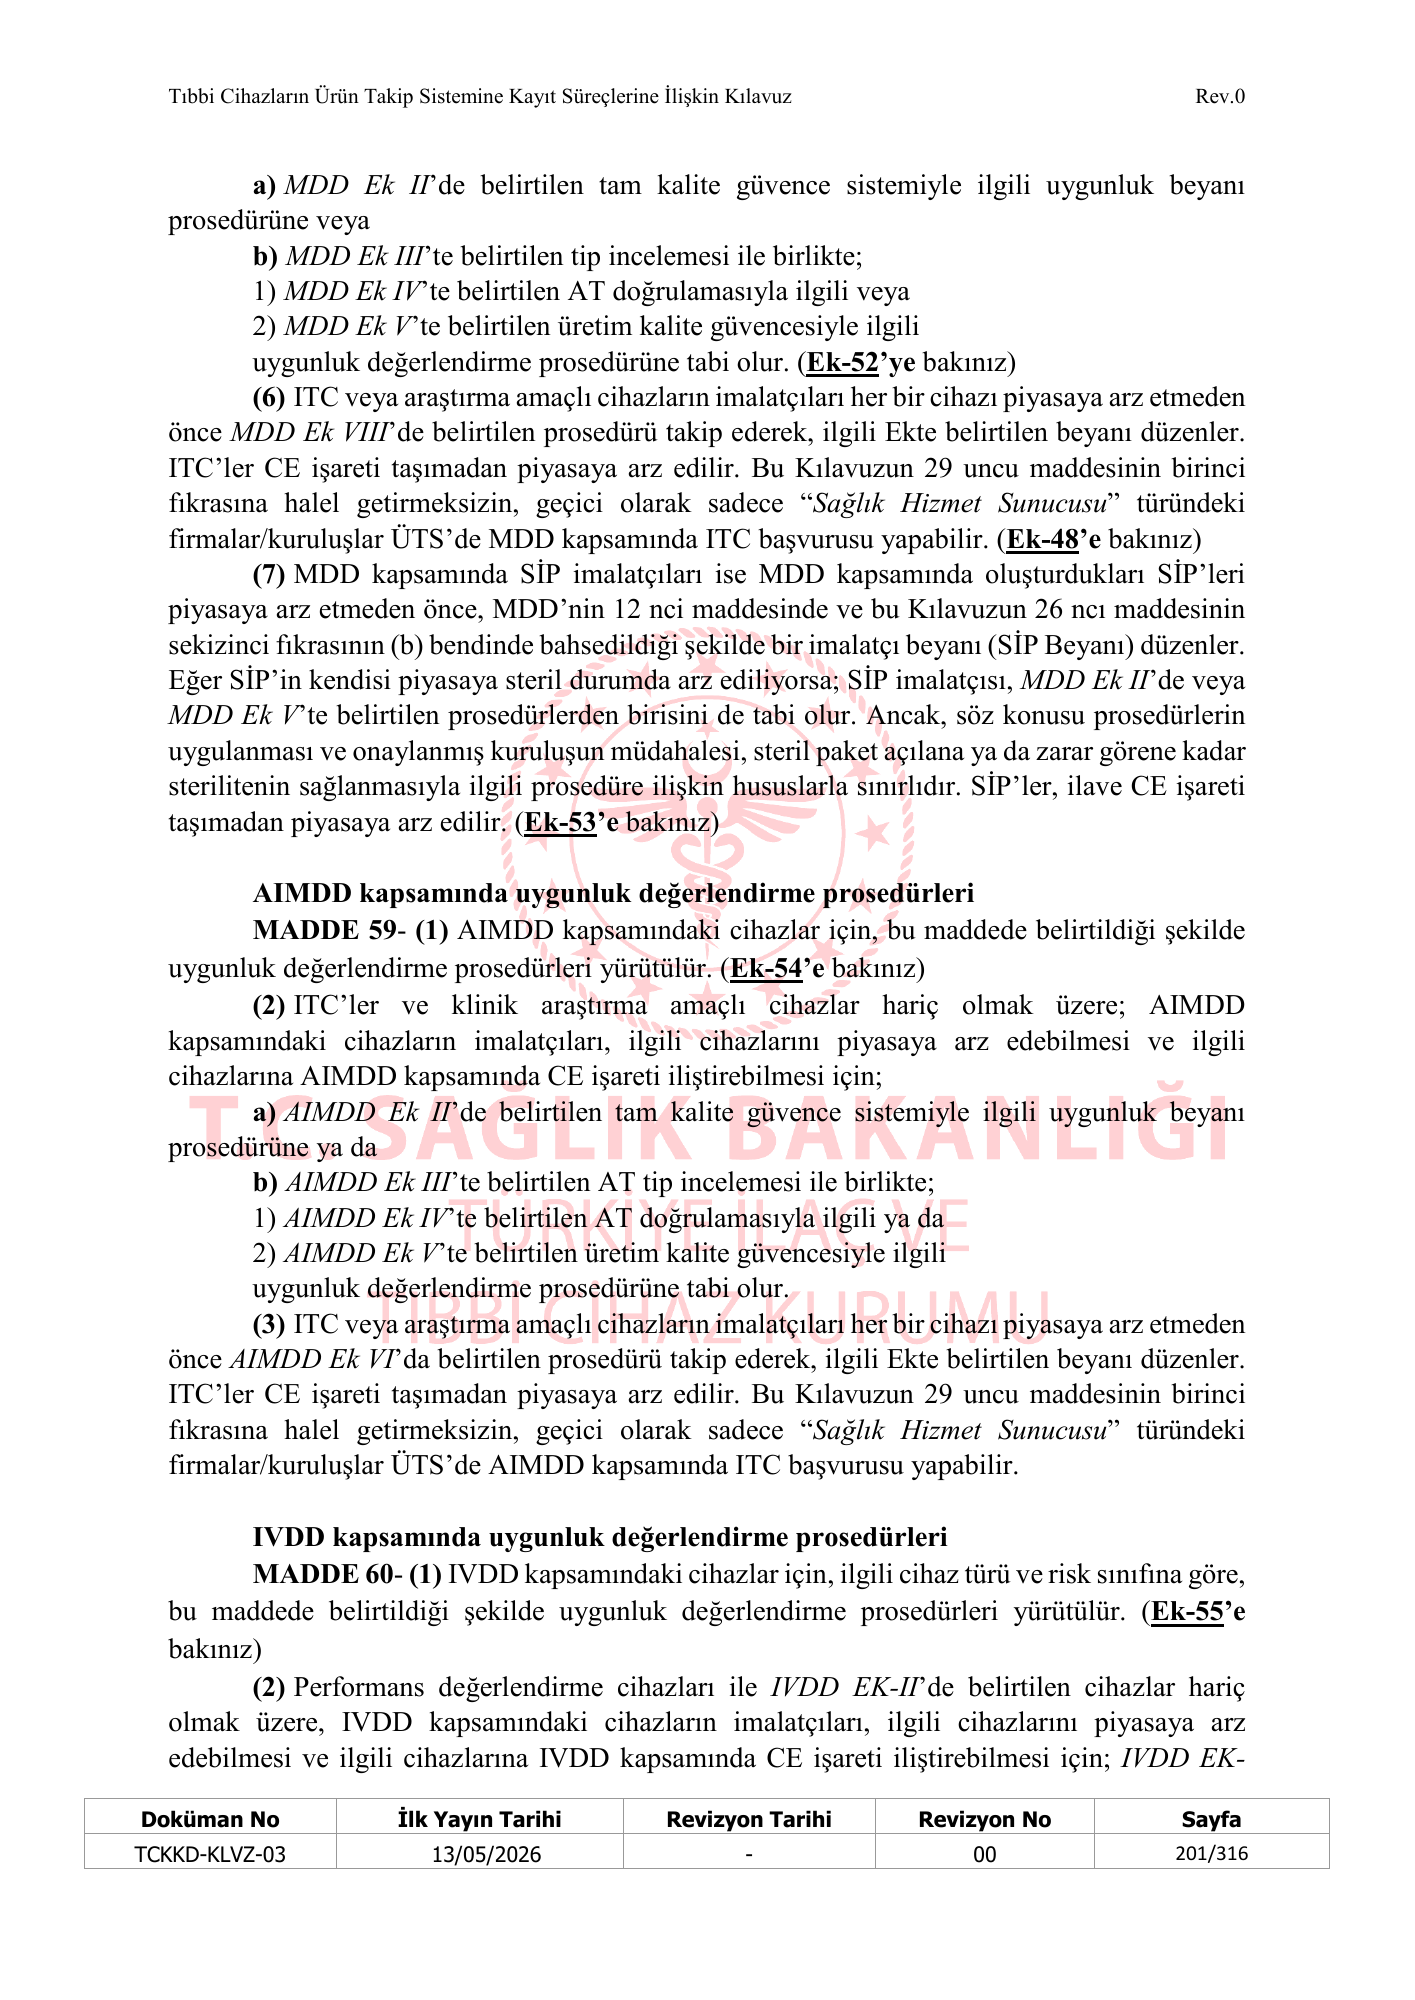
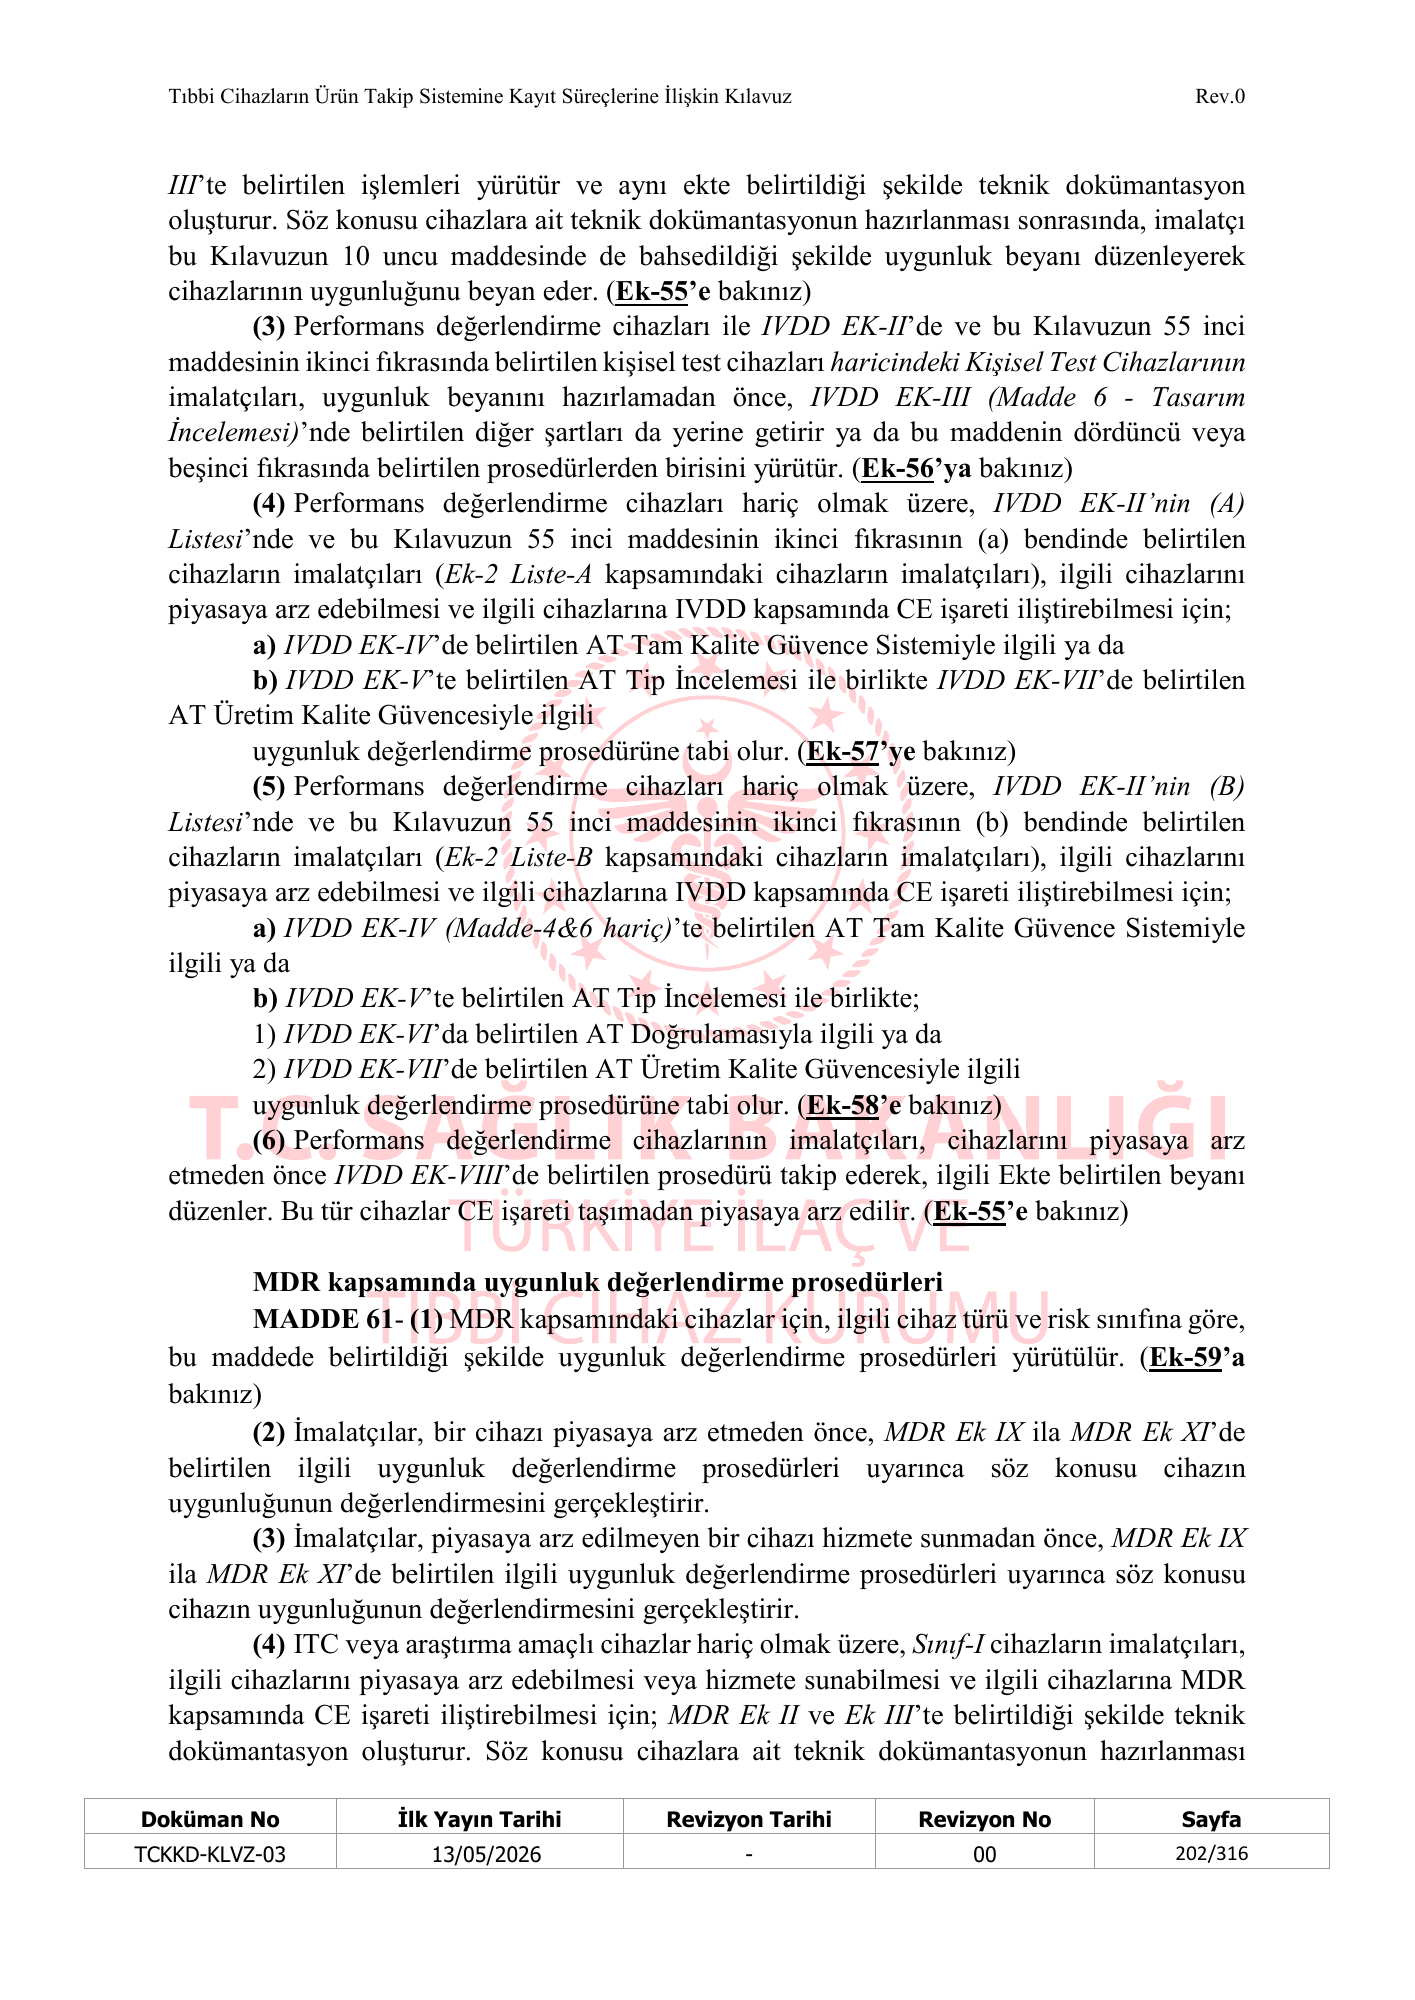
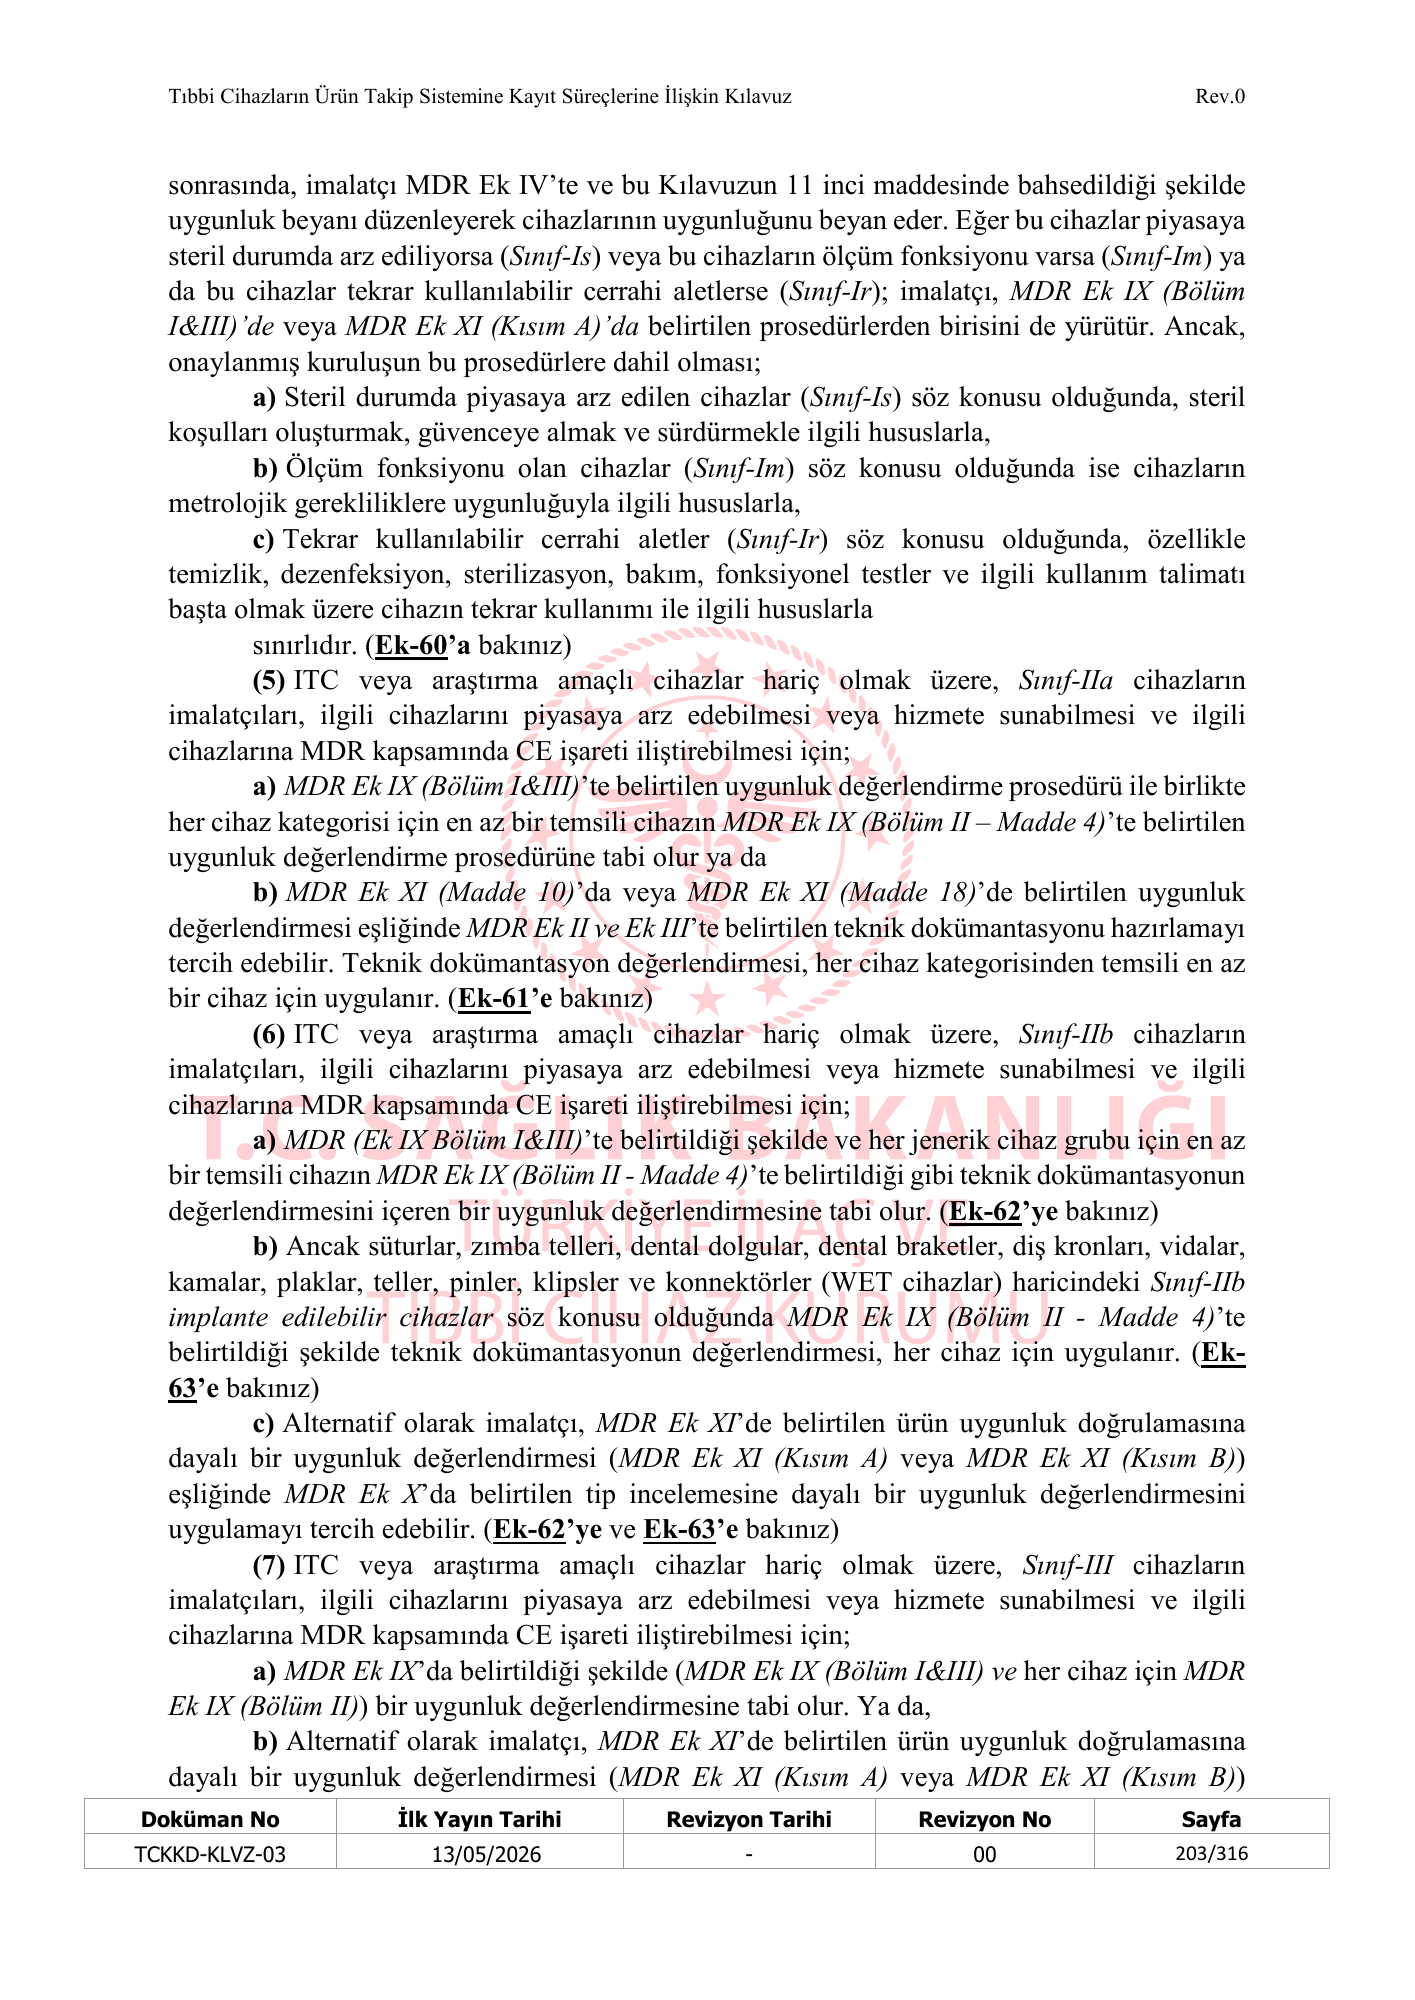
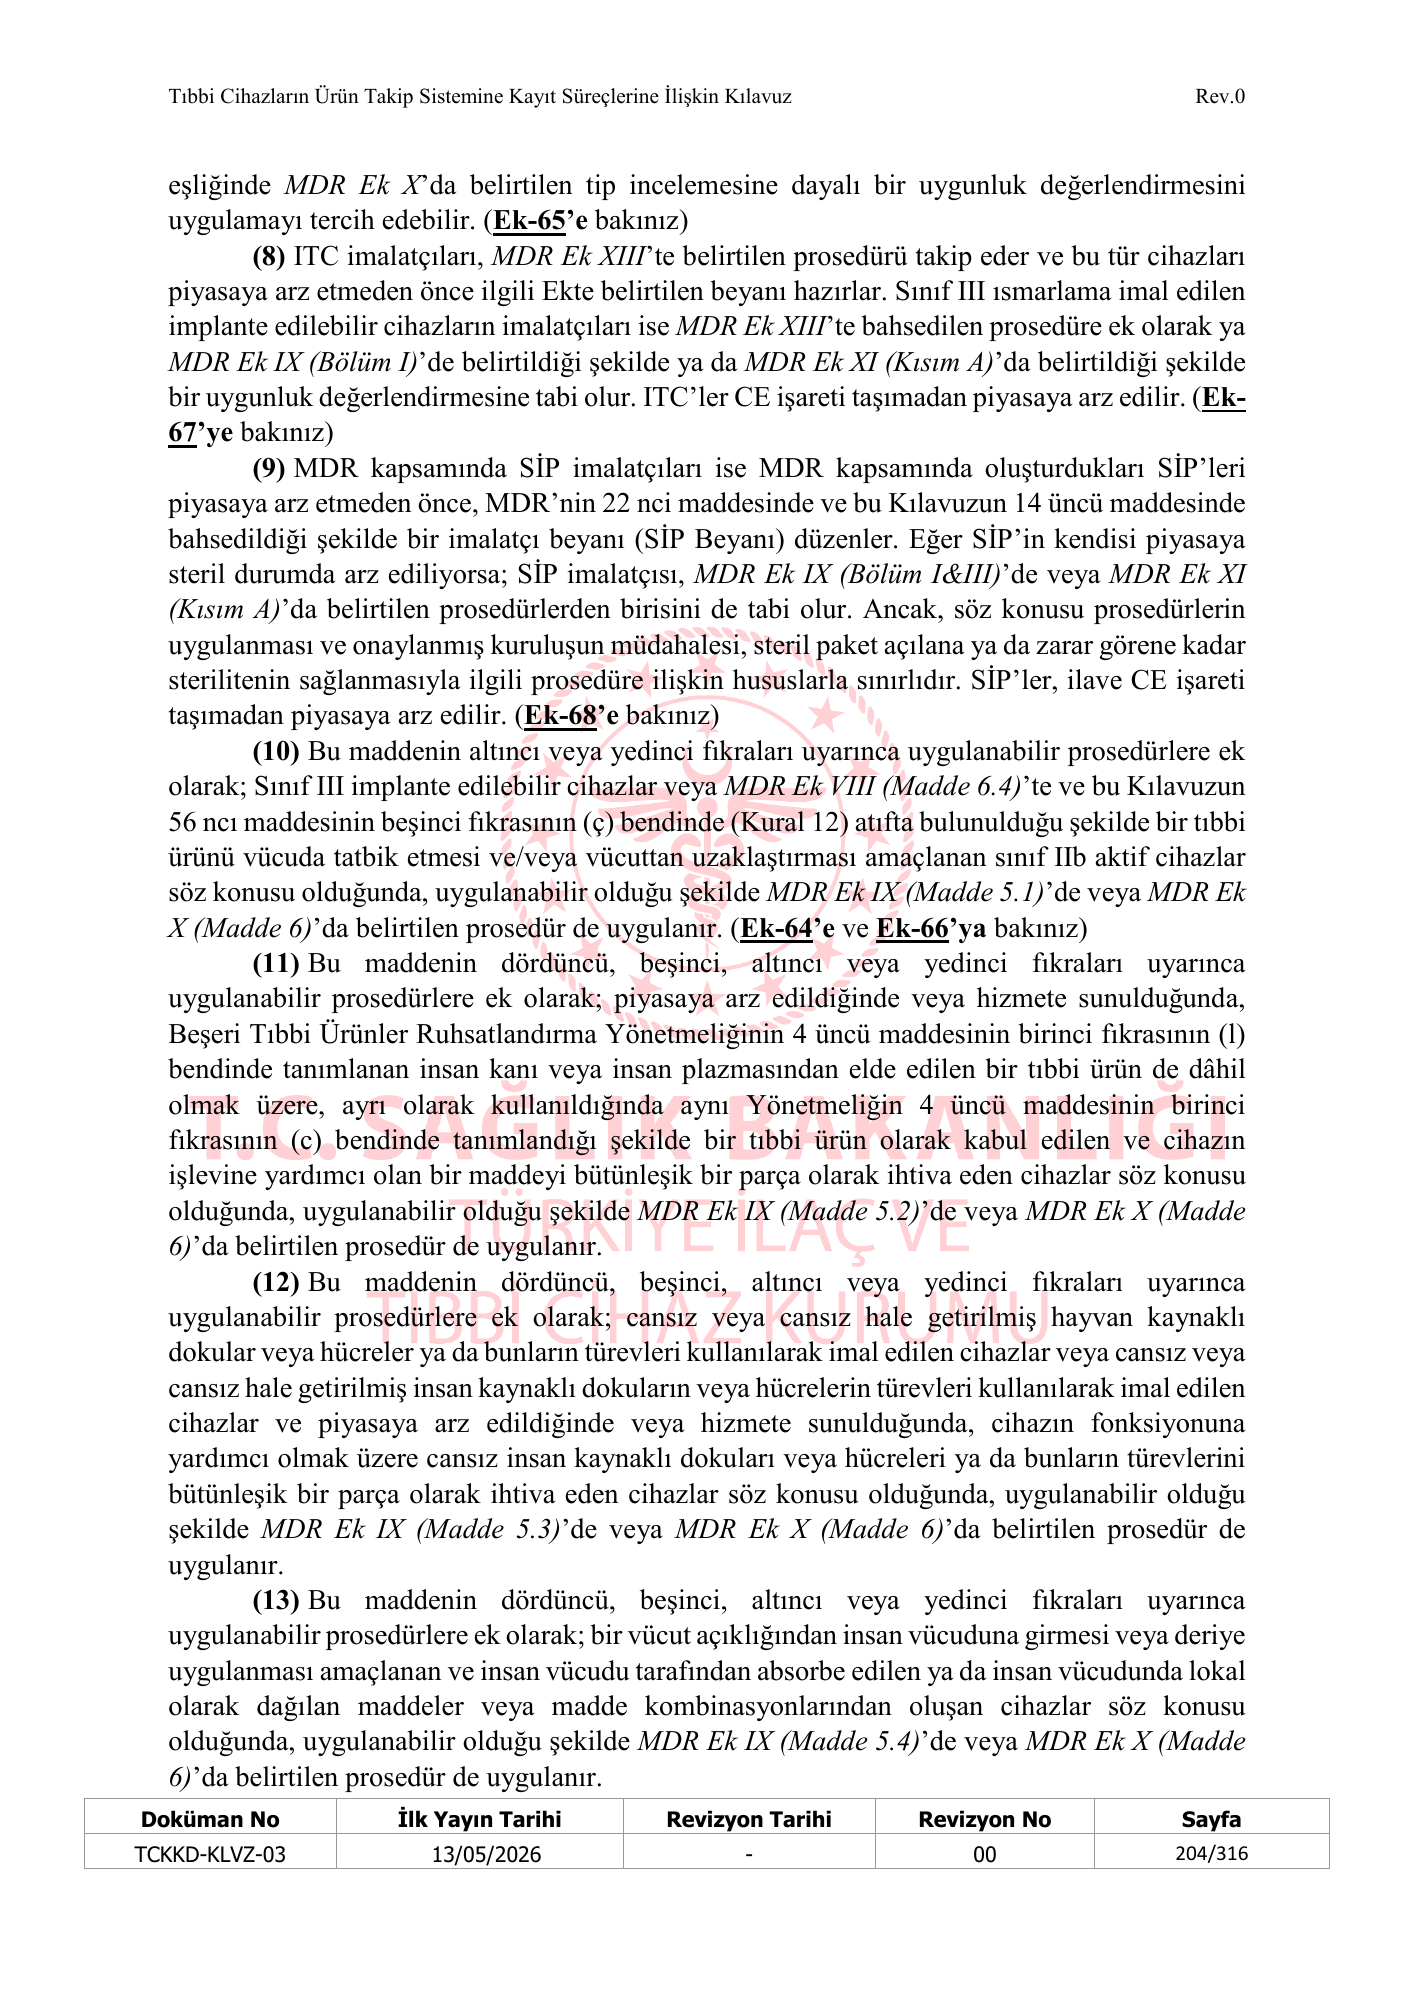
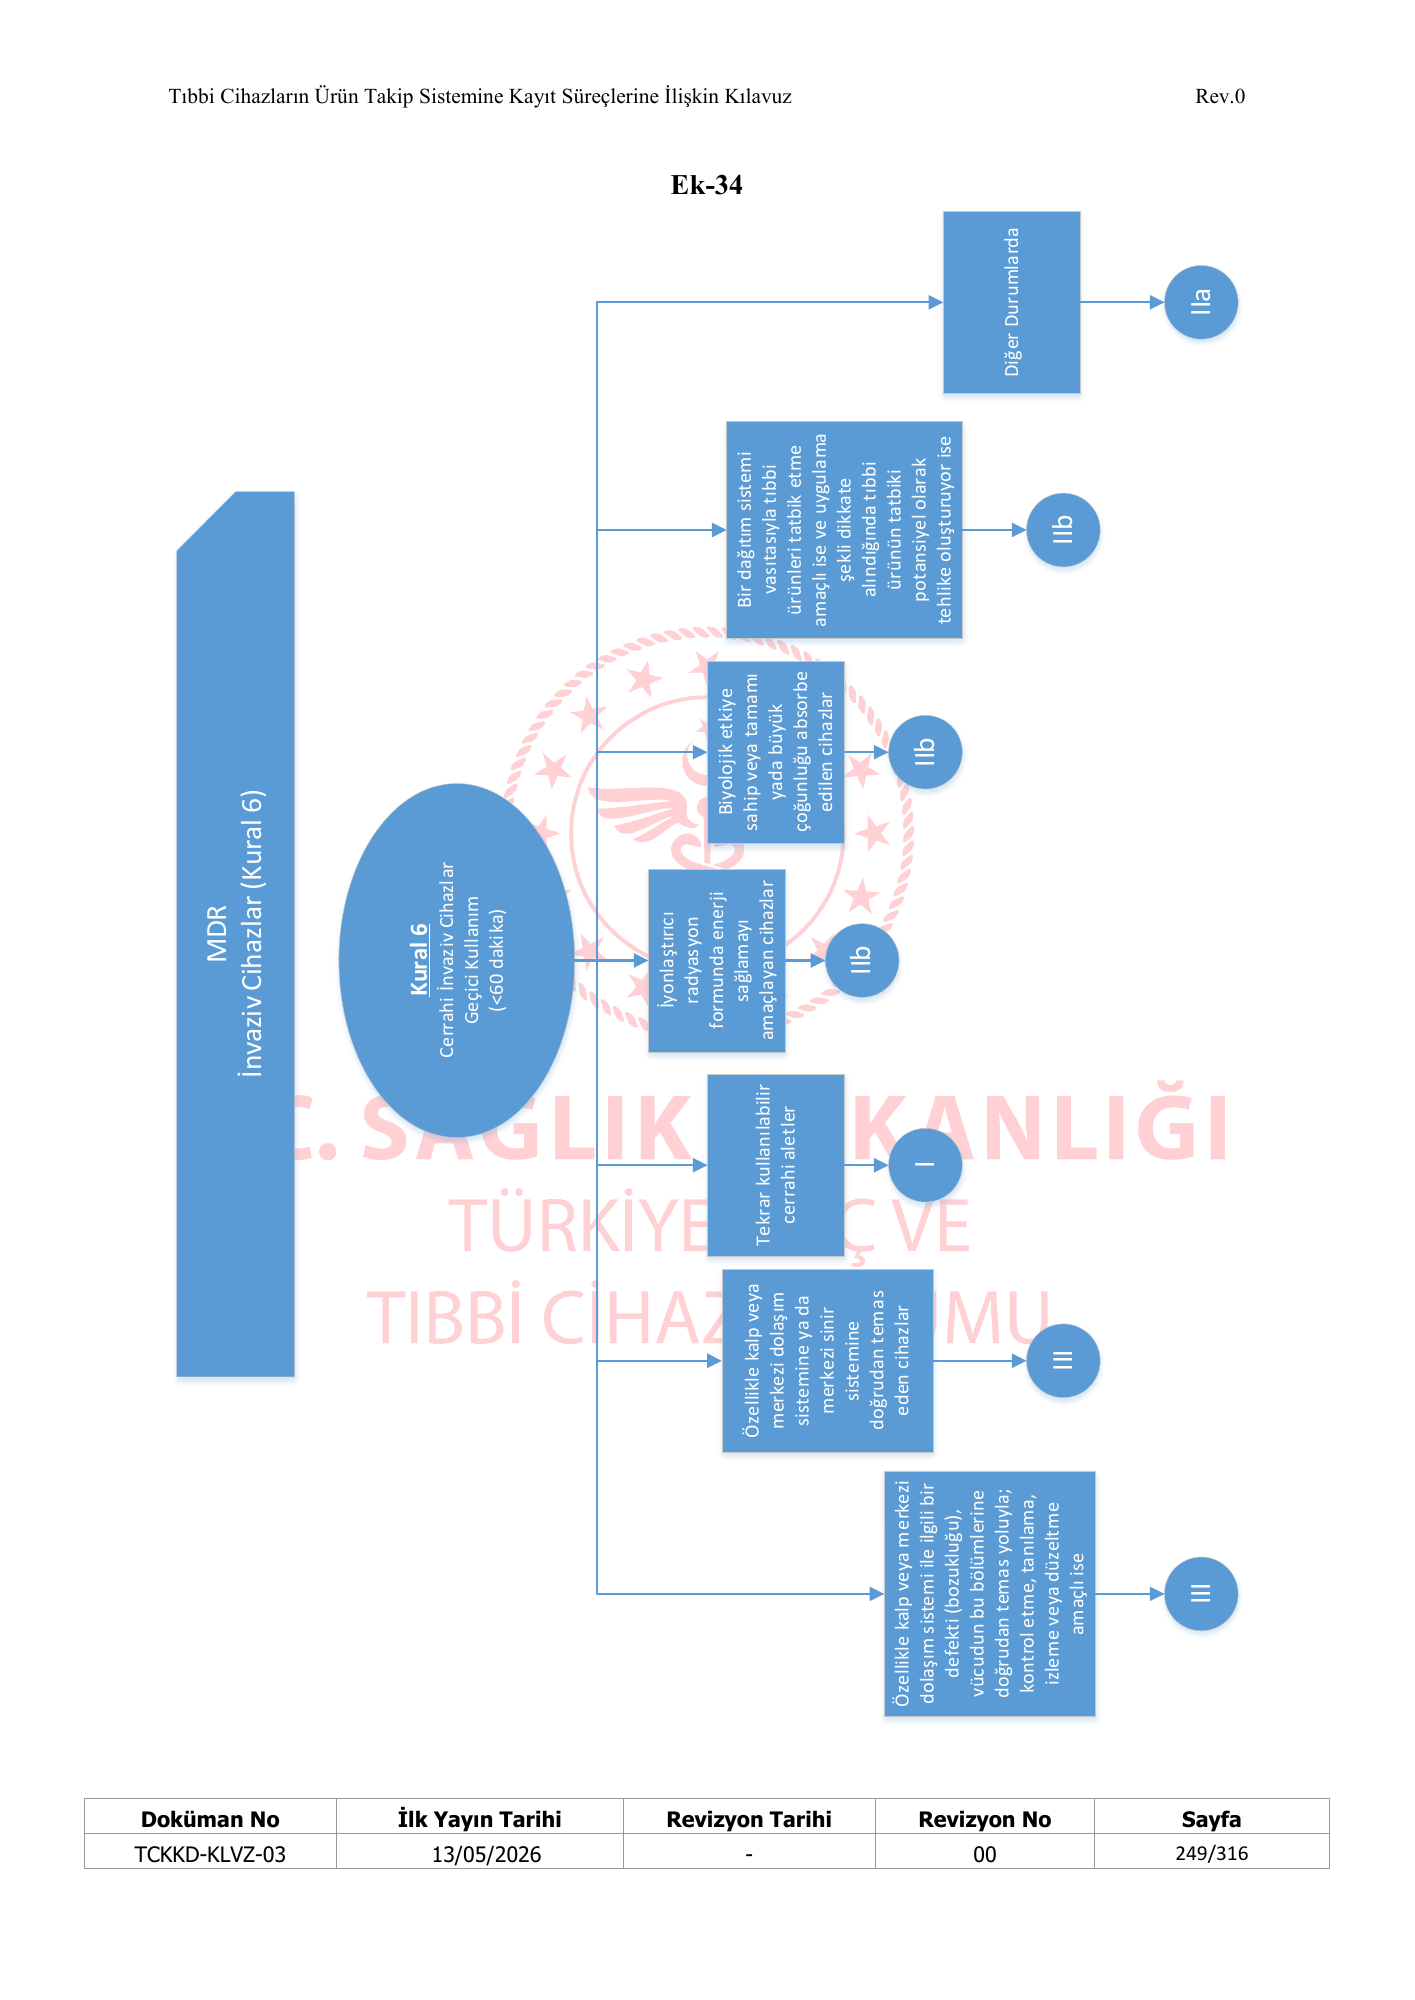
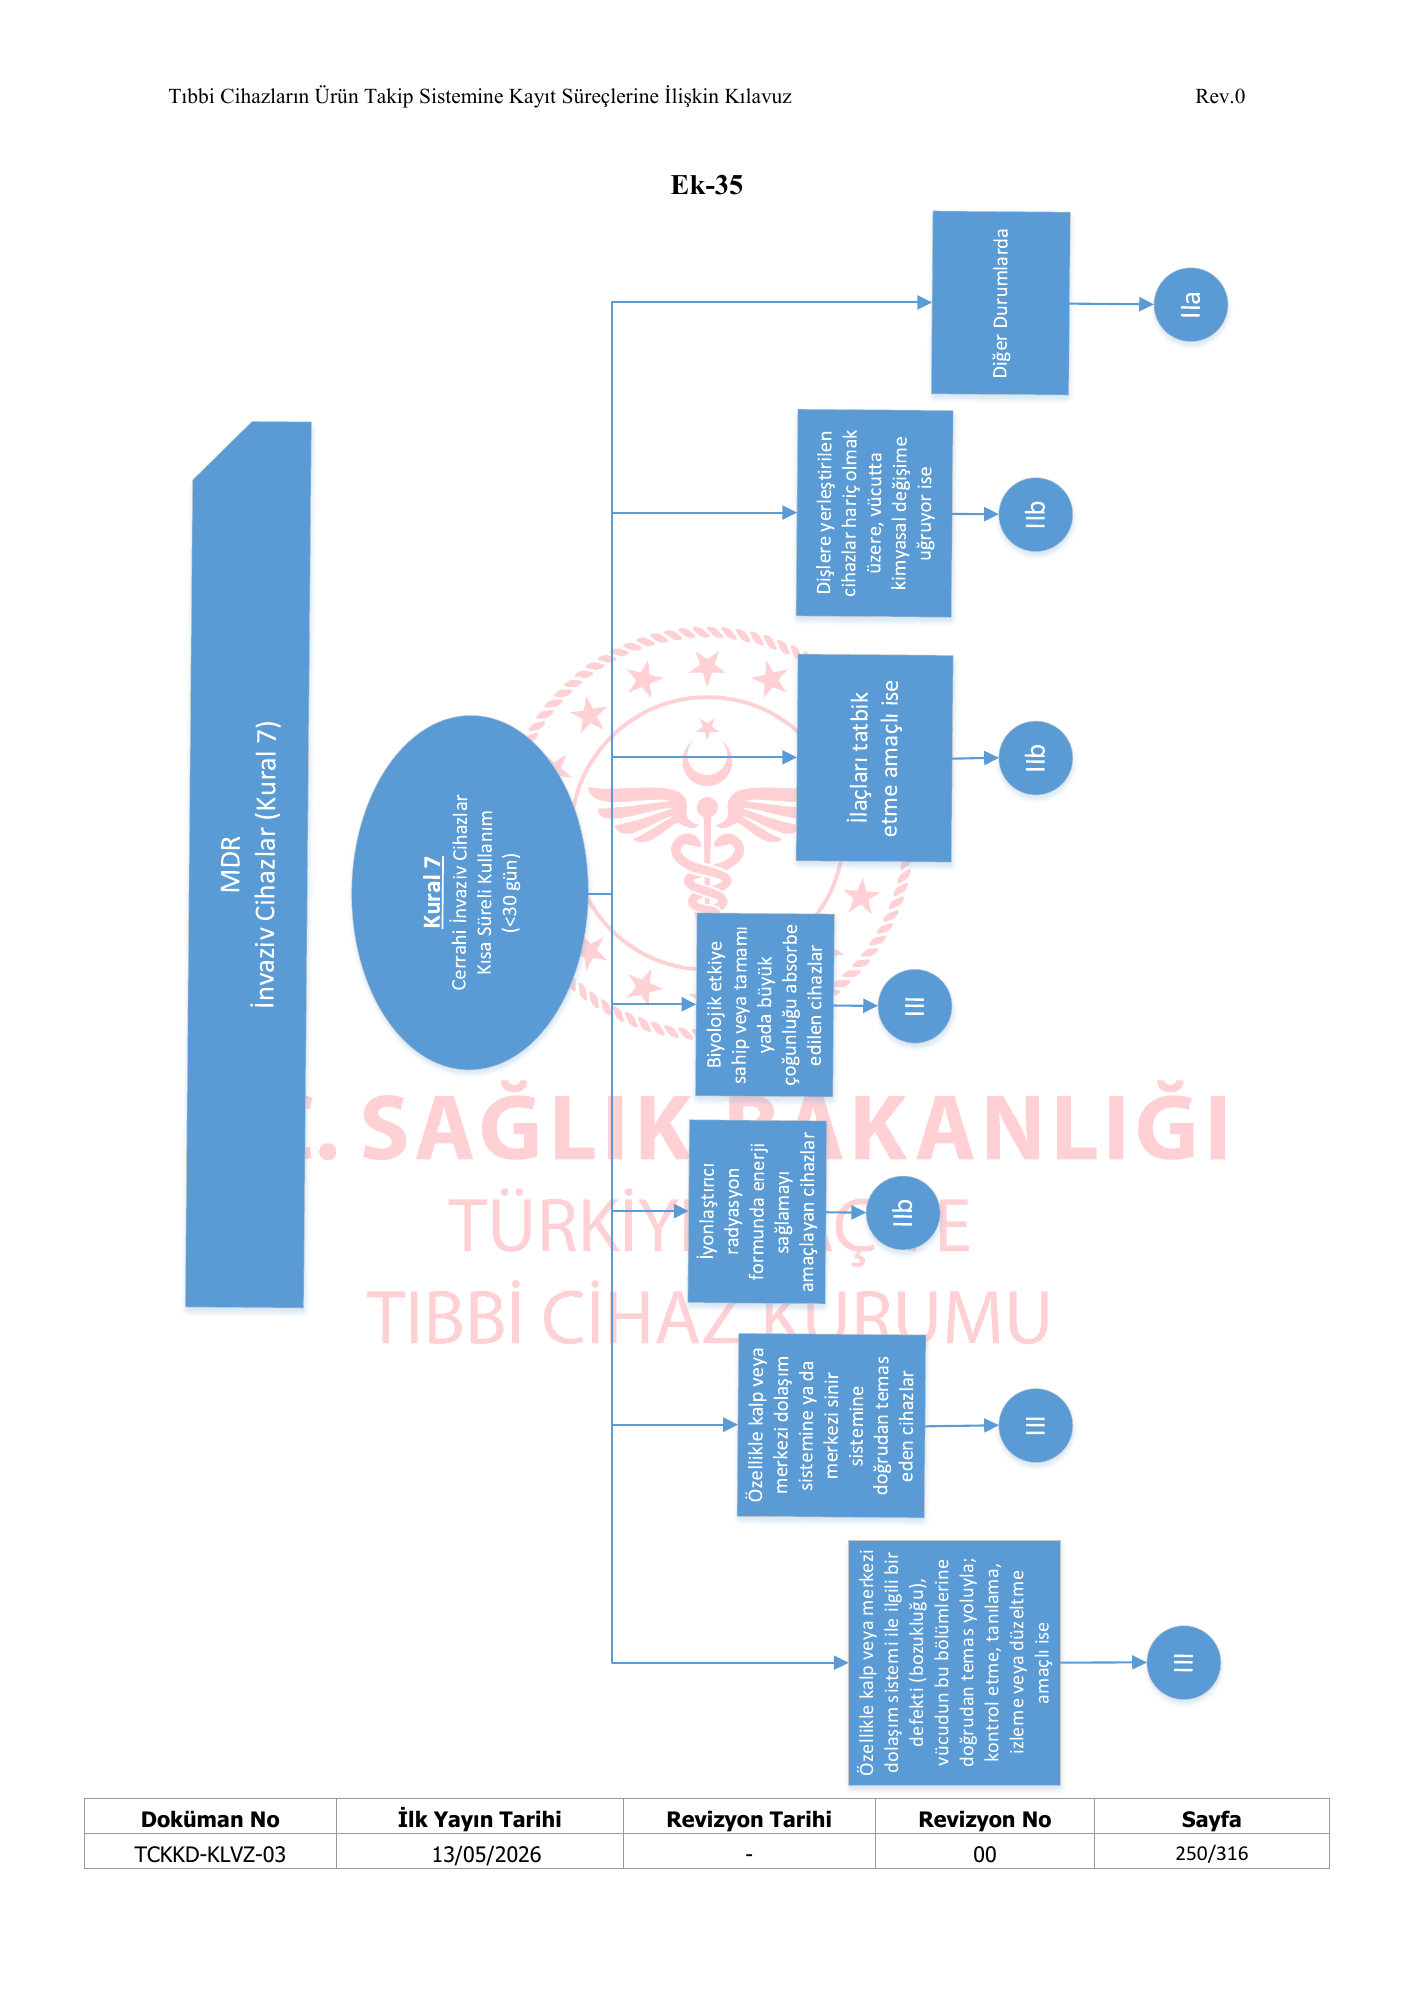
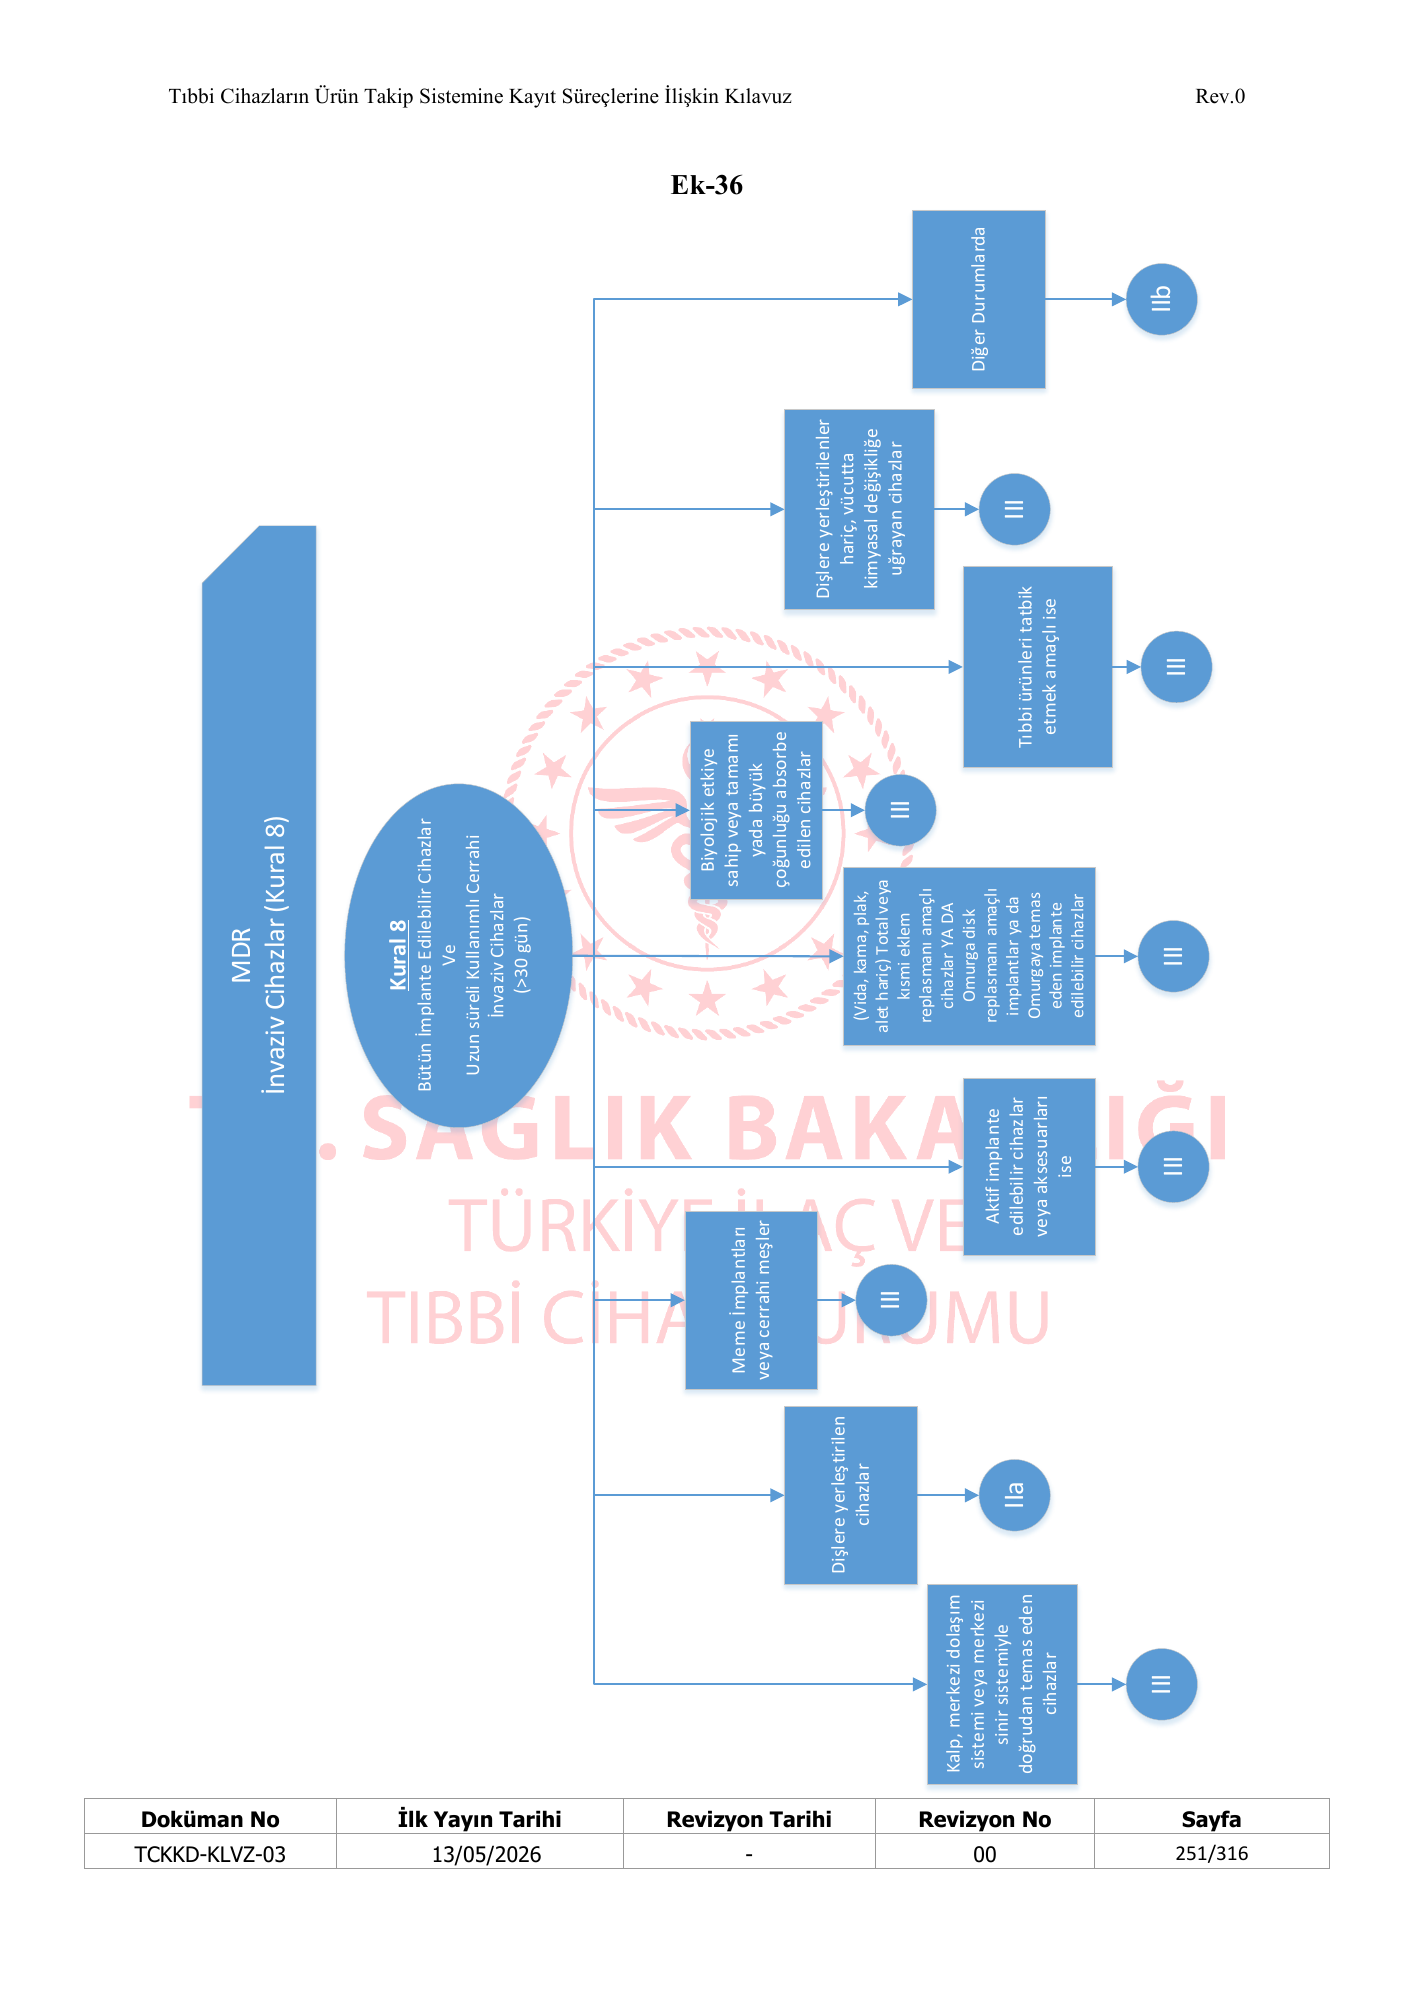
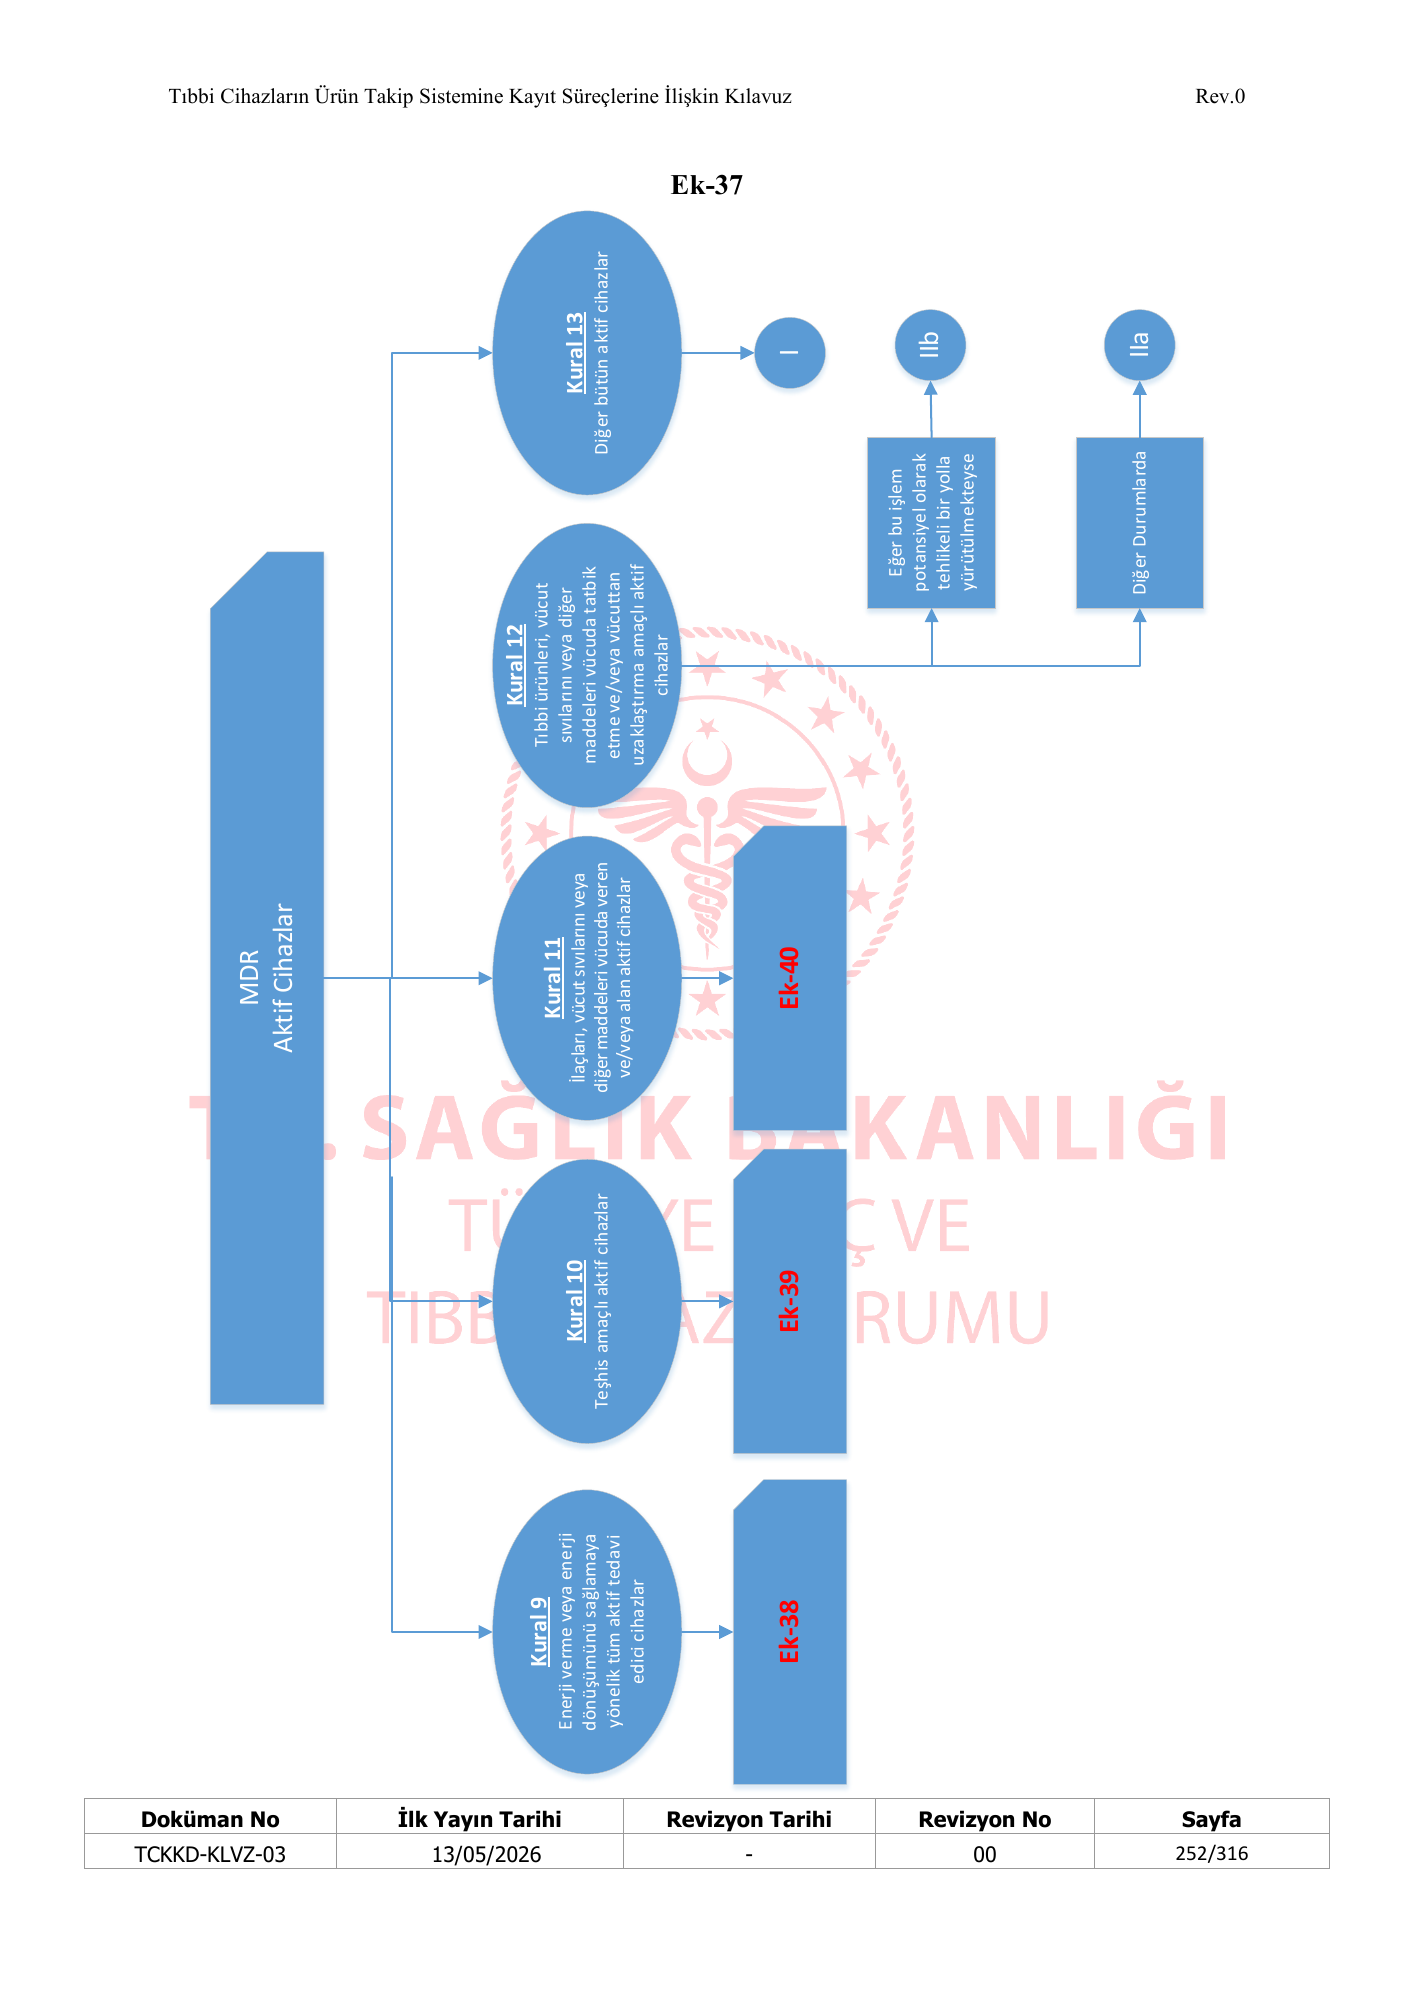
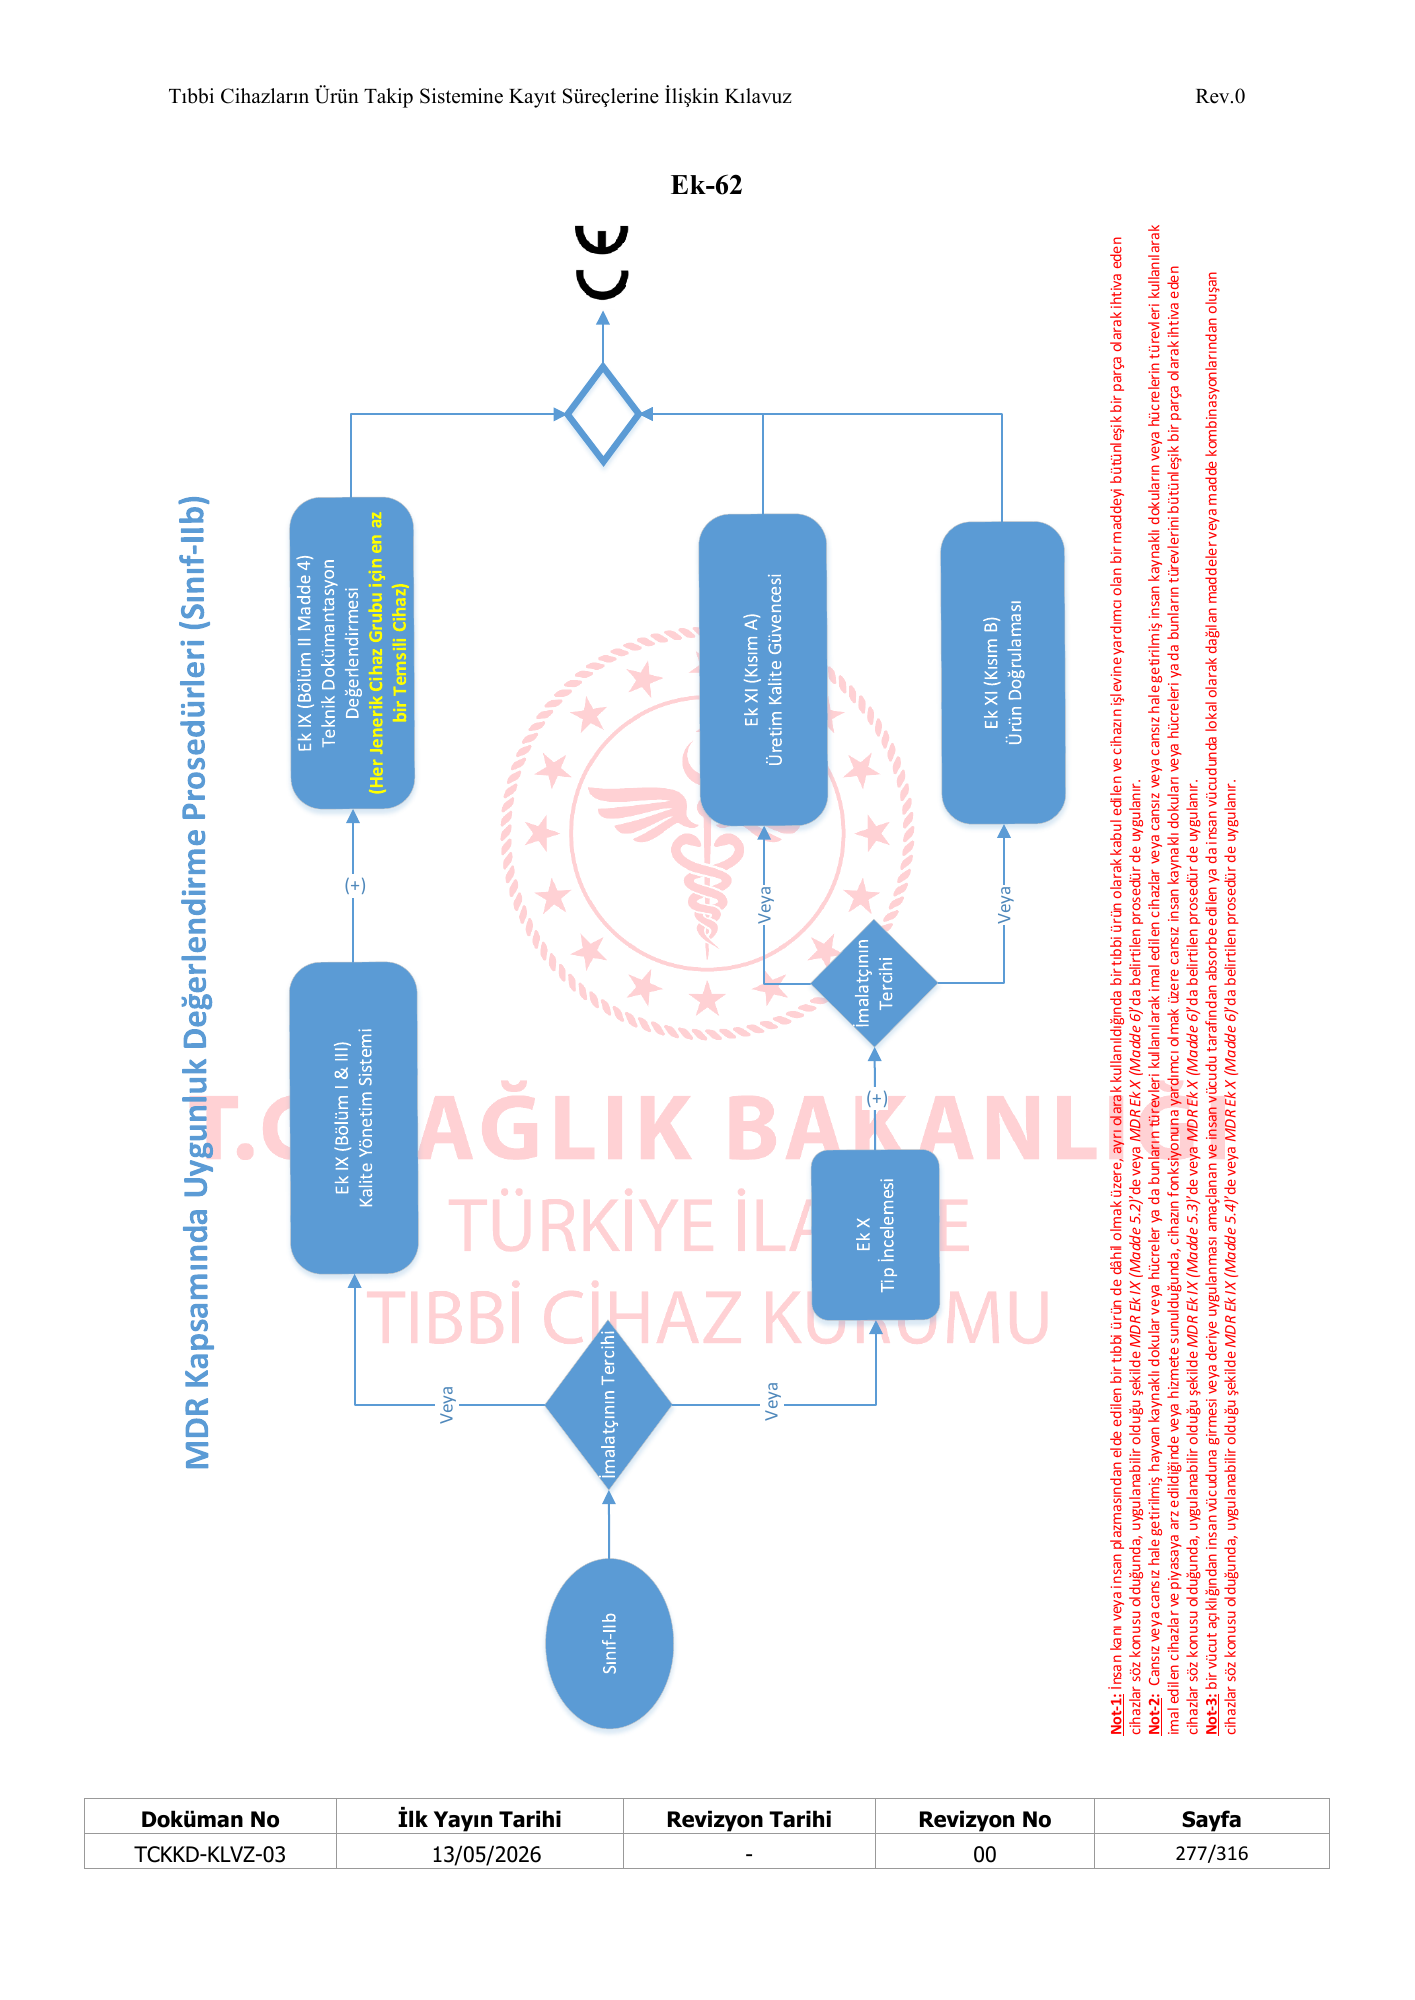
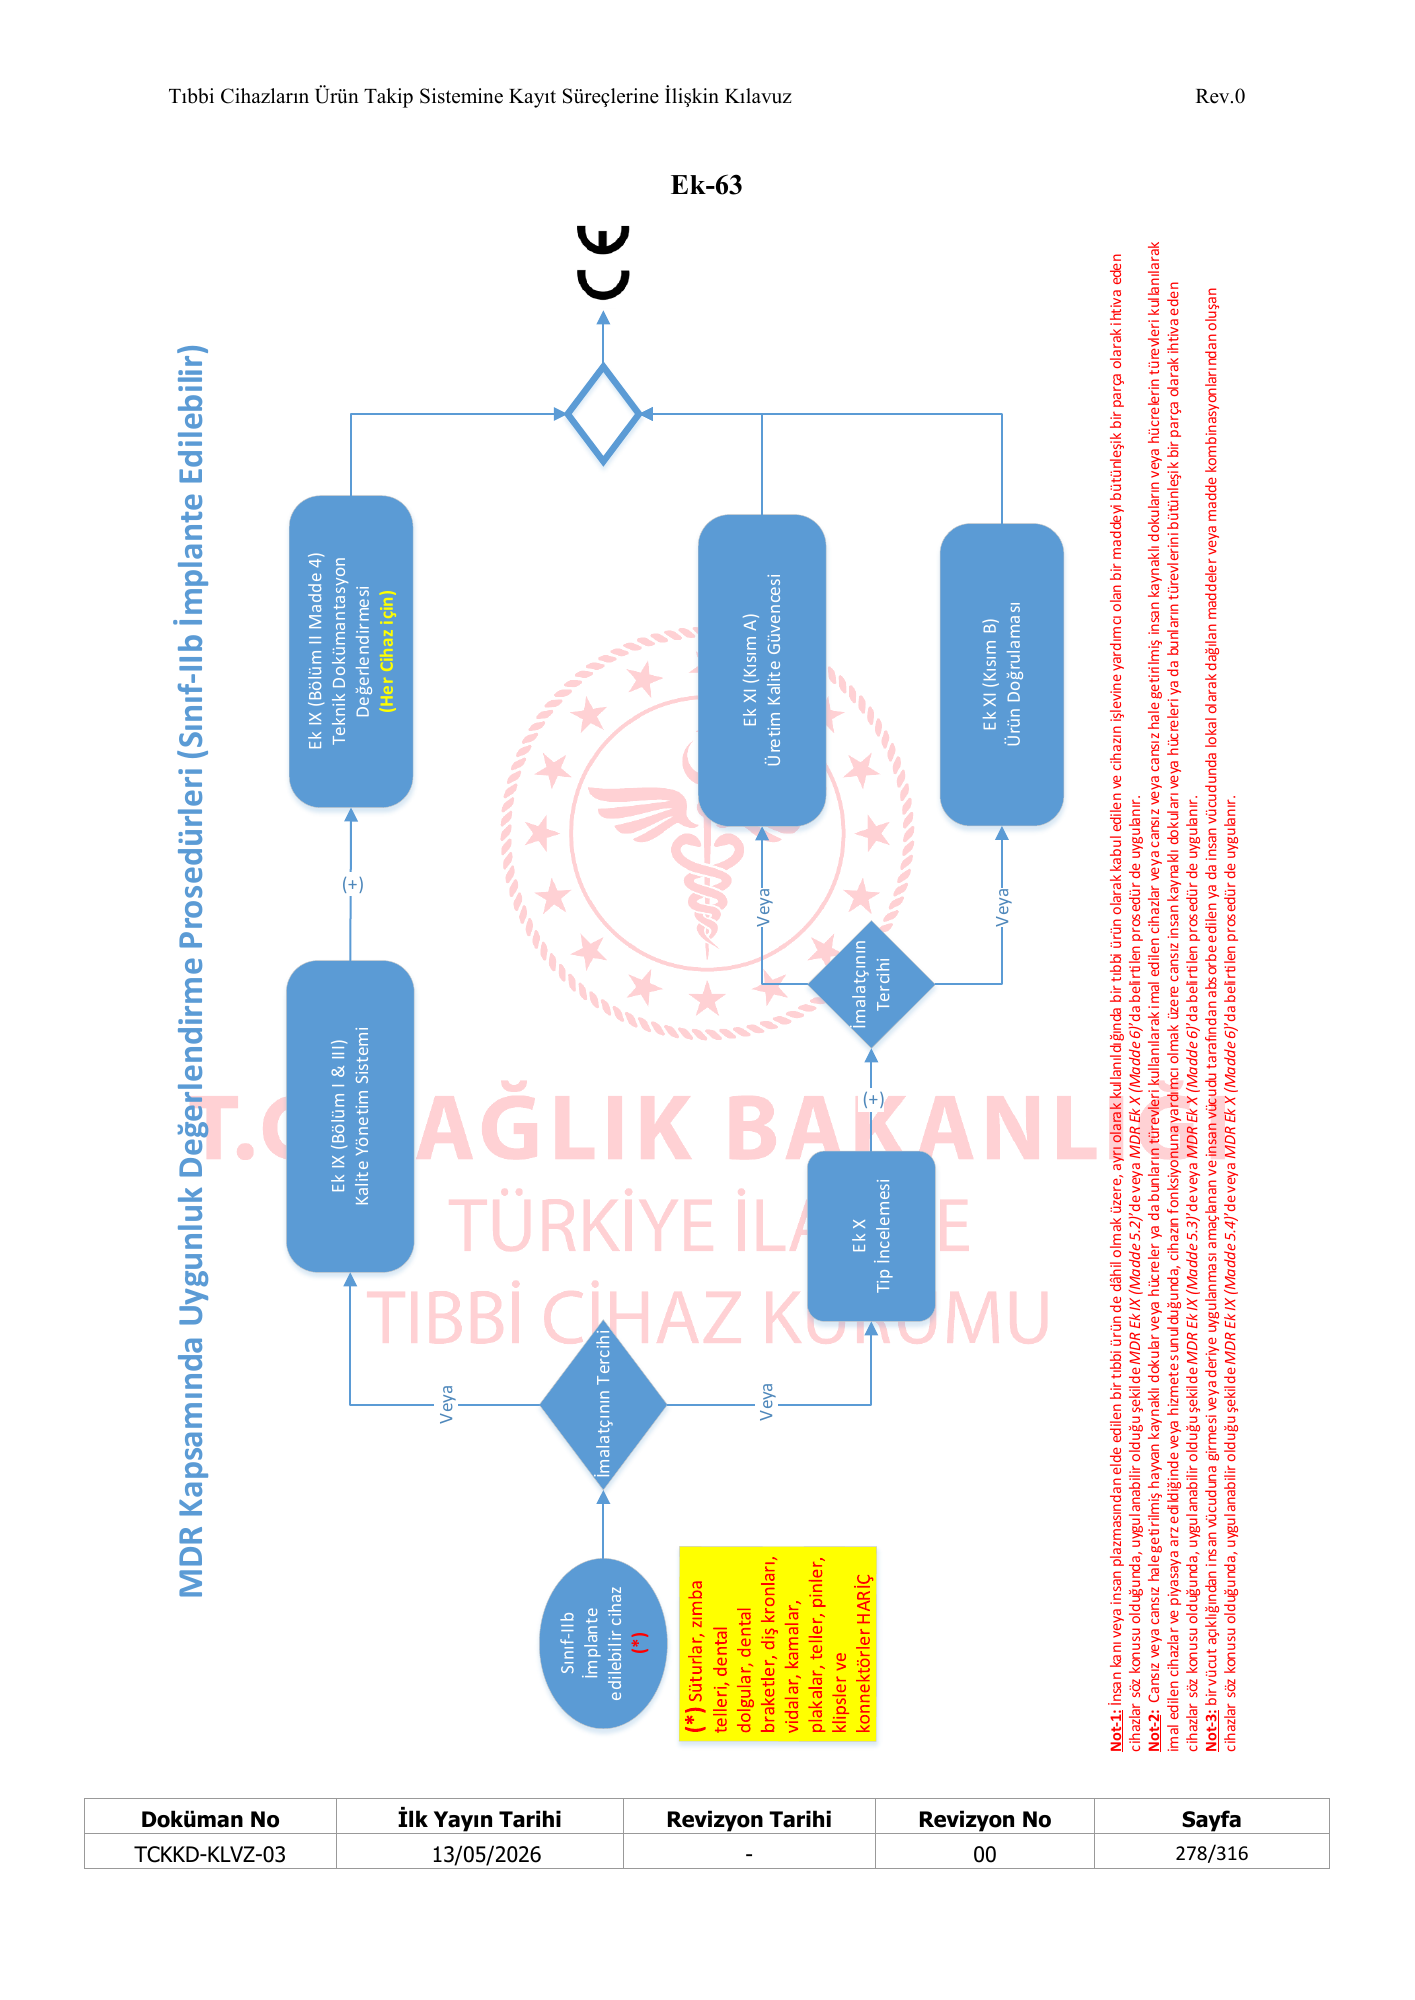
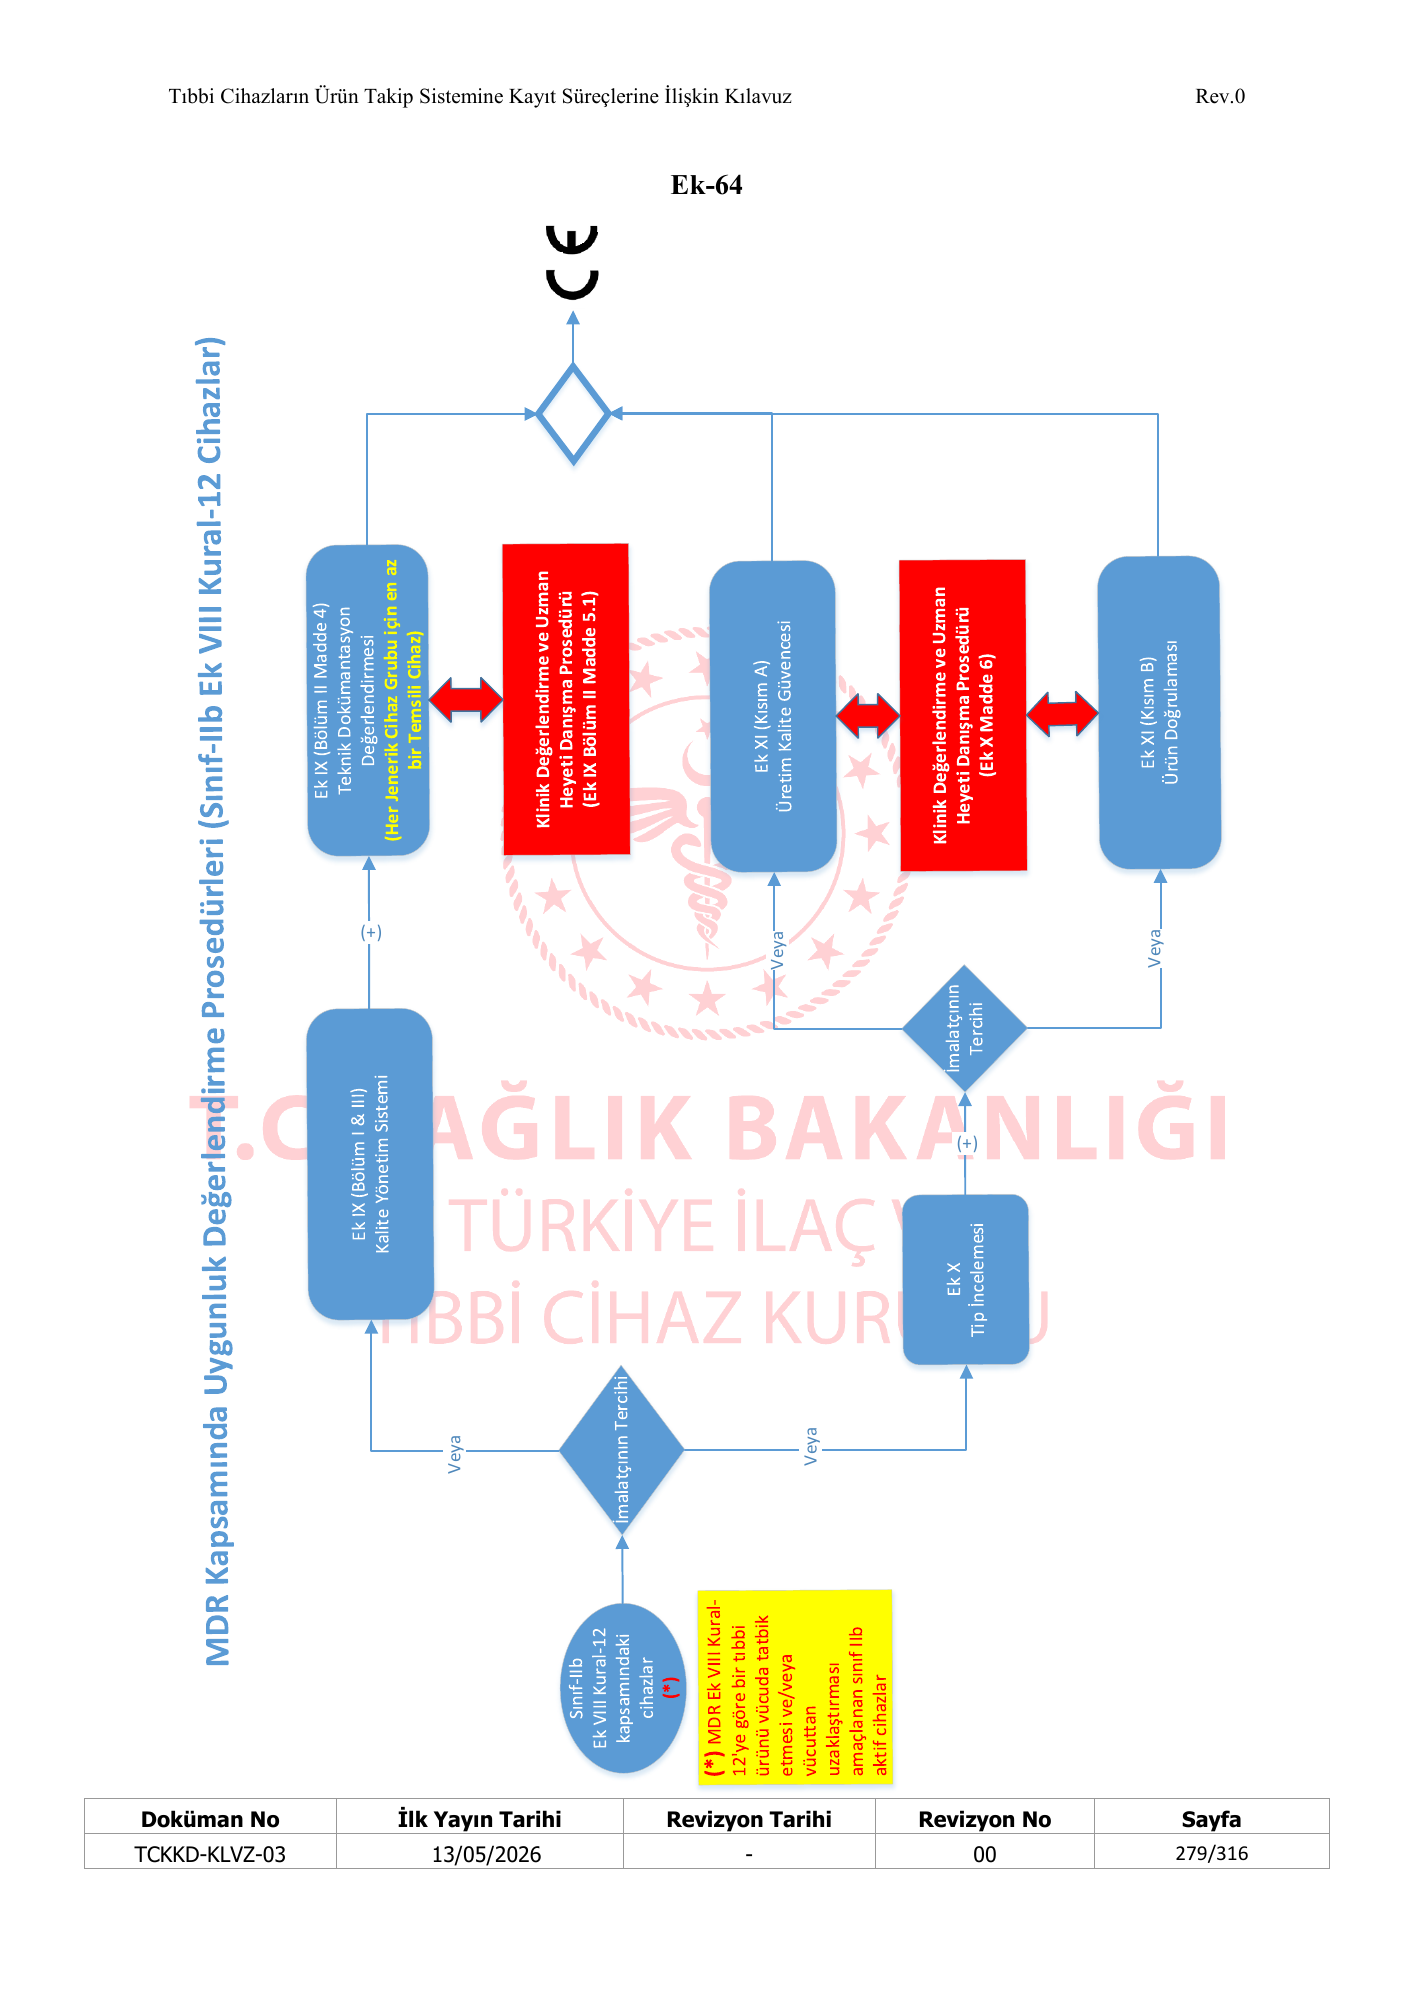
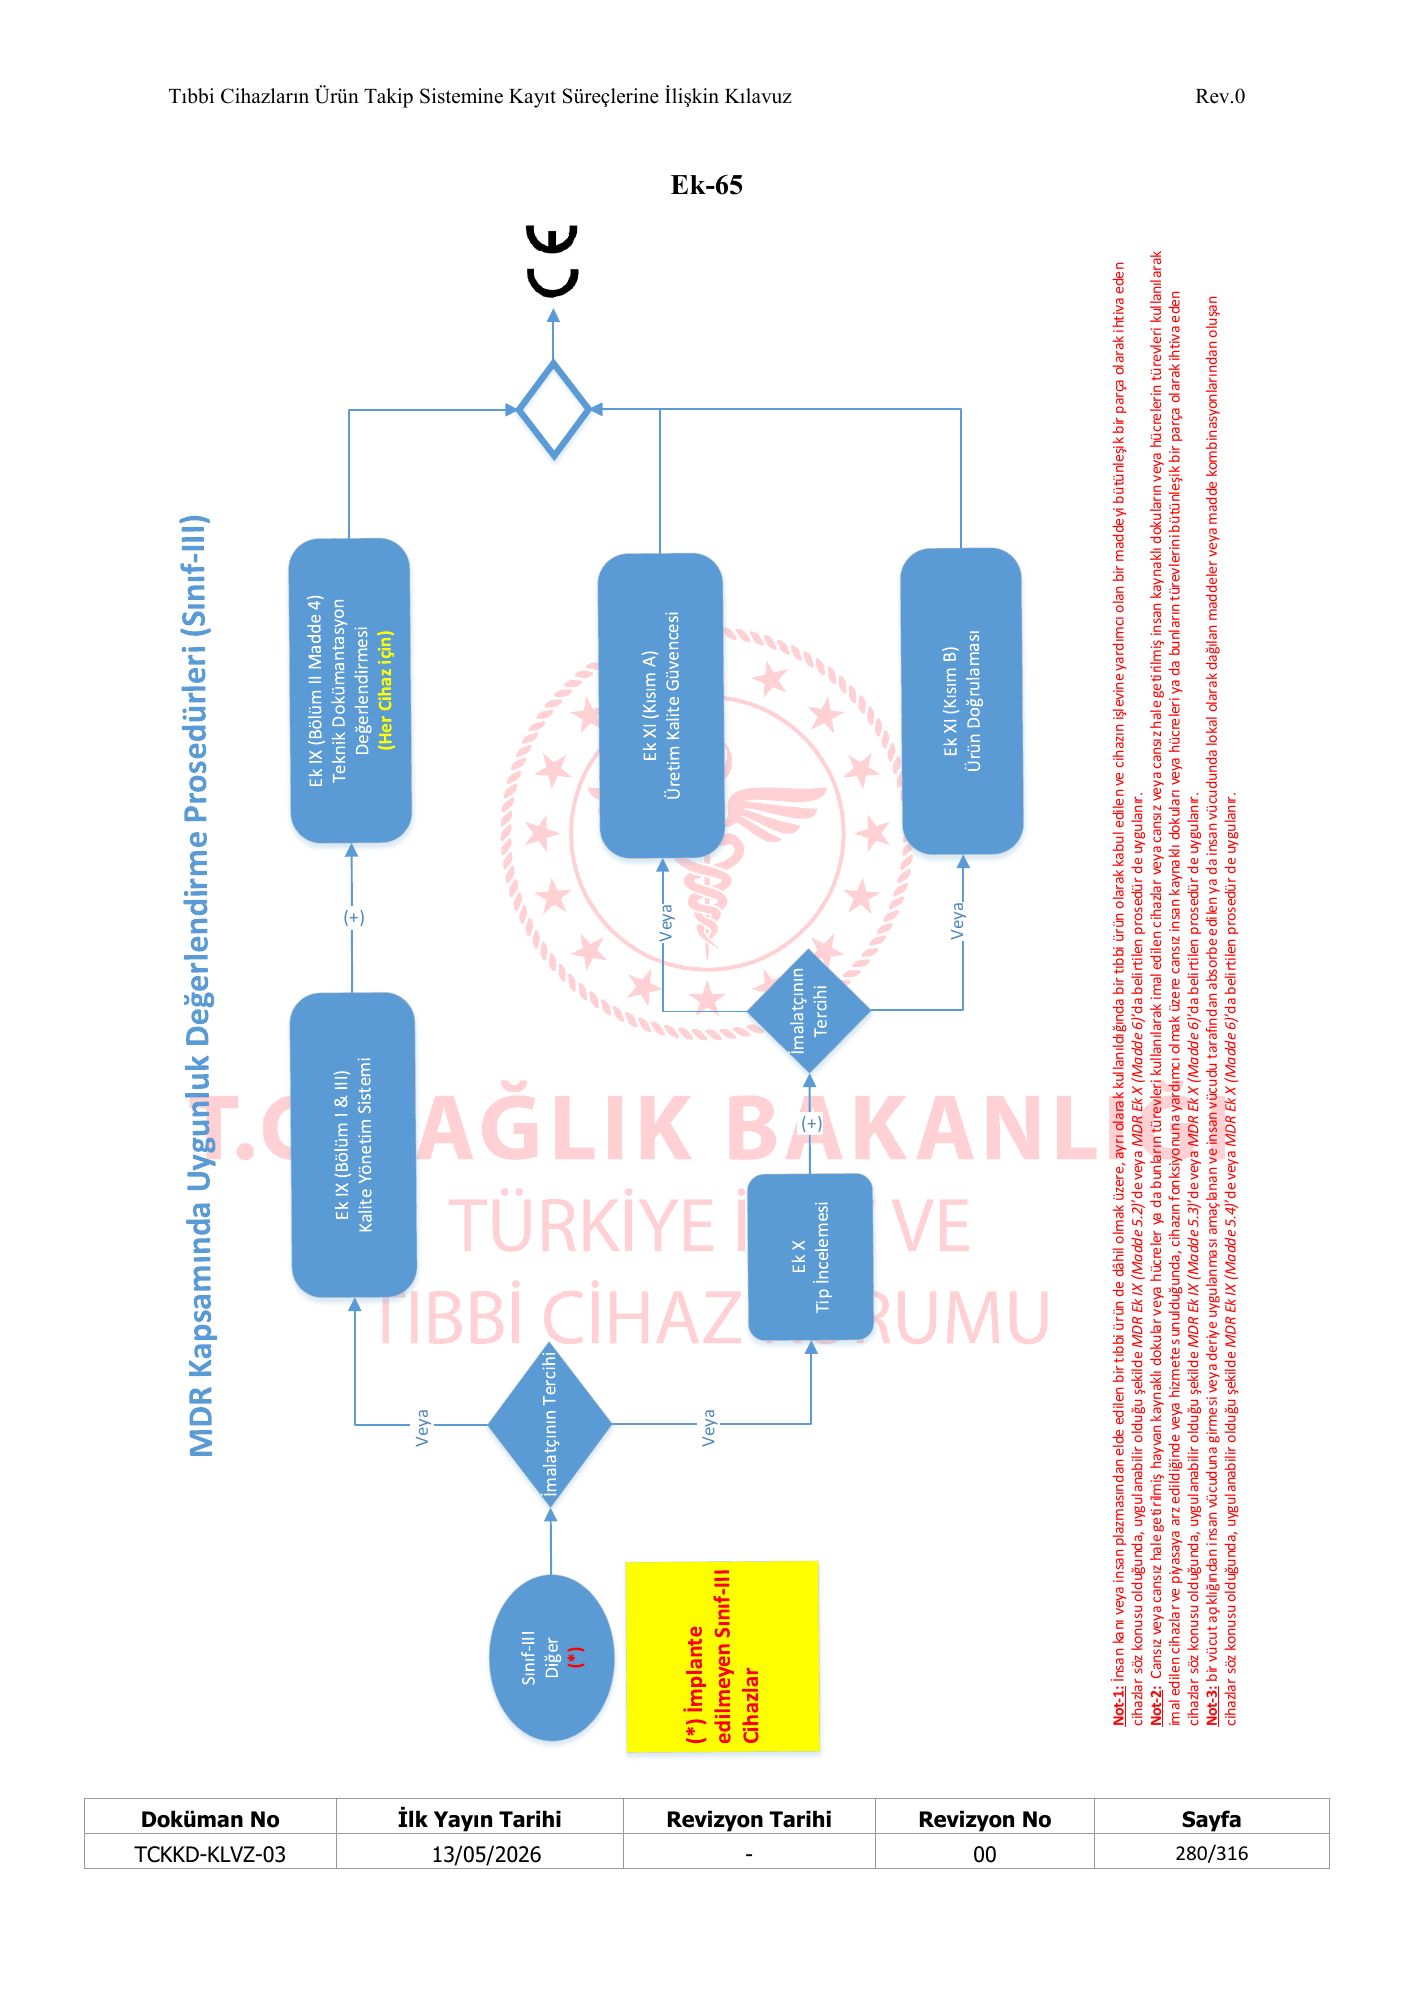
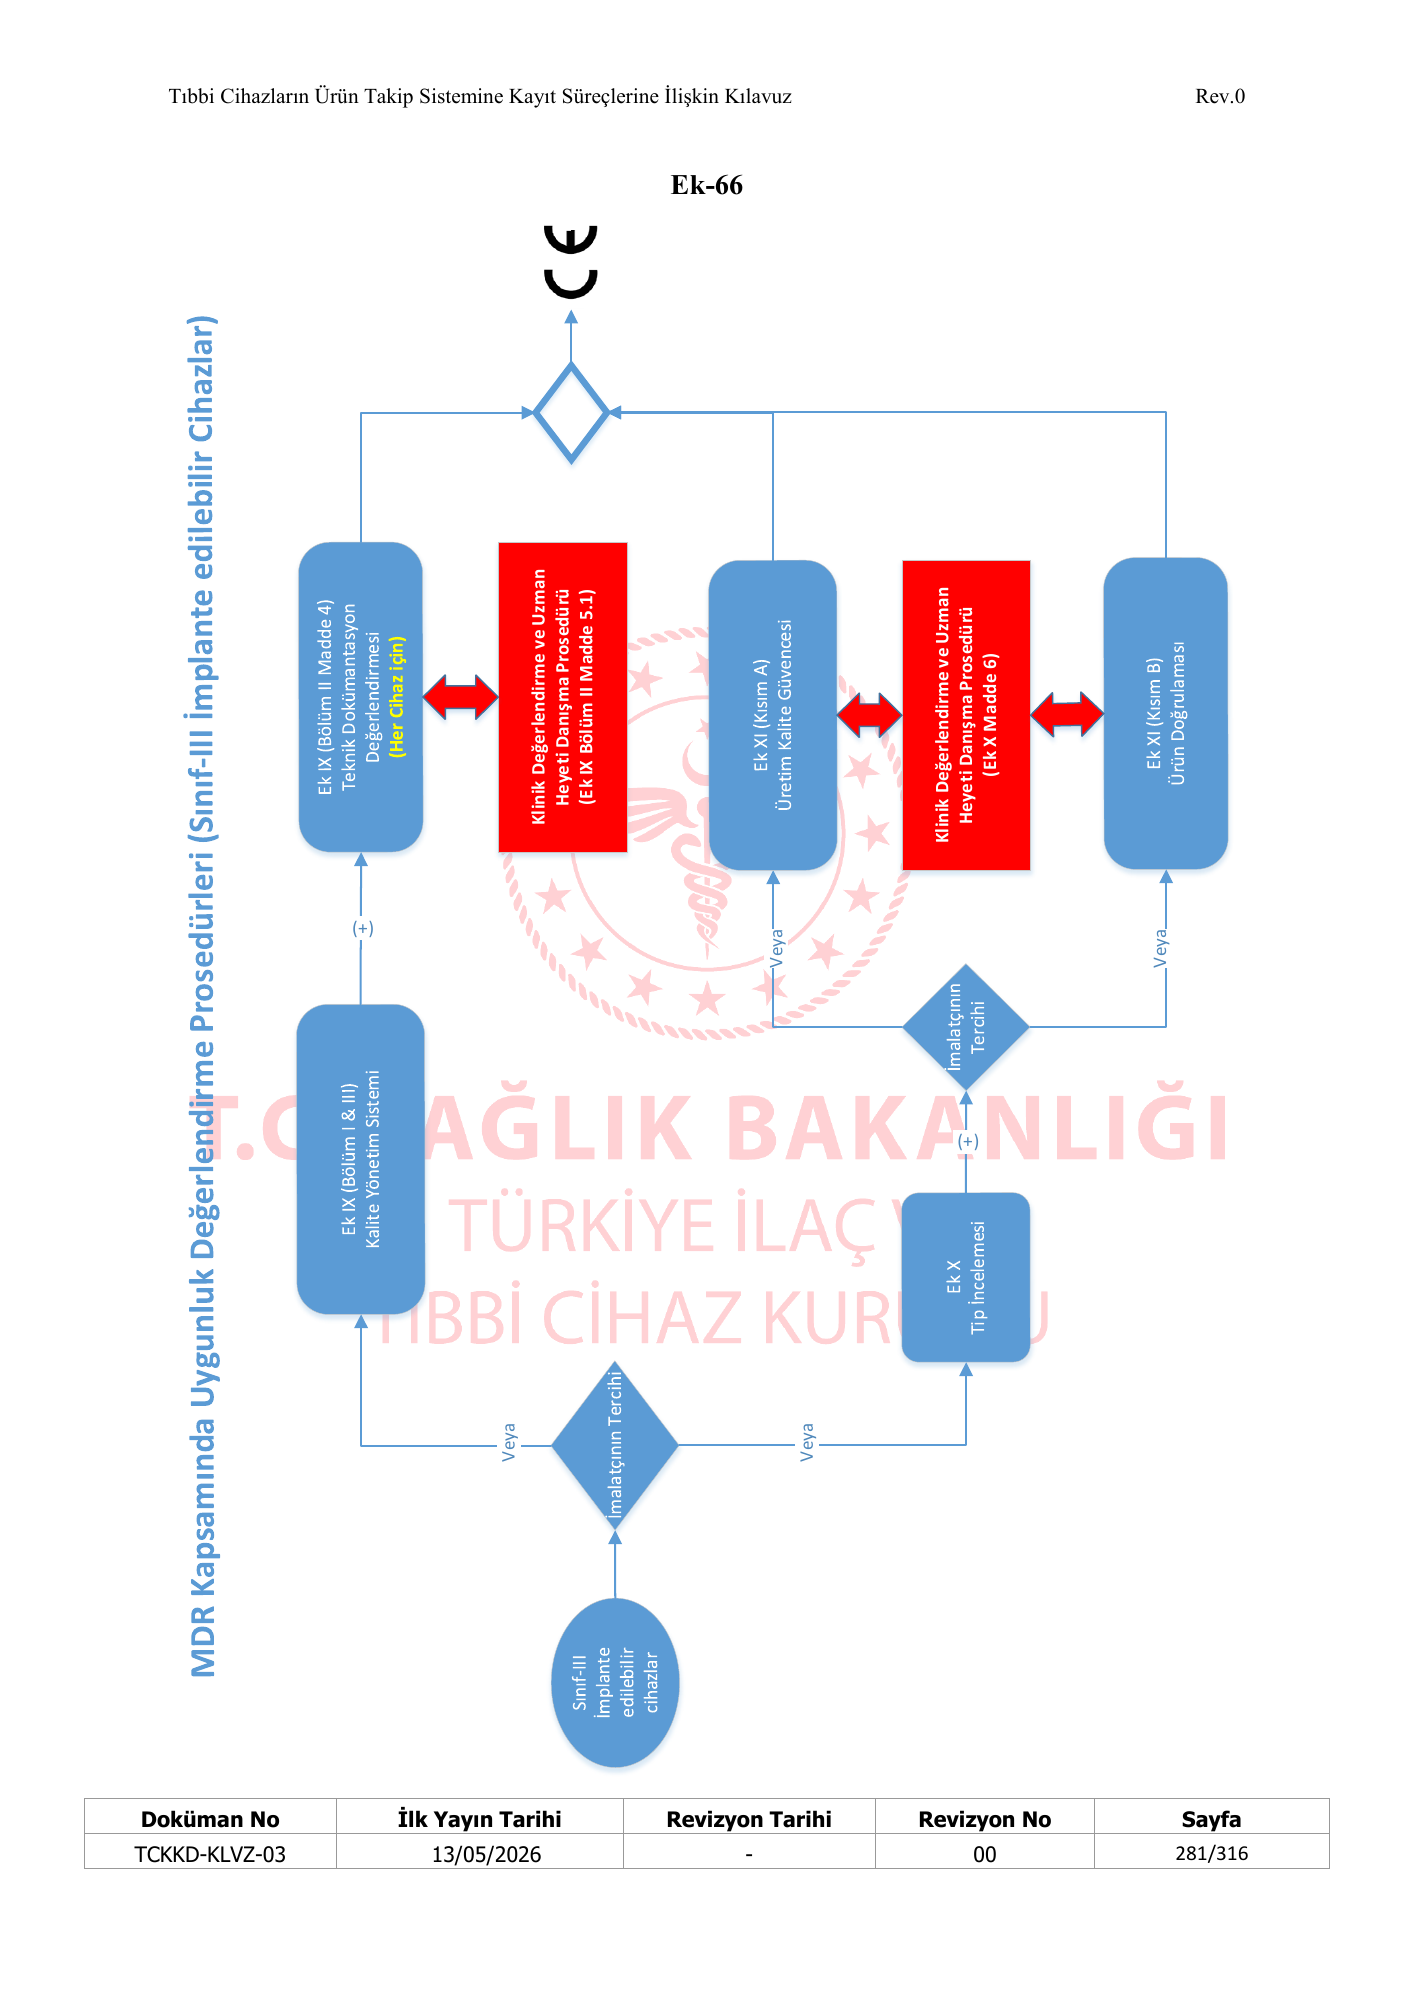
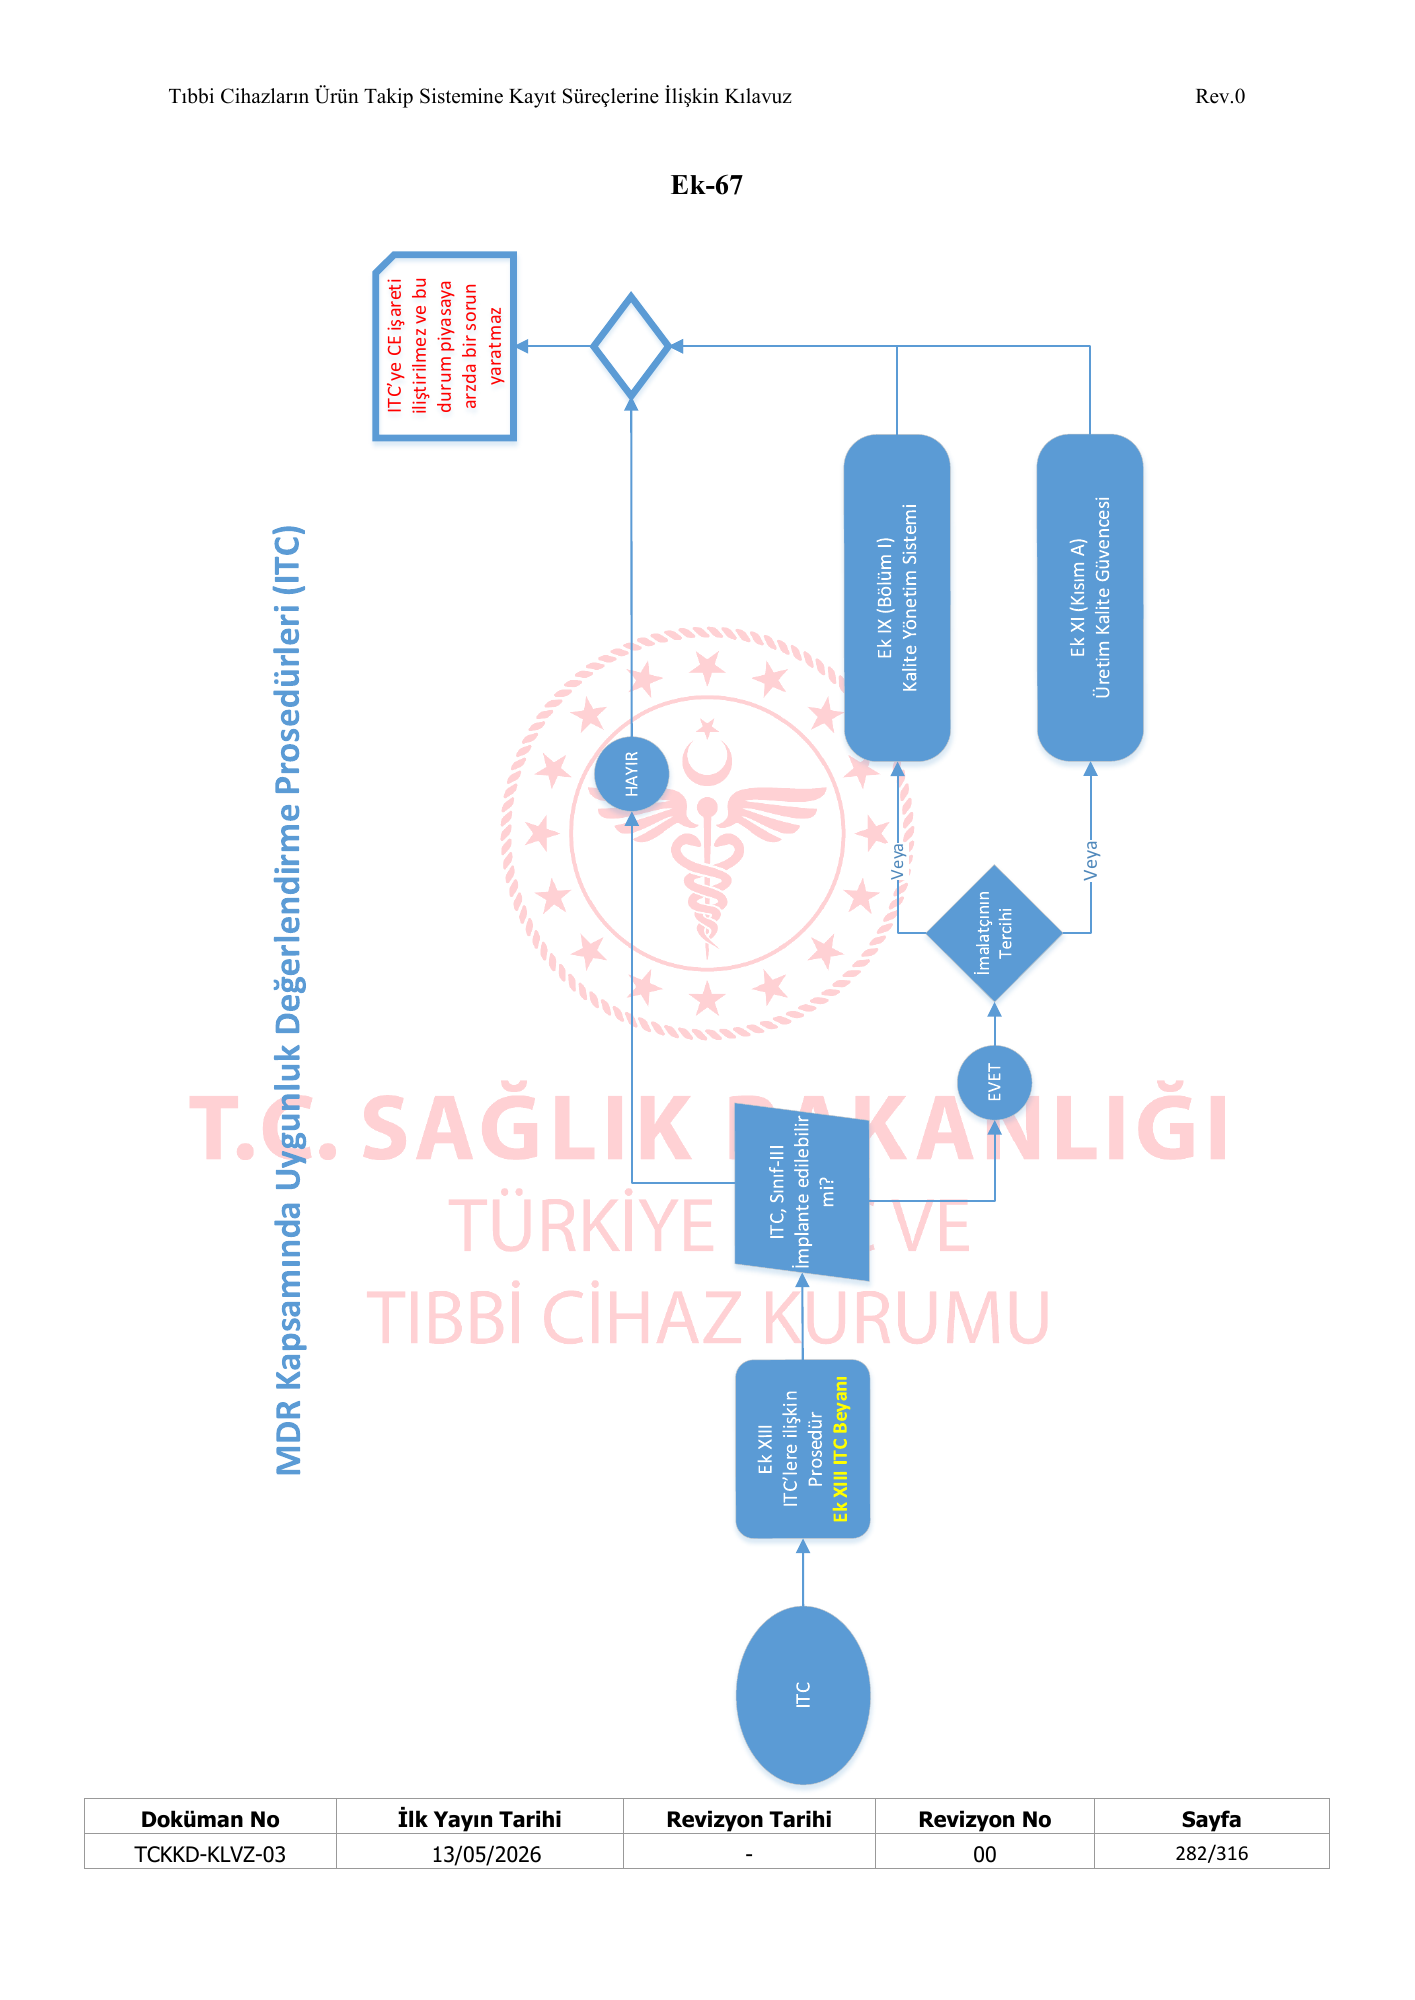
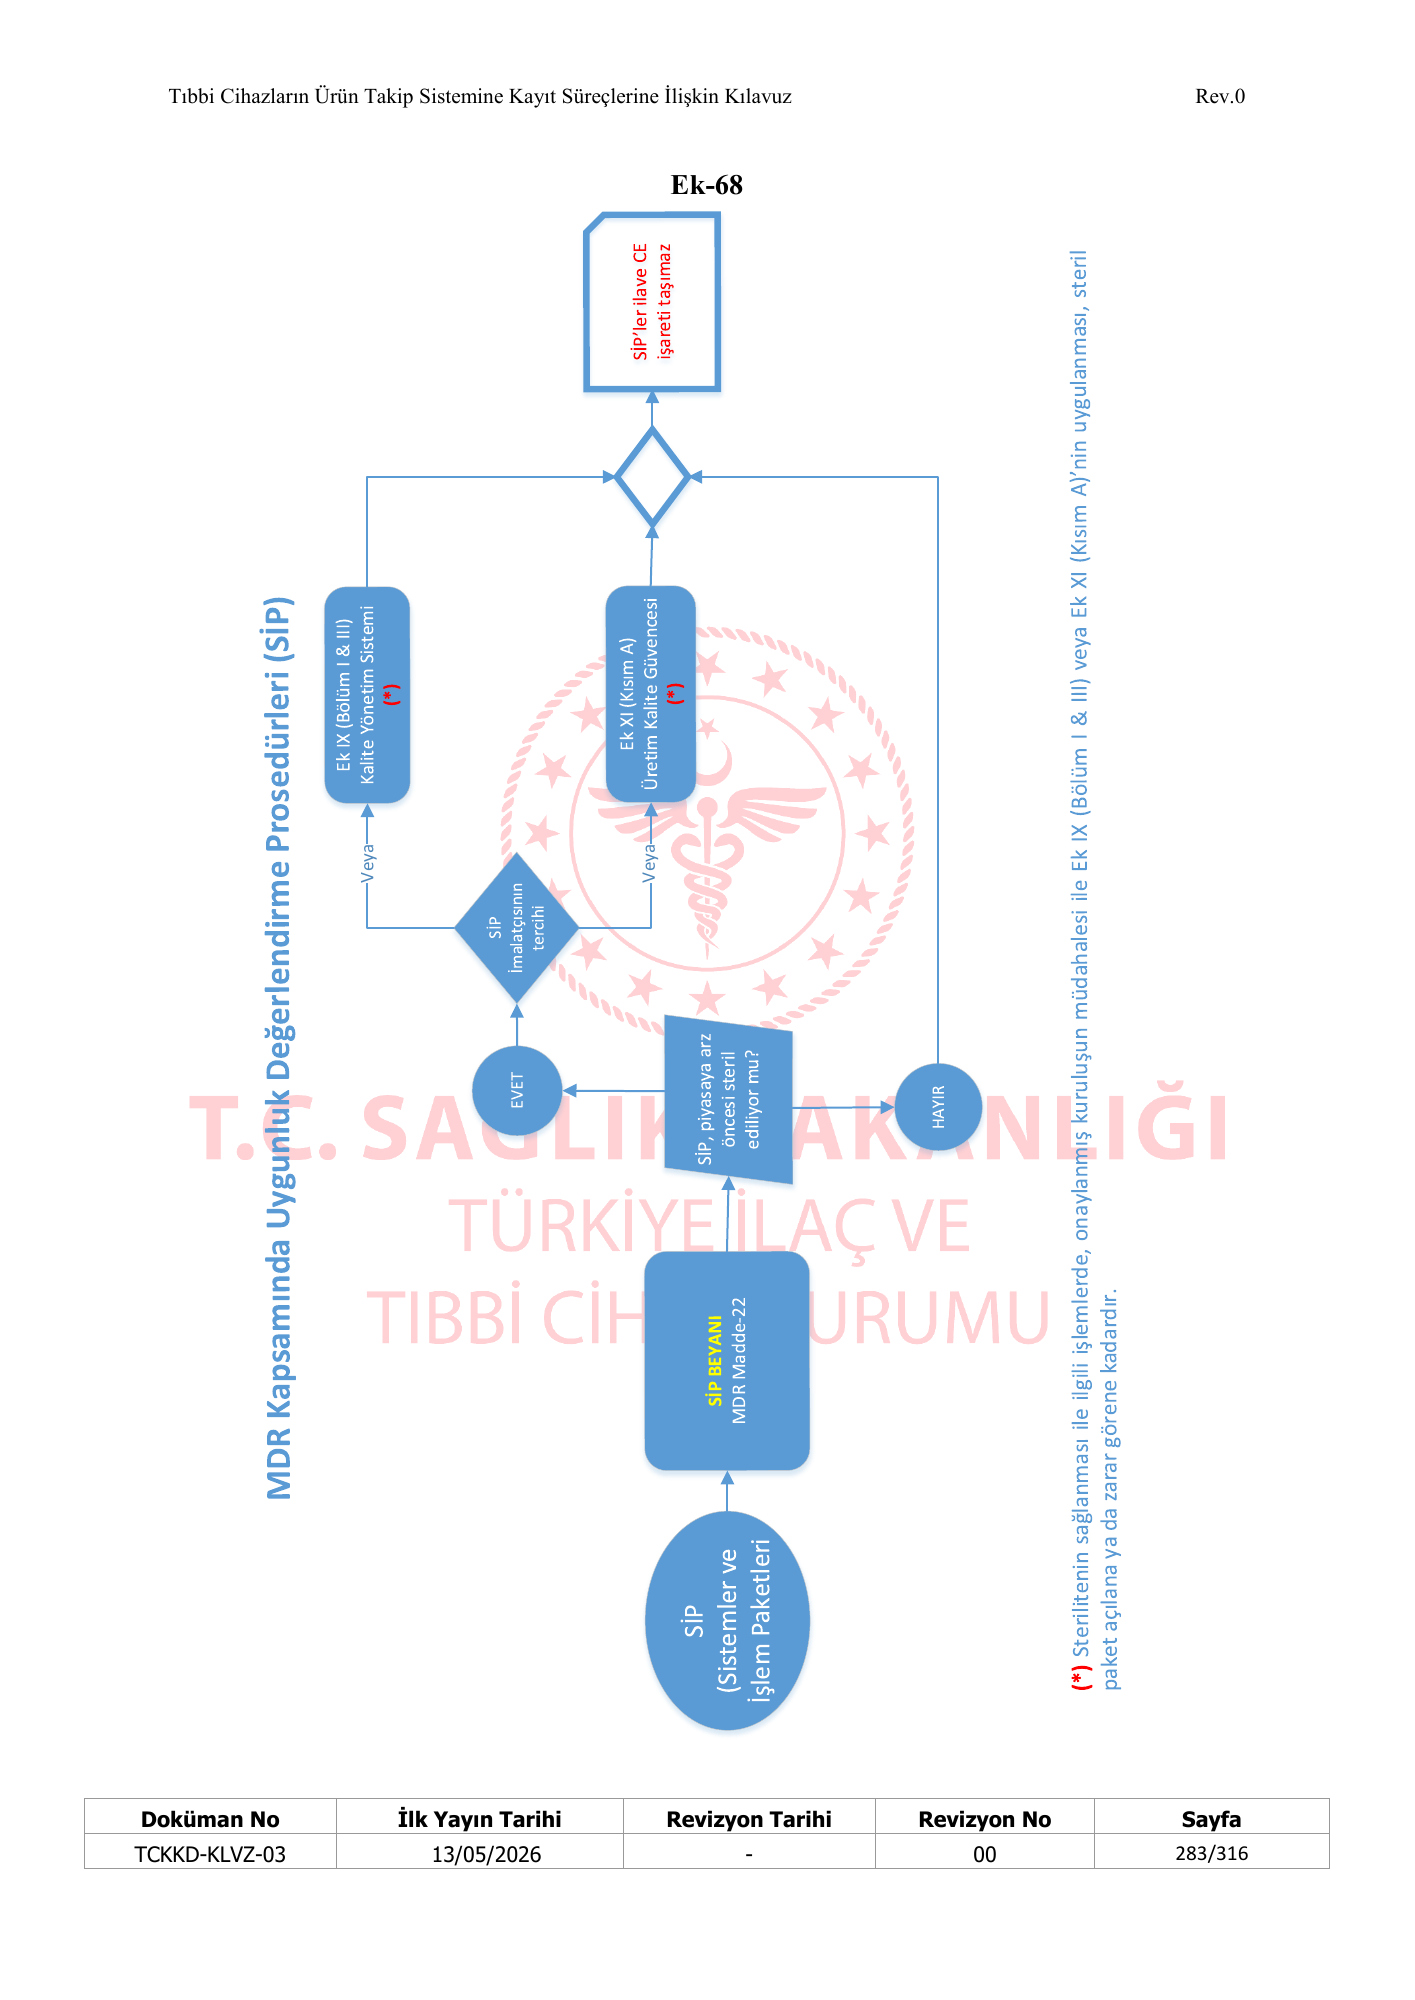
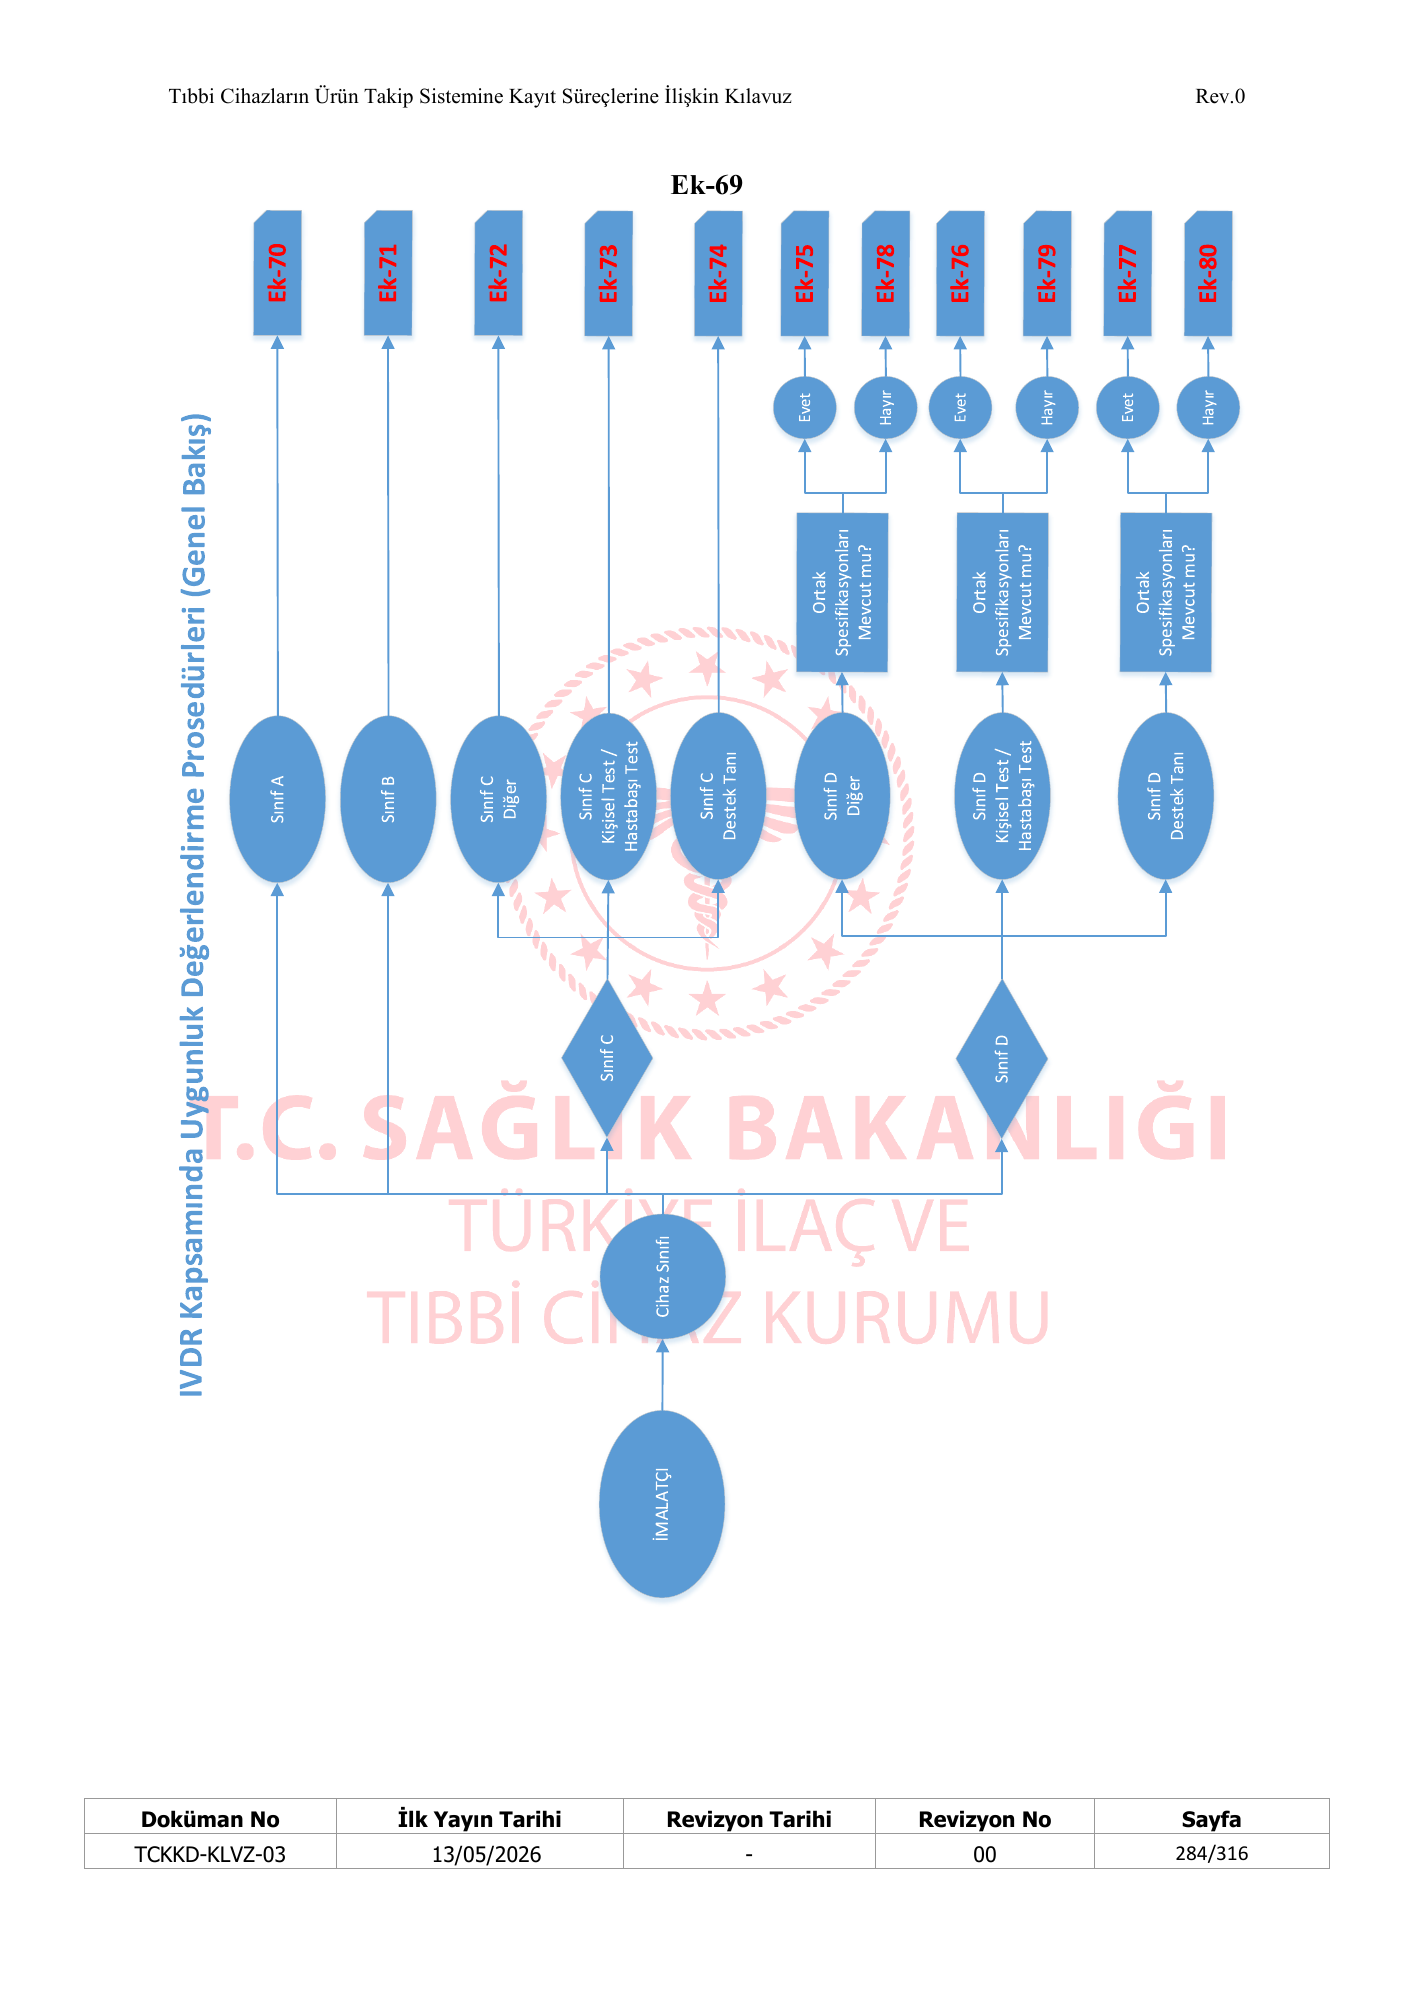
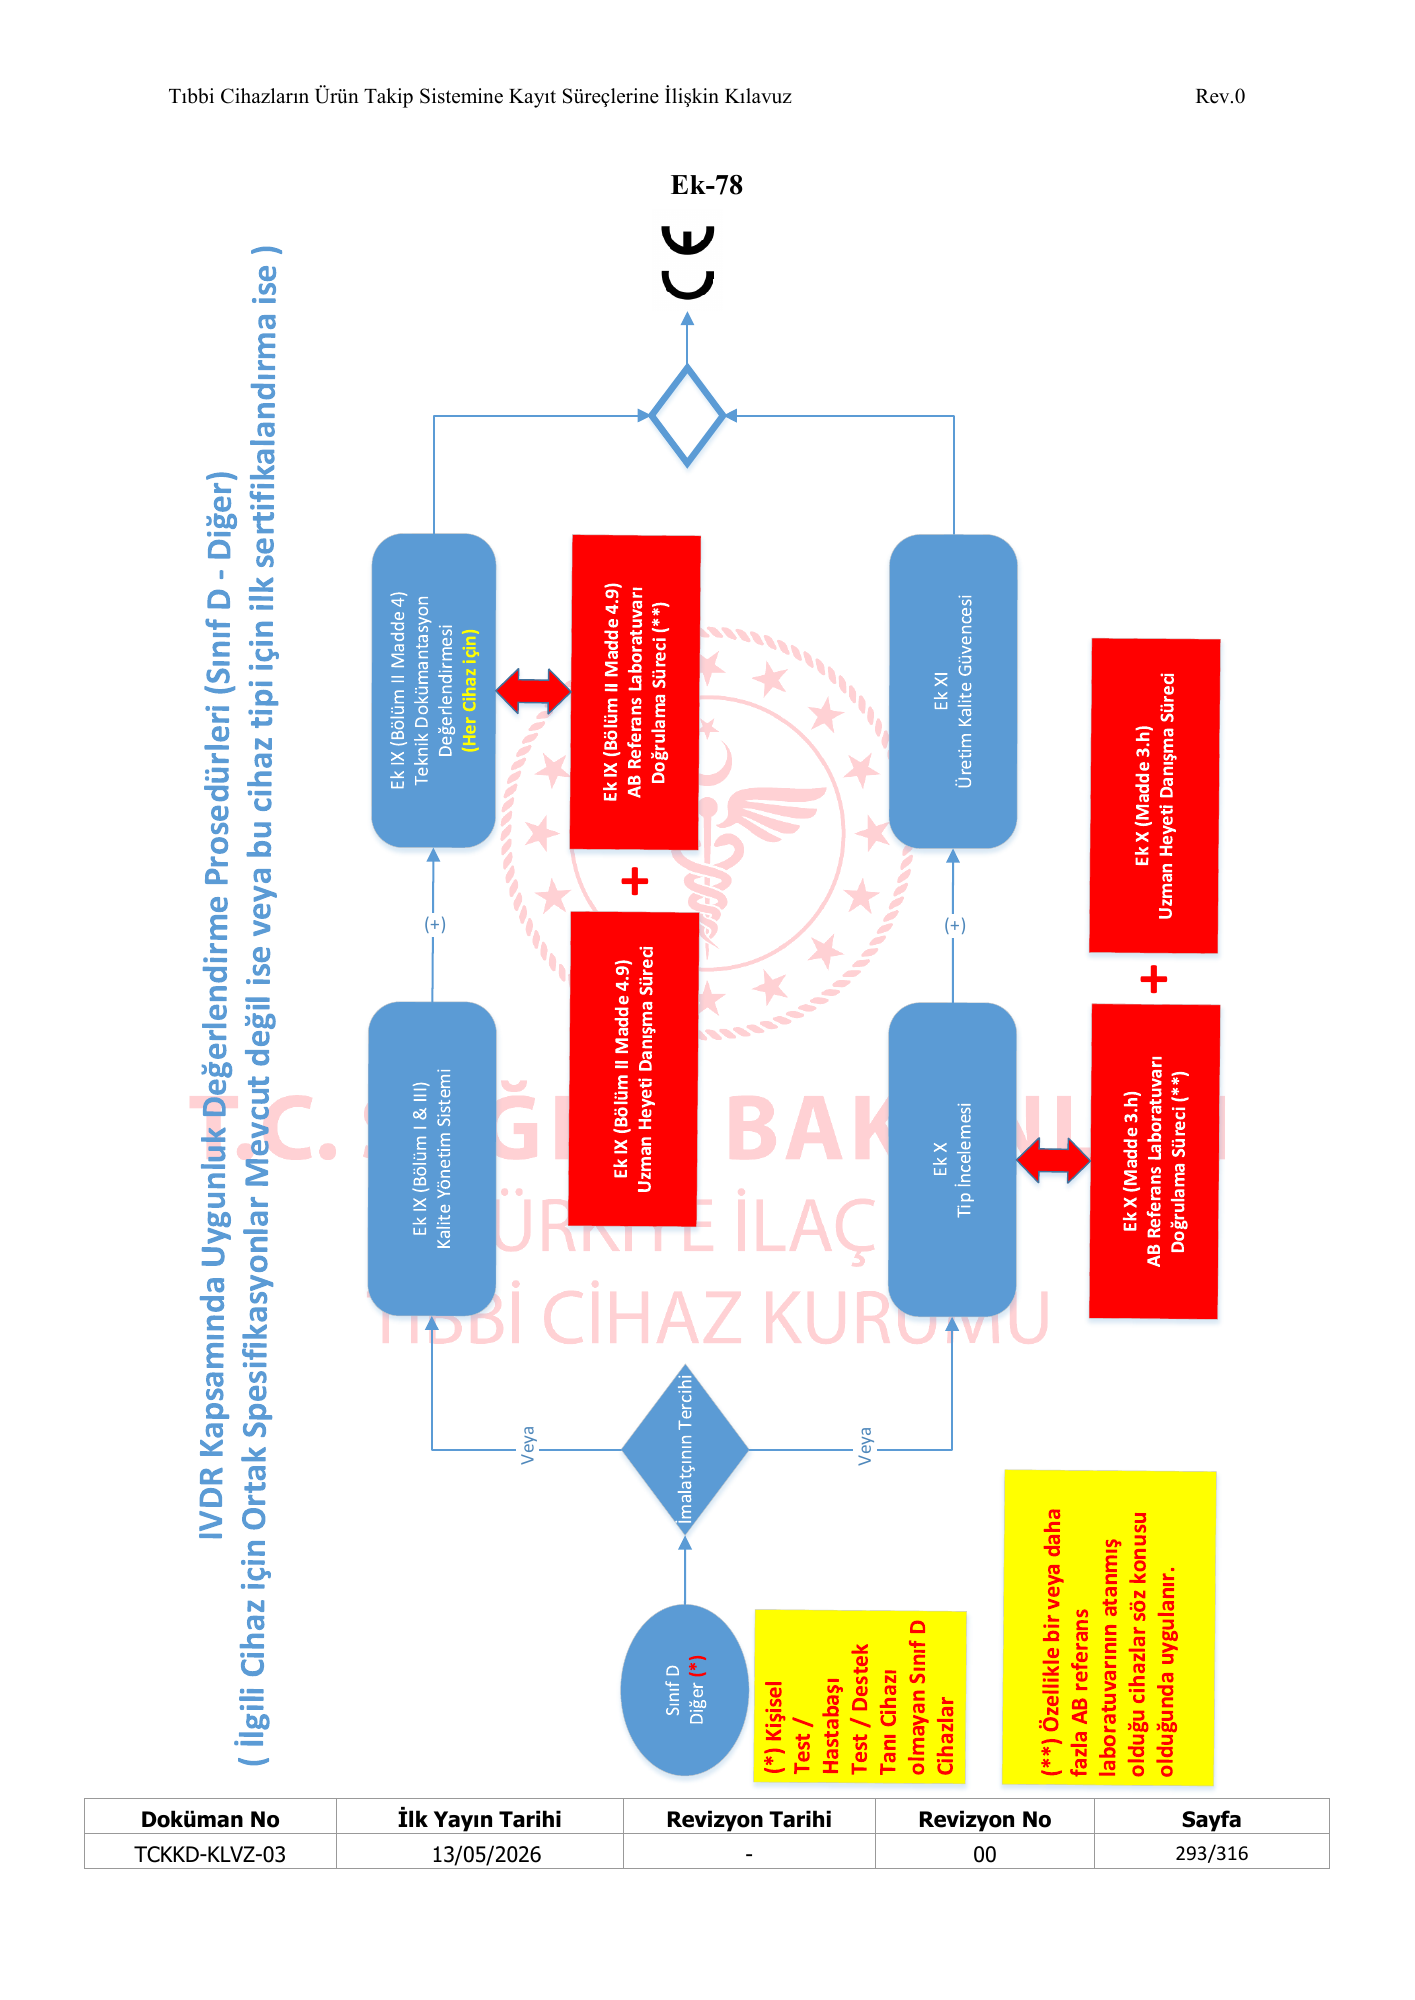
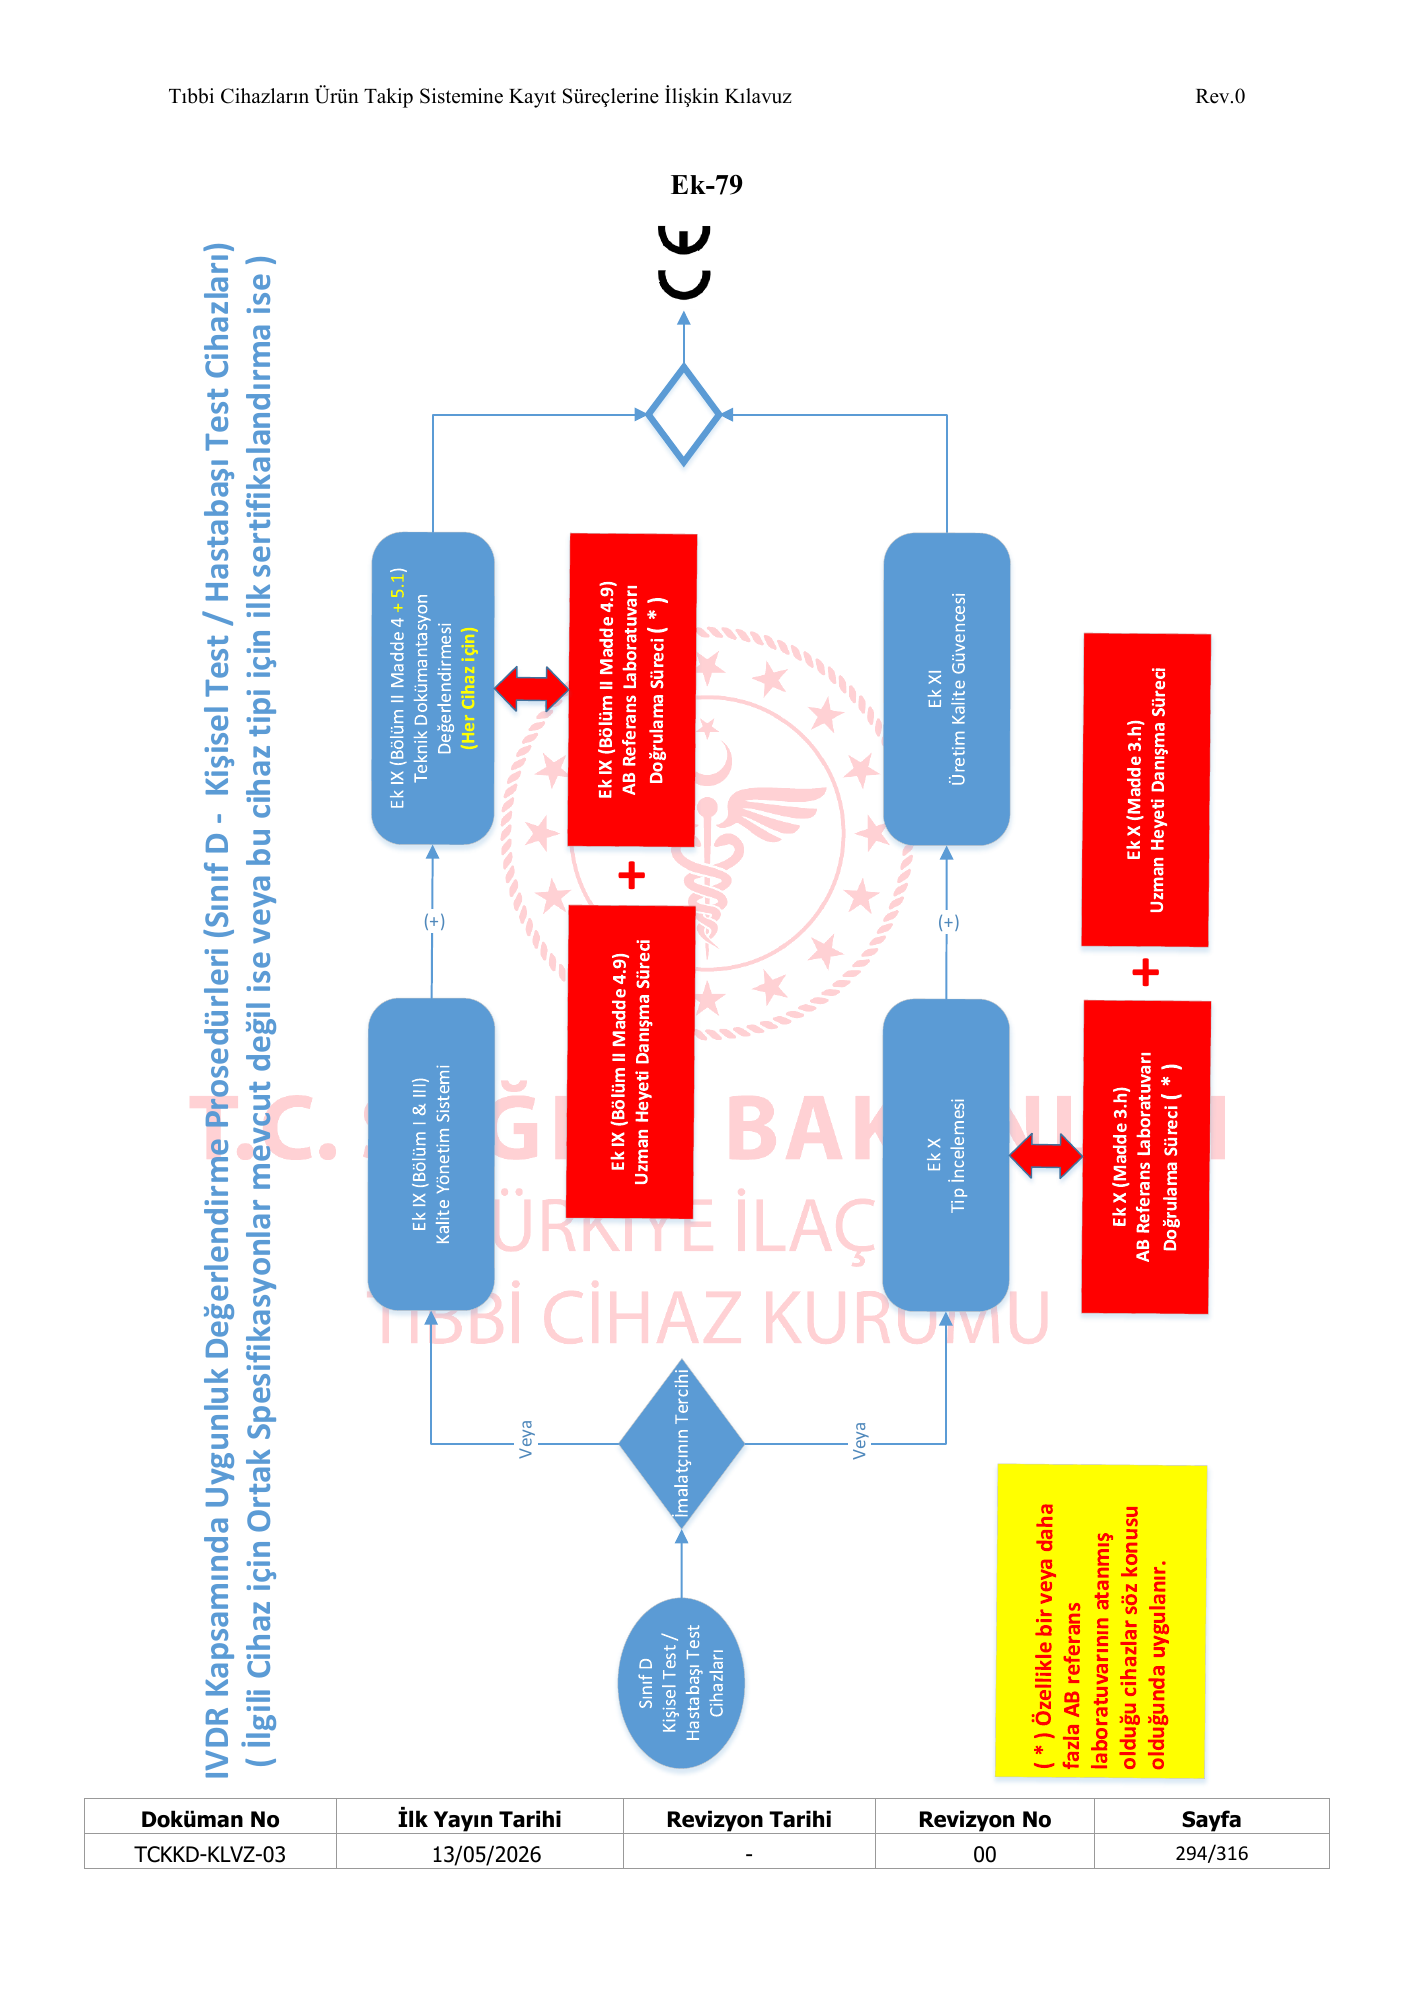
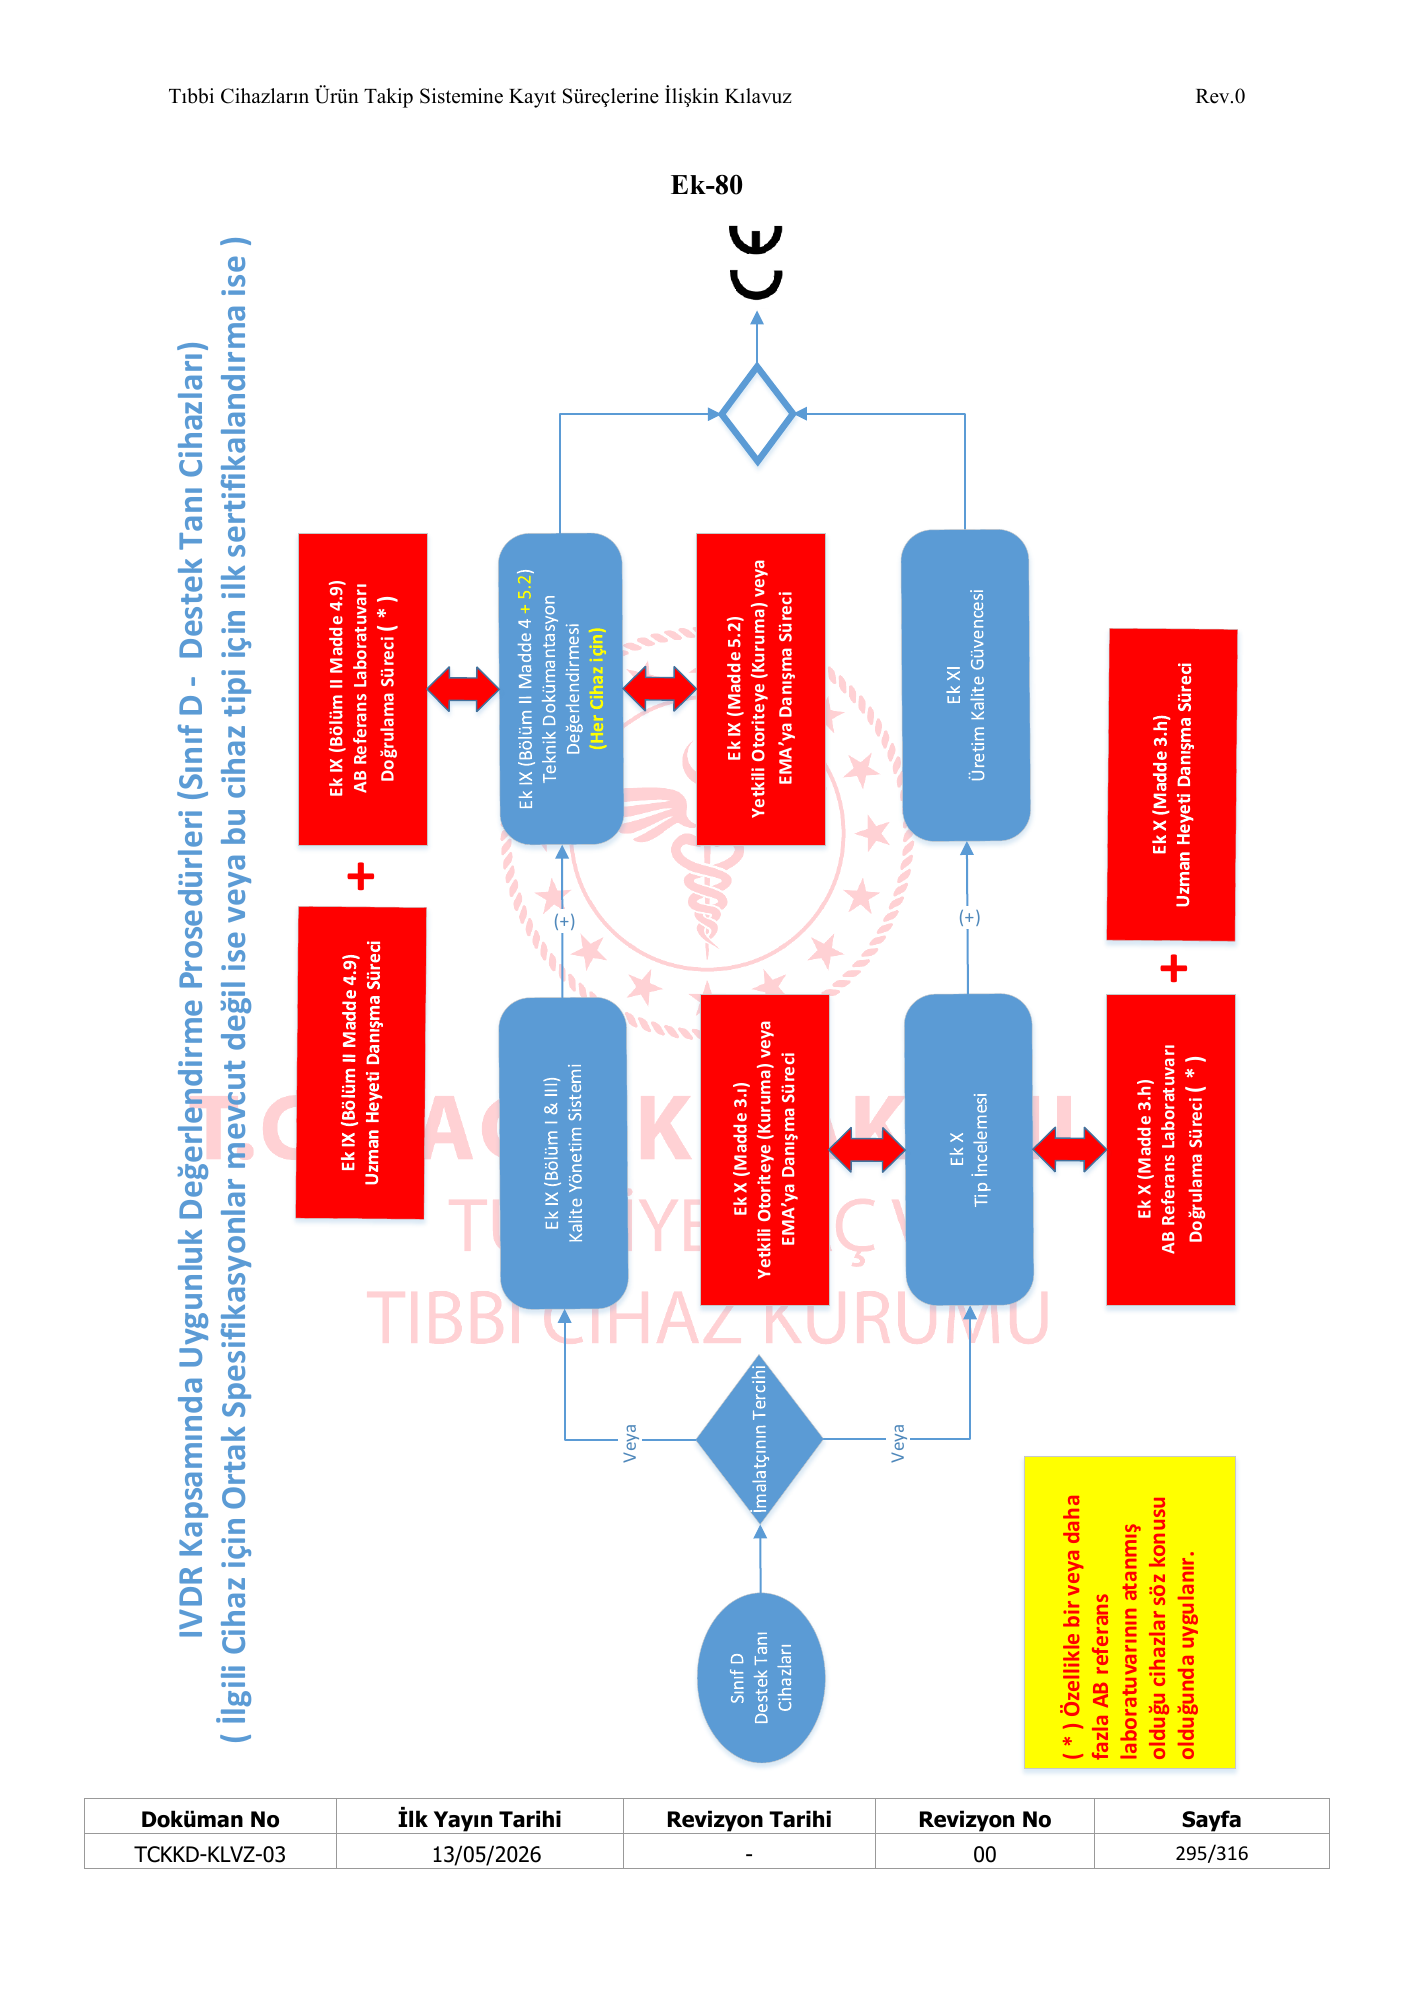
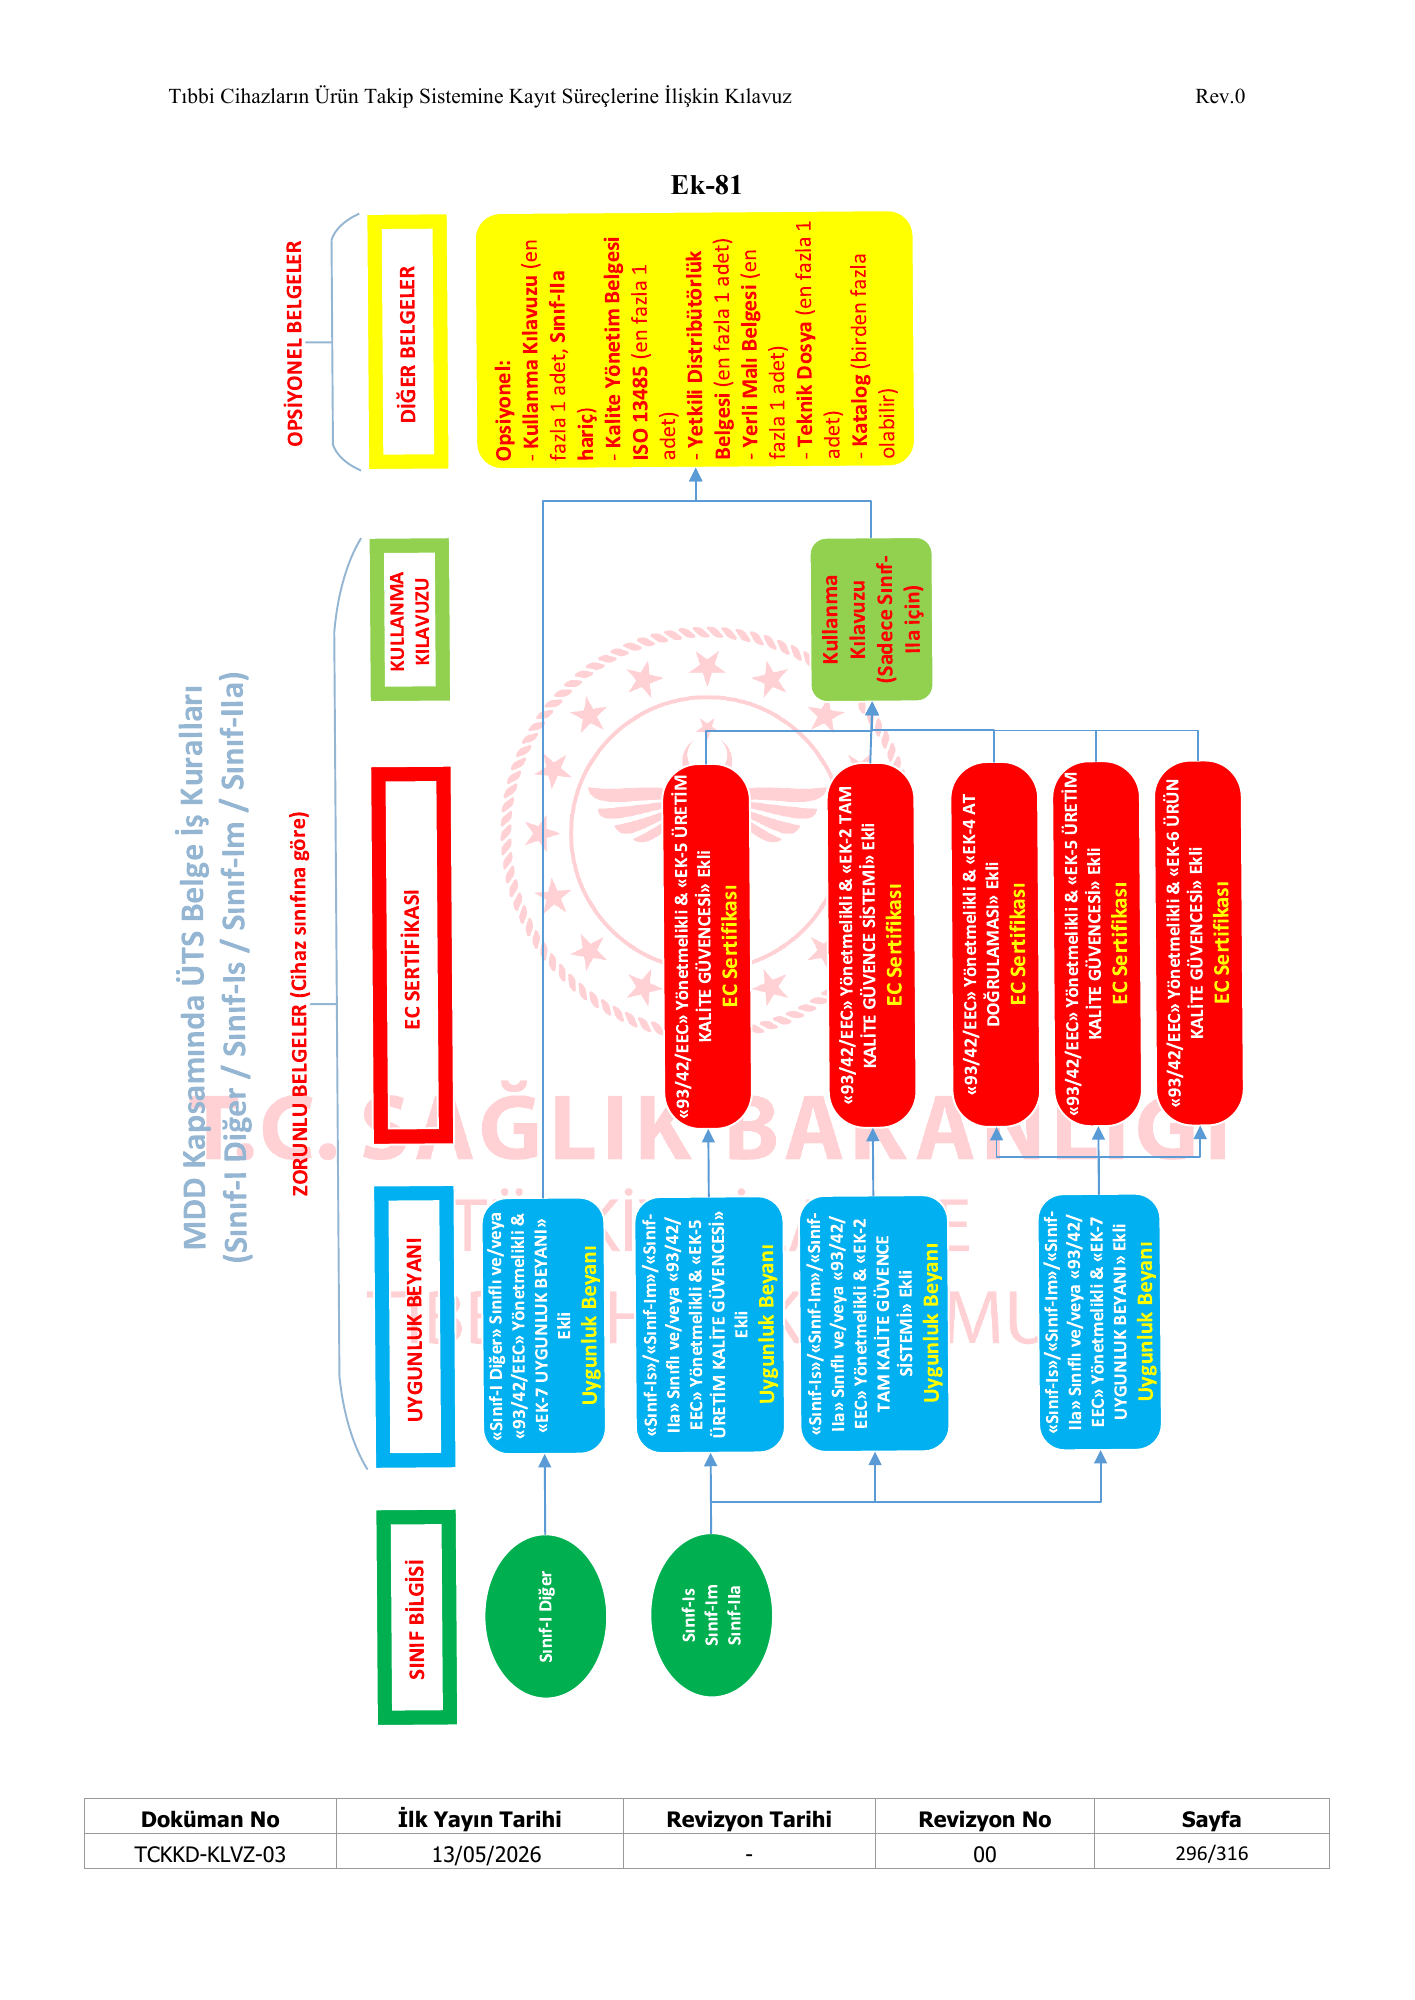
Readable HTML

Turkish — complete original ÜTS guide with physical-page figures

TCKKD-KLVZ-03 Rev.0 — Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz

Currentness under review. Whether this instrument remains applicable is under review. Consult the later instruments and source context below before relying on it.

Original page images are authoritative. Searchable text is the PDF text layer and may omit image text or contain extraction artifacts. Quote and verify against the page images.

Link directly to a passage with its anchor — for example #pdf-page-1 — to open it highlighted. This reference version is generated from the authority’s publication and does not replace it. Language: Turkish.

Contents
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 1; tables, flowcharts and screenshots retained
Searchable PDF text layer

TIBBİ CİHAZLARIN ÜRÜN TAKİP SİSTEMİNE KAYIT SÜREÇLERİNE İLİŞKİN KILAVUZ ( TCKKD-KLVZ-03 ) İlk Versiyon Yürürlük Tarihi 13/05/2026 Söğütözü Mahallesi, 2176. Sokak No:5 06520 Çankaya / ANKARA Tel No: 0 (312) 218 30 00, Faks No: 0 (312) 218 34 60 e-Posta Adresi: halkla.iliskiler@titck.gov.tr WEB Adresi: https://www.titck.gov.tr Kep Adresi: titck@hs01.kep.tr

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 2; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 İÇİNDEKİLER BİRİNCİ BÖLÜM...................................................................................................................... 8 Başlangıç Hükümleri ............................................................................................................... 8 Amaç ..................................................................................................................................... 8 Kapsam ................................................................................................................................. 8 Dayanak ................................................................................................................................ 8 Tanımlar................................................................................................................................ 8 İKİNCİ BÖLÜM ...................................................................................................................... 15 Firma Kayıt Bildirim ve Başvuru İşlemleri ........................................................................... 15 Firma Kayıt İşlemleri.......................................................................................................... 15 ÜÇÜNCÜ BÖLÜM.................................................................................................................. 16 Belge Türleri ve Belge Kayıt/Güncelleme Bildirimi İşlemleri ............................................. 16 EC Sertifikası türü belge..................................................................................................... 16 AB Sertifikası (MDR/IVDR) türü belge ............................................................................ 17 İthalatçı firmaların (yabancı imalatçıya ait) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)” belge kayıt/güncelleme bildirimlerine ilişkin usul ve esaslar ................... 19 Yerli imalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)” belge bildirimlerine ilişkin usul ve esaslar .............................. 23 “Uygunluk Beyanı” türü belge ........................................................................................... 24 “AB Uygunluk Beyanı (MDR/IVDR)” türü belge ............................................................. 26 İthalatçı firmaların (yabancı imalatçıya ait) “Uygunluk Beyanı” / “AB Uygunluk Beyanı (MDR/IVDR)” belge başvurularına ilişkin usul ve esaslar ................................................ 28 Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Uygunluk Beyanı” / “AB Uygunluk Beyanı (MDR/IVDR)” belge bildirimlerine ilişkin usul ve esaslar .......... 30 “SİP Beyanı (MDR) (Madde-22)” türü belge..................................................................... 31 İthalatçı firmaların (yabancı imalatçıya ait) “SİP Beyanı (MDR) (Madde-22)” Belge Başvurularına ilişkin Usul ve Esaslar ................................................................................. 32 Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “SİP Beyanı (MDR) (Madde-22)” Belge Başvurularına ilişkin Usul ve Esaslar ................................................. 33 “Kullanma Kılavuzu” türü belge ........................................................................................ 34 “Kullanma Kılavuzu” belge bildirimlerine ilişkin Usul ve Esaslar .................................... 36 “Kullanım Amacı Formu/Beyanı” türü belge başvuruları .................................................. 37 “Kalite Yönetim Belgesi – ISO-13485” türü belge ............................................................ 38 “Kalite Yönetim Belgesi – ISO-13485” Belge Bildirimlerine ilişkin Usul ve Esaslar ...... 39 “Yerli Malı Belgesi” ve bu tür belge başvurularına ilişkin usul ve esaslar ........................ 42 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 1/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 3; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 “Yetkili Distribütörlük Belgesi” ve bu tür belge başvurularına ilişkin usul ve esaslar ...... 43 Katalog (Ürün Kataloğu) .................................................................................................... 45 DÖRDÜNCÜ BÖLÜM ............................................................................................................ 46 Eski Tıbbi Cihaz Yönetmelikleri Kapsamında Tıbbi Cihaz / SİP Kayıt Bildirim İşlemleri . 46 ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında tıbbi cihaz kayıt bildirimi ............ 46 ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında SİP kaydı ..................................... 63 BEŞİNCİ BÖLÜM ................................................................................................................... 75 Yeni Tıbbi Cihaz Yönetmelikleri Kapsamında Tıbbi Cihaz / SİP / ITC Kayıt Bildirim İşlemleri ................................................................................................................................. 75 ÜTS’de MDR kapsamında tıbbi cihaz kaydı ...................................................................... 75 ÜTS’de MDR kapsamında SİP kaydı ................................................................................. 99 ÜTS’de MDR kapsamında ITC kaydı .............................................................................. 114 ÜTS’de IVDR kapsamında tıbbi cihaz kaydı ................................................................... 123 ALTINCI BÖLÜM ................................................................................................................ 146 ÜTS’de Toplu Olarak Yapılabilecek Bildirim İşlemleri ..................................................... 146 Toplu olarak Eski Tıbbi Cihaz Yönetmelikleri kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi............................................................................................... 146 Toplu olarak MDR kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi ....................... 147 Toplu olarak IVDR kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi ...................... 147 Toplu olarak Cihaz Silme İşlemi ...................................................................................... 148 Toplu olarak Başvurusuz Cihaz Güncelleme İşlemi ........................................................ 149 Toplu olarak Piyasaya Arz Bilgisi Ekleme İşlemi............................................................ 149 Toplu olarak Cihazlara Saklama/Kullanım Koşulu Ekleme İşlemi.................................. 150 Toplu olarak Cihazlara Ölçü Bilgisi Ekleme İşlemi ......................................................... 150 YEDİNCİ BÖLÜM ................................................................................................................ 151 ÜTS’de Tıbbi Cihaz ve Belge Başvuru İşlemleri ................................................................ 151 Belge Başvurusu İşlemleri ................................................................................................ 151 Tıbbi Cihaz Başvurusu İşlemleri ...................................................................................... 153 SEKİZİNCİ BÖLÜM ............................................................................................................. 156 Serbest Satış Sertifikası ve ÜTS’de Serbest Satış Sertifikası Başvurusu İşlemleri............. 156 Serbest Satış Sertifikası .................................................................................................... 156 ÜTS Serbest Satış Sertifikası Başvuru İşlemleri .............................................................. 156 DOKUZUNCU BÖLÜM ....................................................................................................... 160 İthal Ürün Veri Değişikliği Talepleri ve İthal Ürün Veri Değişikliği Talebi Başvurularının ÜTS’de Oluşturulması ......................................................................................................... 160 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 2/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 4; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 İthal Ürün Veri Değişikliği Talepleri ve Değerlendirilme Süreçleri ................................ 160 ÜTS’de İthal Ürün Veri Değişikliği Talebi Başvurusu Oluşturma Süreci ve Adımları ... 161 ONUNCU BÖLÜM ............................................................................................................... 163 (AB) 2023/607 Sayılı Tüzük Hükümleri Kapsamında MDR’ye Geçiş Hükümleri ile Geçiş Hükümlerinden Etkilenen Cihaz ve/veya Belgeler için EBS ve ÜTS’de Yapılacak Başvuruların Usul ve Esasları ............................................................................................. 163 (AB) 2023/607 Sayılı Tüzük ve İlgili Tüzükteki MDR Geçiş Hükümleri ....................... 163 (AB) 2023/607 Sayılı Tüzük Kapsamında EBS’de Yapılacak MDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları ........................................................................................ 164 (AB) 2023/607 Sayılı Tüzük Kapsamında ÜTS’de Yapılacak MDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları ........................................................................................ 170 ONBİRİNCİ BÖLÜM ............................................................................................................ 175 (AB) 2024/1860 Sayılı Tüzük Hükümleri Kapsamında IVDR’ye Geçiş Hükümleri ile Geçiş Hükümlerinden Etkilenen Cihaz ve/veya Belgeler için EBS ve ÜTS’de Yapılacak Başvuruların Usul ve Esasları ............................................................................................. 175 (AB) 2024/1860 Sayılı Tüzük ve İlgili Tüzükteki IVDR Geçiş Hükümleri .................... 175 (AB) 2024/1860 Sayılı Tüzük Kapsamında EBS’de Yapılacak IVDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları ........................................................................................ 176 (AB) 2024/1860 Sayılı Tüzük Kapsamında ÜTS’de Yapılacak IVDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları ........................................................................................ 183 ONİKİNCİ BÖLÜM .............................................................................................................. 187 Tıbbi Cihaz Yönetmelikleri Kapsamında Cihazların Sınıflandırılması ile ilgili Kullanılan Özel Tanımlar, Uygulama Kuralları ve Sınıflandırma Kuralları ........................................ 187 Tıbbi Cihaz Yönetmelikleri Kapsamında Sınıflandırma Kurallarında Kullanılan Özel Tanımlar............................................................................................................................ 187 Tıbbi Cihaz Yönetmelikleri Kapsamında Sınıflandırma Kurallarının Uygulanmasında Kullanılan Genel Kurallar ................................................................................................ 188 MDD Kapsamındaki Cihazlar için Sınıflandırma Kuralları ............................................. 189 AIMDD Kapsamındaki Cihazların Sınıflandırılması ....................................................... 192 IVDD Kapsamındaki Cihazların Sınıflandırılması........................................................... 192 MDR Kapsamındaki Cihazlar için Sınıflandırma Kuralları ............................................. 193 IVDR Kapsamındaki Cihazlar için Sınıflandırma Kuralları ............................................ 198 ONÜÇÜNCÜ BÖLÜM .......................................................................................................... 200 Tıbbi Cihaz Yönetmelikleri Kapsamında Uygunluk Değerlendirme Prosedürleri ............. 200 MDD kapsamında uygunluk değerlendirme prosedürleri ................................................ 200 AIMDD kapsamında uygunluk değerlendirme prosedürleri ............................................ 201 IVDD kapsamında uygunluk değerlendirme prosedürleri................................................ 201 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 3/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 5; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 MDR kapsamında uygunluk değerlendirme prosedürleri ................................................ 202 IVDR kapsamında uygunluk değerlendirme prosedürleri ................................................ 205 ONDÖRDÜNCÜ BÖLÜM .................................................................................................... 208 ÜTS Belge İş Kuralları ........................................................................................................ 208 MDD Kapsamında ÜTS Belge İş Kuralları ...................................................................... 208 AIMDD Kapsamında ÜTS Belge İş Kuralları ................................................................. 208 IVDD Kapsamında ÜTS Belge İş Kuralları ..................................................................... 209 MDR Kapsamında ÜTS Belge İş Kuralları ...................................................................... 209 IVDR Kapsamında ÜTS Belge İş Kuralları ..................................................................... 210 ONBEŞİNCİ BÖLÜM ........................................................................................................... 211 Son Hükümler...................................................................................................................... 211 Yürürlükten Kaldırılan Kılavuz ........................................................................................ 211 Yürürlük............................................................................................................................ 211 Yürütme ............................................................................................................................ 211 EKLER ................................................................................................................................... 212 Ek-1 ........................................................................................................................................ 212 Ek-2 ........................................................................................................................................ 213 Ek-3 ........................................................................................................................................ 214 Ek-4 ........................................................................................................................................ 215 Ek-5 ........................................................................................................................................ 216 Ek-6 ........................................................................................................................................ 217 Ek-7 ........................................................................................................................................ 218 Ek-8 ........................................................................................................................................ 220 Ek-9 ........................................................................................................................................ 223 Ek-10 ...................................................................................................................................... 224 Ek-11 ...................................................................................................................................... 225 Ek-12 ...................................................................................................................................... 226 Ek-13 ...................................................................................................................................... 227 Ek-14 ...................................................................................................................................... 228 Ek-15 ...................................................................................................................................... 229 Ek-16 ...................................................................................................................................... 230 Ek-17 ...................................................................................................................................... 231 Ek-18 ...................................................................................................................................... 232 Ek-19 ...................................................................................................................................... 233 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 4/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 6; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-20 ...................................................................................................................................... 234 Ek-21 ...................................................................................................................................... 235 Ek-22 ...................................................................................................................................... 236 Ek-23 ...................................................................................................................................... 238 Ek-24 ...................................................................................................................................... 239 Ek-25 ...................................................................................................................................... 240 Ek-26 ...................................................................................................................................... 241 Ek-27 ...................................................................................................................................... 242 Ek-28 ...................................................................................................................................... 243 Ek-29 ...................................................................................................................................... 244 Ek-30 ...................................................................................................................................... 245 Ek-31 ...................................................................................................................................... 246 Ek-32 ...................................................................................................................................... 247 Ek-33 ...................................................................................................................................... 248 Ek-34 ...................................................................................................................................... 249 Ek-35 ...................................................................................................................................... 250 Ek-36 ...................................................................................................................................... 251 Ek-37 ...................................................................................................................................... 252 Ek-38 ...................................................................................................................................... 253 Ek-39 ...................................................................................................................................... 254 Ek-40 ...................................................................................................................................... 255 Ek-41 ...................................................................................................................................... 256 Ek-42 ...................................................................................................................................... 257 Ek-43 ...................................................................................................................................... 258 Ek-44 ...................................................................................................................................... 259 Ek-45 ...................................................................................................................................... 260 Ek-46 ...................................................................................................................................... 261 Ek-47 ...................................................................................................................................... 262 Ek-48 ...................................................................................................................................... 263 Ek-49 ...................................................................................................................................... 264 Ek-50 ...................................................................................................................................... 265 Ek-51 ...................................................................................................................................... 266 Ek-52 ...................................................................................................................................... 267 Ek-53 ...................................................................................................................................... 268 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 5/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 7; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-54 ...................................................................................................................................... 269 Ek-55 ...................................................................................................................................... 270 Ek-56 ...................................................................................................................................... 271 Ek-57 ...................................................................................................................................... 272 Ek-58 ...................................................................................................................................... 273 Ek-59 ...................................................................................................................................... 274 Ek-60 ...................................................................................................................................... 275 Ek-61 ...................................................................................................................................... 276 Ek-62 ...................................................................................................................................... 277 Ek-63 ...................................................................................................................................... 278 Ek-64 ...................................................................................................................................... 279 Ek-65 ...................................................................................................................................... 280 Ek-66 ...................................................................................................................................... 281 Ek-67 ...................................................................................................................................... 282 Ek-68 ...................................................................................................................................... 283 Ek-69 ...................................................................................................................................... 284 Ek-70 ...................................................................................................................................... 285 Ek-71 ...................................................................................................................................... 286 Ek-72 ...................................................................................................................................... 287 Ek-73 ...................................................................................................................................... 288 Ek-74 ...................................................................................................................................... 289 Ek-75 ...................................................................................................................................... 290 Ek-76 ...................................................................................................................................... 291 Ek-77 ...................................................................................................................................... 292 Ek-78 ...................................................................................................................................... 293 Ek-79 ...................................................................................................................................... 294 Ek-80 ...................................................................................................................................... 295 Ek-81 ...................................................................................................................................... 296 Ek-82 ...................................................................................................................................... 297 Ek-83 ...................................................................................................................................... 298 Ek-84 ...................................................................................................................................... 299 Ek-85 ...................................................................................................................................... 300 Ek-86 ...................................................................................................................................... 301 Ek-87 ...................................................................................................................................... 302 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 6/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 8; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-88 ...................................................................................................................................... 303 Ek-89 ...................................................................................................................................... 304 Ek-90 ...................................................................................................................................... 305 Ek-91 ...................................................................................................................................... 306 Ek-92 ...................................................................................................................................... 307 Ek-93 ...................................................................................................................................... 308 Ek-94 ...................................................................................................................................... 309 Ek-95 ...................................................................................................................................... 310 Ek-96 ...................................................................................................................................... 311 Ek-97 ...................................................................................................................................... 312 Ek-98 ...................................................................................................................................... 313 Ek-99 ...................................................................................................................................... 314 Ek-100 .................................................................................................................................... 315 Revizyon Tarihçesi ................................................................................................................. 316 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 7/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 9; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 TIBBİ CİHAZLARIN ÜRÜN TAKİP SİSTEMİNE KAYIT SÜREÇLERİNE İLİŞKİN KILAVUZ BİRİNCİ BÖLÜM Başlangıç Hükümleri Amaç MADDE 1- (1) Bu Kılavuz, tıbbi cihaz yönetmelikleri hükümleri doğrultusunda kayıt süreçlerinin uygulanmasına ilişkin usul ve esasları belirlemek amacıyla hazırlanmıştır. Kapsam MADDE 2- (1) Bu Kılavuz, Tıbbi Cihaz Yönetmeliklerinde yer alan hususlar göz önünde bulundurularak, tıbbi cihaz ve tıbbi cihazlara ilişkin belge kayıt işlemleri ile birlikte bu alanda faaliyet gösteren firma kayıt işlemlerinin ve ilgili diğer kayıt bildirim işlemlerinin Ürün Takip Sistemi’nde gerçekleştirilmesinde uyulması gereken usul ve esasları kapsar. Dayanak MADDE 3- (1) Bu Kılavuz; a) 15/7/2018 tarihli ve 4 sayılı Bakanlıklara Bağlı, İlgili, İlişkili Kurum ve Kuruluşlar ile Diğer Kurum ve Kuruluşların Teşkilatı Hakkında Cumhurbaşkanlığı Kararnamesinin 506 ncı, 508 inci ve 796 ncı maddelerine, b) 2/6/2021 tarihli ve 31499 Mükerrer sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliğinin 34 üncü maddesine, c) 2/6/2021 tarihli ve 31499 Mükerrer sayılı Resmî Gazete’de yayımlanan İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğinin 32 nci maddesine, dayanılarak hazırlanmıştır. Tanımlar MADDE 4- (1) Bu Kılavuzda geçen; a) AIMDD: (Mülga) 7/6/2011 tarihli ve 27957 sayılı Resmî Gazete’de yayımlanan (90/385/EEC) Vücuda Yerleştirilebilir Aktif Tıbbi Cihazlar Yönetmeliğini, b) Aktif cihaz: İşleyişi, insan vücudu veya yer çekimi tarafından üretilen enerji dışında başka bir enerji kaynağına dayalı olan ve bu enerjinin yoğunluğunu değiştirmek veya bu enerjiyi dönüştürmek suretiyle çalışan cihazı ve yazılımları, 1) Bir aktif cihaz ile hasta arasında kayda değer bir değişiklik olmadan enerji, madde veya diğer öğelerin iletimini amaçlayan cihazlar, aktif cihaz olarak kabul edilmez. c) Beşeri Tıbbi Ürün: İnsanlardaki hastalığı tedavi edici veya önleyici özelliklere sahip olarak sunulan ya da farmakolojik, immünolojik veya metabolik etki göstererek fizyolojik fonksiyonları düzeltmek, iyileştirmek, değiştirmek veya tıbbi teşhis amacıyla insanlarda kullanılan veya insana uygulanan madde veya maddeler kombinasyonunu, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 8/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 10; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ç) Bileşen veya parça (tıbbi cihaz bileşeni veya parçası): Bir cihazın, tek başına bir cihaz olarak tanımlanmayan ve bir CE işareti taşımayan, bütünleşik parçasını ve bileşenini, 1) Bir cihazın parçasının veya bileşeninin yerine geçmesi amaçlanan ve cihazın performansını veya güvenlilik karakteristiklerini ya da kullanım amacını önemli ölçüde değiştiren bir parça veya bileşen, tek başına bir cihaz olarak kabul edilir ve kendi CE işaretini taşır. d) Borsa: Ticaret borsalarını, e) CE işareti veya CE uygunluk işareti: İmalatçının, Tıbbi Cihaz Yönetmeliklerinden uygun olanı ile belirlenen uygulanabilir gerekliliklere ve söz konusu işaretin iliştirilmesini öngören diğer uygulanabilir Avrupa Birliği uyum mevzuatına cihazın uygun olduğunu göstermesini sağlayan işareti, f) Cihaz: Yeni Tıbbi Cihaz Yönetmelikleri veya Eski Tıbbi Cihaz Yönetmelikleri kapsamında ‘cihaz’ olarak adlandırılan tıbbi cihazı, tıbbi cihaz aksesuarı, in vitro tanı cihazı, in vitro tanı cihazı aksesuarı ya da MDR Ek XVI’da listelenen ürünleri, g) ÇKYS / EKİP: Çekirdek Kaynak Yönetim Sistemini / Entegre Kurumsal İşlem Platformunu, ğ) Dağıtıcı: İmalatçı veya ithalatçı dışında tedarik zincirinde yer alan ve bir cihazı hizmete sunum noktasına kadar piyasada bulunduran gerçek veya tüzel kişiyi, h) DMO: Devlet Malzeme Ofisi’ni, ı) Destek tanı (‘Companion Diagnostic’) cihazı: 1) Tedavi öncesinde ve/veya sırasında, ilgili tıbbi üründen faydalanma olasılığı yüksek olan hastaları tanımlamak veya 2) Tedavi öncesinde ve/veya sırasında, ilgili tıbbi ürünle tedavi neticesinde, ciddi advers reaksiyon riski altında olma ihtimali yüksek hastaları tanımlamak, üzere ilgili tıbbi ürünün güvenli ve etkili kullanımı için gerekli olan cihazı, i) EBS: Elektronik Başvuru Sistemini, j) EMA (European Medicines Agency): Avrupa İlaç Kurumunu, k) EMDN (European Medical Device Nomenclature): Avrupa Tıbbi Cihaz Adlandırmasını (Terminolojisini), l) Etiket: Cihazın kendi üzerinde ya da her bir birim ambalajı üzerinde veya çoklu cihaz ambalajı üzerinde bulunan yazılı, basılı veya grafiksel bilgileri, m) Eski Tıbbi Cihaz Yönetmelikleri: (Mülga) 7/6/2011 tarihli ve 27957 sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliği (MDD) ve (Mülga) Vücuda Yerleştirilebilir Aktif Tıbbi Cihazlar Yönetmeliği (AIMDD) ile birlikte, (Mülga) 9/1/2007 tarihli ve 26398 sayılı Resmî Gazete’de yayımlanan Vücut Dışında Kullanılan (İn Vitro) Tıbbi Tanı Cihazları Yönetmeliğini (IVDD), n) EUDAMED: Tıbbi cihazlara ilişkin Avrupa veri tabanı sistemini, o) Firma: Tıbbi cihaz satış merkezi, üretici/ithalatçı/bayi/ihracatçı, optisyenlik müessesesi, işitme cihazı uygulama merkezi, ısmarlama ortez-protez uygulama merkezi, eczane, ecza depoları ve benzeri alanlarda tıbbi cihaz satışı ve/veya uygulaması gerçekleştiren firmayı, ö) GMDN (Global Medical Devices Nomenclature): Küresel Tıbbi Cihaz Adlandırmasını, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 9/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 11; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 p) GTİP: Gümrük Tarife İstatistik Pozisyonunu, r) Hastabaşı test cihazı: Kişisel test amaçlı olmayan, laboratuvar ortamı dışında genellikle hastanın yakınında veya yanında, bir sağlık profesyoneli tarafından testin gerçekleştirilmesi amacıyla kullanılan in vitro tanı cihazı, s) Ismarlama olarak üretilen ve/veya uygulanan ortopedik protez ve ortez: Belirli bir hastada kullanılmak amacıyla, ölçü ve prova ile üretilen ve/veya uygulanması gereken ortopedik protez ve ortezleri, ş) Ismarlama protez ve ortez merkezi: Ismarlama olarak üretilen ortopedik protez ve ortezlerin imalatının, satışının, uygulamasının ve bakım-onarımının yapıldığı işyerlerini, t) ITC (Ismarlama Tıbbi Cihaz): Herhangi bir profesyonel kullanıcının spesifik gereksinimlerini karşılamak için uyarlanması gereken seri üretilmiş cihazlar ile herhangi bir yetkili kişinin yazılı reçetesine uygun olarak endüstriyel imalat işlemleriyle seri üretilmiş cihazlar hariç olmak üzere, mesleki nitelikleri mucibince 11/4/1928 tarihli ve 1219 sayılı Tababet ve Şuabatı San’atlarının Tarzı İcrasına Dair Kanun kapsamında yetkilendirilmiş bir kişi tarafından düzenlenen, bu kişinin sorumluluğu altında, spesifik tasarım karakteristiklerini belirten yazılı bir reçete uyarınca özel olarak imal edilen ve yalnızca belirli bir hastanın bireysel durumunu ve ihtiyaçlarını karşılamayı amaçlayan cihazı, u) IVDD: (Mülga) 9/1/2007 tarihli ve 26398 sayılı Resmî Gazete’de yayımlanan (98/79/EC) Vücut Dışında Kullanılan (İn Vitro) Tıbbi Tanı Cihazları Yönetmeliğini, ü) IVDR: 2/6/2021 tarihli ve 31499 Mükerrer sayılı Resmî Gazete’de yayımlanan İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğini, v) İktisadi işletmeci: İmalatçı, yetkili temsilci, ithalatçı, dağıtıcı ya da SİP imalatçısını, y) İmalatçı: Bir cihazı imal eden veya tamamen yenileştiren veyahut tasarlanmış, imal edilmiş ya da tamamen yenileştirilmiş bir cihazı olan ve bu cihazı kendi adı ya da ticari markası altında pazarlayan gerçek veya tüzel kişiyi, z) İmplante edilebilir cihaz: 1) Kısmen veya tamamen absorbe edilenler de dâhil olmak üzere, klinik müdahale ile insan vücuduna tamamen yerleştirilmesi veya bir epitel yüzeyin ya da oküler yüzeyin yerini alması amaçlanan ve uygulama sonrasında yerinde kalması hedeflenen cihazı, 2) Klinik müdahale ile insan vücuduna kısmen yerleştirilmesi ve uygulama sonrasında asgari 30 gün boyunca yerinde kalması amaçlanan cihazı, aa) İn vitro tanı cihazı (İn vitro tanı amaçlı cihaz) (IVDR’ye göre): Yalnızca veya esas olarak; 1) Fizyolojik veya patolojik bir sürece veya duruma ilişkin, 2) Konjenital fiziksel veya zihinsel bozukluğa ilişkin, 3) Tıbbi bir duruma veya hastalığa yatkınlığa ilişkin, 4) Potansiyel alıcılar için güvenlik ve uyumluluğu belirlemeye yönelik, 5) Tedavi cevabını veya reaksiyonlarını tahmin etmeye yönelik, 6) Tedavi tedbirlerini tanımlamaya veya izlemeye yönelik, hususlardan biri veya daha fazlası hakkında bilgi sağlamak amacıyla, kan ve doku bağışları dâhil olmak üzere, insan vücudundan elde edilen numunelerin incelenmesinde imalatçı tarafından in vitro olarak kullanılması amaçlanan, gerek tek başına gerekse birlikte Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 10/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 12; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kullanılan, reaktif, reaktif ürün, kalibratör, kontrol materyali, kit, alet, aparat, ekipman parçası, numune kapları, yazılım veya sistem olan tıbbi cihazları, bb) İn vitro tanı cihazı aksesuarı: Kendi başına bir in vitro tanı cihazı olmadığı halde, özellikle in vitro tanı cihaz/cihazlarının kullanım amacına/amaçlarına uygun olarak kullanılmasını mümkün kılmak ya da in vitro tanı cihaz/cihazlarının kullanım amacı/amaçları bakımından tıbbi işlevselliğine doğrudan ve spesifik olarak yardımcı olmak üzere imalatçısı tarafından bir ya da birden fazla belirli in vitro tanı cihazıyla birlikte kullanımı amaçlanan parçayı, cc) İşlem paketi: Spesifik bir tıbbi amaca yönelik kullanılmak üzere, birlikte paketlenerek piyasaya arz edilen ürünler kombinasyonunu, çç) İthalatçı: Bir cihazı farklı bir ülkeden Türkiye’de piyasaya arz eden Türkiye’de yerleşik gerçek veya tüzel kişiyi, dd) İyonlaştırıcı (iyonize) radyasyon: Maddesel ortamdan geçerken onunla etkileşerek iyon çiftleri oluşturabilen X ışını, gama ışını gibi elektromanyetik ışınlarla, kinetik enerjileri olan yüklü parçacıklar, ağır iyonlar ve serbest nötronlar gibi tanecik karakterli ışınımları, ee) Kişisel test cihazı: Bilgi toplumu hizmetleri vasıtasıyla sunulan, meslekten olmayan kişilerin, test işlemlerinde kullanımına yönelik cihazlar da dâhil olmak üzere, imalatçı tarafından meslekten olmayan kişilerce kullanılması amaçlanan in vitro tanı cihazını, ff) Kit: Birlikte ambalajlanan ve spesifik bir in vitro tanısal incelemeyi ya da bu incelemenin bir bölümünü gerçekleştirmek için kullanılması amaçlanan bileşenler setini, gg) Komisyon: Avrupa Komisyonunu, ğğ) Konfigüre edilebilir cihaz: İmalatçı tarafından birden fazla konfigürasyonda birleştirilebilen ve her biri kendi başına cihaz olabilen birkaç bileşenden oluşan cihazı, hh) Konfigürasyon: İmalatçı tarafından belirtildiği şekilde, kullanım amacını gerçekleştirmek için bir cihaz olarak birlikte çalışan ekipman parçalarının kombinasyonunu, ıı) Kullanma kılavuzu (kullanım talimatı / kullanım kılavuzu): Cihazın kullanım amacı, uygun kullanımı ve alınması gereken önlemler hakkında kullanıcıyı bilgilendirmek üzere imalatçı tarafından sağlanan bilgileri ve bu bilgilerin bulunduğu teknik dokümanı, ii) Kullanıcı: Bir cihazı kullanan sağlık profesyonelini veya meslekten olmayan kişiyi, jj) Kullanım amacı: Etikette, kullanım talimatında (kullanma kılavuzunda) veya tanıtım / satış materyallerinde veyahut bildirilerinde imalatçı tarafından sağlanan bilgilere göre veya performans değerlendirmede imalatçı tarafından belirtildiği şekilde bir cihazın amaçlanan kullanımını, kk) Kullanım birimi DI: Bir UDI’nin, kullanım birimi seviyesinde tek bir cihazın üzerinde etiketlenmediği durumlarda; örneğin, aynı cihazın birden fazla biriminin birlikte ambalajlandığı durumlarda; cihaz kullanımını hasta ile ilişkilendirmeye yarayan birim tanımlamasını, ll) Kurum: Türkiye İlaç ve Tıbbi Cihaz Kurumu’nu, mm) Marka: Bir firmanın mal ve/veya hizmetlerini bir başka firmanın mal ve/veya hizmetlerinden ayırt etmeyi sağlaması koşuluyla, kişi adları dahil, özellikle sözcükler, şekiller, harfler, sayılar, malların biçimi veya ambalajları gibi çizimle görüntülenebilen veya benzer biçimde ifade edilebilen, baskı yoluyla yayımlanabilen ve çoğaltılabilen her türlü işareti, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 11/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 13; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 nn) MDCG (Medical Device Coordination Group): Tıbbi Cihaz Koordinasyon Grubunu, oo) MDD: (Mülga) 7/6/2011 tarihli ve 27957 sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliğini, öö) MDR: 2/6/2021 tarihli ve 31499 Mükerrer sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliğini, pp) MERSİS: Merkezi Sicil Kayıt Sistemini, rr) Münferit Kayıt Numarası (SRN): EUDAMED tarafından, imalatçıya, yetkili temsilciye veya ithalatçıya tahsis edilmek üzere oluşturulan münferit kayıt numarasını, ss) NANDO: Avrupa Birliğinin Yeni Yaklaşım Onaylanmış Kuruluşlar Bilgi Sistemini, şş) Nanomateryal: 1 nm’nin altında bir veya daha fazla dış boyuta sahip fulleren, grafen tanecikleri ve tek duvarlı karbon nanotüpler dâhil olmak üzere; serbest halde veya agregat ya da aglomerat halinde partiküller içeren ve sayı-boyut dağılımında partiküllerin %50 veya daha fazlası için dış boyutlardan biri ya da daha fazlasının 1-100 nm boyut aralığında olduğu doğal, rastlantısal veya üretilmiş materyali ve bu kapsamda; 1) Partikül; tanımlanmış fiziksel sınırları olan çok küçük bir madde parçasını, 2) Agregat; güçlü bağlarla bağlanmış veya birleşmiş partiküllerden oluşan partikülü, 3) Aglomerat; sonuçta oluşan dış yüzey alanı, bireysel bileşenlerin yüzey alanlarının toplamına benzer olan, zayıf bağlarla bağlanmış partiküller veya agregatlar topluluğunu, tt) Oda: Ticaret ve sanayi odası, ticaret odası, sanayi odası ile esnaf ve sanatkârlar odasını, uu) Onaylanmış Kuruluş: Tıbbi Cihaz Yönetmelikleri uyarınca atanmış uygunluk değerlendirme kuruluşunu, üü) Ortez: İnsan vücudunun herhangi bir organının hareketlerine yönelik olarak, kolaylaştırma, kısıtlama, sabitleme, yardımcı olma, önleme veya düzeltme amacıyla kullanılan araç, alet ve cihazları, vv) PGD (Piyasa Gözetimi ve Denetimi): Cihazların ilgili Avrupa Birliği uyum mevzuatında belirlenen gereklilikleri karşıladığını ve sağlığı, güvenliği veya kamu yararının korunmasının diğer unsurlarını tehlikeye atmadığını kontrol etmek ve garantiye almak için Kurum tarafından yürütülen faaliyetleri ve alınan tedbirleri, yy) Protez: Olmayan bir organın yerini alabilecek araç, alet ve cihazları, zz) Serbest Satış Sertifikası: Tıbbi Cihaz Yönetmelikleri kapsamında yer alan cihazlara yönelik ihracat gerçekleştirebilmek için, yerli imalatçının veya yabancı imalatçının Türkiye’de yerleşik AB yetkili temsilcisinin talebi üzerine Kurum tarafından düzenlenen ve CE işareti taşıyan ilgili cihazların Türkiye ve AB üyesi ülkelerde pazarlanabileceğini beyan eden sertifikayı, aaa) SGK: Sosyal Güvenlik Kurumu’nu, bbb) SİP: Sistem veya İşlem Paketini (Sistem/İşlem Paketini), ccc) SİP imalatçısı: SİP’i oluşturan ve SİP’e ait SİP Beyanını düzenleyen gerçek ya da tüzel kişiliğe sahip kişiyi veya firmayı, ççç) Sınırlı Kullanım Sayısı: Cihazla (içerikteki tek bir ürünle) yapılabilecek toplam test sayısını ya da kullanım sayısını, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 12/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 14; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ddd) Sistem: Birlikte paketlenmiş olsun veya olmasın, spesifik bir tıbbi amacı gerçekleştirmek üzere birbirine bağlanması veya birleştirilmesi amaçlanan ürünlerin kombinasyonunu, eee) SUT: Sağlık Uygulama Tebliğini, fff) Tek Kullanımlık Cihaz: Tek bir işlem süresince, tek bir kişi üzerinde kullanılması amaçlanan cihazı, ggg) Temel UDI-DI: Aynı kullanım amacı, risk sınıfı ve temel tasarım ve imalat karakteristiklerine sahip cihazlarla bağ kurmak için veri tabanındaki ve ilgili dokümantasyondaki (örn. AB sertifikaları, AB uygunluk beyanı, teknik dokümantasyon ve güvenlilik ve klinik performans özeti) ana anahtar olarak cihazın kullanım birimi seviyesinde atanan tanımlayıcı kodunu, ğğğ) TESK: Türkiye Esnaf ve Sanatkârları Konfederasyonunu, hhh) Test, kontrol ve kalibrasyon: Bir cihaza, ayarlama faaliyetleri hariç olmak üzere ulusal ve uluslararası protokol, kılavuz ve standartlar ile imalatçı kriterleri dikkate alınarak gerçekleştirilen deneysel, duyusal ve ölçümsel faaliyetlerin tamamını, ııı) Tıbbi Cihaz (MDR’ye göre): 1) Amaçlanan asli fonksiyonunu, insan vücudu içerisinde veya üzerinde farmakolojik, immünolojik veya metabolik etkiler ile sağlamayan fakat fonksiyonunu yerine getirirken bu etkiler tarafından desteklenebilen ve spesifik olarak; i) Hastalığın; tanısı, önlenmesi, izlenmesi, tahmini, prognozu, tedavisi veya hafifletilmesi, ii) Yaralanma veya sakatlığın; tanısı, izlenmesi, tedavisi, hafifletilmesi veya kompanse edilmesi, iii) Anatominin ya da bir fizyolojik yahut patolojik sürecin veya durumun; araştırılması, ikame edilmesi veya modifikasyonu, iv) Organ, kan ve doku bağışları dâhil olmak üzere, insan vücudundan elde edilen örneklerin in vitro tetkiki vasıtasıyla bilgi sağlanması, tıbbi amaçlarından biri veya daha fazlası için, imalatçı tarafından insan üzerinde tek başına veya birlikte kullanılmak üzere tasarlanan alet, aparat, teçhizat, yazılım, implant, reaktif, materyal veya diğer malzemeleri, 2) Gebeliğin önlenmesine veya desteklenmesine yönelik cihazları, 3) MDR’nin 1 inci maddesinin ikinci fıkrasında atıfta bulunulan cihazların ve bu bendin (1) numaralı alt bendinde atıfta bulunulan cihazların temizliği, dezenfeksiyonu veya sterilizasyonu için özel olarak tasarlanan ürünleri, iii) Tıbbi cihaz aksesuarı (aksesuar): Kendi başına bir tıbbi cihaz olmadığı halde, özellikle tıbbi cihaz/cihazların kullanım amacına/amaçlarına uygun olarak kullanılmasını mümkün kılmak ya da tıbbi cihaz/cihazların kullanım amacı/amaçları bakımından tıbbi işlevselliğine doğrudan ve spesifik olarak yardımcı olmak üzere imalatçısı tarafından bir ya da birden fazla belirli tıbbi cihazla birlikte kullanımı amaçlanan parçayı, jjj) Tıbbi Cihaz Yönetmelikleri: Yeni Tıbbi Cihaz Yönetmelikleri ile birlikte Eski Tıbbi Cihaz Yönetmeliklerini, kkk) TOBB: Türkiye Odalar ve Borsalar Birliğini, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 13/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 15; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 lll) UDI (Unique Device Identification): Küresel kabul görmüş bir cihaz tanımlama ve kodlama standardı vasıtasıyla oluşturulan ve piyasadaki belirli bir cihazın belirsizliğe mahal vermeyecek şekilde tanımlanmasına olanak sağlayan bir numerik veya alfa numerik karakterler dizisi olan ve UDI-DI ve UDI-PI’dan oluşan tekil cihaz kimliğini, mmm) UDI-DI: Bir cihaz modeline spesifik olan tekil bir numerik veya alfa numerik kodu, nnn) UDI-PI: Üretim birimini tanımlayan bir numerik veya alfa numerik kodu, ooo) Uygunluk Beyanı / AB Uygunluk Beyanı: Cihazın dahil olduğu Yönetmeliğin gerekliliklerine ve cihaza uygulanabilir diğer tüm mevzuat gerekliliklerine uygunluğunu belirten ve imalatçısı tarafından düzenlenen beyan niteliğinde belgeyi, ööö) Uygunluk Değerlendirme Prosedürü: Bir cihazın, dahil olduğu Yönetmeliğin gerekliliklerini yerine getirip getirmediğini gösteren süreci, ppp) Uygunluk Değerlendirme Kuruluşu: Kalibrasyon, test, belgelendirme ve muayene dâhil olmak üzere, üçüncü taraf uygunluk değerlendirme faaliyetlerini yürüten kuruluşu, rrr) VEDOP: Vergi Daireleri Tam Otomasyon Projesini, sss) Yedek parça: Bir cihazın, performansını veya güvenlilik karakteristiklerini ya da kullanım amacını değiştirmeksizin işlevini korumak ya da düzeltmek amacıyla, kusurlu veya aşınmış olan aynı ya da benzer bütünleşik parçasının veya bileşeninin ikamesini amaçlayan bir parça veya bileşeni, şşş) Yeni Tıbbi Cihaz Yönetmelikleri: 2/6/2021 tarihli ve 31499 Mükerrer sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Yönetmeliği (MDR) ve İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğini (IVDR), ttt) Yetkili Distribütörlük Belgesi: Ülkemizde faaliyet gösteren ithalatçı firmalar adına imalatçı firma tarafından düzenlenen ve belge kapsamındaki cihazlar için ilgili ithalatçı firmanın Türkiye’de yetkili olduğunu beyan eden belgeyi, uuu) Yetkili Temsilci (AB Yetkili Temsilcisi): İmalatçının Türkiye veya AB üyesi ülkeler dışında yerleşik olması durumunda Tıbbi Cihaz Yönetmelikleri kapsamındaki bazı yükümlülüklerini onun adına yerine getirmek üzere imalatçı tarafından yazılı bir şekilde görevlendirilen Türkiye veya AB üyesi ülkelerde yerleşik gerçek veya tüzel kişiyi, ifade eder. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 14/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 16; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 İKİNCİ BÖLÜM Firma Kayıt Bildirim ve Başvuru İşlemleri Firma Kayıt İşlemleri MADDE 5- (1) Tıbbi cihaz satışı ve/veya uygulaması gerçekleştiren firmaların ÜTS’ye kayıtları, ilgili mevzuatça yetkilendirilmeleri halinde gerçekleştirilir. (2) Firma kayıtları MERSİS veya VEDOP kaynaklı olarak gerçekleştirilir. Bir firmanın hem MERSİS hem VEDOP numarası varsa, MERSİS numarası üzerinden işlem yapılır. Eczanelerin firma kayıt işlemleri ise EBS kaynaklı olarak gerçekleştirilir. (3) Firma türü, “MERSİS kaydı olan firma” veya “MERSİS kaydı olmayan şahıs firması” seçilmesi halinde başvuruda herhangi bir fiziki evrak gerekmez. Firma türü “Adi ortaklık firması” ise firma başvurularında; firma kayıt işleminin tamamlanabilmesi için, EBS (http://https://ebs.titck.gov.tr) üzerinden de firma kayıt başvurusu yapılması gerekir. Ayrıca; a) Adi ortaklık sözleşmesinin aslı veya noter onaylı örneğinin, b) Adi ortaklık sözleşmesinde adı geçen kişilerin imza sirkülerinin veya imza beyannamelerinin asılları veya noter onaylı örneklerinin, EBS üzerinden örneği standart dilekçe ekinde Kuruma (Tıbbi Cihaz Kayıt ve Koordinasyon Dairesi Başkanlığına) gönderilmesi gerekir (Dilekçe örneği için Ek-1’e bakınız). (4) Bu maddenin üçüncü fıkrasına istinaden yapılan “Adi ortaklık firması” türündeki firma kayıt başvurularının olumsuz bir kararla sonuçlanması durumunda, Kuruma gönderilen fiziki başvuru evrakları başvuru sahibi firmaya üst yazı ile iade edilir. Kayıt işlemi olumlu bir şekilde sonuçlanan ve ÜTS’ye kaydedilen firmalara ait fiziki başvuru evraklarının asılları ise başvuru sahibi firmaya iade edilmez ve Kurum arşivinde saklanır. (5) 26/5/2023 tarihli ve 32202 sayılı Resmi Gazete’de yayımlanarak yürürlüğe giren Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nde Değişiklik Yapılmasına Dair Yönetmelik ile birlikte, imalatçısı veya ithalatçısı hariç olmak üzere, ilgili Yönetmeliğin Ek-3’ünde yer alan cihazların satışının yapıldığı yerler için “Tıbbi Cihaz Satış Merkezi Yetki Belgesi” aranmaz. Bu istisna, Tıbbi Cihaz Yönetmelikleri ile belirlenen yükümlülükleri ortadan kaldırmaz. Bir başka deyişle, ÜTS’de “Üretici/İthalatçı/Bayi/İhracatçı” türünde firma kaydı yapacak firmaların tıbbi cihaz satış merkezi ruhsatı bulunması gerekmekte olup firma kaydı esnasında ÇKYS numarası bilgisinin zorunlu olarak girilmesi gerekmektedir. Bu kapsamda, Kurum tarafından 12.06.2023 tarihinde yayımlanmış olan ÜTSG-2023/3 Sayılı Duyuru doğrultusunda; “Üretici / İthalatçı / Bayi / İhracatçı” firma türünde ÇKYS ruhsat bilgileri bulunmayan firmaların 26.05.2024 tarihine kadar bulunduğu ildeki İl Sağlık Müdürlüğü’ne ilgili Yönetmelik hükümleri çerçevesinde başvuru yaparak Tıbbi Cihaz Satış Merkezi Ruhsatı alması sağlanmış ve bu ruhsat kapsamında ÇKYS numarası ÜTS’de yer alan firma kaydına eklenmiştir. (6) Firma devir / birleşme işlemlerinde firmanın ÜTS faaliyetlerinin devam etmesi için ÜTS’de tanımlı imza yetkililerinin ve kullanıcılarının güncellenmesi gerekmektedir. (7) Firmanın sorumlu müdürünün, unvanının ve adresinin değiştiği durumlarda, ilgili bilgilerin ÇKYS’de güncellenmesi halinde, söz konusu değişiklikler ÜTS’de otomatik olarak güncellenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 15/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 17; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ÜÇÜNCÜ BÖLÜM Belge Türleri ve Belge Kayıt/Güncelleme Bildirimi İşlemleri EC Sertifikası türü belge MADDE 6- (1) “EC Sertifikası” türünde belge, sadece Eski Tıbbi Cihaz Yönetmelikleri kapsamında onaylanmış kuruluşlar tarafından hazırlanan sertifikalara ait bildirimlerde ve başvurularda kullanılan belge türüdür. Yeni Tıbbi Cihaz Yönetmelikleri kapsamında düzenlenen sertifikalar için “AB Sertifikası (MDR/IVDR)” türünde belge kayıt/güncelleme bildirimi ve başvurusu yapılır. (2) Eski Tıbbi Cihaz Yönetmelikleri hükümlerine uygun olarak düzenlenen EC sertifikasında; a) İmalatçının adı veya ticari adı ve adresi, b) AB Yetkili Temsilcisi adı veya ticari adı ve adresi (varsa), c) Sertifika numarası, d) Onaylanmış kuruluşun adı ve kimlik numarası, e) Onaylanmış kuruluşun adres bilgisi, f) Ait olduğu yönetmelik bilgisi, g) Yürütülen ek bilgisi, h) Belge başlangıç ve bitiş tarihi, i) Ürün bilgisi / kapsamı, j) Onaylanmış Kuruluşun geçerli ulusal mevzuat uyarınca yasal olarak bağlayıcılığı olan imzası, bulunması gereken ve ÜTS’de belge inceleme esnasında kontrolü sağlanan alanlardır. ÜTS’ye girilen bilgiler ile sertifikada yer alan bilgilerin aynı olması gerekir. (3) AT Doğrulaması Sertifikası ve AT Tip Doğrulması Sertifikası hariç olmak üzere, Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki EC sertifikalarında geçerlilik süresi bulunur. Bu geçerlilik süresi 5 yıldan fazla olamaz. Sertifikanın geçerliliği, imalatçının başvurusu üzerine, uygulanabilir uygunluk değerlendirme prosedürleri uyarınca bir yeniden değerlendirmeye dayanarak her biri 5 yılı aşmayan ilave süreler şeklinde uzatılabilir. Bir sertifikaya yapılan herhangi bir ek, eklemenin yapıldığı sertifika geçerli olduğu sürece geçerli olmaya devam eder. (4) Belge revizyona uğramışsa, belge başlangıç tarihi olarak revizyon tarihi girilir. Belge revizyona uğramamışsa ve belge başlangıç tarihi sertifikada açıkça belirtilmemiş ise sertifikada yer alan en güncel düzenlenme (imza) tarihi, belge başlangıç tarihi olarak girilir.. (5) EC sertifikasında revizyon numarasının belirtildiği ve ilgili sertifikada belge (sertifika) numarasıyla birlikte gösterildiği durumlarda, ilgili sertifika revizyon numarası ile birlikte kayıt edilir. (Örneğin XXXXX.Rev.1) (6) EC sertifikasının bütün ekleri ve ilave sayfalarıyla birlikte eksiksiz bir şekilde yüklenmesi ve Kuruma sunulması gerekir. (7) EC sertifikasını düzenleyen onaylanmış kuruluş ÜTS’de onaylanmış kuruluş olarak tanımlı değilse, ilgili EC sertifikasının ÜTS belge kayıt işlemleri öncesinde, ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu onaylanmış kuruluşun ÜTS’ye eklenmesi veya ilgili Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 16/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 18; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 mevzuat kapsamında yetki tanımlanması hususunda “Onaylanmış/Uygunluk Değerlendirme Kuruluş İşlemleri” alanı üzerinden talep açılır. Talebe istinaden “NANDO Notified Bodies” sorgulama sitesi (https://webgate.ec.europa.eu/single-market-compliance-space/notified- bodies) üzerinden yapılacak sorgulamalar neticesinde söz konusu uygunluk değerlendirme kuruluşunun onaylanmış kuruluş olarak ilgili mevzuatta yetkilendirilmiş olduğu tespit edilmesi durumunda, ÜTS’ye ilgili onaylanmış kuruluş eklenir ve yetkilendirildiği Eski Tıbbi Cihaz Yönetmeliklerine (MDD’ye ve/veya IVDD’ye ve/veya AIMDD’ye) göre ÜTS’de tanımlanır. AB Sertifikası (MDR/IVDR) türü belge MADDE 7- (1) “AB Sertifikası (MDR/IVDR)” türünde belge, sadece Yeni Tıbbi Cihaz Yönetmelikleri kapsamında onaylanmış kuruluş tarafından hazırlanan sertifikalara ait bildirimlerde ve başvurularda kullanılan belge türüdür. Eski Tıbbi Cihaz Yönetmelikleri kapsamında düzenlenen sertifikalar için “EC Sertifikası” türünde belge kayıt/güncelleme bildirimi ve başvurusu yapılır. (2) Yeni Tıbbi Cihaz Yönetmeliği hükümlerine uygun olarak düzenlenen AB sertifikasında; a) İmalatçının adı veya ticari adı ve adresi, b) Uygulanabildiği hallerde, AB Yetkili Temsilcisi adı veya ticari adı ve adresi, 1) MDR’nin 11 inci maddesinin birinci fıkrası ve IVDR’nin 12 nci maddesinin birinci fıkrası uyarınca; AB üye ülkeler ve Türkiye dışında yerleşik imalatçı firmaların AB pazarına cihaz arz edebilmesi için Türkiye’den veya AB üyesi ülkelerin birisinden bir yetkili temsilci atama zorunluluğu bulunmaktadır. Söz konusu AB Yetkili Temsilcisine ait bilgilerin AB sertifikasında bulunması gerekir. c) Sertifika numarası, ç) Hâlihazırda verilmiş ise imalatçının Münferit Kayıt Numarası (SRN) (ÜTS’de “Münferit Kimlik No” alanına girilir), d) Onaylanmış kuruluşun adı ve kimlik numarası, e) Onaylanmış kuruluşun adres bilgisi, f) Ait olduğu yönetmelik bilgisi, g) Yürütülen ek bilgisi (uygunluk değerlendirmesinin yürütüldüğü ilgili eke atıf), ğ) Belge düzenlenme (başlangıç) ve geçerlilik (bitiş) tarihi, h) Ürün bilgisi / kapsamı, 1) AB teknik dokümantasyon değerlendirme sertifikaları, AB tip-inceleme sertifikaları ve AB ürün doğrulama sertifikaları için; ad, model ve tip dâhil olmak üzere cihaz veya cihazların açık bir tanımlaması, imalatçı tarafından kullanma kılavuzuna eklendiği şekilde ve cihazın tabi tutulduğu uygunluk değerlendirme prosedürüyle ilgili kullanım amacı, risk sınıfı, Temel UDI-DI, 2) AB kalite yönetim sistemi sertifikaları ve AB üretim kalite güvence sertifikaları için; cihazların veya cihaz gruplarının tanımlaması, risk sınıfı, Sınıf-IIb cihazlar için kullanım amacı, ı) İlgili sertifika tadil edilmiş veya yeniden düzenlenmiş ya da sertifikaya ilave yapılmışsa; değişikliklerin tanımı ile birlikte, önceki her sertifikaya ve düzenlenme tarihlerine atıf, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 17/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 19; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 i) Gerçekleştirilen incelemeler ve testler, örn. ilgili ortak spesifikasyonlara, uyumlaştırılmış standartlara, test raporlarına ve denetim raporuna/raporlarına atıf, j) Uygulanabildiği hallerde; teknik dokümantasyonun ilgili bölümlerine veya kapsadığı cihaz veya cihazların piyasaya arzı için gerekli olan diğer sertifikalara atıf, k) Uygulanabildiği hallerde; onaylanmış kuruluş tarafından yapılan gözetim hakkında bilgiler, l) İlgili eke ilişkin onaylanmış kuruluşun uygunluk değerlendirmesinin sonuçları, m) Sertifikanın geçerliliğine yönelik koşullar veya sınırlamalar, n) Onaylanmış Kuruluşun geçerli ulusal mevzuat uyarınca yasal olarak bağlayıcılığı olan imzası, bulunması gereken ve ÜTS’de belge inceleme esnasında kontrolü sağlanan alanlardır. ÜTS’ye girilen bilgiler ile sertifikada yer alan bilgilerin aynı olması gerekir. (3) Yeni Tıbbi Cihaz Yönetmelikleri kapsamında verilen AB sertifikaları; 5 yılı aşmayacak şekilde sertifikada belirtilen süre boyunca ve bu süre zarfında sertifikada herhangi bir değişiklik veya güncelleme yapılmadığı sürece geçerli kalır. Sertifikanın geçerliliği, imalatçının başvurusu üzerine, uygulanabilir uygunluk değerlendirme prosedürleri uyarınca bir yeniden değerlendirmeye dayanarak her biri 5 yılı aşmayan ilave süreler şeklinde uzatılabilir. Bir sertifikaya yapılan herhangi bir ek, eklemenin yapıldığı sertifika geçerli olduğu sürece geçerli olmaya devam eder. (4) Belge revizyona uğramışsa, belge başlangıç tarihi olarak revizyon tarihi girilir. Belge revizyona uğramamışsa ve belge başlangıç tarihi sertifikada açıkça belirtilmemiş ise sertifikada yer alan en güncel düzenlenme (imza) tarihi, belge başlangıç tarihi olarak girilir. (5) AB sertifikasında revizyon numarasının belirtildiği ve sertifikada belge (sertifika) numarasıyla birlikte gösterildiği durumlarda, ilgili sertifika revizyon numarası ile birlikte kayıt edilir. (Örneğin XXXXX.Rev.1) (6) AB sertifikasının bütün ekleri ve ilave sayfalarıyla birlikte eksiksiz bir şekilde yüklenmesi ve Kuruma sunulması gerekir. (7) AB sertifikasını düzenleyen onaylanmış kuruluş ÜTS’de onaylanmış kuruluş olarak tanımlı değilse, ilgili AB sertifikasının ÜTS belge kayıt işlemleri öncesinde, ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu onaylanmış kuruluşun ÜTS’ye eklenmesi veya ilgili mevzuat kapsamında yetki tanımlanması hususunda “Onaylanmış/Uygunluk Değerlendirme Kuruluş İşlemleri” alanı üzerinden talep açılır. Talebe istinaden “NANDO Notified Bodies” sorgulama sitesi (https://webgate.ec.europa.eu/single-market-compliance-space/notified- bodies) üzerinden yapılacak sorgulamalar neticesinde söz konusu uygunluk değerlendirme kuruluşunun onaylanmış kuruluş olarak ilgili mevzuatta yetkilendirilmiş olduğu tespit edilmesi durumunda, ÜTS’ye ilgili onaylanmış kuruluş eklenir ve yetkilendirildiği Yeni Tıbbi Cihaz Yönetmeliklerine (MDR’ye ve/veya IVDR’ye) göre ÜTS’de tanımlanır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 18/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 20; tables, flowcharts and screenshots retained
Searchable PDF text layer

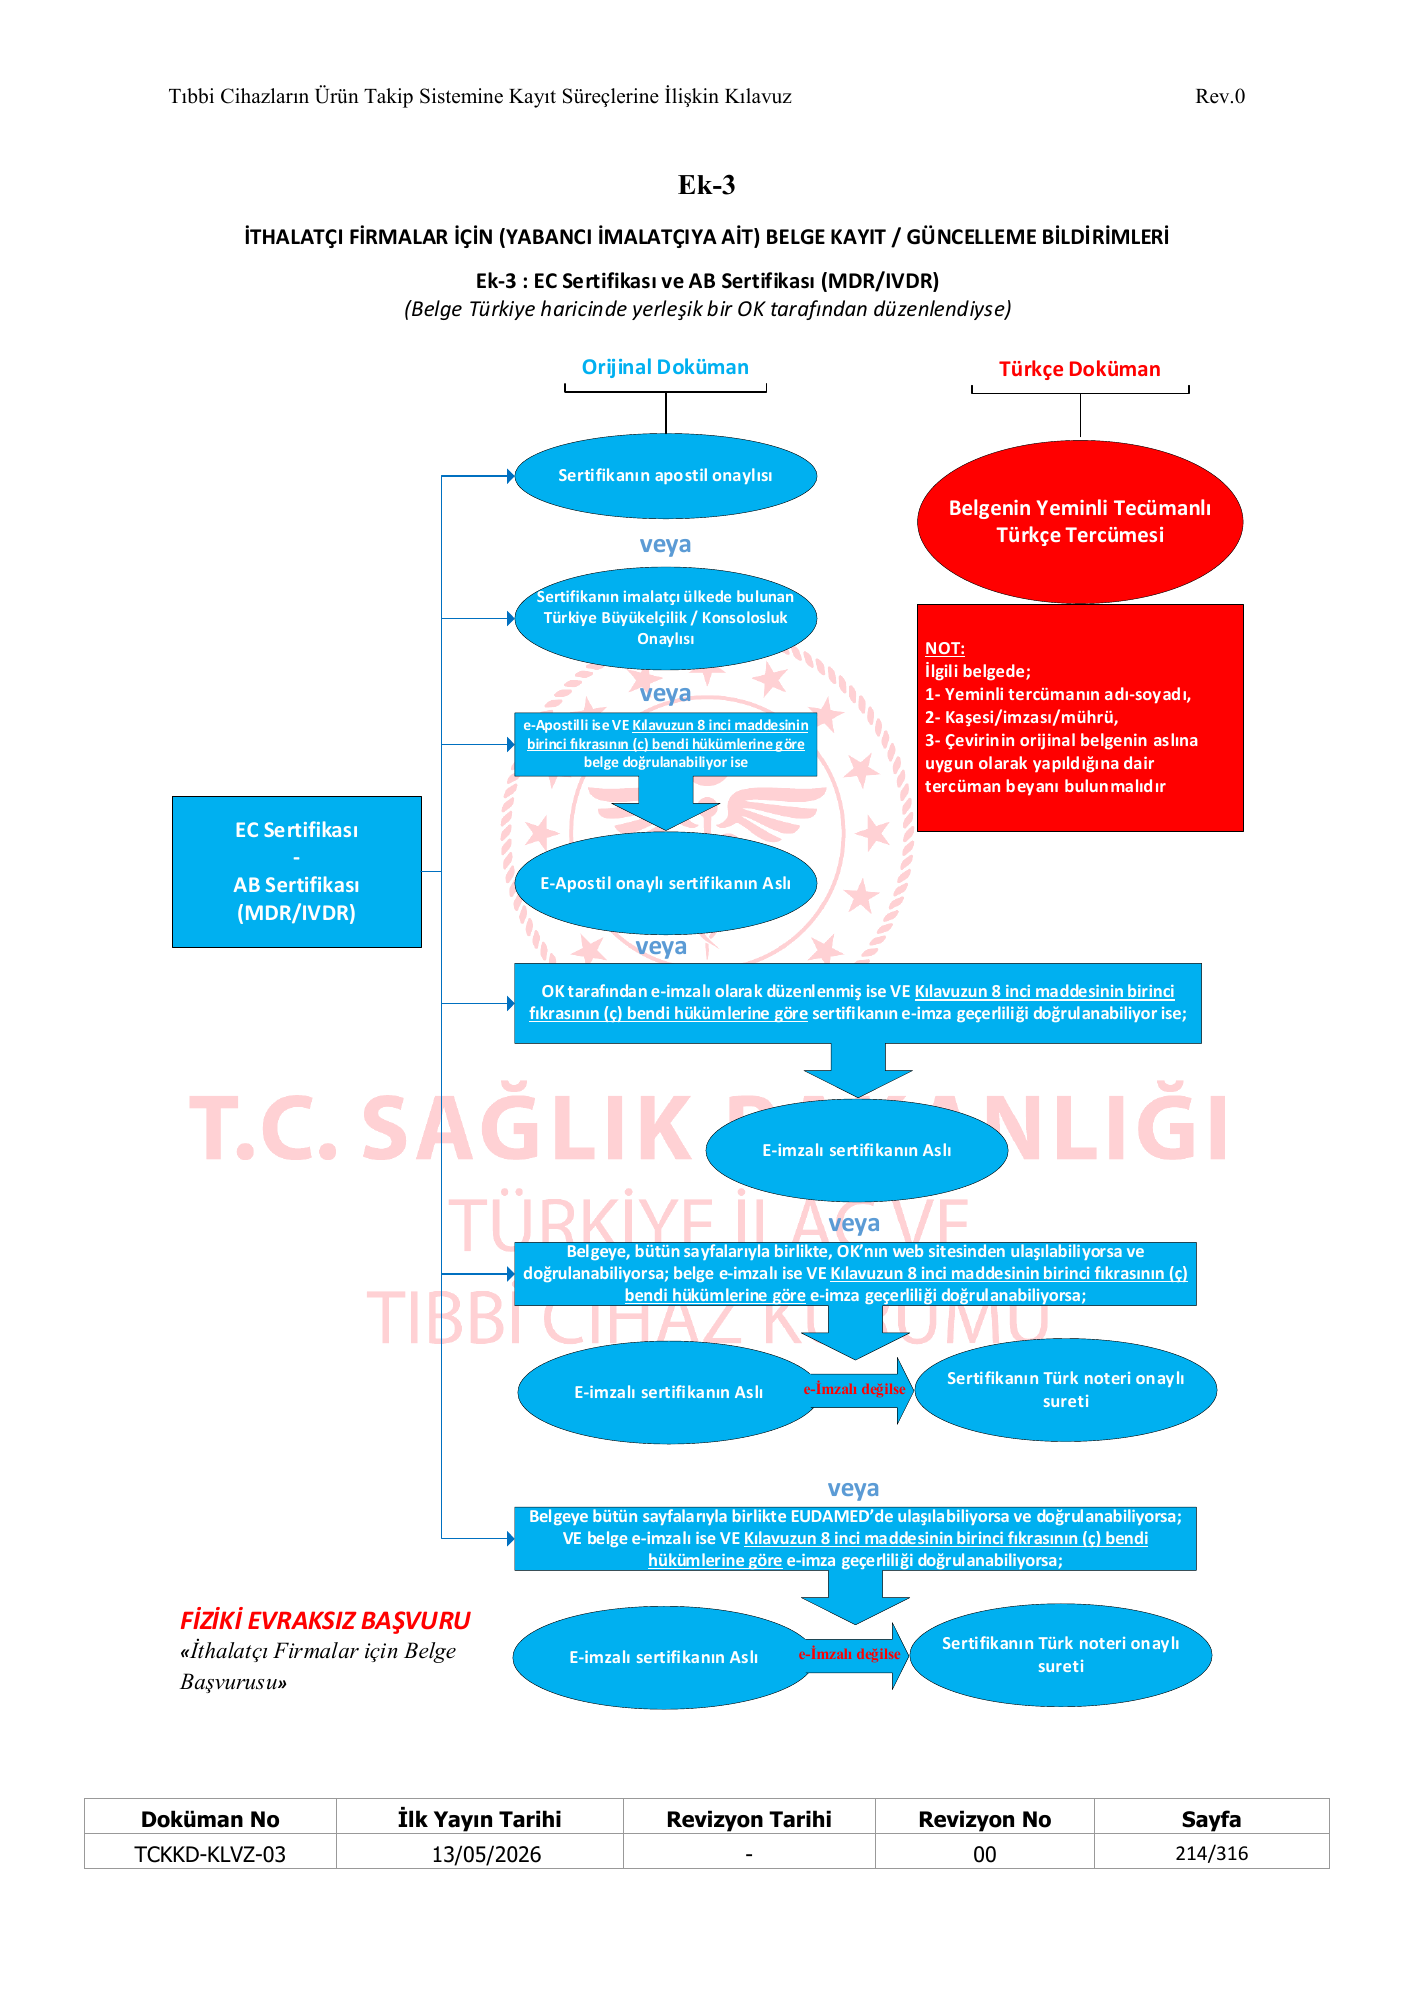
Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 İthalatçı firmaların (yabancı imalatçıya ait) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)” belge kayıt/güncelleme bildirimlerine ilişkin usul ve esaslar MADDE 8- (1) İthalatçı firmaların (yabancı imalatçıya ait) “EC Sertifikası” ya da “AB Sertifikası (MDR/IVDR)” ile ilgili ilk kayıt veya güncelleme bildirimlerinde, söz konusu sertifika, Türkiye haricinde başka bir ülkede yerleşik olarak faaliyet gösteren onaylanmış kuruluşlardan birisi tarafından düzenlenmişse (Ek-3’e bakınız), “Orijinal Doküman” alanına; a) Sertifikanın apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. 2) Apostil onaylı belgenin aslının ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. b) Sertifikanın imalatçı ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla; veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla; e-Apostil onaylı belgenin Aslı ya da, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. ç) Onaylanmış kuruluş tarafından elektronik olarak düzenlenen ve imzalanan sertifikalar için, e-imza ile imzalanmış orijinal belgeye ait imza doğrulama araçları/verileri vasıtasıyla belgenin onaylanmış kuruluş yetkilisi tarafından imzalandığının doğrulanabilmesi şartıyla, ilgili e-imzalı sertifikanın Aslı ya da, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) sertifikanın e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı sertifikayı düzenleyen onaylanmış kuruluş Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 19/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 21; tables, flowcharts and screenshots retained
Searchable PDF text layer

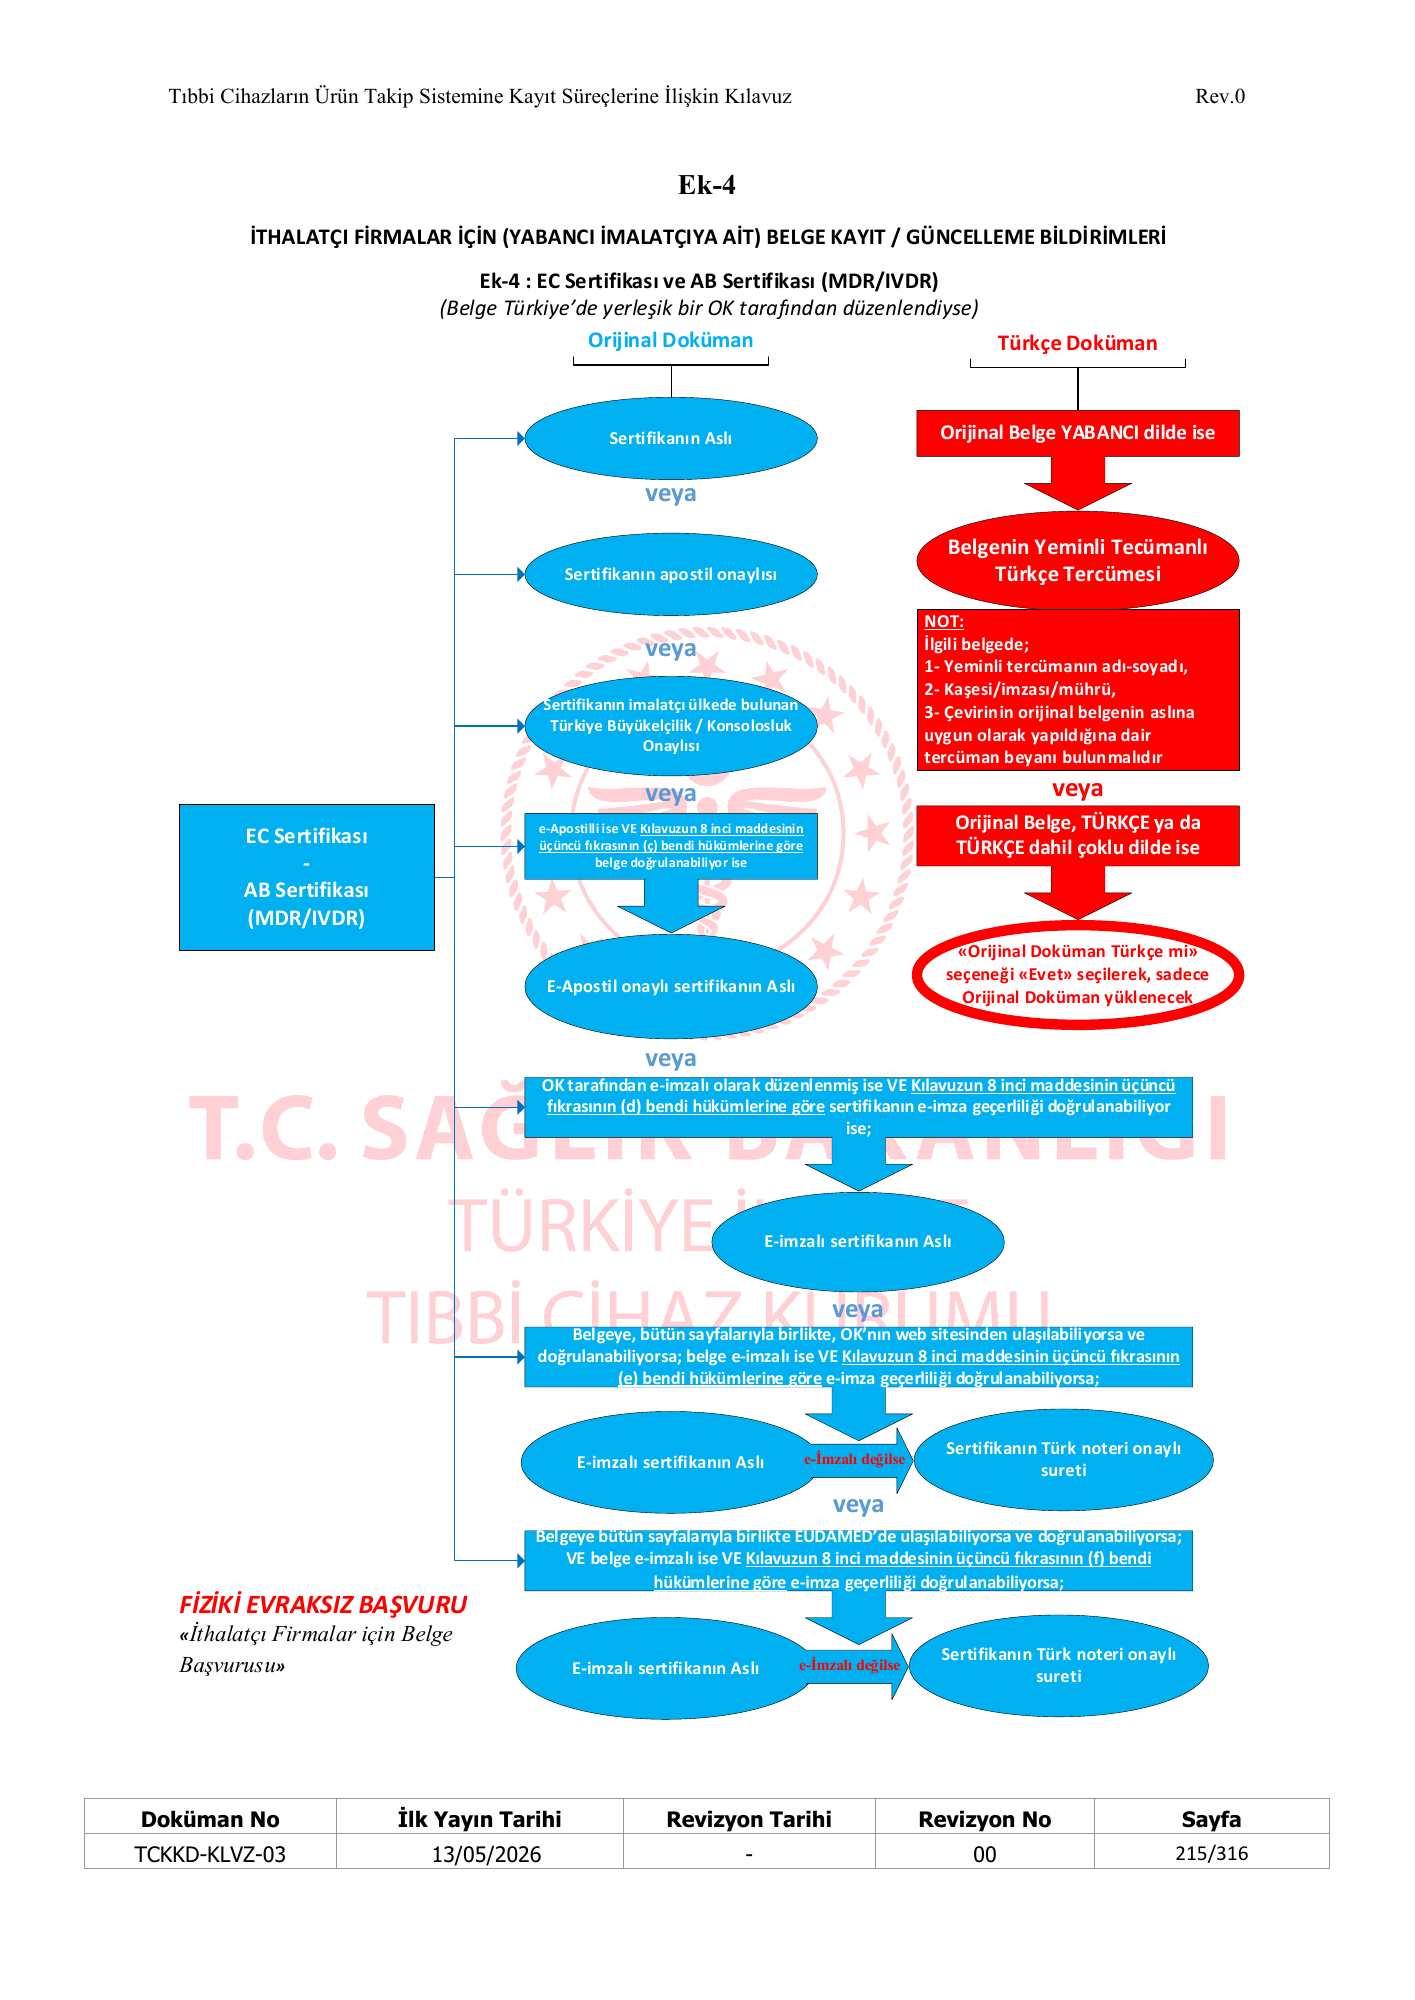
Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 tarafından ilgili tarafa (imalatçıya) dijital olarak verilen e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili sertifikanın e-imza sorgulamasında, sertifikayı elektronik olarak imzalayan onaylanmış kuruluş yetkilisinin e-imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. d) Söz konusu sertifikanın, bütün sayfalarıyla birlikte, güncel olarak sertifikayı düzenleyen onaylanmış kuruluşun resmi sorgulama web sitesinde yayınlanması durumunda, bahse konu olan sertifikaya, bütün sayfaları ile birlikte, onaylanmış kuruluşun sorgulama sitesinde ulaşılabilmesi ve doğrulanabilmesi şartıyla; 1) Bu fıkranın (ç) bendinde bahsedildiği şekilde ve ilgili bendin alt bentlerindeki hükümler geçerli olmak üzere, sertifika elektronik olarak imzalı (e-imzalı) ise ilgili sertifikanın Aslı, 2) Sertifika e-imzalı değilse, ilgili sertifikanın Türk noteri onaylı sureti, ya da, e) Söz konusu sertifikanın, sertifikayı düzenleyen onaylanmış kuruluş tarafından bütün güncel ve geçerli sayfalarıyla birlikte EUDAMED’e yüklenmesi durumunda; ve bahse konu olan sertifikaya, bütün sayfaları ile birlikte, EUDAMED’de ulaşılabilmesi ve doğrulanabilmesi şartıyla; 1) Bu fıkranın (ç) bendinde bahsedildiği şekilde ve ilgili bendin alt bentlerindeki hükümler geçerli olmak üzere, sertifika elektronik olarak imzalı (e-imzalı) ise ilgili sertifikanın Aslı, 2) Sertifika e-imzalı değilse, ilgili sertifikanın Türk noteri onaylı sureti, ekleriyle birlikte eksiksiz bir şekilde yüklenir. (2) Bu maddenin birinci fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. (3) İthalatçı firmaların (yabancı imalatçıya ait) “EC Sertifikası” ya da “AB Sertifikası (MDR/IVDR)” ile ilgili ilk kayıt veya güncelleme bildirimlerinde, söz konusu sertifika, Türkiye’de yerleşik olarak faaliyet gösteren ve Kurum tarafından yetkilendirilmiş olan onaylanmış kuruluşlardan birisi tarafından düzenlenmişse (Ek-4’e bakınız), “Orijinal Doküman” alanına; a) Sertifikanın aslı ya da, b) Sertifikanın apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 20/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 22; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Apostil onaylı belgenin aslının ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Sertifikanın imalatçı ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. ç) Bu fıkranın (b) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla; veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla; e-Apostil onaylı belgenin Aslı ya da, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. d) Onaylanmış kuruluş tarafından elektronik olarak düzenlenen ve imzalanan sertifikalar için, e-imza ile imzalanmış orijinal belgeye ait imza doğrulama araçları/verileri vasıtasıyla belgenin onaylanmış kuruluş yetkilisi tarafından imzalandığının doğrulanabilmesi şartıyla, ilgili e-imzalı sertifikanın Aslı ya da, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) sertifikanın e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı sertifikayı düzenleyen onaylanmış kuruluş tarafından ilgili tarafa (imalatçıya) dijital olarak verilen e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili sertifikanın e-imza sorgulamasında, sertifikayı elektronik olarak imzalayan onaylanmış kuruluş yetkilisinin e-imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. e) Söz konusu sertifikanın, bütün sayfalarıyla birlikte, güncel olarak sertifikayı düzenleyen onaylanmış kuruluşun resmi sorgulama web sitesinde yayınlanması durumunda, bahse konu olan sertifikaya, bütün sayfaları ile birlikte, onaylanmış kuruluşun sorgulama sitesinde ulaşılabilmesi ve doğrulanabilmesi şartıyla; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 21/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 23; tables, flowcharts and screenshots retained
Searchable PDF text layer

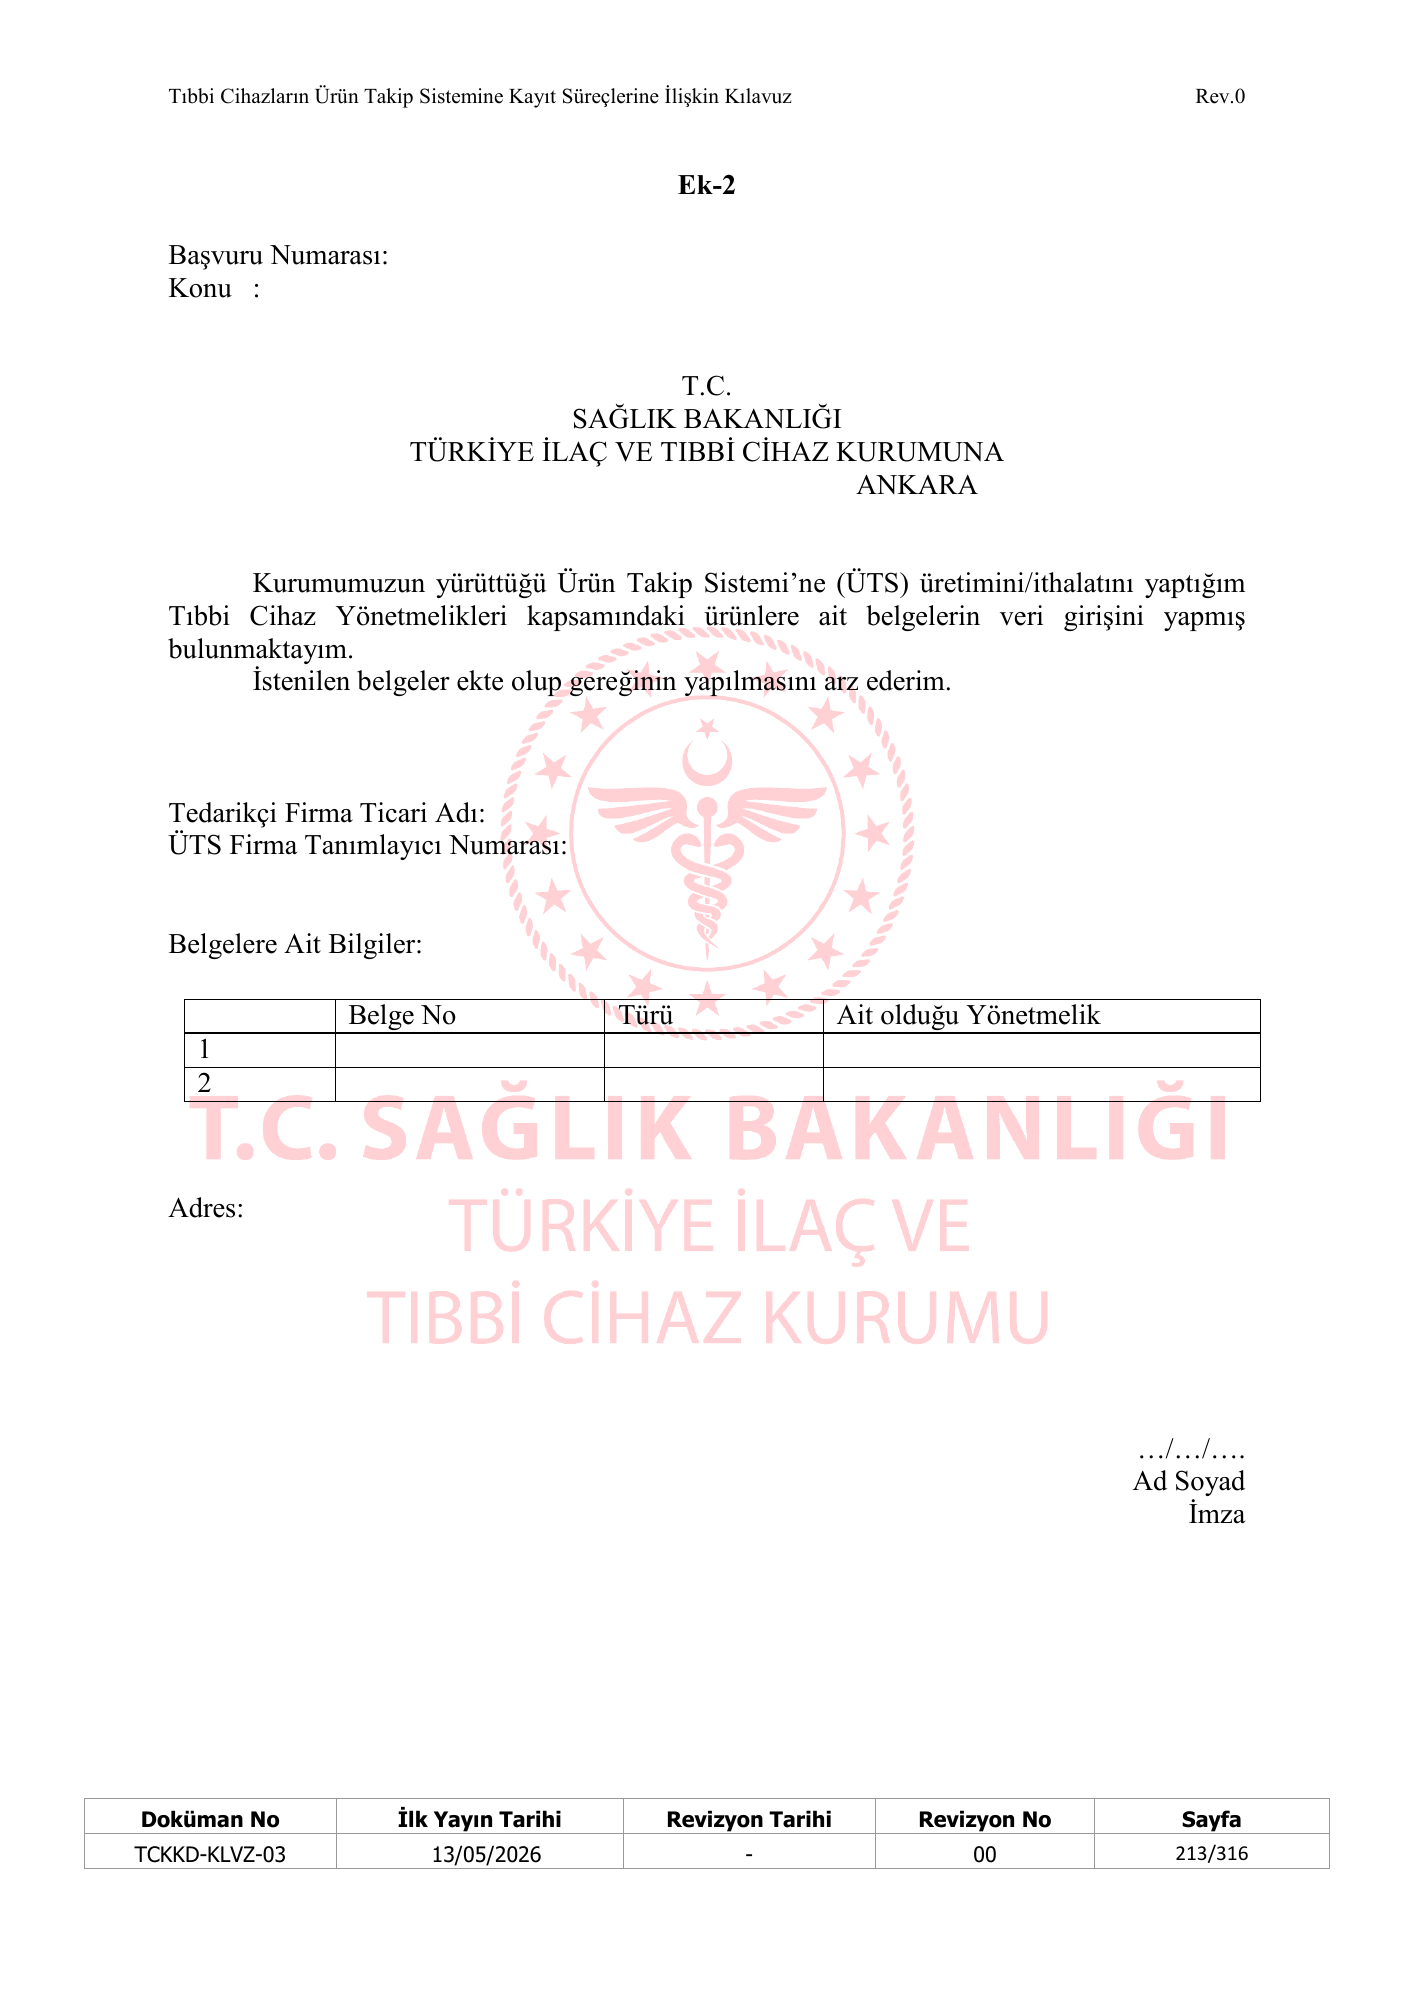
Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu fıkranın (d) bendinde bahsedildiği şekilde ve ilgili bendin alt bentlerindeki hükümler geçerli olmak üzere, sertifika elektronik olarak imzalı (e-imzalı) ise ilgili sertifikanın Aslı, 2) Sertifika e-imzalı değilse, ilgili sertifikanın Türk noteri onaylı sureti, ya da, f) Söz konusu sertifikanın, sertifikayı düzenleyen onaylanmış kuruluş tarafından bütün güncel ve geçerli sayfalarıyla birlikte EUDAMED’e yüklenmesi durumunda; ve bahse konu olan sertifikaya, bütün sayfaları ile birlikte, EUDAMED’de ulaşılabilmesi ve doğrulanabilmesi şartıyla; 1) Bu fıkranın (d) bendinde bahsedildiği şekilde ve ilgili bendin alt bentlerindeki hükümler geçerli olmak üzere, sertifika elektronik olarak imzalı (e-imzalı) ise ilgili sertifikanın Aslı, 2) Sertifika e-imzalı değilse, ilgili sertifikanın Türk noteri onaylı sureti, ekleriyle birlikte eksiksiz bir şekilde yüklenir. (4) Bu maddenin üçüncü fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına; a) Orijinal belge yabancı dilde hazırlanmış ise sistemdeki “Orijinal Doküman Türkçe mi?” seçeneği “Hayır” olarak seçilerek; “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. Ya da, b) Orijinal belge Türkçe veya Türkçe dahil çoklu dilde hazırlanmış ise sistemdeki “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek; sadece “Orijinal Doküman” alanına yükleme yapılır. (5) Bu maddenin birinci ile ikinci ya da üçüncü ile dördüncü fıkralarına istinaden, “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (6) Bu maddenin birinci ila dördüncü fıkralarında bahsedilen belge kayıt veya güncelleme bildirimlerine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurularının Kurum tarafından değerlendirilmesi için, “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen belgelerin fiziki olarak Kuruma gönderilmesine gerek yoktur. Ayrıca, bu Kılavuzun 69 uncu maddesinin (a) fıkrasında bahsedilen hükmün yürürlüğe girmesi sonrasında, örneği Ek-2’de yer alan dilekçenin de fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili belge kayıt veya güncelleme başvurusunun yapılması yeterlidir. (7) Usul ve esasları bu Kılavuzun 39 uncu maddesinde bahsedilen bir belge başvurusunda en fazla 5 adet belge kayıt/güncelleme bildirimine izin verilir. (8) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 22/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 24; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Yerli imalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)” belge bildirimlerine ilişkin usul ve esaslar MADDE 9- (1) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “EC Sertifikası” ya da “AB Sertifikası (MDR/IVDR)” ile ilgili ilk kayıt veya güncelleme bildirimleri sonrasında bu Kılavuzun 39 uncu maddesinde bahsedildiği şekilde yapılan belge başvurularında; Belge Başvuru Tipi olarak “İmalatçı Firmalar için e-imzalı Belge Başvurusu” seçilerek başvuru yapılması zorunludur ve “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” seçeneği “Evet” olarak seçilmesi gerekir. (2) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)”, Türkiye haricinde başka bir ülkede yerleşik olarak faaliyet gösteren onaylanmış kuruluşlardan birisi tarafından düzenlenmişse (Ek- 5’e bakınız); a) “Orijinal Doküman” alanına, Ek-21’de örneği yer alan ve ilgili yerli imalatçı firma adına “Mesul Müdür” ya da “İmza Yetkilisi” olarak ÜTS’de kayıtlı olan kişi tarafından elektronik olarak imzalanmış olan Taahhütnamenin aslı ile birlikte, ilgili EC/AB sertifikasının kopyası eksiksiz bir şekilde yüklenir. 1) İlgili e-imzalı belge sistem tarafından otomatik olarak kontrol edileceğinden e-imzalı belgenin firmanın “Mesul Müdür” ya da “İmza Yetkilisi” tarafından elektronik olarak imzalanmış olması gerekir. 2) Belge içeriğindeki taahhütnamenin aslında imzalayan yetkilinin adı ve soyadı yazılı olarak bulunuyorsa, belgede bulunan yetkilinin adı ve soyadı ile belgeyi elektronik olarak imzalayan “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı yetkili kişinin adı ve soyadının birbiriyle uyuşması zorunludur. b) Orijinal belge yabancı dilde hazırlanmış ise sistemdeki “Orijinal Doküman Türkçe mi?” seçeneği “Hayır” olarak seçilerek; “Türkçe Doküman” alanına “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. 1) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. c) Orijinal belge Türkçe veya Türkçe dahil çoklu dilde hazırlanmış ise sistemdeki “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek; sadece “Orijinal Doküman” alanına yükleme yapılır. (3) “EC Sertifikası” / “AB Sertifikası (MDR/IVDR)”, Türkiye’de yerleşik olarak faaliyet gösteren ve Kurum tarafından yetkilendirilmiş olan onaylanmış kuruluşlardan birisi tarafından düzenlenmişse (Ek-6’ya bakınız); a) Orijinal belge dili Türkçe olan belgeler kabul edilir. b) “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Doküman” alanına, Ek-21’de örneği yer alan ve ilgili yerli imalatçı firma adına “Mesul Müdür” ya da “İmza Yetkilisi” olarak ÜTS’de kayıtlı olan kişi tarafından elektronik olarak imzalanmış olan Taahhütnamenin aslı ile birlikte, ilgili EC/AB sertifikasının kopyası eksiksiz bir şekilde yüklenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 23/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 25; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) İlgili e-imzalı belge sistem tarafından otomatik olarak kontrol edileceğinden e-imzalı belgenin firmanın “Mesul Müdür” ya da “İmza Yetkilisi” tarafından elektronik olarak imzalanmış olması gerekir. 2) Belge içeriğindeki taahhütnamenin aslında imzalayan yetkilinin adı ve soyadı yazılı olarak bulunuyorsa, belgede bulunan yetkilinin adı ve soyadı ile belgeyi elektronik olarak imzalayan “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı yetkili kişinin adı ve soyadının birbiriyle uyuşması zorunludur. c) “Orijinal Doküman Türkçe mi” seçeneği “Evet” olarak seçildiğinden dolayı, sistemde sadece “Orijinal Doküman” bölümü yüklenir. (4) Bu maddenin ikinci ve üçüncü fıkralarına istinaden “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (5) Bu maddenin ikinci ve üçüncü fıkralarına istinaden belge kayıt veya güncelleme bildirimlerine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurularının değerlendirilmesi için, “Orijinal Doküman” ve varsa “Türkçe Doküman” alanına yüklenen belgelerin asıllarının fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge bildirimiyle ile ilgili kayıt başvurusunun “İmalatçı Firmalar için e-imzalı Belge Başvurusu” olarak yapılması yeterlidir. (6) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “Uygunluk Beyanı” türü belge MADDE 10- (1) “Uygunluk Beyanı” türünde belge, sadece Eski Tıbbi Cihaz Yönetmelikleri kapsamında hazırlanan uygunluk beyanlarına ait belge bildirimlerinde ve başvurularında kullanılan belge türüdür. Yeni Tıbbi Cihaz Yönetmelikleri kapsamında düzenlenen uygunluk beyanları için “AB Uygunluk Beyanı (MDR/IVDR)” türünde belge kayıt/güncelleme bildirimi ve başvurusu yapılır. (2) Eski Tıbbi Cihaz Yönetmelikleri hükümlerine uygun olarak imalatçı firma tarafından düzenlenen uygunluk beyanında; a) İmalatçının adı veya ticari adı ve adresi, b) AB yetkili temsilcisi adı veya ticari adı ve adresi (varsa), c) Tıbbi cihaz(lar)ın bilgisi (model/referans no/ürün adı/ varsa detaylı açıklama), ç) Ait olduğu yönetmelik bilgisi, d) Tıbbi cihaz(lar)ın sınıfı ve/veya yürütülen ek bilgisi, e) Belge başlangıç (düzenlenme) tarihi, f) Belge bitiş (geçerlilik) tarihi, 1) Belge sınırsız süreli ise ÜTS ekranlarında “Sınırsız Süreli” olarak seçim yapılır. 2) Belge bitiş tarihi var ise ÜTS’de ilgili alana girilir. g) Yetkili kişinin adı ve soyadı ile birlikte görevi ve imza/kaşe bilgisi (e-imza hali de geçerlidir) bulunması gereken ve ÜTS’de belge inceleme esnasında kontrolü sağlanan alanlardır. Sisteme girilen bilgiler ile belgede yer alan bilgilerin aynı olması gerekir. (3) Uygunluk Beyanı, yasal imalatçı firma tarafından düzenlenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 24/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 26; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (4) İmalatçı firma, uygunluk beyanı kapsamındaki cihaz ya da cihazlarını başka bir imalatçıya (gerçek ya da tüzel kişiye) ürettiriyorsa, söz konusu imalatçıya ait unvan ve adres bilgilerinin de uygunluk beyanında veya EC sertifikasında bulunması beklenir. İlgili bilgiler uygunluk beyanında veya EC sertifikasında yer almıyorsa ve cihaz etiketinde veya satış ambalajında da bulunmuyorsa; Kurum, gerek görmesi halinde, bu bilgilerin yer aldığı teknik dosyaya ait sayfaların “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenmesini talep eder. (5) Uygunluk beyanında yer alan tıbbi cihazların kapsamı ürünü tanımlayabilir nitelikte olmalıdır. Genel ifadeler ürünün tanımlanmasında yeterli değildir. (örn. Cerrahi el aletleri yerine forseps, ekartör, dilatör vb. şeklinde detaylandırılmalıdır.) İthal edilen ürünler için düzenlenen belgelerde bu hususa aykırı düzenlenmiş belgelerin olması halinde bu belgelerin başvurularında belgede yer alan genel ifade şeklinde tanımlanmış ürünlerin detayını içerecek branş türlerinin veya ürün açıklamalarının listelendiği dokuman ayrıca “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenir. (6) Uygunluk beyanında yer alan cihazların herhangi biri için gerek görülmesi halinde söz konusu cihaza veya cihazlara ait teknik doküman; a) Tıbbi cihazın etkisi ve etki mekanizması, b) Kullanım amacı, kullanım yeri, kullanım süresi ve hedef popülasyonu, c) Tıbbi cihazın sınıfı, sınıflandırma kuralı ve gerekçesi, ç) Ürün içeriği ve ürünün formuna göre % bileşen bilgisi, d) Etiket bilgisi ve kullanma kılavuzu, bilgilerini içerecek şekilde “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenir. (7) Uygunluk beyanının bütün ekleri ve ilave sayfalarıyla birlikte eksiksiz bir şekilde yüklenmesi gerekir. (8) MDR’nin 110 uncu maddesi ve 111 inci maddesinin birinci fıkrasının (d) bendi uyarınca; 26/5/2021 tarihinden itibaren MDD ve AIMDD yürürlükten kaldırılmıştır. Bununla birlikte, 26/5/2021 tarihinden önce yasal olarak piyasaya arz edilen MDD veya AIMDD kapsamındaki cihazlar, sadece 26/5/2021 tarihinden önce düzenlenmiş olan uygunluk beyanı ile piyasada bulundurulmaya veya hizmete sunulmaya devam edebilir. Bir başka deyişle, ilk düzenlenme tarihi 26/5/2021 ve sonrası olan bir uygunluk beyanı ile MDD veya AIMDD kapsamındaki cihazlar piyasaya arz edilemez; MDD veya AIMDD kapsamındaki cihazlar için düzenlenen uygunluk beyanının ilk düzenlenme tarihi 26/05/2021 tarihi öncesi olmalıdır. MDD veya AIMDD kapsamındaki cihazlar için düzenlenen uygunluk beyanı, söz konusu cihazların bu Kılavuzun 45 inci maddesinde bahsedilen MDR geçiş hükümlerinden faydalanması koşuluyla; sadece beyandaki ürün kapsamı ve ilgili cihazların tasarımı ve kullanım amacındaki “önemli değişiklikler” haricindeki imalatçı adresi değişikliği, üretim yeri değişikliği, AB yetkili Temsilci değişikliği ve GMDN kodu değişikliği gibi değişiklikler için güncellenebilir. Bu şekilde güncellenen uygunluk beyanının, 26/5/2021 tarihi öncesi düzenlenmiş versiyonuyla veya versiyonlarıyla bağlantılı olması beklenir. Eğer söz konusu uygunluk beyanı içeriğinde beyanın eski versiyonu veya versiyonlarıyla bağlantı kurulamıyorsa, ilgili uygunluk beyanının 26/5/2021 tarihi öncesinde hazırlanmış olan versiyonunun veya (birden fazla varsa) versiyonlarının “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenmesi gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 25/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 27; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (9) IVDR’nin 107 nci maddesi ve 108 inci maddesinin birinci fıkrasının (d) bendi uyarınca; 26/5/2022 tarihinden itibaren IVDD yürürlükten kaldırılmıştır. Bununla birlikte, 26/5/2022 tarihinden önce yasal olarak piyasaya arz edilen IVDD kapsamındaki cihazlar, sadece 26/5/2022 tarihinden önce düzenlenmiş olan uygunluk beyanı ile piyasada bulundurulmaya veya hizmete sunulmaya devam edebilir. Bir başka deyişle, ilk düzenlenme tarihi 26/5/2022 ve sonrası olan bir uygunluk beyanı ile IVDD kapsamındaki cihazlar piyasaya arz edilemez; IVDD kapsamındaki cihazlar için düzenlenen uygunluk beyanının ilk düzenlenme tarihi 26/05/2022 tarihi öncesi olmalıdır. IVDD kapsamındaki cihazlar için düzenlenen uygunluk beyanı, söz konusu cihazların bu Kılavuzun 48 inci maddesinde bahsedilen IVDR geçiş hükümlerinden faydalanması koşuluyla; sadece beyandaki ürün kapsamı ve ilgili cihazların tasarımı ve kullanım amacındaki “önemli değişiklikler” haricindeki imalatçı adresi değişikliği, üretim yeri değişikliği, AB yetkili Temsilci değişikliği ve GMDN kodu değişikliği gibi değişiklikler için güncellenebilir. Bu şekilde güncellenen uygunluk beyanının, 26/5/2022 tarihi öncesi düzenlenmiş versiyonuyla veya versiyonlarıyla bağlantılı olması beklenir. Eğer söz konusu uygunluk beyanı içeriğinde beyanın eski versiyonu veya versiyonlarıyla bağlantı kurulamıyorsa, ilgili uygunluk beyanının 26/5/2022 tarihi öncesinde hazırlanmış olan versiyonunun veya (birden fazla varsa) versiyonlarının “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenmesi gerekir. “AB Uygunluk Beyanı (MDR/IVDR)” türü belge MADDE 11- (1) “AB Uygunluk Beyanı (MDR/IVDR)” türünde belge, sadece Yeni Tıbbi Cihaz Yönetmelikleri kapsamında hazırlanan uygunluk beyanlarına ait bildirimlerde ve başvurularda kullanılan belge türüdür. Eski Tıbbi Cihaz Yönetmelikleri kapsamında düzenlenen uygunluk beyanları için “Uygunluk Beyanı” türünde belge başvurusu yapılır. (2) Yeni Tıbbi Cihaz Yönetmelikleri hükümlerine uygun olarak imalatçı firma tarafından düzenlenen uygunluk beyanında; a) İmalatçının adı veya ticari adı ve adresi, b) Uygulanabildiği hallerde, AB Yetkili Temsilcisi adı veya ticari adı ve adresi, 1) MDR’nin 11 inci maddesinin birinci fıkrası ve IVDR’nin 12 nci maddesinin birinci fıkrası uyarınca; AB üye ülkeler ve Türkiye dışında yerleşik imalatçı firmaların AB pazarına cihaz arz edebilmesi için Türkiye’den veya AB üyesi ülkelerin birisinden bir yetkili temsilci atama zorunluluğu bulunmaktadır. Söz konusu AB Yetkili Temsilcisine ait bilgilerin AB sertifikasında bulunması gerekir. c) Hâlihazırda verilmiş ise imalatçının Münferit Kayıt Numarası (SRN) (ÜTS’de “Münferit Kimlik No” alanına girilir), ç) İmalatçının AB uygunluk beyanını tamamen kendi sorumluluğunda düzenlediğine ilişkin bir ifade, d) Temel UDI-DI, e) AB uygunluk beyanı kapsamındaki cihazın, tanımlanmasına ve izlenebilirliğine imkan verecek şekilde; ürün adı ve ticari adı, ürün kodu, katalog numarası veya uygulanabilir olduğu hallerde fotoğraf gibi diğer kesin referanslar ile birlikte kullanım amacı, 1) Ürün adı veya ticari adı hariç olmak üzere, tanımlamaya ve izlenebilirliğe olanak sağlayan bilgiler Temel UDI-DI ile sağlanabilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 26/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 28; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 g) Cihazın risk sınıfı, ğ) Mevcut beyan kapsamında olan cihazın dahil olduğu Tıbbi Cihaz Yönetmeliğine ve uygulanabilirse, bir AB uygunluk beyanının düzenlenmesini şart koşan ilgili diğer AB mevzuatına uygun olduğuna dair bir ifade, h) Kullanılan ve uygunluğun beyan edildiği ortak spesifikasyonlara ilişkin atıflar, ı) Kapsamında sadece Sınıf-I Diğer veya Sınıf A cihazlar olan AB uygunluk beyanları haricindeki AB uygunluk beyanları için; onaylanmış kuruluşun adı ve kimlik numarası, yürütülen uygunluk değerlendirme prosedürünün bir tanımı ve düzenlenen AB sertifikası veya AB sertifikalarının tanımlanması (sertifika numarası veya numaraları), i) Uygulanabildiği hallerde ilave bilgiler, j) Belge başlangıç (düzenlenme) tarihi, k) Belge bitiş (geçerlilik) tarihi, 1) Belge sınırsız süreli ise ÜTS ekranlarında “Sınırsız Süreli” olarak seçim yapılır. 2) Belge bitiş tarihi var ise ÜTS’de ilgili alana girilir. l) Beyanın düzenlenme yeri ve tarihi, m) Yetkili kişinin adı ve soyadı ile birlikte görevi ve imza/kaşe bilgisi (e-imza hali de geçerlidir) bulunması gereken ve ÜTS’de belge inceleme esnasında kontrolü sağlanan alanlardır. Sisteme girilen bilgiler ile belgede yer alan bilgilerin aynı olması gerekir. (3) AB Uygunluk Beyanı yasal imalatçı firma tarafından düzenlenir. (4) İmalatçı firma, uygunluk beyanı kapsamındaki cihaz ya da cihazlarını başka bir imalatçıya (gerçek ya da tüzel kişiye) ürettiriyorsa, söz konusu imalatçıya ait unvan ve adres bilgilerinin de AB uygunluk beyanında veya AB sertifikasında bulunması beklenir. İlgili bilgiler AB uygunluk beyanında veya AB sertifikasında yer almıyorsa ve cihaz etiketinde veya satış ambalajında da bulunmuyorsa; Kurum, gerek görmesi halinde, bu bilgilerin yer aldığı teknik dosyaya ait sayfaların “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenmesini talep eder. (5) Uygunluk beyanında yer alan cihazların herhangi biri için gerek görülmesi halinde söz konusu cihaz veya cihazlara ait teknik doküman; a) Cihazın adı / ticari adı, genel tanımı, b) İmalatçı adı ve adresi, c) UDI-DI Numarası (barkodu) ve (varsa) AB sertifikası numarası, ç) Kullanım amacı, d) Kullanım yeri, e) Temas şekli, f) Kullanım süresi, g) Kullanılacak popülasyon, ğ) Etki mekanizması, h) Sınıf ve sınıflandırma kuralı, ı) Cihaz içeriği ve cihazın formuna göre % bileşen bilgisi, i) Etiket bilgisi ve kullanma kılavuzu, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 27/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 29; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 bilgilerini içerecek şekilde “Belgedeki Ürün(ler)e Ait Teknik Doküman” alanına yüklenir. Söz konusu teknik dokümanların cihazın teknik dosyasında yer alması gerekir. Gerek görüldüğü takdirde, tüm teknik dosya Kuruma ulaştırılması amacıyla hazır bulundurulur. (6) AB Uygunluk Beyanının bütün ekleri ve ilave sayfalarıyla birlikte eksiksiz bir şekilde yüklenmesi gerekir. (7) Özellikle yerli imalatçı firmalara örnek olmasına yönelik oluşturulan AB Uygunluk Beyanı şablonları Ek-7 ve Ek-8’deki gibidir. İthalatçı firmaların (yabancı imalatçıya ait) “Uygunluk Beyanı” / “AB Uygunluk Beyanı (MDR/IVDR)” belge başvurularına ilişkin usul ve esaslar MADDE 12- (1) İthalatçı firmaların (yabancı imalatçıya ait) “Uygunluk Beyanı” ya da “AB Uygunluk Beyanı (MDR/IVDR)” ile ilgili ilk kayıt veya güncelleme bildirimlerinde (Ek-9 ’a bakınız), “Orijinal Doküman” alanına; a) Belgenin apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. 2) Apostil onaylı belgenin aslının ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. b) Belgenin imalatçı ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla; veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla; e-Apostil onaylı belgenin Aslı, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 28/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 30; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ç) İmalatçı tarafından elektronik olarak imzalanan (e-imzalı) belgeler için, e-imza doğrulama araçları/verileri vasıtasıyla belgenin imalatçısı tarafından elektronik olarak imzalandığının, e-imzanın geçerli olduğunun ve sonradan belgede değişiklik yapılmadığının doğrulanabilmesi şartıyla, ilgili e-imzalı belgenin Aslı, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. ekleriyle birlikte eksiksiz bir şekilde yüklenir. (2) Bu maddenin birinci fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunur. (3) Bu maddenin birinci ve ikinci fıkrasına istinaden “Orijinal Doküman” ve “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (4) Bu maddenin birinci ve ikinci fıkrasında bahsedilen belge kayıt veya güncelleme bildirimlerine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurularının Kurum tarafından değerlendirilmesi için, “Orijinal Doküman” ve “Türkçe Doküman” bölümlerine yüklenen belgelerin fiziki olarak Kuruma gönderilmesine gerek yoktur. Ayrıca, bu Kılavuzun 69 uncu maddesinin (a) fıkrasında bahsedilen hükmün yürürlüğe girmesi sonrasında, örneği Ek-2’de yer alan dilekçenin de fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt veya güncelleme başvurusunun yapılması yeterlidir. (5) Usul ve esasları bu Kılavuzun 39 uncu maddesinde bahsedilen bir belge başvurusunda en fazla 5 adet belge kayıt bildirimine izin verilir. (6) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. (7) ÜTS’de “AB Uygunluk Beyanı (MDR/IVDR)” türünde belge kayıt bildirimi ve başvurusu yapacak olan firmanın AB üyesi bir ülkede ya da Türkiye’de yerleşik olmayan bir imalatçı firmaya ait bir AB uygunluk beyanı kaydı yapması durumunda; söz konusu imalatçı firmanın cihazlarını AB üyesi ülkelerde ve Türkiye’de arz etmeleri için atamış oldukları AB yetkili temsilcisi ile yapmış oldukları anlaşmayı ve/veya aralarında düzenlenmiş olan yetki belgesini, ÜTS üzerinden Kuruma beyan etmesi gerekir. Söz konusu yetki belgesinin ÜTS’ye kaydı aşağıdaki şekilde yapılır: a) AB üyesi bir ülkede veya Türkiye’de yerleşik olmayan imalatçılara ait bu maddede bahsedilen “AB Uygunluk Beyanı (MDR/IVDR)” türü belge kayıt bildirimlerinde, ÜTS kayıt ekranında “AB Yetkili Temsilcisi” alanına giriş yapılması zorunludur. b) ÜTS’ye AB üyesi bir ülkede veya Türkiye’de yerleşik olmayan imalatçılara ait “AB Uygunluk Beyanı (MDR/IVDR)” türünde belge kayıt bildirimi yapacak olan ithalatçı firmalar, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 29/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 31; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ÜTS kayıt ekranında “AB Yetkili Temsilcisi” alanı altında ortaya çıkacak olan “Yetki Belgesi” alanına, imalatçı firma ile AB yetkili temsilcisi tarafından yapılan anlaşmayı ve/veya yetki belgesini yükler. Alternatif olarak, bu alana EUDAMED web sitesindeki ilgili imalatçıya ait, söz konusu AB Yetkili Temsilcisi (Yetkili Temsilci) bilgilerinin de açıkça görüldüğü, aktör ekranına ait çıktıyı da yükleyebilir. c) “Yetki Belgesi” alanına söz konusu belgenin aslı ve yeminli tercümanlı Türkçe çevirisi birlikte yüklenir. Yetki belgesinin orijinalinde apostil ya da büyükelçilik/konsolosluk onayı aranmaz. 1) İstisnai olarak, bu alana bu fıkranın (b) bendinde bahsedildiği şekilde EUDAMED çıktısı yüklenmişse, söz konusu çıktı ile birlikte ilgili çıktının yeminli tercümanlı Türkçe çevirisinin de yüklenmesine gerek yoktur. ç) Söz konusu “AB Uygunluk Beyanı (MDR/IVDR)” türünde belge kayıt bildirimine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurusunun değerlendirilmesi için, bu maddenin dördüncü fıkrasında bahsedilen hükümle paralel olarak, “Yetki Belgesi” alanına yüklenen belgenin de fiziki olarak Kuruma gönderilmesine gerek yoktur. d) AB üyesi bir ülkede veya Türkiye’de yerleşik olan imalatçılar AB yetkili temsilcisi atamaz. AB yetkili temsilci zorunluluğu sadece AB üyesi bir ülkede veya Türkiye’de yerleşik olmayan imalatçılar için bulunur. Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Uygunluk Beyanı” / “AB Uygunluk Beyanı (MDR/IVDR)” belge bildirimlerine ilişkin usul ve esaslar MADDE 13- (1) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Uygunluk Beyanı” ya da “AB Uygunluk Beyanı (MDR/IVDR)” ile ilgili ilk kayıt veya güncelleme bildirimlerinde ve başvurularında (Ek-10’a bakınız); a) Belge Başvuru Tipi olarak “İmalatçı Firmalar için e-imzalı Belge Başvurusu” seçilerek başvuru yapılması zorunludur. b) “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” seçeneği “Evet” olarak seçilir. c) Orijinal belge dili Türkçe olan belgeler kabul edilir. ç) “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Doküman” alanına ilgili yerli imalatçı firma adına “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı olan kişi tarafından elektronik olarak imzalanmış belgenin aslı eksiksiz bir şekilde yüklenir. Burada; 1) İlgili e-imzalı belge sistem tarafından otomatik olarak kontrol edileceğinden e-imzalı belgenin firmanın “Mesul Müdür” ya da “İmza Yetkilisi” tarafından elektronik olarak imzalanmış olması gerekir. ÜTS, sadece söz konusu belgenin “Mesul Müdür” ya da “İmza Yetkilisi” tarafından elektronik olarak imzalanması durumunda belge başvurusu yapılmasına izin vermektedir. 2) Belgenin aslında imzalayan yetkilinin adı ve soyadı yazılı olarak bulunuyorsa, belgede bulunan yetkilinin adı ve soyadı ile belgeyi elektronik olarak imzalayan “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı yetkili kişinin adı ve soyadının birbiriyle uyuşması zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 30/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 32; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) “Orijinal Doküman” alanına yüklenen dokümanın inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. e) Bu maddede bahsedilen belge kayıt veya güncelleme bildirimlerine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” alanına yüklenen belgenin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun “İmalatçı Firmalar için e-imzalı Belge Başvurusu” olarak yapılması yeterlidir. (2) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “SİP Beyanı (MDR) (Madde-22)” türü belge MADDE 14- (1) “SİP Beyanı (MDR) (Madde-22)” belgesi, SİP imalatçısı olarak tanımlanan gerçek ya da tüzel kişilerin, CE işareti taşıyan MDR kapsamındaki cihazlarla birlikte; a) CE işareti taşıyan diğer cihazları, b) IVDR’ye uygun olarak CE işareti taşıyan in vitro tanı cihazlarını, c) Ancak bir tıbbi uygulama dâhilinde kullanılmaları ya da sistem veya işlem paketinde bulunmalarının ayrıca gerekçelendirilmesi halinde, kendilerine uygulanan mevzuata uygun olan diğer ürünleri, cihazların veya diğer ürünlerin kullanım amacına uygun şekilde ve imalatçıları tarafından belirlenen kullanım sınırları dâhilinde, bir SİP olarak piyasaya arz etmek için bir araya getirmesi halinde hazırlamış olduğu beyandır. (2) İlgili SİP imalatçısının hazırlamış olduğu beyanda; a) İmalatçıların talimatlarına uygun olarak, cihazların ve uygulanabildiği hallerde diğer ürünlerin karşılıklı uyumluluğunu doğruladığını ve faaliyetini bu talimatlar uyarınca yürüttüğünü, b) Sistemi veya işlem paketini ambalajladığını ve bir araya getirilen cihazların ya da diğer ürünlerin imalatçıları tarafından temin edilenler de dâhil olmak üzere ilgili bilgileri kullanıcılara sağladığını, c) Cihazların ve uygulanabildiği hallerde diğer ürünlerin bir sistem veya işlem paketi olarak bir araya getirilmesine dair faaliyetin, uygun iç izleme, doğrulama ve validasyon yöntemlerine tabi tutulduğunu, beyan etmesi gerekir. (3) SİP imalatçısı, SİP içeriğindeki ürünlerin münferit sterilitesinden bağımsız olarak, SİP paketini piyasaya arz etmeden önce ayrıca steril ediyorsa, bu Kılavuzun 61 inci maddesinin dokuzuncu fıkrasında bahsedilen uygunluk değerlendirme prosedürlerinden birini uygular. Söz konusu prosedürün uygulanması ve onaylanmış kuruluşun müdahalesi, steril paket açılana ya da zarar görene kadar sterilitenin sağlanmasıyla ilgili prosedüre ilişkin hususlarla sınırlıdır. SİP imalatçısı, sterilizasyonun imalatçının talimatları doğrultusunda yürütüldüğünü beyanda belirtir. (4) SİP’in CE işareti taşımayan cihazlar içerdiği veya seçilen cihaz kombinasyonunun cihazların orijinal kullanım amaçları bakımından uyumlu olmadığı ya da sterilizasyonun imalatçının talimatlarına uygun olarak yürütülmediği durumlarda, SİP kendi başına bir cihaz Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 31/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 33; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 olarak kabul edilir ve MDR’nin 52 nci maddesi ve bu Kılavuzun 61 inci maddesinde (dokuzuncu fıkrası hariç) bahsedilen uygunluk değerlendirme prosedürlerinden uygun olanına tabi olur. Bu durumda, SİP imalatçısı, imalatçılara düşen yükümlülükleri üstlenir. (5) SİP ilave bir CE işareti taşımaz; ancak SİP imalatçısına ulaşılabilecek adresle birlikte, kişinin/firmanın adını, kayıtlı ticari unvanını veya kayıtlı ticari markasını taşır. Ayrıca, SİP’e MDR Ek I’in 23 numaralı maddesinde atıfta bulunulan bilgiler eşlik eder. İthalatçı firmaların (yabancı imalatçıya ait) “SİP Beyanı (MDR) (Madde-22)” Belge Başvurularına ilişkin Usul ve Esaslar MADDE 15- (1) İthalatçı firmaların (yabancı imalatçıya ait) “SİP Beyanı (MDR) (Madde-22)” belgesi ile ilgili ilk kayıt veya güncelleme bildirimlerinde (Ek-11’e bakınız), “Orijinal Doküman” alanına; a) Belgenin apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. 2) Apostil onaylı belgenin aslının ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. b) Belgenin SİP imalatçısının yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla; veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla; e-Apostil onaylı belgenin Aslı, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 32/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 34; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ç) SİP İmalatçısı tarafından elektronik olarak imzalanan (e-imzalı) belgeler için, e-imza doğrulama araçları/verileri vasıtasıyla belgenin imalatçısı tarafından elektronik olarak imzalandığının, e-imzanın geçerli olduğunun ve sonradan belgede değişiklik yapılmadığının doğrulanabilmesi şartıyla, ilgili e-imzalı belgenin Aslı, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. ekleriyle birlikte eksiksiz bir şekilde yüklenir. (2) Bu maddenin birinci fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. (3) Bu maddenin birinci ve ikinci fıkrasına istinaden “Orijinal Doküman” ve “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (4) Bu maddenin birinci ve ikinci fıkralarında bahsedilen belge kayıt veya güncelleme bildirimlerine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurularının değerlendirilmesi için, “Orijinal Doküman” ve “Türkçe Doküman” bölümlerine yüklenen belgelerin fiziki olarak Kuruma gönderilmesine gerek yoktur. Ayrıca, bu Kılavuzun 69 uncu maddesinin (a) fıkrasında bahsedilen hükmün yürürlüğe girmesi sonrasında, örneği Ek-2’de yer alan dilekçenin de fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. (5) Usul ve esasları bu Kılavuzun 39 uncu maddesinde bahsedilen bir belge başvurusunda en fazla 5 adet belge kayıt bildirimine izin verilir. (6) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “SİP Beyanı (MDR) (Madde-22)” Belge Başvurularına ilişkin Usul ve Esaslar MADDE 16- (1) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “SİP Beyanı (MDR) (Madde-22)” belgesi ile ilgili ilk kayıt veya güncelleme bildirimlerinde ve başvurularında (Ek-12’ye bakınız); a) Belge Başvuru Tipi olarak “İmalatçı Firmalar için e-imzalı Belge Başvurusu” seçilerek başvuru yapılması zorunludur. b) “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” seçeneği “Evet” olarak seçilir. c) Orijinal belge dili Türkçe olan belgeler kabul edilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 33/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 35; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ç) “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Doküman” alanına ilgili yerli imalatçı firma adına “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı olan kişi tarafından elektronik olarak imzalanmış belgenin aslı eksiksiz bir şekilde yüklenir. Burada; 1) İlgili e-imzalı belge sistem tarafından otomatik olarak kontrol edileceğinden e-imzalı belgenin firmanın “Mesul Müdür” ya da “İmza Yetkilisi” tarafından elektronik olarak imzalanmış olması gerekir. 2) Belgenin aslında imzalayan yetkilinin adı ve soyadı yazılı olarak bulunuyorsa, belgede bulunan yetkilinin adı ve soyadı ile belgeyi elektronik olarak imzalayan “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı yetkili kişinin adı ve soyadının birbiriyle uyuşması zorunludur. d) “Orijinal Doküman” alanına yüklenen dokümanın inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. e) Bu maddede bahsedilen belge bildirimlerine ait bu Kılavuzun 39 uncu maddesinde bahsedildiği şekilde yapılan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” alanına yüklenen belgenin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt/güncelleme başvurusunun “İmalatçı Firmalar için e-imzalı Belge Başvurusu” olarak yapılması yeterlidir. (2) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “Kullanma Kılavuzu” türü belge MADDE 17- (1) Tıbbi Cihaz Yönetmelikleri hükümlerine uygun olarak cihazlar için imalatçısı tarafından kullanma kılavuzu düzenlenir. (2) ÜTS’ye; a) MDR ve MDD kapsamında belgelendirilmiş, 1) Sınıf-III ve Sınıf-IIb cihazlar için, imalatçısı tarafından düzenlenmiş kullanma kılavuzu, 2) Sınıf-IIa cihazlar için, imalatçısı tarafından kullanma kılavuzu düzenlenmiş ise kullanma kılavuzu; istisna olarak, sadece MDD kapsamındaki Sınıf-IIa cihazlar için, imalatçısı tarafından kullanma kılavuzu düzenlenmemiş ise imalatçı veya ithalatçı firmanın sorumlu mesul müdürü tarafından imzalanmış olan ve bu Kılavuzun 19 uncu maddesinde bahsedilen kullanım amacı formu/beyanı, b) IVDR kapsamında belgelendirilmiş Sınıf B, Sınıf C, Sınıf D cihazlar ile Kişisel Test Cihazları (Sınıf B/C/D), Hastabaşı Test Cihazları (Sınıf B/C/D) ve Destek Tanı Cihazları (Sınıf C/D) için, imalatçısı tarafından düzenlenmiş kullanma kılavuzu, c) IVDD kapsamında belgelendirilmiş Ek-II Liste-A veya Ek-II Liste-B kapsamındaki cihazlar ve Kişisel Test Cihazları için, imalatçısı tarafından düzenlenmiş kullanma kılavuzu, ç) AIMDD kapsamında belgelendirilmiş cihazlar için, imalatçısı tarafından düzenlenmiş kullanma kılavuzu, yüklenmesi zorunludur. (3) Diğer risk grubundaki cihaz grupları için (Sınıf-I Diğer, Sınıf-Im, Sınıf-Is, Sınıf-Ir, Sınıf A, Sınıf A Steril ve IVD Diğer cihazlar için) kullanma kılavuzu yüklenmesi isteğe bağlıdır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 34/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 36; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Bununla birlikte; Kurum, gerekli gördüğü durumlarda (örneğin, ürün güvenliği hususunda bir şüphe oluşması durumunda ya da cihaza ait orijinal etiketinde kullanma kılavuzuna yönlendirme varsa ve cihazla ilgili bazı bilgilerin kullanma kılavuzu üzerinden doğruluğunun kontrol edilmesi gerekiyorsa), söz konusu risk grubundaki cihazlara ait kullanma kılavuzunun ÜTS’ye yüklenmesini talep edebilir. (4) Başka bir cihazın aksesuarı niteliğinde olan Sınıf-IIa cihazlar için, cihaz kaydı esnasında; Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz başvurularında “Başka Bir Tıbbi Cihazın Bileşeni / Aksesuarı mı?” alanının, MDR ve IVDR kapsamındaki cihaz başvurularında ise “Bir cihazın bileşeni/aksesuarı mı?” alanının “Evet” olarak seçilmesi halinde, kullanma kılavuzu yükleme zorunluluğu aranmaz. (5) Başka bir cihazın aksesuarı niteliğinde olan MDR ve MDD kapsamındaki Sınıf-IIb ve Sınıf-III cihazlar; IVDR kapsamındaki Sınıf B, Sınıf C, Sınıf D, Kişisel Test Cihazları (Sınıf B/C/D), Hastabaşı Test Cihazları (Sınıf B/C/D) ve Destek Tanı Cihazları (Sınıf C/D); ve IVDD kapsamındaki Ek-II Liste-A ve Ek-II Liste-B cihazlar ve Kişisel Test Cihazları için; ana cihazın imalatçısının aksesuar imalatçısından farklı olduğu durumlarda; a) Aksesuarın imalatçısı tarafından oluşturulmuş bir kullanma kılavuzu varsa, cihaz aksesuarının kendi kullanma kılavuzu, b) Aksesuarın imalatçısı tarafından oluşturulmuş bir kullanma kılavuzu yoksa, ana cihazın imalatçısı tarafından oluşturulan kullanma kılavuzu, onaylanmış kuruluş ve adres farklılığı vb. gibi kriterler gözetilmeksizin yüklenir. (6) MDR ve MDD kapsamındaki SİP için; a) SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu varsa, SİP’in kendi kullanma kılavuzu, b) SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu yoksa, bahse konu olan SİP içerisinde bulunan ve Tıbbi Cihaz Yönetmelikleri kapsamında olan cihazların kullanım kılavuzlarının tamamı, ÜTS’ye yüklenir. Bu fıkrada bahsedilen hükme istisna olarak, SİP içeriğindeki Tıbbi Cihaz Yönetmelikleri kapsamındaki cihazların tamamının bu maddenin üçüncü fıkrasında bahsedilen kullanma kılavuzu yükleme zorunluluğu bulunmayan risk grubundaki cihazlardan oluşması durumunda, bahse konu olan SİP için kullanma kılavuzu yüklenmesi zorunluluğu aranmaz. (7) Tıbbi Cihaz Yönetmeliklerinden ilgili cihazı kapsayan yönetmelikteki “Ek-I Temel Gereklilikler” hükümlerine uygun olarak düzenlenen Kullanma Kılavuzunda; a) İmalatçının, ve varsa AB Yetkili Temsilcisinin, adı veya ticari adı ve adresi, b) Ambalajın içeriğini ve tıbbi cihazı tanımlayıcı nitelikte olan ve özellikle kullanıcıya yönelik ürün kapsamı bilgisi, c) İmalatçı tarafından öngörülen kullanım amacı, ç) Basım tarihi ve/veya güncellendiyse en son güncelleme bilgisi (güncelleme tarihi, revizyon numarası vs.), d) Ürüne ait dört haneli onaylanmış kuruluş numarası ile birlikte CE işareti, 1) Sınıf-I Diğer, Sınıf A ve IVD Diğer ürünler için sadece CE işareti yeterlidir. 2) SİP’e özgü oluşturulan kullanma kılavuzlarında CE işareti aranmaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 35/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 37; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Tıbbi cihaz yönetmeliklerine ek olarak, başka ana yönetmeliklerin de (örneğin, Kişisel Koruyucu Donanım Yönetmeliği, Makine Emniyeti Yönetmeliği gibi) uygunluk değerlendirme prosedürüne tabi olan ürünlerin kullanma kılavuzunda ve etiketinde birden fazla CE işareti ve onaylanmış kuruluş bilgisi yer alabilir. yer alır. (8) ÜTS’de tıbbi cihaz kayıt başvurusu değerlendirme işlemlerinde, Tıbbi Cihaz Yönetmeliklerinden ilgili cihazı kapsayan yönetmelikteki “EK-I Temel Gereklilikler” bölümünde yer alan ve ilgili yönetmeliğe özgü olarak istenilen ilave bilgilerle birlikte, kullanma kılavuzunda yer alması istenen ortak bilgiler genel olarak aşağıdaki gibidir: a) Cihazın adı veya ticari adı, b) İmalatçının adı, kayıtlı ticari unvanı veya kayıtlı ticari markası ve kayıtlı işyeri adresi, c) Uygulanabildiği hallerde, AB yetkili temsilcisinin adı ve kayıtlı işyeri adresi, ç) Cihaz steril olarak tedarik ediliyorsa (paketleniyorsa), cihazın steril durumuna ve sterilizasyon yöntemine dair bir gösterge, d) Cihaz tek kullanımlık ise tek kullanımlık olduğunu gösterir "Tek Kullanımlık" olduğu ibaresi, e) Cihazın kullanım öncesi steril edilmesi gerekiyorsa, kullanım öncesi sterilizasyon metodu ve detayları, f) Cihaz tekrar kullanılabilir ise temizlik, dezenfeksiyon, ambalajlama dâhil olmak üzere yeniden kullanımı mümkün kılmaya yönelik uygun süreçler ve yeniden sterilizasyona ilişkin geçerli kılınmış yöntem hakkında bilgiler, g) Varsa, spesifik (özel) saklama ve/veya kullanım koşulları, ğ) Ait olduğu yönetmelikte kullanma kılavuzunda yer alması istenilen diğer bilgiler. (9) Kullanma kılavuzunda Basım Tarihi ve/veya Güncelleme Tarihi ay ve yıl olarak girilmesine rağmen ilgili tarihte gün belirtilmiyorsa, ÜTS’de söz konusu tarihte gün olarak “1” girilir (örneğin, Kılavuzda Belge Basım ve/veya Güncelleme Tarihi 05/2020 olarak belirtilmişse, ilgili tarih ÜTS’ye 01/05/2020 olarak girilir) (10) Uygun olduğu hallerde, imalatçı tarafından temin edilen tek kullanımlık, sterilite, sterilizasyon yöntemi vb. gibi bilgiler uluslararası kabul görmüş sembollere uygun olarak kullanma kılavuzunda yer alabilir. Kullanılan her sembol veya tanımlama rengi, uyumlaştırılmış standartlara ya da ortak spesifikasyonlara uygun olur. Uyumlaştırılmış standartların veya ortak spesifikasyonların bulunmadığı alanlarda, bu semboller ve renkler, cihazla birlikte temin edilen dokümantasyonda açıklanır. (11) Kullanma kılavuzu, kâğıt dışındaki başka bir formatta (örneğin, elektronik ortamda) da kullanıcıya sunulabilir. Bu şekilde sunulan kullanma kılavuzları için de bu Kılavuzun 18 inci maddesinde belirtilen hükümlere istinaden belge kayıt/güncelleme bildirimi yapılır. “Kullanma Kılavuzu” belge bildirimlerine ilişkin Usul ve Esaslar MADDE 18- (1) İthalatçı firmaların (yabancı imalatçıya ait) “Kullanma Kılavuzu” ile ilgili ilk kayıt veya güncelleme bildirimlerinde ve başvurularında (Ek-13’e bakınız); a) Orijinal belge, imalatçısı tarafından Türkçe olarak hazırlanmadıysa, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 36/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 38; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) “Orijinal Doküman” alanına ilgili tıbbi cihazın teknik dosyasında yer alan en güncel orijinal kullanma kılavuzu, 2) “Türkçe Doküman” alanına ise “Orijinal Doküman” alanına yüklenen belgenin Türkçe tercümesi, b) Orijinal belge, imalatçısı tarafından Türkçe dahil çoklu dilde olarak hazırlandıysa, 1) “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Doküman” alanına ilgili tıbbi cihazın teknik dosyasında yer alan en güncel kullanma kılavuzu (çoklu dilli kılavuzun bütün sayfaları yüklenir), c) Orijinal belge imalatçısı tarafından Türkçe olarak hazırlandıysa, 1) “Orijinal Doküman” alanına ilgili tıbbi cihazın teknik dosyasında yer alan ve AB resmi dillerinden (Türkçe hariç; Türkçe bir AB resmi dili değildir) en az biriyle hazırlanmış olan en güncel orijinal kullanma kılavuzu, 2) “Türkçe Doküman” alanına ise ilgili tıbbi cihazın teknik dosyasında yer alan Türkçe olarak hazırlanmış olan en güncel kullanma kılavuzu, eksiksiz bir şekilde yüklenir. (2) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Kullanma Kılavuzu” ile ilgili ilk kayıt veya güncelleme bildirimlerinde (Ek-14’e bakınız); “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Doküman” alanına ilgili tıbbi cihazın teknik dosyasında yer alan en güncel Türkçe kullanma kılavuzu eksiksiz bir şekilde yüklenir. (3) Kullanma kılavuzu güncellendiyse, söz konusu belgenin güncelleme tarihi ve/veya güncelleme bilgisinden en azından birisinin ÜTS’ye girilmesi zorunludur. (4) Bu maddenin birinci fıkrasının (c) bendinde belirtildiği şekilde, orijinal belgenin imalatçısı tarafından Türkçe olarak hazırlandığı ve bu nedenden dolayı ÜTS’ye iki farklı orijinal kullanma kılavuzunun yüklendiği durumlarda, ÜTS’deki “Basım/Güncelleme Bilgisi” alanına daha güncel tarihli olan orijinal belgenin basım tarihi ile güncelleme tarihi ve/veya güncelleme bilgileri girilir. (5) Bu maddenin birinci veya ikinci fıkralarına istinaden yapılan belge bildirimine ait bu Kılavuzun 39 uncu maddesi hükümlerine istinaden oluşturulan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen belgelerin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. (6) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “Kullanım Amacı Formu/Beyanı” türü belge başvuruları MADDE 19- (1) MDD kapsamındaki Sınıf-IIa cihazlar için imalatçısı tarafından kullanma kılavuzu düzenlenmemiş ise Ek-15’de örneği yer alan belge formatına uygun olacak şekilde imalatçısı ya da ithalatçısı tarafından kullanım amacı formu/beyanı hazırlanır. (2) “Kullanım Amacı Formu/Beyanı” ÜTS’ye yüklenirken; a) “Belge türü” olarak “Kullanma Kılavuzu” seçilir. b) “Orijinal doküman Türkçe mi?” sorusunun yanıtı “Evet” seçilerek oluşturulan yeni belge eklenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 37/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 39; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 c) “Kullanım Amacı Formu/Beyanı mı?” sorusunun yanıtı “Evet” seçilir ve belge eksiksiz bir şekilde sisteme yüklenir. d) Kullanım Amacı Formu/Beyanı, bu alana üzerinde değişiklik yapılmamış olarak ve ıslak imzalı ya da e-imzalı şekilde yüklenir. 1) Kullanım Amacı Formu/Beyanı elektronik olarak imzalandıysa (e-imzalı ise), e- imzalı belgenin gerek görüldüğü takdirde e-imza doğrulamasının yapılabilmesi için, e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. (3) Kullanım Amacı Formu/Beyanı sadece kayıt amaçlı olup, fiziksel olarak cihaz ambalajında yer almaz. (4) Bu belgedeki bilgilerin tamamının doğru ve geçerli olması zorunludur. “Kalite Yönetim Belgesi – ISO-13485” türü belge MADDE 20- (1) “ISO 13485 Tıbbi Cihazlar Kalite Yönetim Sistemi” standardı hükümlerine uygun olarak düzenlenen ÜTS’de “Kalite Yönetim Belgesi – (ISO-13485)” olarak adlı belgede asgari olarak; a) İmalatçının adı veya ticari adı ve adresi, b) Belge numarası, c) Belgelendirmeyi yapan uygunluk değerlendirme kuruluşuna ait (Belgelendiren Kuruluş) ad ve iletişim bilgileri, ç) Belge başlangıç ve bitiş tarihi, d) Ürün kapsamı bilgisi, 1) Orijinal Doküman yabancı dilde ise “Orijinal Doküman Türkçe mi?” seçeneği “Hayır” olarak seçilerek, “Orijinal Dildeki Ürün Kapsamı” alanına orijinal belgede yazan ürün kapsamı, “Türkçe Ürün Kapsamı” alanına orijinal belgedekiyle uyumlu ve Türkçe dokümanda yer alan Türkçe ürün kapsamı girilir. 2) Orijinal Doküman Türkçe ise “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Dildeki Ürün Kapsamı” alanına orijinal dokümanda yer alan Türkçe ürün kapsamı girilir. yer alır. (2) Belge revizyona uğramışsa, “Belge Başlangıç Tarihi” olarak revizyon tarihi girilir. Belge revizyona uğramamışsa ve belge başlangıç tarihi sertifikada açıkça belirtilmemiş ise sertifikada yer alan en güncel düzenlenme (imza) tarihi, “Belge Başlangıç Tarihi” olarak girilir. (3) Belgede revizyon numarasının sertifika numarasının yanında belirtildiği durumlarda, “Belge Numarası” revizyon numarası ile birlikte kayıt edilir. (Örneğin XXXXX.Rev.1) (4) Belge, bütün ekleri ve ilave sayfalarıyla birlikte eksiksiz bir şekilde yüklenir ve Kuruma sunulur. (5) Bu tür belgelerde geçerlilik süresi 3 yıldan fazla olamaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 38/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 40; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 “Kalite Yönetim Belgesi – ISO-13485” Belge Bildirimlerine ilişkin Usul ve Esaslar MADDE 21- (1) İthalatçı firmaların (yabancı imalatçıya ait) “Kalite Yönetim Belgesi – ISO-13485” ile ilgili ilk kayıt veya güncelleme bildirimlerinde (Ek-16’ya bakınız), “Orijinal Doküman” alanına; a) Belgenin apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. b) Belgenin imalatçı ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse, imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla, e-Apostil onaylı belgenin Aslı ya da, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. ç) Belgelendiren Kuruluş tarafından elektronik olarak imzalanan (e-imzalı) sertifikalar için, e-imza doğrulama araçları/verileri vasıtasıyla sertifikanın Belgelendiren Kuruluş tarafından elektronik olarak imzalandığının, e-imzanın geçerli olduğunun ve sonradan belgede değişiklik yapılmadığının doğrulanabilmesi şartıyla, ilgili e-imzalı belgenin Aslı, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) sertifikanın e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı sertifikanın orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. ekleriyle birlikte eksiksiz bir şekilde yüklenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 39/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 41; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (2) Bu maddenin birinci fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. (3) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Kalite Yönetim Belgesi – ISO-13485” ile ilgili ilk kayıt veya güncelleme bildirimlerinde, söz konusu belge Türkiye haricinde başka bir ülkede yerleşik olarak faaliyet gösteren belgelendirme kuruluşlarından birisi tarafından düzenlenmişse (Ek-17’ye bakınız), “Orijinal Doküman” alanına; a) Belgenin apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. b) Belgenin düzenlendiği ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla, e-Apostil onaylı belgenin Aslı ya da, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir. 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez. ç) Belgelendiren Kuruluş tarafından elektronik olarak imzalanan (e-imzalı) sertifikalar için, e-imza doğrulama araçları/verileri vasıtasıyla sertifikanın Belgelendiren Kuruluş tarafından elektronik olarak imzalandığının, e-imzanın geçerli olduğunun ve sonradan belgede değişiklik yapılmadığının doğrulanabilmesi şartıyla, ilgili e-imzalı belgenin Aslı, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 40/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 42; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) sertifikanın e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı sertifikanın orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. ekleriyle birlikte eksiksiz bir şekilde yüklenir. (4) Bu maddenin üçüncü fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına; a) Orijinal belge yabancı dilde ise “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; 1) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. 2) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. b) Orijinal belge Türkçe ya da Türkçe dahil çoklu dilde olarak hazırlandıysa, “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, sadece “Orijinal Doküman” alanına belge yüklenir; “Türkçe Doküman” alanına belge yüklenmez. (5) Yerli İmalatçı firmaların (yerli imalatçıların kendi ürünlerine ait) “Kalite Yönetim Belgesi – ISO-13485” ile ilgili ilk kayıt veya güncelleme bildirimlerinde, söz konusu belge Türkiye’de yerleşik belgelendirme kuruluşlarından birisi tarafından düzenlenmişse (Ek-18’e bakınız); a) Orijinal belge dili Türkçe olan belgeler kabul edilir, b) “Orijinal Doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, sadece “Orijinal Doküman” alanına; 1) Belgenin aslı ya da, 2) Belgenin Türk noteri onaylı sureti, ekleriyle birlikte eksiksiz bir şekilde yüklenir. (6) Bu maddenin beşinci fıkrasında bahsedilen koşulun varlığında, orijinal belge dili Türkçe olan belgeler kabul edileceğinden, sadece “Orijinal Doküman” alanına belge yüklenir; “Türkçe Doküman” alanına belge yüklenmez. (7) Bu maddenin birinci ile ikinci ya da üçüncü ile dördüncü ya da beşinci ile altıncı fıkralarına istinaden “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (8) Bu maddenin birinci ile ikinci ya da üçüncü ile dördüncü ya da beşinci ile altıncı fıkralarına istinaden yapılan belge bildirimine ait bu Kılavuzun 39 uncu maddesindeki ilgili hükümlere istinaden oluşturulan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen belgelerin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. (9) “Kalite Yönetim Belgesi – ISO-13485” adlı belge, ÜTS’ye yüklenmesi zorunlu bir belge değildir (opsiyonel belgedir). Bu sebeple, bu tür belgenin ÜTS’deki belge kaydı herhangi Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 41/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 43; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 bir nedenden dolayı ret durumuna düşse bile, ilgili belgeye bağlı cihaz veya cihazlar kayıtlı durumda kalmaya devam eder. (10) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “Yerli Malı Belgesi” ve bu tür belge başvurularına ilişkin usul ve esaslar MADDE 22- (1) Yerli Malı Belgesi, 4/1/2002 tarihli ve 4734 sayılı Kamu İhale Kanunu’nun 63 üncü maddesi uyarınca 25/1/2025 tarihli ve 32793 sayılı Resmî Gazete’de yayımlanan Yerli Malı Tebliğinin 10 uncu maddesi kapsamında imalatçının kayıtlı olduğu TOBB veya TESK’e bağlı oda/borsa tarafından düzenlenir. (2) Yerli Malı Belgesi için standart form kullanılır. Standart form, TOBB ve TESK tarafından Bilim, Sanayi ve Teknoloji Bakanlığının uygun görüşü alınarak sunulur. (3) Yerli malı belgesi standart formunda; a) Belgenin veriliş ve geçerlilik tarihi, numarası, varsa son bir yıl içerisinde aynı ürüne ilişkin verilmiş olan belgenin geçerlilik tarihi ve numarası, b) İmalatçının ünvanı ve işyeri adresi, telefon numarası, e-posta adresi, KEP ve internet sitesinden oluşan iletişim bilgileri, imalatçının yurt içinde kendi adına ve markasıyla bir başkasına üretim yaptırması durumunda üretimi yapan imalatçının bilgilerinin yanı sıra kendisi adına üretim yaptıran imalatçının da ünvanı ve iletişim bilgileri, c) İmalatçının Merkezi Sicil Kayıt Sistemi Numarası, tüzel kişi olması durumunda Vergi Kimlik Numarası, gerçek kişi olması durumunda Türkiye Cumhuriyeti Kimlik Numarası, ç) Sanayi Sicil Numarası, Ticaret Sicil Numarası, Esnaf ve Sanatkâr Sicil Numarası ve oda veya borsa Sicil Numarası, d) Kapasite raporu tarihi, numarası ve geçerlilik tarihi, e) Ürün adı, ürünün özelliğine göre cinsi, PRODTR kodları, GTİP Numaraları ve varsa; CPV veya OKAS kodu, marka adı, modeli, seri numarası, varsa ulusal/uluslararası standart adı ve numarası, f) Yerli katkı oranı, g) Yerli Malı Belgesi sınıfı (A, B, C, D, E) ğ) Ürünün teknoloji düzeyi (düşük/orta-düşük/orta-yüksek/yüksek), h) Müstahsil makbuzu veya faturanın seri numarası/örneği ve maden ruhsatının adı, tarihi, cinsi, grubu ve numarası, ı) Varsa Teknolojik Ürün Belgesi bilgisi, i) Belge ekinde yer almak üzere, ürün görseli ve ürünün etiket, katalog ve teknik bilgileri, j) Belgeyi düzenleyen oda veya borsanın adı ve mührü, imzalayanın adı ve soyadı ve ünvanı, k) Belgelendirme kriterlerine ilişkin diğer bilgi ve belgeler, bulunur. (4) Yerli Malı Belgesi türündeki belge başvurularının değerlendirilmesi esnasında; a) İmalatçının adı veya ticari adı ve adresi, b) Belge No, c) Yerli katkı oranı, ç) Ürün adı, d) Marka adı, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 42/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 44; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Tıbbi Cihaz Yönetmelikleri gereğince ÜTS’de girilmesi zorunlu alan olmasına rağmen, mevcut Yerli Malı Tebliğinde bahsedilen hükümlere göre yerli malı belgesinde marka adının bulunma zorunluluğu bulunmamaktadır. Bu nedenle, Yerli Malı Belgesinde marka adı bulunmuyorsa; bu Kılavuzun, 25 inci maddesinin ikinci fıkrasının (d) bendi veya 27 nci maddesinin ikinci fıkrasının (e) bendi veya 30 uncu maddesinin ikinci fıkrasının (e) bendi hükümlerine uygun olarak, ÜTS’deki Yerli Malı Belgesi ekranında bulunan “Marka Adı” alanına marka adının girilmesi zorunludur. e) Belge başlangıç (veriliş) ve bitiş (geçerlilik) tarihi, f) Oda mührü ve imzası, ÜTS’de kontrolü sağlanan ve belgede bulunması gereken alanlardır. (5) Yerli malı belgesinin geçerlilik süresi düzenlenme tarihinden itibaren bir yıldır. (6) Yerli malı belgesi ile ilgili belge bildirimlerinde (Ek-19’a bakınız); a) Orijinal belge dili Türkçe olacağından sadece “Orijinal Doküman” alanına belge yüklenir. b) “Orijinal Doküman” alanına odadan alınan belgenin aslı veya Türk noteri onaylı nüshası varsa ekleriyle birlikte eksiksiz bir şekilde ÜTS’ye yüklenir. (7) Bu maddenin altıncı fıkrasına istinaden “Orijinal Doküman” alanına yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (8) Bu maddenin altıncı fıkrasına istinaden yapılan belge bildiriminin bu Kılavuzun 39 uncu maddesindeki ilgili hükümlere istinaden oluşturulan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” alanına yüklenen belgenin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. (9) Yerli Malı Belgesinin ÜTS’deki belge kaydı herhangi bir nedenden dolayı ret durumuna düşse bile, ilgili belgeye bağlı cihaz veya cihazlar kayıtlı durumda kalmaya devam eder. (10) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. “Yetkili Distribütörlük Belgesi” ve bu tür belge başvurularına ilişkin usul ve esaslar MADDE 23- (1) “Yetkili Distribütörlük Belgesi”, ülkemizde faaliyet gösteren ithalatçı firmalar adına cihazın imalatçısı tarafından düzenlenmiş belgedir. (2) Yetkili Distribütörlük Belgesinde; a) İmalatçının adı veya ticari adı ve adresi, b) Yetkilendirilen firma adı veya ticari adı ve adresi, c) Ürün kapsamı, ç) Yetkilendirme başlangıç ve varsa bitiş tarihi; 1) Belgede yetkilendirme bitiş (geçerlilik) tarihi bulunmuyorsa, “Sınırsız süreli mi?” seçeneği “Evet” olarak seçilerek, sisteme sadece “Belge Başlangıç Tarihi” girilir. 2) Belgede yetkilendirme bitiş (geçerlilik) tarihi bulunuyorsa, “Sınırsız süreli mi?” seçeneği “Evet” olarak seçilerek, “Belge Başlangıç Tarihi” alanına yetkilendirme başlangıç tarihi, “Belge Bitiş Tarihi” alanına ise yetkilendirme bitiş tarihi girilir. d) İmalatçı yetkilisi imza ve kaşesi, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 43/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 45; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 bulunması gereken ve ÜTS’de belge inceleme esnasında kontrolü sağlanan alanlardır. (3) Yetkili Distribütörlük Belgesinde; a) Orijinal belge yabancı dilde hazırlandıysa, “Orijinal doküman Türkçe mi?” seçeneği “Hayır” olarak seçilerek; 1) “Orijinal Dildeki Ürün Kapsamı” alanına belge kapsamında yer alan ürün bilgileri orijinal dilde yazılır. Belgede ürün kapsamı detaylı açıklanmamışsa veya belge imalatçının tüm ürünlerini kapsıyor ise ÜTS’de ilgili alana “All Products” yazılır. 2) “Türkçe Ürün Kapsamı” alanına belge kapsamında yer alan ürün bilgileri Türkçe olarak yazılır. Belgede ürün kapsamı detaylı açıklanmamışsa veya belge imalatçının tüm ürünlerini kapsıyor ise ÜTS’de ilgili alana “Tüm Ürünler” yazılır. b) Orijinal belge Türkçe ya da Türkçe dahil çoklu dilde hazırlandıysa, “Orijinal doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, “Orijinal Dildeki Ürün Kapsamı” alanına belge kapsamında yer alan ürün bilgileri Türkçe olarak yazılır. Belgede ürün kapsamı detaylı açıklanmamışsa veya belge imalatçının tüm ürünlerini kapsıyor ise ÜTS’de ilgili alana “Tüm Ürünler” yazılır. (4) Yetkili Distribütörlük Belgesi ile ilgili ilk kayıt veya güncelleme bildirimlerinde (Ek-20’ye bakınız), “Orijinal Doküman” alanına; a) Belgenin apostil onaylısı ya da, 1) İmalatçı firma AB üyesi bir ülkede ise imalatçı firmanın yerleşik olduğu ülkenin yetkili otoritesinden; imalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının veya imalatçının yetkilendirdiği AB Yetkili Temsilcisinin yerleşik olduğu ülkenin yetkili otoritesinden alınan apostil onayı kabul edilir. b) Belgenin imalatçı ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylısı ya da, 1) İmalatçı firma AB üyesi olmayan bir ülkede yerleşikse imalatçının AB Yetkili Temsilcisinin yerleşik olduğu ülkede bulunan Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onayı da kabul edilir. 2) Türkiye Cumhuriyeti büyükelçiliği/konsolosluğu onaylı belgenin kendisinin ÜTS’ye yüklenmesi gerekmekte olup, bu belgenin Türk noteri veya başka bir ülkeye bağlı noter tarafından verilen suretinin yüklenmesine gerek yoktur. c) Bu fıkranın (a) bendinde bahsedilen apostil onaylı belgenin Lahey Konvansiyonu’na üye veya taraf devletlerin yetkili makamları tarafından elektronik ortamda oluşturulması (e- Apostil) durumunda; ilgili e-Apostil üzerinde belirtilen sorgulama araçlarıyla (örneğin, web sitesi) apostil uygulanmış belgelere ulaşılabilmesi ve bu belgelerin doğrulanabilmesi şartıyla veya ilgili e-Apostil üzerinde belirtilen sorgulama araçları (örneğin, web sitesi) üzerinden apostil uygulanmış belgenin yüklenmesi ve/veya apostil bilgilerinin girilmesi suretiyle ilgili belgenin doğrulanabilmesi şartıyla, e-Apostil onaylı belgenin Aslı ya da, 1) Söz konusu e-apostilli belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e- apostilli belgeyi veren otorite tarafından ilgili tarafa dijital olarak verilen ya da ilgili otoritenin web sitesinden yüklenen belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) İlgili belgenin e-imza sorgulamasında, apostil işlemini gerçekleştiren otoritenin e- imzasının geçerli bir şekilde doğrulanabilmesi gerekir 3) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip e-apostil onaylı belgeler kabul edilmez ç) İmalatçı tarafından elektronik olarak imzalanan (e-imzalı) belgeler için, e-imza doğrulama araçları/verileri vasıtasıyla belgenin imalatçısı tarafından elektronik olarak Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 44/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 46; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 imzalandığının, e-imzanın geçerli olduğunun ve sonradan belgede değişiklik yapılmadığının doğrulanabilmesi şartıyla, ilgili e-imzalı belgenin Aslı, 1) Söz konusu e-imzalı (elektronik olarak imzalanmış) belgenin e-imza doğrulamasının yapılabilmesi için, ilgili e-imzalı belgenin orijinalinin ÜTS’ye yüklenmesi zorunludur. 2) Aslı yüklenmediğinden dolayı ya da başka nedenlerden dolayı e-imza doğrulaması yapılamayan ve/veya geçersiz e-imzaya sahip belgeler kabul edilmez. ekleriyle birlikte eksiksiz bir şekilde yüklenir. (5) Bu maddenin dördüncü fıkrasında bahsedilen koşulun varlığında, “Türkçe Doküman” alanına, “Orijinal Doküman” alanına yüklenen belgenin yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a) “Türkçe Doküman” alanına yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b) İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. (6) Bu maddenin dördüncü fıkrasında bahsedilen ve “Orijinal Doküman” alanına yüklenen orijinal belge Türkçe ya da Türkçe dahil çoklu dilde hazırlanmış ise bu maddenin beşinci fıkrasında belirtilen hüküm uygulanmaz. Bu durumda, “Orijinal doküman Türkçe mi?” seçeneği “Evet” olarak seçilerek, sadece “Orijinal Doküman” alanına bu maddenin dördüncü fıkrasında belirtildiği şekilde belge yüklenir. (7) Bu maddenin dördüncü ila altıncı fıkralarına istinaden “Orijinal Doküman” ve varsa “Türkçe Doküman” bölümlerine yüklenen dokümanların inceleme uzmanı tarafından daha kolay ve doğru bir şekilde değerlendirilebilmesi için aratılabilir formatta olması tercih edilir. (8) Bu maddenin dördüncü ila altıncı fıkralarına istinaden yapılan belge bildirimine ait bu Kılavuzun 39 uncu maddesindeki ilgili hükümlere istinaden oluşturulan belge başvurusunun değerlendirilmesi için, “Orijinal Doküman” ve varsa “Türkçe Doküman” alanına yüklenen belgenin fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. (9) Yetkili Distribütörlük Belgesi, ÜTS’ye yüklenmesi zorunlu bir belge değildir (opsiyonel belgedir). Bu sebeple, bu tür belgenin ÜTS’deki belge kaydı herhangi bir nedenden dolayı ret durumuna düşse bile, ilgili belgeye bağlı cihaz veya cihazlar kayıtlı durumda kalmaya devam eder. (10) ÜTS’deki belge kayıt/güncelleme başvurusu için yapılması gereken işlemlerden bu Kılavuzun 39 uncu maddesinde bahsedilmektedir. Katalog (Ürün Kataloğu) MADDE 24- (1) Cihazı tanıtıcı görsel, kısa bilgi, referans/katalog/versiyon/model gibi bilgileri içeren Türkçe katalog yüklenebilir. (2) Yüklenen kataloglar inceleme uzmanı tarafından kontrole tabi olmaksızın ÜTS’ye kaydedilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 45/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 47; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 DÖRDÜNCÜ BÖLÜM Eski Tıbbi Cihaz Yönetmelikleri Kapsamında Tıbbi Cihaz / SİP Kayıt Bildirim İşlemleri ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında tıbbi cihaz kayıt bildirimi MADDE 25- (1) ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında cihaz kaydı esnasında ÜTS kayıt ekranında bulunan ve sisteme girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Sınıflandırma Bilgileri”, “Ürün Belgeleri”, “Ürün Görselleri”, “Özellikler”, “Ölçü Bilgileri”, “Saklama/kullanım Koşulu Bilgileri” ve “Başvuru Durumu” başlıkları altında yer alır. (2) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) Birincil Barkod Kuruluşu; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alanda cihaza ait birincil ürün numarasının (ürün barkodunun) tahsis edildiği barkod kuruluşuna ait standart seçilir. 3) Eski Tıbbi Cihaz Yönetmelikleri kapsamında ÜTS’de kayıtlı olan ve tıbbi cihazlar için yetkilendirilmiş bulunan barkod kuruluş ve standartları; GS1, HIBCC ve ICCBBA’dır. 4) Barkod kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ulaşılabilir. b) Birincil Ürün Numarası; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana Birincil Barkod Kuruluşu tarafından ilgili cihaz için tahsis edilen barkod (ürün numarası) girilir. 3) Cihazın sahip olduğu GS1, HIBCC veya ICCBBA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan sisteme birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, uygunluk beyanı, EC sertifikası vb.) yer aldığı şekli ile sisteme girilmeyen cihaz kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan cihaz başvurusu olumsuz sonuçlanır. 5) Birincil Ürün Numarasının formatı, tahsis edildiği Birinci Barkod Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen cihazın referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) 6) Esas olarak, ÜTS’ye cihaz kaydı, piyasaya arz edilen en küçük ambalaja (birim ambalaja veya tekli ambalaja) ait barkod ile yapılır. Bu nedenle, bu alana cihazın piyasaya arz edilen en küçük ambalajına (birim ambalaja veya tekli ambalaja) tahsis edilen barkod (ürün numarası) girilir. En küçük ambalaja tahsis edilen barkod ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajına veya ambalajlarına ait barkod veya barkodlar ise; piyasaya arz edilen en küçük ambalaj barkodu ile ÜTS cihaz Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 46/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 48; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kaydının tamamlanması sonrasında, ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte eklenir.. c) İkincil Barkod Kuruluşu; 1) Cihazın iki farklı barkod kuruluşu ve standardından tahsis edilmiş 2 ayrı barkodu bulunması durumunda, Birincil Barkod Kuruluşu olarak sisteme girilmeyen diğer barkod kuruluşuna ait standart, cihaza ait ikincil ürün numarasının tahsis edildiği barkod kuruluşu standardı olarak, bu alanda seçilir. 2) ÜTS’de kayıtlı ve İkincil Barkod Kuruluşu olarak sistemde seçilebilen barkod kuruluş ve standartları; GS1, HIBCC ve ICCBBA’dır. ç) İkincil Ürün Numarası; 1) Bu alan, ÜTS’de İkincil Barkod Kuruluşu seçilmesi durumunda, zorunlu alandır. 2) Cihazın iki farklı barkod kuruluşu ve standardından tahsis edilmiş 2 ayrı barkodu bulunması durumunda, Birincil Barkod Kuruluşu olarak sisteme girilmeyen diğer barkod kuruluşuna ait standardın İkincil Barkod Kuruluşu olarak sistemde seçilmesinin ardından, İkincil Barkod Kuruluşu tarafından ilgili cihaz için tahsis edilen barkod bu alana girilir. 3) Cihazın sahip olduğu GS1, HIBCC veya ICCBBA gibi standartlarında tahsis edilmiş barkodların üzerinde herhangi bir değişiklik yapılmadan sisteme birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, uygunluk beyanı, EC sertifikası vb.) yer aldığı şekli ile sisteme girilmeyen cihaz kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan cihaz başvurusu olumsuz sonuçlanır. 5) İkincil Ürün Numarasının formatı, tahsis edildiği İkincil Barkod Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen cihazın referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.). d) Marka Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün güvenliğinin sağlanması amacıyla herhangi bir marka bildirilmeyen cihazların ÜTS’ye kayıt işlemleri gerçekleştirilmez. 3) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer alıyorsa, etiket/belgelerde yazıldığı şekilde sisteme girilir. Bu durumda bu alana cihaza bağlı belgelerde ve etikette belirtilen ürüne ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, cihaza ait markalaşmış model ve cihaz ürün adları dahil) girilmesi esastır. 4) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana girilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. 5) Marka bilgisinin etiket üzerinde logo/sembol halinde bulunmasında herhangi bir sakınca yoktur. 6) Ürün numarası (barkod) aynı olan cihazlar sisteme farklı marka adı altında kaydedilemez. Farklı firmalar tarafından farklı marka adı ile aynı cihazın ÜTS’ye kaydedildiği tespit edilmesi durumunda, Kurumca yapılacak değerlendirme neticesinde uygun olmayan ÜTS kayıtlarına işlem yapılır. e) Ürün Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün adı, cihazı tanımlayan spesifik bir bilgidir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 47/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 49; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Ürün adında (etiket adı) yer alan cihazı tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait cihazların etiketinde ve/veya satış ambalajında ürün adı (etiket adı) yabancı dilde ya da Türkçe dahil çoklu dilde belirtilebilir. Buna karşılık, bu bölüme ürün adının Türkçe girilmesi gerekir. İlgili bölümde ürün adının orijinal dildeki karşılığının da gözükmesi isteniliyorsa, bu bilgiler Türkçe karşılığından sonra, bu alana parantez içinde yazılabilir. 4) Cihazın ne olduğunu belirtmeyen ve ne olduğu anlaşılamayan, eksik, Türkçe olmayan, etikette gösterilen ile uyuşacak şekilde sisteme girilmeyen ürün adına sahip cihaz başvurusu olumsuz sonuçlanır. 5) Ürün adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının Türkçe olup olmadığı değerlendirmeye alınmaz. 6) Profesyonel kullanımı amaçlanan tüm tıbbi cihazlarda ürün adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 7) Ürün adında marka, model ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin sekizinci fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka veya model bilgisi olması durumunda da geçerlidir; ürün adında marka ve/veya model bulunması durumunda, bu maddenin ikinci fıkrasının (d) bendinde ve/veya (f) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 8) Belgelerdeki, etiketteki/satış ambalajındaki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. f) Versiyon/Model: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın versiyonu, modeli ya da model kodu, ürüne bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) Cihaza bağlanan belgelerden en az birisinde versiyon/model bilgisi olarak beyan edilen bilgi etikette cihazın referans/katalog numarası/kodu olarak belirtilmiş ise ya da tam tersi durum söz konusu ise bu bilgi ÜTS’de hem bu alana hem de bu fıkranın (g) bendinde bahsedilen Referans/Katalog Numarası adlı alana girilir. 4) Cihaza bağlanan belgelerden en az birisinde ürün adı, cihaz ölçüleri veya cihaza ait diğer tanımlayıcı bilgiler ve/veya noktalama işaretleri versiyon/model olarak belirtilmemiş ise bu tür bilgiler ÜTS’deki bu alana girilmez. 5) Cihazın versiyon/modeli, cihaza bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alana “YOK” yazılır. 6) Bu alana Birincil Ürün Numarası veya İkincil Ürün Numarası girilmez. Birincil Ürün Numarası veya İkincil Ürün Numarası, cihaza bağlı belgelerde ve/veya etikette Versiyon/Model olarak beyan edilmez. g) Referans/Katalog Numarası: 1) Cihazın referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 2) Cihaza ait referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 48/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 50; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Bu alana Birincil Ürün Numarası veya İkincil Ürün Numarası girilmez. Birincil Ürün Numarası veya İkincil Ürün Numarası, cihaza bağlı belgelerde ve/veya etikette Referans/Katalog Numarası olarak beyan edilmez. 4) Söz konusu cihaz, etiketinde veya satış ambalajında ve/veya bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. ğ) Ürün Açıklaması: 1) İsteğe bağlı olarak, bu fıkranın (d), (e), (f) ve (g) bentlerinde bahsedilen alanlara girilen bilgiler haricinde cihazı açıklayan ilave bilgiler bu alana girilebilir. 2) Cihaz başvurusunun değerlendirilmesi esnasında, inceleme uzmanı tarafından bilinmesi gereken cihaz ve cihaz ambalajı ile ilgili ilave bilgiler (örneğin, bir cihazın tekil ürün barkodunun bulunduğu etikette ve ambalajında etikette bulunması gereken bilgilerin tamamı yer almadığından dolayı, Orijinal Etiket alanına yüklenen orijinal piyasaya arz etiketi ve satış ambalajında piyasaya arz edilen çoklu kutu etiketi ve ambalajı yüklendiyse, bu durumu açıklayıcı bilgiler,…) de bu alana girilir. 3) Konfigüre edilebilir cihazlar için, bu alana ilgili cihazın birden fazla konfigürasyona sahip konfigüre edilebilir cihaz olduğunun yazılması ve bu cihazın her bir konfigürasyonunun adının, varyantının/modelinin ve varsa referans/katalog numarasının ve ilgili varyantı tanımlayacak diğer bilgilerin girilmesi zorunludur. 4) Bu alana sadece ilgili cihaza ilişkin bilgiler ve özellikler girilebilir. h) İçerikteki Ürün Sayısı: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana, cihaz ambalajı içeriğindeki ürün adedi girilir. ÜTS’ye piyasaya arz edilen en küçük ambalaj (birim ambalaj veya tekli ambalaj) üzerinden kayıt işlemi yapıldığından, ilgili alana girilen bu değer, en küçük cihaz ambalaj içeriğindeki ürün adedi kadardır. En küçük cihaz ambalaj ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajlarına/paketlerine ait içerik miktarları ise ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte sonradan eklenir. 3) Aynı amaç için kullanılan ve birden çok sayıda aynı cihazla ile oluşturulan ambalajlarda içerikteki ürün sayısı ambalaj içeriği kadardır. (Örneğin, en küçük cihaz ambalajı 4 adet A adlı cihazı içeriyorsa, bu alana 4 sayısı girilir.) 4) Aynı amaç için kullanılan birden fazla bileşenden oluşan kitlerde, bu alana 1 sayısı girilir. En küçük paket, birden çok sayıda aynı kit ile oluşturulduysa, içerikteki ürün sayısı ambalajdaki kit sayısı kadardır. (Örneğin, en küçük cihaz ambalajı, a, b, c ve d bileşenlerinden oluşan 2 adet B adlı kitten oluşuyorsa, bu alana 2 sayısı girilir.) 5) Aynı amaç ve çift olarak kullanılan cihazlarda içerikteki ürün sayısı çift sayısı kadardır. (Örneğin, en küçük paket içeriği 1 adet çift (sağ/sol) eldiven için bu alana 1 sayısı girilir). Cihazın çift olarak kullanıldığı etikette/ambalajda ve/veya belgelerde belirtilmiyorsa, cihazın çift olarak kullanıldığı bilgisinin bu fıkranın (ğ) bendinde bahsedilen alana bu bilgi de girilir. (3) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. Cihazın bağlı olduğu uygunluk beyanını Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 49/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 51; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yer almıyorsa (yabancı imalatçı ise), bu alan “İthal” olarak seçilir. 3) Ticaret Bakanlığı tarafından Serbest Ticaret Bölgesi olarak belirlenen bölgelerden birisinde yerleşik olan bir yasal imalatçı tarafından üretilen cihazlarda, bu alan yasal imalatçısı tarafından “İmal” olarak seçilir. 4) Bu alan “İthal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (b) ve (c) bentlerinde bahsedilen “İthal Edilen Ülke” ve “GTİP Numarası” alanlarının doldurulması zorunludur. b) İthal Edilen Ülke: 1) Bu fıkranın (a) bendinde bahsedilen alan “ithal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihazın ithal edildiği ülke veya ülkeler bu alandan seçilir. c) GTİP Numarası: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihaza ait GTİP numarası bu alanda seçilir. 3) Cihaza ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. ç) Menşei Ülke: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın fiziki olarak üretildiği ülke seçilir. Bu alanda birden fazla ülke seçilebilir. 3) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı), cihazı farklı bir imalatçıya ürettiriyorsa, cihazı üreten imalatçının yerleşik olduğu ülke veya ülkeler bu alanda seçilir. Benzer şekilde, yasal imalatçı, kendisine ait olan ve yasal olarak yerleşik olduğu ülkeden farklı bir ülkede bulunan üretim tesisinde veya üretim tesislerinde cihazı üretiyorsa da, cihazı üreten üretim tesisinin veya üretim tesislerinin yerleşik olduğu ülke veya ülkeler bu alanda seçilir. (4) “Sınıflandırma Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Sınıf: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın ait olduğu yönetmeliğe göre risk sınıfı ilgili alandan seçilir. 3) Eski Tıbbi Cihazları Yönetmelikleri kapsamında seçilebilecek risk sınıflarına göre, ilgili alandaki “Sınıf-I Diğer (steril ve ölçme fonksiyonu olmayan)”, “Sınıf-Im (Ölçme fonksiyonu olan)”, “Sınıf-Is (Steril fonksiyonu olan)”, “Sınıf-IIa”, “Sınıf-IIb”, “Sınıf-III”, “Ek-2 Liste-A”, “Ek-2 Liste-B”, “Kişisel Test Cihazları” ve “IVD Diğer” seçeneklerinden uygun olanı seçilir. 4) AIMDD kapsamındaki cihazlar için ilgili alanda “Sınıf-III” seçilir. 5) MDD kapsamındaki cihazlara ait sınıflandırma kuralları ile ilgili ilave bilgilerden bu Kılavuzun 53 üncü maddesinde bahsedilmektedir. 6) AIMDD kapsamındaki cihazlara ait sınıflandırma kuralları ile ilgili ilave bilgilerden bu Kılavuzun 54 üncü maddesinde bahsedilmektedir. 7) IVDD kapsamındaki cihazlara ait sınıflandırma kuralları ile ilgili ilave bilgilerden bu Kılavuzun 55 inci maddesinde bahsedilmektedir. b) GMDN: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 50/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 52; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Her cihazın sadece bir GMDN kodu bulunur. 3) Cihazı tanımlayan GMDN kodu cihaza ait belgelerden (EC sertifikası, Uygunluk Beyanı) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen GMDN kodu bu alanda seçilir. 4) Cihazın GMDN kodu cihaza ait belgelerde (EC sertifikası, Uygunluk Beyanı) yer almıyorsa, imalatçıdan temin edilen GMDN kodu seçilir ya da imalatçı GMDN koduna haiz değilse, cihazı tanımlayan en uygun GMDN kodu seçilir. 5) Cihazın eşlendiği GMDN kodunun açıklamasındaki bilgiler ile cihazın tek kullanımlık olup olmadığı ve/veya steril olup olmadığı gibi ürün özellikleri arasında uyumun bulunması zorunludur. 6) Tek kullanımlık bir cihazın GMDN kodu açıklamasında tek kullanımlık ifadesi yer alır. Buna karşılık, tekrar kullanılabilir bir cihazın GMDN kodu açıklamasında tek kullanımlık ile ilgili bir ifade bulunuyorsa ve bu cihaz tek bir hastada birden çok kez kullanılan bir cihaz ise bu maddenin yedinci fıkrasının (j) bendinde bahsedilen alanın “Evet” olarak seçilmesi zorunludur. 7) Cihazı tanımlayan GMDN kodu ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu GMDN kodunun eklenmesi hususunda “GMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve GMDN sorgulamasında söz konusu GMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda ve aynı zamanda, söz konusu GMDN kodu Tıbbi Cihaz Yönetmelikleri kapsamında bir cihazı veya cihazları kapsıyorsa; bu alana ilgili GMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli GMDN kodları tanımlanır. 8) GMDN kodu sorgulamalarında GMDN Kurumunun (GMDN Agency) verileri doğru ve geçerli kabul edilir. c) Branş Türü Kodu: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Branş türü olarak, bu alanda cihazı tam olarak tanımlayan veya tam olarak tanımlı bir seçenek yok ise en uygun şekilde tanımlayan branş türü seçilir. 3) Cihazı tanımlayan bir branş türü yok ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu branş türü kodunun eklenmesi hususunda “Branş Türü Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi durumunda, bu alana ilgili Branş Türü kodu tanımlanır. (5) “Ürün Belgeleri” başlığı altında aşağıdaki alanlar bulunur: a) Belgeler: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) İlgili cihazın risk sınıfına uygun olarak ve ait olduğu yönetmeliğe göre bu Kılavuzun 63 üncü, 64 üncü veya 65 inci maddesinde bahsedilen belge iş kurallarından uygun olanına istinaden eklenmesi gereken belgeler; halihazırda bu Kılavuzun 39 uncu maddesi kapsamında yapılan başvuru neticesinde ÜTS’de kayıtlı durumda bulunan belgeler arasından seçilerek, bu alana eklenir. 3) Bu alanda belge seçimi öncesinde, ÜTS Kayıt ekranında ilgili cihazın sınıfının seçilmiş olması zorunludur. Bu alanda, cihazın sınıfına göre seçilebilecek olan belgeler üzerinden seçim yapılır. (6) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: a) Ürün Görselleri: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 51/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 53; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu alana cihazı açık olarak gösteren ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alana sadece ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. Başka cihazlara ait görseller (benzer cihazlara ait olsa bile) kesinlikle bu alana yüklenmez. 4) Ürün görseli olarak kataloğun kendisi veya cihazın anlaşılmasını güçleştiren birden fazla cihaz içeren görsel yüklenmez. 5) Ürün görseli olarak sadece cihazın paketi/ambalajı yüklenmez. Cihazın fotoğrafı ya da teknik çizimini net olarak gösteren görsellerin de paket/ambalaj görselleriyle birlikte bu alana yüklenmesi gerekir. Eğer cihaz paketi/ambalajı üzerinde cihazın kendi görseli var ise bu paket/ambalaj görseli bu alana yüklenebilir. 6) Cihaz paketi/ambalajı açıldığında cihazın sterilitesi ve güvenilirliği gibi özellikleri bozuluyor ise ve/veya cihaz sıvı formunda ise bu alana sadece paket/ambalaj görseli yüklenebilir. 7) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 8) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. 9) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 10) Cihaz tek başına bir yazılım ise görsel olarak yazılım ara yüzünden ekran görüntüsü bu alana yüklenebilir. 11) Bu maddenin yedinci fıkrasının (y) bendinde bahsedilen alan “Evet” olarak seçildiyse, ürün görsellerinin bu alana ilgili bent hükümlerine göre yüklenmesi gerekir. (7) “Özellikler” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal Etiket Türkçe mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) İmalatçı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, Türkçe veya Türkçe dahil çoklu dilde olarak hazırlandıysa, bu alan “Evet” olarak seçilir. 3) İmalatçı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, yabancı dilde hazırlandıysa, bu alan “Hayır” olarak seçilir. b) Orijinal Etiket: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Yerli imalatçıya ait cihaz bildirimlerinde; “Orijinal Etiket Türkçe mi?” seçeneği “Evet” olarak seçilerek, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. 3) Yabancı imalatçıya ait cihaz bildirimlerinde ise; orijinal etiket, imalatçısı tarafından Türkçe olarak hazırlanmadıysa, “Orijinal Etiket Türkçe mi?” seçeneği “Hayır” olarak seçilerek, ilgili cihazın güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı ya da orijinal etiket, imalatçısı tarafından Türkçe olarak veya Türkçe dahil çoklu dilde olarak hazırlandıysa, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. 4) ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz kayıt/güncelleme bildirimi başvurusu değerlendirme işlemlerinde, ilgili cihazı kapsayan yönetmelikteki “EK I Temel Gereklilikler” bölümünde yer alan ve ilgili yönetmeliğe özgü olarak istenilen ilave Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 52/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 54; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 bilgilerle birlikte, etikette (ve/veya satış ambalajında) yer alması istenen ortak bilgiler genel olarak aşağıdaki gibidir: a. İmalatçının adı veya ticari adı ve adresi, b. İthal tıbbi cihazlar için, kullanma kılavuzunda yer almıyor ise ithalatçının adı veya ticari adı ve adresi, c. İmalatçı AB ve Türkiye dışında yerleşik ise AB yetkili temsilcisinin adı veya ticari adı ve adresi, ç. Ürün adı ve/veya ticari adı, d. Ambalajın içeriğini ve tıbbi cihazı tanımlayıcı nitelikte olan ve özellikle kullanıcıya yönelik ayrıntılı bilgiler, e. Cihaz steril olarak paketlendiyse, steril olduğunu gösterir "STERİL" ibaresi, f. Cihaz steril olarak paketlendiyse ve sterilizasyon yöntemi belli ise cihazın paketlemesinde kullanılan sterilizasyon yöntemi, g. Cihazın raf ömrü varsa, ay ve yıl olarak son kullanma tarihi ya da doğrudan raf ömrü, ğ. Cihaz tek kullanımlık ise tek kullanımlık olduğunu gösterir "Tek Kullanımlık" olduğu ibaresi, h. Cihaza ait, varsa, spesifik (özel) saklama koşulları, ı. CE işareti ve uygunluk değerlendirme prosedürüne dahil olmuş ise dört haneli onaylanmış kuruluş numarası, i. Cihaz ve kullanımı ile ilgili uyarılar ve/veya alınacak önlemler (etiket veya ambalajda kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgiler kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgiler asgari düzeyde tutulabilir) j. Ait olduğu yönetmelikte etikette yer alması istenilen diğer bilgiler. 5) Bazı durumlarda, etikette bulunması gereken bazı bilgiler, etiket boyutu gibi bazı teknik nedenlerden dolayı ya da imalatçının tercihi doğrultusunda, iç ve/veya dış satış ambalajına yerleştirilebilir. Bu kapsamda, orijinal etikette cihazı kapsayan ilgili Eski Tıbbi Cihaz Yönetmeliğinde belirtilen etikette yer alması gereken bilgilerin tamamı yer almıyorsa, cihazın iç/dış satış ambalajının da bu alana yüklenmesi gerekir. Söz konusu bilgiler hangi ambalaj seviyesinde/seviyelerinde bulunuyorsa (iç ve/veya dış ambalaj), o seviyedeki satış ambalajı/ambalajları da bu alana yüklenir. 6) Cihazın güvenli kullanımını sağlamak için gereken bilgiler, cihazın üzerinde ve/veya her bir parçasının ambalajı üzerinde veya gerektiğinde ticari ambalaj (iç/dış ambalaj) üzerinde de bulunmalıdır. 7) Bu bendin yukarıda bahsedilen hükümlerine halel getirmeksizin, sadece “kontakt lens” türündeki optik ürünler için; “Birincil Ürün Numarası”, “Versiyon/Model”, “Referans/Katalog Numarası”, “Ürün Adı” ve/veya ‘dioptri’ gibi ürüne ait diğer spesifik bilgilerin ya da etikette bulunması gereken ama etiket şablonunda bulunmayan diğer bilgileri bu maddenin ikinci fıkrasının (ğ) bendinde bahsedilen alana girmeleri ve/veya bu bilgilerin tamamının ilgili cihazlarla ilişkilendirilen ve bu Kılavuzun 10 uncu maddesinde bahsedilen uygunluk beyanında bulunması ya da bu fıkrada bahsedilen alana yüklenen etiketin altına eklenmesi şartıyla, bu alana piyasaya arz etiketi ve satış ambalajı yerine imalatçı tarafından hazırlanmış olan resmi piyasaya arz etiketi ve satış ambalajı şablonu yüklenebilir. c) Türkçe Etiket: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 53/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 55; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, bu Kılavuzun 40 ıncı maddesinde bahsedilen cihaz kayıt/güncelleme başvurusu yapıldıktan sonra, ÜTS tarafından ÜTS kayıt ekranında otomatik olarak oluşturulur. 2) Bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, söz konusu cihaza ait etiket bilgileri ÜTS’ye girilen bilgiler vasıtasıyla otomatik olarak işlenerek, bu alan oluşturulur. Böylelikle, firmalar ayrıca Türkçe etiket yüklemez. Bu nedenle ürüne ait bilgilerin ÜTS’ye doğru bir şekilde girilmesi önem arz eder. Bu fıkranın (b) bendinde bahsedilen alana yüklenen etiket ve varsa iç/dış ambalaj içeriğindeki bilgilerle ÜTS’ye girilen bilgiler birbiriyle uyumlu olmalıdır. 3) Bu fıkranın (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda ise bu alan ÜTS ekranında ortaya çıkmaz ve ÜTS tarafından otomatik olarak oluşturulmaz. 4) Bu alanda oluşturulan şablon, orijinal etiket yerine geçmez. ç) MRG Güvenlik Bilgisi: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz etiketinde/ambalajında ve kullanma kılavuzunda MR güvenliği hakkında gösterilen uyarıya ve bilgilere bağlı olarak, bu alanda “MR Güvenli”, “MR Koşullu”, “MR Güvenli Değil” veya “Bilgi Bulunmuyor” seçeneklerinden biri seçilir. 3) Cihazın kullanma kılavuzu ve etiketinde, cihazın MR güvenliğine ait herhangi bir bilgi bulunmuyorsa, ÜTS’de bu alan “Bilgi Bulunmuyor” olarak seçilir. 4) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin ÜTS’de ve kullanma kılavuzunda bulunması zorunludur. 5) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir veya etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. 6) Bu Kılavuzun 17 nci maddesinde bahsedilen ve ÜTS’ye kullanma kılavuzu yükleme zorunluluğu bulunmayıp Eski Tıbbi Cihaz Yönetmeliklerine göre Sınıf-I (Sınıf-I Diğer, Sınıf-Im veya Sınıf-Is), Sınıf-IIa ve IVD Diğer olarak sınıflandırılan cihazlar için, ÜTS’de cihaza ait kullanma kılavuzunun yüklenmemesi ve ilgili cihazla ilişkilendirilmemesi durumunda ve cihazın orijinal etiketinde/ambalajında kullanma kılavuzuna yönlendirme bulunmaması durumunda, varsa bu bilginin etikette/ambalajda bulunması zorunludur. 7) Eğer cihaz “MR Koşullu” ise kullanma kılavuzunda bu koşul ile ilgili detaylı açıklama yer almalıdır. d) Lateks içeriyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri lateks içeriyorsa “Evet” olarak, lateks içermiyorsa “Hayır” olarak seçilir. 3) Cihaz ya da cihaz bileşenleri lateks içeriyorsa, cihazın etiket ve/veya satış ambalajında ve kullanma kılavuzunda bununla ilgili uyarı bulunması zorunludur. Cihazın kullanma kılavuzunda bu bilgi ile ilgili daha detaylı açıklama varsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir. e) Ftalat/DEHP içeriyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri Ftalat/DEHP içeriyorsa “Evet” olarak, içermiyorsa “Hayır” olarak seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 54/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 56; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Cihaz ya da cihaz bileşenleri Ftalat/DEHP içeriyorsa, cihazın etiket ve/veya satış ambalajında ve kullanma kılavuzunda bununla ilgili uyarı bulunması zorunludur. Cihazın kullanma kılavuzunda bu bilgi ile ilgili daha detaylı açıklama varsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir. f) İyonize radyasyon içerir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz ya da cihaz bileşenleri iyonize radyasyon yayıyor veya üretiyorsa ÜTS’de bu alan “Evet” olarak, iyonize edici radyasyon yaymıyorsa “Hayır” olarak seçilir. 3) İyonize edici radyasyon yayan cihazlarda, bu bilginin kullanma kılavuzunda bulunması ve ÜTS’de bu alanın “Evet” olarak seçilmesi zorunludur. 4) İyonize edici radyasyon yayan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ancak orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, iyonize edici radyasyon bilgisi etikette/ambalajda asgari düzeyde tutulabilir veya (profesyonel kullanım amaçlı ise) etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. g) Nanomateryal içerir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri nanomateryal içeriyorsa “Evet” olarak, nanomateryal içermiyorsa “Hayır” olarak seçilir. 3) Nanomateryal içeren cihazlarda, bu bilginin kullanma kılavuzunda bulunması ve ÜTS’de bu alanın “Evet” olarak seçilmesi zorunludur. 4) Nanomateryal içeren cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, nanomateryal bilgisi etikette/ambalajda asgari düzeyde tutulabilir veya (profesyonel kullanım amaçlı ise) etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. ğ) Vücuda implante edilebilir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaza vücuda implante edilebilir cihaz ise “Evet”, vücuda implante edilebilir cihaz değil ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçildiğinde, ÜTS tarafından otomatik olarak, bu fıkranın (h) ve (ı) bentlerinde bahsedilen alanlar “Evet”, (i) bendinde bahsedilen alan “1”, (m) ve (o) bentlerinde bahsedilen alanlar ise “Hayır” olarak seçilir. Bu durum söz konusu olduğunda, ilgili alanlar üzerinde değişiklik yapılamaz. h) Tek kullanımlık mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz tek kullanımlık cihaz ise “Evet”, tek kullanımlık cihaz değil ise “Hayır” olarak seçilir. 3) İlgili cihaz tek kullanımlık cihaz ise bu bilginin hem etiket ve/veya satış ambalajında, hem de kullanma kılavuzunda bulunması zorunludur. Bununla birlikte, bu alanın da “Evet” olarak seçilmesi zorunludur. 4) Bu alan “Evet” olarak seçilirse, ÜTS tarafından otomatik olarak, bu fıkranın (ı) bendinde bahsedilen alan “Evet”, (i) bendinde bahsedilen alan “1” ve (m) ile (o) bentlerinde bahsedilen alanlar ise “Hayır” olarak seçilir. Bu durum söz konusu olduğunda, ilgili alanlar üzerinde değişiklik yapılamaz. ı) Sınırlı kullanım sayısı var mı?: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 55/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 57; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın sınırlı kullanım sayısı var ise “Evet”, sınırlı kullanım sayısı yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (i) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve kullanma kılavuzunda belirtilen cihaza ait sınırlı kullanım sayısı girilir. 4) Bu alan “Hayır” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (j) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (j) bendinde bahsedilen alanda seçim yapılması zorunludur. i) Sınırlı Kullanım Sayısı: 1) Bu alan, bu fıkranın (ı) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) ÜTS’de bu alana cihazın sınırlı kullanım sayısı girilir. 3) Bu fıkranın (ğ) ve/veya (h) bentleri “Evet” olarak seçildiğinde, bu alana ÜTS tarafından otomatik olarak “1” değeri girilir. Bu durum söz konusu olduğunda, bu alan üzerinde değişiklik yapılamaz. (Vücuda implante edilebilir ve/veya tek kullanımlık cihazların sınırlı kullanım sayısı 1’dir.) 4) Sınırlı kullanım sayısı olan cihazlarda, bu bilginin hem orijinal etiket veya satış ambalajında hem de kullanma kılavuzunda bulunması ve ÜTS’de bu alana sınırlı kullanım sayısının girilmesi zorunludur. j) Tek bir hastaya mı kullanılabilir?: 1) Bu alan, bu fıkranın (h) ve (ı) bendi “Hayır” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz tek bir hastada birden çok kez kullanılabilen (tek hasta çoklu kullanım) bir cihaz ise “Evet”, tek bir hastada birden çok kullanılması amaçlanmayan bir cihaz ise “Hayır” olarak seçilir. 3) Bu fıkranın (h) bendinde bahsedilen “Tek Kullanımlık” bilgisi ile bu bentte bahsedilen “Tek Bir Hastaya Kullanılabilirlik” bilgileri birbirinden farklı bilgilerdir. Sadece tek kullanımlık olmayan cihazlar için bu alanda seçim yapılır. Bu fıkranın (h) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda (yani cihaz tek kullanımlık ise), bu bentte bahsedilen alan ÜTS kayıt ekranında ortaya çıkmaz. 4) Bu bilginin orijinal etiket veya satış ambalajında da bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilginin bulunma zorunluluğu aranmaz. k) Raf ömrü var mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın raf ömrü var ise “Evet”, raf ömrü yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (l) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve (içeriğinde yer alıyorsa) kullanma kılavuzunda belirtilen cihaza ait raf ömrü girilir. l) Raf Ömrü: 1) Bu alan, bu fıkranın (k) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihaza ait raf ömrü, “Gün”, “Ay” veya “Yıl” olarak girilir. 3) Raf ömrü bilgisi etikette doğrudan yer almayabilir. Bu bilgi etikette son kullanma tarihi ve imalat tarihi ile dolaylı olarak gösterilebilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 56/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 58; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Eğer cihazın raf ömrü varsa orijinal etikette veya satış ambalajında son kullanma tarihi ve/veya sembolü yer alır. Bir başka deyişle, raf ömrü olan cihazların orijinal etiketinde veya satış ambalajında son kullanma tarihi bulunması zorunludur. Etikette veya satış ambalajında son kullanma tarihine ilişkin sembol veya ibare varsa sistemde raf ömrü alanı bu yönde doldurulur. 5) Raf ömrü olan cihazlarda, bu fıkranın (b) bendinde bahsedilen alana yüklenen orijinal piyasaya arz etiketi ve/veya satış ambalajındaki son kullanma tarihi ve/veya raf ömrü bilgileri ile bu maddenin altıncı fıkrasının (a) bendinde bahsedilen alana yüklenen ürün görsellerindeki etiket ve/veya satış ambalajı örneklerindeki raf ömrü bilgilerinin uyumlu olması ve/veya birbirini tamamlaması gerekir. 6) Raf ömrü bilgisi kullanma kılavuzunun içeriğinde bulunuyorsa, bu bilginin bu alana girilmesi ve orijinal etiket veya satış ambalajındaki raf ömrü bilgisi ile uyumlu olması zorunludur. Buna karşılık, raf ömrü bilgisinin kullanma kılavuzunda bulunma zorunluluğu olmadığından, etikete veya satış ambalajında yar alan ve bu alana girilmiş olan raf ömrü bilgisi kullanma kılavuzunda aranmaz. m) Kalibrasyona tabi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekiyor ise “Evet”, test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (n) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait kalibrasyon periyodu girilir. n) Kalibrasyon Periyodu (ay): 1) Bu alan, bu fıkranın (m) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen kalibrasyon periyodu, “Ay” olarak girilir. 3) Bir cihazın kalibrasyon periyodu imalatçı tarafından belirlendiyse, bu bilginin kullanma kılavuzunda bulunması ve bu alana girilmesi zorunludur. 4) Bir cihazın kalibrasyon periyodu imalatçı tarafından spesifik olarak belirlenmediyse ve kılavuzda belirtilmediyse, bu alana 12 değeri (12 ‘Ay’) girilir. 5) Kalibrasyon periyodu bilgisi etiket veya satış ambalajında aranmaz. o) Bakıma tabi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza belirli periyotlarda bakım uygulanması gerekiyor ise “Evet”, belirli periyotlarda bakım uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (ö) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait bakım periyodu girilir. ö) Bakım Periyodu (ay): 1) Bu alan, bu fıkranın (o) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen bakım periyodu, “Ay” olarak girilir. 3) Bir cihazın bakım periyodu varsa, bu bilginin kullanma kılavuzunda bulunması zorunludur. Bakım periyotlarında hangi parametrelerin kontrol edildiğinin ve hangi parçaların Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 57/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 59; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (örneğin; defibrilatör bataryası, bakım kiti, oringler,…vb.) değiştirilmesinin zorunlu olduğunun kullanma kılavuzunda belirtilmesi gerekmektedir. 4) Bakım periyodu bilgisi etiket veya satış ambalajında aranmaz. p) Steril paketlendi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz steril olarak paketlenerek piyasaya arz ediliyorsa “Evet”, steril olarak paketlenmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (r) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (r) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihaz steril olarak paketlendi ise bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. r) Paketlemede kullanılan sterilizasyon yöntemi belli mi?: 1) Bu alan, bu fıkranın (p) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, paketlemede kullanılan sterilizasyon yöntemi belli ise “Evet”, paketlemede kullanılan sterilizasyon yöntemi belli değil ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (s) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (s) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihazın paketlemede kullanılan sterilizasyon yöntemi belli ise bu bilginin hem etiket ve/veya satış ambalajında hem de kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. s) Sterilizasyon Metodu (Paketlemede Kullanılan): 1) Bu alan, bu fıkranın (r) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ortaya çıkan listeden cihazın paketlemesinde kullanılan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon yöntemi (metodu) seçilebilir. Bu nedenle paketlemede kullanılan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihaza ait paketlemede kullanılan sterilizasyon metodunun (birden fazla metot varsa sterilizasyon metotlarının tamamının) hem etiket ve/veya satış ambalajında hem de kullanma kılavuzunda belirtilmesi zorunludur. ş) Kullanım Öncesinde Sterilizasyon Gerekli mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın kullanım öncesinde steril edilmesi gerekiyorsa “Evet”, kullanım öncesinde steril edilmesi gerekmiyor ise “Hayır” olarak seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 58/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 60; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt bildirimi ekranında bu fıkranın (t) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (t) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihazın kullanım öncesinde steril edilmesi gerekiyor ise bu bilginin kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. Bu bilginin etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. t) Sterilizasyon Metodu (Kullanım Öncesi): 1) Bu alan, bu fıkranın (ş) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ortaya çıkan listeden ilgili cihazın kullanımı öncesinde uygulanan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon metodu seçilebilir. Bu nedenle kullanım öncesi uygulanan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihazı kullanım öncesinde uygulanan sterilizasyon metodu (birden fazla metot varsa sterilizasyon metotlarının tamamı) ile ilgili detaylı bilgilerin kullanma kılavuzunda bulunması zorunludur. u) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği Ek-3 Kapsamında mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz 15/5/2014 tarihli ve 29001 Sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ü kapsamında olan ürünlerden ise “Evet”, ilgili Yönetmeliğin Ek-3 kapsamında olan ürünlerden değil ise “Hayır” olarak seçilir. 3) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ünde satış merkezleri haricinde satışı yapılabilecek cihazların listesi yer almaktadır. 26/5/2023 tarihli ve 32202 sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik ile birlikte, güncel Ek-3 listesinde aşağıdaki ürünler bulunur: a. Hassasiyet giderme amaçlı diş macunu, b. Bireysel kullanıma yönelik diş protez bakım ürünleri, c. Kondom, ç. Hasta altı bezi, d. İnkontinans bakım ürünleri (inkontinans pedi, mesane pedi, ördek, sürgü ve benzeri), e. Sıcak/soğuk kompres (non invaziv), f. Yara bandı, flaster, g. Pamuk, ğ. Ağız çalkalama suyu, h. Nefes açıcı burun bantları, ı. Cerrahi maske, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 59/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 61; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 i. Veziküller için kendinden yapışkanlı bası önleyici bant, j. Nasır ve su toplamayı giderme amaçlı parmak ayıracı, k. Steril olmayan tek kullanımlık eldiven, l. Pediatrik burun puvarı, m. İlgili mevzuatı kapsamında satış yerleri kısıtlanmış olanlar ile münhasıran sağlık profesyonellerinin kullanımına yönelik imal edilenler istisna olmak üzere MDR’nin Ek XVI’sının 1 inci maddesinin ikinci fıkrasında atıfta bulunulan “Tıbbi Amaçlı Olmayan Ürün Gruplarının Listesi” kapsamında yer alan ürünler. ü) Ekstra Bilgi Linki: 1) İsteğe bağlı olarak cihaz ile ilgili web adresi (URL) bu alana eklenebilir. v) SUT Eşleşme Durumu: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz SGK geri ödeme kapsamında ise “Eşleşme Var” olarak seçilir. 3) Bu alan, ilgili cihazın SGK geri ödeme kapsamına alınması için SUT eşleşme başvurusu yapılacak ise “Eşleşme Yapılacak” olarak seçilir. 4) Bu alan, ilgili cihaz SGK geri ödeme kapsamında değil ise “Eşleşme Yok” olarak seçilir. 5) SUT eşleşme başvurusu yapılacak cihazlarda ÜTS’ye Türkçe Katalog yüklenmesi zorunludur. y) Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz DMO bünyesinde kurulan Sağlık Market kapsamında satılacak ya da SGK geri ödemesi yapılacak ise “Evet”, Sağlık Market kapsamında satılmayacak ya da SGK geri ödemesi yapılmayacak ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilmesi durumunda, bu maddenin altıncı fıkrasında bahsedilen “Ürün Görselleri” alanında; a. Her bir cihaz için en az 3 (üç) adet fotoğraf olmalıdır. b. İç ve dış ambalajı olan cihazlar için her bir ambalaj tipine ait en az 3 (üç) adet fotoğraf olmalıdır. c. Varsa cihaza ait yedek parça, sarf malzeme, aksesuar ve tüm bileşenlerinin (örn. enjektör 3 parçalı için gövde, iğne ucu ve iğne kapağı gibi) görselleri de olmalıdır. ç. Her bir fotoğraf en az 600x600 piksel, kare şeklinde, en fazla 2 MB boyutunda, jpeg, jpg, png formatlarından birine sahip olması gerekmektedir. d. Fotoğrafların; cihazların kullanım şekline göre bütün detayları gösterecek, farklı yönlerden çekilmiş olması gerekmektedir. z) Bir cihazın bileşeni/aksesuarı mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz başka bir tıbbi cihazın aksesuarı ise veya bir cihazın parçasının veya bileşeninin yerine geçmesi amaçlanan ve cihazın performansını veya güvenlilik karakteristiklerini ya da kullanım amacını önemli ölçüde değiştiren bir parçası ise “Evet”, başka bir cihazın bileşeni/aksesuarı değil ise “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (aa) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (aa) bendinde bahsedilen alanda “Branş Türü Kodu” seçimi yapılması zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 60/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 62; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Bu Kılavuzun 17 nci maddesinin dördüncü fıkrasında bahsedildiği şekilde, başka bir tıbbi cihazın aksesuarı niteliğinde olan Sınıf-IIa cihazlar için, cihaz kayıt/güncelleme bildirimi esnasında “Bir cihazın bileşeni/aksesuarı mı?” sorusunun “Evet” olarak seçilmesi halinde, bu tür cihazlar için kullanma kılavuzu yükleme zorunluluğu aranmaz. 5) Biyosidal ürünler veya kozmetik ürünlerin kayıt işlemlerine halel getirmeksizin, ÜTS’ye sadece bu Kılavuzun dördüncü maddesinde bahsedildiği şekilde “Cihaz” tanımına giren ve Tıbbi Cihaz Yönetmelikleri kapsamında yer alan tıbbi cihazların, in vitro tanı cihazlarının ve tıbbi cihaz aksesuarı ya da in vitro tanı cihazı aksesuarı olarak tanımlanan parçaların kayıt işlemleri yapılmaktadır. Yedek parça olarak tanımlanan parçalar ÜTS’ye kaydedilmez. aa) Ana Cihazın Branş Türleri: 1) Bu alan, bu fıkranın (z) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan ile birlikte ÜTS kayıt ekranında ortaya çıkan “Branş Türü Kodu Seç” ekranından, ana cihaza ya da ana cihazlara ait branş türü kodu veya kodları seçilir. Bu alanda en az 1 adet branş türü kodunun seçilmesi zorunludur. bb) Ürün Yüzey Alanı (cm2 cinsinden): 1) Yüzey alanı bilgisi, SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlar için girilmesi gereken bir bilgidir. 2) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlarda, bu alana (cm2 cinsinden) yüzey alanı girilir. 3) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılmayan veya SGK geri ödeme işlemleri kapsamı dışındaki diğer cihazlarda bu alan boş bırakılabilir. (8) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi: 1) Bu alanda yer alan “Ölçü Ekle” ekranından, cihaza ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (9) “Saklama/Kullanım Koşulu Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Saklama ve/veya Kullanım Koşulu var mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunuyorsa “Evet”, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan ile birlikte ortaya çıkan “Saklama/Kullanım Koşulu Ekle” ekranı kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 61/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 63; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 b) Saklama ve/veya Kullanım Koşulu Listesi: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda “Saklama/Kullanım Koşulu Ekle” ekranına giriş yapılarak, spesifik olsun ya da olmasın bütün saklama ve/veya kullanım koşulları, aşağıdaki parametre girişleri yapılarak, ÜTS’ye eklenir: a. Saklama/Kullanım Koşulu Tipi: sisteme girişi yapılan saklama veya kullanım koşulunun tipine göre, bu alanda ‘Saklama/Depolama Ortamı Sıcaklığı’, ‘Saklama/Depolama Ortamı Nem Oranı’, ‘Saklama/Depolama Ortamı İrtifası’, ‘Saklama/Depolama Ortamı Basıncı’, ‘Kullanım Ortamı Sıcaklığı’, ‘Kullanım Ortamı Nem Oranı’, ‘Kullanım Ortamı İrtifası’, ‘Kullanım Ortamı Basıncı’ ve diğer koşullar için ‘Özel Saklama/Depolama Koşulları’ seçeneklerinden birisi seçilir. b. Minimum Değer: İlgili saklama veya kullanım koşulunun minimum değeri girilir. İlgili saklama veya kullanım koşulunun minimum değeri yoksa, bu alan boş bırakılır. c. Maximum Değer: İlgili saklama veya kullanım koşulunun maksimum değeri girilir. İlgili saklama veya kullanım koşulunun maksimum değeri yoksa, bu alan boş bırakılır. ç. Birimi: Bu alanda ilgili saklama veya kullanım koşuluna ait ölçüm birimi seçilir. Bu alandaki listede halihazırda “ATM”, “Derece Fahrenheit”, “Derece Kelvin”, “Derece Santigrat”, “Hekto Pascal”, “Kilo Pascal”, “mbar”, “metre”, “mmHg”, ve “Percent Relative Humidity (%)” birer ölçüm birimi olarak listelenmiştir. Eğer ilgili saklama ya da kullanım koşulan ait ölçüm birimi bu alandaki listede görülmüyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçüm biriminin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili birim seçenek olarak eklenir. d. Özel Saklama/Kullanım Koşulu: İlgili saklama veya kullanım koşuluyla ilgili ilave bilgiler bu alana girilir. (Örneğin, söz konusu koşul cihazın taşınmasıyla ilgili ise ya da uzun süreli saklama koşuluysa bu bilgi bu alana girilir). 3) Bu alana girilen saklama/depolama koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Söz konusu saklama/depolama koşulu spesifik değerlere sahip ise cihazın etiketi ve/veya satış ambalajında bulunması zorunludur. Buna karşılık, söz konusu saklama/depolama koşulu spesifik değerlere sahip değilse, bu koşulun etiket ve/veya satış ambalajında bulunma zorunluluğu aranmaz. 4) Bu alana girilen kullanım koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Buna karşılık, söz konusu kullanım koşulunun etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. İlgili koşulun kullanma kılavuzunda açıklanması yeterlidir. (10) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur: a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait kayıt bildirimi sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 62/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 64; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 değilse “Hayır” olarak, tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. (11) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin Eski Tıbbi Cihaz Yönetmeliklerine ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında SİP kaydı MADDE 26- (1) ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında sistem/işlem paketi (SİP) kayıt/güncelleme bildirimi, sadece içeriğindeki bütün cihazlar MDD kapsamında CE işareti taşıyarak piyasaya arz ediliyorsa gerçekleştirilmektedir. İlgili SİP içerisindeki en az bir cihazın MDR’ye geçişini tamamlaması durumunda, bu Kılavuzun 28 inci maddesinde belirtildiği şekilde MDR kapsamında SİP kaydı bildirimi yapılır. (2) ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında SİP kaydı esnasında ÜTS kayıt ekranında bulunan ve sisteme girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Sınıflandırma Bilgileri”, “Ürün Kataloğu/Kullanım Kılavuzu Belgesi”, “Detay Bilgileri”, “Beyan Bilgileri”, “Ürün Görselleri”, “Etiket”, “İçeriğindeki Tıbbi Cihazlar”, “Ölçü Bilgileri”, “Saklama/Kullanım Koşulu Bilgileri” ve “Başvuru Durumu” başlıkları altında yer alır. (3) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) Birincil Barkod Kuruluşu; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alanda SİP’e ait birincil ürün numarasının (ürün barkodunun) tahsis edildiği barkod kuruluşuna ait standart seçilir. 3) Eski Tıbbi Cihaz Yönetmelikleri kapsamında ÜTS’de kayıtlı olan ve SİP için yetkilendirilmiş bulunan barkod kuruluş ve standartları; GS1, HIBCC ve ICCBBA’dır. 4) Barkod kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ulaşılabilir. b) Birincil Ürün Numarası; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana Birincil Barkod Kuruluşu tarafından ilgili SİP için tahsis edilen barkod (ürün numarası) girilir. 3) SİP’in sahip olduğu GS1, HIBCC veya ICCBBA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan bu alana birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, SİP Beyanı vb.) yer aldığı şekli ile sisteme girilmeyen SİP kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan SİP başvurusu olumsuz sonuçlanır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 63/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 65; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 5) Birincil Ürün Numarasının formatı, tahsis edildiği Birinci Barkod Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen SİP’in referans/katalog numarası barkod ile uyumlu olması gerekir. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) b) İkincil Barkod Kuruluşu; 1) SİP’in iki farklı barkod kuruluşu ve standardından tahsis edilmiş 2 ayrı barkodu bulunması durumunda, Birincil Barkod Kuruluşu olarak sisteme girilmeyen diğer barkod kuruluşuna ait standart, SİP’e ait ikincil ürün numarasının tahsis edildiği barkod kuruluşu standardı olarak, bu alanda seçilir. 2) Eski Tıbbi Cihaz Yönetmelikleri kapsamında ÜTS’de kayıtlı olan ve SİP için yetkilendirilmiş bulunan barkod kuruluş ve standartları; GS1, HIBCC ve ICCBBA’dır. c) İkincil Ürün Numarası; 1) Bu alan, ÜTS’de bu fıkranın (b) bendinde bahsedilen alanda seçim yapılması durumunda, zorunlu alandır. 2) SİP’in iki farklı barkod kuruluşu ve standardından tahsis edilmiş 2 ayrı barkodu bulunması durumunda, Birincil Barkod Kuruluşu olarak sisteme girilmeyen diğer barkod kuruluşuna ait standardın İkincil Barkod Kuruluşu olarak sistemde seçilmesinin ardından, İkincil Barkod Kuruluşu tarafından ilgili SİP için tahsis edilen barkod bu alana girilir. 3) SİP’in sahip olduğu GS1, HIBCC veya ICCBBA gibi standartlarında tahsis edilmiş barkodların üzerinde herhangi bir değişiklik yapılmadan bu alana birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, SİP Beyanı vb.) yer aldığı şekli ile sisteme girilmeyen SİP kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan SİP başvurusu olumsuz sonuçlanır. 5) İkincil Ürün Numarasının formatı, tahsis edildiği İkincil Barkod Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen SİP’in referans/katalog numarası barkod ile uyumlu olması gerekir. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) ç) Marka Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün güvenliğinin sağlanması amacıyla herhangi bir marka bildirilmeyen SİP’lerin ÜTS’ye kayıt işlemleri gerçekleştirilmez. 3) SİP’e ait marka bilgisi, etiket ve/veya ilgili SİP’e bağlı belgelerin en az birinde (örneğin, bu maddenin sekizinci fıkrasında bahsedilen alana yüklenen SİP Beyanında) yer alıyorsa, etiket/belgelerde yazıldığı şekilde sisteme girilir. Bu durumda bu alana SİP’e bağlı belgelerde ve etikette belirtilen ürüne ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, cihaza ait markalaşmış model ve cihaz ürün adları dahil) girilmesi esastır. 4) SİP’e ait marka bilgisi, etiket ve/veya ilgili SİP’e bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana girilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. 5) Marka bilgisinin etiket üzerinde logo/sembol halinde bulunmasında herhangi bir sakınca yoktur. 6) Ürün numarası (barkod) aynı olan SİP’ler sisteme farklı marka adı altında kaydedilemez. Farklı firmalar tarafından farklı marka adı ile aynı SİP’in ÜTS’ye kaydedildiği Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 64/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 66; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 tespit edilmesi durumunda, Kurumca yapılacak değerlendirme neticesinde uygun olmayan ÜTS kayıtlarına işlem yapılır. d) Ürün Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün adı, cihazı tanımlayan spesifik bir bilgidir. 3) Ürün adında (etiket adı) yer alan SİP’i tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait SİP’in etiketinde ve/veya satış ambalajında ürün adı (etiket adı) yabancı dilde ya da Türkçe dahil çoklu dilde belirtilebilir. Buna karşılık, bu alana ürün adının Türkçe girilmesi gerekir. İlgili bölümde ürün adının orijinal dildeki karşılığının da gözükmesi isteniliyorsa, bu bilgiler Türkçe karşılığından sonra, bu alana parantez içinde yazılabilir. 4) SİP’in ne olduğunu belirtmeyen ve ne olduğu anlaşılamayan, eksik, Türkçe olmayan, etikette gösterilen ile uyuşacak şekilde sisteme girilmeyen ürün adına sahip SİP başvurusu reddedilir. 5) Ürün adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının Türkçe olup olmadığı değerlendirmeye alınmaz. 6) Profesyonel kullanımı amaçlanan tüm SİP’lerde ürün adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 7) Ürün adında marka, model ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin on ikinci fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka veya model bilgisi olması durumunda da geçerlidir; ürün adında marka ve/veya model bulunması durumunda, bu maddenin ikinci fıkrasının (ç) bendinde ve/veya (e) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 8) Belgelerdeki (SİP Beyanı ve Kullanma Kılavuzundaki), etiketteki/satış ambalajındaki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. e) Versiyon/Model; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in versiyonu, modeli ya da model kodu, SİP’e bağlı belgelerde (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya bu maddenin altıncı fıkrasında bahsedilen Kullanma Kılavuzu) ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) SİP’e bağlanan belgelerden en az birisinde versiyon/model bilgisi olarak beyan edilen bilgi etikette SİP’in referans/katalog numarası/kodu olarak belirtilmiş ise ya da tam tersi durum söz konusu ise bu bilgi ÜTS’de hem bu alana hem de bu fıkranın (f) bendinde bahsedilen alana girilir. 4) SİP’e bağlanan belgelerden en az birisinde ürün adı, SİP ölçüleri veya SİP’e ait diğer tanımlayıcı bilgiler ve/veya noktalama işaretleri versiyon/model olarak belirtilmemiş ise bu tür bilgiler ÜTS’deki bu alana girilmez. 5) SİP’in versiyon/modeli, SİP’e bağlanan belgelerde ve/veya etikette açıkça beyan edilmemiş ise ÜTS’de bu alana “YOK” yazılır. 6) Bu alana Birincil Ürün Numarası veya İkincil Ürün Numarası girilmez. Birincil Ürün Numarası veya İkincil Ürün Numarası, SİP’e bağlı belgelerde ve/veya etikette Versiyon/Model olarak beyan edilmez. f) Referans/Katalog Numarası; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 65/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 67; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) SİP’in referans/katalog numarası, SİP’e bağlı belgelerde (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya bu maddenin altıncı fıkrasında bahsedilen Kullanma Kılavuzu) ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 2) SİP’in referans/katalog numarası, SİP’e bağlı belgelerde ve/veya etikette ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. 3) Bu alana Birincil Ürün Numarası veya İkincil Ürün Numarası girilmez. Birincil Ürün Numarası veya İkincil Ürün Numarası, SİP’e bağlı belgelerde ve/veya etikette Referans/Katalog Numarası olarak beyan edilmez. 4) Söz konusu SİP, etiketinde veya satış ambalajında ve/veya bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. g) Ürün Açıklaması; 1) İsteğe bağlı olarak, bu fıkranın (ç), (d), (e) ve (f) bentlerinde bahsedilen alanlara girilen bilgiler haricinde SİP’i açıklayan ilave bilgiler bu alana girilebilir. 2) SİP başvurusunun değerlendirilmesi esnasında, inceleme uzmanı tarafından bilinmesi gereken SİP, SİP ambalajı veya etiketi ya da SİP’e bağlı belgelere ilişkin ilave bilgiler bu alana girilir. (4) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) SİP’i oluşturan ve SİP’e ait bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanını düzenleyen firma Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. SİP’i oluşturan ve SİP Beyanını düzenleyen firma Türkiye’de yer almıyorsa, bu alan “İthal” olarak seçilir. 3) Ticaret Bakanlığı tarafından Serbest Ticaret Bölgesi olarak belirlenen bölgelerden birisinde yerleşik olan bir SİP imalatçısı tarafından oluşturulan SİP’lerde, bu alan SİP imalatçısı tarafından “İmal” olarak seçilir. 4) Bu alan “İthal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (c), (ç) ve (d) bentlerinde bahsedilen alanların doldurulması zorunludur. b) Menşei Ülke; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in fiziki olarak oluşturulduğu ülke seçilir. Bu alanda birden fazla ülke seçilebilir. 3) SİP’i oluşturan ve SİP’e ait SİP Beyanını düzenleyen firma, aynı SİP’i birden fazla ülkedeki tesislerinde oluşturuyorsa, SİP imalatçısının yerleşik olduğu ülke veya ülkeler bu alanda seçilir. c) İthal Edilen Ülke; 1) Bu fıkranın (a) bendinde bahsedilen alan “ithal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) SİP’in ithal edildiği ülke veya ülkeler bu alandan seçilir. Burada, SİP’in içeriğinde bulunan cihazların ithal edildiği ülke veya ülkeler seçilmez; SİP’in kendisinin ithal edildiği ülke veya ülkeler seçilir. ç) GTİP Numarası; 1) Bu fıkranın (a) bendinde bahsedilen alan “ithal” olarak seçildiyse, bu alanın doldurulması zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 66/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 68; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) SİP’e ait GTİP numarası bu alanda seçilir. 3) SİP’e ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. d) İmalatçı Kurum/Firma; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanda seçim yapılması zorunludur. 2) Bu alanda ortaya çıkan “İmalatçı Kurum Seç” ekranından bu Kılavuzun 4 üncü maddesinde tanımı yapılan SİP imalatçısı seçilir. Eğer ilgili ekranda, bahse konu olan firmaya ait bir kayıt yoksa aynı ekran üzerindeki “İmalatçı Kurum/AB Yetkili Temsilcisi Ekle” bölümünden ilgili firmaya ait bilgiler girilerek firma kaydedildikten sonra, “İmalatçı Kurum Seç” ekranından ilgili firma seçilir. (5) “Sınıflandırma Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) GMDN; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Her SİP’in sadece bir GMDN kodu bulunur. 3) SİP’i tanımlayan GMDN kodu SİP’e ait belgelerden (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya bu maddenin altıncı fıkrasında bahsedilen Kullanma Kılavuzu) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen GMDN kodu bu alanda seçilir. 4) SİP’i tanımlayan GMDN kodu SİP’e ait belgelerde yer almıyorsa, SİP imalatçısından temin edilen GMDN kodu seçilir ya da ilgili firma (SİP imalatçısı) GMDN koduna haiz değilse, SİP’i tanımlayan en uygun GMDN kodu seçilir. 5) SİP’in eşlendiği GMDN kodunun açıklamasındaki bilgiler ile SİP’in steril paketlenip paketlenmediği gibi ürün özellikleri arasında uyumun bulunması zorunludur. 6) SİP’i tanımlayan GMDN kodu ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu GMDN kodunun eklenmesi hususunda “GMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve GMDN sorgulamasında söz konusu GMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda ve aynı zamanda, söz konusu GMDN kodu Tıbbi Cihaz Yönetmelikleri kapsamında bir SİP’i kapsıyorsa; bu alana ilgili GMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli GMDN kodları tanımlanır. 7) GMDN kodu sorgulamalarında GMDN Kurumunun (GMDN Agency) verileri doğru ve geçerli kabul edilir. b) Branş Türü Kodu; 1) Bu alandaki “Branş Türü Kodu Seç” ekranından SİP’i tam olarak tanımlayan veya tam olarak tanımlı bir seçenek yok ise en uygun şekilde tanımlayan branş türü seçilir. 2) SİP’i tanımlayan bir branş türü yok ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu branş türü kodunun eklenmesi hususunda “Branş Türü Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi durumunda, bu alana ilgili Branş Türü kodu tanımlanır. (6) “Ürün Kataloğu/Kullanım Kılavuzu Belgesi” başlığı altında aşağıdaki alanlar bulunur: a) Belgeler; 1) Bu alana, SİP’e ait ürün kataloğu ve kullanma kılavuzu türünde belgeler yüklenir. 2) Bu alandaki “Ürün Kataloğu/Kullanım Kılavuzu Seçiniz” adlı ekrandan, bu Kılavuzun 18 inci maddesinde bahsedildiği şekilde daha önceden ÜTS’ye kaydedilen ilgili Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 67/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 69; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 SİP’e ait Kullanma Kılavuzu ve/veya bu Kılavuzun 24 üncü maddesinde bahsedildiği şekilde daha önceden ÜTS’ye kaydedilen ilgili SİP’e ait Ürün Kataloğu seçilir. 3) “Ürün Kataloğu/Kullanım Kılavuzu Seçiniz” adlı ekranda ilgili SİP için ÜTS’de kayıtlı en fazla bir adet Kullanım Kılavuzu ve/veya en fazla bir adet Katalog seçilebilir. SİP’i oluşturan cihazlardan en az birisinin bu Kılavuzun 17 nci maddesinin ikinci fıkrasında belirtiği şekilde kullanma kılavuzu yükleme zorunluluğu bulunan risk sınıfında olması durumunda, bu alandan Kullanma Kılavuzu seçilmesi zorunludur. 4) SİP’e ait Kullanma Kılavuzu olarak; a. SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu varsa, SİP’in kendi kullanma kılavuzu ya da, b. SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu yoksa, bahse konu olan SİP içerisinde bulunan ve Tıbbi Cihaz Yönetmelikleri kapsamında olan cihazların kullanım kılavuzlarının tamamından oluşturulan bir kullanma kılavuzu, bu Kılavuzun 18 inci maddesinde bahsedildiği şekilde ÜTS’ye kaydedildikten ve bu Kılavuzun 39 uncu maddesinde bahsedildiği şekilde başvurusu neticelendikten sonra, bu alandaki “Ürün Kataloğu/Kullanım Kılavuzu Seçiniz” adlı ekranda seçilir. (7) “Detay Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Steril paketlendi mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili SİP steril olarak paketlenerek piyasaya arz ediliyorsa “Evet”, steril olarak paketlenmiyor ise “Hayır” olarak seçilir. 3) Bu alanda seçimi yapılması istenen sterilite bilgisi, SİP imalatçısının, SİP’i oluşturduktan sonra, oluşturulan SİP’i piyasaya arz öncesi ayrıca steril edip etmediği ile ilgilidir. Bu bilgi, SİP’in içeriğindeki cihazların tek başlarına steril olarak piyasaya arz edilip edilmemelerinden bağımsızdır. SİP’in içeriğindeki bir veya birkaç cihazın steril olup olmamasından bağımsız olarak, oluşturulduktan sonra SİP’in kendisi steril olarak paketleniyorsa (steril ediliyorsa) bu alan “Evet” olarak seçilir. Oluşturulduktan sonra SİP’in kendisi steril olarak paketlenmiyorsa bu alan “Hayır” olarak seçilir. 4) Eğer SİP’in kendisi steril olarak paketlendi ise bu bilginin SİP’e ait etikette ve/veya satış ambalajında ve SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu varsa SİP’in kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 5) SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu yoksa ve bahse konu olan SİP içerisinde bulunan cihazların kullanma kılavuzlarının tamamından oluşturulan bir kullanma kılavuzu bu Kılavuzun 18 inci maddesinde bahsedildiği şekilde ÜTS’ye yüklenmişse, içeriğinde birden fazla cihaza ait kullanma kılavuzu bulunduğundan, bu tür belgelerde SİP’e ait sterilite bilgisi aranmaz. b) Raf ömrü var mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili SİP’in raf ömrü var ise “Evet”, raf ömrü yok ise “Hayır” olarak seçilir. Bu alan, SİP’i oluşturan cihazlardan bağımsız olarak, SİP’in kendisinin raf ömrü var ise “Evet” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (c) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili alanın doldurulması zorunludur. c) Raf ömrü; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 68/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 70; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, bu fıkranın (b) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana SİP’e ait raf ömrü, “Gün”, “Ay” veya “Yıl” olarak girilir. Bu alana SİP etiketinde ve (içeriğinde yer alıyorsa) kullanma kılavuzunda belirtilen cihaza ait raf ömrü girilir. 3) SİP’e ait raf ömrü, SİP’i oluşturan ve raf ömrü bulunan cihazlardan en az raf ömrüne sahip olanından daha fazla bir raf ömrüne sahip olamaz. Bir başka deyişle, bir SİP’in raf ömrü, en fazla ilgili SİP’i oluşturan cihazlardan en az raf ömrüne sahip cihazın raf ömrü kadar olabilir. 4) Raf ömrü bilgisi etikette doğrudan yer almayabilir. Bu bilgi etikette son kullanma tarihi ve imalat tarihi ile dolaylı olarak gösterilebilir. 5) Eğer SİP’in raf ömrü varsa orijinal etikette veya satış ambalajında son kullanma tarihi ve/veya sembolü yer alır. Bir başka deyişle, raf ömrü olan SİP’in orijinal etiketinde veya satış ambalajında son kullanma tarihi bulunması zorunludur. Etikette veya satış ambalajında son kullanma tarihine ilişkin sembol veya ibare varsa sistemde raf ömrü alanı bu yönde doldurulur. 6) Raf ömrü olan SİP’lerde, bu maddenin onuncu fıkrasında bahsedilen alanlara yüklenen orijinal piyasaya arz etiketi ve/veya satış ambalajındaki son kullanma tarihi ve/veya raf ömrü bilgileri ile bu maddenin dokuzuncu fıkrasının (a) bendinde bahsedilen alana yüklenen ürün görsellerindeki etiket ve/veya satış ambalajı örneklerindeki raf ömrü bilgilerinin uyumlu olması ve/veya birbirini tamamlaması gerekir. 7) Raf ömrü bilgisi SİP’e ait kullanma kılavuzunda bulunuyorsa, bu bilginin bu alana girilmesi ve orijinal etiket veya satış ambalajındaki raf ömrü bilgisi ile uyumlu olması zorunludur. Buna karşılık, raf ömrü bilgisinin kullanma kılavuzunda bulunma zorunluluğu olmadığından, etikete veya satış ambalajında yar alan ve bu alana girilmiş olan raf ömrü bilgisi kullanma kılavuzunda aranmaz. ç) Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili SİP, DMO bünyesinde kurulan Sağlık Market kapsamında satılacak ya da SGK geri ödemesi yapılacak ise “Evet”, Sağlık Market kapsamında satılmayacak ya da SGK geri ödemesi yapılmayacak ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilmesi durumunda, bu maddenin dokuzuncu fıkrasında bahsedilen “Ürün Görselleri” alanında; a. Her bir SİP için en az 3 (üç) adet fotoğraf olmalıdır. b. İç ve dış ambalajı olan ürünler için her bir ambalaj tipine ait en az 3 (üç) adet fotoğraf olmalıdır. c. Varsa SİP’e ait yedek parça, sarf malzeme, aksesuar ve tüm bileşenlerinin görselleri de olmalıdır. ç. Her bir fotoğraf en az 600x600 piksel, kare şeklinde, en fazla 2 MB boyutunda, jpeg, jpg, png formatlarından birine sahip olması gerekmektedir. d. Fotoğrafların; SİP’in kullanım şekline göre bütün detayları gösterecek, farklı yönlerden çekilmiş olması gerekmektedir. d) Ekstra Bilgi Linki; 1) İsteğe bağlı olarak SİP ile ilgili web adresi (URL) bu alana eklenebilir. (8) “Beyan Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal beyan Türkçe mi?; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu fıkranın (b) bendinde bahsedilen ve MDD’nin 12 nci maddesinde belirtilen esaslara göre hazırlanan beyanın orjinali Türkçe veya Türkçe dahil çoklu dilde olarak Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 69/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 71; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 hazırlanmış ise “Evet” olarak, ilgili beyanın orjinali Türkçe olarak hazırlanmamışsa “Hayır” olarak seçilir. 3) Bu alan “Hayır” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (c) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili bentte bahsedildiği şekilde belge yüklenmesi zorunludur. b) Orijinal Beyan: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana MDD’nin 12 nci maddesinde belirtilen esaslara göre hazırlanan beyan (SİP Beyanı) yüklenir. 3) SİP Beyanı, MDD’nin 11 inci maddesi hükümleri çerçevesinde CE işareti iliştirilerek piyasaya arz edilen tıbbi cihazları bir araya getiren SİP imalatçısı tarafından düzenlenir. 4) İlgili SİP imalatçısının hazırlamış olduğu SİP Beyanında; a. İmalatçıların talimatlarına uygun olarak bir araya getirilen tıbbi cihazların karşılıklı uyumunun sağlandığını ve bir araya getirme işleminin bu talimatlara göre gerçekleştirilmiş olduğunu, b. Bir işlem paketi veya cihaz sisteminin piyasaya arzında imalatçıların talimatlarına uygun kullanım kılavuzlarının kullanıcılara sunulduğunu, c. Bu sürecin tamamının iç kontrol ve muayenelerinin uygun yöntemler ile yapıldığını, beyan etmesi gerekir. Yukarıda belirtilen şartların yerine getirilmemesi durumunda, bir SİP’in CE işareti taşımayan cihazlarla birleşmesi veya seçilmiş cihaz kombinasyonunun gerçek kullanım amacıyla uyumlu olmaması hallerinde, bu cihaz kombinasyonları tek bir tıbbi cihaz olarak işlem görür ve MDD’nin 11 inci maddesi ile bu Kılavuzun 58 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerinden uygun olanına tabi olur. 5) SİP Beyanında, SİP’in kendisi ile ilgili ve SİP’i oluşturan tıbbi cihazlarla ilgili tanımlayıcı bilgilerden (birincil ürün numarası, marka adı, ürün adı, model/versiyon, referans/katalog numarası,…) bir veya birden fazlasının yer alması gerekmekte ve bu bilgilerin bu maddenin üçüncü ve on birinci fıkralarında bahsedilen alanlara girilen veya bu alanlar vasıtasıyla ulaşılan tanımlayıcı bilgiler ile uyuşması gerekmektedir. c) Türkçe Beyan: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Hayır” olarak seçilirse, ÜTS’de belge yüklenmesi zorunlu alandır. 2) Bu alana, bu fıkranın (b) bendinde bahsedilen alana yüklenen orijinal SİP Beyanının yeminli tercüman tarafından yapılan Türkçe tercümesi eksiksiz bir şekilde yüklenir. Ayrıca; a. Bu alana yeminli tercüman onaylı belgenin sadece Türkçe bölümü yüklenir. b. İlgili belgede tercümeyi yapan yeminli tercümanın adı-soyadı, kaşesi/imzası/mührü ve çevirinin orijinal belgenin aslına uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır. (9) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: a) Ürün Görselleri; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana SİP’i oluşturan cihazları açık olarak gösteren ilgili SİP’e ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alan sadece ilgili SİP’e ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. Başka SİP’e ait görseller kesinlikle bu alana yüklenmez. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 70/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 72; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Görsel olarak kataloğun kendisi veya SİP’in anlaşılmasını güçleştiren birden fazla SİP içeren görsel yüklenmez. 5) Ürün görseli olarak sadece SİP’e ait satış paketi/ambalajı yüklenmez. SİP’in kendisinin ve SİP’i oluşturan cihazların fotoğrafı ya da teknik çizimini net olarak gösteren görsellerin de paket/ambalaj görselleriyle birlikte bu alana yüklenmesi gerekir. Eğer SİP paketi/ambalajı üzerinde SİP’in kendi görseli (içeriğindeki cihazlar ile birlikte) var ise bu paket/ambalaj görseli bu alana yüklenebilir. 6) SİP paketi/ambalajı açıldığında SİP’in sterilitesi ve güvenilirliği gibi özellikleri bozuluyor ise ve/veya SİP’i oluşturan cihazların bazıları ya da tamamı sıvı formunda ise bu alana sadece paket/ambalaj görseli yüklenebilir. 7) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 8) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. 9) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 10) Bu maddenin yedinci fıkrasının (ç) bendinde bahsedilen alan “Evet” olarak seçildiyse, ürün görsellerinin bu alana ilgili bent hükümlerine göre yüklenmesi gerekir. (10) “Etiket” başlığı altında aşağıdaki alanlar bulunur: a) Etiket; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana Türkçe veya Türkçe dahil çoklu dilde hazırlanmış olan güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. b) Orjinal Etiket: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP imalatçısı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, Türkçe veya Türkçe dahil çoklu dilde olarak hazırlandıysa, bu fıkranın (a) bendinde bahsedilen alana yüklenen güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu alana da yüklenir. 3) SİP imalatçısı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, Türkçe veya Türkçe dahil çoklu dilde olarak hazırlanmadıysa, bu alana güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. 4) SİP ilave bir CE işareti taşımaz; ancak SİP imalatçısına ulaşılabilecek adresle birlikte, kişinin/firmanın adını, kayıtlı ticari unvanını veya kayıtlı ticari markasını taşır. Ayrıca, SİP’e ait piyasaya arz etiketinde asgari olarak MDD Ek I’in 13 numaralı maddesinde belirtilen aşağıdaki bilgiler bulunur: a. SİP İmalatçısının adı veya ticari adı ve adresi, b. İthal SİP için, kullanma kılavuzu veya satış ambalajında yer almıyor ise ithalatçının adı veya ticari adı ve adresi, c. SİP imalatçısı, AB ve Türkiye dışında yerleşik ise AB yetkili temsilcisinin adı veya ticari adı ve adresi, ç. SİP’in ürün adı ve/veya ticari adı, d. Ambalajın içeriğini ve SİP’in kendisini ve SİP’i oluşturan cihazları tanımlayıcı nitelikte olan ve özellikle kullanıcıya yönelik ayrıntılı bilgiler, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 71/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 73; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 e. SİP’in kendisi steril olarak paketlendiyse, steril olduğunu gösterir "STERİL" ibaresi, f. SİP’in kendisi steril olarak paketlendiyse ve sterilizasyon yöntemi belli ise SİP’in paketlemesinde kullanılan sterilizasyon yöntemi, g. SİP’in kendisinin raf ömrü varsa, ay ve yıl olarak son kullanma tarihi ya da doğrudan raf ömrü, ğ. SİP tek kullanımlık ise tek kullanımlık olduğunu gösterir "Tek Kullanımlık" olduğu ibaresi, h. SİP’e ait, varsa, spesifik (özel) saklama koşulları, ı. SİP ve kullanımı ile ilgili uyarılar ve/veya alınacak önlemler (etiket veya ambalajda kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgiler kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgiler asgari düzeyde tutulabilir) i. MDD’de etikette yer alması istenilen diğer bilgiler. 5) Bazı durumlarda, etikette bulunması gereken bazı bilgiler, etiket boyutu gibi bazı teknik nedenlerden dolayı ya da SİP imalatçısının tercihi doğrultusunda, iç ve/veya dış satış ambalajına yerleştirilebilir. Bu kapsamda, orijinal etikette MDD’de belirtilen etikette yer alması gereken bilgilerin tamamı yer almıyorsa, SİP’in iç/dış satış ambalajının da bu alana yüklenmesi gerekir. Söz konusu bilgiler hangi ambalaj seviyesinde/seviyelerinde bulunuyorsa (iç ve/veya dış ambalaj), o seviyedeki satış ambalajı/ambalajları da bu alana yüklenir. (11) “İçeriğindeki Tıbbi Cihazlar” başlığı altında aşağıdaki alanlar bulunur: a) Tıbbi Cihaz Listesi; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in ÜTS’ye kaydedilebilmesi için SİP’i oluşturan tüm tıbbi cihazların ÜTS’de kayıtlı olması zorunludur. 3) SİP’i ÜTS’ye kaydedecek olan firma, SİP’i oluşturan tıbbi cihazların ithalatçısı veya imalatçısı değil ise ilgili tıbbi cihazlar için ÜTS bayilik kaydının bulunması zorunludur. 4) SİP’i ÜTS’ye kaydedecek olan firma, SİP içeriğindeki tıbbi cihazlardan imalatçısı/ithalatçısı olduğu tıbbi cihazları bu alandaki “İmalatçısı Olunan Tıbbi Cihaz Ekle” ekranından, SİP içeriğindeki tıbbi cihazlardan imalatçısı/ithalatçısı olmayıp bayisi oldukları tıbbi cihazları ise bu alandaki “Bayisi Olunan Tıbbi Cihaz Ekle” ekranından seçer. İlgili ekranlardan seçilen bütün tıbbi cihazların SİP’teki miktarları ortaya çıkan tıbbi cihaz listesinde doğru bir şekilde seçilir. Yanlışlıkla seçilen tıbbi cihazlar listeden “Çıkar” butonuna basılarak çıkartılabilir. 5) “İmalatçısı Olunan Tıbbi Cihaz Ekle” ve “Bayisi Olunan Tıbbi Cihaz Ekle” ekranında “Kayıtlı” durumda olmayan tıbbi cihazların seçilmesi durumunda, ÜTS tarafından SİP başvurusu yapılması otomatik olarak engellenir. Bu nedenle, SİP’i oluşturan tıbbi cihazlar arasında “Reddedildi” veya “Silindi” durumunda kayıtlar bulunuyorsa, öncelikle söz konusu tıbbi cihazların ÜTS’de “Kayıtlı” duruma getirilmesi gerekir. (12) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi; 1) Bu alanda yer alan “Ölçü Ekle” ekranından, SİP’e ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 72/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 74; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (13) “Saklama/Kullanım Koşulu Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Saklama ve/veya Kullanım Koşulu var mı?; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, SİP’in saklama ve/veya kullanım koşulu veya koşulları bulunuyorsa “Evet”, SİP’in saklama ve/veya kullanım koşulu veya koşulları bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan ile birlikte ortaya çıkan “Saklama/Kullanım Koşulu Ekle” ekranı kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. b) Saklama ve/veya Kullanım Koşulu Listesi: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda “Saklama/Kullanım Koşulu Ekle” ekranına giriş yapılarak, spesifik olsun ya da olmasın bütün saklama ve/veya kullanım koşulları, aşağıdaki parametre girişleri yapılarak, ÜTS’ye eklenir: a. Saklama/Kullanım Koşulu Tipi: sisteme girişi yapılan saklama veya kullanım koşulunun tipine göre, bu alanda ‘Saklama/Depolama Ortamı Sıcaklığı’, ‘Saklama/Depolama Ortamı Nem Oranı’, ‘Saklama/Depolama Ortamı İrtifası’, ‘Saklama/Depolama Ortamı Basıncı’, ‘Kullanım Ortamı Sıcaklığı’, ‘Kullanım Ortamı Nem Oranı’, ‘Kullanım Ortamı İrtifası’, ‘Kullanım Ortamı Basıncı’ ve diğer koşullar için ‘Özel Saklama/Depolama Koşulları’ seçeneklerinden birisi seçilir. b. Minimum Değer: İlgili saklama veya kullanım koşulunun minimum değeri girilir. İlgili saklama veya kullanım koşulunun minimum değeri yoksa, bu alan boş bırakılır. c. Maximum Değer: İlgili saklama veya kullanım koşulunun maksimum değeri girilir. İlgili saklama veya kullanım koşulunun maksimum değeri yoksa, bu alan boş bırakılır. ç. Birimi: Bu alanda ilgili saklama veya kullanım koşuluna ait ölçüm birimi seçilir. Bu alandaki listede halihazırda “ATM”, “Derece Fahrenheit”, “Derece Kelvin”, “Derece Santigrat”, “Hekto Pascal”, “Kilo Pascal”, “mbar”, “metre”, “mmHg”, ve “Percent Relative Humidity (%)” birer ölçüm birimi olarak listelenmiştir. Eğer ilgili saklama ya da kullanım koşulan ait ölçüm birimi bu alandaki listede görülmüyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçüm biriminin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili birim seçenek olarak eklenir Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 73/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 75; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d. Özel Saklama/Kullanım Koşulu: İlgili saklama veya kullanım koşuluyla ilgili ilave bilgiler bu alana girilir. (Örneğin, söz konusu koşul SİP’in taşınmasıyla ilgili ise ya da uzun süreli saklama koşuluysa bu bilgi bu alana girilir). 3) Bu alana girilen saklama/depolama koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, SİP’e ait kullanma kılavuzunda bulunması zorunludur. Söz konusu saklama/depolama koşulu spesifik değerlere sahip ise SİP’in etiketi ve/veya satış ambalajında bulunması zorunludur. Buna karşılık, söz konusu saklama/depolama koşulu spesifik değerlere sahip değilse, bu koşulun etiket ve/veya satış ambalajında bulunma zorunluluğu aranmaz. 4) Bu alana girilen kullanım koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, SİP’e ait kullanma kılavuzunda bulunması zorunludur. Buna karşılık, söz konusu kullanım koşulunun etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. İlgili koşulun SİP’e ait kullanma kılavuzunda açıklanması yeterlidir. (14) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur: a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait bildirim sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda değilse “Hayır” olarak, SİP’e ait tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili SİP’e ait tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili SİP’e ait tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. (15) Bu madde kapsamında yapılacak SİP kayıt veya güncelleme bildiriminin MDD’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 74/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 76; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 BEŞİNCİ BÖLÜM Yeni Tıbbi Cihaz Yönetmelikleri Kapsamında Tıbbi Cihaz / SİP / ITC Kayıt Bildirim İşlemleri ÜTS’de MDR kapsamında tıbbi cihaz kaydı MADDE 27- (1) ÜTS’de MDR kapsamında cihaz kaydı (cihaz kayıt/güncelleme bildirimi) esnasında ÜTS kayıt ekranında bulunan ve sisteme girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Sınıflandırma Bilgileri”, “Ürün Belgeleri”, “Ürün Görselleri”, “Özellikler”, “Ölçü Bilgileri”, “Saklama/kullanım Koşulu Bilgileri”, “CMR ve/veya Endokrin Bozucu Madde Bilgileri” ve “Başvuru Durumu” başlıkları altında yer alır. (2) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) UDI Tahsis Kuruluşu; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda cihaza ait UDI-DI Numarasının tahsis edildiği UDI tahsis kuruluşuna ait standart seçilir. 3) MDR kapsamında ÜTS’de kayıtlı olan ve tıbbi cihazlar için yetkilendirilmiş bulunan UDI tahsis kuruluşu ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 4) UDI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ç. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. b) UDI-DI Numarası; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana UDI Tahsis Kuruluşu tarafından ilgili cihaz için tahsis edilen barkod (UDI- DI numarası) girilir. 3) Cihazın sahip olduğu GS1, HIBCC, ICCBBA veya IFA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan ÜTS’ye birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, AB uygunluk beyanı, AB sertifikası vb.) yer aldığı şekli ile ÜTS’ye girilmeyen cihaz kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan cihaz başvurusu olumsuz sonuçlanır. 5) UDI-DI Numarasının formatı, tahsis edildiği UDI Tahsis Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen cihazın referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) 6) Esas olarak, ÜTS’ye cihaz kaydı, piyasaya arz edilen en küçük ambalaja (birim ambalaja veya tekli ambalaja) ait barkod ile yapılır. Bu nedenle, bu alana cihazın piyasaya arz edilen en küçük ambalajına (birim ambalaja veya tekli ambalaja) tahsis edilen barkod (UDI-DI numarası) girilir. En küçük ambalaja tahsis edilen barkod ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajına veya ambalajlarına ait barkod veya barkodlar ise; piyasaya arz edilen en küçük ambalaj barkodu ile ÜTS cihaz Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 75/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 77; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kaydının tamamlanması sonrasında, ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte eklenir. 7) Cihazın yanlış tanımlanmasına ve/veya izlenebilirliğinde belirsizliğe yol açabilecek bir değişiklik olduğunda, ortaya çıkan yeni cihaz için yeni bir UDI-DI Numarası tahsis edilmesi gerekir. Özellikle, aşağıdaki unsurlarda herhangi bir değişiklik olması durumunda, ilgili UDI Tahsis Kuruluşu’nun standardına göre ilgili yeni cihaz için tahsis edilmiş yeni bir UDI-DI Numarası gereklidir: a. Cihaz adı veya ticari adı değişikliği, b. Cihaz versiyonu/modeli değişikliği, c. Tek kullanımlık olup olmaması ile ilgili değişiklik, ç. Steril paketlenip paketlenmemesi ile ilgili değişiklik, d. Kullanım öncesi steril edilmesinin gerekli olup olmadığı ile ilgili değişiklik, e. Paket/kutu içerisindeki cihaz miktarı (içerikteki ürün sayısı) değişikliği, f. Kritik uyarılar veya kontrendikasyonlar (örneğin, Lateks veya DEHP ya da CMR/Endokrin Bozucu Madde içerir, …) ile ilgili değişiklikler. c) MDR'a farklı ürün numarası ile mi geçti?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, MDR kapsamında ÜTS’ye kaydedilmek istenen ilgili cihaz önceden ÜTS’de MDD ya da AIMDD kapsamında farklı bir barkod ile kayıtlı ise “Evet” olarak, önceden ÜTS’de MDD ya da AIMDD kapsamında farklı bir barkod ile kayıtlı değil ise “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS’de bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili alanda seçim yapılması zorunludur. ç) 93/42/EEC veya 90/385/EEC'deki Ürün Numarası; 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda bulunan “Tıbbi Cihaz Seç” ekranındaki liste kullanılarak, daha önceden MDD veya AIMDD kapsamında ÜTS’ye kaydedilmiş cihaz kayıtları arasından ilgili cihaza ait birincil ürün numarası (barkod) seçilir. İlgili barkod seçiminin yapılması için, ilgili ekrandaki “Birincil Ürün Numarası”, “Marka Adı”, “Ürün Adı” ve “Versiyon/Model” alanlarıyla sorgulama yapılabilir. 3) Bu alanda sadece bir tek barkod seçilebilir. Birden fazla seçim yapılamaz. d) Aynı Barkodlu Ürünler; 1) Bu alanda, önceden ÜTS’ye başka firmalar tarafından aynı UDI-DI Numarası (barkod) ile kaydedilen cihazlara ait kayıt listesi görüntülenebilir. 2) Bu alandaki “Aynı Barkodlu Ürünler” adlı bağlantı ekranına girilmesi durumunda ortaya çıkan “Aynı Barkoda Sahip Diğer Ürünler” ekranında, bu fıkranın (b) fıkrasında bahsedilen alana girilen UDI-DI Numarası ile kayıtlı diğer firmalara ait ürün kayıtları listelenir. e) Marka Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün güvenliğinin sağlanması amacıyla herhangi bir marka bildirilmeyen cihazların ÜTS’ye kayıt işlemleri gerçekleştirilmez. 3) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer alıyorsa, etiket/belgelerde yazıldığı şekilde bu alana girilir. Bu durumda bu alana cihaza bağlı belgelerde ve etikette belirtilen ürüne ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, cihaza ait markalaşmış model ve cihaz ürün adları dahil) girilmesi esastır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 76/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 78; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana girilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. 5) Marka bilgisinin etiket üzerinde logo/sembol halinde bulunmasında herhangi bir sakınca yoktur. 6) UDI-DI Numarası (barkod) aynı olan cihazlar sisteme farklı marka adı altında kaydedilemez. Farklı firmalar tarafından farklı marka adı ile aynı cihazın ÜTS’ye kaydedildiği tespit edilmesi durumunda, Kurumca yapılacak değerlendirme neticesinde uygun olmayan ÜTS kayıtlarına işlem yapılır. f) Ürünün Adı / Ticari Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın ürün adı ve ticari adı, cihazı tanımlayan spesifik bilgilerdir. 3) Cihazın ürün adı; ilgili cihazı tanımlamaya yardımcı olan ve aynı tür cihazlar için ortak (yaygın) olarak kullanılan ad olarak tanımlanır. 4) Cihazın ticari adı ise; ilgili cihazın tipini/modelini/versiyonunu betimleyen ve ilgili cihaza ait markalaşmış/ticarileşmiş/tescillenmiş ad olarak tanımlanır. 5) Ürün adında veya ticari adında yer alan cihazı tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait cihazların etiketinde ve/veya satış ambalajında ürün adı / ticari adı yabancı dilde ya da Türkçe dahil çoklu dilde belirtilebilir. Buna karşılık, bu bölüme ürün adının Türkçe girilmesi gerekir. İlgili bölümde ürün adının orijinal dildeki karşılığının da gözükmesi isteniliyorsa, bu bilgiler Türkçe karşılığından sonra, bu alana parantez içinde yazılabilir. 6) Cihazın ne olduğunu belirtmeyen ve ne olduğu anlaşılamayan, eksik, Türkçe olmayan, etikette gösterilen ile uyuşacak şekilde sisteme girilmeyen ürün adına / ticari adına sahip cihaz başvurusu reddedilir. 7) Ürün adı / ticari adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının / ticari adının Türkçe olup olmadığı değerlendirmeye alınmaz. 8) Profesyonel kullanımı amaçlanan tüm tıbbi cihazlarda ürün adı / ticari adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 9) Cihazın ticari adlarının markalaşmış/ticarileşmiş/tescillenmiş bölümleri Türkçe’ye çevrilemeyeceğinden bu bölümlerin Türkçe olup olmadığı değerlendirmeye alınmaz. (Örneğin, hayali olarak oluşturulan “DoX-GloveTM Surgical Gloves” ticari adlı cihazın Türkçe ticari adı “DoX-GloveTM Cerrahi Eldivenler” olarak girilir.) 10) Ürün adında / ticari adında marka, model ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin sekizinci fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka veya model bilgisi olması durumunda da geçerlidir. Ürün adında marka ve/veya model bulunması durumunda, bu maddenin ikinci fıkrasının (e) bendinde ve/veya (ğ) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 11) Belgelerdeki, etiketteki/satış ambalajındaki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. g) Ürünün ilave ticari adları (varsa); Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 77/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 79; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Söz konusu cihaz, bu fıkranın (f) bendinde belirtilen alana girilen ticari ad dışında başka ticari ad veya ticari adlar ile AB ve/veya Türkiye’de piyasaya arz ediliyorsa, bu alana bahse konu olan ticari ad veya ticari adlar girilir. 2) Cihazın piyasaya arz edildiği AB ülkelerinin dillerinde yapılan çeviriden kaynaklanan ticari adlardaki herhangi bir değişiklik, etkilenen cihazın yeni bir UDI-DI ile piyasaya arz edilmesine yol açar. ğ) Versiyon/Model; 1) Bu alan, bu fıkranın (h) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın versiyonu, modeli ya da model kodu, ürüne bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) Cihaza bağlanan belgelerden en az birisinde versiyon/model bilgisi olarak beyan edilen bilgi etikette cihazın referans/katalog numarası/kodu olarak belirtilmiş ise ya da tam tersi durum söz konusu ise bu bilgi ÜTS’de hem bu alana hem de bu fıkranın (h) bendinde bahsedilen alana girilir. 4) Cihaza bağlanan belgelerden en az birisinde ürün adı / ticari adı, cihaz ölçüleri veya cihaza ait diğer tanımlayıcı bilgiler ve/veya noktalama işaretleri versiyon/model olarak belirtilmemiş ise bu tür bilgiler ÜTS’deki bu alana girilmez. 5) Cihazın versiyon/modeli, cihaza bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alan boş bırakılır. 6) Bu Kılavuzun 22 nci maddesinde bahsedilen ve ilgili cihazı kapsayan Yerli Malı Belgesinde model adı bulunuyorsa, bu alana ilgili belgede yazan model adının girilmesi zorunludur. 7) Hem bu alan hem de bu fıkranın (h) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. 8) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, cihaza bağlı belgelerde ve/veya etikette Versiyon/Model olarak beyan edilmez. h) Referans/Katalog Numarası: 1) Bu alan, bu fıkranın (ğ) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) Cihaza ait referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. 4) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, cihaza bağlı belgelerde ve/veya etikette Referans/Katalog Numarası olarak beyan edilmez. 5) Söz konusu cihaz, etiketinde veya satış ambalajında ve/veya bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 78/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 80; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 6) Cihazın referans/katalog numarası, cihaza bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alan boş bırakılır. 7) Hem bu alan hem de bu fıkranın (ğ) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. ı) Ürün Açıklaması: 1) İsteğe bağlı olarak, bu fıkranın (e), (f), (g), (ğ) ve (h) bentlerinde bahsedilen alanlara girilen bilgiler haricinde cihazı açıklayan ilave bilgiler bu alana girilebilir. 2) Cihaz başvurusunun değerlendirilmesi esnasında, inceleme uzmanı tarafından bilinmesi gereken cihaz ve cihaz ambalajı ile ilgili ilave bilgiler (örneğin, bir cihazın tekil ürün barkodunun bulunduğu etikette ve ambalajında etikette bulunması gereken bilgilerin tamamı yer almadığından dolayı, Orijinal Etiket alanına yüklenen orijinal piyasaya arz etiketi ve satış ambalajında piyasaya arz edilen çoklu kutu etiketi ve ambalajı yüklendiyse, bu durumu açıklayıcı bilgiler,…) de bu alana girilir. 3) Konfigüre edilebilir cihazlar için, bu alana ilgili cihazın birden fazla konfigürasyona sahip konfigüre edilebilir cihaz olduğunun yazılması ve bu cihazın her bir konfigürasyonunun adının, varyantının/modelinin ve varsa referans/katalog numarasının ve ilgili varyantı tanımlayacak diğer bilgilerin girilmesi zorunludur. 4) Bu alana sadece ilgili cihaza ilişkin bilgiler ve özellikler girilebilir. i) İçerikteki Ürün Sayısı: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana, cihaz ambalajı içeriğindeki ürün adedi girilir. ÜTS’ye piyasaya arz edilen en küçük ambalaj (birim ambalaj veya tekli ambalaj) üzerinden kayıt işlemi yapıldığından, ilgili alana girilen bu değer, en küçük cihaz ambalaj içeriğindeki ürün adedi kadardır. En küçük cihaz ambalaj ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajlarına/paketlerine ait içerik miktarları ise ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte sonradan eklenir. 3) Aynı amaç için kullanılan ve birden çok sayıda aynı cihazla ile oluşturulan ambalajlarda içerikteki ürün sayısı ambalaj içeriği kadardır. (Örneğin, en küçük cihaz ambalajı 4 adet A adlı cihazı içeriyorsa, bu alana 4 sayısı girilir.) 4) Aynı amaç için kullanılan birden fazla bileşenden oluşan kitlerde, bu alana 1 sayısı girilir. En küçük ambalaj, birden çok sayıda aynı kit ile oluşturulduysa, içerikteki ürün sayısı paketteki kit sayısı kadardır. (Örneğin, en küçük cihaz paketi, a, b, c ve d bileşenlerinden oluşan 2 adet B adlı kitten oluşuyorsa, bu alana 2 sayısı girilir.) 5) Aynı amaç ve çift olarak kullanılan cihazlarda içerikteki ürün sayısı çift sayısı kadardır. (Örneğin, en küçük paket içeriği 1 adet çift (sağ/sol) eldiven için bu alana 1 sayısı girilir). Cihazın çift olarak kullanıldığı etikette/ambalajda ve/veya belgelerde belirtilmiyorsa, cihazın çift olarak kullanıldığı bilgisinin bu fıkranın (ı) bendinde bahsedilen alana bu bilgi de girilir. (3) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yer almıyorsa (yabancı imalatçı ise), bu alan “İthal” olarak seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 79/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 81; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Ticaret Bakanlığı tarafından Serbest Ticaret Bölgesi olarak belirlenen bölgelerden birisinde yerleşik olan bir yasal imalatçı tarafından üretilen cihazlarda, bu alan yasal imalatçısı tarafından “İmal” olarak seçilir. 4) Bu alan “İthal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (c) ve (ç) bentlerinde bahsedilen “İthal Edilen Ülke” ve “GTİP Numarası” alanlarının doldurulması zorunludur. b) Menşei Ülke: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın fiziki olarak üretildiği ülke seçilir. Bu alanda birden fazla ülke seçilebilir. 3) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı), cihazı farklı bir imalatçıya ürettiriyorsa, cihazı üreten imalatçının yerleşik olduğu ülke veya ülkeler bu alanda seçilir. Benzer şekilde, yasal imalatçı, kendisine ait olan ve yasal olarak yerleşik olduğu ülkeden farklı bir ülkede bulunan üretim tesisinde veya üretim tesislerinde cihazı üretiyorsa da, cihazı üreten üretim tesisinin veya üretim tesislerinin yerleşik olduğu ülke veya ülkeler bu alanda seçilir. c) İthal Edilen Ülke: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihazın ithal edildiği ülke veya ülkeler bu alandan seçilir. ç) GTİP Numarası: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihaza ait GTİP numarası bu alanda seçilir. 3) Cihaza ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. (4) “Sınıflandırma Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Sınıf: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın MDR’ye göre risk sınıfı ilgili alandan seçilir. 3) MDR kapsamında seçilebilecek risk sınıflarına göre, ilgili alandaki “Sınıf-I Diğer (steril ve ölçme fonksiyonu olmayan)”, “Sınıf-Ir (Yeniden kullanılabilir cerrahi aletler)”, “Sınıf- Im (Ölçme fonksiyonu olan)”, “Sınıf-Is (Steril fonksiyonu olan)”, “Sınıf-IIa”, “Sınıf-IIb” ve “Sınıf-III” seçeneklerinden uygun olanı seçilir. 4) MDR kapsamındaki cihazlara ait sınıflandırma kuralları ile ilgili ilave bilgilerden bu Kılavuzun 56 ncı maddesinde bahsedilmektedir. b) GMDN: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Her cihazın sadece bir GMDN kodu bulunur. 3) Cihazı tanımlayan GMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen GMDN kodu bu alanda seçilir. 4) Cihazın GMDN kodu cihaza ait belgelerde (AB sertifikası, AB Uygunluk Beyanı) yer almıyorsa, imalatçıdan temin edilen GMDN kodu seçilir ya da imalatçı GMDN koduna haiz değilse, cihazı tanımlayan en uygun GMDN kodu seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 80/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 82; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 5) Cihazın eşlendiği GMDN kodunun açıklamasındaki bilgiler ile cihazın tek kullanımlık olup olmadığı ve/veya steril olup olmadığı gibi ürün özellikleri arasında uyumun bulunması zorunludur. 6) Tek kullanımlık bir cihazın GMDN kodu açıklamasında tek kullanımlık ifadesi yer alır. Buna karşılık, tekrar kullanılabilir bir cihazın GMDN kodu açıklamasında tek kullanımlık ile ilgili bir ifade bulunuyorsa ve bu cihaz tek bir hastada birden çok kez kullanılan bir cihaz ise bu maddenin yedinci fıkrasının (k) bendinde bahsedilen alanın “Evet” olarak seçilmesi zorunludur. 7) Cihazı tanımlayan GMDN kodu ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu GMDN kodunun eklenmesi hususunda “GMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve GMDN sorgulamasında söz konusu GMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda ve aynı zamanda, söz konusu GMDN kodu Tıbbi Cihaz Yönetmelikleri kapsamında bir cihazı veya cihazları kapsıyorsa; bu alana ilgili GMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli GMDN kodları tanımlanır. 8) GMDN kodu sorgulamalarında GMDN Kurumunun (GMDN Agency) verileri doğru ve geçerli kabul edilir. c) Branş Türü Kodu: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Branş türü olarak, bu alanda cihazı tam olarak tanımlayan veya tam olarak tanımlı bir seçenek yok ise en uygun şekilde tanımlayan branş türü seçilir. 3) Cihazı tanımlayan bir branş türü yok ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu branş türü kodunun eklenmesi hususunda “Branş Türü Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi durumunda, bu alana ilgili Branş Türü kodu tanımlanır. ç) EMDN Terim: 1) Bu alan, konu ile ilgili olarak Kurum tarafından yeni bir karar alınıncaya kadar ve cihazı tanımlayan EMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer almıyorsa, ÜTS’de seçilmesi opsiyonel alandır. 2) EMDN, cihazların EUDAMED veri tabanına ve ÜTS’ye kaydedilirken kullanılacak olan terminolojidir (EMDN ile ilgili temel açıklamalar ve EMDN yapısına (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline) ilişkin bilgiler için Ek-22’ye bakınız). 3) Bu alandaki “EMDN Terim Seç” ekranından cihaza en uygun EMDN kodu seçilir. Her zaman cihaza uygun en ayrıntılı kod ve terminal terimi (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline göre en düşük seviye) EMDN kodu olarak seçilir. 4) Her cihazın sadece bir EMDN kodu bulunur. 5) Cihazı tanımlayan EMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer alıyorsa, söz konusu belge veya belgelerde belirtilen EMDN kodunun en ayrıntılı kod ve terminal teriminin bu alanda seçilmesi zorunludur. EMDN kodunun yer aldığı belgelerde EMDN kodunun daha yüksek seviyedeki kodu ve terminal terimi bulunsa bile, bu alana ilgili belgedeki EMDN kodu ile ilişkili ve cihaza uygun en ayrıntılı EMDN kodu seçilir. 6) Cihazın EMDN kodu cihaza ait belgelerde (AB sertifikası, AB Uygunluk Beyanı) yer almıyorsa, imalatçıdan temin edilen EMDN kodu seçilebilir ya da imalatçı EMDN koduna haiz değilse, cihazı tanımlayan en uygun EMDN kodu seçilebilir. 7) EMDN kodlarının tamamına ücretsiz olarak “webgate.ec.europa.eu/dyna2/emdn/” bağlantısından ulaşılabilir. İlgili bağlantıdaki bütün kodlar bu alandaki “EMDN Terim Seç” Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 81/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 83; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ekranında ve ÜTS ekranında “Tanımlama” bölümü altındaki “EMDN Listele” ekranında da yer alır. 8) Cihazı tanımlayan EMDN kodu “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı olmasına rağmen ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu EMDN kodunun eklenmesi hususunda “EMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve EMDN sorgulamasında söz konusu EMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda, bu alana ilgili EMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli EMDN kodları tanımlanır. EMDN kodu sorgulamalarında “webgate.ec.europa.eu/dyna2/emdn/” bağlantısındaki veriler doğru ve geçerli kabul edilir. 9) ÜTS’ye sadece “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı bulunan en ayrıntılı EMDN kodu ve terminal terimleri eklenir. Daha az ayrıntılı (daha yüksek seviyeli) EMDN kodları eklenmez. d) Seçilen EMDN Terim: 1) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN koduna ait bilgiler bu alanda gözükür. 2) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN kodu hatalı olarak seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. (5) “Ürün Belgeleri” başlığı altında aşağıdaki alanlar bulunur: a) Belgeler: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) İlgili cihazın risk sınıfına uygun olarak bu Kılavuzun 66 ıncı maddesinde bahsedilen belge iş kurallarından uygun olanına istinaden eklenmesi gereken belgeler; halihazırda bu Kılavuzun 39 uncu maddesi kapsamında yapılan başvuru neticesinde ÜTS’de kayıtlı durumda bulunan belgeler arasından seçilerek, bu alana eklenir. 3) Bu alanda belge seçimi öncesinde, ÜTS Kayıt ekranında ilgili cihazın sınıfının seçilmiş olması zorunludur. Bu alanda, cihazın sınıfına göre seçilebilecek olan belgeler üzerinden seçim yapılır. b) Seçilen Belgeler: 1) Bu fıkranın (a) bendinde bahsedilen alanda seçilen belgeye ya da belgelere ait bilgiler bu alanda gözükür. 2) Bu fıkranın (a) bendinde bahsedilen alanda hatalı belge veya belgeler seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. c) Temel UDI-DI: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Temel UDI-DI, aynı imalatçıya ait aynı kullanım amacına, risk sınıfına ve temel tasarım ile üretim özelliklerine sahip cihazları bağlamak için EUDAMED ile ÜTS’deki ve ilgili belgelerdeki (örneğin, AB sertifikası, AB uygunluk beyanı, Serbest Satış Sertifikası, Teknik Dokümantasyon (Teknik dosya), Güvenlik ve Klinik Performans Özeti, Piyasaya Arz Sonrası Klinik Araştırma ve Performans Değerlendirme Çalışması Raporları, Vijilans ve Piyasaya Arz Sonrası Gözetim Raporu, …) ana anahtardır. 3) Bu alanda yer alan “Temel UDI-DI Seç” ekranından seçim yapılması öncesinde, bu fıkranın (a) bendinde bahsedilen alandan bu Kılavuzun 66 ıncı maddesinde bahsedilen belge iş kuralına göre ilgili cihaz ile ve cihaza ait Temel UDI-DI ile ilişkili belgelerin (AB Uygunluk Beyanı, AB Sertifikası) seçilmesi zorunludur. 4) Bu alandaki “Temel UDI-DI Seç” ekranı vasıtasıyla, yalnızca bu fıkranın (a) bendinde bahsedilen alandan seçilmiş olan AB Uygunluk Beyanı ile ilişkilendirilmiş Temel Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 82/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 84; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 UDI-DI numaralarından ilgili cihazı tanımlayan Temel UDI-DI seçilir. Bu alanda birden fazla seçim yapılamaz. 5) Bu Kılavuzun 7 nci maddesinin ikinci fıkrası (h) bendinde de bahsedildiği şekilde, “AB Teknik Dokümantasyon Sertifikası”, “AB Tip İnceleme Sertifikası” ve “AB Ürün Doğrulama Sertifikası” türünde AB sertifikalarında cihaza ait Temel UDI-DI bilgisinin bulunması zorunludur. “AB Kalite Yönetim Sertifikası” ve “AB Üretim Kalite Güvence Sertifikası” türünde AB sertifikalarında ise Temel UDI-DI bilgisinin bulunma zorunluluğu bulunmamaktadır. 6) Bu Kılavuzun 11 inci maddesinin ikinci fıkrası (d) bendinde de bahsedildiği gibi, cihaza ait AB Uygunluk Beyanında Temel UDI-DI bilgisinin bulunması zorunludur. 7) Temel UDI-DI, cihazın piyasaya arz etiketi ve/veya satış ambalajında bulunmaz. 8) MDR kapsamında ÜTS’de kayıtlı olan ve tıbbi cihazlar için yetkilendirilmiş Temel UDI-DI Tahsis kuruluş ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 9) Temel UDI-DI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, d. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. 10) Temel UDI-DI atama kurallarına göre, Temel UDI-DI tahsis kuruluşlarının tahsis edebileceği Temel UDI-DI kod değeri en fazla 25 karakterden oluşur. 11) Tahsis kuruluşları tarafından belirlenen algoritmaya dayanarak bir kontrol basamağı/karakteri Temel UDI-DI'nın bir parçası olmalıdır. Bu algoritma, tahsis kuruluşları tarafından Komisyon'a ve imalatçılara sağlanır. (6) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: a) Ürün Görselleri: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alana cihazı açık olarak gösteren ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alan sadece ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. Başka cihazlara ait görseller (benzer cihazlara ait olsa bile) kesinlikle bu alana yüklenmez. 4) Ürün görseli olarak kataloğun kendisi veya cihazın anlaşılmasını güçleştiren birden fazla cihaz içeren görsel yüklenmez. 5) Ürün görseli olarak sadece cihazın paketi/ambalajı yüklenmez. Cihazın fotoğrafı ya da teknik çizimini net olarak gösteren görsellerin de paket/ambalaj görselleriyle birlikte bu alana yüklenmesi gerekir. Eğer cihaz paketi/ambalajı üzerinde cihazın kendi görseli var ise bu paket/ambalaj görseli bu alana yüklenebilir. 6) Cihaz paketi/ambalajı açıldığında cihazın sterilitesi ve güvenilirliği gibi özellikleri bozuluyor ise ve/veya cihaz sıvı formunda ise bu alana sadece paket/ambalaj görseli yüklenebilir. 7) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 8) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 83/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 85; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 9) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 10) Cihaz tek başına bir yazılım ise görsel olarak yazılım ara yüzünden ekran görüntüsü ve yazılım kimliği bu alana yüklenebilir. 11) Bu maddenin yedinci fıkrasının (cc) bendinde bahsedilen alan “Evet” olarak seçildiyse, ürün görsellerinin bu alana bu maddenin yedinci fıkrasının (çç) bent hükümlerine göre yüklenmesi gerekir. (7) “Özellikler” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal Etiket Türkçe mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Yerli imalatçıya ait cihaz bildirimlerinde; “Orijinal Etiket Türkçe mi?” seçeneği “Evet” olarak seçilerek, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yüklenir. 3) Yabancı imalatçıya ait cihaz başvurularında ise; orijinal etiket, imalatçısı tarafından Türkçe olarak hazırlanmadıysa, “Orijinal Etiket Türkçe mi?” seçeneği “Hayır” olarak seçilerek, ilgili cihazın güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı; ya da, orijinal etiket imalatçısı tarafından Türkçe olarak veya Türkçe dahil çoklu dilde olarak hazırlandıysa, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yüklenir. 4) Bu alanın “Hayır” olarak seçilmesi durumunda, cihazın güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendine bahsedilen alana yükleneceğinden dolayı, ÜTS’ye girilen cihaz bilgileri ışığında ÜTS tarafından otomatik olarak bu fıkranın (c) bendinde bahsedilen “Türkçe Etiket” şablonu oluşturulur. Bu durumda, firmalar ayrıca Türkçe etiket yüklemez. Bu nedenle cihaza ait bilgilerin ÜTS’ye doğru bir şekilde girilmesi önem arz eder. Bu fıkranın (b) bendinde bahsedilen “Orijinal Etiket ve Satış Ambalajı” alanına yüklenen etiket ve varsa iç/dış ambalaj içeriğindeki bilgilerle ÜTS’de yer alan bilgiler birbiriyle uyumlu olmalıdır. Bu şablon, orijinal etiket yerine geçmez. b) Orijinal Etiket ve Satış Ambalajı: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu madde kapsamında yapılan bildirim sonrasında bu Kılavuzun 40 ıncı maddesine göre gerçekleştirilen cihaz kayıt başvurusunun değerlendirme işlemlerinde, MDR’nin “Ek I Genel Güvenlilik ve Performans Gereklilikleri III. bölümünde” yer alan ve etikette (ve/veya satış ambalajında) yer alması istenen ve ÜTS’de cihaz kaydı incelemesinde değerlendirmeye alınan ortak bilgiler genel olarak aşağıdaki gibidir: a. Cihazın ürün adı veya ticari adı, b. Bir kullanıcının cihazı tanıması için kesinlikle gerekli olan detaylar, ambalajın içeriği ve kullanıcı için net olmaması halinde cihazın kullanım amacı, c. İmalatçının adı, kayıtlı ticari unvanı veya kayıtlı ticari markası ve kayıtlı işyeri adresi, ç. İmalatçı AB ve Türkiye dışında yerleşik ise AB yetkili temsilcisinin adı ve kayıtlı işyeri adresi, d. İthal tıbbi cihazlar için, kullanma kılavuzu veya satış ambalajında yer almıyor ise ithalatçının adı veya ticari adı ve kayıtlı işyeri adresi, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 84/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 86; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 e. Cihaz insan kanı veya plazması türevi dâhil olmak üzere bir tıbbi madde içeriyorsa, insan kanı veya plazması türevi dâhil olmak üzere bir tıbbi madde içerdiğine veya ihtiva ettiğine dair bir gösterge, f. Cihaz insan kaynaklı dokular veya hücreler ya da bunların türevlerini içeriyorsa, insan kaynaklı dokular veya hücreler ya da bunların türevlerini içerdiğine veya ihtiva ettiğine dair bir gösterge, g. Cihaz 14/1/2021 tarihli ve 31364 sayılı Resmî Gazete’de yayımlanan Hayvan Kaynaklı Dokular Kullanılarak İmal Edilen Tıbbi Cihazlara Dair Yönetmelik’te belirtildiği şekilde hayvan kaynaklı dokular veya hücreler ya da bunların türevlerini içeriyorsa, hayvan kaynaklı dokular veya hücreler ya da bunların türevlerini içerdiğine veya ihtiva ettiğine dair bir gösterge, ğ. Cihaz CMR ve/veya endokrin bozucu maddeler içeriyorsa ve bu cihazların parçalarının veya bu cihazlarda kullanılan materyallerin söz konusu CMR ve/veya endokrin bozucu maddeleri ağırlıkça (w/w) %0,1’in üzerinde bir konsantrasyonda içermesi durumunda, bu tür maddelerin mevcut olduğunu gösterdiğine dair bilgiler ve bu maddelerin listesi (detaylı bilgi için MDR’nin Ek I’inin 10.4.5 bölümü incelenmelidir), h. UDI taşıyıcısı (MDR’nin 111 inci maddesinin birinci fıkrası (c) bendinde belirtilen yürürlük tarihleri göz önünde bulundurulacaktır), ı. İlgili olduğu durumda, cihazı güvenli bir şekilde kullanmaya veya implante etmeye yönelik süre sınırıyla ilgili, asgari yıl ve ay şeklinde ifade edilen açık bir gösterge (Cihazın raf ömrü varsa, ay ve yıl olarak son kullanma tarihi ya da doğrudan raf ömrü), i. Cihazın güvenli bir şekilde hangi tarihe kadar kullanılabileceğine dair hiçbir göstergenin bulunmaması (cihazın raf ömrünün bulunmaması) durumunda, imalat tarihi. (Bu imalat tarihi, tarihin açıkça belirlenebilir olması şartıyla, lot numarasının veya seri numarasının bir parçası olarak dâhil edilebilir), j. Cihaza ait, varsa, spesifik (özel) depolama ve/veya kullanım koşulları, k. Cihaz steril olarak paketlendiyse, cihazın steril durumuna ve sterilizasyon yöntemine dair gösterge, l. Cihaz tek kullanımlık ise cihazın tek kullanımlık olduğuna dair gösterge, m. Cihaz kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi gereken uyarılar veya alınacak önlemler. (etiket veya satış ambalajında kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgiler kullanma kılavuzunda detaylı olarak açıklanıyorsa, hedeflenen kullanıcılar dikkate alınarak bu bilgiler asgari düzeyde tutulabilir), n. CE işareti ve cihazın uygunluk değerlendirme prosedürüne bir onaylanmış kuruluş dahil olmuş ise ilgili onaylanmış kuruluşa ait dört haneli onaylanmış kuruluş numarası, o. Cihazın bir tıbbi cihaz olduğuna dair gösterge, ö. Cihaza özgü olarak MDR’ye göre etikette yer alması istenilen diğer bilgiler. 3) Bazı durumlarda, etikette bulunması gereken bazı bilgiler, etiket boyutu gibi bazı teknik nedenlerden dolayı ya da imalatçının tercihi doğrultusunda, iç ve/veya dış satış ambalajına yerleştirilebilir. Bu kapsamda, orijinal etikette MDR’de belirtilen ve etikette yer alması gereken bilgilerin tamamı yer almıyorsa, cihazın iç/dış satış ambalajının da bu alana Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 85/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 87; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 yüklenmesi gerekir. Söz konusu bilgiler hangi ambalaj seviyesinde/seviyelerinde bulunuyorsa (iç ve/veya dış ambalaj), o seviyedeki satış ambalajı/ambalajları da bu alana yüklenir. 4) Cihazın güvenli kullanımını sağlamak için gereken bilgiler, tıbbi cihazın üzerinde ve/veya her bir parçasının ambalajı üzerinde veya gerektiğinde ticari ambalaj (iç/dış ambalaj) üzerinde de bulunmalıdır. 5) Bu bendin yukarıda bahsedilen hükümlerine halel getirmeksizin, sadece “kontakt lens” gibi optik ürünler için; “UDI-DI Numarası”, “Versiyon/Model”, “Referans/Katalog Numarası”, “Ürün Adı” ve/veya ‘dioptri’ gibi ürüne ait diğer spesifik bilgilerin ya da etikette bulunması gereken ama etiket şablonunda bulunmayan diğer bilgileri bu maddenin ikinci fıkrasının (ı) bendinde bahsedilen alana girmeleri ve/veya bu bilgilerin tamamının ilgili cihazlarla ilişkilendirilen ve bu Kılavuzun 11 inci maddesinde bahsedilen uygunluk beyanında bulunması ya da bu fıkrada bahsedilen alana yüklenen etiketin altına eklenmesi şartıyla, bu alana piyasaya arz etiketi ve satış ambalajı yerine imalatçı tarafından hazırlanmış olan resmi piyasaya arz etiketi ve satış ambalajı şablonu yüklenebilir. c) Türkçe Etiket: 1) Bu alan, bu Kılavuzun 40 ıncı maddesi kapsamında cihaz kayıt/güncelleme başvurusu yapıldıktan sonra, ÜTS tarafından ÜTS kayıt ekranında otomatik olarak oluşturulur. 2) Bu fıkranın (a) bendinde bahsedilen “Orijinal Etiket Türkçe mi?” alanı “Hayır” olarak seçilmesi durumunda, söz konusu cihaza ait etiket bilgileri ÜTS’ye girilen bilgiler vasıtasıyla otomatik olarak işlenerek, bu alan oluşturulur. Böylelikle, firmalar ayrıca Türkçe etiket yüklemez. Bu nedenle ürüne ait bilgilerin ÜTS’ye doğru bir şekilde girilmesi önem arz eder. Bu fıkranın (b) bendinde bahsedilen “Orijinal Etiket ve Satış Ambalajı” alanına yüklenen etiket ve varsa iç/dış ambalaj içeriğindeki bilgilerle ÜTS’ye girilen bilgiler birbiriyle uyumlu olmalıdır. 3) Bu fıkranın (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda ise bu alan ÜTS ekranında ortaya çıkmaz ve ÜTS tarafından otomatik olarak oluşturulmaz. 4) Bu alanda oluşturulan şablon, orijinal etiket yerine geçmez. ç) MRG Güvenlik Bilgisi: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz etiketinde/ambalajında ve kullanma kılavuzunda MR güvenliği hakkında gösterilen uyarıya ve bilgilere bağlı olarak, bu alanda “MR Güvenli”, “MR Koşullu”, “MR Güvenli Değil” veya “Bilgi Bulunmuyor” seçeneklerinden biri seçilir. 3) Cihazın kullanma kılavuzu ve etiketinde, cihazın MR güvenliğine ait herhangi bir bilgi bulunmuyorsa, ÜTS’de bu alan “Bilgi Bulunmuyor” olarak seçilir. 4) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin ÜTS’de ve kullanma kılavuzunda bulunması zorunludur. 5) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir veya etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. 6) Bu Kılavuzun 17 nci maddesinde bahsedilen ve ÜTS’ye kullanma kılavuzu yükleme zorunluluğu bulunmayıp MDR’ye göre Sınıf-I (Sınıf-I Diğer, Sınıf-Im, Sınıf-Is ve Sınıf-Ir) veya Sınıf-IIa olarak sınıflandırılan cihazlar için, ÜTS’de cihaza ait kullanma kılavuzunun yüklenmemesi ve ilgili cihazla ilişkilendirilmemesi durumunda ve cihazın orijinal Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 86/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 88; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 etiketinde/ambalajında kullanma kılavuzuna yönlendirme bulunmaması durumunda, varsa bu bilginin etikette/ambalajda bulunması zorunludur. 7) Eğer cihaz “MR Koşullu” ise kullanma kılavuzunda bu koşul ile ilgili detaylı açıklama yer almalıdır. d) Lateks içeriyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri lateks içeriyorsa “Evet” olarak, lateks içermiyorsa “Hayır” olarak seçilir. 3) Cihaz ya da cihaz bileşenleri lateks içeriyorsa, cihazın etiket ve/veya satış ambalajında ve kullanma kılavuzunda bununla ilgili uyarı bulunması zorunludur. Cihazın kullanma kılavuzunda bu bilgi ile ilgili daha detaylı açıklama varsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir. 4) Cihazın ürün adında ve/veya AB Sertifikası, AB Uygunluk Beyanı ile cihaza ait diğer belgelerin en az birinde lateks ifadesi/bilgisi bulunuyorsa (örneğin, “Lateks Muayene Eldiveni”), piyasaya arz etiketi ve/veya satış ambalajı ve kullanım kılavuzunda da lateks ile ilgili bilgi/ifade yer alır. e) Ftalat/DEHP içeriyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri Ftalat/DEHP içeriyorsa “Evet” olarak, içermiyorsa “Hayır” olarak seçilir. 3) Cihaz ya da cihaz bileşenleri Ftalat/DEHP içeriyorsa, cihazın etiket ve/veya satış ambalajında ve kullanma kılavuzunda bununla ilgili uyarı bulunması zorunludur. Cihazın kullanma kılavuzunda bu bilgi ile ilgili daha detaylı açıklama varsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir. f) İyonize radyasyon içerir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz ya da cihaz bileşenleri iyonize radyasyon yayıyor veya üretiyorsa ÜTS’de bu alan “Evet” olarak, iyonize edici radyasyon yaymıyorsa “Hayır” olarak seçilir. 3) İyonize edici radyasyon yayan cihazlarda, bu bilginin kullanma kılavuzunda bulunması ve ÜTS’de bu alanın “Evet” olarak seçilmesi zorunludur. 4) İyonize edici radyasyon yayan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, iyonize edici radyasyon bilgisi etikette/ambalajda asgari düzeyde tutulabilir veya (profesyonel kullanım amaçlı ise) etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. g) Nanomateryal içerir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu alan, cihaz ya da cihaz bileşenleri nanomateryal içeriyorsa “Evet” olarak, nanomateryal içermiyorsa “Hayır” olarak seçilir. 3) Nanomateryal içeren cihazlarda, bu bilginin kullanma kılavuzunda bulunması ve ÜTS’de bu alanın “Evet” olarak seçilmesi zorunludur. 4) Nanomateryal içeren cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, nanomateryal bilgisi etikette/ambalajda asgari düzeyde tutulabilir veya (profesyonel kullanım amaçlı ise) etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 87/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 89; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ğ) Nanomateryal Türü: 1) Bu alan, bu fıkranın (g) bendinde bahsedilen alan “Evet” olarak seçildiyse, ÜTS’de seçilmesi zorunlu alandır. 2) Bu fıkranın (g) bendinde bahsedilen alan “Evet” olarak seçildiyse, ÜTS’de bu alan ortaya çıkar. 3) Bu alanda, “Partikül”, “Agregat”, “Aglomerat” ve “Bilinmiyor” seçeneklerinden uygun olanı seçilir. h) Vücuda implante edilebilir mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz vücuda implante edilebilir cihaz ise “Evet”, vücuda implante edilebilir cihaz değil ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçildiğinde, ÜTS tarafından otomatik olarak, bu fıkranın (ı) ve (i) bentlerinde bahsedilen alanlar “Evet”, (j) bendinde bahsedilen alan “1”, (n) ve (ö) bentlerinde bahsedilen alanlar ise “Hayır” olarak seçilir. Bu durum söz konusu olduğunda, ilgili alanlar üzerinde değişiklik yapılamaz. ı) Tek kullanımlık mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz tek kullanımlık cihaz ise “Evet”, tek kullanımlık cihaz değil ise “Hayır” olarak seçilir. 3) İlgili cihaz tek kullanımlık cihaz ise bu bilginin hem etiket ve/veya satış ambalajında, hem de kullanma kılavuzunda bulunması zorunludur. Bununla birlikte, bu alanın da “Evet” olarak seçilmesi zorunludur. 4) Bu alan “Evet” olarak seçilirse, ÜTS tarafından otomatik olarak, bu fıkranın (i) bendinde bahsedilen alan “Evet”, (j) bendinde bahsedilen alan “1” ve (n) ile (ö) bentlerinde bahsedilen alanlar ise “Hayır” olarak seçilir. Bu durum söz konusu olduğunda, ilgili alanlar üzerinde değişiklik yapılamaz. i) Sınırlı kullanım sayısı var mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın sınırlı kullanım sayısı var ise “Evet”, sınırlı kullanım sayısı yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (j) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve kullanma kılavuzunda belirtilen cihaza ait sınırlı kullanım sayısı girilir. 4) Bu alan “Hayır” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (k) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (k) bendinde bahsedilen alanda seçim yapılması zorunludur. j) Sınırlı Kullanım Sayısı: 1) Bu alan, bu fıkranın (i) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) ÜTS’de bu alana cihazın sınırlı kullanım sayısı girilir. 3) Bu fıkranın (h) ve/veya (ı) bentleri “Evet” olarak seçildiğinde, bu alana ÜTS tarafından otomatik olarak “1” değeri girilir. Bu durum söz konusu olduğunda, bu alan üzerinde değişiklik yapılamaz. (Vücuda implante edilebilir ve/veya tek kullanımlık cihazların sınırlı kullanım sayısı 1’dir.) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 88/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 90; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Sınırlı kullanım sayısı olan cihazlarda, bu bilginin hem orijinal etiket ve/veya satış ambalajında hem de kullanma kılavuzunda bulunması ve ÜTS’de bu alana sınırlı kullanım sayısının girilmesi zorunludur. k) Tek bir hastaya mı kullanılabilir?: 1) Bu alan, bu fıkranın (ı) ve (i) bendi “Hayır” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz tek bir hastada birden çok kez kullanılabilen (tek hasta çoklu kullanım) bir cihaz ise “Evet”, tek bir hastada birden çok kullanılması amaçlanmayan bir cihaz ise “Hayır” olarak seçilir. 3) Bu fıkranın (ı) bendinde bahsedilen “Tek Kullanımlık” bilgisi ile bu bentte bahsedilen “Tek Bir Hastaya Kullanılabilirlik” bilgileri birbirinden farklı bilgilerdir. Sadece tek kullanımlık olmayan cihazlar için bu alanda seçim yapılır. Bu fıkranın (ı) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda (yani cihaz tek kullanımlık ise), bu bentte bahsedilen alan ÜTS kayıt ekranında ortaya çıkmaz. 4) Bu bilginin orijinal etiket veya satış ambalajında da bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilginin bulunma zorunluluğu aranmaz. l) Raf ömrü var mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın raf ömrü var ise “Evet”, raf ömrü yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (m) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve (içeriğinde yer alıyorsa) kullanma kılavuzunda belirtilen cihaza ait raf ömrü girilir. m) Raf Ömrü: 1) Bu alan, bu fıkranın (l) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihaza ait raf ömrü, “Gün”, “Ay” veya “Yıl” olarak girilir. 3) Raf ömrü bilgisi etikette doğrudan yer almayabilir. Bu bilgi etikette son kullanma tarihi ve imalat tarihi ile birlikte dolaylı olarak gösterilebilir. Ayrıca, UDI taşıyıcısı olan etiketlerde son kullanma tarihi yer alıyorsa, son kullanma tarihi UDI-PI’ın bir parçası olur. Etiket üzerinde ayrıca bir imalat tarihi bulunuyorsa, UDI-PI’ya dâhil edilmesine gerek yoktur. 4) Eğer cihazın raf ömrü varsa, orijinal etikette veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihi bilgisi yer alır. Bir başka deyişle, raf ömrü olan cihazların orijinal etiketinde veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihi bulunması zorunludur. Etikette veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihine ilişkin bilgi varsa sistemde raf ömrü alanı bu yönde doldurulur. 5) Raf ömrü olan cihazlarda, bu fıkranın (b) bendinde bahsedilen alana yüklenen orijinal piyasaya arz etiketi ve/veya satış ambalajındaki son kullanma tarihi ve/veya raf ömrü bilgileri ile bu maddenin altıncı fıkrasının (a) bendinde bahsedilen alana yüklenen ürün görsellerindeki etiket ve/veya satış ambalajı örneklerindeki raf ömrü bilgilerinin uyumlu olması ve/veya birbirini tamamlaması gerekir. 6) Raf ömrü bilgisi kullanma kılavuzunun içeriğinde bulunuyorsa, bu bilginin bu alana girilmesi ve orijinal etiket veya satış ambalajındaki raf ömrü bilgisi ile uyumlu olması zorunludur. Buna karşılık, raf ömrü bilgisinin kullanma kılavuzunda bulunma zorunluluğu olmadığından, etikete veya satış ambalajında yar alan ve bu alana girilmiş olan raf ömrü bilgisi kullanma kılavuzunda aranmaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 89/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 91; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 n) Kalibrasyona tabi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekiyor ise “Evet”, test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (o) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait kalibrasyon periyodu girilir. o) Kalibrasyon Periyodu (ay): 1) Bu alan, bu fıkranın (n) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen kalibrasyon periyodu, “Ay” olarak girilir. 3) Bir cihazın kalibrasyon periyodu imalatçı tarafından belirlendiyse, bu bilginin kullanma kılavuzunda bulunması ve bu alana girilmesi zorunludur. 4) Bir cihazın kalibrasyon periyodu imalatçı tarafından spesifik olarak belirlenmediyse ve kılavuzda belirtilmediyse, bu alana 12 değeri (12 ‘Ay’) girilir. 5) Kalibrasyon periyodu bilgisi etiket veya satış ambalajında aranmaz. ö) Bakıma tabi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza belirli periyotlarda bakım uygulanması gerekiyor ise “Evet”, belirli periyotlarda bakım uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (p) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait bakım periyodu girilir. p) Bakım Periyodu (ay): 1) Bu alan, bu fıkranın (ö) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen bakım periyodu, “Ay” olarak girilir. 3) Bir cihazın bakım periyodu varsa, bu bilginin kullanma kılavuzunda bulunması zorunludur. Bakım periyotlarında hangi parametrelerin kontrol edildiğinin ve hangi parçaların (örneğin; defibrilatör bataryası, bakım kiti, oringler,…vb.) değiştirilmesinin zorunlu olduğunun kullanma kılavuzunda belirtilmesi gerekmektedir. 4) Bakım periyodu bilgisi etiket veya satış ambalajında aranmaz. r) Steril paketlendi mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz steril olarak paketlenerek piyasaya arz ediliyorsa “Evet”, steril olarak paketlenmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (s) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (s) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihaz steril olarak paketlendi ise bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. s) Sterilizasyon Metodu (Paketlemede Kullanılan): 1) Bu alan, bu fıkranın (r) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 90/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 92; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu alanda ortaya çıkan listeden cihazın paketlemesinde kullanılan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon yöntemi (metodu) seçilebilir. Bu nedenle paketlemede kullanılan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihaza ait paketlemede kullanılan sterilizasyon metodunun (birden fazla metot varsa sterilizasyon metotlarının tamamının) hem etiket ve/veya satış ambalajında hem de kullanma kılavuzunda belirtilmesi zorunludur. ş) Kullanım Öncesinde Sterilizasyon Gerekli mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın kullanım öncesinde steril edilmesi gerekiyorsa “Evet”, kullanım öncesinde steril edilmesi gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (t) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (t) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihazın kullanım öncesinde steril edilmesi gerekiyor ise bu bilginin kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. Bu bilginin etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. t) Sterilizasyon Metodu (Kullanım Öncesi): 1) Bu alan, bu fıkranın (ş) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ortaya çıkan listeden ilgili cihazın kullanımı öncesinde uygulanan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon metodu seçilebilir. Bu nedenle kullanım öncesi uygulanan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihazı kullanım öncesinde uygulanan sterilizasyon metodu (birden fazla metot varsa sterilizasyon metotlarının tamamı) ile ilgili detaylı bilgilerin kullanma kılavuzunda bulunması zorunludur. u) Tıbbi ürün olarak kabul edilen bir madde ihtiva ediyor mu?: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 91/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 93; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz bir veya birden fazla beşeri tıbbi ürün ihtiva ediyorsa “Evet”, herhangi bir beşeri tıbbi ürün ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz beşeri tıbbi ürün ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 4) Eğer cihaz, ayrı olarak kullanıldığı takdirde tıbbi ürün olarak kabul edilen bir madde ihtiva ediyorsa, bu maddenin adının etiket ve/veya satış ambalajı ve kullanma kılavuzunda yer alması gerekir. 5) Eğer cihaz beşeri tıbbi ürün ihtiva ediyorsa, bu cihaz MDR Ek VIII ile bu Kılavuzun 56 ncı maddesinin altıncı fıkrasının (a) bendinde bahsedilen sınıflandırma kuralına göre bir Sınıf-III tıbbi cihazdır ve bu cihazın uygunluk değerlendirmesi olarak MDR’nin 52 nci maddesi ile bu Kılavuzun 61 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerinden Sınıf-III risk sınıfına göre uygun olanı onaylanmış kuruluş tarafından yürütülür. ü) İnsan kanı veya plazmasından elde edilen bir tıbbi ürün ihtiva ediyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz insan kanı veya plazmasından elde edilen bir tıbbi ürün ihtiva ediyorsa “Evet”, insan kanı veya plazmasından elde edilen bir tıbbi ürün ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz, insan kanı veya plazmasından elde edilen bir tıbbi ürün ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 4) Eğer cihaz, ayrı olarak kullanıldığında insan kanından veya insan plazmasından elde edilen bir tıbbi ürün olarak kabul edilebilen bir madde ihtiva ediyorsa, bu maddenin adının etiket ve/veya satış ambalajı ve kullanma kılavuzunda yer alması gerekir. 5) Eğer cihaz insan kanı veya plazmasından elde edilen bir tıbbi ürün ihtiva ediyorsa, bu cihaz MDR Ek VIII ile bu Kılavuzun 56 ncı maddesinin altıncı fıkrasının (a) bendinde bahsedilen sınıflandırma kuralına göre bir Sınıf-III tıbbi cihazdır ve bu cihazın uygunluk değerlendirmesi olarak MDR’nin 52 nci maddesi ile bu Kılavuzun 61 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerinden Sınıf-III risk sınıfına göre uygun olanı onaylanmış kuruluş tarafından yürütülür. v) İnsan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa “Evet”, insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz, insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 4) Eğer cihaz insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa, bu cihaz MDR Ek VIII ile bu Kılavuzun 56 ncı maddesinin altıncı fıkrasının (d) bendinde bahsedilen sınıflandırma kuralına göre bir Sınıf-III tıbbi cihazdır ve bu cihazın uygunluk değerlendirmesi olarak MDR’nin 52 nci maddesi ile bu Kılavuzun 61 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerinden Sınıf-III risk sınıfına göre uygun olanı onaylanmış kuruluş tarafından yürütülür. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 92/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 94; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 y) (AB) 722/2012'ye göre, Hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyor mu?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz (AB) 722/2012 Sayılı Tüzük ve 14/1/2021 tarihli ve 31364 sayılı Resmî Gazete’de yayımlanan Hayvan Kaynaklı Dokular Kullanılarak İmal Edilen Tıbbi Cihazlara Dair Yönetmelikte atıfta bulunulduğu şekilde, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa “Evet”, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 4) Eğer cihaz hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa, yalnızca sağlam deriye temas etmesi amaçlanan cihazlar hariç olmak üzere bu cihaz MDR Ek VIII ile bu Kılavuzun 56 ncı maddesinin altıncı fıkrasının (d) bendinde bahsedilen sınıflandırma kuralına göre bir Sınıf-III tıbbi cihazdır ve bu cihazın uygunluk değerlendirmesi olarak MDR’nin 52 nci maddesi ile bu Kılavuzun 61 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerinden Sınıf-III risk sınıfına göre uygun olanı onaylanmış kuruluş tarafından yürütülür. z) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği Ek-3 Kapsamında mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz 15/5/2014 tarihli ve 29001 Sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ü kapsamında olan ürünlerden ise “Evet”, ilgili Yönetmeliğin Ek-3 kapsamında olan ürünlerden değil ise “Hayır” olarak seçilir. 3) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ünde satış merkezleri haricinde satışı yapılabilecek cihazların listesi yer almaktadır. 26/5/2023 tarihli ve 32202 sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik ile birlikte, güncel Ek-3 listesinde aşağıdaki ürünler bulunur: a. Hassasiyet giderme amaçlı diş macunu, b. Bireysel kullanıma yönelik diş protez bakım ürünleri, c. Kondom, ç. Hasta altı bezi, d. İnkontinans bakım ürünleri (inkontinans pedi, mesane pedi, ördek, sürgü ve benzeri), e. Sıcak/soğuk kompres (non invaziv), f. Yara bandı, flaster, g. Pamuk, ğ. Ağız çalkalama suyu, h. Nefes açıcı burun bantları, ı. Cerrahi maske, i. Veziküller için kendinden yapışkanlı bası önleyici bant, j. Nasır ve su toplamayı giderme amaçlı parmak ayıracı, k. Steril olmayan tek kullanımlık eldiven, l. Pediatrik burun puvarı, m. İlgili mevzuatı kapsamında satış yerleri kısıtlanmış olanlar ile münhasıran sağlık profesyonellerinin kullanımına yönelik imal edilenler istisna olmak üzere Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 93/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 95; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 MDR’nin Ek XVI’sının 1 inci maddesinin ikinci fıkrasında atıfta bulunulan “Tıbbi Amaçlı Olmayan Ürün Gruplarının Listesi” kapsamında yer alan ürünler. aa) Ekstra Bilgi Linki: 1) İsteğe bağlı olarak cihaz ile ilgili web adresi (URL) bu alana eklenebilir. bb) SUT Eşleşme Durumu: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz SGK geri ödeme kapsamında ise “Eşleşme Var” olarak seçilir. 3) Bu alan, ilgili cihazın SGK geri ödeme kapsamına alınması için SUT eşleşme başvurusu yapılacak ise “Eşleşme Yapılacak” olarak seçilir. 4) Bu alan, ilgili cihaz SGK geri ödeme kapsamında değil ise “Eşleşme Yok” olarak seçilir. 5) SUT eşleşme başvurusu yapılacak cihazlarda ÜTS’ye Türkçe Katalog yüklenmesi zorunludur. cc) Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz DMO bünyesinde kurulan Sağlık Market kapsamında satılacak ya da SGK geri ödemesi yapılacak ise “Evet”, Sağlık Market kapsamında satılmayacak ya da SGK geri ödemesi yapılmayacak ise “Hayır” olarak seçilir. çç) Ürün Görseli Standartları: 1) Bu fıkranın (cc) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda, bu maddenin altıncı fıkrasında bahsedilen “Ürün Görselleri” alanında; a. Her bir cihaz için en az 3 (üç) adet fotoğraf olmalıdır. b. İç ve dış ambalajı olan cihazlar için her bir ambalaj tipine ait en az 3 (üç) adet fotoğraf olmalıdır c. Varsa cihaza ait yedek parça, sarf malzeme, aksesuar ve tüm bileşenlerinin (örn. enjektör 3 parçalı için gövde, iğne ucu ve iğne kapağı gibi) görselleri de olmalıdır. ç. Her bir fotoğraf en az 600x600 piksel, kare şeklinde, en fazla 2 MB boyutunda, jpeg, jpg, png formatlarından birine sahip olması gerekmektedir. d. Fotoğrafların; cihazların kullanım şekline göre bütün detayları gösterecek, farklı yönlerden çekilmiş olması gerekmektedir. dd) Bir cihazın bileşeni/aksesuarı mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz başka bir tıbbi cihazın aksesuarı ise veya bir cihazın parçasının veya bileşeninin yerine geçmesi amaçlanan ve cihazın performansını veya güvenlilik karakteristiklerini ya da kullanım amacını önemli ölçüde değiştiren bir parçası ise “Evet”, başka bir cihazın bileşeni/aksesuarı değil ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (ee) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (ee) bendinde bahsedilen alanda “Branş Türü Kodu” seçimi yapılması zorunludur. 4) Bu Kılavuzun 17 nci maddesinin dördüncü fıkrasında bahsedildiği şekilde, başka bir tıbbi cihazın aksesuarı niteliğinde olan Sınıf-IIa cihazlar için, cihaz kaydı esnasında “Başka Bir Tıbbi Cihazın Bileşeni / Aksesuarı mı?” sorusunun “Evet” olarak seçilmesi halinde, bu tür cihazlar için kullanma kılavuzu yükleme zorunluluğu aranmaz. 5) Biyosidal ürünler veya kozmetik ürünlerin kayıt işlemlerine halel getirmeksizin, ÜTS’ye sadece bu Kılavuzun dördüncü maddesinde bahsedildiği şekilde “Cihaz” tanımına Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 94/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 96; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 giren ve Tıbbi Cihaz Yönetmelikleri kapsamında yer alan tıbbi cihazların, in vitro tanı cihazlarının ve tıbbi cihaz aksesuarı ya da in vitro tanı cihazı aksesuarı olarak tanımlanan parçaların kayıt işlemleri yapılmaktadır. Yedek parça olarak tanımlanan parçalar ÜTS’ye kaydedilmez. ee) Ana Cihazın Branş Türleri: 1) Bu alan, bu fıkranın (dd) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan ile birlikte kayıt ekranında ortaya çıkan “Branş Türü Kodu Seç” ekranından, ana cihaza ya da ana cihazlara ait branş türü kodu veya kodları seçilir. Bu alanda en az 1 adet branş türü kodunun seçilmesi zorunludur. ff) Ürün Yüzey Alanı (cm2 cinsinden): 1) Yüzey alanı bilgisi, SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlar için girilmesi gereken bir bilgidir. 2) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlarda, bu alana (cm2 cinsinden) yüzey alanı girilir. 3) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılmayan veya SGK geri ödeme işlemleri kapsamı dışındaki diğer cihazlarda bu alan boş bırakılabilir. gg) Ürün, yasal imalatçısı tarafından başka bir imalatçıya mı ürettirildi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, yasal imalatçı firma ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırıyor ve/veya imalat ettiriyorsa “Evet”, imalatçı firma ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırmıyor ve/veya imalat ettirmiyorsa (yasal imalatçı kendi tesislerinde üretim yapıyorsa) “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (ğğ) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (ğğ) bendinde bahsedilen alandaki “İmalatçı Firma/Kurum Seç” ekranından üretimi yapan firmanın/kurumun seçilmesi zorunludur. ğğ) Üretimi Yapan İmalatçı Firma/Kurum: 1) Bu alan, bu fıkranın (gg) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) İmalatçı firma, MDR’nin 10 uncu maddesinin on beşinci fıkrasında bahsedildiği şekilde, ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırıyor ve/veya imalat ettiriyorsa, söz konusu gerçek ya da tüzel kişi/firma/kurum (üretimi yapan kişi/firma) bu alanda ortaya çıkan “İmalatçı Firma/Kurum Seç” ekranından seçilir. 3) Bu alanda ortaya çıkan “İmalatçı Firma/Kurum Seç” ekranında söz konusu üretimi yapan kişi/firma yoksa, ilgili ekrandaki “İmalatçı Firma/Kurum Ekle” bölümü seçilerek ortaya çıkan ekranda üretimi yapan kişiye/firmaya ait “Ad”, “Adres”, “Ülke” ve “E-posta” bilgileri girilerek, ilgili üretimi yapan kişi/firma için “İkincil Firma No” ile ÜTS’de kayıt oluşturulur. Sonrasında, “İmalatçı Firma/Kurum Seç” ekranından ilgili üretimi yapan kişi/firma seçilir. 4) Eğer yasal imalatçı firma cihazlarını başka bir imalatçıya ürettiriyorsa, bu maddenin üçüncü fıkrasının (b) bendinde bahsedilen alanda üretimi yapan kişinin/firmanın yerleşik olduğu ülkenin de seçilmesi zorunludur. 5) Eğer yasal imalatçı firma cihazlarını başka bir imalatçıya ürettiriyorsa, üretimi yapan kişi/firma bilgilerinin de cihazın bağlı olduğu belgelerde (bu Kılavuzun 11 inci maddesinin dördüncü fıkrasında belirtildiği şekilde AB Uygunluk Beyanı ve/veya AB Sertifikası) ve/veya etikette/ambalajda bulunması gerekir. Söz konusu belgelerde ve/veya etikette/ambalajda Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 95/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 97; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 üretimi yapan kişi/firma bilgileriyle (ilgili kişiye/firmaya ait ad/unvan ve adres bilgileriyle) bu alanda seçilen bilgiler birbiriyle uyuşmalıdır. 6) Bu alana girilen bilgiler, üçüncü şahısların erişimine açık değildir. (8) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi: 1) Bu alanda yer alan “Ölçü Ekle” ekranından, cihaza ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (9) “Saklama/Kullanım Koşulu Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Saklama ve/veya Kullanım Koşulu var mı?: 2) Bu alan, ÜTS’de girilmesi zorunlu alandır. 3) Bu alan, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunuyorsa “Evet”, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunmuyorsa “Hayır” olarak seçilir. 4) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan ile birlikte ortaya çıkan “Saklama/Kullanım Koşulu Ekle” ekranı kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. b) Saklama ve/veya Kullanım Koşulu Listesi: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda “Saklama/Kullanım Koşulu Ekle” ekranına giriş yapılarak, spesifik olsun ya da olmasın bütün saklama ve/veya kullanım koşulları, aşağıdaki parametre girişleri yapılarak, ÜTS’ye eklenir: a. Saklama/Kullanım Koşulu Tipi: Sisteme girişi yapılan saklama veya kullanım koşulunun tipine göre, bu alanda ‘Saklama/Depolama Ortamı Sıcaklığı’, ‘Saklama/Depolama Ortamı Nem Oranı’, ‘Saklama/Depolama Ortamı İrtifası’, ‘Saklama/Depolama Ortamı Basıncı’, ‘Kullanım Ortamı Sıcaklığı’, ‘Kullanım Ortamı Nem Oranı’, ‘Kullanım Ortamı İrtifası’, ‘Kullanım Ortamı Basıncı’ ve diğer koşullar için ‘Özel Saklama/Depolama Koşulları’ seçeneklerinden birisi seçilir. Seçilmesi gereken saklama/kullanım koşulu tipi bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” talep alanı seçilerek, söz konusu saklama/kullanım koşulu tipinin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili saklama/kullanım koşulu tipi seçenek olarak eklenir. b. Minimum Değer: İlgili saklama veya kullanım koşulunun minimum değeri girilir. İlgili saklama veya kullanım koşulunun minimum değeri yoksa, bu alan boş bırakılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 96/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 98; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 c. Maximum Değer: İlgili saklama veya kullanım koşulunun maksimum değeri girilir. İlgili saklama veya kullanım koşulunun maksimum değeri yoksa, bu alan boş bırakılır. ç. Birimi: Bu alanda ilgili saklama veya kullanım koşuluna ait ölçüm birimi seçilir. Bu alandaki listede halihazırda “ATM”, “Derece Fahrenheit”, “Derece Kelvin”, “Derece Santigrat”, “Hekto Pascal”, “Kilo Pascal”, “mbar”, “metre”, “mmHg”, ve “Percent Relative Humidity (%)” birer ölçüm birimi olarak listelenmiştir. Eğer ilgili saklama ya da kullanım koşulan ait ölçüm birimi bu alandaki listede görülmüyorsa, söz konusu ölçüm biriminin eklenmesi hususunda ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” talep alanı seçilerek talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçüm birimi seçenek olarak eklenir. d. Özel Saklama/Kullanım Koşulu: İlgili saklama veya kullanım koşuluyla ilgili ilave bilgiler bu alana girilir. (Örneğin, söz konusu koşul cihazın taşınmasıyla ilgili ise ya da uzun süreli saklama koşuluysa bu bilgi bu alana girilir). 3) Bu alana girilen saklama/depolama koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Söz konusu saklama/depolama koşulu spesifik değerlere sahip ise cihazın etiketi ve/veya satış ambalajında bulunması zorunludur. Buna karşılık, söz konusu saklama/depolama koşulu spesifik değerlere sahip değilse, bu koşulun etiket ve/veya satış ambalajında bulunma zorunluluğu aranmaz. 4) Bu alana girilen kullanım koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Buna karşılık, söz konusu kullanım koşulunun etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. İlgili koşulun kullanma kılavuzunda açıklanması yeterlidir. c) Diğer özel koşullar var mı?: 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, cihazla ilgili cihaz kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi ve bilmesi gereken uyarılar, önlemler veya özel koşullar bulunuyorsa “Evet” olarak, bu tür uyarılar, önlemler veya özel koşullar bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (ç) bendinde bahsedilen alan kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. ç) Diğer Özel Koşullar: 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda ortaya çıkan listeden, ilgili cihaza ilişkin uyarılar, önlemler veya koşullar seçilir. Bu alanda birden çok seçim yapılabilir. 3) Bu alanda ortaya çıkan listeye “Güneş ışığından uzak tutun/koruyun”, “Oda sıcaklığında saklayın”, “Kuru bir yerde saklayın” ve “Isı ve radyoaktif kaynaklardan koruyun” gibi birçok uyarı, önlem ve özel koşul eklenmiştir. Seçilmesi gereken uyarı, önlem veya özel koşul bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “MDR/IVDR Diğer Özel Koşul Ekleme” talep alanı seçilerek, söz konusu uyarı, önlem veya özel koşulun eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili uyarı, önlem veya özel koşul seçenek olarak eklenir. 4) Bu alanda seçilen uyarı, önlem ve özel koşullarla ilgili bilgilerin kullanma kılavuzunda bulunması zorunludur. Buna karşılık bu bilgiler; kullanım kılavuzunda daha Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 97/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 99; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 detaylı bilgiler bulunduğu takdirde, etikette hedeflenen kullanıcılar dikkate alınarak asgari düzeyde tutulabilir. (10) “CMR ve/veya Endokrin Bozucu Madde Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ek-I 10.4.1'de belirtildiği şekilde, CMR ve/veya endokrin bozucu madde ihtiva ediyor mu?: 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, ilgili cihaz MDR’nin Ek-I’inin 10.4.1 inci maddesinde belirtildiği şekilde bir veya birden fazla CMR ve/veya endokrin bozucu (ED) madde ihtiva ediyorsa “Evet” olarak, söz konusu madde hükümleri çerçevesinden herhangi bir CMR ve/veya ED madde ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alandan söz konusu maddelerin seçilmesi ve sisteme eklenmesi zorunludur. b) CMR ve/veya Endokrin Bozucu Madde Bilgileri: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda ortaya çıkan “CMR ve/veya endokrin bozucu madde” listesinden, ilgili cihazda ihtiva eden madde veya maddeler seçilir. Bu alanda birden çok seçim yapılabilir. 3) Bu alanda ortaya çıkan listede, halihazırda Avrupa Kimyasallar Kurumu (ECHA – European Chemicals Agency)’nin web sitesinden (https://echa.europa.eu/) temin edilen bazı CMR ve/veya ED maddeleri seçenek olarak kayıtlıdır. Seçilmesi gereken madde bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “CMR / ED Madde Ekleme” talep alanı seçilerek, söz konusu maddenin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili madde seçenek olarak eklenir. 4) Bu alanda seçilen maddeler ile ilgili bilgilerin ve alınması gereken önlemlerin kullanma kılavuzunda bulunması zorunludur. Buna karşılık bu bilgiler; kullanım kılavuzunda daha detaylı bilgiler bulunduğu takdirde, etikette hedeflenen kullanıcılar dikkate alınarak asgari düzeyde tutulabilir. (11) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait bildirim sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda değilse “Hayır” olarak, tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. (12) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin MDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 98/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 100; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ÜTS’de MDR kapsamında SİP kaydı MADDE 28- (1) İçeriğindeki cihazlardan asgari birisi MDR’ye geçişini tamamlamış olan bir SİP’in ÜTS’ye kaydı MDR kapsamında gerçekleştirilir. İlgili SİP içerisindeki bütün cihazlar MDD kapsamında piyasaya arz ediliyorsa, söz konusu SİP’in kaydı bu Kılavuzun 26 ncı maddesinde belirtildiği şekilde yapılır. (2) MDR kapsamında bir SİP; CE işareti taşıyan cihazlarla, a) MDR kapsamında CE işareti taşıyan diğer cihazları ve/veya b) IVDR’ye uygun olarak CE işareti taşıyan in vitro tanı cihazlarını ve/veya c) Ancak bir tıbbi uygulama dâhilinde kullanılmaları ya da SİP’te bulunmalarının ayrıca gerekçelendirilmesi halinde, kendilerine uygulanan AB mevzuatına uygun olarak piyasaya arz edilen diğer ürünleri cihazların veya diğer ürünlerin kullanım amacına uygun şekilde ve imalatçıları tarafından belirlenen kullanım sınırları dâhilinde, SİP imalatçısı tarafından piyasaya arz etmek için bir araya getirilebilir. (3) ÜTS’de MDR kapsamında SİP kaydı (kayıt/güncelleme bildirimi) esnasında ÜTS kayıt ekranında bulunan ve sisteme girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Sınıflandırma Bilgileri”, “Detay Bilgileri”, “Sistem/İşlem Paketi Belgeleri”, “Ürün Görselleri”, “Etiket”, “İçeriğindeki Tıbbi Cihazlar”, “Ölçü Bilgileri”, “Saklama/Kullanım Koşulu Bilgileri”, “İçeriğindeki Tıbbi Cihaz Olmayan Ürünler” ve “Başvuru Durumu” başlıkları altında yer alır. (4) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) UDI DI Tahsis Kuruluşu: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda SİP’e ait UDI-DI Numarasının tahsis edildiği UDI tahsis kuruluşuna ait standart seçilir. 3) MDR kapsamında ÜTS’de kayıtlı olan ve SİP’ler için yetkilendirilmiş bulunan UDI tahsis kuruluşu ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 4) UDI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ç. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. b) UDI-DI Numarası: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana UDI Tahsis Kuruluşu tarafından ilgili SİP için tahsis edilen barkod (UDI- DI numarası) girilir. 3) SİP’in sahip olduğu GS1, HIBCC, ICCBBA veya IFA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan sisteme birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, SİP beyanı (MDR) (Madde-22), AB sertifikası vb.) yer aldığı şekli ile sisteme girilmeyen SİP kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan SİP başvurusu olumsuz sonuçlanır. 5) UDI-DI Numarasının formatı, tahsis edildiği UDI Tahsis Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 99/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 101; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 edilen SİP’in referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) 6) SİP’in yanlış tanımlanmasına ve/veya izlenebilirliğinde belirsizliğe yol açabilecek bir değişiklik olduğunda ya da SİP içeriğindeki bir cihazın çıkartılması veya SİP içeriğine yeni bir cihaz eklenmesi gibi durumlarda, ortaya çıkan yeni SİP için yeni bir UDI-DI Numarası tahsis edilmesi gerekir. c) MDR'a farklı ürün numarası ile mi geçti?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, MDR kapsamında ÜTS’ye kaydedilmek istenen ilgili SİP, önceden ÜTS’de MDD veya AIMDD kapsamında farklı bir barkod ile kayıtlı ise “Evet” olarak, önceden ÜTS’de MDD veya AIMDD kapsamında farklı bir barkod ile kayıtlı değil ise “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS’de bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili alanda seçim yapılması zorunludur. ç) 93/42/EEC veya 90/385/EEC'deki Ürün Numarası: 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda bulunan “Sistem/İşlem Paketi Seç” ekranındaki liste kullanılarak, daha önceden MDD kapsamında ÜTS’ye kaydedilmiş SİP kayıtları arasından ilgili SİP’e ait birincil ürün numarası (barkod) seçilir. İlgili barkod seçiminin yapılması için, ilgili ekrandaki “Birincil Ürün Numarası”, “Marka Adı”, “Ürün Adı” ve “Versiyon/Model” alanlarıyla sorgulama yapılabilir. 3) Bu alanda sadece bir tek barkod seçilebilir. Birden fazla seçim yapılamaz. d) Aynı Barkodlu Ürünler: 1) Bu alanda, önceden ÜTS’ye başka firmalar tarafından aynı UDI-DI Numarası ile kaydedilen SİP’lere ait kayıt listesi görüntülenebilir. 2) Bu alandaki “Aynı Barkodlu Ürünler” adlı bağlantı ekranına girilmesi durumunda ortaya çıkan “Aynı Barkoda Sahip Diğer Ürünler” ekranında, bu fıkranın (b) fıkrasında bahsedilen alana girilen UDI-DI Numarası ile kayıtlı diğer firmalara ait SİP kayıtları listelenir. e) Marka Adı: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün güvenliğinin sağlanması amacıyla herhangi bir marka bildirilmeyen SİP’lerin ÜTS’ye kayıt işlemleri gerçekleştirilmez. 3) SİP’e ait marka bilgisi, etiket ve/veya ilgili SİP’e bağlı belgelerin en az birinde (örneğin, bu maddenin yedinci fıkrasında bahsedilen alana yüklenen SİP Beyanında) yer alıyorsa, etiket/belgelerde yazıldığı şekilde sisteme girilir. Bu durumda bu alana SİP’e bağlı belgelerde ve etikette belirtilen ürüne ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, SİP’e ait markalaşmış model ve ürün adları dahil) girilmesi esastır. 4) SİP’e ait marka bilgisi, etiket ve/veya ilgili SİP’e bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana girilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. 5) Marka bilgisinin etiket üzerinde logo/sembol halinde bulunmasında herhangi bir sakınca bulunmaz. 6) UDI-DI Numarası (barkod) aynı olan SİP’ler sisteme farklı marka adı altında kaydedilemez. Farklı firmalar tarafından farklı marka adı ile aynı SİP’in ÜTS’ye kaydedildiği Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 100/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 102; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 tespit edilmesi durumunda, Kurumca yapılacak değerlendirme neticesinde uygun olmayan ÜTS kayıtlarına işlem yapılır. f) Ürün Adı / Ticari Adı: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in ürün adı ve ticari adı, SİP’i tanımlayan spesifik bilgilerdir. 3) SİP’in ürün adı; ilgili SİP’i tanımlamaya yardımcı olan ve aynı tür SİP’ler için ortak (yaygın) olarak kullanılan ad olarak tanımlanır. 4) SİP’in ticari adı ise; ilgili SİP’in tipini/modelini/versiyonunu betimleyen ve ilgili SİP’e ait markalaşmış/ticarileşmiş/tescillenmiş ad olarak tanımlanır. 5) Ürün adında veya ticari adında yer alan SİP’i tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait SİP’lerin etiketinde ve/veya satış ambalajında ürün adı / ticari adı yabancı dilde ya da Türkçe dahil çoklu dilde belirtilebilir. Buna karşılık, bu bölüme ürün adının Türkçe girilmesi gerekir. İlgili bölümde ürün adının orijinal dildeki karşılığının da gözükmesi isteniliyorsa, bu bilgiler Türkçe karşılığından sonra, bu alana parantez içinde yazılabilir. 6) SİP’in ne olduğunu belirtmeyen ve ne olduğu anlaşılamayan, eksik, Türkçe olmayan, etikette gösterilen ile uyuşacak şekilde sisteme girilmeyen ürün adına / ticari adına sahip SİP kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılacak SİP başvurusu reddedilir. 7) Ürün adı / ticari adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının / ticari adının Türkçe olup olmadığı değerlendirmeye alınmaz. 8) Profesyonel kullanımı amaçlanan SİP’lerde ürün adı / ticari adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 9) SİP’in ticari adlarının markalaşmış/ticarileşmiş/tescillenmiş bölümleri Türkçe’ye çevrilemeyeceğinden bu bölümlerin Türkçe olup olmadığı değerlendirmeye alınmaz. 10) Ürün adında / ticari adında marka, model ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin on ikinci fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka veya model bilgisi olması durumunda da geçerlidir; ürün adında marka ve/veya model bulunması durumunda, bu maddenin ikinci fıkrasının (e) bendinde ve/veya (ğ) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 11) Sisteme yüklenen belgelerdeki, etiketteki/satış ambalajındaki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. g) Ürünün İlave Ticari Adları: 1) Söz konusu SİP, bu fıkranın (f) bendinde belirtilen alana girilen ticari ad dışında başka ticari ad veya ticari adlar ile AB ve/veya Türkiye’de piyasaya arz ediliyorsa, bu alana bahse konu olan ticari ad veya ticari adlar girilir. 2) SİP’in piyasaya arz edildiği AB ülkelerinin dillerinde yapılan çeviriden kaynaklanan ticari adlardaki herhangi bir değişiklik, etkilenen SİP’in yeni bir UDI-DI ile piyasaya arz edilmesine yol açar. ğ) Versiyon/Model: 1) Bu alan, bu fıkranın (h) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in versiyonu, modeli ya da model kodu, SİP’e bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 101/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 103; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) SİP’e bağlanan belgelerden en az birisinde versiyon/model bilgisi olarak beyan edilen bilgi etikette SİP’in referans/katalog numarası/kodu olarak belirtilmiş ise ya da tam tersi durum söz konusu ise bu bilgi ÜTS’de hem bu alana hem de bu fıkranın (h) bendinde bahsedilen alana girilir. 4) SİP’e bağlanan belgelerden en az birisinde ürün adı, SİP ölçüleri veya SİP’e ait diğer tanımlayıcı bilgiler ve/veya noktalama işaretleri versiyon/model olarak belirtilmemiş ise bu tür bilgiler ÜTS’deki bu alana girilmez. 5) SİP’in versiyon/modeli, SİP’e bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alan boş bırakılır. 6) Hem bu alan hem de bu fıkranın (h) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. 7) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, cihaza bağlı belgelerde ve/veya etikette Versiyon/Model olarak beyan edilmez. h) Referans/Katalog Numarası: 1) Bu alan, bu fıkranın (ğ) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in referans/katalog numarası, SİP’e bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) SİP’in referans/katalog numarası, SİP’e bağlı belgelerde ve/veya etikette ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. 4) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, SİP’e bağlı belgelerde ve/veya etikette Referans/Katalog Numarası olarak beyan edilmez. 5) Söz konusu SİP, etiketinde veya satış ambalajında ve/veya bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. 6) SİP’in referans/katalog numarası, SİP’e bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise bu alan boş bırakılır. 7) Hem bu alan hem de bu fıkranın (ğ) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. ı) Ürün Açıklaması: 1) İsteğe bağlı olarak, bu fıkranın (e), (f), (g), (ğ) ve (h) bentlerinde bahsedilen alanlara girilen bilgiler haricinde SİP’i açıklayan ilave bilgiler bu alana girilebilir. 2) SİP başvurusunun değerlendirilmesi esnasında, inceleme uzmanı tarafından bilinmesi gereken SİP, SİP ambalajı veya etiketi ya da SİP’e bağlı belgelere ilişkin ilave bilgiler bu alana girilir. (5) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) SİP’i oluşturan ve SİP’e ait bu maddenin sekinci fıkrasının (a) bendinde bahsedilen alanda seçilen ve “SİP Beyanı (MDR) (Madde-22)” belge türünde kayıtlı olan SİP Beyanını Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 102/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 104; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 düzenleyen firma Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. SİP’i oluşturan ve SİP Beyanını düzenleyen firma Türkiye’de yer almıyorsa, bu alan “İthal” olarak seçilir. 3) Ticaret Bakanlığı tarafından Serbest Ticaret Bölgesi olarak belirlenen bölgelerden birisinde yerleşik olan bir SİP imalatçısı tarafından üretilen SİP’lerde, bu alan SİP imalatçısı tarafından “İmal” olarak seçilir. 4) Bu alan “İthal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (c), (ç) ve (d) bentlerinde bahsedilen alanların doldurulması zorunludur. b) Menşei Ülke: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) SİP’in fiziki olarak oluşturulduğu ülke seçilir. Bu alanda birden fazla ülke seçilebilir. 3) SİP’i oluşturan ve SİP’e ait SİP Beyanını düzenleyen firma, aynı SİP’i birden fazla ülkedeki tesislerinde oluşturuyorsa, SİP imalatçısının yerleşik olduğu ülke veya ülkeler bu alanda seçilir. c) İthal Edilen Ülke: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) SİP’in ithal edildiği ülke veya ülkeler bu alandan seçilir. Burada, SİP’in içeriğinde bulunan cihazların ithal edildiği ülke veya ülkeler seçilmez; SİP’in kendisinin ithal edildiği ülke veya ülkeler seçilir. ç) GTİP Numarası: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) SİP’e ait GTİP numarası bu alanda seçilir. 3) SİP’e ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. d) İmalatçı Kurum/Firma: 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanda seçim yapılması zorunludur. 2) Bu alanda ortaya çıkan “İmalatçı Kurum Seç” ekranından bu Kılavuzun 4 üncü maddesinde tanımı yapılan SİP imalatçısı seçilir. Eğer ilgili ekranda, bahse konu olan firmaya ait bir kayıt yoksa aynı ekran üzerindeki “İmalatçı Kurum/AB Yetkili Temsilcisi Ekle” bölümünden ilgili firmaya ait bilgiler girilerek firma kaydedildikten sonra, “İmalatçı Kurum Seç” ekranından ilgili firma seçilir. (6) “Sınıflandırma Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) (Sınıf): 1) Bu alan, başvuru sahibi firma tarafından doldurduğu bir alan değildir ve SİP Kayıt ekranında gözükmeyen bir alandır. 2) MDR’ye göre kayıt işlemi yapılması istenilen SİP’e bu maddenin sekizinci fıkrası (c) bendinde bahsedilen bir “Temel UDI-DI” atanması zorunluluğu bulunması nedeniyle, SİP’i oluşturan MDR kapsamındaki cihazlardan en yüksek riskli olanının sınıfı, ilgili SİP’in sınıfı olarak ÜTS tarafından otomatik olarak seçilir. b) GMDN: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Her SİP’in sadece bir GMDN kodu bulunur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 103/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 105; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) SİP’i tanımlayan GMDN kodu cihaza ait belgelerden (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya Kullanma Kılavuzu ve/veya bu maddenin yedinci fıkrasının (a) bendi “Evet” olarak seçilenler için AB Sertifikası) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen GMDN kodu bu alanda seçilir. 4) SİP’i tanımlayan GMDN kodu cihaza ait belgelerde yer almıyorsa, SİP imalatçısından temin edilen GMDN kodu seçilir ya da ilgili firma (SİP imalatçısı) GMDN koduna haiz değilse, SİP’i tanımlayan en uygun GMDN kodu seçilir. 5) SİP’in eşlendiği GMDN kodunun açıklamasındaki bilgiler ile SİP’in steril paketlenip paketlenmediği gibi ürün özellikleri arasında uyumun bulunması zorunludur. 6) SİP’i tanımlayan GMDN kodu ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu GMDN kodunun eklenmesi hususunda “GMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve GMDN sorgulamasında söz konusu GMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda ve aynı zamanda, söz konusu GMDN kodu Tıbbi Cihaz Yönetmelikleri kapsamında bir SİP’i kapsıyorsa; bu alana ilgili GMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli GMDN kodları tanımlanır. 7) GMDN kodu sorgulamalarında GMDN Kurumunun (GMDN Agency) verileri doğru ve geçerli kabul edilir. c) Branş Türü Kodu: 1) Bu alandaki “Branş Türü Kodu Seç” ekranından SİP’i tam olarak tanımlayan veya tam olarak tanımlı bir seçenek yok ise en uygun şekilde tanımlayan branş türü seçilir. 2) SİP’i tanımlayan bir branş türü yok ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu branş türü kodunun eklenmesi hususunda “Branş Türü Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi durumunda, bu alana ilgili Branş Türü kodu tanımlanır. ç) EMDN Terim: 1) Bu alan, konu ile ilgili olarak Kurum tarafından yeni bir karar alınıncaya kadar ve SİP’i tanımlayan EMDN kodu SİP’e ait belgelerden (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya AB sertifikası) en az birinde yer almıyorsa, ÜTS’de seçilmesi opsiyonel alandır. 2) EMDN, cihazların (SİP’ler dahil) EUDAMED veri tabanına ve ÜTS’ye kaydedilirken kullanılacak olan terminolojidir (EMDN ile ilgili temel açıklamalar ve EMDN yapısına (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline) ilişkin bilgiler için Ek-22’ye bakınız). 3) Bu alandaki “EMDN Terim Seç” ekranından SİP’e en uygun EMDN kodu seçilir. Her zaman SİP’e uygun en ayrıntılı kod ve terminal terimi (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline göre en düşük seviye) EMDN kodu olarak seçilir. 4) Her SİP’in sadece bir EMDN kodu bulunur. 5) Cihazı tanımlayan EMDN kodu cihaza ait belgelerden (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya AB sertifikası) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen EMDN kodunun en ayrıntılı kod ve terminal teriminin bu alanda seçilmesi zorunludur. EMDN kodunun yer aldığı belgelerde EMDN kodunun daha yüksek seviyedeki kodu ve terminal terimi bulunsa bile, bu alana ilgili belgedeki EMDN kodu ile ilişkili ve SİP’e uygun en ayrıntılı EMDN kodu seçilir.. 6) SİP’in EMDN kodu SİP’e ait belgelerde (bu maddenin sekizinci fıkrasında bahsedilen SİP Beyanı ve/veya AB sertifikası) yer almıyorsa, SİP imalatçısından temin edilen EMDN kodu seçilebilir ya da SİP imalatçısı EMDN koduna haiz değilse, SİP’i tanımlayan en uygun EMDN kodu seçilebilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 104/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 106; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 7) EMDN kodlarının tamamına ücretsiz olarak “webgate.ec.europa.eu/dyna2/emdn/” bağlantısından ulaşılabilir. İlgili bağlantıdaki bütün kodlar bu alandaki “EMDN Terim Seç” ekranında ve ÜTS ekranında “Tanımlama” bölümü altındaki “EMDN Listele” ekranında da yer alır. 8) SİP’i tanımlayan EMDN kodu “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı olmasına rağmen ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu EMDN kodunun eklenmesi hususunda “EMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve EMDN sorgulamasında söz konusu EMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda, bu alana ilgili EMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli EMDN kodları tanımlanır. EMDN kodu sorgulamalarında “webgate.ec.europa.eu/dyna2/emdn/” bağlantısındaki veriler doğru ve geçerli kabul edilir. 9) ÜTS’ye sadece “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı bulunan en ayrıntılı EMDN kodu ve terminal terimleri eklenir. Daha az ayrıntılı (daha yüksek seviyeli) EMDN kodları eklenmez. d) Seçilen EMDN Terim: 1) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN koduna ait bilgiler bu alanda gözükür. 2) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN kodu hatalı olarak seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. (7) “Detay Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Oluşturulan Sistem veya İşlem Paketi steril edildi mi? ( MDR Madde 22(3) ): 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili SİP steril olarak paketlenerek piyasaya arz ediliyorsa “Evet”, steril olarak paketlenmiyor ise “Hayır” olarak seçilir. 3) Bu alanda seçimi yapılması istenen sterilite bilgisi, SİP imalatçısının, SİP’i oluşturduktan sonra, oluşturulan SİP’i piyasaya arz öncesi ayrıca steril edip etmediği ile ilgilidir. Bu bilgi, SİP’in içeriğindeki cihazların tek başlarına steril olarak piyasaya arz edilip edilmemelerinden bağımsızdır. SİP’in içeriğindeki bir veya birkaç cihazın steril olup olmamasından bağımsız olarak, oluşturulduktan sonra SİP’in kendisi steril olarak paketleniyorsa (steril ediliyorsa) bu alan “Evet” olarak seçilir. Oluşturulduktan sonra SİP’in kendisi steril olarak paketlenmiyorsa bu alan “Hayır” olarak seçilir. 4) Bu alanın “Evet” olarak seçilmesi durumunda, bu maddenin sekizinci fıkrasının (a) bendindeki alandan, SİP Beyanı (MDR) ile birlikte bu Kılavuzun 61 inci maddesinin dokuzuncu fıkrasında bahsedilen uygunluk değerlendirme prosedürlerinden birisine istinaden belgelendirilen bir AB Sertifikası seçilmesi zorunludur. Söz konusu prosedürlerin uygulanması ve onaylanmış kuruluşun müdahalesi, steril paket açılana ya da zarar görene kadar sterilitenin sağlanmasıyla ilgili prosedüre ilişkin hususlarla sınırlıdır. 5) Eğer SİP’in kendisi steril olarak paketlendi ise bu bilginin SİP’e ait etikette ve/veya satış ambalajında ve SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu varsa SİP’in kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. 6) SİP imalatçısı tarafından ayrıca hazırlanmış bir kullanma kılavuzu yoksa ve bahse konu olan SİP içerisinde bulunan cihazların kullanım kılavuzlarının tamamından oluşturulan bir kullanma kılavuzu bu Kılavuzun 18 inci maddesinde bahsedildiği şekilde ÜTS’ye yüklenmişse, içeriğinde birden fazla cihaza ait kullanma kılavuzu bulunduğundan, bu tür belgelerde SİP’e ait sterilite bilgisi aranmaz. b) Raf ömrü var mı?: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 105/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 107; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili SİP’in raf ömrü var ise “Evet”, raf ömrü yok ise “Hayır” olarak seçilir. Bu alan, SİP’i oluşturan cihazlardan bağımsız olarak, SİP’in kendisinin raf ömrü var ise “Evet” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (c) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili alanın doldurulması zorunludur. c) Raf Ömrü: 1) Bu alan, bu fıkranın (b) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana SİP’e ait raf ömrü, “Gün”, “Ay” veya “Yıl” olarak girilir. Bu alana SİP etiketinde ve (içeriğinde yer alıyorsa) kullanma kılavuzunda belirtilen cihaza ait raf ömrü girilir. 3) SİP’e ait raf ömrü, SİP’i oluşturan ve raf ömrü bulunan cihazlardan en az raf ömrüne sahip olanından daha fazla bir raf ömrüne sahip olamaz. Bir başka deyişle, bir SİP’in raf ömrü, en fazla ilgili SİP’i oluşturan cihazlardan en az raf ömrüne sahip cihazın raf ömrü kadar olabilir. 4) Raf ömrü bilgisi etikette doğrudan yer almayabilir. Bu bilgi etikette son kullanma tarihi ve imalat tarihi ile dolaylı olarak gösterilebilir. 5) Eğer SİP’in raf ömrü varsa orijinal etikette veya satış ambalajında son kullanma tarihi ve/veya sembolü yer alır. Bir başka deyişle, raf ömrü olan SİP’in orijinal etiketinde veya satış ambalajında son kullanma tarihi bulunması zorunludur. Etikette veya satış ambalajında son kullanma tarihine ilişkin sembol veya ibare varsa sistemde raf ömrü alanı bu yönde doldurulur. 6) Raf ömrü olan SİP’lerde, bu maddenin onuncu fıkrasında bahsedilen alanlara yüklenen orijinal piyasaya arz etiketi ve/veya satış ambalajındaki son kullanma tarihi ve/veya raf ömrü bilgileri ile bu maddenin dokuzuncu fıkrasının (a) bendinde bahsedilen alana yüklenen ürün görsellerindeki etiket ve/veya satış ambalajı örneklerindeki raf ömrü bilgilerinin uyumlu olması ve/veya birbirini tamamlaması gerekir. 7) Raf ömrü bilgisi SİP’e ait kullanma kılavuzunda bulunuyorsa, bu bilginin bu alana girilmesi ve orijinal etiket veya satış ambalajındaki raf ömrü bilgisi ile uyumlu olması zorunludur. Buna karşılık, raf ömrü bilgisinin kullanma kılavuzunda bulunma zorunluluğu olmadığından, etikete veya satış ambalajında yar alan ve bu alana girilmiş olan raf ömrü bilgisi kullanma kılavuzunda aranmaz ç) Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır 2) Bu alan, ilgili SİP, DMO bünyesinde kurulan Sağlık Market kapsamında satılacak ya da SGK geri ödemesi yapılacak ise “Evet”, Sağlık Market kapsamında satılmayacak ya da SGK geri ödemesi yapılmayacak ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilmesi durumunda, bu maddenin dokuzuncu fıkrasında bahsedilen “Ürün Görselleri” alanında; a. Her bir SİP için en az 3 (üç) adet fotoğraf olmalıdır. b. İç ve dış ambalajı olan ürünler için her bir ambalaj tipine ait en az 3 (üç) adet fotoğraf olmalıdır. c. Varsa SİP’e ait yedek parça, sarf malzeme, aksesuar ve tüm bileşenlerinin (örn. enjektör 3 parçalı için gövde, iğne ucu ve iğne kapağı gibi) görselleri de olmalıdır. ç. Her bir fotoğraf en az 600x600 piksel, kare şeklinde, en fazla 2 MB boyutunda, jpeg, jpg, png formatlarından birine sahip olması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 106/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 108; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d. Fotoğrafların; SİP’in kullanım şekline göre bütün detayları gösterecek, farklı yönlerden çekilmiş olması gerekmektedir. d) Ekstra Bilgi Linki: 1) İsteğe bağlı olarak SİP ile ilgili web adresi (URL) bu alana eklenebilir. (8) “Sistem/İşlem Paketi Belgeleri” başlığı altında aşağıdaki alanlar bulunur: a) Belgeler: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda yer alan “Belge Seçiniz” ekranına giriş yapılabilmesi için, bu maddenin yedinci fıkrasının (a) bendinde bahsedilen alanda “Evet” ya da “Hayır” seçiminin yapılması zorunludur. 3) Bu alanda yer alan “Belge Seçiniz” ekranı üzerindeki “Belge Seç” listesinde, bu maddenin yedinci fıkrasının (a) bendinde bahsedilen alanda yapılacak seçime paralel olarak, ÜTS’ye daha önceden bu Kılavuzun 8 inci, 9 uncu, 15 inci, 16 ncı, 18 inci, 19 uncu ve 24 üncü maddelerine istinaden kaydedilen belgeler listelenir. 4) Bu alanda yer alan “Belge Seçiniz” ekranı üzerindeki “Belge Seç” listesinden, ilgili SİP’i kapsayan en fazla bir adet bu Kılavuzun 17 nci maddesinde bahsedilen “Kullanma Kılavuzu” ve/veya en fazla bir adet bu Kılavuzun 24 üncü maddesinde bahsedilen “Ürün Kataloğu” seçilebilir. SİP’i oluşturan MDR, MDD ve IVDR kapsamındaki cihazlardan en az birisinin bu Kılavuzun 17 nci maddesinin ikinci fıkrasında belirtiği şekilde kullanma kılavuzu yükleme zorunluluğu bulunan risk sınıfında olması durumunda, bu alandan bu Kılavuzun 17 nci maddesinin altıncı fıkrasında bahsedildiği şekilde Kullanma Kılavuzu seçilmesi zorunludur. 5) Bu maddenin yedinci fıkrasının (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, bu alandaki “Belge Seçiniz” ekranı üzerindeki “Belge Seç” listesinden, ilgili SİP’i kapsayan ve bu Kılavuzun 14 üncü maddesinde bahsedilen “SİP Beyanı (MDR) (Madde-22)” belge türündeki SİP Beyanının seçilmesi zorunludur. 6) Bu maddenin yedinci fıkrasının (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, bu alandaki “Belge Seçiniz” ekranı üzerindeki “Belge Seç” listesinden, ilgili SİP’i kapsayan ve bu Kılavuzun 14 üncü maddesinde bahsedilen “SİP Beyanı (MDR) (Madde-22)” belge türündeki SİP Beyanı ile birlikte; a. MDR kapsamındaki “Ek-IX (Bölüm I&III) Kalite Yönetim Sistemi” uygunluk değerlendirme prosedürü yürütülerek belgelendirilen ve “AB Kalite Yönetim Sertifikası” olarak adlandırılan ya da b. MDR kapsamındaki “Ek-XI (Kısım A) Üretim Kalite Güvencesi” uygunluk değerlendirme prosedürü yürütülerek belgelendirilen ve “AB Üretim Kalite Güvence Sertifikası” olarak adlandırılan ve bu Kılavuzun 8 inci veya 9 uncu maddelerine istinaden ÜTS’ye kaydedilmiş ve sonrasında bu Kılavuzun 39 uncu maddesi kapsamında yapılmış olan belge başvurusu tamamlanmış “AB Sertifikası (MDR/IVDR)” belge türündeki AB Sertifikasının seçilmesi zorunludur. b) Seçilen Belgeler: 1) Bu fıkranın (a) bendinde bahsedilen alanda seçilen belgeye ya da belgelere ait bilgiler bu alanda gözükür. 2) Bu fıkranın (a) bendinde bahsedilen alanda hatalı belge veya belgeler seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. c) Temel UDI-DI: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 107/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 109; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) SİP’ler için Temel UDI-DI, orijinal bileşen imalatçılarından bağımsız olarak, aynı SİP imalatçısının aynı bileşen grubuna ve aynı kullanım amacına sahip SİP’leri arasında bağlantı kurmak için önemlidir. Böylelikle, aynı SİP imalatçısının, aynı kullanım amacına sahip olup farklı imalatçılardan gelen bir veya daha fazla bileşene sahip olan iki farklı SİP’ine iki farklı Temel UDI-DI atanması önlenmektedir. 3) Bu alanda yer alan “Temel UDI-DI Seç” ekranından seçim yapılması öncesinde, bu fıkranın (a) bendinde bahsedilen alandan, ilgili SİP ile ve SİP’e ait Temel UDI-DI ile ilişkili belgelerin (SİP Beyanı ve varsa AB Sertifikası) seçilmesi zorunludur. 4) Bu alandaki “Temel UDI-DI Seç” ekranı vasıtasıyla, yalnızca bu fıkranın (a) bendinde bahsedilen alandan seçilmiş olan “SİP Beyanı (MDR) (Madde-22)” belge türüyle ÜTS’ye kaydedilmiş ve başvurusu tamamlanmış olan SİP Beyanı ile ilişkilendirilmiş Temel UDI-DI numaralarından ilgili SİP’i tanımlayan Temel UDI-DI seçilir. İlgili alanda sadece seçilmiş olan SİP Beyanı belgesi kaydında bulunan Temel UDI-DI’lar listelenir. Bu alanda birden fazla seçim yapılamaz. 5) SİP Beyanında, SİP’in kendisi ile ilgili ve SİP’i oluşturan tıbbi cihazlar ve tıbbi cihaz olmayan diğer ürünler ile ilgili tanımlayıcı bilgilerden (UDI-DI, marka adı, ürün adı, model/versiyon, referans/katalog numarası,…) bir veya birden fazlasının yer alması gerekmekte ve bu bilgilerin bu maddenin dördüncü, altıncı, yedinci, on birinci ve on dördüncü fıkralarında bahsedilen alanlara girilen veya bu alanlar vasıtasıyla ulaşılan tanımlayıcı bilgiler ile uyuşması gerekmektedir. 6) Bu Kılavuzun 7 nci maddesinin ikinci fıkrası (h) bendinde de bahsedildiği şekilde, “AB Teknik Dokümantasyon Sertifikası”, “AB Tip İnceleme Sertifikası” ve “AB Ürün Doğrulama Sertifikası” türünde AB sertifikalarında cihaza ait Temel UDI-DI bilgisinin bulunması zorunludur. “AB Kalite Yönetim Sertifikası” ve “AB Üretim Kalite Güvence Sertifikası” türünde AB sertifikalarında ise Temel UDI-DI bilgisinin bulunma zorunluluğu bulunmamaktadır. Bu kapsamda, bu maddenin yedinci fıkrasının (a) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda, bu maddenin sekizinci fıkrasının (a) bendindeki alanda seçilen ve “MDR Ek-IX (Bölüm I&III) Kalite Yönetim Sistemi” prosedürü yürütülerek belgelendirilen “AB Kalite Yönetim Sertifikası” ya da “MDR Ek-XI (Kısım A) Üretim Kalite Güvencesi” prosedürü yürütülerek belgelendirilen “AB Üretim Kalite Güvence Sertifikası” türündeki AB Sertifikasında Temel UDI-DI bilgisi aranmaz. 7) Temel UDI-DI, SİP’in piyasaya arz etiketi ve/veya satış ambalajında bulunmaz. 8) MDR kapsamında ÜTS’de kayıtlı olan ve SİP’ler için yetkilendirilmiş Temel UDI- DI Tahsis kuruluş ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 9) Temel UDI-DI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ç. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. 10) Temel UDI-DI atama kurallarına göre, Temel UDI-DI tahsis kuruluşlarının tahsis edebileceği Temel UDI-DI kod değeri en fazla 25 karakterden oluşur. 11) Tahsis kuruluşları tarafından belirlenen algoritmaya dayanarak bir kontrol basamağı/karakteri Temel UDI-DI'nın bir parçası olmalıdır. Bu algoritma, tahsis kuruluşları tarafından Komisyon'a ve imalatçılara sağlanır. (9) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 108/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 110; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 a) Ürün Görselleri: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana SİP’i oluşturan cihazları açık olarak gösteren ilgili SİP’e ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alan sadece ilgili SİP’e ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. Başka SİP’e ait görseller kesinlikle bu alana yüklenmez. 4) Görsel olarak kataloğun kendisi veya SİP’in anlaşılmasını güçleştiren birden fazla SİP içeren görsel yüklenmez. 5) Ürün görseli olarak sadece SİP’e ait satış paketi/ambalajı yüklenmez. SİP’in kendisinin ve SİP’i oluşturan cihazların fotoğrafı ya da teknik çizimini net olarak gösteren görsellerin de paket/ambalaj görselleriyle birlikte bu alana yüklenmesi gerekir. Eğer SİP paketi/ambalajı üzerinde SİP’in kendi görseli (içeriğindeki cihazlar ile birlikte) var ise bu paket/ambalaj görseli bu alana yüklenebilir. 6) SİP paketi/ambalajı açıldığında SİP’in sterilitesi ve güvenilirliği gibi özellikleri bozuluyor ise ve/veya SİP’i oluşturan cihazların bazıları ya da tamamı sıvı formunda ise bu alana sadece paket/ambalaj görseli yüklenebilir. 7) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 8) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. 9) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 10) Bu maddenin yedinci fıkrasının (ç) bendinde bahsedilen alan “Evet” olarak seçildiyse, ürün görsellerinin bu alana ilgili bent hükümlerine göre yüklenmesi gerekir. (10) “Etiket” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal etiket Türkçe mi?: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) SİP imalatçısı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, Türkçe veya Türkçe dahil çoklu dilde olarak hazırlandıysa, “Orijinal Etiket Türkçe mi?” seçeneği “Evet” olarak seçilerek, ilgili SİP’in güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yüklenir. 3) SİP imalatçısı tarafından hazırlanan orijinal piyasaya arz etiketi ve satış ambalajı, Türkçe veya Türkçe dahil çoklu dilde olarak hazırlanmadıysa, “Orijinal Etiket Türkçe mi?” seçeneği “Hayır” olarak seçilerek; a. İlgili SİP’in yabancı dilde hazırlanmış güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana, b. İlgili SİP’in Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (c) bendinde bahsedilen alana yüklenir. b) Orjinal Etiket: 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alana; bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda ilgili SİP’in güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı, bu fıkranın (a) bendinde bahsedilen alan “Hayır” olarak seçilmesi durumunda ise Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 109/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 111; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ilgili SİP’in yabancı dilde hazırlanmış güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. 3) SİP ilave bir CE işareti taşımaz; ancak SİP imalatçısına ulaşılabilecek adresle birlikte, kişinin/firmanın adını, kayıtlı ticari unvanını veya kayıtlı ticari markasını taşır. Ayrıca, SİP’e ait piyasaya arz etiketinde asgari olarak MDR Ek I’in 23 numaralı maddesinde belirtilen aşağıdaki bilgiler bulunur: a. SİP İmalatçısının adı veya ticari adı ve adresi, b. SİP İmalatçısı AB ve Türkiye dışında yerleşik ise AB yetkili temsilcisinin adı ve kayıtlı işyeri adresi, c. İthal SİP’ler için, kullanma kılavuzu veya satış ambalajında yer almıyor ise ithalatçının adı veya ticari adı ve kayıtlı işyeri adresi, d. SİP’in ürün adı ve/veya ticari adı, e. Ambalajın içeriğini ve SİP’in kendisini ve SİP’i oluşturan cihazları tanımlayıcı nitelikte olan ve özellikle kullanıcıya yönelik ayrıntılı bilgiler ve kullanıcı için net olmaması halinde SİP’in kullanım amacı, f. UDI taşıyıcısı (MDR’nin 111 inci maddesinin birinci fıkrası (c) bendinde belirtilen yürürlük tarihleri göz önünde bulundurulacaktır), g. SİP’in kendisi steril olarak paketlendiyse, SİP’in steril durumuna ve sterilizasyon yöntemine dair gösterge, h. SİP tek kullanımlık ise SİP’in tek kullanımlık olduğuna dair gösterge, i. SİP’e ait, varsa, spesifik (özel) depolama ve/veya kullanım koşulları, j. SİP’in kendisinin raf ömrü varsa, ay ve yıl olarak son kullanma tarihi ya da doğrudan raf ömrü, k. SİP kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi gereken uyarılar veya alınacak önlemler (etiket veya ambalajda kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgiler kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgiler asgari düzeyde tutulabilir), l. SİP’e özgü olarak MDR’ye göre etikette yer alması istenilen diğer bilgiler. 4) Bazı durumlarda, etikette bulunması gereken bazı bilgiler, etiket boyutu gibi bazı teknik nedenlerden dolayı ya da SİP imalatçısının tercihi doğrultusunda, iç ve/veya dış satış ambalajına yerleştirilebilir. Bu kapsamda, orijinal etikette MDR’de belirtilen etikette yer alması gereken bilgilerin tamamı yer almıyorsa, SİP’in iç/dış satış ambalajının da bu alana yüklenmesi gerekir. Söz konusu bilgiler hangi ambalaj seviyesinde/seviyelerinde bulunuyorsa (iç ve/veya dış ambalaj), o seviyedeki satış ambalajı/ambalajları da bu alana yüklenir. c) Türkçe Etiket: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Hayır” olarak seçilmesi durumunda, ÜTS’de seçilmesi zorunlu alandır. 2) Bu fıkranın (a) bendi “Hayır” olarak seçilmesi durumunda, bu alana Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı yüklenir. 3) Bu alana yüklenecek olan Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajında bulunan bilgiler ile, bu fıkranın (b) bendine yüklenecek olan güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajında bulunan bilgilerin birbiriyle uyuşması gerekmektedir. (11) “İçeriğindeki Tıbbi Cihazlar” başlığı altında aşağıdaki alanlar bulunur: a) Tıbbi Cihaz Listesi: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 110/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 112; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) MDR kapsamında SİP kaydının gerçekleştirilebilmesi için, SİP’i oluşturan cihazlardan en az birisinin MDR kapsamında tıbbi cihaz olarak ÜTS’de kayıtlı olması zorunludur. 3) SİP’in ÜTS’ye kaydedilebilmesi için SİP içeriğindeki Tıbbi Cihaz Yönetmelikleri kapsamındaki tüm cihazların ÜTS’de kayıtlı olması zorunludur. 4) SİP’i ÜTS’ye kaydedecek olan firma, SİP’i oluşturan tıbbi cihazların ithalatçısı veya imalatçısı değil ise ilgili tıbbi cihazlar için ÜTS bayilik kaydının bulunması zorunludur. 5) SİP’i ÜTS’ye kaydedecek olan firma, SİP içeriğindeki Tıbbi Cihaz Yönetmelikleri kapsamındaki cihazlardan imalatçısı/ithalatçısı olduğu tıbbi cihazları bu alandaki “İmalatçısı Olunan Tıbbi Cihaz Ekle” ekranından, SİP içeriğindeki Tıbbi Cihaz Yönetmelikleri kapsamındaki tıbbi cihazlardan imalatçısı/ithalatçısı olmayıp bayisi oldukları tıbbi cihazları ise bu alandaki “Bayisi Olunan Tıbbi Cihaz Ekle” ekranından seçer. İlgili ekranlardan seçilen bütün tıbbi cihazların SİP’teki miktarları ortaya çıkan tıbbi cihaz listesinde doğru bir şekilde seçilir. Yanlışlıkla seçilen tıbbi cihazlar listeden “Çıkar” butonuna basılarak çıkartılabilir. 6) “İmalatçısı Olunan Tıbbi Cihaz Ekle” ve “Bayisi Olunan Tıbbi Cihaz Ekle” ekranında “Kayıtlı” durumda olmayan tıbbi cihazların seçilmesi durumunda, ÜTS tarafından SİP başvurusu yapılması otomatik olarak engellenir. Bu nedenle, SİP’i oluşturan tıbbi cihazlar arasında “Reddedildi” veya “Silindi” durumunda kayıtlar bulunuyorsa, öncelikle söz konusu tıbbi cihazların ÜTS’de “Kayıtlı” duruma getirilmesi gerekir. (12) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi: 1) Bu alanda yer alan “Ölçü Ekle” ekranından, SİP’e ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (13) “Saklama/Kullanım Koşulu Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Saklama ve/veya Kullanım Koşulu var mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, SİP’in saklama ve/veya kullanım koşulu veya koşulları bulunuyorsa “Evet”, SİP’in saklama ve/veya kullanım koşulu veya koşulları bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan ile birlikte ortaya çıkan “Saklama/Kullanım Koşulu Ekle” ekranı kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. b) Saklama ve/veya Kullanım Koşulu Listesi: 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 111/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 113; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu alanda “Saklama/Kullanım Koşulu Ekle” ekranına giriş yapılarak, spesifik olsun ya da olmasın bütün saklama ve/veya kullanım koşulları, aşağıdaki parametre girişleri yapılarak, ÜTS’ye eklenir: a. Saklama/Kullanım Koşulu Tipi: Sisteme girişi yapılan saklama veya kullanım koşulunun tipine göre, bu alanda ‘Saklama/Depolama Ortamı Sıcaklığı’, ‘Saklama/Depolama Ortamı Nem Oranı’, ‘Saklama/Depolama Ortamı İrtifası’, ‘Saklama/Depolama Ortamı Basıncı’, ‘Kullanım Ortamı Sıcaklığı’, ‘Kullanım Ortamı Nem Oranı’, ‘Kullanım Ortamı İrtifası’, ‘Kullanım Ortamı Basıncı’ ve diğer koşullar için ‘Özel Saklama/Depolama Koşulları’ seçeneklerinden birisi seçilir. b. Minimum Değer: İlgili saklama veya kullanım koşulunun minimum değeri girilir. İlgili saklama veya kullanım koşulunun minimum değeri yoksa, bu alan boş bırakılır. c. Maximum Değer: İlgili saklama veya kullanım koşulunun maksimum değeri girilir. İlgili saklama veya kullanım koşulunun maksimum değeri yoksa, bu alan boş bırakılır. ç. Birimi: Bu alanda ilgili saklama veya kullanım koşuluna ait ölçüm birimi seçilir. Bu alandaki listede halihazırda “ATM”, “Derece Fahrenheit”, “Derece Kelvin”, “Derece Santigrat”, “Hekto Pascal”, “Kilo Pascal”, “mbar”, “metre”, “mmHg”, ve “Percent Relative Humidity (%)” birer ölçüm birimi olarak listelenmiştir. Eğer ilgili saklama ya da kullanım koşulan ait ölçüm birimi bu alandaki listede görülmüyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçüm biriminin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili birim seçenek olarak eklenir. d. Özel Saklama/Kullanım Koşulu: İlgili saklama veya kullanım koşuluyla ilgili ilave bilgiler bu alana girilir. (Örneğin, söz konusu koşul SİP’in taşınmasıyla ilgili ise ya da uzun süreli saklama koşuluysa bu bilgi bu alana girilir). 3) Bu alana girilen saklama/depolama koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, SİP’e ait kullanma kılavuzunda bulunması zorunludur. Söz konusu saklama/depolama koşulu spesifik değerlere sahip ise SİP’in etiketi ve/veya satış ambalajında bulunması zorunludur. Buna karşılık, söz konusu saklama/depolama koşulu spesifik değerlere sahip değilse, bu koşulun etiket ve/veya satış ambalajında bulunma zorunluluğu aranmaz. 4) Bu alana girilen kullanım koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, SİP’e ait kullanma kılavuzunda bulunması zorunludur. Buna karşılık, söz konusu kullanım koşulunun etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. İlgili koşulun SİP’e ait kullanma kılavuzunda açıklanması yeterlidir. c) Diğer özel koşullar var mı?: 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, SİP kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi ve bilmesi gereken uyarılar, önlemler veya özel koşullar bulunuyorsa “Evet” olarak, bu tür uyarılar, önlemler veya özel koşullar bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (ç) bendinde bahsedilen alan kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. ç) Diğer Özel Koşullar: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 112/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 114; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda ortaya çıkan listeden, ilgili SİP’e ilişkin uyarılar, önlemler veya koşullar seçilir. Bu alanda birden çok seçim yapılabilir. 3) Bu alanda ortaya çıkan listeye “Güneş ışığından uzak tutun/koruyun”, “Oda sıcaklığında saklayın”, “Kuru bir yerde saklayın” ve “Isı ve radyoaktif kaynaklardan koruyun” gibi birçok uyarı, önlem ve özel koşul eklenmiştir. Seçilmesi gereken uyarı, önlem veya özel koşul bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “MDR/IVDR Diğer Özel Koşul Ekleme” talep alanı seçilerek, söz konusu uyarı, önlem veya özel koşulun eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili uyarı, önlem veya özel koşul seçenek olarak eklenir. 4) Bu alanda seçilen uyarı, önlem ve özel koşullarla ilgili bilgilerin kullanma kılavuzunda bulunması zorunludur. Buna karşılık bu bilgiler; kullanım kılavuzunda daha detaylı bilgiler bulunduğu takdirde, etikette hedeflenen kullanıcılar dikkate alınarak asgari düzeyde tutulabilir. (14) “İçeriğindeki Tıbbi Cihaz Olmayan Ürünler” başlığı altında aşağıdaki alanlar bulunur: a) SİP içeriğinde Tıbbi Cihaz kapsamı dışında ürün var mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, SİP içeriğinde Tıbbi Cihaz Yönetmelikleri kapsamı dışında ürün bulunuyorsa “Evet” olarak, SİP içeriğinde Tıbbi Cihaz Yönetmelikleri kapsamı dışında ürün bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan kullanılarak ilgili ürün ve/veya ürünlere ait bilgilerin sisteme eklenmesi zorunludur. b) Tıbbi Cihaz Olmayan Ürünler Listesi: 1) Bu alan, bu fıkranın (a) bendinin “Evet” olarak seçilmesi durumunda, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda yer alan “Tıbbi Cihaz Olmayan Ürün Ekle” ekranındaki listeden SİP içeriğinde bulunan tıbbi cihaz olmayan ürünler seçilir. Eğer ilgili listede seçilmesi istenilen ürün bulunmuyorsa, “Tıbbi Cihaz Olmayan Ekle” ekranı üzerinden ilgili ürüne ait “Barkod Kuruluşu”, “GTIN No”, “İmalatçı Kurum/Firma”, “Marka Adı” ve “Ürün Adı” bilgileri sisteme girilerek, ilgili ürün “Tıbbi Cihaz Olmayan Ürün Ekle” ekranındaki listeye kaydedilebilir ve sonrasında ilgili listeden seçilebilir. Eğer “Tıbbi Cihaz Olmayan Ekle” ekranında, bahse konu olan imalatçı kurum/firmanın seçileceği “İmalatçı Kurum Seç” alanında ilgili kurum/firmaya ait bir kayıt yoksa aynı ekran üzerindeki “İmalatçı Kurum/AB Yetkili Temsilcisi Ekle” bölümünden ilgili firmaya ait bilgiler girilerek firma kaydedildikten sonra, aynı ekran üzerindeki listeden ilgili firma seçilebilir. 3) “Tıbbi Cihaz Olmayan Ürün Ekle” ekranından seçilen bütün tıbbi cihaz olmayan ürünler, bu alandaki “Tıbbi Cihaz Olmayan Ürünler Listesi” adlı listede, “GTIN No”, “İmalatçı Firma”, “Marka Adı”, “Ürün Adı” ve “Miktar” bilgilerine göre listelenir. İlgili listedeki ürünlerin SİP’teki adet miktarları, listenin “Miktar” alanına doğru bir şekilde girilir. SİP içeriğinde bulunmamasına karşılık, yanlışlıkla “Tıbbi Cihaz Olmayan Ürün Ekle” ekranından seçilmiş ve bu alanda listelenmiş olan tıbbi cihaz olmayan ürün veya ürünler, “Çıkar” alanı seçilerek listeden çıkartılabilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 113/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 115; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) SİP içeriğinde bulunan bütün tıbbi cihaz olmayan ürünlerin hem SİP’e ait SİP Beyanında bulunması hem de bu alanda seçilmesi zorunludur. 5) SİP içeriğindeki tıbbi cihaz olmayan ürünlere ait SİP beyanında bulunan ürün bilgileri ile bu alanda seçilen ürünlere ait ürün bilgilerinin birbiriyle uyumlu olması gerekmektedir. (15) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur: a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait bildirim sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda değilse “Hayır” olarak, tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. (16) Bu madde kapsamında yapılacak SİP kayıt veya güncelleme bildiriminin MDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. ÜTS’de MDR kapsamında ITC kaydı MADDE 29- (1) ÜTS’de “Sağlık Hizmet Sunucusu”, “Üretici/ithalatçı/Bayi/İhracatçı” ve “Ismarlama Ortez-Protez Uygulama Merkezi” türündeki firmalar veya kuruluşlar MDR kapsamında ITC başvurusu yapabilmektedir. (2) Bu maddenin birinci fıkrasına halel getirmeksizin, geçici olarak sadece “Sağlık Hizmet Sunucusu” türündeki kuruluşlar/firmalar için ÜTS’de MDD veya AIMDD kapsamında ITC başvurusu yapabilme seçeneği bulunmaktadır. (3) ÜTS’de MDR kapsamında ITC başvuruları; a) Ismarlama olarak üretilen ve/veya uygulanan ortopedik protez ve ortezler için, sadece ilgili ısmarlama ortopedik ortez-protezi üreten ve ÜTS’de kayıtlı olan faaliyet alanı “Ismarlama Ortez-Protez Uygulama Merkezi” olan ısmarlama protez ve ortez merkezleri ya da bünyesinde ortopedik protez ve ortez imalat hizmeti bulunan ve ÜTS’de kayıtlı olan faaliyet alanı “Sağlık Hizmet Sunucusu” olan sağlık kuruluşları, b) Ismarlama ortopedik ortez-protezler haricindeki ITC’ler için ise sadece ilgili ITC’yi üreten veya ithal eden ve ÜTS’de kayıtlı olan faaliyet alanı “Üretici/ithalatçı/Bayi/İhracatçı” olan firmalar, tarafından yapılır. (4) 07.02.2019 tarihinde yayınlanmış olan UTS-v7.20.0 sürümü ile birlikte, ÜTS üzerinden bu maddenin üçüncü fıkrasının (b) bendinde bahsedilen ITC’ler için bayilik verilebilmesi sağlanmıştır. Bu kapsamda, bu maddenin üçüncü fıkrasının (b) bendinde bahsedilen ısmarlama ortopedik ortez-protezler haricindeki ITC’leri üreten veya ithal eden firmalar tarafından, aynı bentte belirtilen firmalar haricindeki faaliyet alanı “Üretici/ithalatçı/Bayi/İhracatçı” olan diğer firmalara ÜTS üzerinden bayilik verilebilir. Buna karşılık, bu maddenin üçüncü fıkrasının (a) bendinde bahsedilen merkezler ya da sağlık Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 114/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 116; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kuruluşları ürettikleri ısmarlama olarak üretilen ve/veya uygulanan ortopedik protez ve ortezler için bayilik veremez. (5) ITC’ler için, MDR’nin Ek XIII’üne istinaden, imalatçı veya AB yetkili temsilcisi asgari olarak aşağıdaki bilgilerin tümünü içeren bir beyan (Ek XIII ITC Beyanı) hazırlar: a) İmalatçının ve tüm imalat tesislerinin adı ve adresi, b) Uygulanabildiği hallerde; yetkili temsilcinin (AB yetkili temsilcisinin) adı ve adresi, c) Söz konusu cihazın tanımlanmasına olanak sağlayan bilgiler (marka adı, ürün adı, varsa; referans/katalog numarası ve/vaya birincil ürün numarası,…) ç) Cihazın yalnızca; ad, kısaltma veya nümerik bir kod ile tanımlanmış belirli bir hasta veya kullanıcı tarafından kullanılmasının amaçlandığına dair beyan, d) Mesleki yeterliliklerine binaen yetkilendirilen, reçeteyi yazan kişinin (doktorun veya diş hekiminin) adı ve varsa, ilgili sağlık kuruluşunun adı, e) Reçetede belirtildiği şekilde ürünün spesifik karakteristikleri (özellikleri), f) Söz konusu cihazın MDR Ek I’de belirtilen genel güvenlilik ve performans gerekliliklerine uyduğuna dair ve uygulanabildiği hallerde gerekçeleri ile birlikte hangi genel güvenlilik ve performans gerekliliklerinin tam olarak karşılanmadığını belirten bir açıklama, g) Uygulanabildiği hallerde; cihazın, bir insan kanı veya plazma türevi veya insan kaynaklı ya da Hayvan Kaynaklı Dokular Kullanılarak İmal Edilen Tıbbi Cihazlara Dair Yönetmeliğin atıfta bulunulduğu şekilde hayvan kaynaklı dokular veya hücreler dâhil bir tıbbi madde içerdiğine veya ihtiva ettiğine dair bir işaret. (6) Bu maddenin beşinci fıkrasında bahsedilen beyan (Ek XIII ITC Beyanı); cihazın piyasaya arz edilmesinden sonra en az 10 yıllık bir süreyle muhafaza edilir. İmplante edilebilir cihazlar söz konusu olduğunda ise bu süre en az 15 yıl olur. (7) Bu maddenin beşinci fıkrasında bahsedilen beyan, bu maddenin on birinci fıkrasının (a) bendi “İthal” olarak seçilmesi durumunda, başvuru sahibi firma bu maddenin on ikinci fıkrasının (a), (b) ve uygulanabildiği hallerde (c) bentlerinde bahsedildiği şekilde ÜTS’ye yüklenir. (8) Bu maddenin on birinci fıkrasının (a) bendi “İmal” olarak seçilmesi durumunda ise başvuru sahibi firma bu maddenin on ikinci fıkrasının (a), (b) ve gerekiyorsa (c) bentlerinde bahsedildiği şekilde, bu maddenin beşinci fıkrasında bahsedilen beyanı ÜTS’ye yüklemez. “İmal” olarak seçilen ITC’ye ait beyan, bu maddenin dokuzuncu fıkrasında listelenen başlıklar altındaki alanlara girilen bilgiler ve açıklamalar ışığında ÜTS tarafından otomatik olarak oluşturulur. Başvuru imzalama sırasında bu beyan dosyası, firmanın/kuruluşun mesul müdürü, imza yetkilisi veya hastane sorumlusu tarafından e-imza ile imzalanarak başvuruya gönderilir. (9) ÜTS’de MDR kapsamında ITC kaydı esnasında ÜTS kayıt ekranında bulunan ve sisteme girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Beyan Bilgileri”, “Hasta ve Doktor/Diş Hekimi Bilgileri”, “Ürün Görselleri”, “İçeriğindeki Tıbbi Cihazlar”, “Ölçü Bilgileri” ve “Başvuru Durumu” başlıkları altında yer alır. (10) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) Birincil Barkod Kuruluşu; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ITC’ye ait birincil ürün numarasının (ürün barkodunun) tahsis edildiği barkod kuruluşuna ait standart seçilir. 3) ÜTS’de kayıtlı olan ve ITC’ler için yetkilendirilmiş bulunan barkod kuruluş ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 4) Barkod kuruluşları ve standartları hakkında detaylı bilgiye; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 115/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 117; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, ç. IFA için, “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. 5) Eğer ilgili ITC için, yetkilendirilmiş barkod kuruluşlarının birisinden birincil ürün numarası tahsis edilmemişse ilgili alanda “UTS” seçeneği seçilir. Bu durumda, ilgili ITC için birincil ürün numarası ‘UTS-’ ön ekiyle ÜTS tarafından otomatik olarak oluşturulur (örneğin, UTS-12345). b) Birincil Ürün Numarası; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alana Birincil Barkod Kuruluşu tarafından ilgili cihaz için tahsis edilen barkod (ürün numarası) girilir. 3) Eğer bu fıkranın (a) bendi “UTS” olarak seçildiyse, ilgili alan ÜTS tarafından otomatik olarak oluşturulur. Bu kod, firma tarafından değiştirilemez. 4) ITC’nin sahip olduğu GS1, HIBCC, ICCBBA veya IFA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan sisteme birebir girilmesi gerekir. 5) Barkodu, teknik belgelerinde (ITC Beyanı, varsa AB sertifikası…) yer alması durumunda, bu belgelerde yer aldığı şekli ile sisteme girilmeyen ITC kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan ITC başvurusu olumsuz sonuçlanır. 6) Birincil Ürün Numarasının formatı, tahsis edildiği Birinci Barkod Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen ITC’nin referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) c) Aynı Barkodlu Ürünler; 1) Bu alanda, önceden ÜTS’ye başka firmalar tarafından aynı Birincil Ürün Numarası (barkod) ile kaydedilen ITC’lere ait kayıt listesi görüntülenebilir. 2) Bu alandaki “Aynı Barkodlu Ürünler” adlı ekrana girilmesi durumunda ortaya çıkan “Aynı Barkoda Sahip Diğer Ürünler” ekranında, bu fıkranın (b) fıkrasında bahsedilen alana girilen Birincil Ürün Numarası ile kayıtlı diğer firmalara ait ITC kayıtları listelenir. ç) Marka Adı; 1) ITC’ye ait marka bilgisi, ilgili ITC’ye bağlı belgelerin en az birinde yer alıyorsa, belgelerde yazıldığı şekilde ÜTS’ye girilir. Bu durumda bu alana ITC’ye bağlı belgelerde belirtilen ITC’ye ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, cihaza ait markalaşmış model ve cihaz ürün adları dahil) girilmesi esastır. 2) ITC’ye ait marka bilgisi, ilgili ITC’ye bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana girilebilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. d) Ürün Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün adı, ITC’yi tanımlayan spesifik bir bilgidir. 3) Ürün adında yer alan ITC’yi tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait ITC’nin orijinal Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 116/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 118; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 dildeki karşılığının da bu alanda gözükmesi isteniliyorsa, bu bilgiler Türkçe ürün adından sonra bu alana parantez içinde yazılabilir. 4) ITC’nin ne olduğunu belirtmeyen ve ne olduğu anlaşılamayan, eksik, Türkçe olmayan ve yer alıyorsa ITC Beyanında (ve/veya varsa AB Sertifikasında) gösterilen ile uyuşacak şekilde ÜTS’ye girilmeyen ürün adına sahip ITC kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan cihaz başvurusu reddedilir. 5) Ürün adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının Türkçe olup olmadığı değerlendirmeye alınmaz. 6) Profesyonel kullanımı amaçlanan tüm tıbbi cihazlarda ürün adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 7) Ürün adında marka ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin on altıncı fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka olması durumunda da geçerlidir; ürün adında marka bulunması durumunda, bu maddenin ikinci fıkrasının (ç) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 8) ITC’ye ait belgelerdeki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. e) Referans/Katalog Numarası; 1) ITC’nin referans/katalog numarası, ITC’ye bağlı belgelerde (ITC Beyanı ve varsa AB Sertifikası) ve/veya etikette yer alıyor ise bu bilginin söz konusu belge veya belgelerde yazdığı şekilde bu alana girilmesi zorunludur. 2) ITC’ye ait referans/katalog numarası, ITC’ye bağlı belgelerde ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. 3) Bu alana bu fıkranın (b) bendinde bahsedilen Birincil Ürün Numarası girilmez. Birincil Ürün Numarası, ITC’ye bağlı belgelerde Referans/Katalog Numarası olarak beyan edilmez. 4) Söz konusu ITC, bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. f) Ürünün Spesifik Karakteristikleri; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana, bu maddenin on üçüncü fıkrasında bahsedilen e-reçete veya reçete/sağlık raporunda belirtildiği şekilde ürünün spesifik karekteristikleri (özellikleri) girilir. Bu alana girilen ürünün spesifik karakteristik bilgileri ile e-reçetede ya da reçetede/sağlık raporunda yer alan ürene ait karakteristik bilgilerin birebir uyumlu olması gerekir. (11) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu maddenin beşinci fıkrasında bahsedilen ITC’ye ait ITC Beyanını düzenleyen firma/kuruluş Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. ITC’ye ait ITC Beyanını düzenleyen firma/kuruluş Türkiye’de yer almıyorsa (yabancı imalatçı ise), bu alan “İthal” olarak seçilir. 3) Bu maddenin üçüncü fıkrasının (a) bendinde bahsedilen firma ve sağlık kuruluşlarının statüleri gereğince bu alanı “İmal” olarak seçmesi gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 117/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 119; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Bu alan “İthal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (c), (ç), (d) ve (e) bentlerinde bahsedilen alanlarının doldurulması zorunludur. b) Menşei Ülke; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ITC’nin fiziki olarak üretildiği ülke bu alandan seçilir. c) İthal Edilen Ülke; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Bu alanda ITC’nin ithal edildiği ülke bu alandan seçilir. ç) GTİP Numarası; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) ITC’ye ait GTİP numarası bu alanda seçilir. 3) ITC’ye ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. d) İmalatçı Kurum/Firma; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanda seçim yapılması zorunludur. 2) Bu alanda ortaya çıkan “İmalatçı Kurum Seç” ekranından ITC Beyanını düzenleyen yabancı imalatçı firma seçilir. Eğer ilgili ekranda, bahse konu olan firmaya ait bir kayıt yoksa aynı ekran üzerindeki “İmalatçı Kurum/AB Yetkili Temsilcisi Ekle” bölümünden ilgili firmaya ait bilgiler girilerek firma kaydedildikten sonra, “İmalatçı Kurum Seç” ekranından ilgili firma seçilir. e) AB Yetkili Temsilcisi (varsa); 1) İmalatçının Türkiye veya AB üyesi ülkeler dışında yerleşik olması durumunda, bu alanda imalatçı tarafından atanan AB Yetkili Temsilcisinin seçilmesi zorunludur. 2) Bu alanda ortaya çıkan “AB Yetkili Temsilcisi Seç” ekranından ilgili AB Yetkili Temsilcisi seçilir. Eğer ilgili ekranda, bahse konu olan firmaya ait bir kayıt yoksa aynı ekran üzerindeki “İmalatçı Kurum/AB Yetkili Temsilcisi Ekle” bölümünden ilgili firmaya ait bilgiler girilerek firma kaydedildikten sonra, “AB Yetkili Temsilcisi Seç” ekranından ilgili firma seçilir. (12) “Beyan Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal beyan Türkçe mi?; 1) Bu maddenin on birinci fıkrasının (a) bendinde bahsedilen alanın “İmal” olarak seçilmesi durumunda, bu alan kayıt ekranında ortaya çıkmaz. Bu durumda, MDR Ek XIII ’de ve bu maddenin beşinci fıkrasında bahsedilen ITC Beyanı, bu maddenin sekizinci fıkrasında bahsedildiği şekilde otomatik olarak ÜTS tarafından oluşturulur. 2) Bu maddenin on birinci fıkrasının (a) bendinde bahsedilen alanın “İthal” olarak seçilmesi durumunda ise ÜTS kayıt ekranında ortaya çıkan bu alanda seçim yapılması zorunludur. 3) ITC imalatçısının MDR Ek XIII ’de ve bu maddenin beşinci fıkrasında bahsedildiği şekilde hazırlamış olduğu orijinal ITC Beyanı; Türkçe veya Türkçe dahil çoklu dilde hazırlanmışsa bu alan “Evet” olarak; Türkçe veya Türkçe dahil çoklu dilde hazırlanmamış ise bu alan “Hayır” olarak seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 118/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 120; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Bu alanın “Hayır” olarak seçilmesi durumunda, bu fıkranın (c) bendinde bahsedilen alan ÜTS kayıt ekranında seçim yapılması zorunlu alan olarak ortaya çıkar. b) Orijinal Beyan; 1) Bu alan, seçim yapılması zorunlu alandır. 2) Bu alanda yer alan “Dosya Seç” alanı kullanılarak, ITC imalatçısının MDR Ek XIII ’de ve bu maddenin beşinci fıkrasında bahsedildiği şekilde hazırlamış olduğu orijinal ITC Beyanı ÜTS’ye yüklenir. c) Türkçe Beyan; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Hayır” olarak seçilmesi durumunda ortaya çıkar. Bu durumda, ilgili alanda seçim yapılması zorunludur. 2) Bu alanda yer alan “Dosya Seç” alanı kullanılarak, bu fıkranın (b) bendinde bahsedilen alana yüklenen orijinal ITC Beyanının yeminli tercümanlı Türkçe çevirisi ÜTS’ye yüklenir. ç) Sınıf-III implante edilebilir ısmarlama tıbbi cihaz mı?; 1) Sınıf-III implante edilebilir ITC imalatçıları, MDR Ek XIII ’de ve bu maddenin beşinci fıkrasında bahsedilen ITC beyanı ile birlikte, bu Kılavuzun 61 inci maddesinin sekizinci fıkrasında bahsedilen uygunluk değerlendirme prosedürlerinden birisine tabi olur ve ilgili fıkra kapsamında seçilen uygunluk değerlendirme prosedürüne göre bir AB Sertifikasıyla belgelendirilir. 2) Bu alan, ilgili ITC bir Sınıf-III implante edilebilir ITC ise “Evet” olarak, Sınıf-III impantle edilebilir ITC değilse “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, kayıt ekranında ortaya çıkan ve bu fıkranın (d) bendinde bahsedilen alanda seçim yapılması zorunludur. d) 2023/KK-1 Sayılı Duyuru Kapsamında Başvuru yapıldı mı?: 1) Bu alan, bu fıkranın (ç) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, seçim yapılması zorunlu alandır. 2) Bu alan, bu Kılavuzun 46 ncı maddesinde bahsedilen hükümlere istinaden Kuruma EBS üzerinden bir başvuru yapılmışsa “Evet” olarak, ilgili hükümlere istinaden başvuru yapılmadıysa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (e) bendinde bahsedilen alan açılır. 4) Bu alanın “Hayır” olarak seçilmesi durumunda ise ÜTS kayıt ekranında bu fıkranın (f) bendinde bahsedilen alan açılır. e) MDR Geçiş Süresi Uzatımı için Kanıt Dokümanlar: 1) Bu alan, bu fıkranın (d) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkar. Bu durumda, bu alanda seçim yapılması zorunludur. 2) Bu alanda yer alan “Dosya Seç” alanı kullanılarak, bu Kılavuzun 47 nci maddesinin ikinci fıkrasının (ç) bendinde bahsedilen dokümanlar ÜTS’ye yüklenir. İlgili alana yüklenecek olan dokümanların doğru olması söz konusu ITC başvurusunun olumlu değerlendirilmesi için önemlidir. f) AB Sertifikası: 1) Bu alan, bu fıkranın (d) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkar. Bu durumda, bu alanda seçim yapılması zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 119/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 121; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu alanda yer alan “AB Sertifikası Seç” alanı kullanılarak, bu fıkranın (ç) bendinde bahsedilen uygunluk değerlendirme prosedürlerinden birisinin yürütülmesi sonucunda ITC imalatçısına düzenlenmiş olan ve “AB Kalite Yönetim Sertifikası” ya da “AB Üretim Kalite Güvence Sertifikası” olarak adlandırılmış olup bu Kılavuzun 8 inci veya 9 uncu maddelerine istinaden ÜTS’ye kaydedilmiş olan ve sonrasında bu Kılavuzun 39 uncu maddesi kapsamında yapılan belge başvurusu olumlu sonuçlanmış olan “AB Sertifikası (MDR/IVDR)” belge türündeki AB Sertifikasının seçilmesi zorunludur. (13) “Hasta ve Doktor/Diş Hekimi Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) E-Reçete numarası var mı?; 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Reçete, reçeteyi yazan kişi (doktor ya da diş hekimi) tarafından e-reçete olarak yazıldıysa bu alan “Evet” olarak, e-reçete olarak yazılmadıysa bu alan “Hayır” olarak seçilir. b) E-Reçete Numarası; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkan ve seçim yapılması zorunlu olan bir alandır. 2) Bu alanda yer alan “E-Reçete Getir” alanı kullanılarak ortaya çıkarılan “E-Reçete Numarasıyla Getir” adlı ekran üzerinden, “Hasta TC Kimlik Numarası” ve “E-Reçete Numarası” bilgileri girilerek, reçetede yer alan hasta, doktor/diş hekimi ve sağlık tesisi bilgilerinin ÜTS kayıt ekranındaki “Reçete Tıbbi Cihaz Bilgileri” alanına otomatik olarak getirilmesi sağlanır. 3) “Reçete Tıbbi Cihaz Bilgileri” alanına otomatik olarak getirilen bilgiler ile uygulanabildiği hallerde, bu maddenin on ikinci fıkrasının (b) bendinde bahsedilen alana yüklenen ITC Beyanındaki bilgilerin uyumlu olması gerekmektedir. c) Hasta; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkan ve seçim yapılması zorunlu olan bir alandır. 2) Bu alanda yer alan “Hasta Seç” ekranından hastanın kimlik türüne göre; a. Bu ekranda “TC Kimlik No” seçeneğinin seçilmesi durumunda, ortaya çıkan “T.C. Kimlik No” alanına reçetede veya sağlık raporunda yazan hastanın T.C. Kimlik Numarası girilerek, hasta bilgileri otomatik olarak ÜTS kayıt ekranına getirilir ya da b. Bu ekranda “Diğer” seçeneğinin seçilmesi durumunda, ortaya çıkan “Hasta Adı”, “Hasta Soyadı” ve “Hasta Kimlik No” alanlarına, söz konusu bilgilerin reçetede veya sağlık raporunda yazan karşılıkları eksiksiz ve doğru bir şekilde girilir. 3) Bu alana girilen hasta bilgilerinin reçetede veya sağlık raporunda yazan hasta bilgileriyle tamamen uyuşması gerekmektedir. ç) Doktor/Diş Hekimi; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkan ve seçim yapılması zorunlu olan bir alandır. 2) Bu alanda yer alan “Doktor/Diş Hekimi Seç” ekranından personel türü olarak “Doktor” ya da “Diş Hekimi” seçiminin yapılması zorunludur. 3) Personel türünün seçilmesi sonrasında, “ÇKYS Diploma Tescil No” alanına ilgili doktor veya diş hekiminin, reçetede veya sağlık raporunda da yer alan ve ÇKYS’de kayıtlı olan diploma tescil numarası girilerek doktor veya diş hekimi bilgileri otomatik olarak ÜTS kayıt ekranına getirilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 120/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 122; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Bu alana girilen doktor veya diş hekimi bilgilerinin reçetede veya sağlık raporunda yazan doktor veya diş hekimi bilgileriyle (ÇKYS Diploma Tescil Numarası dahil) tamamen uyuşması gerekmektedir d) Sağlık Tesisi; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkan ve seçim yapılması zorunlu olan bir alandır. 2) Bu alanda yer alan “Tesis Seç” alanı seçilmesiyle ortaya çıkan “Hastane Bilgileri” ekranındaki “İşlem SGK Tesis Kodu İle Mi Yapılacak?” alanının “Evet” ya da “Hayır” olarak seçilmesi zorunludur. 3) “İşlem SGK Tesis Kodu İle Mi Yapılacak?” alanının “Evet” olarak seçilmesi durumunda, ortaya çıkan “SGK Tesis Kodu” alanına ilgili sağlık tesisinin SGK tesis kodu girilir. 4) “İşlem SGK Tesis Kodu İle Mi Yapılacak?” alanının “Hayır” olarak seçilmesi durumunda ise ortaya çıkan “Firma Tanımlayıcı Numarası” alanına ilgili sağlık tesisinin firma tanımlayıcı numarası girilir. 5) Bu alana girilen tesis bilgilerinin reçetede veya sağlık raporunda yazan tesis bilgileriyle uyuşması gerekmektedir. e) Reçete/Sağlık Raporu; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkan ve seçim yapılması zorunlu olan bir alandır. 2) Bu alandaki “Dosya Seç” alanı kullanılarak, ilgili hastaya verilen reçete veya sağlık raporu ya da söz konusu reçete veya sağlık raporunun SGK sorgulama ekranından alınan çıktısı ÜTS’ye yüklenir. 3) Bu alana yüklenen reçete veya sağlık raporundaki bilgiler ile uygulanabildiği hallerde, bu maddenin on ikinci fıkrasının (b) bendinde bahsedilen alana yüklenen ITC Beyanındaki bilgilerin uyumlu olması gerekmektedir. (14) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: a) Ürün Görselleri; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alana ITC’nin nihai ürününe ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 4) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. 5) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 6) Bu alana yüklenen ve hastanın da bulunduğu fotoğraflarda hasta mahremiyetine dikkat edilir ve saygı gösterilir. (15) “İçeriğindeki Tıbbi Cihazlar” başlığı altında aşağıdaki alanlar bulunur: a) Nihai ürünün oluşturulmasında tıbbi cihaz kullanıldı mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ITC’nin nihai ürününün oluşturulmasında tıbbi cihaz ya da tıbbi cihazlar kullanıldıysa “Evet” olarak, nihai ürünün oluşturulmasında herhangi bir tıbbi cihaz kullanılmadıysa “Hayır” olarak seçilir. b) Tıbbi Cihaz Listesi; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 121/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 123; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında ortaya çıkar ve ÜTS’de seçim yapılması zorunlu alandır. 2) Bu maddenin üçüncü ve dördüncü fıkralarından bahsedilen hükümlere halel getirmeksizin, ITC’yi ÜTS’ye kaydedecek olan firma, ITC’nin üretilmesinde kullanılan tıbbi cihaz veya tıbbi cihazlardan üreticisi olduğu tıbbi cihazları bu alandaki “Üreticisi Olunan Ürün Ekle” ekranından, ITC’nin oluşturulmasında kullanılan tıbbi cihaz veya tıbbi cihazlardan üreticisi olmayıp bayisi oldukları tıbbi cihaz ya da tıbbi cihazları ise bu alandaki “Bayisi Olunan Ürün Ekle” ekranından seçer. İlgili ekranlardan seçilen bütün tıbbi cihazlar bu fıkranın (c) bendinde bahsedilen “Seçilen Tıbbi Cihazlar” alanında listelenir. 3) “Üreticisi Olunan Ürün Ekle” ve “Bayisi Olunan Ürün Ekle” ekranında “Kayıtlı” durumda olmayan tıbbi cihazların seçilmesi durumunda, ÜTS tarafından ITC başvurusu yapılması otomatik olarak engellenir. Bu nedenle, ITC’de nihai ürünün oluşturulmasında kullanılan tıbbi cihazlar arasında “Reddedildi” veya “Silindi” durumunda kayıtlar bulunuyorsa, öncelikle söz konusu tıbbi cihazların ÜTS’de “Kayıtlı” duruma getirilmesi gerekir. c) Seçilen Tıbbi Cihazlar; 1) Bu fıkranın (b) bendinde bahsedilen “Üreticisi Olunan Ürün Ekle” ve “Bayisi Olunan Ürün Ekle” adlı ekranlardan seçilen tıbbi cihaz ve tıbbi cihazlar bu alanda listelenir. 2) Bu alanda, bu fıkranın (b) bendinde bahsedilen ekranlardan seçilen tıbbi cihazların kullanıldığı miktarlar girilebilir veya yanlışlıkla seçilen tıbbi cihazlar listeden “Çıkar” butonuna basılarak çıkartılabilir. (16) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi; 1) Bu alanda yer alan “Ölçü Ekle” ekranından, ITC’ye ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (17) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur: a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait bildirim sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda değilse “Hayır” olarak, tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 122/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 124; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (18) Bu madde kapsamında yapılacak ITC kayıt veya güncelleme bildiriminin MDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. ÜTS’de IVDR kapsamında tıbbi cihaz kaydı MADDE 30- (1) ÜTS’de IVDR kapsamında cihaz kaydı (cihaz kayıt/güncelleme bildirimi) esnasında ÜTS kayıt ekranında bulunan ve ÜTS’ye girilmesi gereken bilgiler ile açıklamaları; “Tanımlayıcı Bilgiler”, “İthal/İmal Bilgileri”, “Sınıflandırma Bilgileri”, “Ürün Belgeleri”, “Ürün Görselleri”, “Özellikler”, “Ölçü Bilgileri”, “Saklama/kullanım Koşulu Bilgileri”, “CMR ve/veya Endokrin Bozucu Madde Bilgileri” ve “Başvuru Durumu” başlıkları altında yer alır. (2) “Tanımlayıcı Bilgiler” başlığı altında aşağıdaki alanlar bulunur: a) UDI Tahsis Kuruluşu; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda cihaza ait UDI-DI Numarasının tahsis edildiği UDI tahsis kuruluşuna ait standart seçilir. 3) MDR kapsamında ÜTS’de kayıtlı olan ve tıbbi cihazlar için yetkilendirilmiş bulunan UDI tahsis kuruluşu ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 4) UDI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, d. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. b) UDI-DI Numarası; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana UDI Tahsis Kuruluşu tarafından ilgili cihaz için tahsis edilen barkod (UDI- DI numarası) girilir. 3) Cihazın sahip olduğu GS1, HIBCC, ICCBBA veya IFA gibi standartlarında tahsis edilmiş barkodun, üzerinde herhangi bir değişiklik yapılmadan sisteme birebir girilmesi gerekir. 4) Barkodu teknik belgelerinde (etiket/satış ambalajı, AB uygunluk beyanı, AB sertifikası vb.) yer aldığı şekli ile sisteme girilmeyen cihaz kaydı için bu Kılavuzun 40 ıncı maddesi kapsamında yapılan cihaz başvurusu olumsuz sonuçlanır. 5) UDI-DI Numarasının formatı, tahsis edildiği UDI Tahsis Kuruluşunun belirlediği barkod atama kurallarıyla uyumlu olmalıdır. (Örneğin, barkodu HIBCC standardında tahsis edilen SİP’in referans/katalog numarası barkod ile uyumlu olmalıdır. HIBCC barkod ile referans/katalog numarası arasındaki uyum, +XXXXreferanskoduXX şeklindedir.) 6) Esas olarak, ÜTS’ye cihaz kaydı, piyasaya arz edilen en küçük ambalaja (birim ambalaja veya tekli ambalaja) ait barkod ile yapılır. Bu nedenle, bu alana cihazın piyasaya arz edilen en küçük ambalajına (birim ambalaja veya tekli ambalaja) tahsis edilen barkod (UDI-DI numarası) girilir. En küçük ambalaja tahsis edilen barkod ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajına veya ambalajlarına ait barkod veya barkodlar ise; piyasaya arz edilen en küçük ambalaj barkodu ile ÜTS cihaz Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 123/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 125; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kaydının tamamlanması sonrasında, ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte eklenir. 8) Cihazın yanlış tanımlanmasına ve/veya izlenebilirliğinde belirsizliğe yol açabilecek bir değişiklik olduğunda, ortaya çıkan yeni cihaz için yeni bir UDI-DI Numarası tahsis edilmesi gerekir. Özellikle, aşağıdaki unsurlarda herhangi bir değişiklik olması durumunda, ilgili UDI Tahsis Kuruluşu’nun standardına göre ilgili yeni cihaz için tahsis edilmiş yeni bir UDI-DI Numarası gereklidir: a. Cihaz adı veya ticari adı değişikliği, b. Cihaz versiyonu/modeli değişikliği, c. Tek kullanımlık olup olmaması ile ilgili değişiklik, ç. Steril paketlenip paketlenmemesi ile ilgili değişiklik, d. Kullanım öncesi steril edilmesinin gerekli olup olmadığı ile ilgili değişiklik, e. Paket/kutu içerisindeki cihaz miktarı (içerikteki ürün sayısı) değişikliği, f. Kritik uyarılar veya kontrendikasyonlar ile ilgili değişiklikler. c) IVDR'a farklı ürün numarası ile mi geçti?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, IVDR kapsamında ÜTS’ye kaydedilmek istenen ilgili cihaz, önceden ÜTS’de IVDD kapsamında farklı bir barkod ile kayıtlı ise “Evet” olarak, önceden ÜTS’de IVDD kapsamında farklı bir barkod ile kayıtlı değil ise “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS’de bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili alanda seçim yapılması zorunludur. ç) 98/79/EC'deki Ürün Numarası; 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda bulunan “Tıbbi Cihaz Seç” ekranındaki liste kullanılarak, daha önceden IVDD kapsamında ÜTS’ye kaydedilmiş cihaz kayıtları arasından ilgili cihaza ait birincil ürün numarası (barkod) seçilir. İlgili barkod seçiminin yapılması için, ilgili ekrandaki “Birincil Ürün Numarası”, “Marka Adı”, “Ürün Adı” ve “Versiyon/Model” alanlarıyla sorgulama yapılabilir. 3) Bu alanda sadece bir tek barkod seçilebilir. Birden fazla seçim yapılamaz. d) Aynı Barkodlu Ürünler; 1) Bu alanda, önceden ÜTS’ye başka firmalar tarafından aynı UDI-DI Numarası (barkod) ile kaydedilen cihazlara ait kayıt listesi görüntülenebilir. 2) Bu alandaki “Aynı Barkodlu Ürünler” adlı bağlantı ekranına girilmesi durumunda ortaya çıkan “Aynı Barkoda Sahip Diğer Ürünler” ekranında, bu fıkranın (b) fıkrasında bahsedilen alana girilen UDI-DI Numarası ile kayıtlı diğer firmalara ait ürün kayıtları listelenir. e) Marka Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Ürün güvenliğinin sağlanması amacıyla herhangi bir marka bildirilmeyen cihazların ÜTS’ye kayıt işlemleri gerçekleştirilmez. 3) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer alıyorsa, etiket/belgelerde yazıldığı şekilde sisteme girilir. Bu durumda bu alana cihaza bağlı belgelerde ve etikette belirtilen ürüne ait markalaşmış adların tamamının (markalaşmış firma adları ile birlikte, cihaza ait markalaşmış model ve cihaz ürün adları dahil) girilmesi esastır. 4) Cihaza ait marka bilgisi, etiket ve/veya ilgili cihaza bağlı belgelerin en az birinde yer almıyorsa, ticari statüsünü belirten ifadeler yer almayacak şekilde imalatçı firmanın adı bu alana Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 124/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 126; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 girilir. Firma unvanlarında bulunan GmbH, Inc, A.Ş vb. gibi firmanın ticari statüsünü ifade eden kısaltmalara marka alanında yer verilmez. 5) Marka bilgisinin etiket üzerinde logo/sembol halinde bulunmasında herhangi bir sakınca yoktur. 6) UDI-DI Numarası (barkod) aynı olan cihazlar sisteme farklı marka adı altında kaydedilemez. Farklı firmalar tarafından farklı marka adı ile aynı cihazın ÜTS’ye kaydedildiği tespit edilmesi durumunda, Kurumca yapılacak değerlendirme neticesinde uygun olmayan ÜTS kayıtlarına işlem yapılır. f) Ürünün Adı / Ticari Adı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın ürün adı ve ticari adı, cihazı tanımlayan spesifik bilgilerdir. 3) Cihazın ürün adı; ilgili cihazı tanımlamaya yardımcı olan ve aynı tür cihazlar için ortak (yaygın) olarak kullanılan ad olarak tanımlanır. 4) Cihazın ticari adı ise; ilgili cihazın tipini/modelini/versiyonunu betimleyen ve ilgili cihaza ait markalaşmış/ticarileşmiş/tescillenmiş ad olarak tanımlanır. 5) Ürün adında veya ticari adında yer alan cihazı tanımlayan spesifik ifade/ifadeler, tekil kullanıcı tarafından ayırt edilebilecek şekilde ve Türkçe yazılır. Yabancı imalatçılara ait cihazların etiketinde ve/veya satış ambalajında ürün adı / ticari adı yabancı dilde ya da Türkçe dahil çoklu dilde belirtilebilir. Buna karşılık, bu bölüme ürün adının Türkçe girilmesi gerekir. İlgili bölümde ürün adının orijinal dildeki karşılığının da gözükmesi isteniliyorsa, bu bilgiler Türkçe karşılığından sonra, bu alana parantez içinde yazılabilir. 6) Cihazın ne olduğunu belirtmeyen ve anlaşılamayan, eksik, Türkçe olmayan, etikette gösterilen ile uyuşacak şekilde sisteme girilmeyen ürün adına / ticari adına sahip cihaz başvurusu reddedilir. 7) Ürün adı / ticari adı, uluslararası kabul görmüş özel terimlerden oluşabilir. Bu gibi durumlarda, ürün adının / ticari adının Türkçe olup olmadığı değerlendirmeye alınmaz. 8) Profesyonel kullanımı amaçlanan tüm tıbbi cihazlarda ürün adı / ticari adı uluslararası veya bilimsel kabul görmüş sembol ve kısaltmalardan oluşabilir. 9) Cihazın ticari adlarının markalaşmış/ticarileşmiş/tescillenmiş bölümleri Türkçe’ye çevrilemeyeceğinden bu bölümlerin Türkçe olup olmadığı değerlendirmeye alınmaz. (Örneğin, hayali olarak oluşturulan “DoBα-BloodAnalyserTM Automatic Blood Coagulation Analyzer” ticari adlı cihazın Türkçe ticari adı “DoBα-BloodAnalyserTM Otomatik Kan Koagülasyon Analizörü” olarak girilir.) 10) Ürün adında / ticari adında marka, model ve ürün ölçüsü veya özelliği yer alabilir. Bu alana ürün ölçüsü girilmişse ve söz konusu ürün ölçüsü bu maddenin sekizinci fıkrasında bahsedilen alana girilebilecek bir bilgi ise bu bilginin ilgili fıkrada bahsedilen alana da girilmesi gerekmektedir. Aynı durum, ürün adında marka veya model bilgisi olması durumunda da geçerlidir; ürün adında marka ve/veya model bulunması durumunda, bu maddenin ikinci fıkrasının (e) bendinde ve/veya (ğ) bendinde bahsedilen alanlara da ilgili bilgilerin girilmesi gerekmektedir. 11) Belgelerdeki, etiketteki/satış ambalajındaki ve bu alandaki bilgilerin birbiriyle tutarlı olması ve uyuşması gerekir. g) Ürünün ilave ticari adları (varsa); 1) Söz konusu cihaz, bu fıkranın (f) bendinde belirtilen alana girilen ticari ad dışında başka ticari ad veya ticari adlar ile AB ve/veya Türkiye’de piyasaya arz ediliyorsa, bu alana bahse konu olan ticari ad veya ticari adlar girilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 125/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 127; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Cihazın piyasaya arz edildiği AB ülkelerinin dillerinde yapılan çeviriden kaynaklanan ticari adlardaki herhangi bir değişiklik, etkilenen cihazın yeni bir UDI-DI ile piyasaya arz edilmesine yol açar. ğ) Versiyon/Model; 1) Bu alan, bu fıkranın (h) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın versiyonu, modeli ya da model kodu, ürüne bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) Cihaza bağlanan belgelerden en az birisinde versiyon/model bilgisi olarak beyan edilen bilgi etikette cihazın referans/katalog numarası/kodu olarak belirtilmiş ise ya da tam tersi durum söz konusu ise bu bilgi ÜTS’de hem bu alana hem de bu fıkranın (h) bendinde bahsedilen alana girilir. 4) Cihaza bağlanan belgelerden en az birisinde ürün adı / ticari adı, cihaz ölçüleri veya cihaza ait diğer tanımlayıcı bilgiler ve/veya noktalama işaretleri versiyon/model olarak belirtilmemiş ise bu tür bilgiler ÜTS’deki bu alana girilmez. 5) Cihazın versiyon/modeli, cihaza bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alan boş bırakılır. 6) Bu Kılavuzun 22 nci maddesinde bahsedilen ve ilgili cihazı kapsayan Yerli Malı Belgesinde model adı bulunuyorsa, bu alana ilgili belgede yazan model adının girilmesi zorunludur. 7) Hem bu alan hem de bu fıkranın (h) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. 8) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, cihaza bağlı belgelerde ve/veya etikette Versiyon/Model olarak beyan edilmez. h) Referans/Katalog Numarası; 1) Bu alan, bu fıkranın (ğ) bendinde bahsedilen alan boş bırakıldıysa, ÜTS’de girilmesi zorunlu alandır. 2) Cihazın referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette yer alıyor ise bu bilginin söz konusu belgelerde ve/veya etikette yazdığı şekilde bu alana girilmesi zorunludur. 3) Cihaza ait referans/katalog numarası, cihaza bağlı belgelerde ve/veya etikette ref no, katalog no, referans kodu, ref, katalog, ürün kodu, parça numarası gibi çeşitli adlarda yer alabilir. Bu bilgi, söz konusu belgelerde ve/veya etikette yazdığı şekilde, bu alana girilir. 4) Bu alana bu fıkranın (b) bendinde bahsedilen UDI-DI Numarası girilmez. UDI-DI Numarası, cihaza bağlı belgelerde ve/veya etikette Referans/Katalog Numarası olarak beyan edilmez. 5) Söz konusu cihaz, etiketinde veya satış ambalajında ve/veya bağlı olduğu belgelerde birden fazla farklı referans/katalog numarası ile tanımlanıyorsa, bunlardan biri parantez dışında diğerleri parantez içerisinde olacak şekilde, bu alana tüm referans/katalog numarası bilgileri girilir. 6) Cihazın referans/katalog numarası, cihaza bağlanan belgelerde ve/veya etiketinde açıkça beyan edilmemiş ise ÜTS’de bu alan boş bırakılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 126/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 128; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 7) Hem bu alan hem de bu fıkranın (ğ) bendinde bahsedilen alanın ikisi de boş bırakılmaz ve ilgili alanlara “YOK” yazılmaz. İki alandan en az birisine bilgi girilmesi zorunludur. ı) Ürün Açıklaması; 1) İsteğe bağlı olarak, bu fıkranın (e), (f), (g), (ğ) ve (h) bentlerinde bahsedilen alanlara girilen bilgiler haricinde cihazı açıklayan ilave bilgiler bu alana girilebilir. 2) Cihaz başvurusunun değerlendirilmesi esnasında, inceleme uzmanı tarafından bilinmesi gereken cihaz ve cihaz ambalajı ile ilgili ilave bilgiler (örneğin, bir cihazın tekil ürün barkodunun bulunduğu etikette ve ambalajında etikette bulunması gereken bilgilerin tamamı yer almadığından dolayı, Orijinal Etiket alanına yüklenen orijinal piyasaya arz etiketi ve satış ambalajında piyasaya arz edilen çoklu kutu etiketi ve ambalajı yüklendiyse, bu durumu açıklayıcı bilgiler,…) de bu alana girilir. 3) Bu alana sadece ilgili cihaza ilişkin bilgiler ve özellikler girilebilir. i) İçerikteki Ürün Sayısı; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana, cihaz ambalajı içeriğindeki ürün adedi girilir. ÜTS’ye piyasaya arz edilen en küçük ambalaj (birim ambalaj veya tekli ambalaj) üzerinden kayıt işlemi yapıldığından, ilgili alana girilen bu değer, en küçük cihaz ambalaj içeriğindeki ürün adedi kadardır. En küçük cihaz ambalaj ile kaydedilen cihazdan birkaçının bir araya getirilmesiyle oluşturulan birden fazla ürünlü satış ambalajlarına/paketlerine ait içerik miktarları ise ilgili cihaza ait ÜTS ekranındaki “Piyasaya Arz Bilgisi” alanına içerik miktarlarıyla birlikte sonradan eklenir. 3) Aynı amaç için kullanılan ve birden çok sayıda aynı cihazla ile oluşturulan ambalajlarda içerikteki ürün sayısı ambalaj içeriği kadardır. (Örneğin, en küçük cihaz ambalajı 4 adet A adlı cihazı içeriyorsa, bu alana 4 sayısı girilir.) 4) Aynı amaç için kullanılan birden fazla bileşenden oluşan kitlerde, bu alana 1 sayısı girilir. En küçük ambalaj, birden çok sayıda aynı kit ile oluşturulduysa, içerikteki ürün sayısı paketteki kit sayısı kadardır. (Örneğin, en küçük cihaz paketi, a, b, c ve d bileşenlerinden oluşan 2 adet B adlı kitten oluşuyorsa, bu alana 2 sayısı girilir.) (3) “İthal/İmal Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) İthal/İmal Bilgisi; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yerleşik ise bu alan “İmal” olarak seçilir. Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı) Türkiye’de yer almıyorsa (yabancı imalatçı ise), bu alan “İthal” olarak seçilir. 3) Ticaret Bakanlığı tarafından Serbest Ticaret Bölgesi olarak belirlenen bölgelerden birisinde yerleşik olan bir yasal imalatçı tarafından üretilen cihazlarda, bu alan yasal imalatçısı tarafından “İmal” olarak seçilir. 4) Bu alan “ithal” olarak seçildiyse, ÜTS kayıt ekranında ortaya çıkan ve bu fıkranın (c) ve (ç) bentlerinde bahsedilen alanların doldurulması zorunludur. b) Menşei Ülke; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın fiziki olarak üretildiği ülke seçilir. Bu alanda birden fazla ülke seçilebilir. 3) Cihazın bağlı olduğu uygunluk beyanını düzenleyen imalatçı firma (yasal imalatçı), cihazı farklı bir imalatçıya ürettiriyorsa, cihazı üreten imalatçının yerleşik olduğu ülke veya ülkeler bu alanda seçilir. Benzer şekilde, yasal imalatçı, kendisine ait olan ve yasal olarak Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 127/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 129; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 yerleşik olduğu ülkeden farklı bir ülkede bulunan üretim tesisinde veya üretim tesislerinde cihazı üretiyorsa da, cihazı üreten üretim tesisinin veya üretim tesislerinin yerleşik olduğu ülke veya ülkeler bu alanda seçilir. c) İthal Edilen Ülke; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihazın ithal edildiği ülke veya ülkeler bu alandan seçilir. ç) GTİP Numarası; 1) Bu fıkranın (a) bendinde bahsedilen alan “İthal” olarak seçildiyse, bu alanın doldurulması zorunludur. 2) Cihaza ait GTİP numarası bu alanda seçilir. 3) Cihaza ait GTİP numarası sistemde yok ise ÜTS’deki “Talep Bildir” ekranında “GTİP Kodu Ekleme” talep alanı seçilerek, söz konusu GTİP numarasının eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili GTİP numarası seçenek olarak eklenir. (4) “Sınıflandırma Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Sınıf; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihazın IVDR’ye göre risk sınıfı bu alandan seçilir. 3) IVDR kapsamında seçilebilecek risk sınıflarına göre, ilgili alandaki “Sınıf A Steril”, “Sınıf A”, “Sınıf B”, “Sınıf C”, “Sınıf D”, “Kişisel Test Cihazı (Sınıf B)”, “Kişisel Test Cihazı (Sınıf C)”, “Kişisel Test Cihazı (Sınıf D)”, “Hastabaşı Test Cihazı (Sınıf B)”, “Hastabaşı Test Cihazı (Sınıf C)”, “Hastabaşı Test Cihazı (Sınıf D)”, “Destek Tanı Cihazı (Sınıf C)” ve “Destek Tanı Cihazı (Sınıf D)” seçeneklerinden uygun olanı seçilir. 4) IVDR kapsamındaki cihazların sınıflandırma kuralları ile ilgili ilave bilgilerden bu Kılavuzun 57 inci maddesinde bahsedilir. b) GMDN; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Her cihazın sadece bir GMDN kodu bulunur. 3) Cihazı tanımlayan GMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen GMDN kodu bu alanda seçilir. 4) Cihazın GMDN kodu cihaza ait belgelerde (AB sertifikası, AB Uygunluk Beyanı) yer almıyorsa, imalatçıdan temin edilen GMDN kodu seçilir ya da imalatçı GMDN koduna haiz değilse, cihazı tanımlayan en uygun GMDN kodu seçilir. 5) Cihazın eşlendiği GMDN kodunun açıklamasındaki bilgiler ile cihazın tek kullanımlık olup olmadığı ve/veya steril olup olmadığı gibi ürün özellikleri arasında uyumun bulunması zorunludur. 6) Tek kullanımlık bir cihazın GMDN kodu açıklamasında tek kullanımlık ifadesi yer alır. Buna karşılık, tekrar kullanılabilir bir cihazın GMDN kodu açıklamasında tek kullanımlık ile ilgili bir ifade bulunuyorsa ve bu cihaz tek bir hastada birden çok kez kullanılan bir cihaz ise bu maddenin yedinci fıkrasının (ğ) bendinde bahsedilen alanın “Evet” olarak seçilmesi zorunludur. 7) Cihazı tanımlayan GMDN kodu ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu GMDN kodunun eklenmesi hususunda “GMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve GMDN sorgulamasında söz konusu GMDN Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 128/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 130; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 kodunun doğru ve geçerli olduğu teyit edilmesi durumunda ve aynı zamanda, söz konusu GMDN kodu Tıbbi Cihaz Yönetmelikleri kapsamında bir cihazı veya cihazları kapsıyorsa; bu alana ilgili GMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli GMDN kodları tanımlanır. 8) GMDN kodu sorgulamalarında GMDN Kurumunun (GMDN Agency) verileri doğru ve geçerli kabul edilir. c) Branş Türü Kodu; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Branş türü olarak, bu alanda cihazı tam olarak tanımlayan veya tam olarak tanımlı bir seçenek yok ise en uygun şekilde tanımlayan branş türü seçilir. 3) Cihazı tanımlayan bir branş türü yok ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu branş türü kodunun eklenmesi hususunda “Branş Türü Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi durumunda, bu alana ilgili Branş Türü kodu tanımlanır. ç) EMDN Terim; 1) Bu alan, konu ile ilgili olarak Kurum tarafından yeni bir karar alınıncaya kadar ve cihazı tanımlayan EMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer almıyorsa, ÜTS’de seçilmesi opsiyonel alandır. 2) EMDN, cihazların EUDAMED veri tabanına ve ÜTS’ye kaydedilirken kullanılacak olan terminolojidir (EMDN ile ilgili temel açıklamalar ve EMDN yapısına (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline) ilişkin bilgiler için Ek-22’ye bakınız). 3) Bu alandaki “EMDN Terim Seç” ekranından cihaza en uygun EMDN kodu seçilir. Her zaman cihaza uygun en ayrıntılı kod ve terminal terimi (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeline göre en düşük seviye) EMDN kodu olarak seçilir. 4) Her cihazın sadece bir EMDN kodu bulunur. 5) Cihazı tanımlayan EMDN kodu cihaza ait belgelerden (AB sertifikası, AB Uygunluk Beyanı) en az birinde yer alıyorsa söz konusu belge veya belgelerde belirtilen EMDN kodunun en ayrıntılı kod ve terminal teriminin bu alanda seçilmesi zorunludur. EMDN kodunun yer aldığı belgelerde EMDN kodunun daha yüksek seviyedeki kodu ve terminal terimi bulunsa bile, bu alana ilgili belgedeki EMDN kodu ile ilişkili ve cihaza uygun en ayrıntılı EMDN kodu seçilir. 6) Cihazın EMDN kodu, cihaza ait belgelerde (AB sertifikası, AB Uygunluk Beyanı) yer almıyorsa, imalatçıdan temin edilen EMDN kodu seçilebilir ya da imalatçı EMDN koduna haiz değilse, cihazı tanımlayan en uygun EMDN kodu seçilebilir. 7) EMDN kodlarının tamamına ücretsiz olarak “webgate.ec.europa.eu/dyna2/emdn/” bağlantısından ulaşılabilir. İlgili bağlantıdaki bütün kodlar bu alandaki “EMDN Terim Seç” ekranında ve ÜTS ekranında “Tanımlama” bölümü altındaki “EMDN Listele” ekranında da yer alır. 8) Cihazı tanımlayan EMDN kodu “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı olmasına rağmen ÜTS’de tanımlı değil ise ÜTS’deki “Talep Bildir” ekranı kullanılarak, söz konusu EMDN kodunun eklenmesi hususunda “EMDN Ekleme” alanı üzerinden talep açılır. Talebin uygun görülmesi ve EMDN sorgulamasında söz konusu EMDN kodunun doğru ve geçerli olduğu teyit edilmesi durumunda, bu alana ilgili EMDN kodu tanımlanır. ÜTS’ye sadece doğru ve geçerli EMDN kodları tanımlanır. EMDN kodu sorgulamalarında “webgate.ec.europa.eu/dyna2/emdn/” bağlantısındaki veriler doğru ve geçerli kabul edilir. 9) ÜTS’ye sadece “webgate.ec.europa.eu/dyna2/emdn/” bağlantısında tanımlı bulunan en ayrıntılı EMDN kodu ve terminal terimleri eklenir. Daha az ayrıntılı (daha yüksek seviyeli) EMDN kodları eklenmez. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 129/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 131; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) Seçilen EMDN Terim; 1) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN koduna ait bilgiler bu alanda gözükür. 2) Bu fıkranın (ç) bendinde bahsedilen alanda seçilen EMDN kodu hatalı olarak seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. (5) “Ürün Belgeleri” başlığı altında aşağıdaki alanlar bulunur: a) Belgeler; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) İlgili cihazın risk sınıfına uygun olarak bu Kılavuzun 67 inci maddesinde bahsedilen belge iş kurallarından uygun olanına istinaden eklenmesi gereken belgeler; halihazırda bu Kılavuzun 39 uncu maddesi kapsamında yapılan başvuru neticesinde ÜTS’de kayıtlı durumda bulunan belgeler arasından seçilerek, bu alana eklenir. 3) Bu alanda belge seçimi öncesinde, ÜTS Kayıt ekranında ilgili cihazın sınıfının seçilmiş olması zorunludur. Bu alanda, cihazın sınıfına göre seçilebilecek olan belgeler üzerinden seçim yapılır. b) Seçilen Belgeler; 1) Bu fıkranın (a) bendinde bahsedilen alanda seçilen belgeye ya da belgelere ait bilgiler bu alanda gözükür. 2) Bu fıkranın (a) bendinde bahsedilen alanda hatalı belge veya belgeler seçildiyse, söz konusu seçim bu alandaki “Çıkar” alanı vasıtasıyla kaldırılabilir. c) Temel UDI-DI; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Temel UDI-DI, aynı imalatçıya ait aynı kullanım amacına, risk sınıfına ve temel tasarım ile üretim özelliklerine sahip cihazları bağlamak için EUDAMED ile ÜTS’deki ve ilgili belgelerdeki (örneğin, AB sertifikası, AB uygunluk beyanı, Serbest Satış Sertifikası, Teknik Dokümantasyon (Teknik dosya), Güvenlik ve Klinik Performans Özeti, Piyasaya Arz Sonrası Klinik Araştırma ve Performans Değerlendirme Çalışması Raporları, Vijilans ve Piyasaya Arz Sonrası Gözetim Raporu, …) ana anahtardır. 3) Bu alanda yer alan “Temel UDI-DI Seç” ekranından seçim yapılması öncesinde, bu fıkranın (a) bendinde bahsedilen alandan bu Kılavuzun 67 inci maddesinde bahsedilen belge iş kuralına göre ilgili cihazla ve cihaza ait Temel UDI-DI ile ilişkili belgelerin (AB Uygunluk Beyanı, AB Sertifikası) seçilmesi zorunludur. 4) Bu alandaki “Temel UDI-DI Seç” ekranı vasıtasıyla, yalnızca bu fıkranın (a) bendinde bahsedilen alandan seçilmiş olan AB Uygunluk Beyanı ile ilişkilendirilmiş Temel UDI-DI numaralarından ilgili cihazı tanımlayan Temel UDI-DI seçilir. Bu alanda birden fazla seçim yapılamaz. 5) Bu Kılavuzun 7 nci maddesinin ikinci fıkrası (h) bendinde de bahsedildiği şekilde, “AB Teknik Dokümantasyon Sertifikası”, “AB Tip İnceleme Sertifikası” ve “AB Ürün Doğrulama Sertifikası” türünde AB sertifikalarında cihaza ait Temel UDI-DI bilgisinin bulunması zorunludur. “AB Kalite Yönetim Sertifikası” ve “AB Üretim Kalite Güvence Sertifikası” türünde AB sertifikalarında ise Temel UDI-DI bilgisinin bulunma zorunluluğu bulunmamaktadır. 6) Bu Kılavuzun 11 inci maddesinin ikinci fıkrası (d) bendinde de bahsedildiği gibi, cihaza ait AB Uygunluk Beyanında Temel UDI-DI bilgisinin bulunması zorunludur. 7) Temel UDI-DI, cihazın piyasaya arz etiketi ve/veya satış ambalajında bulunmaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 130/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 132; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 8) IVDR kapsamında ÜTS’de kayıtlı olan ve in vitro tanı cihazları için yetkilendirilmiş Temel UDI-DI Tahsis kuruluş ve standartları; GS1, HIBCC, ICCBBA ve IFA’dır. 9) Temel UDI-DI tahsis kuruluşları ve standartları hakkında detaylı bilgiye; a. GS1 için, “https://www.gs1.org/” adlı resmi web sitesinden, b. HIBCC için, “https://www.hibcc.org/” adlı resmi web sitesinden, c. ICCBBA için, “https://www.isbt128.org/” adlı resmi web sitesinden, d. IFA için ise “https://www.ifaffm.de/en/home.html” adlı resmi web sitesinden, ulaşılabilir. 10) Temel UDI-DI atama kurallarına göre, Temel UDI-DI tahsis kuruluşlarının tahsis edebileceği Temel UDI-DI kod değeri en fazla 25 karakterden oluşur. 11) Tahsis kuruluşları tarafından belirlenen algoritmaya dayanarak bir kontrol basamağı/karakteri Temel UDI-DI'nın bir parçası olmalıdır. Bu algoritma, tahsis kuruluşları tarafından Komisyon'a ve imalatçılara sağlanır. (6) “Ürün Görselleri” başlığı altında aşağıdaki alanlar bulunur: a) Ürün Görselleri; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alana cihazı açık olarak gösteren ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. 3) Bu alan sadece ilgili cihaza ait fotoğraf/fotoğraflar ve/veya teknik çizim/çizimler görsel olarak yüklenir. Başka cihazlara ait görseller (benzer cihazlara ait olsa bile) kesinlikle bu alana yüklenmez. 4) Ürün görseli olarak kataloğun kendisi veya ürünün anlaşılmasını güçleştiren birden fazla cihaz içeren görsel yüklenmez. 5) Ürün görseli olarak sadece cihazın paketi/ambalajı yüklenmez. Cihazın fotoğrafı ya da teknik çizimini net olarak gösteren görsellerin de paket/ambalaj görselleriyle birlikte bu alana yüklenmesi gerekir. Eğer cihaz paketi/ambalajı üzerinde cihazın kendi görseli var ise bu paket/ambalaj görseli bu alana yüklenebilir. 6) Cihaz paketi/ambalajı açıldığında cihazın sterilitesi ve güvenilirliği gibi özellikleri bozuluyor ise ve/veya cihaz sıvı formunda ise bu alana sadece paket/ambalaj görseli yüklenebilir. 7) Bu alana en fazla 10 (on) adet ürün görseli yüklenebilir. 8) Ürün görseli bu alana, ÜTS’de belirtilen maksimum dosya boyutunu geçmeyecek şekilde, jpeg, jpg, pdf veya png dosya uzantısı olarak yüklenir. Net olmayan ve okunamayan görsellerin yüklenmesi durumunda başvuru olumsuz sonuçlanır. 9) Görsel uzantı adlarının cihazı ve görseli açıklayıcı olarak adlandırılması gerekir. (Örneğin, DışKutu.png, iç_kutu.jpeg, ürün-görseli.pdf,…). Özellikle, görsel adlarında “WhatsApp” gibi ticari uzantılar ve ifadeler yer almaz. (Örneğin, whatsapp123abcde.jpg, …). 10) Bu maddenin yedinci fıkrasının (y) bendinde bahsedilen alan “Evet” olarak seçildiyse, ürün görsellerinin bu alana bu maddenin yedinci fıkrasının (z) bent hükümlerine göre yüklenmesi gerekir. (7) “Özellikler” başlığı altında aşağıdaki alanlar bulunur: a) Orijinal Etiket Türkçe mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Yerli imalatçıya ait cihaz başvurularında; “Orijinal Etiket Türkçe mi?” seçeneği “Evet” olarak seçilerek, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yüklenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 131/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 133; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Yabancı imalatçıya ait cihaz başvurularında ise; orijinal etiket, imalatçısı tarafından Türkçe olarak hazırlanmadıysa, “Orijinal Etiket Türkçe mi?” seçeneği “Hayır” olarak seçilerek, ilgili cihazın güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı; ya da, orijinal etiket imalatçısı tarafından Türkçe olarak veya Türkçe dahil çoklu dilde olarak hazırlandıysa, ilgili cihazın güncel ve orijinal Türkçe piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yüklenir. 4) Bu alanın “Hayır” olarak seçilmesi durumunda, cihazın güncel ve orijinal piyasaya arz etiketi ve gerekiyorsa iç/dış satış ambalajı bu fıkranın (b) bendinde bahsedilen alana yükleneceğinden dolayı, ÜTS’ye girilen cihaz bilgileri ışığında ÜTS tarafından otomatik olarak bu fıkranın (c) bendinde bahsedildiği şekilde “Türkçe Etiket” şablonu oluşturulur. Bu durumda, firmalar ayrıca Türkçe etiket yüklemez. Bu nedenle cihaza ait bilgilerin ÜTS’ye doğru bir şekilde girilmesi önem arz eder. Bu fıkranın (b) bendinde bahsedilen alana yüklenen etiket ve varsa iç/dış ambalaj içeriğindeki bilgilerle ÜTS’de yer alan bilgiler birbiriyle uyumlu olmalıdır. Bu şablon, orijinal etiket yerine geçmez. b) Orijinal Etiket ve Satış Ambalajı; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) ÜTS’de bu madde kapsamında yapılan bildirim sonrasında bu Kılavuzun 40 ıncı maddesine göre gerçekleştirilen cihaz kayıt başvurusunun değerlendirme işlemlerinde, IVDR’nin “Ek I Genel Güvenlilik ve Performans Gereklilikleri III. bölümünde” yer alan ve etikette (ve/veya satış ambalajında) yer alması istenen ve ÜTS’de cihaz kaydı incelemesinde değerlendirmeye alınan ortak bilgiler genel olarak aşağıdaki gibidir: a. Cihazın ürün adı veya ticari adı, b. Bir kullanıcının cihazı tanıması için kesinlikle gerekli olan detaylar ve kullanıcı için net olmaması halinde cihazın kullanım amacı, c. İmalatçının adı, kayıtlı ticari unvanı veya kayıtlı ticari markası ve kayıtlı işyeri adresi, ç. İmalatçı AB ve Türkiye dışında yerleşik ise AB yetkili temsilcisinin adı ve kayıtlı işyeri adresi, d. İthal tıbbi cihazlar için, kullanma kılavuzu veya satış ambalajında yer almıyor ise ithalatçının adı veya ticari adı ve kayıtlı işyeri adresi, e. UDI taşıyıcısı (IVDR’nin 108 inci maddesinin birinci fıkrası (c) bendinde belirtilen yürürlük tarihleri göz önünde bulundurulacaktır), f. İlgili olduğu durumda, cihazın performansta bozulma olmadan güvenli bir şekilde kullanımına yönelik süre sınırıyla ilgili, asgari yıl ve ay ve uygun olduğunda gün şeklinde ifade edilen açık bir gösterge (Cihazın raf ömrü varsa, ay ve yıl olarak son kullanma tarihi ya da doğrudan raf ömrü), g. Cihazın güvenli bir şekilde hangi tarihe kadar kullanılabileceğine dair hiçbir göstergenin bulunmaması durumunda, imalat tarihi. (Bu imalat tarihi, tarihin açıkça belirlenebilir olması şartıyla, lot numarasının veya seri numarasının bir parçası olarak dâhil edilebilir), ğ. İlgili olduğu durumda, ağırlık veya hacim, numerik sayı veya bunların kombinasyonu ya da ambalajın içeriklerini doğru bir şekilde yansıtan diğer birimler ile ifade edilen net içerik miktarının bir göstergesi (içerikteki ürün sayısı ve varsa sınırlı kullanım sayısı), h. Cihaza ait spesifik (özel) depolama ve/veya kullanım koşulları, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 132/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 134; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ı. Cihaz steril olarak paketlendiyse, cihazın steril durumuna ve sterilizasyon yöntemine dair gösterge, i. Cihaz tek kullanımlık ise cihazın tek kullanımlık olduğuna dair gösterge, j. Cihaz kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi gereken uyarılar veya alınacak önlemler. (etiket veya satış ambalajında kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgiler kullanma kılavuzunda detaylı olarak açıklanıyorsa, hedeflenen kullanıcılar dikkate alınarak bu bilgiler asgari düzeyde tutulabilir) k. Uygulanabildiği hallerde, özel işletim talimatları, l. CE işareti ve cihazın uygunluk değerlendirme prosedürüne bir onaylanmış kuruluş dahil olmuş ise ilgili onaylanmış kuruluşa ait dört haneli onaylanmış kuruluş numarası, m. Cihazın bir in vitro tanı cihazı olduğuna dair bir gösterge ya da bu cihaz bir ‘performans çalışmasına yönelik cihaz’ ise bu duruma dair bir gösterge, n. Cihaz kişisel test veya hastabaşı test amaçlı ise bu duruma dair bir gösterge, o. Hızlı testlerin kişisel test veya hastabaşı test amaçlı olmaması durumunda, hariç tutmayla ilgili açık bir ifade, ö. Cihaza özgü olarak IVDR’ye göre etikette yer alması istenilen diğer bilgiler. 3) Bazı durumlarda, etikette bulunması gereken bazı bilgiler, etiket boyutu gibi bazı teknik nedenlerden dolayı ya da imalatçının tercihi doğrultusunda, iç ve/veya dış satış ambalajına yerleştirilebilir. Bu kapsamda, orijinal etikette IVDR’de belirtilen ve etikette yer alması gereken bilgilerin tamamı yer almıyorsa, cihazın iç/dış satış ambalajının da bu alana yüklenmesi gerekir. Söz konusu bilgiler hangi ambalaj seviyesinde/seviyelerinde bulunuyorsa (iç ve/veya dış ambalaj), o seviyedeki satış ambalajı/ambalajları da bu alana yüklenir. 4) Cihazın güvenli kullanımını sağlamak için gereken bilgiler, tıbbi cihazın üzerinde ve/veya her bir parçasının ambalajı üzerinde veya gerektiğinde ticari ambalaj (iç/dış ambalaj) üzerinde de bulunmalıdır. 5) Cihaz kitlerinin, ayrı cihazlar olarak bulundurulan münferit reaktifler ve maddeler içermesi durumunda, bu cihazların her biri, IVDR Ek I’de belirtilen etiketleme gerekliliklerine ve IVDR’nin gerekliliklerine uyar. 6) Bileşenlerinin niteliği ve miktarı ile mevcut oldukları yapı dikkate alındığında, tehlikeli olarak değerlendirilebilecek bir madde veya karışım ihtiva eden cihazlar söz konusu olduğunda, 11/12/2013 tarihli ve 28848 Mükerrer sayılı Resmî Gazete’de yayımlanan Maddelerin ve Karışımların Sınıflandırılması, Etiketlenmesi ve Ambalajlanması Hakkında Yönetmeliğin ilgili zararlılık işaretleri ve etiketleme gereklilikleri uygulanır. Cihazın kendisi veya etiketi üzerinde bütün bilgileri koymak için yeterli alanın bulunmaması durumunda, ilgili zararlılık işaretleri etiket üzerine konur ve söz konusu Yönetmeliğin gerektirdiği diğer bilgilere kullanım talimatında yer verilir. İlgili tüm bilgilerin uygun şekilde kullanım talimatında (kullanma kılavuzunda) yer almaması durumunda 23/6/2017 tarihli ve 30105 Mükerrer sayılı Resmî Gazete’de yayımlanan Kimyasalların Kaydı, Değerlendirilmesi, İzni ve Kısıtlanması Hakkında Yönetmeliğin güvenlik bilgi formuna ilişkin hükümleri uygulanır. c) Türkçe Etiket; 1) Bu alan, bu Kılavuzun 40 ıncı maddesi kapsamında cihaz kayıt başvurusu yapıldıktan sonra, ÜTS tarafından ÜTS kayıt ekranında otomatik olarak oluşturulur. 2) Bu fıkranın (a) bendinde bahsedilen alanın “Hayır” olarak seçilmesi durumunda, söz konusu cihaza ait etiket bilgileri ÜTS’ye girilen bilgiler vasıtasıyla otomatik olarak işlenerek Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 133/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 135; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 bu alan oluşturulur. Böylelikle, firmalar ayrıca Türkçe etiket yüklemez. Bu nedenle ürüne ait bilgilerin ÜTS’ye doğru bir şekilde girilmesi önem arz eder. Bu fıkranın (b) bendinde bahsedilen alana yüklenen etiket ve varsa iç/dış ambalaj içeriğindeki bilgilerle ÜTS’ye girilen bilgiler birbiriyle uyumlu olmalıdır. 3) Bu fıkranın (a) bendinde bahsedilen alanın “Evet” olarak seçilmesi durumunda ise bu alan ÜTS ekranında ortaya çıkmaz ve ÜTS tarafından otomatik olarak oluşturulmaz. 4) Bu alanda oluşturulan şablon, orijinal etiket yerine geçmez. ç) MRG Güvenlik Bilgisi; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz etiketinde/ambalajında ve kullanma kılavuzunda MR güvenliği hakkında gösterilen uyarıya ve bilgilere bağlı olarak, bu alanda “MR Güvenli”, “MR Koşullu”, “MR Güvenli Değil” veya “Bilgi Bulunmuyor” seçeneklerinden biri seçilir. 3) Cihazın kullanma kılavuzu ve etiketinde, cihazın MR güvenliğine ait herhangi bir bilgi bulunmuyorsa, ÜTS’de bu alan “Bilgi Bulunmuyor” olarak seçilir. 4) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin ÜTS’de ve kullanma kılavuzunda bulunması zorunludur. 5) MR Güvenlik Bilgisi bulunan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilgi etikette/ambalajda asgari düzeyde tutulabilir veya etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. 6) Bu Kılavuzun 17 nci maddesinde bahsedilen ve ÜTS’ye kullanma kılavuzu yükleme zorunluluğu bulunmayıp IVDR’ye göre Sınıf A ve Sınıf A Steril olarak sınıflandırılan cihazlar için, ÜTS’de cihaza ait kullanma kılavuzunun yüklenmemesi ve ilgili cihazla ilişkilendirilmemesi durumunda ve cihazın orijinal etiketinde/ambalajında kullanma kılavuzuna yönlendirme bulunmaması durumunda, varsa bu bilginin etikette/ambalajda bulunması zorunludur. 7) Eğer cihaz “MR Koşullu” ise kullanma kılavuzunda bu koşul ile ilgili detaylı açıklama yer almalıdır. d) İyonize radyasyon içerir mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Cihaz ya da cihaz bileşenleri iyonize radyasyon yayıyor veya üretiyorsa ÜTS’de bu alan “Evet” olarak, iyonize edici radyasyon yaymıyorsa “Hayır” olarak seçilir. 3) İyonize edici radyasyon yayan cihazlarda, bu bilginin kullanma kılavuzunda bulunması ve ÜTS’de bu alanın “Evet” olarak seçilmesi zorunludur. 4) İyonize edici radyasyon yayan cihazlarda, bu bilginin orijinal etikette de bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, iyonize edici radyasyon bilgisi etikette/ambalajda asgari düzeyde tutulabilir veya (profesyonel kullanım amaçlı ise) etikette/ambalajda bu bilginin bulunma zorunluluğu aranmaz. e) Tek kullanımlık mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz tek kullanımlık cihaz ise “Evet”, tek kullanımlık cihaz değil ise “Hayır” olarak seçilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 134/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 136; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) İlgili cihaz tek kullanımlık cihaz ise bu bilginin hem etiket ve/veya satış ambalajında, hem de kullanma kılavuzunda bulunması zorunludur. Bununla birlikte, bu alanın da “Evet” olarak seçilmesi zorunludur. 4) Bu alan “Evet” olarak seçilirse, ÜTS tarafından otomatik olarak, bu fıkranın (f) bendinde bahsedilen alan “Evet” ve (i) ile (k) bentlerinde bahsedilen alanlar ise “Hayır” olarak seçilir. Bu durum söz konusu olduğunda, ilgili alanlar üzerinde değişiklik yapılamaz. f) Sınırlı kullanım sayısı var mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın sınırlı kullanım sayısı var ise “Evet”, sınırlı kullanım sayısı yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (g) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve kullanma kılavuzunda belirtilen cihaza ait sınırlı kullanım sayısı girilir. 4) Bu alan “Hayır” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (ğ) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili bentte bahsedilen alanda seçim yapılması zorunludur. g) Sınırlı Kullanım Sayısı; 1) Bu alan, bu fıkranın (f) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) ÜTS’de bu alana cihazın sınırlı kullanım sayısı girilir. 3) Sınırlı kullanım sayısı olan cihazlarda, bu bilginin hem orijinal etiket ve/veya satış ambalajında hem de kullanma kılavuzunda bulunması ve ÜTS’de bu alana sınırlı kullanım sayısının girilmesi zorunludur. ğ) Tek bir hastaya mı kullanılabilir?; 1) Bu alan, bu fıkranın (e) ve (f) bendi “Hayır” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, ilgili cihaz tek bir hastada birden çok kez kullanılabilen (tek hasta çoklu kullanım) bir cihaz ise “Evet”, tek bir hastada birden çok kullanılması amaçlanmayan bir cihaz ise “Hayır” olarak seçilir. 3) Bu fıkranın (e) bendinde bahsedilen “Tek Kullanımlık” bilgisi ile bu bentte bahsedilen “Tek Bir Hastaya Kullanılabilirlik” bilgileri birbirinden farklı bilgilerdir. Sadece tek kullanımlık olmayan cihazlar için bu alanda seçim yapılır. Bu fıkranın (e) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda (yani cihaz tek kullanımlık ise), bu bentte bahsedilen alan ÜTS kayıt ekranında ortaya çıkmaz. 4) Bu bilginin orijinal etiket veya satış ambalajında da bulunması istenir ama orijinal etiket veya ambalajda cihazın kullanma kılavuzuna yönlendirme bulunuyorsa ve bu bilgi kullanma kılavuzunda detaylı olarak açıklanıyorsa, bu bilginin bulunma zorunluluğu aranmaz. h) Raf ömrü var mı?; 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, ilgili cihazın raf ömrü var ise “Evet”, raf ömrü yok ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (ı) bendinde bahsedilen alan ortaya çıkar ve bu alana etikette ve (içeriğinde yer alıyorsa) kullanma kılavuzunda belirtilen cihaza ait raf ömrü girilir. ı) Raf Ömrü; 1) Bu alan, bu fıkranın (h) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 135/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 137; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu alana cihaza ait raf ömrü, “Gün”, “Ay” veya “Yıl” olarak girilir. 3) Raf ömrü bilgisi etikette doğrudan yer almayabilir. Bu bilgi etikette son kullanma tarihi ve imalat tarihi ile birlikte dolaylı olarak gösterilebilir. Ayrıca, UDI taşıyıcısı olan etiketlerde son kullanma tarihi yer alıyorsa, son kullanma tarihi UDI-PI’ın bir parçası olur. Etiket üzerinde ayrıca bir imalat tarihi bulunuyorsa, UDI-PI’ya dâhil edilmesine gerek yoktur. 4) Eğer cihazın raf ömrü varsa, orijinal etikette veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihi bilgisi yer alır. Bir başka deyişle, raf ömrü olan cihazların orijinal etiketinde veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihi bulunması zorunludur. Etikette veya satış ambalajında ve/veya UDI taşıyıcısında son kullanma tarihine ilişkin bilgi varsa sistemde raf ömrü alanı bu yönde doldurulur. 5) Raf ömrü olan cihazlarda, bu fıkranın (b) bendinde bahsedilen alana yüklenen orijinal piyasaya arz etiketi ve/veya satış ambalajındaki son kullanma tarihi ve/veya raf ömrü bilgileri ile bu maddenin altıncı fıkrasının (a) bendinde bahsedilen alana yüklenen ürün görsellerindeki etiket ve/veya satış ambalajı örneklerindeki raf ömrü bilgilerinin uyumlu olması ve/veya birbirini tamamlaması gerekir. 6) Raf ömrü bilgisi kullanma kılavuzunun içeriğinde bulunuyorsa, bu bilginin bu alana girilmesi ve orijinal etiket veya satış ambalajındaki raf ömrü bilgisi ile uyumlu olması zorunludur. Buna karşılık, raf ömrü bilgisinin kullanma kılavuzunda bulunma zorunluluğu olmadığından, etikete veya satış ambalajında yar alan ve bu alana girilmiş olan raf ömrü bilgisi kullanma kılavuzunda aranmaz. i) Kalibrasyona tabi mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekiyor ise “Evet” olarak, test, kontrol ve kalibrasyon faaliyetleri uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (j) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait kalibrasyon periyodu girilir. j) Kalibrasyon Periyodu (ay); 1) Bu alan, bu fıkranın (i) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen kalibrasyon periyodu, “Ay” olarak girilir. 3) Bir cihazın kalibrasyon periyodu imalatçı tarafından belirlendiyse, bu bilginin kullanma kılavuzunda bulunması ve bu alana girilmesi zorunludur. 4) Bir cihazın kalibrasyon periyodu imalatçı tarafından spesifik olarak belirlenmediyse ve kılavuzda belirtilmediyse, bu alana 12 değeri (12 ‘Ay’) girilir. 5) Kalibrasyon periyodu bilgisi etiket veya satış ambalajında aranmaz. k) Bakıma tabi mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan; ilgili cihaza belirli periyotlarda bakım uygulanması gerekiyor ise “Evet”, belirli periyotlarda bakım uygulanması gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (l) bendinde bahsedilen alan ortaya çıkar ve bu alana kullanma kılavuzunda belirtilen cihaza ait bakım periyodu girilir. l) Bakım Periyodu (ay); Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 136/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 138; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Bu alan, bu fıkranın (k) bendi “Evet” olarak seçildiğinde, ÜTS’de girilmesi zorunlu alandır. 2) Bu alana cihazın kullanma kılavuzunda belirtilen bakım periyodu, “Ay” olarak girilir. 3) Bir cihazın bakım periyodu varsa, bu bilginin kullanma kılavuzunda bulunması zorunludur. Bakım periyotlarında hangi parametrelerin kontrol edildiğinin ve hangi parçaların veya bileşenlerin değiştirilmesinin zorunlu olduğunun kullanma kılavuzunda belirtilmesi gerekmektedir. 4) Bakım periyodu bilgisi etiket veya satış ambalajında aranmaz. m) Steril paketlendi mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz steril olarak paketlenerek piyasaya arz ediliyorsa “Evet”, steril olarak paketlenmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (n) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili bentte bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihaz steril olarak paketlendi ise bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. n) Sterilizasyon Metodu (Paketlemede Kullanılan); 1) Bu alan, bu fıkranın (m) bendi “Evet” olarak seçilmesi durumunda, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ortaya çıkan listeden cihazın paketlemesinde kullanılan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon yöntemi (metodu) seçilebilir. Bu nedenle paketlemede kullanılan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihaza ait paketlemede kullanılan sterilizasyon metodunun (birden fazla metot varsa sterilizasyon metotlarının tamamının) hem etiket ve/veya satış ambalajında hem de kullanma kılavuzunda belirtilmesi zorunludur. o) Kullanım Öncesinde Sterilizasyon Gerekli mi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihazın kullanım öncesinde steril edilmesi gerekiyorsa “Evet”, kullanım öncesinde steril edilmesi gerekmiyor ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilirse, ÜTS kayıt ekranında bu fıkranın (ö) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (ö) bendinde bahsedilen alanda seçim yapılması zorunludur. 4) Eğer cihazın kullanım öncesinde steril edilmesi gerekiyor ise bu bilginin kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. Bu bilginin etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 137/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 139; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ö) Sterilizasyon Metodu (Kullanım Öncesi); 1) Bu alan, bu fıkranın (o) bendi “Evet” olarak seçilmesi durumunda, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alanda ortaya çıkan listeden ilgili cihazın kullanımı öncesinde uygulanan sterilizasyon metodu ya da metotları seçilir. 3) Bu alanda birden fazla sterilizasyon metodu seçilebilir. Bu nedenle kullanım öncesi uygulanan sterilizasyon metotlarının tamamının listeden seçilmesi zorunludur. 4) Bu alandaki listede halihazırda “Aseptik”, “Etilen oksit”, “Hidrojen peroksit”, “Klor dioksit”, “Kuru ısı”, “Mikrodalga radyasyon”, “Nemli ısı veya buhar”, “Ozon”, “Perasetik asit”, “Radyasyon”, “Ses dalgaları”, “Sıvı Kimyasal Sterilantlar”, “Ultraviyole ışık” ve “Yüksek yoğunluklu ışık” birer sterilizasyon metodu olarak listelenmiştir. Seçilmesi gereken sterilizasyon metodu bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu sterilizasyon metodunun eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu sterilizasyon metodu ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili sterilizasyon metodu seçenek olarak eklenir. 5) Cihazı kullanım öncesinde uygulanan sterilizasyon metodu (birden fazla metot varsa sterilizasyon metotlarının tamamı) ile ilgili detaylı bilgilerin kullanma kılavuzunda bulunması zorunludur. p) Mikrobiyal kaynaklı hücreler veya maddeler ihtiva ediyor mu?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz mikrobiyal kaynaklı hücreler veya maddeler ihtiva ediyorsa “Evet”, herhangi bir mikrobiyal kaynaklı hücre veya madde ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz mikrobiyal kaynaklı hücre/hücreler veya madde/maddeler ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. r) İnsan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyor mu?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa “Evet”, herhangi bir insan kaynaklı doku veya hücre veya doku/hücre türevi ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz insan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. s) (AB) 722/2012'ye göre, Hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyor mu?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz (AB) 722/2012 Sayılı Tüzük ve 14/1/2021 tarihli ve 31364 sayılı Resmî Gazete’de yayımlanan Hayvan Kaynaklı Dokular Kullanılarak İmal Edilen Tıbbi Cihazlara Dair Yönetmelikte atıfta bulunulduğu şekilde, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa “Evet”, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Eğer cihaz, hayvan kaynaklı dokular veya hücreler veya onların türevlerini ihtiva ediyorsa bu bilginin etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 138/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 140; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ş) Yeni bir tür cihaz mıdır?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bir cihaz; a. İlgili analit veya diğer parametreler için bu tür bir cihazın son 3 yıl boyunca Türkiye / AB üyesi ülkelerde sürekli olarak bulunmadığı, b. Prosedürün son üç yıl boyunca Türkiye / AB üyesi ülkelerde belirli bir analit veya diğer parametrelerle bağlantılı olarak sürekli kullanılmayan bir analitik teknolojiyi içerdiği durumlarda “yeni cihaz” olarak kabul edilir. 3) Bu alan, ilgili cihaz yeni bir tür cihaz ise “Evet”, yeni bir cihaz türü değilse “Hayır” olarak seçilir. t) Kişisel test veya hastabaşı test amaçlı cihaz mıdır?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz bir Kişisel Test Cihazı ya da Hastabaşı Test Cihazı ise “Evet” olarak, ilgili cihaz bir Kişisel Test Cihazı ya da Hastabaşı Test Cihazı değil ise “Hayır” olarak seçilir. 3) Eğer cihaz, bir Kişisel Test Cihazı ya da Hastabaşı Test Cihazı ise bu bilginin (cihazın kişisel test veya hastabaşı amaçlı olup olmadığına dair göstergenin) etikette ve/veya satış ambalajında ve kullanma kılavuzunda bulunması ve bu alanın “Evet” olarak seçilmesi zorunludur. u) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği Ek-3 Kapsamında mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz 15/5/2014 tarihli ve 29001 Sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ü kapsamında olan ürünlerden ise “Evet”, ilgili Yönetmeliğin Ek-3 kapsamında olan ürünlerden değil ise “Hayır” olarak seçilir. 3) Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin Ek-3’ünde satış merkezleri haricinde satışı yapılabilecek cihazların listesi yer almaktadır. 26/5/2023 tarihli ve 32202 sayılı Resmî Gazete’de yayımlanan Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik ile birlikte, güncel Ek-3 listesinde aşağıdaki ürünler bulunur: a. Hassasiyet giderme amaçlı diş macunu, b. Bireysel kullanıma yönelik diş protez bakım ürünleri, c. Kondom, ç. Hasta altı bezi, d. İnkontinans bakım ürünleri (inkontinans pedi, mesane pedi, ördek, sürgü ve benzeri), e. Sıcak/soğuk kompres (non invaziv), f. Yara bandı, flaster, g. Pamuk, ğ. Ağız çalkalama suyu, h. Nefes açıcı burun bantları, ı. Cerrahi maske, i. Veziküller için kendinden yapışkanlı bası önleyici bant, j. Nasır ve su toplamayı giderme amaçlı parmak ayıracı, k. Steril olmayan tek kullanımlık eldiven, l. Pediatrik burun puvarı, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 139/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 141; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 m. İlgili mevzuatı kapsamında satış yerleri kısıtlanmış olanlar ile münhasıran sağlık profesyonellerinin kullanımına yönelik imal edilenler istisna olmak üzere MDR’nin Ek XVI’sının 1 inci maddesinin ikinci fıkrasında atıfta bulunulan “Tıbbi Amaçlı Olmayan Ürün Gruplarının Listesi” kapsamında yer alan ürünler. 4) Bu bendin (3) numaralı alt bendinden de anlaşılacağı üzere, Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği’nin güncel Ek-3’ünde IVDR kapsamında herhangi bir cihaz bulunmamaktadır. Bu nedenle, ilgili Yönetmeliğin Ek-3’ünde bu yönde herhangi bir değişiklik olmadığı müddetçe, bu alanın “Hayır” olarak seçilmesi zorunludur. ü) Ekstra Bilgi Linki; 1) İsteğe bağlı olarak cihaz ile ilgili web adresi (URL) bu alana eklenebilir. v) SUT Eşleşme Durumu; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz SGK geri ödeme kapsamında ise “Eşleşme Var” olarak seçilir. 3) Bu alan, ilgili cihazın SGK geri ödeme kapsamına alınması için SUT eşleşme başvurusu yapılacak ise “Eşleşme Yapılacak” olarak seçilir. 4) Bu alan, ilgili cihaz SGK geri ödeme kapsamında değil ise “Eşleşme Yok” olarak seçilir. 5) SUT eşleşme başvurusu yapılacak cihazlarda ÜTS’ye Türkçe Katalog yüklenmesi zorunludur. y) Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz DMO bünyesinde kurulan Sağlık Market kapsamında satılacak ya da SGK geri ödemesi yapılacak ise “Evet”, Sağlık Market kapsamında satılmayacak ya da SGK geri ödemesi yapılmayacak ise “Hayır” olarak seçilir. z) Ürün Görseli Standartları; 1) Bu fıkranın (y) bendinde bahsedilen alan “Evet” olarak seçilmesi durumunda, bu maddenin altıncı fıkrasında bahsedilen “Ürün Görselleri” alanında; a. Her bir cihaz için en az 3 (üç) adet fotoğraf olmalıdır. b. İç ve dış ambalajı olan cihazlar için her bir ambalaj tipine ait en az 3 (üç) adet fotoğraf olmalıdır. c. Varsa cihaza ait yedek parça, sarf malzeme, aksesuar ve tüm bileşenlerinin görselleri de olmalıdır. ç. Her bir fotoğraf en az 600x600 piksel, kare şeklinde, en fazla 2 MB boyutunda, jpeg, jpg, png formatlarından birine sahip olması gerekmektedir. d. Fotoğrafların; cihazın kullanım şekline göre bütün detayları gösterecek, farklı yönlerden çekilmiş olması gerekmektedir. aa) Bir cihazın bileşeni/aksesuarı mı?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, ilgili cihaz başka bir tıbbi cihazın aksesuarı ise veya bir cihazın parçasının veya bileşeninin yerine geçmesi amaçlanan ve cihazın performansını veya güvenlilik karakteristiklerini ya da kullanım amacını önemli ölçüde değiştiren bir parçası ise “Evet”, başka bir cihazın bileşeni/aksesuarı değil ise “Hayır” olarak seçilir. 3) Bu alan “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (bb) bendinde bahsedilen alan ortaya çıkar. Bu durumda, ilgili bentte bahsedilen alanda seçim yapılması zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 140/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 142; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 4) Biyosidal ürünler veya kozmetik ürünlerin kayıt işlemlerine halel getirmeksizin, ÜTS’ye sadece bu Kılavuzun dördüncü maddesinde bahsedildiği şekilde “Cihaz” tanımına giren ve Tıbbi Cihaz Yönetmelikleri kapsamında yer alan tıbbi cihazların, in vitro tanı cihazlarının ve tıbbi cihaz aksesuarı ya da in vitro tanı cihazı aksesuarı olarak tanımlanan parçaların kayıt işlemleri yapılmaktadır. Yedek parça olarak tanımlanan parçalar ÜTS’ye kaydedilmez. bb) Ana Cihazın Branş Türleri; 1) Bu alan, bu fıkranın (aa) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan ile birlikte kayıt ekranında ortaya çıkan “Branş Türü Kodu Seç” ekranından, ana cihaza ya da ana cihazlara ait branş türü kodu veya kodları seçilir. Bu alanda en az 1 adet branş türü kodunun seçilmesi zorunludur. cc) Ürün Yüzey Alanı: (cm2 cinsinden); 1) Yüzey alanı bilgisi, SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlar için girilmesi gereken bir bilgidir. 2) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılan cihazlarda, bu alana (cm2 cinsinden) yüzey alanı girilir. 3) SGK geri ödeme işlemleri kapsamında yüzey alanı cinsinden ödemesi yapılmayan veya SGK geri ödeme işlemleri kapsamı dışındaki diğer cihazlarda bu alan boş bırakılabilir. çç) Ürün, yasal imalatçısı tarafından başka bir imalatçıya mı ürettirildi?; 1) Bu alan, ÜTS’de seçilmesi zorunlu alandır. 2) Bu alan, yasal imalatçı firma ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırıyor ve/veya imalat ettiriyorsa “Evet”, imalatçı firma ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırmıyor ve/veya imalat ettirmiyor (yasal imalatçı kendi tesislerinde üretim yapıyorsa) ise “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, ÜTS kayıt ekranında bu fıkranın (dd) bendinde bahsedilen alan ortaya çıkar. Bu durumda, (dd) bendinde bahsedilen alandaki “İmalatçı Firma/Kurum Seç” ekranından üretimi yapan firmanın/kurumun seçilmesi zorunludur. dd) Üretimi Yapan İmalatçı Firma/Kurum; 1) Bu alan, bu fıkranın (cc) bendi “Evet” olarak seçildiğinde, ÜTS’de seçilmesi zorunlu alandır. 2) İmalatçı firma, IVDR’nin 11 inci maddesinin on dördüncü fıkrasında bahsedildiği şekilde, ilgili cihazı başka bir gerçek ya da tüzel kişiye tasarlattırıyor ve/veya imalat ettiriyorsa, söz konusu gerçek ya da tüzel kişi/firma/kurum (üretimi yapan kişi/firma) bu alanda ortaya çıkan “İmalatçı Firma/Kurum Seç” ekranından seçilir. 3) Bu alanda ortaya çıkan “İmalatçı Firma/Kurum Seç” ekranında söz konusu üretimi yapan kişi/firma yoksa, ilgili ekrandaki “İmalatçı Firma/Kurum Ekle” bölümü seçilerek ortaya çıkan ekranda üretimi yapan kişiye/firmaya ait “Ad”, “Adres”, “Ülke” ve “E-posta” bilgileri girilerek, ilgili üretimi yapan kişi/firma için “İkincil Firma No” ile ÜTS’de kayıt oluşturulur. Sonrasında, “İmalatçı Firma/Kurum Seç” ekranından ilgili üretimi yapan kişi/firma seçilir. 4) Eğer yasal imalatçı firma cihazlarını başka bir imalatçıya ürettiriyorsa, bu maddenin üçüncü fıkrasının (b) bendinde bahsedilen alanda üretimi yapan kişinin/firmanın yerleşik olduğu ülkenin de seçilmesi zorunludur. 5) Eğer yasal imalatçı firma cihazlarını başka bir imalatçıya ürettiriyorsa, üretimi yapan kişi/firma bilgilerinin de cihazın bağlı olduğu belgelerde (bu Kılavuzun 11 inci maddesinin Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 141/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 143; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 dördüncü fıkrasında belirtildiği şekilde AB Uygunluk Beyanı ve/veya AB Sertifikası) ve/veya etikette/ambalajda bulunması gerekir. Söz konusu belgelerde ve/veya etikette/ambalajda üretimi yapan kişi/firma bilgileriyle (ilgili kişiye/firmaya ait ad/unvan ve adres bilgileriyle) bu alanda seçilen bilgiler birbiriyle uyuşmalıdır. 6) Bu alana girilen bilgiler, üçüncü şahısların erişimine açık değildir. (8) “Ölçü Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ölçü Listesi; 1) Bu alanda yer alan “Ölçü Ekle” ekranından, cihaza ait varsa ölçü bilgileri (ağırlık, toplam hacim, uzunluk, çap vb.) ölçü birimleriyle birlikte eklenebilir. 2) Halihazırda “Ölçü Ekle” ekranında “Açı”, “Ağırlık”, “Alan”, “Basınç”, “Çevre”, “Derinlik”, “Dış Çap”, “Genişlik”, “Toplam Hacim”, “Uzunluk” ve “Yükseklik” birer ölçü tipi olarak listelenmiştir. Her bir ölçü tipine göre de spesifik olarak ölçü birimleriyle tek seçim yapılabilir. Aynı ölçü tipinde birden fazla ölçü eklenemez. 3) Seçilmesi gereken ölçü tipi ve/veya ölçü birimi listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge Ve Ürün Kayıt İşlemleri” alanı kullanılarak, söz konusu ölçü tipinin ve/veya ölçü biriminin eklenmesi hususunda, talep oluşturulabilir. Talebin ekine söz konusu ölçü tipi ve/veya ölçü birimi ile ilgili detaylı bilgiler ve referans dokümanlar yüklenmelidir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçü tipi ve/veya ölçü birimi seçenek olarak eklenir. (9) “Saklama/Kullanım Koşulu Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Saklama ve/veya Kullanım Koşulu var mı?; 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunuyorsa “Evet”, cihazın saklama ve/veya kullanım koşulu veya koşulları bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alan ile birlikte ortaya çıkan “Saklama/Kullanım Koşulu Ekle” ekranı kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. b) Saklama ve/veya Kullanım Koşulu Listesi; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda “Saklama/Kullanım Koşulu Ekle” ekranına giriş yapılarak, spesifik olsun ya da olmasın bütün saklama ve/veya kullanım koşulları, aşağıdaki parametre girişleri yapılarak, ÜTS’ye eklenir: a. Saklama/Kullanım Koşulu Tipi: sisteme girişi yapılan saklama veya kullanım koşulunun tipine göre, bu alanda ‘Saklama/Depolama Ortamı Sıcaklığı’, ‘Saklama/Depolama Ortamı Nem Oranı’, ‘Saklama/Depolama Ortamı İrtifası’, ‘Saklama/Depolama Ortamı Basıncı’, ‘Kullanım Ortamı Sıcaklığı’, ‘Kullanım Ortamı Nem Oranı’, ‘Kullanım Ortamı İrtifası’, ‘Kullanım Ortamı Basıncı’ ve diğer koşullar için ‘Özel Saklama/Depolama Koşulları’ seçeneklerinden birisi seçilir. Seçilmesi gereken saklama/kullanım koşulu tipi bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” talep alanı seçilerek, söz konusu saklama/kullanım koşulu tipinin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili saklama/kullanım koşulu tipi seçenek olarak eklenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 142/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 144; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 b. Minimum Değer: İlgili saklama veya kullanım koşulunun minimum değeri girilir. İlgili saklama veya kullanım koşulunun minimum değeri yoksa, bu alan boş bırakılır. c. Maximum Değer: İlgili saklama veya kullanım koşulunun maksimum değeri girilir. İlgili saklama veya kullanım koşulunun maksimum değeri yoksa, bu alan boş bırakılır. d. Birimi: Bu alanda ilgili saklama veya kullanım koşuluna ait ölçüm birimi seçilir. Bu alandaki listede halihazırda “ATM”, “Derece Fahrenheit”, “Derece Kelvin”, “Derece Santigrat”, “Hekto Pascal”, “Kilo Pascal”, “mbar”, “metre”, “mmHg”, ve “Percent Relative Humidity (%)” birer ölçüm birimi olarak listelenmiştir. Eğer ilgili saklama ya da kullanım koşulan ait ölçüm birimi bu alandaki listede görülmüyorsa, söz konusu ölçüm biriminin eklenmesi hususunda ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” talep alanı seçilerek talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili ölçüm birimi seçenek olarak eklenir. e. Özel Saklama/Kullanım Koşulu: İlgili saklama veya kullanım koşuluyla ilgili ilave bilgiler bu alana girilir. (Örneğin, söz konusu koşul cihazın taşınmasıyla ilgili ise ya da uzun süreli saklama koşuluysa bu bilgi bu alana girilir). 3) Bu alana girilen saklama/depolama koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Söz konusu saklama/depolama koşulu spesifik değerlere sahip ise cihazın etiketi ve/veya satış ambalajında bulunması zorunludur. Buna karşılık, söz konusu saklama/depolama koşulu spesifik değerlere sahip değilse, bu koşulun etiket ve/veya satış ambalajında bulunma zorunluluğu aranmaz. 4) Bu alana girilen kullanım koşulunun, spesifik (özel) değerlere sahip olsun ya da olmasın, cihaza ait kullanma kılavuzunda bulunması zorunludur. Buna karşılık, söz konusu kullanım koşulunun etiket ve/veya satış ambalajında bulunma zorunluluğu yoktur. İlgili koşulun kullanma kılavuzunda açıklanması yeterlidir. c) Diğer özel koşullar var mı?; 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, cihazla ilgili cihaz kullanıcısının ve diğer kişilerin dikkatini hemen çekmesi ve bilmesi gereken uyarılar, önlemler veya özel koşullar bulunuyorsa “Evet” olarak, bu tür uyarılar, önlemler veya özel koşullar bulunmuyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (ç) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (ç) bendinde bahsedilen alan kullanılarak ilgili koşullarının sisteme eklenmesi zorunludur. ç) Diğer Özel Koşullar; 1) Bu alan, bu fıkranın (c) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda ortaya çıkan listeden, ilgili cihaza ilişkin uyarılar, önlemler veya koşullar seçilir. Bu alanda birden çok seçim yapılabilir. 3) Bu alanda ortaya çıkan listeye “Güneş ışığından uzak tutun/koruyun”, “Oda sıcaklığında saklayın”, “Kuru bir yerde saklayın” ve “Isı ve radyoaktif kaynaklardan koruyun” gibi birçok uyarı, önlem ve özel koşul eklenmiştir. Seçilmesi gereken uyarı, önlem veya özel koşul bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “MDR/IVDR Diğer Özel Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 143/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 145; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Koşul Ekleme” talep alanı seçilerek, söz konusu uyarı, önlem veya özel koşulun eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili uyarı, önlem veya özel koşul seçenek olarak eklenir. 4) Bu alanda seçilen uyarı, önlem ve özel koşullarla ilgili bilgilerin kullanma kılavuzunda bulunması zorunludur. Buna karşılık bu bilgiler; kullanım kılavuzunda daha detaylı bilgiler bulunduğu takdirde, etikette hedeflenen kullanıcılar dikkate alınarak asgari düzeyde tutulabilir. (10) “CMR ve/veya Endokrin Bozucu Madde Bilgileri” başlığı altında aşağıdaki alanlar bulunur: a) Ek-I 10.3'te belirtildiği şekilde, CMR ve/veya endokrin bozucu madde ihtiva ediyor mu?; 1) Bu alan, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alan, ilgili cihaz IVDR’nin Ek-I’inin 10.3 üncü maddesinde belirtildiği şekilde bir veya birden fazla CMR ve/veya endokrin bozucu (ED) madde ihtiva ediyorsa “Evet” olarak, söz konusu madde hükümleri çerçevesinden herhangi bir CMR ve/veya ED madde ihtiva etmiyorsa “Hayır” olarak seçilir. 3) Bu alanın “Evet” olarak seçilmesi durumunda, bu fıkranın (b) bendinde bahsedilen alan ortaya çıkar. Bu durumda, bu fıkranın (b) bendinde bahsedilen alandan söz konusu maddelerin seçilmesi ve sisteme eklenmesi zorunludur. b) CMR ve/veya Endokrin Bozucu Madde Bilgileri; 1) Bu alan, bu fıkranın (a) bendinde bahsedilen alan “Evet” olarak seçildiğinde, ÜTS’de seçim yapılması zorunlu alandır. 2) Bu alanda ortaya çıkan ”CMR ve/veya endokrin bozucu madde” listesinden, ilgili cihazda ihtiva eden madde veya maddeler seçilir. Bu alanda birden çok seçim yapılabilir. 3) Bu alanda ortaya çıkan listede, halihazırda Avrupa Kimyasallar Kurumu (ECHA – European Chemicals Agency)’nin web sitesinden (https://echa.europa.eu/) temin edilen bazı CMR ve/veya ED maddeleri seçenek olarak kayıtlıdır. Seçilmesi gereken madde bu listede yer almıyorsa, ÜTS’deki “Talep Bildir” ekranında “CMR / ED Madde Ekleme” talep alanı seçilerek, söz konusu maddenin eklenmesi hususunda talep oluşturulabilir. Talebin uygun görülmesi durumunda, bu alana ilgili madde seçenek olarak eklenir. 4) Bu alanda seçilen maddeler ile ilgili bilgilerin ve alınması gereken önlemlerin kullanma kılavuzunda bulunması zorunludur. Buna karşılık bu bilgiler; kullanım kılavuzunda daha detaylı bilgiler bulunduğu takdirde, etikette hedeflenen kullanıcılar dikkate alınarak asgari düzeyde tutulabilir. (12) “Başvuru Durumu” başlığı altında aşağıdaki alanlar bulunur: a) Başvuruya hazır mı?: 1) Bu alan, ÜTS’de girilmesi zorunlu alandır. 2) Bu alan, bu madde kapsamında bilgileri girilen tıbbi cihaza ait bildirim sonradan güncellenecekse ya da henüz Kuruma başvuruya gönderilmesi için hazır durumda değilse “Hayır” olarak, tıbbi cihaz kayıt bildirimi en son halini aldıysa ve başvuruya hazır durumdaysa “Evet” olarak seçilir. 3) Bu alan “Hayır” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumda değilse), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Taslak” olarak kaydedilir. 4) Bu alan “Evet” olarak seçildiyse (ilgili tıbbi cihaz kayıt bildirimi başvuruya hazır durumdaysa), bu tıbbi cihaz bildiriminin durumu ÜTS’de “Başvuruya Hazır” olarak kaydedilir ve “Tıbbi Cihazlarımı Listele” ekranında listelenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 144/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 146; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (13) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin IVDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 145/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 147; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ALTINCI BÖLÜM ÜTS’de Toplu Olarak Yapılabilecek Bildirim İşlemleri Toplu olarak Eski Tıbbi Cihaz Yönetmelikleri kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi MADDE 31- (1) ÜTS’de Eski Tıbbi Cihaz Yönetmelikleri kapsamında cihaz kaydı (cihaz kayıt/güncelleme bildirimi) için sisteme girilmesi gereken bilgiler, bu kapsamdaki her cihaz için bu Kılavuzun 25 inci maddesinde bahsedildiği şekilde teker teker girilebileceği gibi, tıbbi cihaz kayıt ekranındaki “Toplu İşlemler” alanındaki “Toplu MDD/AIMDD/IVDD Tıbbi Cihaz Ekle/Güncelle” ekranı üzerinden toplu bir şekilde de girilebilmektedir. (2) Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki cihazlara ait olarak bu Kılavuzun 25 inci maddesi kapsamında girilmesi istenilen bilgilerin toplu bir şekilde ÜTS’ye eklenmesi veya güncellenmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu MDD/AIMDD/IVDD Tıbbi Cihaz Ekle/Güncelle” ekranına girilir. (3) “Toplu MDD/AIMDD/IVDD Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasında kırmızı renkli sütunlar zorunlu alanları, sarı renkli sütunlar ise başka bir alanın girilmesine bağlı zorunlu alanları işaret etmektedir. Söz konusu alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda, toplu bilgi girişi yapılması istenen her cihaz için doldurulur. (5) Bildirim bilgilerinin girildiği şablon excel dosyası ile birlikte ilgili cihazlara ait etiket bilgisi dosyalarının ve farklı ambalaj resim dosyalarının zip formatıyla sıkıştırılması yoluyla Bildirim Bilgileri Dosyası oluşturulur ve zip formatındaki bu dosya “Toplu MDD/AIMDD/IVDD Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Zip Dosyası” alanına yüklenir. (6) Bildirim Bilgileri Dosyasını oluşturan ve bu maddenin beşinci fıkrasında bahsedilen dosyalar, türüne göre farklı formatlarda (excel, pdf, jpg, jpeg, png vb.) olabilir. Buna karşılık, bu dosyalar zip içinde ayrı klasörlerde değil doğrudan “Zip Dosyası” alanına yüklenecek olan zip dosyası (Bildirim Bilgileri Dosyası) içinde olmalıdır. (7) “Zip Dosyası” alanına yüklenecek olan Bildirim Bilgileri Dosyasının boyutu en fazla 200 MB olabilir. (8) Dosya isimlerinde Türkçe karakterler (Ç/ç, Ğ/ğ, İ/ı, Ö/ö, Ş/ş ve Ü/ü) kullanılamaz. (9) Başvurusuz güncellenebilen alanlar, bu Kılavuzun 35 inci maddesinde bahsedilen “Toplu Başvurusuz Ürün Güncelle” ekranı ile güncellenebilir. (10) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin Eski Tıbbi Cihaz Yönetmeliklerine ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 146/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 148; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Toplu olarak MDR kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi MADDE 32- (1) ÜTS’de MDR kapsamında cihaz kaydı için sisteme girilmesi gereken bilgiler, bu kapsamdaki her cihaz için bu Kılavuzun 27 nci maddesinde bahsedildiği şekilde teker teker girilebileceği gibi, tıbbi cihaz kayıt ekranındaki “Toplu İşlemler” alanındaki “Toplu MDR Tıbbi Cihaz Ekle/Güncelle” ekranı üzerinden toplu bir şekilde de girilebilmektedir. (2) MDR kapsamındaki cihazlara ait olarak bu Kılavuzun 27 nci maddesi kapsamında girilmesi istenilen bilgilerin toplu bir şekilde ÜTS’ye eklenmesi veya güncellenmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu MDR Tıbbi Cihaz Ekle/Güncelle” ekranına girilir. (3) “Toplu MDR Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasında kırmızı renkli sütunlar zorunlu alanları, sarı renkli sütunlar ise başka bir alanın girilmesine bağlı zorunlu alanları işaret etmektedir. Söz konusu alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda, toplu bilgi girişi yapılması istenen her cihaz için doldurulur. (5) Bildirim bilgilerinin girildiği şablon excel dosyası ile birlikte ilgili cihazlara ait etiket bilgisi dosyalarının ve farklı ambalaj resim dosyalarının zip formatıyla sıkıştırılması yoluyla Bildirim Bilgileri Dosyası oluşturulur ve zip formatındaki bu dosya “Toplu MDR Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Zip Dosyası” alanına yüklenir. (6) Bildirim Bilgileri Dosyasını oluşturan ve bu maddenin beşinci fıkrasında bahsedilen dosyalar, türüne göre farklı formatlarda (excel, pdf, jpg, jpeg, png vb.) olabilir. Buna karşılık, bu dosyalar zip içinde ayrı klasörlerde değil doğrudan “Zip Dosyası” alanına yüklenecek olan zip dosyası (Bildirim Bilgileri Dosyası) içinde olmalıdır. (7) “Zip Dosyası” alanına yüklenecek olan Bildirim Bilgileri Dosyasının boyutu en fazla 200 MB olabilir. (8) Dosya isimlerinde Türkçe karakterler (Ç/ç, Ğ/ğ, İ/ı, Ö/ö, Ş/ş ve Ü/ü) kullanılamaz. (9) Başvurusuz güncellenebilen alanlar, bu Kılavuzun 35 inci maddesinde bahsedilen “Toplu Başvurusuz Ürün Güncelle” ekranı ile güncellenebilir. (10) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin MDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Toplu olarak IVDR kapsamında Tıbbi Cihaz Ekleme/Güncelleme İşlemi MADDE 33- (1) ÜTS’de IVDR kapsamında cihaz kaydı için sisteme girilmesi gereken bilgiler, bu kapsamdaki her cihaz için bu Kılavuzun 30 uncu maddesinde bahsedildiği şekilde teker teker girilebileceği gibi, tıbbi cihaz kayıt ekranındaki “Toplu İşlemler” alanındaki “Toplu IVDR Tıbbi Cihaz Ekle/Güncelle” ekranı üzerinden toplu bir şekilde de girilebilmektedir. (2) IVDR kapsamındaki cihazlara ait olarak bu Kılavuzun 30 uncu maddesi kapsamında girilmesi istenilen bilgilerin toplu bir şekilde ÜTS’ye eklenmesi veya güncellenmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu IVDR Tıbbi Cihaz Ekle/Güncelle” ekranına girilir. (3) “Toplu IVDR Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 147/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 149; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (4) Şablon excel dosyasında kırmızı renkli sütunlar zorunlu alanları, sarı renkli sütunlar ise başka bir alanın girilmesine bağlı zorunlu alanları işaret etmektedir. Söz konusu alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda, toplu bilgi girişi yapılması istenen her cihaz için doldurulur. (5) Bildirim bilgilerinin girildiği şablon excel dosyası ile birlikte ilgili cihazlara ait etiket bilgisi dosyalarının ve farklı ambalaj resim dosyalarının zip formatıyla sıkıştırılması yoluyla Bildirim Bilgileri Dosyası oluşturulur ve zip formatındaki bu dosya “Toplu IVDR Tıbbi Cihaz Ekle/Güncelle” ekranında yer alan “Zip Dosyası” alanına yüklenir. (6) Bildirim Bilgileri Dosyasını oluşturan ve bu maddenin beşinci fıkrasında bahsedilen dosyalar, türüne göre farklı formatlarda (excel, pdf, jpg, jpeg, png vb.) olabilir. Buna karşılık, bu dosyalar zip içinde ayrı klasörlerde değil doğrudan “Zip Dosyası” alanına yüklenecek olan zip dosyası (Bildirim Bilgileri Dosyası) içinde olmalıdır. (7) “Zip Dosyası” alanına yüklenecek olan Bildirim Bilgileri Dosyasının boyutu en fazla 200 MB olabilir. (8) Dosya isimlerinde Türkçe karakterler (Ç/ç, Ğ/ğ, İ/ı, Ö/ö, Ş/ş ve Ü/ü) kullanılamaz. (9) Başvurusuz güncellenebilen alanlar, bu Kılavuzun 35 inci maddesinde bahsedilen “Toplu Başvurusuz Ürün Güncelle” ekranı ile güncellenebilir. (10) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin IVDR’ye ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Toplu olarak Cihaz Silme İşlemi MADDE 34- (1) ÜTS’de, bu Kılavuzun 25 inci ila 30 uncu maddeleri kapsamındaki bütün cihaz tipleri için ( Eski Tıbbi Cihaz Yönetmelikleri, MDR ve IVDR kapsamındaki tıbbi cihaz, SİP ve ITC’ler için) silme işlemi yapılabilmektedir. Bu Kılavuzun yukarıda bahsedilen maddeleri kapsamında kaydedilmiş bir cihaz, ilgili cihazın (cihaz tipine göre) bilgilerinin yer aldığı “Tıbbi Cihaz Bilgileri”, “Sistem/İşlem Paketi Bilgileri” ya da “Ismarlama Üretilen Tıbbi Cihaz Bilgileri” ekranı üzerindeki “Diğer İşlemler” alanındaki seçeneklerden silinebilir veya silindi durumuna getirilebilir. (2) Bu maddenin birinci fıkrasının ikinci cümlesinde bahsedilen işlemin toplu bir şekilde yapılabilmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu Cihaz Sil” ekranına girilir. (3) “Toplu Cihaz Sil” ekranında yer alan “Şablon Excel Dosyası İndir” alanından toplu cihaz silme bildirimi için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasındaki alanlar, silinmesinin istendiği cihazların tamamının birincil ürün numaraları ve silinme gerekçeleri girilir ve Toplu Cihaz Silme Dosyası oluşturulur. (5) Toplu Cihaz Silme Dosyası, excel formatında olur. (6) ÜTS’de silinmesi istenen cihaz kayıtlarının, “Taslak”, “Başvuruya Hazır”, “Kayıtlı” veya “Reddedildi” durumunda olması gerekmektedir. (7) “Taslak” ve “Başvuruya Hazır” durumundaki cihaz kayıtları, ÜTS’den silinir. (8) “Kayıtlı” ve (Ret-3 kararı olanlar hariç) “Reddedildi” durumunda bulunan cihaz kayıtları ise ÜTS’den silinmeden “Silindi” durumuna getirilir. (9) Cihaz kayıtları sadece ilgili firma tarafından silinebilir. Kurum tarafından ÜTS’de cihaz kaydı silme işlemi gerçekleştirilmez. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 148/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 150; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Toplu olarak Başvurusuz Cihaz Güncelleme İşlemi MADDE 35- (1) ÜTS’de ilgili cihaza yeni katalog ilişkilendirmek veya yeni ürün görseli yüklemek gibi başvurusuz olarak güncelleme yapılmasına izin verilen cihaz bilgileri, tıbbi cihaz kayıt ekranındaki “Toplu İşlemler” alanındaki “Toplu Başvurusuz Ürün Güncelle” ekranı üzerinden toplu bir şekilde de girilebilmektedir. (2) “Toplu Başvurusuz Ürün Güncelle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından bu kapsamda toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (3) Şablon excel dosyasında kırmızı renkli sütunlar zorunlu alanları, sarı renkli sütunlar ise başka bir alanın girilmesine bağlı zorunlu alanları işaret etmektedir. Söz konusu alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda, toplu bilgi girişi yapılması istenen her cihaz için doldurulur. (4) Şablon excel dosyasında “Ürün Katalog Listesi” alanına cihaza bağlı olması istenen ve bu Kılavuzun 24 üncü maddesine göre ÜTS’ye kaydedilmiş olan tüm ürün kataloglarının adları girilir (örneğin, 1234567-KT6, 1234567-KT10). Bu alanın boş bırakılması durumunda eğer işlem öncesinde cihaza bağlı bir ürün kataloğu var ise; cihaz ile bu katalog arasında ilişki koparılır. Eğer cihazın herhangi bir “Katalog” türünde belgesi yoksa bu alan boş bırakılır. (5) Şablon excel dosyasında, “Sağlık Marketinde Satılacak Mı / SGK Geri Ödemesi Yapılacak Mı?” alanının “Evet” olarak işaretlenmesi durumunda, eklenmesi istenilen yeni görsellerle birlikte cihaza ait en az toplam 3 adet görselin bulunması gerekmektedir. İlgili alana eklenmesi istenmesi istenilen yeni görsellerin dosya isimlerinin girilmesi yeterlidir. Bu alana ürün görseli dosya isimleri aralarına virgül konularak girilir (örneğin, resim1.jpg, resim2.jpg). (6) Bildirim bilgilerinin girildiği şablon excel dosyası ile birlikte ilgili cihazlara yeni eklenmesi istenilen ürün görseli dosyalarının zip formatıyla sıkıştırılması yoluyla bir zip dosyası oluşturulur. Bu zip dosyası “Toplu Başvurusuz Ürün Güncelle” ekranında yer alan “Zip dosyasını yükle” alanına yüklenir. (7) Zip dosyasını oluşturan ve bu maddenin altıncı fıkrasında bahsedilen dosyalar, türüne göre farklı formatlarda (excel, pdf, jpg, jpeg, png vb.) olabilir. Buna karşılık, bu dosyalar zip içinde ayrı klasörlerde değil doğrudan “Zip dosyasını yükle” alanına yüklenecek olan zip dosyası içinde olmalıdır. (8) Dosya isimlerinde Türkçe karakterler (Ç/ç, Ğ/ğ, İ/ı, Ö/ö, Ş/ş ve Ü/ü) kullanılamaz. Toplu olarak Piyasaya Arz Bilgisi Ekleme İşlemi MADDE 36 – (1) ÜTS’de, bu Kılavuzun 25 inci, 27 nci ve 30 uncu maddeleri kapsamında cihaz kaydı oluşturulan ve sonrasında bu Kılavuzun 39 uncu maddesine göre Kuruma yapılan başvuru işlemleri olumlu bir şekilde sonuçlandırılarak “Kayıtlı” duruma gelen cihazın tekil ürün barkoduna (Birincil Ürün Numarası veya UDI-DI Numarası) teker teker olarak çoklu ürün içeren kutu/ambalaj ve konteyner barkodlarının ilişkilendirilmesi işlemleri (piyasaya arz bilgisi eklenmesi işlemleri), ilgili cihazın “Tıbbi Cihaz Bilgileri” ekranı üzerindeki “Piyasaya Arz Bilgisi” alanındaki “Piyasaya Arz Bilgisi Ekle” ekranı yoluyla gerçekleştirilebilmektedir. (2) Bu maddenin birinci fıkrasında bahsedilen işlemin toplu bir şekilde yapılabilmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu Piyasaya Arz Bilgisi Ekle” ekranına girilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 149/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 151; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (3) “Toplu Piyasaya Arz Bilgisi Ekle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından bu kapsamda toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasındaki alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda eksiksiz bir şekilde doldurulur ve excel formatında “Toplu Piyasaya Arz Bilgisi Ekle” ekranında yer alan “Excel dosyasını yükleyiniz” alanına yüklenir. Toplu olarak Cihazlara Saklama/Kullanım Koşulu Ekleme İşlemi MADDE 37- (1) ÜTS’de, bu Kılavuzun 31 inci, 32 nci ve 33 üncü maddeleri kapsamında toplu olarak cihaz bilgileri girilebileceği gibi, ilgili maddelerde bahsedilen şablon dosyalarında parametrik veri alanı olarak bulunmayan saklama/kullanım koşulu değerleri de toplu olarak ÜTS’ye eklenebilmektedir. (2) Bu maddenin birinci fıkrasının bahsedilen işlemin toplu bir şekilde yapılabilmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu Cihazlara Saklama/Kullanım Koşulları Ekle” ekranına girilir. (3) “Toplu Saklama/Kullanım Koşulu Ekle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından bu kapsamda toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasındaki alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda eksiksiz bir şekilde doldurulur ve excel formatında “Toplu Saklama/Kullanım Koşulu Ekle” ekranında yer alan “Excel dosyasını yükleyiniz” alanına yüklenir. (5) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin Tıbbi Cihaz Yönetmeliklerine ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Toplu olarak Cihazlara Ölçü Bilgisi Ekleme İşlemi MADDE 38- (1) ÜTS’de, bu Kılavuzun 31 inci, 32 nci ve 33 üncü maddeleri kapsamında toplu olarak cihaz bilgileri girilebileceği gibi, ilgili maddelerde bahsedilen şablon dosyalarında parametrik veri alanı olarak bulunmayan ölçü bilgisi değerleri de toplu olarak ÜTS’ye eklenebilmektedir. (2) Bu maddenin birinci fıkrasının bahsedilen işlemin toplu bir şekilde yapılabilmesi için “Tıbbi Cihazlarımı Listele” ekranındaki “Toplu İşlemler” alanından “Toplu Cihazlara Ölçü Ekle” ekranına girilir. (3) “Toplu Ölçü Ekle” ekranında yer alan “Şablon Excel Dosyası İndir” alanından bu kapsamda toplu bildirim için hazırlanmış olan şablon excel dosyası indirilir. (4) Şablon excel dosyasındaki alanlar, şablon dosyadaki ilgili alanlara ait açıklamalar doğrultusunda eksiksiz bir şekilde doldurulur ve excel formatında “Toplu Ölçü Ekle” ekranında yer alan “Excel dosyasını yükleyiniz” alanına yüklenir. (5) Bu madde kapsamında yapılacak cihaz kayıt veya güncelleme bildiriminin Tıbbi Cihaz Yönetmeliklerine ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi için, bu Kılavuzun 40 ıncı maddesinde bahsedildiği şekilde Kuruma cihaz başvurusu yapılması gerekmektedir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 150/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 152; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 YEDİNCİ BÖLÜM ÜTS’de Tıbbi Cihaz ve Belge Başvuru İşlemleri Belge Başvurusu İşlemleri MADDE 39- (1) Bu Kılavuzun 8 inci, 9 uncu, 12 nci, 13 üncü, 15 inci, 16 ncı, 18 inci, 19 uncu, 21 inci, 22 nci veya 23 üncü maddelerinde belirtildiği şekilde, belge kayıt veya güncelleme bildirimlerinin ilgili tıbbi cihaz mevzuatına ve bu Kılavuzda yer alan hükümlere göre değerlendirilmesi için Kuruma başvuru yapılması gerekmektedir. (2) Belge başvurusu yapılabilmesi için ÜTS’de “Belge” sekmesi altındaki “Belge Başvuru İşlemleri” ekranında yer alan “Belge Başvurusu Oluştur” alanından aynı adlı ekrana girilir. (3) “Belge Başvurusu Oluştur” ekranındaki “Başvuru Tipi” alanındaki listeden, başvuru yapılacak belge veya belgelerin başvuru tipi seçilir. (4) Bu maddenin üçüncü fıkrasında belirtilen listede halihazırda; a) “İthalatçı Firmalar için Belge Başvurusu”, b) “İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu”, c) “İmalatçı Firmalar için e-imzalı Belge Başvurusu” ve ç) “2023/KK-1 Sayılı Duyuru Kapsamında Belge Başvurusu” adlı belge başvuru tipleri bulunmaktadır. (5) Bu Kılavuzun 8 inci, 12 nci ve 15 inci maddelerinde bahsedilen belge türleri için yapılacak başvurularda, “Başvuru Tipi” olarak bu maddenin dördüncü fıkrasının (a) bendinde belirtilen belge başvuru tipi seçilir. (6) Bu Kılavuzun 18 inci, 19 uncu, 21 inci, 22 nci ve 23 üncü maddelerinde bahsedilen belge türleri için yapılacak başvurularda, “Başvuru Tipi” olarak bu maddenin dördüncü fıkrasının (b) bendinde belirtilen belge başvuru tipi seçilir. (7) Bu Kılavuzun 9 uncu, 13 üncü ve 16 ncı maddelerinde bahsedilen belge türleri için yapılacak başvurularda, “Başvuru Tipi” olarak bu maddenin dördüncü fıkrasının (c) bendinde belirtilen belge başvuru tipi seçilir. (8) Bu Kılavuzun 47 nci ve 50 nci maddelerinde bahsedilen belge başvurularında ise “Başvuru Tipi” olarak bu maddenin dördüncü fıkrasının (ç) bendinde belirtilen belge başvuru tipi seçilir. (9) Bu maddenin beşinci ila sekizinci fıkralarında bahsedildiği şekilde belge başvuru tipinin seçilmesinin ardından, aynı ekranda bulunan “Başvuruya Eklenecek Belgeler” adlı alandaki “Belge Seç” ekranından belge başvurusuna eklenecek belge veya belgeler seçilir. (Söz konusu ekranda sadece “Başvuru Tipi” alanında seçilen başvuru tipine uygun olan belgeler listelenmektedir.) (10) Başvuru için seçilen belge veya belgeler, “Başvuruya Eklenecek Belgeler” alanı altında listelenir. Hatalı bir belgenin seçilmesi durumunda, bu listeden “Çıkar” butonuna basılarak çıkartılabilir. (11) İlgili başvuruda olması gereken belgelerin tamamı “Başvuruya Eklenecek Belgeler” alanındaki listede yer alıyorsa, ilgili ekranda “Başvuru Oluştur” butonuna basılır ve ortaya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 151/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 153; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 çıkan “Belge Başvurusu Özeti” ekranında “Onayla” işlemi yapılır. Bu işlemi yalnızca ilgili firmanın “Tıbbi Cihaz Kayıt Elemanı” türündeki kullanıcıları yapabilir (12) Eğer başvuruya ait belge bildiriminde / bildirimlerinde usule ve iş kurallarına aykırı bir durum yoksa söz konusu başvuru, bu maddenin onbirinci fıkrasında bahsedilen işlem sonrasında, ÜTS’de “İmza Bekliyor” durumunda oluşturulur. (13) “İmza Bekliyor” durumundaki başvuru, firmanın başvuru sahibi imza yetkilisi tarafından elektronik olarak imzalanır. Elektronik olarak imzalanan başvurulardan; a) İçerisinde bu Kılavuzun 6 ncı, 7 nci, 10 uncu, 11 inci ve 14 üncü maddelerinde bahsedilen belge türlerinden bulunanlar “Ödeme bekliyor” durumuna geçer. Başvurudaki ödeme şartı olan belge veya belgeler için başvuru ücretinin ödenmesi ve onaylanması sonrasında bu tür başvurular “İncelemede” durumuna geçer. b) Bu fıkranın (a) bendinde bahsedilen belge türleri haricindeki belge veya belgeler ise belge başvurusu elektronik olarak imzalandığı anda “İncelemede” durumuna geçer. (14) “İncelemede” durumuna gelmeyen başvurular Kurum inceleme uzmanı tarafından değerlendirilemez. (15) Bir belge başvurusu en fazla 5 adet belge bildirimi içerir. (16) Bu madde kapsamında gerçekleştirilen belge başvurusu içerisindeki belge bildirimlerinden biri veya daha fazlası için Kurum tarafından olumsuz karar verilmesi (herhangi bir “Ret” veya “Revizyon” kararı) durumunda ve bu kararın ilgili mevzuata ve bu Kılavuz’da yer alan hükümlere aykırı olduğu düşünülüyorsa; firmanın ilgili belge bildirimi veya bildirimleri için yeniden belge başvurusu yapmadan önce, ÜTS’deki “Talep Bildir” ekranını kullanarak ve “Talep Alanı” olarak “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” alanını seçerek ve ilgili alanda “Tıbbi Cihaz/Belge Başvuru Numarası” alanına söz konusu belge başvurusu için atanan Belge Başvuru Numarasını girmek suretiyle, söz konusu kararın yeniden değerlendirilmesini talep edebilir. Buradaki amaç; Kurum tarafından hatalı değerlendirilen başvuru için yeniden başvuru yapılmadan ilgili kararın düzeltilmesini sağlamaktır. Talep içerisinde itiraz edilen hususa ilişkin mevzuata ve/veya bu Kılavuz’a bağlı hükümlere de atıf yapılması gerekir. Talep üzerinden düzeltilmeksizin yeniden başvuru yapılarak incelemeye gönderilen başvurular için Kurum sorumlu tutulmaz. “Tıbbi Cihaz/Belge Başvuru Numarası” alanına ilgili Belge Başvuru Numarasının girilmediği talepler ya da içerisinde itiraz edilen hususa ilişkin mevzuata veya bu Kılavuz’a bağlı hükümlere atıf yapılmayan talepler değerlendirmeye alınmaz. (17) Bu madde kapsamında gerçekleştirilen belge başvurusu içerisindeki belge bildirimlerinden biri veya daha fazlası için Kurum tarafından 3 günlük güncelleme süresi (“Güncelleme İste”) verilmesi durumunda ve bu kararın ilgili mevzuata ve bu Kılavuz’da yer alan hükümlere aykırı olduğu düşünülüyorsa; firmanın ilgili belge bildirimi veya bildirimleri için güncelleme işlemi yapmadan önce, ÜTS’deki “Talep Bildir” ekranını kullanarak ve “Talep Alanı” olarak “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” alanını seçerek ve ilgili alanda “Tıbbi Cihaz/Belge Başvuru Numarası” alanına söz konusu belge başvurusu için atanan Belge Başvuru Numarasını girmek suretiyle, söz konusu kararın yeniden değerlendirilmesini talep edebilir. Buradaki amaç; Kurum tarafından hatalı değerlendirilen başvuru için güncelleme işlemi yapılmadan ilgili kararın düzeltilmesini sağlamaktır. Talep içerisinde itiraz edilen hususa ilişkin mevzuata ve/veya bu Kılavuz’a bağlı hükümlere de atıf yapılması gerekir. Talep üzerinden düzeltilmeksizin güncelleme işlemi yapılan başvurular için Kurum sorumlu tutulmaz. “Tıbbi Cihaz/Belge Başvuru Numarası” alanına ilgili Belge Başvuru Numarasının girilmediği talepler Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 152/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 154; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ya da içerisinde itiraz edilen hususa ilişkin mevzuata veya bu Kılavuz’a bağlı hükümlere atıf yapılmayan talepler değerlendirmeye alınmaz. (18) Bu madde kapsamında gerçekleştirilen belge başvurusu içerisinde bu Kılavuzun 6 ncı ve 7 nci maddelerinde bahsedilen belge türlerinde belge bildirimlerinin bulunması (EC Sertifikası veya AB Sertifikası) ve bu başvuruya ait değerlendirmelerin olumlu sonuçlanması durumunda; kayıtlı duruma gelen ilgili sertifikaların geçerliliği ve güncelliği, söz konusu sertifikayı düzenleyen onaylanmış kuruluş ya da ilgili onaylanmış kuruluşu yetkilendiren yetkili otorite vasıtasıyla, Kurum tarafından sorgulanır. Sorgulama sonucunda; a) Güncel olmadığı belirlenen sertifikalara 45 günlük revizyon işlemi uygulanır. İstisnai olarak; sadece MDR ve IVDR kapsamındaki AB Sertifikaları için ve sadece ürün kapsamı genişletmesi nedeniyle revize edilen sertifikalara 45 günlük revizyon işlemi yerine 120 günlük süre uzatımı işlemi uygulanır. Yukarıda bahsedilen işlemler, halihazırda ÜTS’de kayıtlı ve güncel olmayan bütün aynı belge numarasıyla ilişkili sertifikalar için de gerçekleştirilir. b) Güncelliğini yitirmesi haricinde başka nedenlerden dolayı geçerli olmadığı belirlenen sertifikalara ise doğrudan ret işlemi uygulanır. Sahte olduğu veya üzerinde tahribat yapıldığı belirlenen belgelere ise ret işlemi sonrasında gerekli aksiyonların alınabilmesi amacıyla PGD süreci de başlatılır. Yukarıda bahsedilen işlemler, halihazırda ÜTS’de kayıtlı ve güncel olmayan bütün aynı belge numarasıyla ilişkili sertifikalar için de gerçekleştirilir. Tıbbi Cihaz Başvurusu İşlemleri MADDE 40- (1) Bu Kılavuzun 25 inci ila 33 üncü, 37 nci ve 38 inci maddelerinde belirtildiği şekilde cihaz kaydı bildirimi için gerekli olan bilgilerin ÜTS’ye eklenmesi veya ÜTS’de güncellenmesi sonrasında başvuruya hazır olan tıbbi cihazların ÜTS’de “Kayıtlı” duruma gelmesi için, söz konusu cihaz kaydı bildiriminin ilgili tıbbi cihaz mevzuatına ve bu Kılavuzda yer alan hükümlere uygunluğunun değerlendirilmesi amacıyla Kuruma cihaz başvurusu yapılması gerekmektedir. (2) Cihaz başvurusu yapılabilmesi için ÜTS’de “Tıbbi Cihaz” sekmesi altındaki “Tıbbi Cihaz Başvuru İşlemleri” ekranında yer alan “Tıbbi Cihaz Başvurusu Oluştur” alanındaki listeden, başvuru yapılacak cihazın veya cihazların başvuru türü seçilir. (3) Bu maddenin ikinci fıkrasında bahsedilen listede halihazırda, “Optik Ürünler Başvurusu”, “Aktif İmplante Tıbbi Cihazlar Başvurusu”, “Sınıf 3 Ürünler Başvurusu”, “Diğer Ürünler Başvurusu”, “Ismarlama Tıbbi Cihaz Başvurusu”, “Sistem İşlem Paketi Başvurusu” ve “2023/KK-1 & 2023/KK-2 Kapsamında Ürünler Başvurusu” adlı cihaz başvuru türleri bulunmaktadır. (4) Bu maddenin üçüncü fıkrasında bahsedilen cihaz başvuru türlerinden uygun olanı seçildiğinde, “Tıbbi Cihaz Başvurusu Özeti” ekranı ortaya çıkar. (5) Cihaz başvurusu türü olarak “Optik Ürünler Başvurusu”, “Aktif İmplante Tıbbi Cihazlar Başvurusu”, “Sınıf 3 Ürünler Başvurusu”, “Diğer Ürünler Başvurusu” veya “2023/KK-1 & 2023/KK-2 Kapsamında Ürünler Başvurusu” seçilmesi durumunda, tıbbi cihaz bildirimi kayıt/güncelleme başvurusu adımları temel olarak aşağıdaki gibi olur: a) Ortaya çıkan “Tıbbi Cihaz Başvurusu Özeti” ekranı üzerindeki “Beyan” alanındaki “Uygunluk Beyanı/AB Uygunluk Beyanı Seçiniz” ekranı üzerindeki listeden ilgili cihaza veya cihazlara bağlı olan beyan (Uygunluk Beyanı veya AB Uygunluk Beyanı) seçilir. b) “Uygunluk Beyanı/AB Uygunluk Beyanı Seç” ekranında sadece “Başvuruya Hazır” durumdaki cihaza veya cihazlara bağlı beyanlar listelenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 153/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 155; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 c) Tıbbi cihaz başvuruları sadece bir adet beyana bağlı cihazdan veya cihazlardan oluşturulabileceğinden dolayı, bu listeden sadece bir adet beyan seçilebilir. ç) Seçilen beyan, “Tıbbi Cihaz Başvurusu Özeti” ekranındaki “Seçilen Beyan” alanındaki listeden görüntülenir. Hatalı bir beyan seçilmesi durumunda, hatalı olarak seçilen beyan “Seçilen Beyan” alanındaki listeden “Çıkar” butonuna basılarak çıkartılabilir. d) Beyan seçildikten sonra, “Tıbbi Cihaz Başvurusu Özeti” ekranındaki “Başvuru Yapılacak Ürünler” alanındaki “Ürün Seç” ekranından başvuru yapılacak cihaz ya da cihazlar seçilir. e) Başvuru için seçilen cihaz ya da cihazlar “Başvuru Yapılacak Ürünler” alanı altında listelenir. Hatalı bir cihazın seçilmesi durumunda, bu listeden “Çıkar” butonuna basılarak çıkartılabilir. f) İlgili başvuruda olması gereken cihazların tamamı “Başvuru Yapılacak Ürünler” alanındaki listede yer alıyorsa, “Tıbbi Cihaz Başvurusu Özeti” ekranında “Onayla” işlemi yapılır. Bu işlemi yalnızca ilgili firmanın “Tıbbi Cihaz Kayıt Elemanı” türündeki kullanıcıları yapabilir. g) Eğer başvuruya ait cihaz bildiriminde / bildirimlerinde usule ve iş kurallarına aykırı bir durum yoksa başvuru “İmza Bekliyor” durumunda oluşturulur. Söz konusu başvurunun “İncelemede” durumunda Kuruma başvuru şeklinde gitmesi için, öncelikle söz konusu başvurunun firmanın imza yetkilisi tarafından elektronik olarak imzalanıp “Ödeme Bekliyor” durumuna getirilmesi, sonrasında ise başvuru ücretinin ödenmesiyle “İncelemede” durumuna geçmesi gerekmektedir. “İncelemede” durumuna gelmeyen başvurular Kurum inceleme uzmanı tarafından değerlendirilemez. ğ) Bu tür cihaz başvuruları, en fazla 500 adet tıbbi cihaz bildirimi içerir. (6) Cihaz başvurusu türü olarak “Ismarlama Tıbbi Cihaz Başvurusu” veya “Sistem İşlem Paketi Başvurusu” seçilmesi durumunda, tıbbi cihaz bildirimi kayıt/güncelleme başvurusu adımları temel olarak aşağıdaki gibi olur: a) Ortaya çıkan “Tıbbi Cihaz Başvurusu Özeti” ekranındaki “Başvuru Yapılacak Ürünler” alanındaki “Ürün Seç” ekranından başvuru yapılacak cihaz ya da cihazlar seçilir. b) Başvuru için seçilen cihaz ya da cihazlar “Başvuru Yapılacak Ürünler” alanı altında listelenir. Hatalı bir cihazın seçilmesi durumunda, bu listeden “Çıkar” butonuna basılarak çıkartılabilir. c) İlgili başvuruda olması gereken cihazların tamamı “Başvuru Yapılacak Ürünler” alanındaki listede yer alıyorsa, “Tıbbi Cihaz Başvurusu Özeti” ekranında “Onayla” işlemi yapılır. Bu işlemi yalnızca ilgili firmanın “Tıbbi Cihaz Kayıt Elemanı” türündeki kullanıcıları yapabilir. ç) Eğer başvuruya ait cihaz bildiriminde / bildirimlerinde usule ve iş kurallarına aykırı bir durum yoksa başvuru “İmza Bekliyor” durumunda oluşturulur. Söz konusu başvurunun “İncelemede” durumunda Kuruma başvuru şeklinde gitmesi için, öncelikle söz konusu başvurunun firmanın imza yetkilisi tarafından elektronik olarak imzalanıp “Ödeme Bekliyor” durumuna getirilmesi, sonrasında ise başvuru ücretinin ödenmesiyle “İncelemede” durumuna geçmesi gerekmektedir. “İncelemede” durumuna gelmeyen başvurular Kurum inceleme uzmanı tarafından değerlendirilemez. d) Bu tür cihaz başvuruları en fazla 5 adet tıbbi cihaz bildirimi içerir. (7) Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz başvurularında, sadece aynı GMDN koduna bağlı cihazlar için başvuru yapılmasına izin verilir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 154/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 156; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (8) Yeni Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz başvurularında (ITC’ler hariç), sadece aynı Temel UDI-DI koduna bağlı cihazlar için başvuru yapılmasına izin verilir. (9) Bu madde kapsamında gerçekleştirilen cihaz başvurusu içerisindeki cihaz bildirimlerinden biri veya daha fazlası için Kurum tarafından olumsuz karar verilmesi (herhangi bir “Ret” veya “Revizyon” kararı) durumunda ve bu kararın ilgili mevzuata ve bu Kılavuz’da yer alan hükümlere aykırı olduğu düşünülüyorsa; firmanın ilgili cihaz bildirimi veya bildirimleri için yeniden cihaz başvurusu yapmadan önce, ÜTS’deki “Talep Bildir” ekranını kullanarak ve “Talep Alanı” olarak “Tıbbi Cihaz Belge ve Ürün Kayıt İşlemleri” alanını seçerek ve ilgili alanda “Tıbbi Cihaz/Belge Başvuru Numarası” alanına söz konusu cihaz başvurusu için atanan Cihaz Başvuru Numarasını girmek suretiyle, söz konusu kararın yeniden değerlendirilmesini talep edebilir. Buradaki amaç; Kurum tarafından hatalı değerlendirilen başvuru için yeniden başvuru yapılmadan ilgili kararın düzeltilmesini sağlamaktır. Talep içerisinde itiraz edilen hususa ilişkin mevzuata ve/veya bu Kılavuz’a bağlı hükümlere de atıf yapılması gerekir. Talep üzerinden düzeltilmeksizin yeniden başvuru yapılarak incelemeye gönderilen başvurular için Kurum sorumlu tutulmaz. “Tıbbi Cihaz/Belge Başvuru Numarası” alanına ilgili Cihaz Başvuru Numarasının girilmediği talepler ya da içerisinde itiraz edilen hususa ilişkin mevzuata veya bu Kılavuz’a bağlı hükümlere atıf yapılmayan talepler değerlendirmeye alınmaz. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 155/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 157; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 SEKİZİNCİ BÖLÜM Serbest Satış Sertifikası ve ÜTS’de Serbest Satış Sertifikası Başvurusu İşlemleri Serbest Satış Sertifikası MADDE 41- (1) Kurum; ihracat amacıyla ve yerli imalatçının ya da yabancı imalatçının Türkiye’de yerleşik olan AB yetkili temsilcisinin talebi üzerine, imalatçının veya uygulanabilir olduğu şekilde yetkili temsilcinin yurt içinde kayıtlı iş yerinin bulunduğunu ve Tıbbi Cihaz Yönetmelikleri uyarınca CE işareti taşıyan söz konusu cihazın veya cihazların Türkiye ve AB üyesi ülkelerde pazarlanabileceğini beyan eden bir serbest satış sertifikası düzenler. (2) Bu kapsamda, Kurum tarafından hem Yeni Tıbbi Cihaz Yönetmelikleri (MDR veya IVDR) hem de Eski Tıbbi Cihaz Yönetmelikleri (MDD veya IVDD veya AIMDD) kapsamında yer alan cihazlar için serbest satış sertifikası düzenlenmektedir. (3) Serbest satış sertifikasının Yeni Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz veya cihazlar için düzenlenmesi durumunda, sertifikada; a) İlgili cihazın veya cihazların Temel UDI-DI’sı ve b) İlgili cihaz veya cihazlarla ilişkili olarak, MDR 56 ncı madde ya da IVDR 53 üncü madde uyarınca bir onaylanmış kuruluşun AB sertifikası veya AB sertifikaları düzenlemiş olması durumunda, söz konusu AB Sertifikasını (veya AB sertifikalarını) tanımlayan özgün numara (veya numaralar), bulunur. (4) Eski Tıbbi Cihaz Yönetmelikleri kapsamındaki cihaz veya cihazlar için hazırlanan serbest satış sertifikasında, bu maddenin üçüncü fıkrasında bahsedilen bilgiler bulunmaz. ÜTS Serbest Satış Sertifikası Başvuru İşlemleri MADDE 42- (1) Bu Kılavuzun 41 inci maddesinde bahsedildiği üzere, Yeni Tıbbi Cihaz Yönetmelikleri veya Eski Tıbbi Cihaz Yönetmelikleri kapsamında olan ve yerli imalatçı tarafından üretilen cihazlar ya da AB Yetkili temsilcisi Türkiye’de yerleşik olan imalatçılara ait cihazlar için, ilgili yerli imalatçının veya yabancı imalatçının Türkiye’de yerleşik olan AB yetkili temsilcisinin talebi üzerine, serbest satış sertifikası düzenlenmektedir. (2) Yerli imalatçılar için serbest satış sertifikası başvuru işlemleri aşağıdaki adımlarla yapılır: a) Serbest satış sertifikası başvurusu, ÜTS’de “Tıbbi Cihaz” sekmesi altında yer alan “Serbest Satış Sertifikası Başvurusu İşlemleri” bölümünden gerçekleştirilir. b) “Serbest Satış Sertifikası Başvurusu İşlemleri” bölümünde “Sertifika Başvurusu Ekle” sekmesi tıklanarak, “Serbest Satış Sertifika Başvurusu Ekle” ekranına girilir. c) “Serbest Satış Sertifika Başvurusu Ekle” ekranındaki “İngilizce Nüsha Sayısı” alanına, ilgili serbest satış sertifikası için talep edilen İngilizce nüsha sayısı girilir. Her nüsha için ayrı başvuru ücreti alınır. ç) Serbest satış sertifikasının gönderileceği ülke belli ise “Serbest Satış Sertifika Başvurusu Ekle” ekranındaki “Ülke” alanından ilgili ülkenin adı seçilir. Söz konusu alandan sadece tek ülke seçilebilir. İlgili serbest satış sertifikası, seçilen ülkeye özel olarak düzenlenir. Birden fazla ülkeye özel olarak serbest satış sertifikası hazırlanması isteniyorsa, bahse konu olan her ülke için ayrı ayrı serbest satış sertifikası başvurusu yapılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 156/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 158; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) Serbest satış sertifikasının gönderileceği ülke belli değil ise “Serbest Satış Sertifika Başvurusu Ekle” ekranındaki “Ülke” alanında seçim yapılmaz. Bu durumda, ilgili serbest satış sertifikasında özel olarak bir ülke adı yer almaz. e) Serbest satış sertifikasının ayrıca Türkçe dilde nüshası da isteniyorsa, “Serbest Satış Sertifika Başvurusu Ekle” ekranındaki “Türkçe sertifika da istiyor musunuz?” alanında yar alan kutucuğun da işaretlenmesi gerekmektedir. Bu durumda, başvuru uygunsa Türkçe serbest satış sertifikası da düzenlenir. Türkçe serbest satış sertifikası için de ücret alınır. f) “Serbest Satış Sertifikası Başvurusu Ekle” ekranında gerekli olan seçimlerin yapılması sonrasında, ilgili ekranda bulunan “Oluştur” alanına tıklanarak sertifika başvurusu oluşturulur. g) Oluşturulan sertifika başvurusu “Serbest Satış Sertifikası Başvurusu Listele” ekranındaki listede, başvuru numarasıyla birlikte “İmza Bekliyor” durumunda listelenir. İlgili başvuru numarasına tıklanarak, ilgili başvurunun “Serbest Satış Sertifikası Detayı” ekranına girilir. ğ) “Serbest Satış Sertifikası Detayı” ekranında bulunan “Excel’den Ürün Ekle” alanından “Serbest Satış Sertifikası Başvurusuna Ürün Ekle” ekranına girilir. h) “Serbest Satış Sertifikası Başvurusuna Ürün Ekle” ekranındaki “Örnek Excel Dosyası İndir” alanında örneği indirilebilecek excel dosyası şablonu kullanılarak, başvuruya konu olan cihazların barkod numaraları ve İngilizce ürün adlarının bulunduğu bir excel dosyası oluşturulur. Söz konusu dosyadaki cihaz barkodlarına ait İngilizce ürün adlarının İngilizce olması ve ÜTS’deki Türkçe Ürün adlarıyla birebir uyumlu olması gerekir. ı) Bu fıkranın (h) bendine bahsedilen excel dosyasında barkod numaraları yer alan bütün cihazların, halihazırda ÜTS’de “Kayıtlı” durumunda bulunması gerekir. Başvuruda “Reddedildi” ya da “Sistemde Tekil Ürün Var” durumunda cihazlar bulunuyorsa başvuru Kurum tarafından reddedilir. i) Bu fıkranın (h) bendine göre oluşturulan excel dosyası, “Serbest Satış Sertifikası Başvurusuna Ürün Ekle” ekranındaki ekrandaki “Excel dosyasını yükleyiniz” alanına yüklenir. j) Serbest satış sertifikası başvurusuna en fazla 1000 adet cihaz eklenebilir. k) Başvuruda MDR, IVDR ve MDD/AIMDD/IVDD kapsamında bulunan cihazlar bir arada bulunamaz. l) MDR veya IVDR kapsamında cihazlara için bir serbest satış sertifikası başvurusu yapıldığında, başvuru kapsamındaki cihazlara ait Temel UDI-DI bilgilerinin aynı olması gerekir. Farklı Temel-UDI’ye sahip cihazlar için farklı serbest satış sertifikası başvurusu yapılır. m) Excel dosyasının “Excel dosyasını yükleyiniz” alanına yüklenmesinin ardından, başvuru e-imza ile imzalanarak, değerlendirilmesi için ÜTS üzerinden Kuruma gönderilir. n) Serbest satış sertifikası başvurusu Kurum tarafından değerlendirilir. Başvuru uygunsa tahakkuk oluşturulur ve başvuru sahibi firmanın ÜTS’de kayıtlı e-posta adresine ödeme referans numarası gönderilir. o) Serbest satış sertifikası düzenlenmesi için başvuru sahibi firma tarafından yatırılacak ücretler için Kurumsal Tahsilat Uygulaması yapılmaktadır. Bu fıkranın (n) bendine göre ÜTS’de kayıtlı olan e-posta adresine gönderilen referans numarası ile Halk Bankası şube veya Halk Bankası internet bankası aracılığı ile kurumsal ödeme yapılması gerekmektedir. Havale veya EFT kesinlikle yapılmaz. Yapılması durumunda ödeme bilgisi eşleştirmesi yapılamamaktadır. Kuruma bu şekilde hatalı havale veya EFT yapılması durumunda, içeriğinde Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 157/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 159; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 başvuru numarası, dekont ve hesap/IBAN numarasının bulunduğu bir dilekçe ile Kuruma başvuru yapılması halinde, Kuruma hatalı yapılan söz konusu ödeme ilgilisine iade edilir. ö) Serbest satış sertifikası ödemesinin en fazla 10 gün içerisinde yapılması gerekmektedir. 10 gün içerisinde ödemesi yapılmayan başvurular ÜTS tarafından otomatik olarak iptal edilir. p) Serbest satış sertifikası, başvuru ücretinin ödenmesi sonrasında, sadece ilgili başvuruda yer alan ve sertifikanın düzenleneceği tarihte ÜTS’de “Kayıtlı” durumunda bulunan cihazlar için düzenlenir ve firmanın ÜTS’de kayıtlı adresine posta yoluyla gönderilir. r) Bu fıkranın (p) bendinde bahsedilen sürece alternatif olarak; başvuru ücretinin ödenmesinin ardından, ÜTS’deki “Talep Bildir” ekranında “Tıbbi Cihaz Belge İade İşlemleri” talep alanı seçilerek, düzenlenen serbest satış sertifikasının elden teslim alınacağı yönünde bir talebin ilgili firma tarafından iletilmesi durumunda, söz konusu serbest satış sertifikası firma yetkilisine elden teslim edilmek üzere 3 iş günü Kurum’da bekletilir. 3 iş günü içerisinde ilgili firma yetkilisi tarafından elden teslim alınmaması durumunda, söz konusu serbest satış sertifikası firmanın ÜTS’de kayıtlı adresine posta yoluyla gönderilir. (3) AB yetkili temsilcisi Türkiye’de yerleşik olan imalatçılara ait cihazlar için serbest satış sertifikası başvurusu yapılması için, ÜTS’de “üretici/ithalatçı/bayi/ihracatçı” faaliyet alanı türünde kaydı bulunun ilgili AB yetkili temsilcisi tarafından EBS üzerinden Kurum’a dilekçe ile başvuru yapılması gerekir. İlgili başvurunun Kurum tarafından uygun bulunması durumunda, Kurumun başvuru sahibine ileteceği talimatlar ışığında başvuru ücretinin ödenmesi sonrasında, sadece ilgili başvuruda yer alan ve sertifikanın düzenleneceği tarihte ÜTS’de “Kayıtlı” durumunda bulunan cihazlar için sertifika düzenlenir ve firmanın ÜTS’de kayıtlı adresine posta yoluyla gönderilir. Söz konusu serbest satış sertifikası başvurusunun dilekçesi ve/veya eklerinde aşağıdaki bilgiler yer alır: a) “İngilizce nüsha sayısı”; 1) Her İngilizce nüsha için ayrı başvuru ücreti alınmaktadır. b) Serbest satış sertifikasının gönderileceği ülke belli ise ilgili sertifikada isminin bulunmasının talep edildiği “Ülke” adı; 1) İlgili serbest satış sertifikası, seçilen ülkeye özel olarak düzenlenir. 2) Birden fazla ülkeye özel olarak serbest satış sertifikası hazırlanması isteniyorsa, bahse konu olan her ülke için ayrı ayrı serbest satış sertifikası başvurusu yapılır. 3) Serbest satış sertifikasının gönderileceği ülke belli değil ise başvuru dilekçesinde “Ülke” adı belirtilmez. c) “Serbest satış sertifikasının Türkçe dilde nüshasının istenip istenmediği hususunda bilgi”, 1) Türkçe nüsha istenmesi durumunda, başvuru uygunsa Türkçe dilde serbest satış sertifikası da düzenlenir. 2) Türkçe sertifika için de ücret alınır. ç) Serbest satış sertifikasında yer alacak olan cihazlara ait “Ürün Listesi” dosyası: 1) Başvuruya konu olan cihazların barkod numaraları ve İngilizce ürün adlarının bulunduğu bir dosya oluşturulur. Bu dosya pdf formatında başvuru dosya eki olarak EBS’ye yüklenir. 2) Söz konusu dosyadaki cihaz barkodlarına ait İngilizce ürün adlarının İngilizce olması ve ÜTS’deki Türkçe ürün adlarıyla birebir uyumlu olması gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 158/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 160; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) Söz konusu dosyadaki cihazlar barkodlarının halihazırda ÜTS’de “Kayıtlı” durumunda bulunması gerekir. Başvuruda “Reddedildi” durumunda cihazlar bulunuyorsa başvuru Kurum tarafından reddedilir. 4) İlgili dosyaya en fazla 1000 adet cihaz eklenebilir. 5) Bu kapsamda yapılan bir serbest satış sertifikası başvurusunda, ilgili dosyada MDR, IVDR ve MDD/AIMDD/IVDD kapsamında bulunan cihazlar bir arada bulunamaz. 6) MDR veya IVDR kapsamında cihazlara ait bir serbest satış sertifikası başvurusu yapıldığında, ilgili dosyada yer alan cihazlara ait Temel UDI-DI bilgilerinin aynı olması gerekir. Farklı Temel-UDI’ye sahip cihazlar için farklı serbest satış sertifikası başvurusu yapılması gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 159/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 161; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 DOKUZUNCU BÖLÜM İthal Ürün Veri Değişikliği Talepleri ve İthal Ürün Veri Değişikliği Talebi Başvurularının ÜTS’de Oluşturulması İthal Ürün Veri Değişikliği Talepleri ve Değerlendirilme Süreçleri MADDE 43- (1) ÜTS’de aynı barkod ile kayıtlı bir cihazın farklı firmalara ait kayıtlarının bulunması ve bu kayıtlar arasında veri farklılıklarının bulunması durumunda, söz konusu cihaz için bu Kılavuzun 40 ıncı maddesi kapsamında yapılacak ilk cihaz başvurusu öncesinde, ilgili cihaz kayıtlarındaki ilgili ürün parametrelerinin (veri alanlarının) ÜTS’de aynı ve uyumlu hale getirilmesi gerekir. (2) Bu kapsamda, söz konusu cihaz için ÜTS’de bu Kılavuzun 40 ıncı maddesi kapsamında cihaz başvurusu yapmak isteyen firma, aynı barkodlu cihaz kayıtlarındaki veri alanları arasında bir uyumsuzluk halinde, öncelikle ilgili cihaz kayıtlarının bir veya daha fazlasında farklı olan ve ÜTS’de güncellenmesi gerektiği düşünülen veri alanları için, bu Kılavuzun 44 üncü maddesinde bahsedilen iş adımlarına göre talep başvurusu oluşturur. (3) Bu Kılavuzun 44 üncü maddesinde bahsedilen iş adımlarına göre oluşturulan talep başvurusu, öncelikle düzeltilmesi istenilen veri alanı veya alanları hakkında değerlendirme yapmaları için, ÜTS’de “Kayıtlı” veya “Sistemde Tekil Ürün Var” durumunda aynı barkodlu kayıtları bulunan diğer firmaya veya firmalara görüşe sunulur. Bu aşamada, söz konusu talep “Diğer Firmaların Görüşleri Bekleniyor” durumundadır. İthal ürün veri düzeltme talebine söz konusu firma veya firmaların görüş belirtme süresi 5 gündür. Belirtilen süre içerisinde görüş belirtmeyen firma veya firmalar söz konusu talepte bahsedilen veri alanı değişikliği talebini kabul etmiş olarak sayılır. (4) Bu maddenin üçüncü fıkrasında belirtilen süre içerisinde ilgili tüm firmaların söz konusu veri değişikliği talebini onaylaması durumunda; d) Söz konusu talep; “Sınıf”, “GMDN” ve “EMDN” gibi Kurum değerlendirmesinin gerekli olduğu alanlar haricindeki alanların değiştirilmesi ile ilgili ise “Talep firmaların oy birliği ile kabul edildi” durum açıklamasıyla ÜTS’de “Kabul Edildi” durumuna geçer ve değişiklik istenilen alanlar ilgili firmaların bahse konu olan cihaz kayıtlarının tamamında otomatik olarak ÜTS tarafından düzeltilir. e) Söz konusu talep; “Sınıf”, “GMDN” ve “EMDN” gibi Kurum değerlendirmesinin gerekli olduğu alanların değiştirilmesi ile ilgili ise “İncelemede” durumunda Kurum’un değerlendirmesine sunulur. (5) Bu maddenin üçüncü fıkrasında belirtilen süre içerisinde ilgili firmalardan en az birisinin söz konusu değişiklik talebini onaylamaması (reddetmesi) durumunda; ilgili firmaların tamamının görüşlerini belirtmesi (talebi onaylaması veya reddetmesi) sonrasında ya da en geç ilgili süre sonunda, söz konusu talep “İncelemede” durumunda Kurum’un değerlendirmesine sunulur. (6) Bu maddenin üçüncü fıkrasında belirtilen süre sonuna kadar ilgili firmaların hiçbirinin söz konusu değişiklik talebi için görüş belirtmemesi (talebi onaylamaması veya reddetmemesi) durumunda ise; ilgili süre sonrasında söz konusu talep “İncelemede” durumunda Kurum’un değerlendirmesine sunulur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 160/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 162; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (7) “Sınıf”, “GMDN” ve “EMDN” gibi Kurum değerlendirmesinin gerekli olduğu alanlarla ilgili veri değişikliği talepleri bu maddenin dördüncü, beşinci ve altıncı fıkralarında bahsedilen her durumda Kurum’un değerlendirmesine ve onayına sunulur. (8) Kurum’un bu maddenin dördüncü ila yedinci fıkralarında bahsedilen durumlara göre değerlendirmesine sunulduğu ilgili veri değişikliği taleplerinde, söz konusu cihazı kapsayan yönetmelikte ve bu Kılavuzda bahsedilen ilgili hükümlere, ilgili cihaza ait ÜTS’deki belge ve cihaz bildirim kayıtlarına, Komisyon ve Kurum tarafından hazırlanmış olan kılavuz ve duyurulara, “GMDN” ve “EMDN” gibi alanlar için ilgili resmi sorgulama sitelerindeki verilere ve ilgili talepte sunulan kanıt belge ve görsel kayıtlarına istinaden Kurum tarafından bir değerlendirme yapılır. (9) Bu maddenin sekizinci fıkrasında bahsedilen Kurum değerlendirmesi neticesinde ilgili veri değişiklik talebinin uygun bulunması durumunda, söz konusu talep Kurum tarafından onaylanır. Kurum tarafından onaylanan talep ÜTS’de “Kabul Edildi” durumuna geçer ve değişiklik istenilen alanlar ilgili firmaların bahse konu olan cihaz kayıtlarının tamamında otomatik olarak ÜTS tarafından düzeltilir. (10) Bu maddenin sekizinci fıkrasında bahsedilen Kurum değerlendirmesi neticesinde ilgili veri değişiklik talebinin uygun bulunmaması durumunda ise söz konusu talep, gerekçesiyle birlikte, Kurum tarafından reddedilir ve ÜTS’de “Reddedildi” durumuna geçer. (11) “Sınıf” veri alanının bu maddenin fıkralarında bahsedilen ilgili hükümlerine istinaden güncellenmesi sonucunda, ilgili cihaz kayıtlarına bağlı belgeler cihaz sınıfı ile uyumsuz hale gelirse, ilgili barkoda sahip cihazlara revizyon verilir. ÜTS’de İthal Ürün Veri Değişikliği Talebi Başvurusu Oluşturma Süreci ve Adımları MADDE 44- (1) Bu Kılavuzun 43 üncü maddesinde bahsedilen değerlendirme süreçlerinin uygulanması için, veri değişikliği talep eden firmanın ÜTS’den ithal ürün veri değişikliği talebi oluşturması gerekir. (2) İthal ürün veri değişikliği talebi oluşturmak isteyen firma, ÜTS firma ekranında “Tıbbi Cihaz” sekmesi altındaki “İthal Ürün Veri Değişikliği Talepleri” alanı üzerinden “İthal Ürün Veri Değişikliği Başvuruları Listele” ekranına girer. (3) Firma, “İthal Ürün Veri Değişikliği Başvuruları Listele” ekranında daha önce yapmış olduğu ithal ürün veri değişikliği taleplerini ve diğer firmalardan kendisine görüş vermesi için gelen ithal ürün veri değişikliği taleplerini de görebilir. (4) Firma, yeni bir talep başvurusu oluşturmak isteğinde, “İthal Ürün Veri Değişikliği Başvuruları Listele” ekranındaki “Veri Değişikliği Talebi Ekle” alanını kullanarak “İthal Ürün Veri Değişikliği Başvurusu Ekle” ekranına girer. (5) Firma, “İthal Ürün Veri Değişikliği Başvurusu Ekle” ekranındaki “Barkod Numarası” alanına, veri değişikliği talebi oluşturmak istediği cihazının barkod numarasını (söz konusu cihaz, Eski Tıbbi Cihaz Yönetmelikleri kapsamında ise Birincil Ürün Numarası’nı, Yeni Tıbbi Cihaz Yönetmelikleri kapsamında ise UDI-DI Numarası’nı) girer. (6) Firma, “Barkod Numarası” alanına veri değişikliği talebi oluşturmak istediği cihazının barkod numarasını girdikten sonra, ilgili ekranda ortaya çıkan “Değiştirme Talebinde Bulunulacak Alan” alanından güncelleme istediği veri alanını seçer. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 161/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 163; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (7) “Değiştirme Talebinde Bulunulacak Alan” alanında halihazırda aşağıda listelenen veri alanları ile birlikte bu veri alanlarıyla bağlantılı olan ve birlikte değerlendirilen veri alanları için değiştirme talebi başvurusu yapılabilmektedir: a) “İçerikteki Ürün Sayısı”, b) “Sınıf”, c) “GMDN”, ç) “Branş Türü Kodu”, d) “Vücuda implante edilebilir mi?”, e) “Tek kullanımlık mı?”, f) “Sınırlı kullanım sayısı var mı?”, g) “Raf ömrü var mı?”, ğ) “Kalibrasyona tabi mi?”, h) “Bakıma tabi mi?”, ı) “Steril paketlendi mi?”, i) “Kullanım öncesinde sterilizasyon gerekli mi?”, j) “MRG Güvenlik Bilgisi”, k) “Lateks içeriyor mu?”, l) “Ftalat/DEHP içeriyor mu?”, m) “İyonize radyasyon içerir mi?”, n) “Nanomateryal içerir mi?”, o) “Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği Ek-3 Kapsamında mı?”, ö) “Bir cihazın bileşeni/aksesuarı mı?”, p) “Ürün Yüzey Alanı: (cm2 cinsinden)”, r) “Ölçü”, s) “Saklama Koşulu”, ş) “EMDN”. (8) Bu maddenin yedinci fıkrasında bahsedilen alandaki listede yer alan veri alanı seçenekleri, görülen lüzum üzerine Kurum tarafından değiştirilebilir veya güncellenebilir. (9) Bu maddenin yedinci fıkrasında bahsedilen alanda listelenen veri alanlarından sadece biri için seçim yapılır. Farklı veri alanlarında da değişiklik talebi oluşturulması isteniyorsa, bu listedeki değişiklik talep edilen her veri alanı için farklı başvuru yapılır. (10) Bu maddenin yedinci fıkrasında bahsedilen listeden veri değişikliği talep edilen veri alanının seçilmesi sonrasında, ekranda ilgili veri alanı ile birlikte varsa bu veri alanıyla ilişkili diğer veri alanları ve gerekiyorsa bu talebin değerlendirilmesinde diğer firmalara ve Kuruma sunulan kanıt doküman niteliğindeki belge ve görsellerin yükleneceği “Sunulan Belge ve Görsel Alanı” ortaya çıkar. (11) Bu maddenin onuncu fıkrasında bahsedilen alanlara doğru ve geçerli verilerin girilmesi sonrasında, ekranda “Kaydet” sekmesine tıklanarak, ilgili veri alanıyla ilgili olarak ithal ürün veri değişikliği talebi başvurusu oluşturulur. (12) Başvurunun oluşturulması sonrasında, söz konusu talep bu Kılavuzun 43 üncü maddesinin üçüncü fıkrasında bahsedildiği şekilde diğer firmalara görüşe sunulur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 162/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 164; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONUNCU BÖLÜM (AB) 2023/607 Sayılı Tüzük Hükümleri Kapsamında MDR’ye Geçiş Hükümleri ile Geçiş Hükümlerinden Etkilenen Cihaz ve/veya Belgeler için EBS ve ÜTS’de Yapılacak Başvuruların Usul ve Esasları (AB) 2023/607 Sayılı Tüzük ve İlgili Tüzükteki MDR Geçiş Hükümleri MADDE 45- (1) AB Komisyonu; tıbbi cihazların tedarik edilememe riskini azaltmak amacıyla “(AB) 2017/745 sayılı ve (AB) 2017/746 sayılı Tüzükleri belirli tıbbi cihazların ve in vitro tanı amaçlı tıbbi cihazların geçiş hükümlerini tadil eden (AB) 2023/607 Sayılı Avrupa Parlamentosu ve Konsey Tüzüğü” 20 Mart 2023 tarihinde AB Resmi Gazetesi’nde yayımlanarak yürürlüğe girmiştir. (2) AB’nin güncel tıbbi cihaz mevzuatına uyum çalışmaları kapsamında, bu maddenin birinci fıkrasında bahsedilen Tüzüğe paralel olarak; “Tıbbi Cihaz Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik” ve “İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik” adlı Yönetmelikler 2/4/2023 tarihli ve 32151 sayılı Resmi Gazete’de yayımlanmıştır. Söz konusu değişiklikler MDR’ye ve IVDR’ye yansıtılmıştır. (3) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, MDD kapsamındaki Sınıf-III implante edilebilir ITC’ler, 26.05.2026 tarihine kadar piyasaya arz edilebilecek veya hizmete sunulabilecektir. (4) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, MDD veya AIMDD kapsamındaki Sınıf-III cihazlar ve sütürler, zımba telleri, dental dolgular, dental braketler, diş kronları, vidalar, kamalar, plaklar, teller, pinler, klipsler ve konektörler hariç Sınıf-IIb implante edilebilir cihazlar, 31.12.2027 tarihine kadar piyasaya arz edilebilecek veya hizmete sunulabilecektir. (5) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, MDD kapsamındaki ve bu maddenin dördüncü fıkrasında kapsananlar dışındaki Sınıf-IIb cihazlar ile Sınıf-IIa cihazlar, Sınıf-Im cihazlar ve Sınıf-Is cihazlar, 31.12.2028 tarihine kadar piyasaya arz edilebilecek veya hizmete sunulabilecektir. (6) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, MDD uyarınca uygunluk değerlendirme prosedürünün bir onaylanmış kuruluşun dahiliyetini gerektirmediği, 26 Mayıs 2021 tarihinden önce uygunluk beyanı düzenlenmiş ve MDR uyarınca uygunluk değerlendirme prosedürü bir onaylanmış kuruluşun dahiliyetinin gerektiği cihazlar (MDD’de Sınıf-I Diğer cihazlar iken MDR’da sınıfı yükselen cihazlar) ise 31.12.2028 tarihine kadar piyasaya arz edilebilecek veya hizmete sunulabilecektir. (7) Firmaların bu maddenin üçüncü ila altıncı fıkraları kapsamındaki cihazlarının MDR’ye geçiş hükümlerinden faydalanabilmesi amacıyla, öncelikle bu Kılavuzun 46 ncı maddesi kapsamında EBS üzerinden başvuru yapması; sonrasında ise Kurum tarafından EBS’de yaptıkları başvurunun uygun bulunması durumunda, ilgili cihazları ve bağlı belgeleri için bu Kılavuzun 47 nci maddesi kapsamında ÜTS’de tıbbi cihaz (ve/veya belge) kayıt/güncelleme başvurularını yapması gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 163/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 165; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (AB) 2023/607 Sayılı Tüzük Kapsamında EBS’de Yapılacak MDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları MADDE 46- (1) Bu Kılavuzun 45 inci maddesinin üçüncü ila altıncı fıkralarında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için öncelikle EBS üzerinden dilekçeyle Kuruma başvuru yapılması gerekir. (2) Bu Kılavuzun 45 inci maddesinin üçüncü fıkrasında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için başvuru sahibi firma tarafından aşağıdaki usul ve esaslara göre EBS üzerinden gerekli başvurunun yapılması gerekir: c) MDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2024 tarihinden önce başvuru yapılması koşuluyla ve durumunda, başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından başvuruyu kabul ettiğine dair bu maddenin yedinci fıkrasında belirtilen asgari hususları içeren bir belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. ç) MDR kapsamında atanmış bir onaylanmış kuruluşla 26.09.2024 tarihinden önce sözleşme yapılması koşuluyla ve durumunda ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş ve bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren bir belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. d) Bu fıkranın (a) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki cihazın veya cihazların ÜTS’de kayıtlı kalma süreleri 26.09.2024 tarihine kadar uzatılır. ç) Bu fıkranın (b) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki cihazın veya cihazların ÜTS’de kayıtlı kalma süreleri ilgili Tüzükte belirtilen süreye kadar (26.05.2026 tarihine kadar) uzatılır. d) Bu fıkranın (a) ve (b) bentleri uyarınca uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için bu Kılavuzun 47 nci maddesinde bahsedilen hükümlere istinaden başvuru sahibi firmanın ÜTS’de başvuru yapması gerekir. (3) Bu Kılavuzun 45 inci maddesinin dördüncü ve beşinci fıkralarında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için başvuru sahibi firma tarafından aşağıdaki usul ve esaslara göre EBS üzerinden gerekli başvurunun yapılması gerekir: a) MDD veya AIMDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve belge bitiş tarihi 26.05.2021 tarihinden önce olan EC sertifikası kapsamındaki cihazlar için herhangi bir uzatma uygulanmaz. b) MDD veya AIMDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2021 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 20.03.2023 tarihinden önce olan EC sertifikası kapsamındaki cihazların imalatçısı; belge bitiş tarihinden Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 164/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 166; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 önce MDR kapsamında atanmış bir onaylanmış kuruluşa başvuru yapmış ve bu onaylanmış kuruluşla sözleşme imzalamış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan, 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren belge ve 3) MDD veya AIMDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2024 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş veya bu sorumluluğu alması durumunda sözleşme yapılan MDR kapsamındaki onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. c) MDD veya AIMDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2021 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 20.03.2023 tarihinden önce olan EC sertifikası kapsamındaki cihazların imalatçısı; belge bitiş tarihinden sonra MDR kapsamında atanmış bir onaylanmış kuruluşla sözleşme imzalamış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan, 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren belge ve 3) MDR’nin 59 uncu maddesinin birinci fıkrası kapsamında Kurum’dan alınmış izin belgesi ya da MDR’nin 94 üncü maddesinin birinci fıkrası kapsamında Kurum tarafından ilgili iktisadi işletmeciye verilen ve imalatçıdan uygulanabilir uygunluk değerlendirme prosedürünü belirtilen süre içerisinde gerçekleştirmesini talep eden belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. ç) MDD veya AIMDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2021 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 20.03.2023 tarihi ve sonrasında dolan EC sertifikası kapsamındaki cihazların imalatçısı; MDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2024 tarihinden önce başvuru yapmış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan, 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından başvuruyu kabul ettiğine dair bu maddenin yedinci fıkrasında asgari hususları içeren bir belge ve 3) MDD veya AIMDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2024 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. d) MDD veya AIMDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2021 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 20.03.2023 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 165/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 167; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 tarihi ve sonrasında dolan EC sertifikası kapsamındaki cihazların imalatçısı; MDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2024 tarihinden önce başvuru yapmış ve bu onaylanmış kuruluşla 26.09.2024 tarihinden önce sözleşme yapmış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan, 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren bir belge ve 3) MDD veya AIMDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2024 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş veya bu sorumluluğu alması durumunda sözleşme yapılan MDR kapsamındaki onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. e) Bu fıkranın (b) veya (c) bentleri uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi ilgili Tüzükte belirlenen süreye kadar (cihazın risk sınıfına göre, 31.12.2027’ye ya da 31.12.2028’e kadar) uzatılır. f) Bu fıkranın (ç) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi 26.09.2024’e kadar uzatılır. g) Bu fıkranın (d) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi ilgili Tüzükte belirlenen süreye kadar (cihazın risk sınıfına göre, 31.12.2027’ye ya da 31.12.2028’e kadar) uzatılır. ğ) Bu fıkranın (e) ila (g) bentleri uyarınca uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için bu Kılavuzun 47 nci maddesinde bahsedilen hükümlere istinaden başvuru sahibi firmanın ÜTS’de başvuru yapması gerekir. (4) Bu Kılavuzun 45 inci maddesinin altıncı fıkrasında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için başvuru sahibi firma tarafından aşağıdaki usul ve esaslara göre EBS üzerinden gerekli başvurunun yapılması gerekir: a) MDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2024 tarihinden önce başvuru yapması koşuluyla ve durumunda, başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından başvuruyu kabul ettiğine dair bu maddenin yedinci fıkrasında belirtilen asgari hususları içeren bir belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. b) MDR kapsamında atanmış bir onaylanmış kuruluşla 26.09.2024 tarihinden önce sözleşme yapması koşuluyla ve durumunda, başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren bir belge Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 166/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 168; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. c) Bu fıkranın (a) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki cihazın veya cihazların ÜTS’de kayıtlı kalma süreleri 26.09.2024 tarihine kadar uzatılır. ç) Bu fıkranın (b) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki cihazın veya cihazların ÜTS’de kayıtlı kalma süreleri ilgili Tüzükte belirlenen sürelere kadar (31.12.2028’e kadar) uzatılır. d) Bu fıkranın (c) veya (ç) bentleri uyarınca başvuruları uygun görülen cihazlara ve bu cihazların uygunluk beyanına ait süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için bu Kılavuzun 47 nci maddesinde bahsedilen hükümlere istinaden başvuru sahibi firmanın ÜTS’de başvuru yapması gerekir. (5) Bu maddenin ikinci, üçüncü ve dördüncü fıkralarındaki ilgili hükümlerinde bahsedilen imalatçısı tarafından MDR kapsamında uzatma koşullarının sağlandığına dair hazırlanacak olan beyanda (İmalatçı Beyanında) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İlgili cihazın ya da cihazların AIMDD’ye veya MDD’ye (hangi yönetmelik kapsamındaysa) uygun olmaya devam ettiğine dair açıklama, b) İlgili cihazın ya da cihazların tasarımında ve kullanım amacında önemli bir değişiklik olmadığına dair açıklama, c) İlgili cihazın ya da cihazların; hastaların, kullanıcıların veya diğer kişilerin sağlığı veya güvenliğine ya da kamu sağlığının korunmasına ilişkin diğer hususlara yönelik kabul edilemez bir risk teşkil etmediğine dair açıklama, ç) 26.05.2024 tarihinden geç olmamak üzere, MDR Madde 10(9) uyarınca bir kalite yönetim sistemini (KYS) uygulamaya koyacağına/koyduğuna dair açıklama, d) 26.05.2024 tarihinden geç olmamak üzere, söz konusu cihazla/cihazlarla ilgili ya da söz konusu cihazın/cihazların yerini alması amaçlanan cihazla/cihazlarla ilgili uygunluk değerlendirmesine yönelik MDR Ek VII'nin 4.3 numaralı maddesinin birinci alt paragrafı uyarınca, imalatçının ya da yetkili temsilcisinin bir onaylanmış kuruluşa resmi bir başvuruda bulunmuş olduğuna ya da bulunacağına dair açıklama (onaylanmış kuruluşun dört haneli tanımlayıcı numarası dahil bilgileri, başvuru kapsamındaki EC sertifikası numarası, başvuru kapsamındaki cihazlar gibi başvuru detaylarının da beyanda yer alması gerekir), e) 26.09.2024 tarihinden geç olmamak üzere, ilgili onaylanmış kuruluş ve imalatçı arasında MDR Ek VII'nin 4.3 numaralı maddesinin ikinci alt paragrafı uyarınca yazılı bir anlaşmanın imzalanmış olduğuna ya da imzalanacağına dair açıklama (anlaşma kapsamındaki EC sertifikası numarası, anlaşma kapsamındaki cihazlar, MDD EC sertifikası geçerlilik süresi 20.03.2023 tarihinden önce ise anlaşma tarihi gibi anlaşma detaylarının da beyanda yer alması gerekir), f) Bu beyanın geçerliliğinin teyit edilmesi için, beyanı düzenleyen imalatçı firma yetkilisinin e-posta adresi dahil iletişim bilgileri. (6) Bu maddenin ikinci, üçüncü ve dördüncü fıkralarındaki ilgili hükümlerinde bahsedilen MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenecek belgede (OK Teyit Mektubunda) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İmalatçının uygunluk değerlendirmesi başvurusunun ilgili onaylanmış kuruluş tarafından alındığına dair açıklama, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 167/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 169; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 b) Başvuru sonrasında, imalatçı ile ilgili onaylanmış kuruluş tarafından MDR Ek VII'nin 4.3 numaralı maddesinin ikinci alt paragrafı uyarınca yazılı bir anlaşmanın imzalanmış olduğuna dair açıklama (imalatçı bilgileri ve uygulanabilir olduğunda anlaşma tarihinin de olması gerekir), c) Anlaşma kapsamında olan ve süre uzatımından yararlanacak olan cihazlar ile ilgili detaylı bilgiler ve ilgili cihazların listesi (ilgili belgede anlaşma kapsamı içindeki cihazların şüpheye yer vermeyecek şekilde açık ve tanımlayıcı bir şekilde listelenmesi gerekir), ç) Bu Kılavuzun 45 inci maddesinin dördüncü ve beşinci fıkralarında bahsedilen cihazlar için, anlaşma kapsamındaki EC Sertifikası ile ilgili bilgiler (sertifikayı düzenleyen onaylanmış kuruluş bilgileri ve EC Sertifika numarası dahil), d) Bu teyit mektubunun geçerliliğinin teyit edilmesi için, belgeyi düzenleyen onaylanmış kuruluş yetkilisinin e-posta adresi dahil iletişim bilgileri (Bu bilginin yer almaması halinde teyit e-postası ilgili Onaylanmış Kuruluş’un NANDO’da tanımlı olan e-posta adresine atılır). (7) Bu maddenin ikinci, üçüncü ve dördüncü fıkralarındaki ilgili hükümlerinde bahsedilen MDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenecek belgede (OK Kabul Belgesinde) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İmalatçının uygunluk değerlendirmesi başvurusunun MDR Ek VII'nin 4.3 numaralı maddesinin birinci alt paragrafı uyarınca ilgili onaylanmış kuruluş tarafından alındığına ve başvurunun kabul edildiğine dair açıklama (söz konusu belgenin, başvuru tarihi, imalatçı bilgileri ve başvurunun kabul edildiğine dair bilgileri de (başvuru kabul tarihi dahil) içermesi gerekir), b) Başvuru kapsamında olan ve süre uzatımından yararlanacak olan cihazlar ile ilgili detaylı bilgiler ve ilgili cihazların listesi (ilgili belgede anlaşma kapsamı içindeki cihazların şüpheye yer vermeyecek şekilde açık ve tanımlayıcı bir şekilde listelenmesi gerekir), c) Bu Kılavuzun 45 inci maddesinin dördüncü ve beşinci fıkralarında bahsedilen cihazlar için, başvuru kapsamındaki EC Sertifikası ile ilgili bilgiler (sertifikayı düzenleyen onaylanmış kuruluş bilgileri ve EC Sertifika numarası dahil), ç) Bu kabul belgesinin geçerliliğinin teyit edilmesi için, belgeyi düzenleyen onaylanmış kuruluş yetkilisinin e-posta adresi dahil iletişim bilgileri (Bu bilginin yer almaması halinde teyit e-postası ilgili Onaylanmış Kuruluş’un NANDO’da tanımlı olan e-posta adresine atılacaktır). (8) Bu madde kapsamında Kurum’a yapılan dilekçesi olmayan başvurular kabul edilmez. Söz konusu başvuruların, başvuru sahibi firma tarafından hazırlanmış olan dilekçe ile birlikte yapılması gerekir. Söz konusu dilekçede geçiş süresi talep edilen belgelerin (bu maddenin ikinci fıkrası kapsamındaki başvurular için (ısmarlama ortopedik ortez-protezler haricindeki Sınıf-III implante edilebilir ısmarlama tıbbi cihazlar söz konusu ise) ITC Beyanının veya bu maddenin üçüncü fıkrası kapsamındaki başvurular için EC Sertifikasının ya da bu maddenin dördüncü fıkrası kapsamındaki başvurular için Uygunluk Beyanının) beyan edilmesi ve varsa söz konusu belgede kapsam dışı bırakılan cihazların belirtilmesi gerekir. Dilekçede başvuran sahibi firmaya ait e-posta adresinin belirtilmesinin de belirtilmesi durumunda, Kurum tarafından gönderilecek teyit e-postalarına, bilgi olarak mezkur e-posta adresi de eklenir. (9) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan ve içereceğinde olması gereken asgari hususları bu maddenin beşinci fıkrasında belirtilen imalatçı beyanında ve/veya başvuru dilekçesinde imalatçıya ait teyit e-posta bilgilerinin eksiksiz bir şekilde bulunması gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 168/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 170; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (10) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan kanıt dokümanlar (içeriğinde asgari olarak bulunması gereken hususların sırasıyla bu maddenin beşinci, altıncı ve yedinci fıkralarında belirtildiği İmalatçı Beyanı, OK Teyit Mektubu, OK Kabul Mektubu ve varsa diğer dokümanlar) arasında uyumsuzlukların bulunmaması gerekir. (11) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan kanıt dokümanlardaki ve geçiş süresi talep edilen belgedeki imalatçı bilgileri arasında uyumsuzluk bulunması durumunda, bu uyumsuzluğu ortadan kaldıracak ek kanıt dokümanların da başvuru dosyasına eklenmesi gerekir. (12) Bu maddedeki ilgili hükümler kapsamında yapılan başvurularda, Kuruma sunulacak olan orijinal dokümanı yabancı dilde olan tüm belgelerin yeminli tercüman onaylı Türkçe çevirilerinin de başvuru dosyasına eklenmesi gerekir. (13) Bu maddenin ikinci fıkrası kapsamında yapılan başvurularda söz konusu Sınıf-III implante edilebilir ısmarlama tıbbi cihaz ya da cihazlara ait (ısmarlama ortopedik ortez- protezler haricindeki Sınıf-III implante edilebilir ısmarlama tıbbi cihazlar söz konusu ise) varsa ITC Beyanının; ve bu maddenin dördüncü fıkrası kapsamında yapılan başvurularda ise söz konusu cihaz ya da cihazları kapsayan Uygunluk Beyanının başvuru dosyasına eklenmesi zorunludur. (14) Bu maddenin üçüncü fıkrası kapsamında süre uzatımı talep edilen EC Sertifikası veya bu maddenin dördüncü fıkrası kapsamında süre uzatımı talep edilen Uygunluk Beyanı türünde belgenin en güncel halinin, ilgili başvuru öncesinde ÜTS’de kayıtlı durumda bulunması esastır. Bu nedenle, halihazırda söz konusu belgenin en güncel hali ÜTS’de kayıtlı durumda değilse, başvuru sahibi firmanın söz konusu belgenin en güncel halini (gerektiğinde, yeminli tercüman onaylı Türkçe çevirisi ile birlikte) başvuru dosyasına eklemesi gerekmektedir. Bu madde kapsamında yapılan başvurunun olumlu sonuçlanması sonrasında, bu Kılavuzun 47 nci maddesinde bahsedilen hükümler kapsamında ilgili belgenin en güncel hali ile birlikte ÜTS’de başvuru yapılması gerekir. (15) Bu maddenin altıncı fıkrasında bahsedilen belge yerine söz konusu Onaylanmış Kuruluş ile yapılan anlaşma metninin ve/veya denetim planlarının başvuruya eklenmesi kabul edilmez. (16) Bu madde hükümlerine aykırı şekilde başvuru yapılması ya da bu madde hükümlerinde istenilen kanıt dokümanların eksik ya da hatalı bir şekilde başvuru dosyasına eklenmesi veya istenilen kanıt dokümanlardan farklı belgelerin başvuru dosyasına eklenmesi durumunda, ilgili başvuru olumsuz sonuçlanır. (17) Bu madde hükümlerine istinaden istenilen ve başvuru sahibi firma tarafından başvuru dosyasına eklenen kanıt dokümanların imalatçı veya onaylanmış kuruluş tarafından teyit edilmemesi ya da ilgili tarafça ilgili dokümanın güncel ve/veya geçerli olmadığının bildirilmesi durumunda, ilgili başvuru olumsuz sonuçlanır. (18) Başvuru sahibi firma; bu madde kapsamında yapacağı başvuruda sadece tek bir belge için geçiş süresi talebinde bulunabilir. Bu kapsamda, bu madde kapsamında EBS üzerinden yapılan başvuru dilekçesinde değerlendirilmesi istenen birden fazla belge olması durumunda, söz konusu başvuru değerlendirilmeye alınmaz ve olumsuz sonuçlanır. (19) Bu madde kapsamındaki süreçler ile ilgili ÜTS üzerinden oluşturulacak taleplerin “MDR/IVDR Süre Uzatımı” talep alanı seçilerek oluşturulması ve talep içerisine bilgi istenen EBS başvurusuna ait işlem takip numarasının eklenmesi gerekir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 169/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 171; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (20) Bu maddenin beşinci, altıncı ve yedinci fıkralarında belirtilen dokümanların AB Komisyonu tarafından yayımlanan şablon şeklinde olması halinde başvuru değerlendirme süreci daha hızlı olacaktır. (AB) 2023/607 Sayılı Tüzük Kapsamında ÜTS’de Yapılacak MDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları MADDE 47- (1) Bu Kılavuzun 46 ncı maddesinde bahsedilen hükümlere istinaden ilgili firma tarafından EBS’de yapılan MDR geçiş süresi uzatma başvurusunun Kurum tarafından uygun görülmüş olması ve ilgili Tüzük ve Madde hükümlerinde belirtildiği şekilde söz konusu EC sertifikasına veya uygunluk beyanına ve/veya cihaza ÜTS üzerinden süre uzatımı yapılmasının izin verilmesi durumunda, başvuru sahibi firmanın uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için ÜTS’de başvuru yapması gerekmektedir. (2) Bu Kılavuzun 45 inci maddesinin üçüncü fıkrasında bahsedilen cihazlar için bu Kılavuzun 46 ncı maddesinde bahsedilen hükümlere göre yapılan EBS başvurusu neticesinde Kurum tarafından ÜTS’de süre uzatımına izin verilen cihazlar için, aşağıdaki adım, usul ve esaslara göre ÜTS başvurusu veya başvuruları yapılır: a) Bu Kılavuzun 45 inci maddesinin üçüncü fıkrasında bahsedilen cihazlara MDR geçiş süresi tanımlandırılması için ÜTS’de ITC başvurusu yapmadan önce, söz konusu cihaz için bu Kılavuzun 46 ncı maddesi kapsamında EBS’de başvuru yapılması ve bu başvuruya istinaden Kurum tarafından süre uzatımına izin verilmesi zorunludur. Bu Kılavuzun 46 ncı maddesi kapsamında ilgili firma tarafından EBS’de başvuru yapılmaması ve Kurum tarafından süre uzatımına izin verilmemesi durumunda, bu madde uyarınca yapılacak ITC başvurusu reddedilir. b) Bu Kılavuzun 46 ncı maddesinin ilgili hükümleri kapsamında süre uzatımı uygun görülen Sınıf-III implante edilebilir ITC’ler için, ÜTS’deki “MDR Ismarlama Tıbbi Cihaz” ekranındaki “Sınıf-III implante edilebilir ısmarlama tıbbi cihaz mı?:” alanının “Evet” olarak seçilmesi gerekir. İlgili alanın “Evet” olarak seçilmesi durumunda, ilgili ekranda “2023/KK-1 Sayılı Duyuru Kapsamında Başvuru yapıldı mı?” alanı ortaya çıkar. İlgili alanın “Hayır” olarak seçilmesi durumunda, bu tür cihazların ÜTS kayıt başvurusu için ekranda ortaya çıkacak olan “AB Sertifikası” alanına ilgili Sınıf-III ITC’leri kapsayan ve bu Kılavuzun 7 nci maddesinde bahsedilip, önceden bu Kılavuzun 8 inci veya 9 uncu maddesinde belirtildiği şekilde ÜTS’ye kaydedilmiş ve sonrasında bu Kılavuzun 39 uncu maddesi hükümlerine göre yapılan başvurusu olumlu sonuçlanarak ÜTS’de “Kayıtlı” duruma getirilen AB sertifikasının yüklenmesi gerekir. c) Bu fıkranın (b) bendinde bahsedilen “2023/KK-1 Sayılı Duyuru Kapsamında Başvuru yapıldı mı?” alanının “Evet” olarak seçilmesi durumunda, ÜTS’deki ilgili ekranda “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı zorunlu doküman eklenmesi gereken bir alan açılır. ç) Başvuru sahibi firma, bu fıkranın (c) bendinde bahsedilen “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı alana, 1) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuru sonrasında Kurum tarafından süre uzatımına izin verildiğini beyan eden Teyit Yazısını (ilgili firmanın bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvurusu sonucunda Kurum tarafından firmaya iletilen ve süre uzatımına izin verildiğine dair ifadelerin yer aldığı cevap yazısını) ve 2) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuruda yer alan ve ilgili madde hükümlerine istinaden talep edilen beyan ve belgelerin tamamını tek bir dosya içerisinde ve tüm sayfalarıyla birlikte eksiksiz bir şekilde yükler. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 170/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 172; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) Bu fıkranın (ç) bendinde bahsedilen belgeler için apostil ya da noter onayının bulunmasına gerek yoktur. Buna karşılık, orijinal dokümanı yabancı dilde olan belgelerin Türkçe çevirilerinin yeminli tercüman onaylı olması gerekir. e) Söz konusu Sınıf-III implante edilebilir ITC’lerle ilgili diğer tıbbi cihaz bildirim ve başvuru adımları için, bu Kılavuzun 29 uncu ve 40 ıncı maddelerindeki ilgili hükümler geçerlidir. f) Bu fıkra hükümlerine istinaden, ilgili ITC için oluşturulan tıbbi cihaz başvurusunun değerlendirilmesi için, başvuruda yüklenen dokümanların fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu ITC ile ilgili kayıt başvurusunun bu Kılavuzun 40 ıncı maddesindeki ilgili hükümlere istinaden yapılması yeterlidir. g) Söz konusu Sınıf-III implante edilebilir ITC ile ilgili Kuruma yapılan tıbbi cihaz başvurusunun uygun görülmesi durumunda, söz konusu ITC, ÜTS’de “Kayıtlı” duruma getirilir ve cihazın ÜTS’de kalma süresi bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarihe kadar uzatılır. (3) Bu Kılavuzun 45 inci maddesinin dördüncü veya beşinci fıkrasında bahsedilen cihazlar için bu Kılavuzun 46 ncı maddesinde bahsedilen hükümlere göre yapılan EBS başvurusu neticesinde Kurum tarafından ÜTS’de süre uzatımına izin verilen cihazlar için, aşağıdaki adım, usul ve esaslara göre ÜTS başvurusu veya başvuruları yapılır: a) Bu Kılavuzun 45 inci maddesinin dördüncü veya beşinci fıkrasında bahsedilen cihazların bağlı oldukları EC sertifikasına MDR geçiş süresi tanımlandırılması için bu Kılavuzun 39 uncu maddesindeki ilgili hükümler kapsamında ÜTS’de belge kayıt/güncelleme başvurusu yapmadan önce, söz konusu EC Sertifikası için bu Kılavuzun 46 ncı maddesi kapsamında EBS’de başvuru yapılması ve bu başvuruya istinaden Kurum tarafından süre uzatımına izin verilmesi zorunludur. Bu Kılavuzun 46 ncı maddesi kapsamında ilgili firma tarafından EBS’de başvuru yapılmaması ve Kurum tarafından süre uzatımına izin verilmemesi durumunda, bu madde uyarınca yapılacak belge kayıt/güncelleme başvurusu reddedilir. b) Bu Kılavuzun 46 ncı maddesinin ilgili hükümleri kapsamında süre uzatımı uygun görülen EC sertifikasının ÜTS’deki “Belge Güncelle” ekranındaki “Ait Olduğu Yönetmelik” alanında “90/385/EEC” ya da “93/42/EEC” adlı yönetmeliklerden birinin seçilmesi durumunda, ilgili ekranda “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanı ortaya çıkar. c) Bu fıkranın (b) bendinde bahsedilen “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanının “Evet” olarak seçilmesi gerekir. İlgili alanın “Evet” olarak seçilmesi durumunda, ilgili ekranda “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı zorunlu doküman eklenmesi gereken bir alan ortaya çıkar. ç) Başvuru sahibi firma, bu fıkranın (c) bendinde bahsedilen “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı alana, 1) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuru sonrasında Kurum tarafından süre uzatımına izin verildiğini beyan eden Teyit Yazısını (İlgili firmanın bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvurusu için Kurum tarafından firmaya iletilen ve süre uzatımına izin verildiğine dair ifadelerin yer aldığı cevap yazısını) ve 2) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuruda yer alan ve ilgili madde hükümlerine istinaden talep edilen beyan ve belgelerin tamamını tek bir dosya içerisinde ve tüm sayfalarıyla birlikte eksiksiz bir şekilde yükler. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 171/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 173; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) Bu fıkranın (ç) bendinde bahsedilen belgeler için apostil ya da noter onayının bulunmasına gerek yoktur. Buna karşılık, orijinal dokümanı yabancı dilde olan belgelerin Türkçe çevirilerinin yeminli tercüman onaylı olması gerekir. e) Belge kayıt/güncelleme ekranında “Belge Bitiş Tarihi” alanına ilgili EC sertifikasının orijinal bitiş tarihi girilir. (Başvurunun uygun görülmesi durumunda, “Belge Bitiş Tarihi” bu fıkranın (ğ) bendinde bahsedildiği şekilde Kurum tarafından güncellenir). f) Söz konusu EC sertifikasının diğer belge kayıt/güncelleme bildirimi ve başvurusu adımları için, bu Kılavuzun 6 ncı, 8 inci, 9 uncu ve 39 uncu maddelerindeki ilgili hükümler geçerlidir. g) Bu fıkra hükümlerine istinaden, ilgili EC sertifikası için belge kayıt/güncelleme bildirimi oluşturulduktan sonra, başvuru aşamasında “Başvuru Tipi” olarak “2023/KK-1 Sayılı Duyuru Kapsamında Belge Başvurusu” adlı başvuru tipi seçilerek bu Kılavuzun 39 uncu maddesi kapsamında belge başvurusu oluşturulur. Söz konusu belge başvurusunun değerlendirilmesi için, başvuruda yüklenen dokümanların fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. ğ) Söz konusu EC sertifikası ile ilgili Kuruma yapılan belge başvurusunun uygun görülmesi durumunda, EC sertifikası ÜTS’de “Kayıtlı” duruma getirilir ve sertifikanın “Belge Bitiş Tarihi” bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarihe güncellenir. h) Bu fıkrada bahsedilen hükümlere istinaden yapılan başvurunun olumlu sonuçlanmasını takiben, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan uygunluk beyanı ‘Sınırlı Süreli’ ise (uygunluk beyanının “Belge Bitiş Tarihi” var ise) ve söz konusu uygunluk beyanının halihazırda ÜTS’de bir kaydı bulunuyorsa, ilgili beyanın ÜTS’de “Kayıtlı” duruma getirilmesi ya da “Kayıtlı” durumda kalması için aşağıdaki işlemlerin gerçekleştirilmesi gerekir: 1) Başvuru sahibi firma, söz konusu uygunluk beyanı için ÜTS üzerinden bu Kılavuzun 39 uncu maddesinde bahsedildiği şekilde bir belge kayıt/güncelleme başvurusu oluşturmadan, ÜTS’deki “Talep Bildir” ekranını kullanarak ve “Talep Alanı” olarak “MDR/IVDR Süre Uzatımı” alanını seçerek, ilgili “Sınırlı Süreli” uygunluk beyanının ÜTS’de “Kayıtlı” duruma getirilmesi ya da “Kayıtlı” durumda kalması için talep oluşturur. 2) Bu talepte, ilgili uygunluk beyanının ÜTS’deki Belge Numarasının girilmesi zorunludur. Söz konusu alana Belge Numarasının girilmemesi durumunda oluşabilecek hatalı işlemlerden veya talebin değerlendirilmesinde meydana gelebilecek gecikmelerden başvuru sahibi firma sorumludur. 3) İlgili talebin değerlendirilmesi olumlu sonuçlanırsa, Kurum tarafından söz konusu ‘Sınırlı Süreli’ uygunluk beyanı “Kayıtlı” duruma getirilir veya “Kayıtlı” durumda kalması sağlanır. 4) ‘Sınırsız Süreli’ (yani, “Belge Bitiş Tarihi” bulunmayan) uygunluk beyanları için bu fıkrada bahsedilen işlemler yapılmaz. Bu tür durumlarda, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırsız Süreli’ uygunluk beyanı halihazırda ÜTS’de “Kayıtlı” durumda değilse, söz konusu uygunluk beyanı için bu Kılavuzun 12 nci veya 13 üncü maddeleri ile birlikte 39 uncu maddesindeki ilgili hükümlere istinaden belge kayıt/güncelleme bildiriminin ve başvurusunun yapılması gerekir. ı) Bu fıkranın (h) bendinde bahsedilen süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırlı Süreli’ uygunluk beyanının halihazırda ÜTS’de herhangi bir kaydı bulunmuyorsa (yeni belge kayıt bildirimi ve sonrasında başvurusu yapılması Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 172/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 174; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 gerekiyorsa), ilgili beyanın ÜTS’de “Kayıtlı” duruma getirilmesi ve “Kayıtlı” durumda kalması için aşağıdaki işlemlerin gerçekleştirilmesi gerekir: 1) Başvuru sahibi firma, ilgili uygunluk beyanı için, “Belge Kayıt/Güncelleme” ekranında “Sınırsız süreli mi?” seçeneğini “Evet” olarak seçer ve belgeye “Belge Bitiş Tarihi” girmeyecek şekilde bu Kılavuzun 39 uncu maddesinde bahsedilen hükümlere göre belge kayıt/güncelleme başvurusu yapar. 2) Başvuru oluşturulduktan sonra, ÜTS’de “Talep Bildir” ekranı kullanılarak ve “Talep Alanı” olarak “MDR/IVDR Süre Uzatımı” seçilerek, ilgili uygunluk beyanı için yapılan başvurunun “2024/KK-3 Sayılı Duyuru” kapsamında değerlendirilmesi amacıyla (söz konusu Duyuru, bu maddede bahsedilen hükümleri ÜTS paydaşlarına bildiren duyurudur) bir talep oluşturulur. Bu talepte, “Tıbbi Cihaz/Belge Başvuru Numarası” alanına, ilgili uygunluk beyanı için oluşturulan belge kayıt/güncelleme başvurusuna ait Belge Başvuru Numarasının girilmesi zorunludur. Söz konusu alana Belge Başvuru Numarasının girilmemesi durumunda oluşabilecek hatalı işlemlerden veya talebin değerlendirilmesinde meydana gelebilecek gecikmelerden başvuru sahibi firma sorumludur. 3) İlgili talebin değerlendirilmesi olumlu sonuçlanırsa, Kurum tarafından başvuru kapsamındaki uygunluk beyanı “Kayıtlı” duruma getirilir ve ilgili beyanın “Belge Bitiş Tarihi” olarak bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarih Kurum tarafından tanımlanarak beyanın “Kayıtlı” durumda kalması sağlanır. 4) ‘Sınırsız Süreli’ (yani, “Belge Bitiş Tarihi” bulunmayan) uygunluk beyanları için bu fıkrada bahsedilen işlemler yapılmaz. Bu tür durumlarda, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırsız Süreli’ uygunluk beyanı halihazırda ÜTS’de “Kayıtlı” durumda değilse, söz konusu uygunluk beyanı için bu Kılavuzun 12 nci veya 13 üncü maddeleri ile birlikte 39 uncu maddesindeki ilgili hükümlere istinaden belge kayıt/güncelleme bildiriminin ve başvurusunun yapılması gerekir. (4) Bu Kılavuzun 45 inci maddesinin altıncı fıkrasında bahsedilen cihazlar için bu Kılavuzun 46 ncı maddesinde bahsedilen hükümlere göre yapılan EBS başvurusu neticesinde Kurum tarafından ÜTS’de süre uzatımına izin verilen cihazlar için, aşağıdaki adım, usul ve esaslara göre ÜTS başvurusu veya başvuruları yapılır: a) Bu Kılavuzun 45 inci maddesinin altıncı fıkrasında bahsedilen cihazların bağlı oldukları uygunluk beyanına MDR geçiş süresi tanımlandırılması için bu Kılavuzun 39 uncu maddesindeki ilgili hükümler kapsamında ÜTS’de belge kayıt/güncelleme başvurusu yapmadan önce, söz konusu uygunluk beyanı için bu Kılavuzun 46 ncı maddesi kapsamında EBS’de başvuru yapılması ve bu başvuruya istinaden Kurum tarafından süre uzatımına izin verilmesi zorunludur. Bu Kılavuzun 46 ncı maddesi kapsamında ilgili firma tarafından EBS’de başvuru yapılmaması ve Kurum tarafından süre uzatımına izin verilmemesi durumunda, bu Madde uyarınca yapılacak belge kayıt/güncelleme başvurusu reddedilir. b) Bu Kılavuzun 46 ncı maddesindeki ilgili hükümler kapsamında süre uzatımı uygun görülen uygunluk beyanının ÜTS’deki “Belge Kayıt/Güncelleme” ekranındaki “Ait Olduğu Yönetmelik” alanında “93/42/EEC” adlı yönetmeliğin seçilmesi durumunda, ilgili ekranda “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanı ortaya çıkar. c) İlgili ekranda ortaya çıkan “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanının “Evet” olarak seçilmesi gerekir. İlgili Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 173/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 175; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 alan “Evet” olarak seçildiğinde, ekranda “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı zorunlu doküman eklenmesi gereken bir alan ortaya çıkar. ç) Başvuru sahibi firma, bu fıkranın (c) bendinde bahsedilen “MDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı alana, 1) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuru sonrasında Kurum tarafından süre uzatımına izin verildiğini beyan eden Teyit Yazısını (ilgili firmanın bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvurusu için Kurum tarafından firmaya iletilen ve süre uzatımına izin verildiğine dair ifadelerin yer aldığı cevap yazısını) ve 2) Bu Kılavuzun 46 ncı maddesi kapsamında yapılan başvuruda yer alan ve ilgili madde hükümlerine istinaden talep edilen beyan ve belgelerin tamamını tek bir dosya içerisinde ve tüm sayfalarıyla birlikte eksiksiz bir şekilde yükler. d) Bu fıkranın (ç) bendinde bahsedilen belgeler için apostil ya da noter onayının bulunmasına gerek yoktur. Buna karşılık, orijinal dokümanı yabancı dilde olan belgelerin Türkçe çevirilerinin yeminli tercüman onaylı olması gerekir. e) Belge kayıt/güncelleme ekranında “Belge Bitiş Tarihi” alanına, söz konusu beyan ‘Sınırlı Süreli’ bir uygunluk beyanı ise ilgili beyanın orijinal bitiş tarihi girilir. (Başvurunun uygun görülmesi durumunda, “Belge Bitiş Tarihi” bu fıkranın (ğ) bendinde bahsedildiği şekilde Kurum tarafından güncellenir). Uygunluk beyanı ‘Sınırsız Süreli’ ise ilgili beyan için “Belge Bitiş Tarihi” girilmez. f) Söz konusu uygunluk beyanının diğer belge kayıt/güncelleme bildirimi ve başvurusu adımları için, bu Kılavuzun 10 uncı, 12 nci, 13 üncü ve 39 uncu maddelerindeki ilgili hükümler geçerlidir. g) Bu fıkra hükümlerine istinaden, ilgili uygunluk beyanı için belge kayıt/güncelleme bildirimi oluşturulduktan sonra, başvuru aşamasında “Başvuru Tipi” olarak “2023/KK-1 Sayılı Duyuru Kapsamında Belge Başvurusu” adlı başvuru tipi seçilerek belge başvurusu oluşturulur. Söz konusu belge başvurusunun değerlendirilmesi için, başvuruda yüklenen dokümanların fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. ğ) Söz konusu uygunluk beyanı ile ilgili Kuruma yapılan belge başvurusunun uygun görülmesi durumunda, uygunluk beyanı ÜTS’de “Kayıtlı” duruma getirilir ve beyanın “Belge Bitiş Tarihi” bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarihe güncellenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 174/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 176; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONBİRİNCİ BÖLÜM (AB) 2024/1860 Sayılı Tüzük Hükümleri Kapsamında IVDR’ye Geçiş Hükümleri ile Geçiş Hükümlerinden Etkilenen Cihaz ve/veya Belgeler için EBS ve ÜTS’de Yapılacak Başvuruların Usul ve Esasları (AB) 2024/1860 Sayılı Tüzük ve İlgili Tüzükteki IVDR Geçiş Hükümleri MADDE 48- (1) AB Komisyonu; belirli koşulların yerine getirilmesi şartıyla, yüksek riskli IVD cihazların piyasada bulunamama riskinin azaltılması; EUDAMED modüllerinin işlevsel hale geldiği ilan edildikten hemen sonra, ilgili modüllerin 2025’in son çeyreğinden itibaren kademeli olarak kullanılmasının zorunlu hale getirilmesi ve MDR ile IVDR kapsamında yer alan ve tedarikinde kesinti yaşanması halinde hastalarda veya kamu sağlığında ciddi tehlike riski oluşturacağı değerlendirilen cihazların, tedarikinin kesintiye uğramasının öngörüldüğü durumlarda bu durumun önceden bildirimine ilişkin yeni bir yükümlülüğün getirilmesi amaçlarıyla AB Komisyonu tarafından hazırlanan “(AB) 2017/745 ve (AB) 2017/746 sayılı Tüzükleri Eudamed'in kademeli olarak uygulanması, tedarikin kesintiye uğraması durumunda bilgilendirme yükümlülüğü ve belirli in vitro tanı amaçlı tıbbi cihazlara ilişkin geçiş hükümleri bakımından tadil eden 9/7/2024 tarihli ve (AB) 2024/1860 sayılı Avrupa Parlamentosu ve Konsey Tüzüğü” 09.07.2024 tarihinde AB Resmi Gazetesi’nde yayımlanarak yürürlüğe girmiştir. (2) AB’nin güncel tıbbi cihaz mevzuatına uyum çalışmaları kapsamında, bu maddenin birinci fıkrasında bahsedilen Tüzüğe paralel olarak; “İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik” adlı Yönetmelik 2/4/2023 tarihli ve 32151 sayılı Resmi Gazete’de yayımlanmıştır. Söz konusu değişiklikler IVDR’ye yansıtılmıştır. (3) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, IVDD kapsamında Ek-2 Liste-A, Ek-2 Liste-B ve Kişisel Test Cihazları olarak piyasaya arz edilen cihazlar, 31.12.2027 tarihine kadar piyasaya arz edilebilecek veya hizmete sunulabilecektir. (4) Bu maddenin birinci fıkrasında bahsedilen Tüzükte belirtilen koşulların yerine getirilmesi şartıyla, IVDD uyarınca uygunluk değerlendirme prosedürünün bir onaylanmış kuruluşun dahiliyetini gerektirmediği, 26 Mayıs 2022 tarihinden önce uygunluk beyanı düzenlenmiş ve IVDR uyarınca uygunluk değerlendirme prosedürünün bir onaylanmış kuruluşun dahiliyetini gerektirdiği ve a) IVDR kapsamında Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihazlar, 31.12.2027 tarihine kadar, b) IVDR kapsamında Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihazlar, 31.12.2028 tarihine kadar, c) IVDR kapsamında Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihazlar, 31.12.2029 tarihine kadar, piyasaya arz edilebilecek veya hizmete sunulabilecektir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 175/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 177; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (5) Firmaların bu maddenin üçüncü ve dördüncü fıkraları kapsamındaki cihazlarının IVDR’ye geçiş hükümlerinden faydalanabilmesi amacıyla, öncelikle bu Kılavuzun 49 uncu maddesi kapsamında EBS üzerinden başvuru yapması sonrasında ise Kurum tarafından EBS’de yaptıkları başvurunun uygun bulunması durumunda, ilgili cihazları ve bağlı belgeleri için bu Kılavuzun 50 nci maddesi kapsamında ÜTS’de tıbbi cihaz (ve/veya belge) kayıt/güncelleme başvurularını yapması gerekir. (AB) 2024/1860 Sayılı Tüzük Kapsamında EBS’de Yapılacak IVDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları MADDE 49- (1) Bu Kılavuzun 48 inci maddesinin üçüncü ve dördüncü fıkralarında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için öncelikle EBS üzerinden dilekçeyle başvuru yapılması gerekir. (2) Bu Kılavuzun 48 inci maddesinin üçüncü fıkrasında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için başvuru sahibi firma tarafından aşağıdaki usul ve esaslara göre EBS üzerinden gerekli başvurunun yapılması gerekir: a) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve belge bitiş tarihi 26.05.2022 tarihinden önce olan EC sertifikası kapsamındaki cihazlar için herhangi bir uzatma uygulanmaz. b) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2022 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 09.07.2024 tarihinden önce olan EC sertifikası kapsamındaki cihazların imalatçısı; belge bitiş tarihinden önce IVDR kapsamında atanmış bir onaylanmış kuruluşa başvuru yapmış ve bu onaylanmış kuruluşla sözleşme imzalamış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan, 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren belge ve 3) IVDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2025 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş veya bu sorumluluğu alması durumunda sözleşme yapılan IVDR kapsamındaki onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. c) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2022 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 09.07.2024 tarihinden önce olan EC sertifikası kapsamındaki cihazların imalatçısı; belge bitiş tarihinden sonra IVDR kapsamında atanmış bir onaylanmış kuruluşla sözleşme imzalamış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan, 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren belge ve 3) IVDR’nin 56 ncı maddesinin birinci fıkrası kapsamında Kurum’dan alınmış izin belgesi ya da IVDR’nin 91 inci maddesinin birinci fıkrası kapsamında Kurum tarafından ilgili Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 176/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 178; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 iktisadi işletmeciye verilen ve imalatçıdan uygulanabilir uygunluk değerlendirme prosedürünü belirtilen süre içerisinde gerçekleştirmesini talep eden belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. ç) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2022 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 09.07.2024 tarihi ve sonrasında dolacak olan EC sertifikası kapsamındaki cihazların imalatçısı; IVDR kapsamında atanmış bir onaylanmış kuruluşa başvuru yapmamış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan, 2) IVDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.05.2025 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. d) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2022 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 09.07.2024 tarihi ve sonrasında dolacak olan EC sertifikası kapsamındaki cihazların imalatçısı; IVDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2025 tarihinden önce başvuru yapmış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan, 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından başvuruyu kabul ettiğine dair bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren bir belge ve 3) IVDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2025 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş tarafından düzenlenen belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. e) IVDD kapsamında yetkili bir onaylanmış kuruluş tarafından düzenlenen ve 26.05.2022 tarihinde ve sonrasında geçerli olup belge bitiş tarihi 09.07.2024 tarihi ve sonrasında dolacak olan EC sertifikası kapsamındaki cihazların imalatçısı; IVDR kapsamında atanmış bir onaylanmış kuruluşa 26.05.2025 tarihinden önce başvuru yapmış ve bu onaylanmış kuruluşla 26.09.2025 tarihinden önce sözleşme yapmış ise başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan, 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren belge ve 3) IVDD kapsamında düzenlenmiş EC sertifikası kapsamındaki cihazlara ilişkin 26.09.2025 tarihine kadarki gözetim sorumluluğunun alındığına dair mevcut EC sertifikasını düzenleyen onaylanmış kuruluş veya bu sorumluluğu alması durumunda sözleşme yapılan IVDR kapsamındaki onaylanmış kuruluş tarafından düzenlenen belge Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 177/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 179; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. f) Bu fıkranın (b) veya (c) bentleri uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi ilgili Tüzükte belirlenen süreye kadar (31.12.2027’ye kadar) uzatılır. g) Bu fıkranın (ç) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi 26.05.2025’e kadar uzatılır. ğ) Bu fıkranın (d) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi 26.09.2025’e kadar uzatılır. h) Bu fıkranın (e) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki EC sertifikasının geçerlilik tarihi ilgili Tüzükte belirlenen süreye kadar (31.12.2027’ye kadar) uzatılır. ı) Bu fıkranın (f) ila (h) bentleri uyarınca uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için bu Kılavuzun 50 nci maddesinde bahsedilen hükümlere istinaden başvuru sahibi firmanın ÜTS’de başvuru yapması gerekir. (3) Bu Kılavuzun 48 inci maddesinin dördüncü fıkrasında bahsedilen cihazların Türkiye’de piyasaya arz edilebilmesi ve ÜTS’de kayıtlı olabilmesi için başvuru sahibi firma tarafından aşağıdaki usul ve esaslara göre EBS üzerinden gerekli başvurunun yapılması gerekir: a) İmalatçının; 1) IVDR uyarınca Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihazlar için, 26.05.2025 tarihinden önce, 2) IVDR uyarınca Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihazlar için, 26.05.2026 tarihinden önce, 3) IVDR uyarınca Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihazlar için ise 26.05.2027 tarihinden önce, IVDR kapsamında atanmış bir onaylanmış kuruluşa başvuru yapması koşuluyla ve durumunda, başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından başvuruyu kabul ettiğine dair bu maddenin altıncı fıkrasında belirtilen asgari hususları içeren bir belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. b) İmalatçının; 1) IVDR uyarınca Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihazlar için, 26.09.2025 tarihinden önce, 2) IVDR uyarınca Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihazlar için, 26.09.2026 tarihinden önce, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 178/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 180; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) IVDR uyarınca Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihazlar için ise 26.09.2027 tarihinden önce, IVDR kapsamında atanmış bir onaylanmış kuruluşla sözleşme yapması koşuluyla ve durumunda, başvuru sahibi firma; 1) İmalatçısı tarafından uzatma koşullarının sağlandığına dair bu maddenin dördüncü fıkrasında belirtilen asgari hususları içeren bir beyan ve 2) IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenmiş bu maddenin beşinci fıkrasında belirtilen asgari hususları içeren belge ile birlikte Kurum’un Elektronik Başvuru Sistemine (EBS) ait web adresi (https://ebs.titck.gov.tr) vasıtasıyla ve başvuru doküman tipi olarak “2023/KK-1 Sayılı Süre Uzatım Başvurusu” seçerek fiziki evraksız olarak başvuru yapar. c) Bu fıkranın (a) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki; 1) Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihaz veya cihazların ÜTS’de kayıtlı kalma süreleri ve uygunluk beyanının süresi 26.09.2025 tarihine kadar, 2) Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihaz veya cihazların ÜTS’de kayıtlı kalma süreleri ve uygunluk beyanının süresi 26.09.2026 tarihine kadar, 3) Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihaz veya cihazların ÜTS’de kayıtlı kalma süreleri ve uygunluk beyanının süresi 26.09.2027 tarihine kadar uzatılır. ç) Bu fıkranın (b) bendi uyarınca yapılan başvurunun gerekli teyit işlemleri sonrasında uygun görülmesi halinde, ilgili başvuru kapsamındaki cihazın veya cihazların ÜTS’de kayıtlı kalma süreleri ve uygunluk beyanının süresi ilgili Tüzükte belirlenen süreye kadar (cihazın risk sınıfına göre, 31.12.2027’ye ya da 31.12.2028’e ya da 31.12.2029’a kadar) uzatılır. d) Bu fıkranın (c) ila (ç) bentleri uyarınca uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için bu Kılavuzun 50 nci maddesinde bahsedilen hükümlere istinaden başvuru sahibi firmanın ÜTS’de başvuru yapması gerekir. (4) Bu maddenin ikinci ve üçüncü fıkralarındaki ilgili hükümlerinde bahsedilen imalatçısı tarafından IVDR kapsamında uzatma koşullarının sağlandığına dair hazırlanacak olan beyanda (İmalatçı Beyanında) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İlgili cihazın ya da cihazların IVDD’ye uygun olmaya devam ettiğine dair açıklama, b) İlgili cihazın ya da cihazların tasarımında ve kullanım amacında önemli bir değişiklik olmadığına dair açıklama, c) İlgili cihazın ya da cihazların; hastaların, kullanıcıların veya diğer kişilerin sağlığı veya güvenliğine ya da kamu sağlığının korunmasına ilişkin diğer hususlara yönelik kabul edilemez bir risk teşkil etmediğine dair açıklama, ç) 26.05.2025 tarihinden geç olmamak üzere, IVDR Madde 10(8) uyarınca bir kalite yönetim sistemini (KYS) uygulamaya koyacağına/koyduğuna dair açıklama, d) Cihaz risk grubuna göre; 1) IVDD kapsamında Ek-2 Liste-A, Ek-2 Liste-B ve Kişisel Test Cihazları olarak piyasaya arz edilen cihazlar için 26.05.2025, 2) IVDD uyarınca uygunluk değerlendirme prosedürünün bir onaylanmış kuruluşun dahiliyetini gerektirmediği, 26.05.2022 tarihinden önce uygunluk beyanı düzenlenmiş ve, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 179/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 181; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 a. IVDR uyarınca Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihazlar için 26.05.2025, b. IVDR uyarınca Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihazlar için 26.05.2026, c. IVDR uyarınca Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihazlar için 26.05.2027 tarihinden geç olmamak üzere, söz konusu cihazla/cihazlarla ilgili ya da söz konusu cihazın/cihazların yerini alması amaçlanan cihazla/cihazlarla ilgili uygunluk değerlendirmesine yönelik IVDR Ek VII'nin 4.3 numaralı maddesinin birinci alt paragrafı uyarınca, imalatçının ya da yetkili temsilcisinin bir onaylanmış kuruluşa resmi bir başvuruda bulunmuş olduğuna ya da bulunacağına dair açıklama (OK’nın dört haneli tanımlayıcı numarası dahil bilgileri, başvuru kapsamındaki EC sertifikası numarası, başvuru kapsamındaki cihazlar gibi başvuru detaylarının da beyanda yer alması gerekir), e) Cihaz risk grubuna göre; 1) IVDD kapsamında Ek-2 Liste-A, Ek-2 Liste-B ve Kişisel Test Cihazları olarak piyasaya arz edilen cihazlar için 26.09.2025, 2) IVDD uyarınca uygunluk değerlendirme prosedürünün bir onaylanmış kuruluşun dahiliyetini gerektirmediği, 26.05.2022 tarihinden önce uygunluk beyanı düzenlenmiş ve, a. IVDR uyarınca Sınıf D, Kişisel Test Cihazı (Sınıf D), Hastabaşı Test Cihazı (Sınıf D) ve Destek Tanı Cihazı (Sınıf D) olarak sınıflandırılacak cihazlar için 26.09.2025, b. IVDR uyarınca Sınıf C, Kişisel Test Cihazı (Sınıf C), Hastabaşı Test Cihazı (Sınıf C) ve Destek Tanı Cihazı (Sınıf C) olarak sınıflandırılacak cihazlar için 26.09.2026, c. IVDR uyarınca Sınıf B, Hastabaşı Test Cihazı (Sınıf B) ve Sınıf A Steril olarak sınıflandırılacak cihazlar için 26.09.2027 tarihinden geç olmamak üzere, ilgili onaylanmış kuruluş ve imalatçı arasında IVDR Ek VII'nin 4.3 numaralı maddesinin ikinci alt paragrafı uyarınca yazılı bir anlaşmanın imzalanmış olduğuna ya da imzalanacağına dair açıklama (anlaşma kapsamındaki EC sertifikası numarası, anlaşma kapsamındaki cihazlar, IVDD kapsamındaki EC sertifikasının geçerlilik süresi 09.07.2024 tarihinden önce ise anlaşma tarihi gibi anlaşma detaylarının da beyanda yer alması gerekir), f) Bu beyanın geçerliliğinin teyit edilmesi için, beyanı düzenleyen imalatçı firma yetkilisinin e-posta adresi dahil iletişim bilgileri. (5) Bu maddenin ikinci ve üçüncü fıkralarındaki ilgili hükümlerinde bahsedilen IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenecek belgede (OK Teyit Mektubunda) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İmalatçının uygunluk değerlendirmesi başvurusunun ilgili onaylanmış kuruluş tarafından alındığına dair açıklama, b) Başvuru sonrasında, imalatçı ile ilgili onaylanmış kuruluş tarafından IVDR Ek VII'nin 4.3 numaralı maddesinin ikinci alt paragrafı uyarınca yazılı bir anlaşmanın imzalanmış olduğuna dair açıklama (imalatçı bilgileri ve uygulanabilir olduğunda anlaşma tarihinin de olması gerekir), Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 180/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 182; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 c) Anlaşma kapsamında olan ve süre uzatımından yararlanacak olan cihazlar ile ilgili detaylı bilgiler ve ilgili cihazların listesi (ilgili belgede anlaşma kapsamı içindeki cihazların şüpheye yer vermeyecek şekilde açık ve tanımlayıcı bir şekilde listelenmesi gerekir), ç) Bu Maddenin ikinci fıkrasında bahsedilen cihazlar için, anlaşma kapsamındaki EC Sertifikası ile ilgili bilgiler (sertifikayı düzenleyen onaylanmış kuruluş bilgileri ve EC Sertifika numarası dahil), d) Bu teyit mektubunun geçerliliğinin teyit edilmesi için, belgeyi düzenleyen onaylanmış kuruluş yetkilisinin e-posta adresi dahil iletişim bilgileri (Bu bilginin yer almaması halinde teyit e-postası ilgili Onaylanmış Kuruluş’un NANDO’da tanımlı olan e-posta adresine atılır). (6) Bu maddenin ikinci ve üçüncü fıkralarındaki ilgili hükümlerinde bahsedilen IVDR kapsamında yetkili onaylanmış kuruluş tarafından düzenlenecek belgede (OK Kabul Belgesinde) bulunması gereken asgari hususlar aşağıdaki gibidir: a) İmalatçının uygunluk değerlendirmesi başvurusunun IVDR Ek VII'nin 4.3 numaralı maddesinin birinci alt paragrafı uyarınca ilgili onaylanmış kuruluş tarafından alındığına ve başvurunun kabul edildiğine dair açıklama (söz konusu belgenin, başvuru tarihi, imalatçı bilgileri ve başvurunun kabul edildiğine dair bilgileri de (başvuru kabul tarihi dahil) içermesi gerekir), b) Başvuru kapsamında olan ve süre uzatımından yararlanacak olan cihazlar ile ilgili detaylı bilgiler ve ilgili cihazların listesi (ilgili belgede anlaşma kapsamı içindeki cihazların şüpheye yer vermeyecek şekilde açık ve tanımlayıcı bir şekilde listelenmesi gerekir), c) Bu Maddenin ikinci fıkrasında bahsedilen cihazlar için, başvuru kapsamındaki EC Sertifikası ile ilgili bilgiler (sertifikayı düzenleyen onaylanmış kuruluş bilgileri ve EC Sertifika numarası dahil), ç) Bu kabul belgesinin geçerliliğinin teyit edilmesi için, belgeyi düzenleyen onaylanmış kuruluş yetkilisinin e-posta adresi dahil iletişim bilgileri (Bu bilginin yer almaması halinde teyit e-postası ilgili Onaylanmış Kuruluş’un NANDO’da tanımlı olan e-posta adresine atılır). (7) Bu madde kapsamında Kuruma yapılan dilekçesi olmayan başvurular kabul edilmez. Söz konusu başvuruların, başvuru sahibi firma tarafından hazırlanmış olan dilekçe ile birlikte yapılması gerekir. Söz konusu dilekçede geçiş süresi talep edilen belgelerin (bu maddenin ikinci fıkrası kapsamındaki başvurular için EC Sertifikasının ya da bu maddenin üçüncü fıkrası kapsamındaki başvurular için Uygunluk Beyanının) beyan edilmesi ve varsa söz konusu belgede kapsam dışı bırakılan cihazların belirtilmesi gerekir. Dilekçede başvuran sahibi firmaya ait e- posta adresinin belirtilmesinin de belirtilmesi durumunda, Kurum tarafından gönderilecek teyit e-postalarına, bilgi olarak mezkûr e-posta adresi de eklenir. (8) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan ve içeriğinde olması gereken asgari hususları bu maddenin dördüncü fıkrasında belirtilen imalatçı beyanında ve/veya başvuru dilekçesinde imalatçıya ait teyit e-posta bilgilerinin eksiksiz bir şekilde bulunması gerekir. (9) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan kanıt dokümanlar (içeriğinde asgari olarak bulunması gereken hususların sırasıyla bu maddenin dördüncü, beşinci ve altıncı fıkralarında belirtildiği İmalatçı Beyanı, OK Teyit Mektubu, OK Kabul Mektubu ve varsa diğer dokümanlar) arasında uyumsuzlukların bulunmaması gerekir. (10) Bu maddedeki ilgili hükümler kapsamında yapılan başvuru içerisinde Kuruma sunulan kanıt dokümanlardaki ve geçiş süresi talep edilen belgedeki imalatçı bilgileri arasında Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 181/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 183; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 uyumsuzluk bulunması durumunda, bu uyumsuzluğu ortadan kaldıracak ek kanıt dokümanların da başvuru dosyasına eklenmesi gerekir. (11) Bu maddedeki ilgili hükümler kapsamında yapılan başvurularda, Kuruma sunulacak olan orijinal dokümanı yabancı dilde olan tüm belgelerin yeminli tercüman onaylı Türkçe çevirilerinin de başvuru dosyasına eklenmesi gerekir. (12) Bu maddenin üçüncü fıkrası kapsamında yapılan başvurularda, söz konusu cihaz ya da cihazları kapsayan Uygunluk Beyanının başvuru dosyasına eklenmesi zorunludur. (13) Bu maddenin ikinci fıkrası kapsamında süre uzatımı talep edilen EC Sertifikası veya bu maddenin üçüncü fıkrası kapsamında süre uzatımı talep edilen Uygunluk Beyanı türünde belgenin en güncel halinin, ilgili başvuru öncesinde ÜTS’de kayıtlı durumda bulunması esastır. Bu kapsamda; a) Söz konusu EC Sertifikasının veya Uygunluk Beyanının mevcut güncel geçerlilik süresi (belge bitiş tarihi) dolmamış ise bu maddenin ikinci ya da üçüncü fıkrası kapsamında başvuru yapmadan önce, ilgili belgenin en güncel halinin bu Kılavuzun 8 inci veya 9 uncu ya da 12 nci ila 13 üncü ve 39 uncu maddeler kapsamında ÜTS’de kayıtlı duruma getirilmesi gerekir. Söz konusu belgenin kayıtlı duruma getirilmesi sonrasında, bu Madde kapsamında Kurum’a başvuru yapılır. Bu Madde kapsamında yapılan başvurunun olumlu sonuçlanması sonrasında, bu Kılavuzun 50 nci maddesinde bahsedilen hükümler kapsamında ilgili belgenin en güncel hali ile birlikte ÜTS’de başvuru yapılması gerekir. b) Söz konusu EC Sertifikasının veya Uygunluk Beyanının mevcut güncel geçerlilik süresi (belge bitiş tarihi) dolmuş ise öncelikle başvuru dosyasına bu belgenin en güncel halini (gerektiğinde, yeminli tercüman onaylı Türkçe çevirisi ile birlikte) ekleyerek bu Madde kapsamında başvurunun yapılması gerekir. Bu Madde kapsamında yapılan başvurunun olumlu sonuçlanması sonrasında, bu Kılavuzun 50 nci maddesinde bahsedilen hükümler kapsamında ilgili belgenin en güncel hali ile birlikte ÜTS’de başvuru yapılması gerekir. (14) Bu maddenin beşinci fıkrasında bahsedilen belge yerine söz konusu Onaylanmış Kuruluş ile yapılan anlaşma metninin ve/veya denetim planlarının başvuruya eklenmesi kabul edilmez. (15) Bu madde hükümlerine aykırı şekilde başvuru yapılması ya da bu madde hükümlerinde istenilen kanıt dokümanların eksik ya da hatalı bir şekilde başvuru dosyasına eklenmesi veya istenilen kanıt dokümanlardan farklı belgelerin başvuru dosyasına eklenmesi durumunda, ilgili başvuru olumsuz sonuçlanır. (16) Bu madde hükümlerine istinaden istenilen ve başvuru sahibi firma tarafından başvuru dosyasına eklenen kanıt dokümanların imalatçı veya onaylanmış kuruluş tarafından teyit edilmemesi ya da ilgili tarafça ilgili dokümanın güncel ve/veya geçerli olmadığının bildirilmesi durumunda, ilgili başvuru olumsuz sonuçlanır. (17) Başvuru sahibi firma; bu madde kapsamında yapacağı başvuruda sadece tek bir belge için geçiş süresi talebinde bulunabilir. Bu kapsamda, bu madde kapsamında EBS üzerinden yapılan başvuru dilekçesinde değerlendirilmesi istenen birden fazla belge olması durumunda, söz konusu başvuru değerlendirilmeye alınmaz ve olumsuz sonuçlanır. (18) Bu madde kapsamındaki süreçler ile ilgili ÜTS üzerinden oluşturulacak taleplerin “MDR/IVDR Süre Uzatımı” talep alanı seçilerek oluşturulması ve talep içerisine bilgi istenen EBS başvurusuna ait işlem takip numarasının eklenmesi gerekir. (19) Bu maddenin dördüncü, beşinci ve altıncı fıkralarında belirtilen dokümanların AB Komisyonu tarafından yayımlanan şablon şeklinde olması halinde başvuru değerlendirme süreci daha hızlı olacaktır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 182/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 184; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (AB) 2024/1860 Sayılı Tüzük Kapsamında ÜTS’de Yapılacak IVDR’ye Geçiş Süresi Başvurusunun Usul ve Esasları MADDE 50- (1) Bu Kılavuzun 49 uncu maddesinde bahsedilen hükümlere istinaden ilgili firma tarafından EBS’de yapılan IVDR geçiş süresi uzatma başvurusunun Kurum tarafından uygun görülmüş olması ve ilgili Tüzük ve Madde hükümlerinde belirtildiği şekilde söz konusu EC sertifikasına veya uygunluk beyanına ÜTS üzerinden süre uzatımı yapılmasının izin verilmesi durumunda, başvuru sahibi firmanın uygun görülen süre uzatım işlemlerinin ÜTS’de tanımlanabilmesi için ÜTS’de başvuru yapması gerekmektedir. (2) Bu Kılavuzun 48 inci maddesinin üçüncü fıkrasında bahsedilen cihazlar için bu Kılavuzun 49 uncu maddesinde bahsedilen hükümlere göre yapılan EBS başvurusu neticesinde Kurum tarafından ÜTS’de süre uzatımına izin verilen cihazlar ve/veya bağlı oldukları belgeler için, aşağıdaki adım, usul ve esaslara göre ÜTS başvurusu veya başvuruları yapılır: a) Bu Kılavuzun 48 inci maddesinin üçüncü fıkrasında bahsedilen cihazların bağlı oldukları EC sertifikasına IVDR geçiş süresi tanımlandırılması için bu Kılavuzun 39 uncu maddesindeki ilgili hükümler kapsamında ÜTS’de belge kayıt/güncelleme başvurusu yapmadan önce, söz konusu EC Sertifikası için bu Kılavuzun 49 uncu maddesi kapsamında EBS’de başvuru yapılması ve bu başvuruya istinaden Kurum tarafından süre uzatımına izin verilmesi zorunludur. Bu Kılavuzun 49 uncu maddesi kapsamında ilgili firma tarafından EBS’de başvuru yapılmaması ve Kurum tarafından süre uzatımına izin verilmemesi durumunda, bu madde uyarınca yapılacak belge kayıt/güncelleme başvurusu reddedilir. b) Bu Kılavuzun 49 uncu maddesinin ilgili hükümleri kapsamında süre uzatımı uygun görülen EC sertifikasının ÜTS’deki “Belge Güncelle” ekranındaki “Ait Olduğu Yönetmelik” alanında “98/79/EC” adlı yönetmeliğin seçilmesi durumunda, ilgili ekranda “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanı ortaya çıkar. c) Bu fıkranın (b) bendinde bahsedilen “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanının “Evet” olarak seçilmesi gerekir. İlgili alanın “Evet” olarak seçilmesi durumunda, ilgili ekranda “IVDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı zorunlu doküman eklenmesi gereken bir alan ortaya çıkar. ç) Başvuru sahibi firma, bu fıkranın (c) bendinde bahsedilen “IVDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı alana; 1) Bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvuru sonrasında Kurum tarafından süre uzatımına izin verildiğini beyan eden Teyit Yazısını (ilgili firmanın bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvurusu için Kurum tarafından firmaya iletilen ve süre uzatımına izin verildiğine dair ifadelerin yer aldığı cevap yazısını) ve 2) Bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvuruda yer alan ve ilgili madde hükümlerine istinaden talep edilen beyan ve belgelerin tamamını tek bir dosya içerisinde ve tüm sayfalarıyla birlikte eksiksiz bir şekilde yükler. d) Bu fıkranın (ç) bendinde bahsedilen belgeler için apostil ya da noter onayının bulunmasına gerek yoktur. Buna karşılık, orijinal dokümanı yabancı dilde olan belgelerin Türkçe çevirilerinin yeminli tercüman onaylı olması gerekir. e) Belge kayıt/güncelleme ekranında “Belge Bitiş Tarihi” alanına ilgili EC sertifikasının orijinal bitiş tarihi girilir. (Başvurunun uygun görülmesi durumunda, “Belge Bitiş Tarihi” bu fıkranın (ğ) bendinde bahsedildiği şekilde Kurum tarafından güncellenir). Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 183/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 185; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 f) Söz konusu EC sertifikasının diğer belge kayıt/güncelleme bildirimi ve başvurusu adımları için, bu Kılavuzun 6 ncı, 8 inci, 9 uncu ve 39 uncu maddelerindeki ilgili hükümler geçerlidir. g) Bu fıkra hükümlerine istinaden, ilgili EC sertifikası için belge kayıt/güncelleme bildirimi oluşturulduktan sonra, başvuru aşamasında “Başvuru Tipi” olarak “2023/KK-1 Sayılı Duyuru Kapsamında Belge Başvurusu” adlı başvuru tipi seçilerek belge başvurusu oluşturulur. Söz konusu belge başvurusunun değerlendirilmesi için, başvuruda yüklenen dokümanların fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. ğ) Söz konusu EC sertifikası ile ilgili Kuruma yapılan belge başvurusunun uygun görülmesi durumunda, EC sertifikası ÜTS’de “Kayıtlı” duruma getirilir ve sertifikanın “Belge Bitiş Tarihi” bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarihe güncellenir. h) Bu fıkrada bahsedilen hükümlere istinaden yapılan başvurunun olumlu sonuçlanmasını takiben, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan uygunluk beyanı ‘Sınırlı Süreli’ ise (uygunluk beyanının “Belge Bitiş Tarihi” var ise) ve söz konusu uygunluk beyanının halihazırda ÜTS’de bir kaydı bulunuyorsa, ilgili beyanın ÜTS’de “Kayıtlı” duruma getirilmesi ya da “Kayıtlı” durumda kalması için aşağıdaki işlemlerin gerçekleştirilmesi gerekir: 1) Başvuru sahibi firma, söz konusu uygunluk beyanı için ÜTS üzerinden (bu Kılavuzun 39 uncu maddesinde bahsedildiği şekilde) bir belge kayıt/güncelleme başvurusu oluşturmadan, ÜTS’deki “Talep Bildir” ekranını kullanarak ve “Talep Alanı” olarak “MDR/IVDR Süre Uzatımı” alanını seçerek, ilgili “Sınırlı Süreli” uygunluk beyanının ÜTS’de “Kayıtlı” duruma getirilmesi ya da “Kayıtlı” durumda kalması için talep oluşturur. 2) Bu talepte, ilgili uygunluk beyanının ÜTS’deki Belge Numarasının girilmesi zorunludur. Söz konusu alana Belge Numarasının girilmemesi durumunda oluşabilecek hatalı işlemlerden veya talebin değerlendirilmesinde meydana gelebilecek gecikmelerden başvuru sahibi firma sorumludur. 3) İlgili talebin değerlendirilmesi olumlu sonuçlanırsa, Kurum tarafından söz konusu ‘Sınırlı Süreli’ uygunluk beyanı “Kayıtlı” duruma getirilir veya “Kayıtlı” durumda kalması sağlanır. 4) ‘Sınırsız Süreli’ (yani, “Belge Bitiş Tarihi” bulunmayan) uygunluk beyanları için bu fıkrada bahsedilen işlemler yapılmaz. Bu tür durumlarda, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırsız Süreli’ uygunluk beyanı halihazırda ÜTS’de “Kayıtlı” durumda değilse, söz konusu uygunluk beyanı için bu Kılavuzun 12 inci veya 13 üncü maddeleri ile birlikte 39 uncu maddesindeki ilgili hükümlere istinaden belge kayıt/güncelleme bildiriminin ve başvurusunun yapılması gerekir. ı) Bu fıkranın (h) bendinde bahsedilen süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırlı Süreli’ uygunluk beyanının halihazırda ÜTS’de herhangi bir kaydı bulunmuyorsa (yeni belge kayıt başvurusu yapılması gerekiyorsa), ilgili beyanın ÜTS’de “Kayıtlı” duruma getirilmesi ve “Kayıtlı” durumda kalması için aşağıdaki işlemlerin gerçekleştirilmesi gerekir: 1) Başvuru sahibi firma, ilgili uygunluk beyanı için, “Belge Kayıt/Güncelleme” ekranında “Sınırsız süreli mi?” seçeneğini “Evet” olarak seçer ve belgeye “Belge Bitiş Tarihi” girmeyecek şekilde bu Kılavuzun 39 uncu maddesinde bahsedilen hükümlere göre belge kayıt/güncelleme başvurusu yapar. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 184/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 186; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Başvuru oluşturulduktan sonra, ÜTS’de “Talep Bildir” ekranı kullanılarak ve “Talep Alanı” olarak “MDR/IVDR Süre Uzatımı” seçilerek, ilgili uygunluk beyanı için yapılan başvurunun “2024/KK-3 Sayılı Duyuru” kapsamında değerlendirilmesi amacıyla (söz konusu Duyuru, bu maddede bahsedilen hükümleri ÜTS paydaşlarına bildiren duyurudur) bir talep oluşturulur. Bu talepte, “Tıbbi Cihaz/Belge Başvuru Numarası” alanına, ilgili uygunluk beyanı için oluşturulan belge kayıt/güncelleme başvurusuna ait Belge Başvuru Numarasının girilmesi zorunludur. Söz konusu alana Belge Başvuru Numarasının girilmemesi durumunda oluşabilecek hatalı işlemlerden veya talebin değerlendirilmesinde meydana gelebilecek gecikmelerden başvuru sahibi firma sorumludur. 3) İlgili talebin değerlendirilmesi olumlu sonuçlanırsa, Kurum tarafından başvuru kapsamındaki uygunluk beyanı “Kayıtlı” duruma getirilir ve ilgili beyanın “Belge Bitiş Tarihi” olarak bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarih Kurum tarafından tanımlanarak beyanın “Kayıtlı” durumda kalması sağlanır. 4) ‘Sınırsız Süreli’ (yani, “Belge Bitiş Tarihi” bulunmayan) uygunluk beyanları için bu fıkrada bahsedilen işlemler yapılmaz. Bu tür durumlarda, süre uzatımı verilen EC sertifikası kapsamındaki cihaza/cihazlara bağlı olan ‘Sınırsız Süreli’ uygunluk beyanı halihazırda ÜTS’de “Kayıtlı” durumda değilse, söz konusu uygunluk beyanı için bu Kılavuzun 12 nci veya 13 üncü maddeleri ile birlikte 39 uncu maddesindeki ilgili hükümlere istinaden belge kayıt/güncelleme bildiriminin ve başvurusunun yapılması gerekir. (3) Bu Kılavuzun 48 inci maddesinin dördüncü fıkrasında bahsedilen cihazlar için bu Kılavuzun 49 uncu maddesinde bahsedilen hükümlere göre yapılan EBS başvurusu neticesinde Kurum tarafından ÜTS’de süre uzatımına izin verilen cihazlar ve/veya bağlı oldukları belgeler için, aşağıdaki adım, usul ve esaslara göre ÜTS başvurusu veya başvuruları yapılır: a) Bu Kılavuzun 48 inci maddesinin dördüncü fıkrasında bahsedilen cihazların bağlı oldukları uygunluk beyanına IVDR geçiş süresi tanımlandırılması için bu Kılavuzun 39 uncu maddesindeki ilgili hükümler kapsamında ÜTS’de belge kayıt/güncelleme başvurusu yapmadan önce, söz konusu uygunluk beyanı için bu Kılavuzun 49 uncu maddesi kapsamında EBS’de başvuru yapılması ve bu başvuruya istinaden Kurum tarafından süre uzatımına izin verilmesi zorunludur. Bu Kılavuzun 49 uncu maddesi kapsamında ilgili firma tarafından EBS’de başvuru yapılmaması ve Kurum tarafından süre uzatımına izin verilmemesi durumunda, bu Madde uyarınca yapılacak belge kayıt/güncelleme başvurusu reddedilir. b) Bu Kılavuzun 49 uncu maddesinin ilgili hükümleri kapsamında süre uzatımı uygun görülen uygunluk beyanının ÜTS’deki “Belge Güncelle” ekranındaki “Ait Olduğu Yönetmelik” alanında “98/79/EC” adlı yönetmeliğin seçilmesi durumunda, ilgili ekranda “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanı ortaya çıkar. c) Bu fıkranın (b) bendinde bahsedilen “2023/KK-1 Sayılı Duyuru Kapsamında Belge Kayıt/Güncelleme Bildirimi Başvurusu mu?” alanının “Evet” olarak seçilmesi gerekir. İlgili alanın “Evet” olarak seçilmesi durumunda, ilgili ekranda “IVDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı zorunlu doküman eklenmesi gereken bir alan ortaya çıkar. ç) Başvuru sahibi firma, bu fıkranın (c) bendinde bahsedilen “IVDR Geçiş Süresi Uzatımı İçin Kanıt Dokümanlar” adlı alana; 1) Bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvuru sonrasında Kurum tarafından süre uzatımına izin verildiğini beyan eden Teyit Yazısını (ilgili firmanın bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvurusu için Kurum tarafından firmaya iletilen ve süre uzatımına izin verildiğine dair ifadelerin yer aldığı cevap yazısını) ve Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 185/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 187; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Bu Kılavuzun 49 uncu maddesi kapsamında yapılan başvuruda yer alan ve ilgili madde hükümlerine istinaden talep edilen beyan ve belgelerin tamamını tek bir dosya içerisinde ve tüm sayfalarıyla birlikte eksiksiz bir şekilde yükler. d) Bu fıkranın (ç) bendinde bahsedilen belgeler için apostil ya da noter onayının bulunmasına gerek yoktur. Buna karşılık, orijinal dokümanı yabancı dilde olan belgelerin Türkçe çevirilerinin yeminli tercüman onaylı olması gerekir. e) Belge kayıt/güncelleme ekranında “Belge Bitiş Tarihi” alanına, söz konusu beyan ‘Sınırlı Süreli’ bir uygunluk beyanı ise ilgili beyanın orijinal bitiş tarihi girilir. (Başvurunun uygun görülmesi durumunda, “Belge Bitiş Tarihi” bu fıkranın (ğ) bendinde bahsedildiği şekilde Kurum tarafından güncellenir). Uygunluk beyanı ‘Sınırsız Süreli’ ise ilgili beyan için “Belge Bitiş Tarihi” girilmez. f) Söz konusu uygunluk beyanının diğer belge kayıt/güncelleme bildirimi ve başvurusu adımları için, bu Kılavuzun 10 uncu, 12 nci, 13 üncü ve 39 uncu maddelerindeki ilgili hükümler geçerlidir. g) Bu fıkra hükümlerine istinaden, ilgili uygunluk beyanı için belge kayıt/güncelleme bildirimi oluşturulduktan sonra, başvuru aşamasında “Başvuru Tipi” olarak “2023/KK-1 Sayılı Duyuru Kapsamında Belge Başvurusu” adlı başvuru tipi seçilerek belge başvurusu oluşturulur. Söz konusu belge başvurusunun değerlendirilmesi için, başvuruda yüklenen dokümanların fiziki olarak Kuruma gönderilmesine gerek yoktur. ÜTS üzerinden söz konusu belge ile ilgili kayıt başvurusunun yapılması yeterlidir. ğ) Söz konusu uygunluk beyanı ile ilgili Kuruma yapılan belge başvurusunun uygun görülmesi durumunda, uygunluk beyanı ÜTS’de “Kayıtlı” duruma getirilir ve beyanın “Belge Bitiş Tarihi” bu fıkranın (ç) bendinde bahsedilen ve Kurum tarafından başvuru sahibi firmaya verilen Teyit Yazısında belirtilen tarihe güncellenir. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 186/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 188; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONİKİNCİ BÖLÜM Tıbbi Cihaz Yönetmelikleri Kapsamında Cihazların Sınıflandırılması ile ilgili Kullanılan Özel Tanımlar, Uygulama Kuralları ve Sınıflandırma Kuralları Tıbbi Cihaz Yönetmelikleri Kapsamında Sınıflandırma Kurallarında Kullanılan Özel Tanımlar MADDE 51- (1) Özellikle MDD ve MDR kapsamındaki cihazların sınıflandırılmasında özel tanımlar kullanılır. (2) Bu maddenin birinci fıkrasında bahsedilen özel tanımlardan; a) Geçici kullanım: İlgili cihazın normal koşullar altında 60 dakikadan az bir süre için devamlı kullanımın amaçlandığını, b) Kısa süreli kullanım: İgili cihazın normal koşullar altında 60 dakika ile 30 gün arasındaki bir süre için devamlı kullanımın amaçlandığını, c) Uzun süreli kullanım: İlgili cihazın normal koşullar altında 30 günden fazla bir süre için devamlı kullanımın amaçlandığını, ç) Vücut açıklığı: Göz küresinin dış yüzeyi de dâhil vücuttaki herhangi bir doğal açıklık ya da stoma gibi herhangi bir kalıcı yapay açıklığı, d) İnvaziv cihaz: Vücut açıklığından vücut içine kısmen veya tamamen penetre olan, giren veya yerleştirilen tıbbi cihazı, e) Cerrahi invaziv cihaz: 1) Bir cerrahi operasyonla veya cerrahi operasyonun bir parçası olarak, vücut açıklıklarının mukoz membranlarından geçenler de dâhil olmak üzere, vücut yüzeyinden geçerek vücut içerisine penetre olan invaziv cihazı, 2) Vücut açıklığından geçmenin haricinde başka bir yolla penetrasyon oluşturan cihazı, f) Tekrar kullanılabilir cerrahi alet: Bir aktif cihaza bağlantısı olmaksızın, kesme, delme, testereleme, kazıma, sıyırma, klempleme, çekme, klipsleme veya benzer prosedürlerde cerrahi kullanımı amaçlanan ve imalatçısının öngördüğü şekilde temizlik, dezenfeksiyon ve sterilizasyon gibi uygun prosedürler yürütüldükten sonra yeniden kullanılması amaçlanan aleti, g) Aktif tıbbi cihazlar: Yer çekiminin ya da insan vücudunun doğal olarak oluşturduğu enerji haricinde herhangi bir elektrik enerjisi veya güç kaynağıyla ve bu enerjinin dönüşümüyle çalışan tıbbi cihazı (Tıbbi cihaz ile hasta arasında enerjinin, maddelerin ve diğer elementlerin, önemli bir değişime uğramadan, geçişini sağlayan cihazlar, aktif tıbbi cihaz sayılmaz. Tek başına tıbbi cihaz olan yazılımlar aktif tıbbi cihaz sayılır.), ğ) Aktif terapötik (tedavi edici) cihaz: Bir hastalığın, yaralanmanın veya sakatlığın tedavisi ya da hafifletilmesi amacıyla, biyolojik fonksiyonları veya yapıları desteklemek, değiştirmek, ikame etmek veya eski haline getirmek için tek başına ya da başka cihazlarla birlikte kullanılan herhangi bir aktif cihazı, h) Tanılama ve izleme amaçlı (teşhiş amaçlı) aktif cihaz: Fizyolojik durumları, sağlık durumlarını, hastalıkları veya konjenital bozuklukları tespit etmeye, tanılamaya, izlemeye ya da tedavi etmeye yönelik bilgileri temin etmek için tek başına ya da başka cihazlarla birlikte kullanılan herhangi bir aktif cihazı, ı) Merkezi dolaşım sistemi: Arteriae pulmonales, aorta ascendens, arcus aortae, bifurcatio aortae’ya kadar aorta descendens, arteriae coronariae, arteria carotis communis, arteria carotis externa, arteria carotis interna, arteriae cerebrales, truncus brachiocephalicus, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 187/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 189; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 venae cordis, venae pulmonales, vena cava superior ve vena cava inferioru içeren kan damarlarını, i) Merkezi sinir sistemi: Beyin, meninks ve omuriliği, j) Hasarlı deri veya hasarlı mukoz membran: Yara ya da bir patolojik değişiklik veya hastalık sonrasında değişiklik gösteren deri bölgesi veya mukoz membranı, ifade eder. Tıbbi Cihaz Yönetmelikleri Kapsamında Sınıflandırma Kurallarının Uygulanmasında Kullanılan Genel Kurallar MADDE 52- (1) Bütün Tıbbi Cihaz Yönetmelikleri için sınıflandırma kurallarının uygulanması, cihazların kullanım amacını esas alır. (2) Söz konusu cihazın başka bir cihazla birlikte kullanılması amaçlanıyorsa, sınıflandırma kuralları, cihazların her birine ayrı ayrı uygulanır. Bir tıbbi cihazın aksesuarları, birlikte kullanıldıkları cihazdan ayrı olarak kendi başlarına sınıflandırılır. (3) Bir cihazı çalıştıran veya cihazın kullanımını etkileyen yazılım, cihaz ile aynı sınıfta yer alır. Yazılım; herhangi bir cihazdan bağımsızsa, kendi başına sınıflandırılır. (4) Cihaz, sadece veya özellikle, vücudun belirli bir bölümünde kullanılmayacak ise belirtilen en kritik kullanıma dayanılarak değerlendirilir ve sınıflandırılır. (5) Cihazın kullanım amacına dayanarak aynı cihaza birçok kural ya da aynı kural dâhilinde birçok alt kural uygulanıyorsa, en yüksek sınıflandırmayı sağlayan en katı kural ve alt kural uygulanır. (6) Bu Kılavuzun 51 inci maddesinin ikinci fıkrasının (a), (b) ve (c) bentlerinde atıfta bulunulan süre hesaplanırken devamlı kullanım; a) Bir işlem sırasında, kullanıma geçici olarak ara verilmesine ya da temizlik veya dezenfeksiyon gibi amaçlar için cihazın geçici olarak kullanım dışı bırakılmasına bakılmaksızın, aynı cihazın kullanım süresinin tamamını, 1) Kullanıma ara vermenin veya kullanım dışı bırakmanın geçici olup olmadığı, kullanıma ara verildiği ya da cihazın kullanım dışı bırakıldığı dönemin öncesindeki ve sonrasındaki kullanım süresiyle ilişkili olarak belirlenir. b) İmalatçı tarafından aynı tipte başka bir cihazla ivedilikle değiştirilmesi amaçlanan bir cihazın, toplam kullanımını, ifade eder. (7) Bir cihaz, söz konusu hastalık veya duruma ilişkin tanıyı kendisi sağladığında ya da tanılamaya yönelik belirleyici bilgiler sağladığında, bu cihazın doğrudan tanılamaya olanak verdiği kabul edilir. (8) IVD cihazının aksesuarları, birlikte kullanıldıkları cihazdan ayrı olarak kendi başlarına sınıflandırılır. (9) IVDR kapsamında bir cihazla birlikte kullanılması amaçlanan kalibratörler cihazla aynı sınıfta yer alır. (10) IVDR kapsamında spesifik bir analite veya çoklu analitlere yönelik olarak kantitatif veya kalitatif atanmış değerlere sahip kontrol materyalleri, cihazla aynı sınıfta yer alır. (11) IVDR kapsamında sınıflandırma kurallarının her biri, birincil seviye analizleri, doğrulama analizleri ve destek analizleri için uygulanır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 188/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 190; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 MDD Kapsamındaki Cihazlar için Sınıflandırma Kuralları MADDE 53- (1) MDD kapsamındaki cihazlar; cihazların kullanım amacı ve yapısı gereği barındırdığı risklere istinaden ve aşağıda belirtilen esaslara göre Sınıf-I, Sınıf-IIa, Sınıf- IIb ve Sınıf-III olarak dört sınıfa ayrılır. (ÜTS’de cihazın steril paketlenip paketlenmediği veya ölçüm fonksiyonu olup olmadığı gibi karaktertistik ürün özelliklerine göre ilave sınıflandırmalar yapılmıştır. Örneğin, ÜTS’de “Sınıf-Is” olan cihaz da, “Sınıf-I Diğer” olan cihaz da MDD kapsamında Sınıf-I olarak sınıflandırılır.) (2) MDD kapsamındaki cihazlar, “İnvaziv Olmayan Cihazlar”, “İnvaziv Cihazlar”, “Aktif Cihazlar” ve “Özel Kurallar” kategorileri altında toplam 18 adet kurala göre sınıflandırılır. (3) “İnvaziv Olmayan Cihazlar” kategorisindeki toplam 4 adet kural aşağıdaki gibidir (Ek-23’e bakınız.): a) Kural 1: Bütün invaziv olmayan cihazlar, bu fıkrada bahsedilen diğer kurallardan birine girmedikçe Sınıf-I içinde yer alır. b) Kural 2: Kanın, vücut sıvılarının veya dokularının alınıp verilmesi veya saklanması, sıvı veya gazların vücuda infüzyonu, verilmesi veya uygulanması amacına yönelik bütün invaziv olmayan cihazlar; 1) Sınıf-IIa’daki veya daha yüksek sınıftaki aktif tıbbi cihazlara bağlanabiliyor ise 2) Kanın veya diğer vücut sıvılarının alınıp verilmesi veya saklanması veya organların, organ parçalarının veya vücut dokularının saklanması amacına yönelik ise Sınıf-IIa’da yer alır. Diğer bütün durumlarda Sınıf-I olarak sınıflandırılır. c) Kural 3: Kanın, diğer vücut sıvılarının veya vücuda infüzyonu amaçlanan diğer sıvıların kimyasal veya biyolojik bileşimlerini değiştiren tüm invaziv olmayan cihazlar Sınıf- IIb olarak sınıflandırılır. Ancak tedavi; gazın veya ısının filtrasyonu, santrifüjü veya değişimini içeriyor ise bu durumda Sınıf-IIa olarak sınıflandırılır. ç) Kural 4: Yaralı ciltle temas eden tüm invaziv olmayan cihazlar; 1) Salgıların emilimi veya baskılanması için mekanik bariyer olarak kullanılıyorsa Sınıf I olarak sınıflandırılır. 2) Esas olarak dermis tabakasının tahribatı sonucu oluşan yaralarda kullanılması öngörülen ve ikincil amaç olarak sadece iyileşmeyi sağlayan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. 3) Esas olarak yaranın mikro çevresini iyileştirme amaçlı tıbbi cihazlar dâhil, diğer bütün durumlarda kullanılan tıbbi cihazlar Sınıf-IIa olarak sınıflandırılır. (4) “İnvaziv Cihazlar” kategorisindeki toplam 4 adet kural aşağıdaki gibidir: a) Kural 5: Cerrahi invaziv cihazlar haricinde, yalnız Sınıf-I aktif tıbbi cihaza bağlanan vücut açıklığı ile ilgili tüm invaziv cihazlar; 1) Geçici kullanımı öngörülenler Sınıf-I olarak sınıflandırılır. 2) Kısa süreli kullanım amaçlı tıbbi cihazlar Sınıf-IIa’ya girer. Ancak, yutağa kadar olan ağız boşluğu içinde, kulak zarına kadar olan kulak kanalı veya nazal boşlukta kullanılanlar Sınıf-I olarak sınıflandırılır. 3) Uzun süreli kullanım amaçlı tıbbi cihazlar Sınıf IIb olarak sınıflandırılır. Ancak, mukoz zarlardan emilmeye uygun olmayan ve yutağa kadar olan ağız boşluğu içinde, kulak zarına kadar olan kulak kanalı veya nazal boşlukta kullanılanlar Sınıf-IIa olarak sınıflandırılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 189/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 191; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Cerrahi invaziv cihazlar haricinde, Sınıf-IIa veya daha üst bir sınıfa giren bir aktif tıbbi cihaz ile bağlantılı olarak kullanımı öngörülen, vücut açıklığı ile ilgili bütün invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. (Ek-24’e bakınız.) b) Kural 6: Bütün geçici kullanımlı cerrahi invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak: 1) Özellikle kalpte veya merkezi dolaşım sistemindeki bir bozukluğu vücudun bu bölümlerine doğrudan temas ederek kontrol eden, teşhis eden, izleyen veya düzelten cerrahi invaziv cihazlar Sınıf-III olarak sınıflandırılır. 2) Tekrar kullanılabilir cerrahi aletler Sınıf-I olarak sınıflandırılır. 3) Özellikle merkezi sinir sistemine doğrudan temas ederek kullanılan cerrahi invaziv cihazlar, Sınıf-III olarak sınıflandırılır. 4) İyonlaştırıcı radyasyon formunda enerji sağlamayı amaçlayan cerrahi invaziv cihazlar Sınıf-IIb olarak sınıflandırılır. 5) Biyolojik etkiye sahip veya tamamı ya da büyük bir çoğunluğu absorbe edilen cerrahi invaziv cihazlar Sınıf-IIb olarak sınıflandırılır. 6) İlaçları vücuda vermek amacıyla kullanılan cerrahi invaziv cihazlar, kullanım şekli bakımından potansiyel bir tehlike oluşturuyor ise bu durumda Sınıf-IIb olarak sınıflandırılır. (Ek-25’e bakınız.) c) Kural 7: Aşağıdaki durumlar dışında kısa süreli kullanım için olan bütün cerrahi invaziv cihazlar Sınıf-IIa olarak sınıflandırılır: 1) Kalpteki veya merkezi dolaşım sistemindeki bir bozukluğu vücudun bu kısımlarına doğrudan temas ederek kontrol eden, teşhis eden, izleyen veya düzelten tıbbi cihazlar Sınıf-III olarak sınıflandırılır. 2) Özellikle merkezi sinir sistemine doğrudan temas ederek kullanılan cerrahi invaziv cihazlar Sınıf-III olarak sınıflandırılır. 3) İyonlaştırıcı radyasyon formunda enerji sağlayan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. 4) Biyolojik etkiye sahip veya tamamı ya da büyük bir çoğunluğu absorbe edilen cerrahi invaziv cihazlar Sınıf-III olarak sınıflandırılır. 5) Diş içine yerleştirilenler hariç, vücutta kimyasal değişime uğrayan veya ilaç vermede kullanılan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. (Ek-26’ya bakınız.) d) Kural 8: Aşağıdaki durumlar dışında, bütün implant cihazlar ve uzun süreli cerrahi invaziv cihazlar Sınıf-IIb olarak sınıflandırılır. 1) Dişlere yerleştirilen tıbbi cihazlar Sınıf-IIa olarak sınıflandırılır. 2) Kalp, merkezi dolaşım sistemi veya merkezi sinir sistemiyle doğrudan temas edecek şekilde kullanılan tıbbi cihazlar Sınıf-III olarak sınıflandırılır. 3) Biyolojik etkiye sahip veya tamamı ya da büyük bir çoğunluğu absorbe edilen tıbbi cihazlar Sınıf-III olarak sınıflandırılır. 4) Diş içine yerleştirilenler hariç, vücutta kimyasal değişime uğrayan veya ilaç vermede kullanılan tıbbi cihazlar Sınıf-III olarak sınıflandırılır. 5) Meme implantları Sınıf-III olarak sınıflandırılır. 6) Omuz, diz ve kalça eklem değişimi cihazları, Sınıf-III olarak sınıflandırılır. (Ek- 27’ye bakınız.) (5) “Aktif Cihazlar” kategorisindeki toplam 4 adet kural aşağıdaki gibidir: (Ek-28’e ve Ek-29’a bakınız.) a) Kural 9: Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 190/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 192; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 1) Enerji verme veya enerji dönüşümünü sağlamaya yönelik tüm aktif tedavi edici cihazlar Sınıf-IIa’ya girer. Ancak yapısı, yoğunluğu ve enerji uygulama yeri dikkate alındığında, insan vücudundan enerji alıp vermede veya enerji dönüşümünü sağlamada potansiyel bir risk oluşturuyor ise Sınıf-IIb olarak sınıflandırılır. 2) Sınıf-IIb’de yer alan aktif tedavi edici cihazların performanslarını izleyen veya kontrol eden tıbbi cihazlar veya bu cihazların performanslarını doğrudan etkileyen tüm aktif cihazlar da Sınıf-IIb olarak sınıflandırılır. (Ek-28’e bakınız.) b) Kural 10: Teşhis amaçlı aktif cihazlar; 1) Gözle görülebilir bir spektrumda, hasta vücudunu aydınlatmak için kullanılan tıbbi cihazlar hariç, insan vücudu tarafından absorbe edilecek enerjiyi sağlayan tıbbi cihazlar; ve radyofarmasötiklerin in vivo (vücut içi) dağılımını görüntülemede kullanılan tıbbi cihazlar; veya hayati fizyolojik fonksiyonların doğrudan teşhisi veya izlenmesine olanak sağlayan tıbbi cihazlar Sınıf-IIa olarak sınıflandırılır. 2) Ancak, merkezi sinir sistemi faaliyetleri, solunum ve kalp fonksiyonlarındaki değişiklikler gibi hastanın durumunda ani tehlike yaratacak yapıdaki değişiklikleri izlemeye yönelik olan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. 3) İyonlaştırıcı radyasyon yayan ve girişimsel radyolojik teşhis ve tedavi amaçlı cihazlar ile bu aktif cihazları kontrol ve izlemeye yönelik veya bunların performansını doğrudan etkileyen bütün aktif cihazlar Sınıf-IIb olarak sınıflandırılır. (Ek-29’a bakınız.) c) Kural 11: İlaçları, vücut sıvılarını veya diğer maddeleri vücuda veren ve/veya alan tüm aktif cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak veriliş şekli, vücudun ilgili bölümü ve verilen maddelerin özelliği dikkate alındığında, bu işlem potansiyel bir risk oluşturuyor ise Sınıf-IIb olarak sınıflandırılır. (Ek-28’e bakınız.) ç) Kural 12: Diğer bütün aktif cihazlar Sınıf-I olarak sınıflandırılır. (Ek-28’e bakınız.) (6) “Özel Kurallar” kategorisindeki toplam 6 adet kural aşağıdaki gibidir (Ek-30’a bakınız.): a) Kural 13: 1) Ayrı olarak kullanıldığında Beşeri Tıbbi Ürünler Ruhsatlandırma Yönetmeliğine göre tıbbi ürün olarak değerlendirilen ve tıbbi cihazın insan üzerindeki etkisini destekleyen bir maddeyi ihtiva eden bütün tıbbi cihazlar Sınıf-III olarak sınıflandırılır. 2) İnsan kanı türevi ihtiva eden tüm tıbbi cihazlar Sınıf-III olarak sınıflandırılır. b) Kural 14: Doğum kontrolü veya cinsel temasla geçen hastalıkların bulaşmasını engellemek amacıyla kullanılan bütün tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. Ancak, implant veya uzun süreli invaziv cihaz olması halinde, Sınıf III olarak sınıflandırılır. c) Kural 15: 1) Kontakt lensleri dezenfekte etmeye, temizlemeye, durulamaya ve gerektiğinde nemlendirmeye yarayan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. 2) Özellikle tıbbi cihazları dezenfekte etmeye yarayan tıbbi cihazlar Sınıf-IIa olarak sınıflandırılır. İnvaziv cihazları dezenfekte etmeye yarayan tıbbi cihazlar Sınıf-IIb olarak sınıflandırılır. 3) Bu kural kontakt lensler dışındaki tıbbi cihazları fiziksel etkiyle temizleyen diğer ürünlere uygulanmaz. ç) Kural 16: Özellikle X-ray teşhis görüntülerini kaydetme amacıyla kullanılan tıbbi cihazlar Sınıf-IIa olarak sınıflandırılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 191/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 193; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 d) Kural 17: Sadece sağlam deri ile teması amaçlanan tıbbi cihazlar hariç, hayvan dokuları veya ölü doku parçaları kullanılarak imal edilen bütün tıbbi cihazlar Sınıf-III olarak sınıflandırılır. e) Kural 18: Diğer kurallardan farklı olarak kan torbaları, Sınıf-IIb olarak sınıflandırılır. AIMDD Kapsamındaki Cihazların Sınıflandırılması MADDE 54- (1) AIMDD kapsamındaki cihazlara özgü bir sınıflandırma kuralı bulunmaz. İlgili cihazlar için yürütülen ve bu Kılavuzun 59 uncu maddesinde bahsedilen uygunluk değerlendirme prosedürleri göz önünde bulundurulduğunda, bu tür cihazların MDD kapsamındaki en yüksek risk sınıfına eşdeğer sınıfta (Sınıf-III) oldukları kabul edilir. (2) Bu maddenin birinci fıkrasına istinaden, ÜTS’de de AIMDD kapsamındaki cihazlar Sınıf-III olarak sınıflandırılır. IVDD Kapsamındaki Cihazların Sınıflandırılması MADDE 55- (1) IVDD kapsamındaki cihazlara özgü bir sınıflandırma kuralı bulunmaz. İlgili cihazlar için yürütülen ve bu Kılavuzun 60 ıncı maddesinde bahsedilen uygunluk değerlendirme prosedürleri göz önünde bulundurulduğunda, IVDD’nin EK-II’sinde listelenen risk düzeyi yüksek olan cihazlar ve EK-II’dekiler haricindeki kişisel test cihazları için, IVDD kapsamındaki diğer cihazlara göre, ilave hükümler uygulanır. (2) Bu maddenin birinci fıkrasında bahsedilen ve IVDD EK-II’de yer alan risk düzeyi yüksek olan IVD cihazları aşağıdaki gibi listelenir: a) A Listesi (Ek-2 Liste-A): 1) Kan gruplarını belirlemek için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratörler ve kontrol materyalleri: ABO sistemi, Rh (C,c,D,E,e) anti-Kell, 2) İnsan örneklerindeki, HIV (HIV 1 ve 2), HTLV I ve II ve hepatit B, C ve D enfeksiyon markerlarını aramak, doğrulamak ve miktar belirlemek için kullanılan reaktifler ve reaktif ürünleri ilgili kalibratörler ve kontrol materyalleri. b) B Listesi (Ek-2 Liste-B): 1) Anti-Duffy ve anti-Kidd kan gruplarını belirlemek için kullanılan, reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 2) Düzensiz anti-eritrosit antikorları belirlemek için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 3) İnsan numunelerinde; konjenital enfeksiyonlardan rubella, toksoplazmanın araştırılması ve miktarının belirlenmesi için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 4) Fenilketonüri hastalığına teşhis konulabilmesi için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 5) Sitomegalovirus ve klamidya enfeksiyonlarını belirlemek için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 6) HLA doku grupları DR, A, B’yi belirlemek için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 7) PSA tümör markerlarını belirlemek için kullanılan reaktifler ve reaktif ürünleri ile ilgili kalibratör ve kontrol materyalleri, 8) Trisomy 21 riskini değerlendirmek için özel olarak tasarlanmış reaktifler ve reaktif ürünleri ile ilgili kalibratör, kontrol materyalleri ve yazılımı, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 192/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 194; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 9) Kalibratörler ve kontrol materyalleri de dahil, kişisel test için kullanılan kan şekeri ölçüm cihazları. (3) Bu maddenin birinci ve ikinci fıkrasına istinaden, ÜTS’de IVDD kapsamındaki cihazlar “Ek-2 Liste-A”, “Ek-2 Liste-B”, “Kişisel Test Cihazları” ve “IVD Diğer” olarak sınıflandırılır. MDR Kapsamındaki Cihazlar için Sınıflandırma Kuralları MADDE 56- (1) MDR kapsamındaki cihazlar; cihazların kullanım amacı ve yapısı gereği barındırdığı risklere istinaden ve aşağıda belirtilen esaslara göre Sınıf-I, Sınıf-IIa, Sınıf- IIb ve Sınıf-III olarak dört sınıfa ayrılır. (ÜTS’de cihazın steril paketlenip paketlenmediği veya ölçüm fonksiyonu olup olmadığı gibi karaktertistik ürün özelliklerine göre ilave sınıflandırmalar yapılmıştır. Örneğin, ÜTS’de “Sınıf-Ir” olan cihaz da, “Sınıf-I Diğer” olan cihaz da MDR kapsamında Sınıf-I olarak sınıflandırılır.) (2) MDR kapsamındaki cihazlar, “İnvaziv Olmayan Cihazlar”, “İnvaziv Cihazlar”, “Aktif Cihazlar” ve “Özel Kurallar” kategorileri altında toplam 22 adet kurala göre sınıflandırılır. (3) “İnvaziv Olmayan Cihazlar” kategorisindeki toplam 4 adet kural aşağıdaki gibidir: a) Kural 1: Bütün invaziv olmayan cihazlar, bu fıkrada bahsedilen diğer kurallardan biri kapsamında olmadıkça Sınıf-I olarak sınıflandırılır. (Ek-31’e bakınız.) b) Kural 2: Kanı, vücut sıvılarını, hücreleri veya dokuları, sıvıları veya gazları vücuda vermek, tatbik etmek veya infüze etmek amacıyla aktarım (channelling) ya da muhafaza için tasarlanan bütün invaziv olmayan cihazlar; 1) Sınıf-IIa, Sınıf-IIb veya Sınıf-III aktif cihaza bağlanabiliyorsa Sınıf-IIa olarak sınıflandırılır. 2) Kan torbaları hariç olmak üzere, kan veya diğer vücut sıvılarının aktarımı veya muhafazası için ya da organları, organ parçalarını veya vücut hücrelerini ve dokularını muhafaza etmek için kullanımı amaçlanıyorsa Sınıf-IIa olarak sınıflandırılır. 3) Kan torbaları Sınıf-IIb olarak sınıflandırılır. Diğer bütün durumlarda, bu tür cihazlar Sınıf-I olarak sınıflandırılır. (Ek-31’e bakınız.) c) Kural 3: 1) Vücuda implante edilmesi veya tatbik edilmesi amaçlanan insan doku veya hücrelerinin, kanın, diğer vücut sıvılarının ya da başka sıvıların biyolojik veya kimyasal bileşimini değiştirmek üzere tasarlanan tüm invaziv olmayan cihazlar Sınıf-IIb olarak sınıflandırılır. Ancak söz konusu işlem; filtrasyon, santrifüj veya gaz ya da ısı alışverişinden ibaretse bu cihazlar Sınıf-IIa olarak sınıflandırılır. 2) İnsan vücudundan alınmış olan insan hücreleri, dokuları veya organlarına doğrudan temas ederek in vitro kullanılması amaçlanan ya da vücuda implante edilmesi veya tatbik edilmesinden önce insan embriyolarıyla in vitro kullanılması amaçlanan bir maddeden veya maddelerin karışımından oluşan tüm invaziv olmayan cihazlar, Sınıf-III olarak sınıflandırılır. (Ek-32’ye bakınız.) ç) Kural 4: Hasarlı deri veya hasarlı mukoz membranla temas eden tüm invaziv olmayan cihazlar; 1) Eksüdaların kompresyonu veya emilimi için mekanik bir bariyer olarak kullanılması amaçlanıyorsa Sınıf-I olarak sınıflandırılır, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 193/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 195; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Özellikle dermis tabakasının veya mukoz membranın tahrip olduğu ve sadece sekonder iyileşmeyle düzelebilen deri hasarlarında kullanılması amaçlanıyorsa Sınıf-IIb olarak sınıflandırılır, 3) Özellikle hasarlı derinin veya mukoz membranın mikro çevresinin yönetimi amaçlanıyorsa Sınıf-IIa olarak sınıflandırılır ve 4) Diğer bütün durumlarda Sınıf-IIa olarak sınıflandırılır. Bu kural, hasarlı mukoz membrana temas eden invaziv cihazlara da uygulanır. (Ek-31’e bakınız.) (4) “İnvaziv Cihazlar” kategorisindeki toplam 4 adet kural aşağıdaki gibidir: a) Kural 5: Cerrahi invaziv cihazlar hariç olmak üzere, aktif bir cihaza bağlanması amaçlanmayan ya da Sınıf-I aktif cihaza bağlanması amaçlanan, vücut açıklıklarına ilişkin tüm invaziv cihazlar; 1) Geçici kullanımı amaçlanıyorsa Sınıf-I olarak sınıflandırılır, 2) Kısa süreli kullanımı amaçlanıyorsa Sınıf-IIa olarak sınıflandırılır; ancak farinkse kadar olan ağız boşluğunda, kulak zarına kadar olan kulak kanalında veya nazal boşlukta kullanılanlar Sınıf-I olarak sınıflandırılır ve 3) Uzun süreli kullanımı amaçlanıyorsa Sınıf-IIb olarak sınıflandırılır; ancak farinkse kadar olan ağız boşluğunda, kulak zarına kadar olan kulak kanalında veya nazal boşlukta kullanılıp mukoz membran tarafından emilme ihtimali olmayanlar Sınıf-IIa olarak sınıflandırılır. Cerrahi invaziv cihazlar hariç olmak üzere, Sınıf-IIa, Sınıf-IIb veya Sınıf-III aktif cihaza bağlanması amaçlanan, vücut açıklıklarına ilişkin tüm invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. (Ek-33’e bakınız.) b) Kural 6: Geçici kullanımı amaçlanan tüm cerrahi invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak bu cihazlar; 1) Özellikle kalp veya merkezi dolaşım sistemi ile ilgili bir defekti (bozukluğu), vücudun bu bölümlerine doğrudan temas yoluyla; kontrol etme, tanılama, izleme veya düzeltme amaçlı ise Sınıf-III olarak sınıflandırılır, 2) Tekrar kullanılabilir cerrahi aletler ise Sınıf-I olarak sınıflandırılır (Sınıf-Ir), 3) Özellikle kalp veya merkezi dolaşım sistemine ya da merkezi sinir sistemine doğrudan temas ederek kullanımı amaçlanıyor ise Sınıf-III olarak sınıflandırılır, 4) İyonlaştırıcı radyasyon formunda enerji sağlaması amaçlanıyor ise Sınıf-IIb olarak sınıflandırılır, 5) Biyolojik bir etkiye sahip ise ya da tamamı veya büyük çoğunluğu absorbe ediliyor ise Sınıf-IIb olarak sınıflandırılır veya 6) Bir dağıtım sistemi vasıtasıyla tıbbi ürünleri tatbik etme amaçlı ise ve uygulama şekli dikkate alındığında tıbbi ürünün tatbiki potansiyel olarak tehlike oluşturuyor ise Sınıf-IIb olarak sınıflandırılır. (Ek-34’e bakınız.) c) Kural 7: Kısa süreli kullanımı amaçlanan tüm cerrahi invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak bu cihazlar; 1) Özellikle kalp veya merkezi dolaşım sistemi ile ilgili bir defekti, vücudun bu bölümlerine doğrudan temas yoluyla; kontrol etme, tanılama, izleme veya düzeltme amaçlı ise Sınıf-III olarak sınıflandırılır, 2) Özellikle kalp veya merkezi dolaşım sistemine ya da merkezi sinir sistemine doğrudan temas ederek kullanımı amaçlanıyor ise Sınıf-III olarak sınıflandırılır, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 194/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 196; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 3) İyonlaştırıcı radyasyon formunda enerji sağlaması amaçlanıyor ise Sınıf-IIb olarak sınıflandırılır, 4) Biyolojik bir etkiye sahip ise ya da tamamı veya büyük çoğunluğu absorbe ediliyor ise Sınıf-III olarak sınıflandırılır, 5) Dişlere yerleştirilen cihazlar hariç olmak üzere, vücutta kimyasal değişime uğruyor ise Sınıf-IIb olarak sınıflandırılır veya 6) İlaçları tatbik etme amaçlı ise Sınıf-IIb olarak sınıflandırılır. (Ek-35’e bakınız.) ç) Kural 8: Bütün implante edilebilir cihazlar ve uzun süreli cerrahi invaziv cihazlar Sınıf-IIb olarak sınıflandırılır. Ancak bu cihazlar; 1) Dişlere yerleştirilme amaçlı ise Sınıf-IIa olarak sınıflandırılır, 2) Kalbe, merkezi dolaşım sistemine ya da merkezi sinir sistemine doğrudan temas ederek kullanımı amaçlanıyor ise Sınıf-III olarak sınıflandırılır, 3) Biyolojik bir etkiye sahip ise ya da tamamı veya büyük çoğunluğu absorbe ediliyor ise Sınıf-III olarak sınıflandırılır, 4) Dişlere yerleştirilen cihazlar hariç olmak üzere, vücutta kimyasal değişime uğruyor ise Sınıf-III olarak sınıflandırılır, 5) Tıbbi ürünleri tatbik etme amaçlı ise Sınıf-III olarak sınıflandırılır, 6) Aktif implante edilebilir cihazlar veya aksesuarları ise Sınıf-III olarak sınıflandırılır, 7) Meme implantları veya cerrahi meşler ise Sınıf-III olarak sınıflandırılır, 8) Vidalar, kamalar, plaklar ve aletler gibi yardımcı bileşenler hariç olmak üzere, total veya kısmi eklem replasmanı amaçlı ise Sınıf-III olarak sınıflandırılır, 9) Vidalar, kamalar, plaklar ve aletler gibi bileşenler hariç olmak üzere, omurga disk replasmanı amaçlı implantlar ya da omurgaya temas eden implante edilebilir cihazlar ise Sınıf- III olarak sınıflandırılır. (Ek-36’ya bakınız.) (5) “Aktif Cihazlar” kategorisindeki toplam 5 adet kural aşağıdaki gibidir: (Ek-37’ye bakınız.) a) Kural 9: 1) Enerji vermesi veya enerji değişimi yapması amaçlanan tüm aktif terapötik (tedavi edici) cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak bu cihazların karakteristikleri; enerjinin niteliği, yoğunluğu ve uygulama yeri dikkate alındığında potansiyel olarak tehlike oluşturacak şekilde insan vücuduna enerji verebilen ya da vücut ile enerji değişimi yapabilen türde ise Sınıf- IIb olarak sınıflandırılır. 2) Sınıf-IIb aktif terapötik cihazların performansını kontrol etmesi veya izlemesi amaçlanan ya da bu tür cihazların performansını doğrudan etkilemesi amaçlanan tüm aktif cihazlar Sınıf-IIb olarak sınıflandırılır. 3) Terapötik amaçlı olarak iyonlaştırıcı radyasyon yayan tüm aktif cihazlar; bu tür cihazları kontrol eden veya izleyen ya da onların performansını doğrudan etkileyen cihazlar da dâhil, Sınıf-IIb olarak sınıflandırılır. 4) Aktif implante edilebilir cihazların performansını kontrol etmesi, izlemesi veya doğrudan etkilemesi amaçlanan tüm aktif cihazlar Sınıf-III olarak sınıflandırılır. (Ek-38’e bakınız.) b) Kural 10: Tanılama ve izlemeye yönelik (teşhis amaçlı) aktif cihazlar; 1) İnsan vücudu tarafından absorbe edilecek enerjiyi sağlayacak şekilde tasarlanmışsa Sınıf-IIa olarak sınıflandırılır; ancak gözle görülebilir bir spektrumda hastanın vücudunu aydınlatması amaçlanan cihazlar Sınıf-I olarak sınıflandırılır, Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 195/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 197; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Radyofarmasötiklerin in vivo dağılımını görüntülemek amaçlıysa Sınıf-IIa olarak sınıflandırılır, 3) Hayati fizyolojik süreçleri doğrudan tanılamaya veya izlemeye imkân vermek üzere tasarlanmışsa Sınıf-IIa olarak sınıflandırılır. Ancak özellikle hayati fizyolojik parametreleri izleme amaçlı olmaları ve bu parametrelerdeki varyasyonların; kardiyak performanstaki, solunumdaki ve merkezi sinir sistemi aktivitesindeki varyasyonlar gibi hasta için ani tehlikeyle sonuçlanabilecek nitelikte olması halinde ya da hastanın ani tehlikede olduğu klinik durumlarda tanılama amaçlı olmaları halinde, Sınıf-IIb olarak sınıflandırılır. Müdahaleli radyoloji cihazları ve bu tür cihazları kontrol eden veya izleyen ya da bunların performansını doğrudan etkileyen cihazlar da dâhil, tanısal veya terapötik radyoloji amacıyla iyonlaştırıcı radyasyon yaymayı amaçlayan aktif cihazlar Sınıf-IIb olarak sınıflandırılır. (Ek-39’a bakınız.) c) Kural 11: Tanılama veya terapötik amaçlı kararlar almak için kullanılan bilgileri sağlayan yazılımlar Sınıf-IIa olarak sınıflandırılır. Ancak, bu kararlar: 1) Ölüm veya kişinin sağlık durumunda geri dönüşü olmayan bir bozulmaya neden olabilecek bir etkiye sahip ise bu yazılımlar Sınıf-III olarak sınıflandırılır, 2) Bir kişinin sağlık durumunda ciddi bozulma veya cerrahi bir müdahaleye neden olabilecek bir etkiye sahip ise bu yazılımlar Sınıf-IIb olarak sınıflandırılır. Fizyolojik süreçleri izlemesi amaçlanan yazılımlar, Sınıf-IIa olarak sınıflandırılır. Ancak, hayati fizyolojik parametrelerin izlenmesi amaçlanıyorsa ve bu parametrelerdeki varyasyonlar hastada ani tehlike ile sonuçlanabilecek nitelikteyse, bu yazılımlar Sınıf-IIb olarak sınıflandırılır. Diğer tüm yazılımlar Sınıf-I olarak sınıflandırılır. (Ek-40’a bakınız.) ç) Kural 12: Tıbbi ürünleri, vücut sıvılarını veya diğer maddeleri vücuda tatbik etme ve/veya vücuttan uzaklaştırma amaçlı tüm aktif cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak bu işlem, söz konusu maddelerin niteliği, ilgili vücut bölümü ve uygulama şekli dikkate alındığında potansiyel olarak tehlike oluşturacak şekildeyse Sınıf-IIb olarak sınıflandırılır. (Ek- 37’ye bakınız.) d) Kural 13: Diğer aktif cihazların tümü Sınıf-I olarak sınıflandırılır. (Ek-37’ye bakınız.) (6) “Özel Kurallar” kategorisindeki toplam 9 adet kural aşağıdaki gibidir (Ek-41’e ve Ek-42’ye bakınız.): a) Kural 14: Beşeri Tıbbi Ürünler Ruhsatlandırma Yönetmeliğinin 4 üncü maddesinin (l) bendinde tanımlandığı şekilde insan kanı veya insan plazmasından elde edilen bir tıbbi ürün dâhil olmak üzere, ayrı olarak kullanıldığında aynı Yönetmeliğin 4 üncü maddesinin (c) bendinde belirtildiği şekilde tıbbi ürün olarak kabul edilebilen ve cihazların fonksiyonuna yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden tüm cihazlar, Sınıf-III olarak sınıflandırılır. (Ek-41’e bakınız.) b) Kural 15: Doğum kontrolü veya cinsel yolla bulaşan hastalıkların bulaşmasının önlenmesi için kullanılan tüm cihazlar Sınıf-IIb olarak sınıflandırılır. Ancak, bunlar implante edilebilir veya uzun süreli invaziv cihazlar ise Sınıf-III olarak sınıflandırılır. (Ek-41’e bakınız.) c) Kural 16: 1) Özellikle kontak lensleri dezenfekte etmek, temizlemek, durulamak veya uygun olduğu yerde nemlendirmek için kullanılması amaçlanan tüm cihazlar Sınıf-IIb olarak sınıflandırılır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 196/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 198; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 2) Özellikle tıbbi cihazları dezenfekte etmek veya sterilize etmek için kullanılması amaçlanan tüm cihazlar, Sınıf-IIa olarak sınıflandırılır. Ancak, bu cihazlar, özellikle invaziv cihazları işlemin son noktası olarak dezenfekte etmeyi amaçlayan dezenfekte edici solüsyonlar veya yıkayıcı dezenfektanlar ise Sınıf-IIb olarak sınıflandırılır. (Ek-41’e bakınız.) Bu kural, kontak lensler hariç olmak üzere cihazları yalnızca fiziksel etki yoluyla temizlemesi amaçlanan cihazlara uygulanmaz. ç) Kural 17: Özellikle X-ışınıyla oluşturulan tanısal görüntüleri kaydetmesi amaçlanan cihazlar Sınıf-IIa olarak sınıflandırılır. (Ek-41’e bakınız.) d) Kural 18: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen ve yalnızca sağlam deriye temas etmesi amaçlanan cihazlar hariç olmak üzere; cansız veya cansız hale getirilmiş insan veya hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen tüm cihazlar Sınıf-III olarak sınıflandırılır. (Ek-42’ye bakınız.) e) Kural 19: Nanomateryal ihtiva eden veya nanomateryalden oluşan tüm cihazlar: 1) Yüksek veya orta iç maruziyet potansiyeline sahip ise Sınıf-III olarak sınıflandırılır, 2) Düşük iç maruziyet potansiyeline sahip ise Sınıf-IIb olarak sınıflandırılır ve 3) Göz ardı edilebilir bir iç maruziyet potansiyeline sahip ise Sınıf-IIa olarak sınıflandırılır. (Ek-42’ye bakınız.) f) Kural 20: Cerrahi invaziv cihazlar hariç olmak üzere; tıbbi ürünleri inhalasyon yoluyla uygulama amaçlı, vücut açıklıklarına ilişkin tüm invaziv cihazlar Sınıf-IIa olarak sınıflandırılır. Ancak, bu cihazların etki mekanizması, uygulanan tıbbi ürünün etkililiği ve güvenliği üzerinde önemli bir etkiye sahipse ya da yaşamı tehdit eden durumları tedavi etmeleri amaçlanıyorsa, bu cihazlar Sınıf-IIb olarak sınıflandırılır. (Ek-42’ye bakınız.) g) Kural 21: Deriye uygulanması ya da vücut açıklığı yoluyla insan vücuduna girmesi amaçlanan ve insan vücudu tarafından absorbe edilen veya insan vücudunda lokal olarak dağılan maddelerden ya da maddelerin kombinasyonlarından oluşan cihazlar: 1) Kullanım amacını gerçekleştirmek üzere, bu cihazlar veya bu cihazların metabolizma ürünleri insan vücudu tarafından sistemik olarak absorbe ediliyorsa Sınıf-III olarak sınıflandırılır, 2) Kullanım amacını midede veya alt gastrointestinal kanalda gerçekleştiriyorsa ve bu cihazlar veya bu cihazların metabolizma ürünleri, insan vücudu tarafından sistemik olarak absorbe ediliyorsa Sınıf-III olarak sınıflandırılır, 3) Deriye uygulanıyorsa ya da nazal boşlukta veya farinkse kadar olan ağız boşluğunda uygulanıyor ve kullanım amaçlarını bu boşluklarda gerçekleştiriyorsa, Sınıf-IIa olarak sınıflandırılır ve 4) Diğer tüm durumlarda, Sınıf-IIb olarak sınıflandırılır. (Ek-42’ye bakınız.) ğ) Kural 22: Kapalı devre sistemler veya otomatik harici defibrilatörler gibi, cihaz tarafından gerçekleştirilen hasta yönetimini önemli ölçüde belirleyen bütünleşik veya birleşik diyagnostik fonksiyona sahip aktif terapötik cihazlar Sınıf-III olarak sınıflandırılır. (Ek-42’ye bakınız.) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 197/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 199; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 IVDR Kapsamındaki Cihazlar için Sınıflandırma Kuralları MADDE 57- (1) IVDR kapsamındaki cihazlar; cihazların kullanım amacı ve yapısı gereği barındırdığı risklere istinaden ve aşağıda belirtilen esaslara göre Sınıf A, Sınıf B, Sınıf C ve Sınıf D olarak dört sınıfa ayrılır. (ÜTS’de cihazın steril paketlenip paketlenmediği veya örneğin Destek Tanı Cihazı olup olmadığı gibi karaktertistik ürün özelliklerine ve kullanım amçlarına göre ilave sınıflandırmalar yapılmıştır. Örneğin, ÜTS’de “Hastabaşı Test Cihazı (Sınıf C)” olan cihaz da, IVDR kapsamında Sınıf C olarak sınıflandırılır.) (2) IVDR kapsamındaki cihazlar toplam 7 adet sınıflandırma kuralına göre sınıflandırılır: (Ek-43’e bakınız) a) Kural 1: Aşağıdaki amaçlar doğrultusunda kullanılması amaçlanan cihazlar Sınıf D olarak sınıflandırılır: 1) Transfüzyon, transplantasyon veya hücre uygulaması için uygunluklarını değerlendirmek amacıyla, kan, kan bileşenleri, hücreler, dokular veya organlarda ya da türevlerinin herhangi birinde, bulaşıcı bir ajanın varlığının veya bu ajana maruziyetin tespit edilmesi. 2) Yüksek yayılma riski ya da yüksek yayılma riski şüphesi olan hayatı tehdit eden bir hastalığa neden olan bulaşıcı bir ajanın varlığının veya bu ajana maruziyetin tespit edilmesi. 3) İzlenmesi hasta yönetimi sürecinde kritik olan hayatı tehdit eden bir hastalığın enfeksiyon yükünün belirlenmesi. (Ek-44’e bakınız) b) Kural 2: Transfüzyon veya transplantasyon ya da hücre uygulaması için amaçlanan kan, kan bileşenleri, hücreler, doku veya organların immünolojik uyumluluğunu sağlamak üzere, kan gruplamasına veya fetüs-anne kan uyuşmazlığını belirlemeye veya doku tiplendirmesine yönelik cihazlar Sınıf C olarak sınıflandırılır. Ancak bu cihazlar aşağıdaki belirteçlerden (markerlardan) herhangi birini tayin amaçlı ise Sınıf D olarak sınıflandırılır: 1) ABO sistemi [A (ABO1), B (ABO2), AB (ABO3)]; 2) Rhesus sistemi [RH1 (D), RHW1, RH2 (C), RH3 (E), RH4 (c), RH5 (e)]; 3) Kell sistemi [Kel1 (K)]; 4) Kidd sistemi [JK1 (Jka), JK2 (Jkb)]; 5) Duffy sistemi [FY1 (Fya), FY2 (Fyb)]. (Ek-45’e bakınız) c) Kural 3: Aşağıdaki amaçlarla kullanılan cihazlar Sınıf C olarak sınıflandırılır: 1) Cinsel yolla bulaşan bir ajanın varlığının veya bu ajana maruziyetin tespit edilmesi. 2) Yüksek yayılma riski ya da yüksek yayılma riski şüphesi olmayan enfeksiyöz bir ajanın beyin-omurilik sıvısı veya kandaki varlığının tespit edilmesi. 3) Hatalı bir sonucun; teste tabi olan kişinin, fetüsün, embriyonun veya kişinin çocuklarının ölümüne ya da ciddi sakatlığına yol açabilecek ciddi bir risk oluşturabileceği hallerde, bir enfeksiyöz ajanın tespit edilmesi. 4) Enfeksiyöz ajanlara karşı bağışıklık durumlarını belirlemek amacıyla kadınların doğum öncesi (prenatal) taramaları. 5) Hatalı bir sonucun hasta ya da çocukları için hayatı tehdit eden bir durumla sonuçlanan bir hasta yönetim kararına yol açabileceğine ilişkin riskin bulunduğu hallerde, bulaşıcı hastalık veya bağışıklık durumunun tespit edilmesi. 6) Destek tanı cihazı olarak kullanılması. 7) Hatalı bir sonucun hasta ya da çocukları için hayatı tehdit eden bir durumla sonuçlanan bir hasta yönetim kararına yol açabileceğine ilişkin riskin bulunduğu hallerde, hastalık evresinin tespit edilmesi. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 198/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 200; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 8) Kanser taramasında, tanısında veya evrelemesinde kullanılması. 9) İnsan genetik testleri. 10) Hatalı bir sonucun hasta ya da çocukları için hayatı tehdit eden bir durumla sonuçlanan bir hasta yönetim kararına yol açabileceğine dair bir risk oluşturabileceği şartlarda tıbbi ürünlerin, maddelerin veya biyolojik bileşenlerin seviyelerinin izlenmesi. 11) Hayatı tehdit eden bir hastalıktan veya durumdan muzdarip olan hastaların yönetimi. 12) Embriyoda veya fetüste konjenital bozuklukların taranması. 13) Yeni doğan bebeklerde konjenital bozuklukların tespit ve tedavi edilememesinin hayatı tehdit eden durumlara veya ağır derecede sakatlıklara yol açabileceği durumlarda bu tür bozuklukların taranması. (Ek-46’ya bakınız) ç) Kural 4: 1) Kişisel test amaçlı cihazlar Sınıf C olarak sınıflandırılır. Ancak, gebeliğin tespiti, doğurganlık (fertilite) testi, kolesterol seviyesinin belirlenmesi ve idrarda glukoz, eritrosit, lökosit ve bakteri tespiti amaçlı cihazlar Sınıf B olarak sınıflandırılır. 2) Hastabaşı test cihazları kendi başlarına sınıflandırılır. (Ek-47’ye bakınız) d) Kural 5: Aşağıdaki cihazlar, sınıf A olarak sınıflandırılır: 1) İmalatçı tarafından spesifik bir incelemeyle ilgili in vitro tanı prosedürlerine uygun hale getirmek üzere tasarlanan genel kültür ortamları ve histolojik boyalar; genel laboratuvar kullanımına yönelik ürünler; kritik özelliklere sahip olmayan aksesuarlar; tampon çözeltileri; yıkama solüsyonları, 2) İmalatçı tarafından özellikle in vitro tanı prosedürleri için kullanılması amaçlanan aletler, 3) Numune kapları. (Ek-47’ye bakınız) e) Kural 6: Diğer tüm in vitro tanı cihazları Sınıf B olarak sınıflandırılır. (Ek-43’e bakınız) f) Kural 7: Atanmış bir kalitatif veya kantitatif değeri olmayan kontroller, Sınıf B olarak sınıflandırılır. (Ek-43’e bakınız) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 199/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 201; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONÜÇÜNCÜ BÖLÜM Tıbbi Cihaz Yönetmelikleri Kapsamında Uygunluk Değerlendirme Prosedürleri MDD kapsamında uygunluk değerlendirme prosedürleri MADDE 58- (1) MDD kapsamındaki cihazlar için, ilgili cihaz türü ve risk sınıfına göre, bu maddede belirtildiği şekilde uygunluk değerlendirme prosedürleri yürütülür. (Ek-48’e bakınız) (2) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-I cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına MDD kapsamında CE işareti iliştirebilmesi için, MDD’nin Ek VII’sinde belirtilen işlemleri takip eder ve aynı ekte belirtildiği şekilde teknik dokümantasyon oluşturur. Söz konusu cihazlara ait teknik dokümantasyonun hazırlanması sonrasında, imalatçı bu Kılavuzun 10 uncu maddesinde de bahsedildiği şekilde uygunluk beyanı düzenleyerek cihazlarının uygunluğunu beyan eder. Eğer bu cihazlar piyasaya steril durumda arz ediliyorsa (Sınıf-Is) veya bu cihazların ölçüm fonksiyonu varsa (Sınıf-Im); imalatçı, MDD Ek II veya MDD Ek IV veya MDD Ek V veya MDD Ek VI’de belirtilen prosedürlerden birisini de yürütür. Ancak, onaylanmış kuruluşun bu prosedürlere dahil olması; a) Steril durumda piyasaya arz edilen cihazlar (Sınıf-Is) söz konusu olduğunda, steril koşulları oluşturmak, güvenceye almak ve sürdürmekle ilgili hususlarla, b) Ölçüm fonksiyonu olan cihazlar (Sınıf-Im) söz konusu olduğunda ise cihazların metrolojik gerekliliklere uygunluğuyla ilgili hususlarla, sınırlıdır. (Ek-49’a bakınız) (3) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-IIa cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına MDD kapsamında CE işareti iliştirebilmesi için; a) MDD Ek II (Madde-4 hariç)’de belirtilen tam kalite güvence sistemiyle ilgili uygunluk beyanı prosedürüne veya b) MDD Ek VII’de belirtilen uygunluk beyanı işlemi ile birlikte; 1) MDD Ek IV’te belirtilen AT doğrulamasıyla ilgili veya 2) MDD Ek V’te belirtilen üretim kalite güvencesiyle ilgili veya 3) MDD Ek VI’da belirtilen ürün kalite güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (Ek-50’ye bakınız) (4) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-IIb cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına MDD kapsamında CE işareti iliştirebilmesi için; a) MDD Ek II (Madde-4 hariç)’de belirtilen tam kalite güvence sistemiyle ilgili uygunluk beyanı prosedürüne veya b) MDD Ek III’te belirtilen tip incelemesi ile birlikte; 1) MDD Ek IV’te belirtilen AT doğrulamasıyla ilgili veya 2) MDD Ek V’te belirtilen üretim kalite güvencesiyle ilgili veya 3) MDD Ek VI’da belirtilen ürün kalite güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (Ek-51’e bakınız) (5) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-III cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına MDD kapsamında CE işareti iliştirebilmesi için; Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 200/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 202; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 a) MDD Ek II’de belirtilen tam kalite güvence sistemiyle ilgili uygunluk beyanı prosedürüne veya b) MDD Ek III’te belirtilen tip incelemesi ile birlikte; 1) MDD Ek IV’te belirtilen AT doğrulamasıyla ilgili veya 2) MDD Ek V’te belirtilen üretim kalite güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (Ek-52’ye bakınız) (6) ITC veya araştırma amaçlı cihazların imalatçıları her bir cihazı piyasaya arz etmeden önce MDD Ek VIII’de belirtilen prosedürü takip ederek, ilgili Ekte belirtilen beyanı düzenler. ITC’ler CE işareti taşımadan piyasaya arz edilir. Bu Kılavuzun 29 uncu maddesinin birinci fıkrasına halel getirmeksizin, geçici olarak sadece “Sağlık Hizmet Sunucusu” türündeki firmalar/kuruluşlar ÜTS’de MDD kapsamında ITC başvurusu yapabilir. (Ek-48’e bakınız) (7) MDD kapsamında SİP imalatçıları ise MDD kapsamında oluşturdukları SİP’leri piyasaya arz etmeden önce, MDD’nin 12 nci maddesinde ve bu Kılavuzun 26 ncı maddesinin sekizinci fıkrasının (b) bendinde bahsedildiği şekilde bir imalatçı beyanı (SİP Beyanı) düzenler. Eğer SİP’in kendisi piyasaya steril durumda arz ediliyorsa; SİP imalatçısı, MDD Ek II’de veya MDD Ek V’te belirtilen prosedürlerden birisini de tabi olur. Ancak, söz konusu prosedürlerin uygulanması ve onaylanmış kuruluşun müdahalesi, steril paket açılana ya da zarar görene kadar sterilitenin sağlanmasıyla ilgili prosedüre ilişkin hususlarla sınırlıdır. SİP’ler, ilave CE işareti taşımadan piyasaya arz edilir. (Ek-53’e bakınız) AIMDD kapsamında uygunluk değerlendirme prosedürleri MADDE 59- (1) AIMDD kapsamındaki cihazlar için, bu maddede belirtildiği şekilde uygunluk değerlendirme prosedürleri yürütülür. (Ek-54’e bakınız) (2) ITC’ler ve klinik araştırma amaçlı cihazlar hariç olmak üzere; AIMDD kapsamındaki cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına AIMDD kapsamında CE işareti iliştirebilmesi için; a) AIMDD Ek II’de belirtilen tam kalite güvence sistemiyle ilgili uygunluk beyanı prosedürüne ya da b) AIMDD Ek III’te belirtilen AT tip incelemesi ile birlikte; 1) AIMDD Ek IV’te belirtilen AT doğrulamasıyla ilgili ya da 2) AIMDD Ek V’te belirtilen üretim kalite güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (3) ITC veya araştırma amaçlı cihazların imalatçıları her bir cihazı piyasaya arz etmeden önce AIMDD Ek VI’da belirtilen prosedürü takip ederek, ilgili Ekte belirtilen beyanı düzenler. ITC’ler CE işareti taşımadan piyasaya arz edilir. Bu Kılavuzun 29 uncu maddesinin birinci fıkrasına halel getirmeksizin, geçici olarak sadece “Sağlık Hizmet Sunucusu” türündeki firmalar/kuruluşlar ÜTS’de AIMDD kapsamında ITC başvurusu yapabilir. IVDD kapsamında uygunluk değerlendirme prosedürleri MADDE 60- (1) IVDD kapsamındaki cihazlar için, ilgili cihaz türü ve risk sınıfına göre, bu maddede belirtildiği şekilde uygunluk değerlendirme prosedürleri yürütülür. (Ek-55’e bakınız) (2) Performans değerlendirme cihazları ile IVDD EK-II’de belirtilen cihazlar hariç olmak üzere, IVDD kapsamındaki cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına IVDD kapsamında CE işareti iliştirebilmesi için; IVDD EK- Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 201/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 203; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 III’te belirtilen işlemleri yürütür ve aynı ekte belirtildiği şekilde teknik dokümantasyon oluşturur. Söz konusu cihazlara ait teknik dokümantasyonun hazırlanması sonrasında, imalatçı bu Kılavuzun 10 uncu maddesinde de bahsedildiği şekilde uygunluk beyanı düzenleyerek cihazlarının uygunluğunu beyan eder. (Ek-55’e bakınız) (3) Performans değerlendirme cihazları ile IVDD EK-II’de ve bu Kılavuzun 55 inci maddesinin ikinci fıkrasında belirtilen kişisel test cihazları haricindeki Kişisel Test Cihazlarının imalatçıları, uygunluk beyanını hazırlamadan önce, IVDD EK-III (Madde 6 - Tasarım İncelemesi)’nde belirtilen diğer şartları da yerine getirir ya da bu maddenin dördüncü veya beşinci fıkrasında belirtilen prosedürlerden birisini yürütür. (Ek-56’ya bakınız) (4) Performans değerlendirme cihazları hariç olmak üzere, IVDD EK-II’nin (A) Listesi’nde ve bu Kılavuzun 55 inci maddesinin ikinci fıkrasının (a) bendinde belirtilen cihazların imalatçıları (Ek-2 Liste-A kapsamındaki cihazların imalatçıları), ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına IVDD kapsamında CE işareti iliştirebilmesi için; a) IVDD EK-IV’de belirtilen AT Tam Kalite Güvence Sistemiyle ilgili ya da b) IVDD EK-V’te belirtilen AT Tip İncelemesi ile birlikte IVDD EK-VII’de belirtilen AT Üretim Kalite Güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (Ek-57’ye bakınız) (5) Performans değerlendirme cihazları hariç olmak üzere, IVDD EK-II’nin (B) Listesi’nde ve bu Kılavuzun 55 inci maddesinin ikinci fıkrasının (b) bendinde belirtilen cihazların imalatçıları (Ek-2 Liste-B kapsamındaki cihazların imalatçıları), ilgili cihazlarını piyasaya arz edebilmesi ve ilgili cihazlarına IVDD kapsamında CE işareti iliştirebilmesi için; a) IVDD EK-IV (Madde-4&6 hariç)’te belirtilen AT Tam Kalite Güvence Sistemiyle ilgili ya da b) IVDD EK-V’te belirtilen AT Tip İncelemesi ile birlikte; 1) IVDD EK-VI’da belirtilen AT Doğrulamasıyla ilgili ya da 2) IVDD EK-VII’de belirtilen AT Üretim Kalite Güvencesiyle ilgili uygunluk değerlendirme prosedürüne tabi olur. (Ek-58’e bakınız) (6) Performans değerlendirme cihazlarının imalatçıları, cihazlarını piyasaya arz etmeden önce IVDD EK-VIII’de belirtilen prosedürü takip ederek, ilgili Ekte belirtilen beyanı düzenler. Bu tür cihazlar CE işareti taşımadan piyasaya arz edilir. (Ek-55’e bakınız) MDR kapsamında uygunluk değerlendirme prosedürleri MADDE 61- (1) MDR kapsamındaki cihazlar için, ilgili cihaz türü ve risk sınıfına göre, bu maddede belirtildiği şekilde uygunluk değerlendirme prosedürleri yürütülür. (Ek-59’a bakınız) (2) İmalatçılar, bir cihazı piyasaya arz etmeden önce, MDR Ek IX ila MDR Ek XI’de belirtilen ilgili uygunluk değerlendirme prosedürleri uyarınca söz konusu cihazın uygunluğunun değerlendirmesini gerçekleştirir. (3) İmalatçılar, piyasaya arz edilmeyen bir cihazı hizmete sunmadan önce, MDR Ek IX ila MDR Ek XI’de belirtilen ilgili uygunluk değerlendirme prosedürleri uyarınca söz konusu cihazın uygunluğunun değerlendirmesini gerçekleştirir. (4) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-I cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına MDR kapsamında CE işareti iliştirebilmesi için; MDR Ek II ve Ek III’te belirtildiği şekilde teknik dokümantasyon oluşturur. Söz konusu cihazlara ait teknik dokümantasyonun hazırlanması Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 202/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 204; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 sonrasında, imalatçı MDR Ek IV’te ve bu Kılavuzun 11 inci maddesinde bahsedildiği şekilde uygunluk beyanı düzenleyerek cihazlarının uygunluğunu beyan eder. Eğer bu cihazlar piyasaya steril durumda arz ediliyorsa (Sınıf-Is) veya bu cihazların ölçüm fonksiyonu varsa (Sınıf-Im) ya da bu cihazlar tekrar kullanılabilir cerrahi aletlerse (Sınıf-Ir); imalatçı, MDR Ek IX (Bölüm I&III)’de veya MDR Ek XI (Kısım A)’da belirtilen prosedürlerden birisini de yürütür. Ancak, onaylanmış kuruluşun bu prosedürlere dahil olması; a) Steril durumda piyasaya arz edilen cihazlar (Sınıf-Is) söz konusu olduğunda, steril koşulları oluşturmak, güvenceye almak ve sürdürmekle ilgili hususlarla, b) Ölçüm fonksiyonu olan cihazlar (Sınıf-Im) söz konusu olduğunda ise cihazların metrolojik gerekliliklere uygunluğuyla ilgili hususlarla, c) Tekrar kullanılabilir cerrahi aletler (Sınıf-Ir) söz konusu olduğunda, özellikle temizlik, dezenfeksiyon, sterilizasyon, bakım, fonksiyonel testler ve ilgili kullanım talimatı başta olmak üzere cihazın tekrar kullanımı ile ilgili hususlarla sınırlıdır. (Ek-60’a bakınız) (5) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-IIa cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına MDR kapsamında CE işareti iliştirebilmesi için; a) MDR Ek IX (Bölüm I&III)’te belirtilen uygunluk değerlendirme prosedürü ile birlikte her cihaz kategorisi için en az bir temsili cihazın MDR Ek IX (Bölüm II – Madde 4)’te belirtilen uygunluk değerlendirme prosedürüne tabi olur ya da b) MDR Ek XI (Madde 10)’da veya MDR Ek XI (Madde 18)’de belirtilen uygunluk değerlendirmesi eşliğinde MDR Ek II ve Ek III’te belirtilen teknik dokümantasyonu hazırlamayı tercih edebilir. Teknik dokümantasyon değerlendirmesi, her cihaz kategorisinden temsili en az bir cihaz için uygulanır. (Ek-61’e bakınız) (6) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-IIb cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına MDR kapsamında CE işareti iliştirebilmesi için; a) MDR (Ek IX Bölüm I&III)’te belirtildiği şekilde ve her jenerik cihaz grubu için en az bir temsili cihazın MDR Ek IX (Bölüm II - Madde 4)’te belirtildiği gibi teknik dokümantasyonun değerlendirmesini içeren bir uygunluk değerlendirmesine tabi olur. (Ek-62’ye bakınız) b) Ancak süturlar, zımba telleri, dental dolgular, dental braketler, diş kronları, vidalar, kamalar, plaklar, teller, pinler, klipsler ve konnektörler (WET cihazlar) haricindeki Sınıf-IIb implante edilebilir cihazlar söz konusu olduğunda MDR Ek IX (Bölüm II - Madde 4)’te belirtildiği şekilde teknik dokümantasyonun değerlendirmesi, her cihaz için uygulanır. (Ek- 63’e bakınız) c) Alternatif olarak imalatçı, MDR Ek XI’de belirtilen ürün uygunluk doğrulamasına dayalı bir uygunluk değerlendirmesi (MDR Ek XI (Kısım A) veya MDR Ek XI (Kısım B)) eşliğinde MDR Ek X’da belirtilen tip incelemesine dayalı bir uygunluk değerlendirmesini uygulamayı tercih edebilir. (Ek-62’ye ve Ek-63’e bakınız) (7) ITC veya araştırma amaçlı cihazlar hariç olmak üzere, Sınıf-III cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına MDR kapsamında CE işareti iliştirebilmesi için; a) MDR Ek IX’da belirtildiği şekilde (MDR Ek IX (Bölüm I&III) ve her cihaz için MDR Ek IX (Bölüm II)) bir uygunluk değerlendirmesine tabi olur. Ya da, b) Alternatif olarak imalatçı, MDR Ek XI’de belirtilen ürün uygunluk doğrulamasına dayalı bir uygunluk değerlendirmesi (MDR Ek XI (Kısım A) veya MDR Ek XI (Kısım B)) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 203/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 205; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 eşliğinde MDR Ek X’da belirtilen tip incelemesine dayalı bir uygunluk değerlendirmesini uygulamayı tercih edebilir. (Ek-65’e bakınız) (8) ITC imalatçıları, MDR Ek XIII’te belirtilen prosedürü takip eder ve bu tür cihazları piyasaya arz etmeden önce ilgili Ekte belirtilen beyanı hazırlar. Sınıf III ısmarlama imal edilen implante edilebilir cihazların imalatçıları ise MDR Ek XIII’te bahsedilen prosedüre ek olarak ya MDR Ek IX (Bölüm I)’de belirtildiği şekilde ya da MDR Ek XI (Kısım A)’da belirtildiği şekilde bir uygunluk değerlendirmesine tabi olur. ITC’ler CE işareti taşımadan piyasaya arz edilir. (Ek- 67’ye bakınız) (9) MDR kapsamında SİP imalatçıları ise MDR kapsamında oluşturdukları SİP’leri piyasaya arz etmeden önce, MDR’nin 22 nci maddesinde ve bu Kılavuzun 14 üncü maddesinde bahsedildiği şekilde bir imalatçı beyanı (SİP Beyanı) düzenler. Eğer SİP’in kendisi piyasaya steril durumda arz ediliyorsa; SİP imalatçısı, MDR Ek IX (Bölüm I&III)’de veya MDR Ek XI (Kısım A)’da belirtilen prosedürlerden birisini de tabi olur. Ancak, söz konusu prosedürlerin uygulanması ve onaylanmış kuruluşun müdahalesi, steril paket açılana ya da zarar görene kadar sterilitenin sağlanmasıyla ilgili prosedüre ilişkin hususlarla sınırlıdır. SİP’ler, ilave CE işareti taşımadan piyasaya arz edilir. (Ek-68’e bakınız) (10) Bu maddenin altıncı veya yedinci fıkraları uyarınca uygulanabilir prosedürlere ek olarak; Sınıf III implante edilebilir cihazlar veya MDR Ek VIII (Madde 6.4)’te ve bu Kılavuzun 56 ncı maddesinin beşinci fıkrasının (ç) bendinde (Kural 12) atıfta bulunulduğu şekilde bir tıbbi ürünü vücuda tatbik etmesi ve/veya vücuttan uzaklaştırması amaçlanan sınıf IIb aktif cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.1)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. (Ek-64’e ve Ek-66’ya bakınız) (11) Bu maddenin dördüncü, beşinci, altıncı veya yedinci fıkraları uyarınca uygulanabilir prosedürlere ek olarak; piyasaya arz edildiğinde veya hizmete sunulduğunda, Beşeri Tıbbi Ürünler Ruhsatlandırma Yönetmeliğinin 4 üncü maddesinin birinci fıkrasının (l) bendinde tanımlanan insan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında aynı Yönetmeliğin 4 üncü maddesinin birinci fıkrasının (c) bendinde tanımlandığı şekilde bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. (12) Bu maddenin dördüncü, beşinci, altıncı veya yedinci fıkraları uyarınca uygulanabilir prosedürlere ek olarak; cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. (13) Bu maddenin dördüncü, beşinci, altıncı veya yedinci fıkraları uyarınca uygulanabilir prosedürlere ek olarak; bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 204/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 206; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 IVDR kapsamında uygunluk değerlendirme prosedürleri MADDE 62- (1) IVDR kapsamındaki cihazlar için, ilgili cihaz türü ve risk sınıfına göre, bu maddede belirtildiği şekilde uygunluk değerlendirme prosedürleri yürütülür. (Ek-69’a bakınız) (2) İmalatçılar, bir cihazı piyasaya arz etmeden önce, IVDR Ek IX ila IVDR Ek XI’de belirtilen ilgili uygunluk değerlendirme prosedürleri uyarınca söz konusu cihazın uygunluğunun değerlendirmesini gerçekleştirir. (3) İmalatçılar, IVDR’nin 6 ncı maddesinin beşinci fıkrası uyarınca sağlık kuruluşları bünyesinde imal edilen cihazlar hariç olmak üzere piyasaya arz edilmeyen bir cihazı hizmete sunmadan önce, IVDR Ek IX ila IVDR Ek XI’de belirtilen ilgili uygunluk değerlendirme prosedürleri uyarınca söz konusu cihazın uygunluğunun değerlendirmesini gerçekleştirir. (4) Performans çalışmasına yönelik cihazlar hariç olmak üzere, Sınıf A cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına IVDR kapsamında CE işareti iliştirebilmesi için; IVDR Ek II ve Ek III’te belirtildiği şekilde teknik dokümantasyon oluşturur. Söz konusu cihazlara ait teknik dokümantasyonun hazırlanması sonrasında, imalatçı IVDR Ek IV’te ve bu Kılavuzun 11 inci maddesinde bahsedildiği şekilde uygunluk beyanı düzenleyerek cihazlarının uygunluğunu beyan eder. Eğer bu cihazlar piyasaya steril durumda arz ediliyorsa (Sınıf A Steril); imalatçı, IVDR Ek IX (Bölüm I&III)’de veya IVDR Ek XI’de belirtilen prosedürlerden birisini de yürütür. Ancak, onaylanmış kuruluşun bu prosedürlere dahil olması; steril koşulları oluşturmak, güvenceye almak ve sürdürmekle ilgili hususlarla sınırlıdır. (Ek-70’e bakınız) (5) Performans çalışmasına yönelik cihazlar hariç olmak üzere, Sınıf B cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına IVDR kapsamında CE işareti iliştirebilmesi için; IVDR Ek IX (Bölüm I&III)’te belirtildiği şekilde bir uygunluk değerlendirmesine ve her cihaz kategorisi için en az bir temsili cihazın IVDR Ek IX (Bölüm II – Madde 4)’te belirtilen uygunluk değerlendirme prosedürüne (ÜTS’deki Ek IX Bölüm II (Madde 5 Hariç) Teknik Dokümantasyon Değerlendirmesi) tabi olur. Hastabaşı Test Cihazı veya Kişisel Test Cihazı olan Sınıf B cihazlar söz konusu olduğunda; imalatçı, bu prosedürlere ilaveten IVDR Ek IX (Bölüm II – Madde 5.1)’de belirtilen teknik dokümantasyon değerlendirme prosedürünü (ÜTS’deki Ek IX Bölüm II (Madde 5 Dahil) Teknik Dokümantasyon Değerlendirmesi) takip eder. (Ek-71’e bakınız) (6) Performans çalışmasına yönelik cihazlar hariç olmak üzere, Sınıf C cihazların imalatçıları, ilgili cihazlarını piyasaya arz edebilmesi veya hizmete sunabilmesi ve ilgili cihazlarına IVDR kapsamında CE işareti iliştirebilmesi için; a) IVDR Ek IX (Bölüm I&II)’te belirtildiği şekilde ve her jenerik cihaz grubu için en az bir temsili cihazın IVDR Ek IX (Bölüm II – Madde 4)’te belirtildiği gibi teknik dokümantasyonun değerlendirmesini içeren bir uygunluk değerlendirmesine (ÜTS’deki Ek IX Bölüm II (Madde 5 Hariç) Teknik Dokümantasyon Değerlendirmesi) tabi olur. (Ek-72’ye bakınız) b) Hastabaşı Test Cihazı veya Kişisel Test Cihazı olan Sınıf C cihazlar söz konusu olduğunda; imalatçı, bu fıkranın (a) bendinde belirtilen prosedürlere ilaveten IVDR Ek IX (Bölüm II – Madde 5.1)’de belirtildiği şekilde teknik dokümantasyon değerlendirme prosedürünü (ÜTS’deki Ek IX Bölüm II (Madde 5 Dahil) Teknik Dokümantasyon Değerlendirmesi) takip eder. (Ek-73’e bakınız) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 205/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 207; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 c) Destek Tanı Cihazı olan Sınıf C cihazlar söz konusu olduğu durumda; onaylanmış kuruluş, bu fıkranın (a) ve (b) bentlerinde belirtilen prosedürlere ilaveten her cihaz için IVDR Ek IX (Bölüm II – Madde 5.2)’de belirtilen teknik dokümantasyon değerlendirme prosedürünü (ÜTS’deki Ek IX Bölüm II (Madde 5 Dahil) Teknik Dokümantasyon Değerlendirmesi) takip eder ve IVDR Ek IX (Bölüm II Madde 4.1) ila IVDR Ek IX (Bölüm II Madde 4.8)’de belirtilen teknik dokümantasyon değerlendirme prosedürünü uygular. Ayrıca, IVDR Ek IX (Bölüm II Madde 5.2)’de prosedür uyarınca Kuruma ve/veya beşeri tıbbi ürünler alanında AB üyesi ülkeler tarafından atanan yetkili otoritelerin birine ya da EMA’ya danışır. (Ek-74’e bakınız) (7) Performans çalışmasına yönelik cihazlar hariç olmak üzere, Sınıf C cihaz imalatçıları, bu maddenin altıncı fıkrasında belirtilen uygunluk değerlendirme prosedürü yerine, 5 numaralı maddesi hariç IVDR Ek XI’de belirtilen uygunluk değerlendirmesi (IVDR Ek XI (Madde 5 Hariç)) eşliğinde IVDR Ek X’da belirtilen uygunluk değerlendirmesini uygulamayı tercih edebilir (Ek-72’ye bakınız). Destek Tanı Cihazı olan Sınıf C cihazlar söz konusu olduğunda onaylanmış kuruluş özellikle her cihaz için; IVDR’nin Ek X’unun 3 üncü maddesinin (ı) bendinde belirtilen prosedür uyarınca, Kuruma ve/veya beşeri tıbbi ürünler alanında AB üyesi ülkeler tarafından atanan yetkili otoritelerin birine ya da EMA’ya danışır. (Ek-74’e bakınız) (8) Performans çalışmasına yönelik cihazlar hariç olmak üzere, Sınıf D cihaz imalatçıları, IVDR Ek IX (Bölüm I&III)’te ve IVDR Ek IX (Bölüm II (Madde 5 Hariç))’te belirtildiği şekilde bir uygunluk değerlendirmesine tabi olur. Hastabaşı Test Cihazı veya Kişisel Test Cihazı olan Sınıf D cihazlar söz konusu olduğunda; imalatçı, bu prosedürlere ilaveten IVDR Ek IX (Bölüm II Madde 5.1)’de belirtilen teknik dokümantasyon değerlendirme prosedürünü takip eder. Destek Tanı Cihazı olan Sınıf D cihazlar söz konusu olduğunda ise onaylanmış kuruluş, ilaveten IVDR Ek IX (Bölüm II Madde 5.2)’de belirtilen prosedür uyarınca Kuruma ve/veya Beşeri Tıbbi Ürünler alanında AB üyesi ülkeler tarafından atanan yetkili otoritelerin birine ya da uygulanabilir olduğunda EMA’ya danışır. (9) Bu maddenin sekizinci fıkrasında bahsedilen prosedüre alternatif olarak, Performans çalışmasına yönelik cihazlar hariç olmak üzere Sınıf D cihaz imalatçıları, IVDR Ek XI’de belirtildiği şekilde bir uygunluk değerlendirmesi eşliğinde IVDR Ek X’da belirtildiği şekilde bir uygunluk değerlendirmesini uygulamayı tercih edebilir. Bu tercihle uygunluk değerlendirmesi yürütülen Sınıf D cihazları birer Destek Tanı Cihazı ise onaylanmış kuruluş; IVDR’nin Ek X’unun 3 üncü maddesinin (ı) bendinde belirtilen prosedür uyarınca, özellikle Kuruma ve/veya Beşeri Tıbbi Ürünler alanında AB üyesi ülkeler tarafından atanan yetkili otoritelerin birine ya da uygulanabilir olduğunda EMA’ya danışır. (10) Bu maddenin sekizinci ve dokuzuncu fıkralarda atıfta bulunulan diğer prosedürler gereğince yükümlülüklerin herhangi birine halel gelmeksizin uygunluk değerlendirmesini yürüten onaylanmış kuruluş; özellikle bir veya daha fazla AB referans laboratuvarının atanmış olduğu cihazlar söz konusu olduğunda AB referans laboratuvarlarının birinden, IVDR’nin Ek IX’unun 4.9 uncu maddesinde veya IVDR’nin Ek X’unun 3 üncü maddesinin (h) bendinde belirtildiği şekilde, imalatçının iddia ettiği performansı ve cihazın uygulanabilir ortak spesifikasyonlara ya da en azından eş değer bir güvenlilik ve performans seviyesi sağlamak üzere imalatçı tarafından seçilen diğer çözümlere uygunluğunu laboratuvar testiyle doğrulamasını talep eder. Bir AB referans laboratuvarı tarafından gerçekleştirilen laboratuvar testleri, özellikle mevcut en iyi referans materyallerini kullanarak analitik ve tanısal duyarlılığa odaklanır. (Ek-75’e, Ek-76’ya ve Ek-77’ye bakınız) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 206/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 208; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 (11) Bu maddenin sekizinci ve dokuzuncu fıkraları uyarınca uygulanabilir prosedüre ilaveten, sınıf D cihazlar için ortak spesifikasyonların mevcut olmaması ve aynı zamanda bu cihaz tipi için ilk sertifikalandırma olması durumunda onaylanmış kuruluş; imalatçının performans değerlendirme raporu hakkında, Komisyonca teşkil edilen uzman heyetlerde yer alan ilgili uzmanlara danışır. Bu amaçla onaylanmış kuruluş, imalatçının performans değerlendirme raporunu almasını müteakip 5 gün içerisinde uzman heyetine sunar. IVDR’nin Ek IX’unun 4.9 uncu maddesi veya IVDR Ek X’unun 3 üncü maddesinin (h) bendi uyarınca verilen Komisyon tarafından denetlenen ilgili uzmanların görüşlerini onaylanmış kuruluş dikkate alır. (Ek-78’e, Ek-79’a ve Ek-80’e bakınız) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 207/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 209; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONDÖRDÜNCÜ BÖLÜM ÜTS Belge İş Kuralları MDD Kapsamında ÜTS Belge İş Kuralları MADDE 63- (1) Bu Kılavuzun 25 inci maddesinin beşinci fıkrasının (a) bendi uyarınca, MDD kapsamında bir cihaz kayıt bildirimi için; ilgili cihazın türüne ve risk sınıfına göre, halihazırda bu Kılavuzun 39 uncu maddesinde belirtilen ilgili hükümlerine istinaden yapılan başvuru sonucunda ÜTS’de “Kayıtlı” durumda bulunan ve bu Kılavuzun 6 ncı, 10 uncu, 17 nci, 20 nci, 22 nci, 23 üncü ve 24 üncü maddelerinde bahsedilen belgelerden uygun olanının veya olanlarının söz konusu cihazla ilişkilendirilmesi gerekir. (2) Bu maddenin birinci fıkrasında bahsedilen ilişkilendirme, ÜTS’de ilgili cihazın türü ile risk sınıfına göre ve bu Kılavuzun 58 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerine istinaden belirlenen belge iş kurallarına göre yürütülür. (3) ÜTS’ye MDD kapsamında “Sınıf-I Diğer”, “Sınıf-Is”, “Sınıf-Im” veya “Sınıf-IIa” olarak kayıt bildirimi yapılacak cihazlar için, Ek-81’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (4) ÜTS’ye MDD kapsamında “Sınıf-IIb” olarak kayıt bildirimi yapılacak cihazlar için, Ek-82’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (5) ÜTS’ye MDD kapsamında “Sınıf-III” olarak kayıt bildirimi yapılacak cihazlar için, Ek-83’te gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. AIMDD Kapsamında ÜTS Belge İş Kuralları MADDE 64- (1) Bu Kılavuzun 25 inci maddesinin beşinci fıkrasının (a) bendi uyarınca, AIMDD kapsamında bir cihaz kayıt bildirimi için; halihazırda bu Kılavuzun 39 uncu maddesinde belirtilen ilgili hükümlerine istinaden yapılan başvuru sonucunda ÜTS’de “Kayıtlı” durumda bulunan ve bu Kılavuzun 6 ncı, 10 uncu, 17 nci, 20 nci, 22 nci, 23 üncü ve 24 üncü maddelerinde bahsedilen belgelerden uygun olanının veya olanlarının söz konusu cihazla ilişkilendirilmesi gerekir. (2) Bu maddenin birinci fıkrasında bahsedilen ilişkilendirme, bu Kılavuzun 59 uncu maddesinde bahsedilen uygunluk değerlendirme prosedürlerine istinaden belirlenen belge iş kurallarına göre yürütülür. (3) AIMDD kapsamındaki bütün cihazlar, ÜTS’de MDD kapsamında “Sınıf-III” olarak sınıflandırılan cihazlarla aynı risk grubunda sınıflandırılır (Sınıf-III). (4) ÜTS’ye AIMDD kapsamında kayıt bildirimi yapılacak cihazlar için, Ek-84’te gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 208/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 210; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 IVDD Kapsamında ÜTS Belge İş Kuralları MADDE 65- (1) Bu Kılavuzun 25 inci maddesinin beşinci fıkrasının (a) bendi uyarınca, IVDD kapsamında bir cihaz kayıt bildirimi için; ilgili cihazın türüne ve risk sınıfına göre, halihazırda bu Kılavuzun 39 uncu maddesinde belirtilen ilgili hükümlerine istinaden yapılan başvuru sonucunda ÜTS’de “Kayıtlı” durumda bulunan ve bu Kılavuzun 6 ncı, 10 uncu, 17 nci, 20 nci, 22 nci, 23 üncü ve 24 üncü maddelerinde bahsedilen belgelerden uygun olanının veya olanlarının söz konusu cihazla ilişkilendirilmesi gerekir. (2) Bu maddenin birinci fıkrasında bahsedilen ilişkilendirme, ÜTS’de ilgili cihazın türü ile risk sınıfına göre ve bu Kılavuzun 60 ıncı maddesinde bahsedilen uygunluk değerlendirme prosedürlerine istinaden belirlenen belge iş kurallarına göre yürütülür. (3) ÜTS’ye IVDD kapsamında “IVD Diğer” veya “Ek-2 Liste-A” olarak kayıt bildirimi yapılacak cihazlar için, Ek-85’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (4) ÜTS’ye IVDD kapsamında “Ek-2 Liste-B” olarak kayıt bildirimi yapılacak cihazlar için, Ek-86’da gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (5) ÜTS’ye IVDD kapsamında “Kişisel Test Cihazları” olarak kayıt bildirimi yapılacak cihazlar için, Ek-87’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. MDR Kapsamında ÜTS Belge İş Kuralları MADDE 66- (1) Bu Kılavuzun 27 inci maddesinin beşinci fıkrasının (a) bendi uyarınca, MDR kapsamında bir cihaz kayıt bildirimi için; ilgili cihazın türüne ve risk sınıfına göre, halihazırda bu Kılavuzun 39 uncu maddesinde belirtilen ilgili hükümlerine istinaden yapılan başvuru sonucunda ÜTS’de “Kayıtlı” durumda bulunan ve bu Kılavuzun 7 nci, 11 inci, 17 nci, 20 nci, 22 nci, 23 üncü ve 24 üncü maddelerinde bahsedilen belgelerden uygun olanının veya olanlarının söz konusu cihazla ilişkilendirilmesi gerekir. (2) Bu maddenin birinci fıkrasında bahsedilen ilişkilendirme, ÜTS’de ilgili cihazın türü ile risk sınıfına göre ve bu Kılavuzun 61 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerine istinaden belirlenen belge iş kurallarına göre yürütülür. (3) ÜTS’ye MDR kapsamında “Sınıf-I Diğer”, “Sınıf-Is”, “Sınıf-Im” veya “Sınıf-Ir” olarak kayıt bildirimi yapılacak cihazlar için, Ek-88’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (4) ÜTS’ye MDR kapsamında “Sınıf-IIa” olarak kayıt bildirimi yapılacak cihazlar için, Ek-89’da gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (5) ÜTS’ye MDR kapsamında, vücuda implante edilebilir cihazlar veya MDR Ek VIII’de Kural-12 kapsamındaki cihazlar haricinde, “Sınıf-IIb” olarak kayıt bildirimi yapılacak cihazlar için, Ek-90’da gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (6) ÜTS’ye MDR kapsamında “Sınıf-IIb” olarak kayıt bildirimi yapılacak, süturlar, zımba telleri, dental dolgular, dental braketler, diş kronları, vidalar, kamalar, plaklar, teller, pinler, klipsler ve konnektörler haricindeki, vücuda implante edilebilir cihazlar için, Ek-91’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (7) ÜTS’ye MDR kapsamında “Sınıf-IIb” olarak kayıt bildirimi yapılacak MDR Ek VIII Kural-12 kapsamındaki cihazlar için, Ek-92’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (8) ÜTS’ye MDR kapsamında “Sınıf-III” olarak kayıt bildirimi yapılacak cihazlar için, Ek-93’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 209/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 211; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 IVDR Kapsamında ÜTS Belge İş Kuralları MADDE 67- (1) Bu Kılavuzun 30 uncu maddesinin beşinci fıkrasının (a) bendi uyarınca, IVDR kapsamında bir cihaz kayıt bildirimi için; ilgili cihazın türüne ve risk sınıfına göre, halihazırda bu Kılavuzun 39 uncu maddesinde belirtilen ilgili hükümlerine istinaden yapılan başvuru sonucunda ÜTS’de “Kayıtlı” durumda bulunan ve bu Kılavuzun 7 nci, 11 inci, 17 nci, 20 nci, 22 nci, 23 üncü ve 24 üncü maddelerinde bahsedilen belgelerden uygun olanının veya olanlarının söz konusu cihazla ilişkilendirilmesi gerekir. (2) Bu maddenin birinci fıkrasında bahsedilen ilişkilendirme, ÜTS’de ilgili cihazın türü ile risk sınıfına göre ve bu Kılavuzun 62 inci maddesinde bahsedilen uygunluk değerlendirme prosedürlerine istinaden belirlenen belge iş kurallarına göre yürütülür. (3) ÜTS’ye IVDR kapsamında “Sınıf A” veya “Sınıf A Steril” olarak kayıt bildirimi yapılacak cihazlar için, Ek-94’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (4) ÜTS’ye IVDR kapsamında “Sınıf B” veya “Sınıf C” olarak kayıt bildirimi yapılacak cihazlar için, Ek-95’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (5) ÜTS’ye IVDR kapsamında “Sınıf D” olarak kayıt bildirimi yapılacak cihazlar için, Ek-96’da gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (6) ÜTS’ye IVDR kapsamında “Kişisel Test Cihazı (Sınıf B)” veya “Hastabaşı Test Cihazı (Sınıf B)” olarak kayıt bildirimi yapılacak cihazlar için, Ek-97’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (7) ÜTS’ye IVDR kapsamında “Kişisel Test Cihazı (Sınıf C)” veya “Kişisel Test Cihazı (Sınıf D)” olarak kayıt bildirimi yapılacak cihazlar için, Ek-98’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (8) ÜTS’ye IVDR kapsamında “Hastabaşı Test Cihazı (Sınıf C)” veya “Hastabaşı Test Cihazı (Sınıf D)” olarak kayıt bildirimi yapılacak cihazlar için, Ek-99’da gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. (9) ÜTS’ye IVDR kapsamında “Destek Tanı Cihazı (Sınıf C)” veya “Destek Tanı Cihazı (Sınıf D)” olarak kayıt bildirimi yapılacak cihazlar için, Ek-100’de gösterilen ÜTS belge iş kurallarından uygun olanı yürütülür. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 210/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 212; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ONBEŞİNCİ BÖLÜM Son Hükümler Yürürlükten Kaldırılan Kılavuz MADDE 68- (1) 15/11/2022 tarihinde yayımlanan TCKKD-KLVZ-01 doküman numaralı ve “Tıbbi Cihazların Ürün Takip sistemi Kaydına İlişkin Kılavuz (Rev.1)” adlı kılavuz yürürlükten kaldırılmıştır. Yürürlük MADDE 69- (1) Bu Kılavuzun; a) 8 inci, 12 nci, 15 inci maddelerinde bahsedilen hükümler ile 39 uncu maddesinin dördüncü fıkrasında bahsedilen hükümler; söz konusu hükümlerde bahsedilen usul ve esasların ÜTS’de teknik olarak işlevsel hale geleceği ÜTS Sürüm Güncellemesi ile birlikte yürürlüğe girer. b) Bu maddenin (a) fıkrası haricindeki maddelerde bahsedilen hükümler ise bu Kılavuzun yayımlandığı tarihte yürürlüğe girer. Yürütme MADDE 70- (1) Bu Kılavuz hükümlerini Türkiye İlaç ve Tıbbi Cihaz Kurumu Başkanı yürütür. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 211/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 213; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 EKLER Ek-1 Sayı: Konu: Adi Ort. Firma Kaydı T.C. SAĞLIK BAKANLIĞI TÜRKİYE İLAÇ VE TIBBİ CİHAZ KURUMUNA ANKARA Kurumumuzun yürüttüğü Ürün Takip Sistemi’ne (ÜTS) Adi Ortaklık Firması olarak veri girişini yapmış bulunmaktayım. İstenilen belgeler ekte olup gereğinin yapılmasını arz ederim. Başvuru No : <Firma Kaydı Başvuru Numarası> Firma Adı : <Firma Ticari Adı> Adres : <Firma Adresi> <Tarih> <Yetkili Ad-Soyad> <Yetkili İmza / Kaşe> Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 212/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 214; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-2 Başvuru Numarası: Konu : T.C. SAĞLIK BAKANLIĞI TÜRKİYE İLAÇ VE TIBBİ CİHAZ KURUMUNA ANKARA Kurumumuzun yürüttüğü Ürün Takip Sistemi’ne (ÜTS) üretimini/ithalatını yaptığım Tıbbi Cihaz Yönetmelikleri kapsamındaki ürünlere ait belgelerin veri girişini yapmış bulunmaktayım. İstenilen belgeler ekte olup gereğinin yapılmasını arz ederim. Tedarikçi Firma Ticari Adı: ÜTS Firma Tanımlayıcı Numarası: Belgelere Ait Bilgiler: Belge No Türü Ait olduğu Yönetmelik 1 2 Adres: …/…/…. Ad Soyad İmza Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 213/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 215; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-3 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-3 : EC Sertifikası ve AB Sertifikası (MDR/IVDR) (Belge Türkiye haricinde yerleşik bir OK tarafından düzenlendiyse) Orijinal Doküman Türkçe Doküman Sertifikanın apostil onaylısı Belgenin Yeminli Tecümanlı veya Türkçe Tercümesi Sertifikanın imalatçı ülkede bulunan Türkiye Büyükelçilik / Konsolosluk Onaylısı NOT: İlgili belgede; veya 1- Yeminli tercümanın adı-soyadı, e-Apostilli ise VE Kılavuzun 8 inci maddesinin 2- Kaşesi/imzası/mührü, birinci fıkrasının (c) bendi hükümlerine göre 3- Çevirinin orijinal belgenin aslına belge doğrulanabiliyor ise uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır EC Sertifikası - AB Sertifikası E-Apostil onaylı sertifikanın Aslı (MDR/IVDR) veya OK tarafından e-imzalı olarak düzenlenmiş ise VE Kılavuzun 8 inci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre sertifikanın e-imza geçerliliği doğrulanabiliyor ise; E-imzalı sertifikanın Aslı veya Belgeye, bütün sayfalarıyla birlikte, OK’nın web sitesinden ulaşılabiliyorsa ve doğrulanabiliyorsa; belge e-imzalı ise VE Kılavuzun 8 inci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre e-imza geçerliliği doğrulanabiliyorsa; Sertifikanın Türk noteri onaylı E-imzalı sertifikanın Aslı e-İmzalı değilse sureti veya Belgeye bütün sayfalarıyla birlikte EUDAMED’de ulaşılabiliyorsa ve doğrulanabiliyorsa; VE belge e-imzalı ise VE Kılavuzun 8 inci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre e-imza geçerliliği doğrulanabiliyorsa; FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı Firmalar için Belge Sertifikanın Türk noteri onaylı E-imzalı sertifikanın Aslı e-İmzalı değilse sureti Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 214/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 216; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-4 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-4 : EC Sertifikası ve AB Sertifikası (MDR/IVDR) (Belge Türkiye’de yerleşik bir OK tarafından düzenlendiyse) Orijinal Doküman Türkçe Doküman Sertifikanın Aslı Orijinal Belge YABANCI dilde ise veya Belgenin Yeminli Tecümanlı Sertifikanın apostil onaylısı Türkçe Tercümesi NOT: veya İlgili belgede; 1- Yeminli tercümanın adı-soyadı, 2- Kaşesi/imzası/mührü, Sertifikanın imalatçı ülkede bulunan 3- Çevirinin orijinal belgenin aslına Türkiye Büyükelçilik / Konsolosluk uygun olarak yapıldığına dair Onaylısı tercüman beyanı bulunmalıdır veya veya e-Apostilli ise VE Kılavuzun 8 inci maddesinin Orijinal Belge, TÜRKÇE ya da EC Sertifikası üçüncü fıkrasının (ç) bendi hükümlerine göre TÜRKÇE dahil çoklu dilde ise - belge doğrulanabiliyor ise AB Sertifikası (MDR/IVDR) «Orijinal Doküman Türkçe mi» seçeneği «Evet» seçilerek, sadece E-Apostil onaylı sertifikanın Aslı Orijinal Doküman yüklenecek veya OK tarafından e-imzalı olarak düzenlenmiş ise VE Kılavuzun 8 inci maddesinin üçüncü fıkrasının (d) bendi hükümlerine göre sertifikanın e-imza geçerliliği doğrulanabiliyor ise; E-imzalı sertifikanın Aslı veya Belgeye, bütün sayfalarıyla birlikte, OK’nın web sitesinden ulaşılabiliyorsa ve doğrulanabiliyorsa; belge e-imzalı ise VE Kılavuzun 8 inci maddesinin üçüncü fıkrasının (e) bendi hükümlerine göre e-imza geçerliliği doğrulanabiliyorsa; Sertifikanın Türk noteri onaylı E-imzalı sertifikanın Aslı e-İmzalı değilse sureti veya Belgeye bütün sayfalarıyla birlikte EUDAMED’de ulaşılabiliyorsa ve doğrulanabiliyorsa; VE belge e-imzalı ise VE Kılavuzun 8 inci maddesinin üçüncü fıkrasının (f) bendi hükümlerine göre e-imza geçerliliği doğrulanabiliyorsa; FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı Firmalar için Belge Sertifikanın Türk noteri onaylı Başvurusu» E-imzalı sertifikanın Aslı e-İmzalı değilse sureti Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 215/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 217; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-5 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-5 : EC Sertifikası ve AB Sertifikası (MDR/IVDR) (Belge Türkiye haricinde yerleşik bir OK tarafından düzenlendiyse) “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” «Evet» Türkçe Doküman Sertifika YABANCI dilde ise Orijinal Doküman Belgenin Yeminli Tecümanlı Türkçe Tercümesi «Mesul Müdür» ya da «İmza Yetkilisi» EC Sertifikası tarafından elektronik olarak NOT: - İlgili belgede; imzalanmış (e-imzalı) 1- Yeminli tercümanın adı-soyadı, AB Sertifikası Ek-21 Yerli İmalatçı Firma 2- Kaşesi/imzası/mührü, (MDR/IVDR) Taahhütnamesinin ASLI 3- Çevirinin orijinal belgenin aslına + uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır EC/AB Sertifikasının kopyası veya Orijinal Sertifika, TÜRKÇE ya da TÜRKÇE dahil çoklu dilde ise «Orijinal Doküman Türkçe mi» seçeneği «Evet» seçilerek, sadece Orijinal Doküman yüklenecek FİZİKİ EVRAKSIZ BAŞVURU «İmalatçı Firmalar için e-imzalı Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 216/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 218; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-6 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-6 : EC Sertifikası ve AB Sertifikası (MDR/IVDR) (Belge Türkiye’de yerleşik bir OK tarafından düzenlendiyse) “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” «Evet» Orijinal Doküman Türkçe Doküman Orijinal Sertifika, TÜRKÇE olacak «Mesul Müdür» ya da «İmza Yetkilisi» EC Sertifikası tarafından elektronik olarak «Orijinal Doküman - imzalanmış (e-imzalı) Türkçe mi» seçeneği AB Sertifikası Ek-21 Yerli İmalatçı «Evet» seçilerek, sadece (MDR/IVDR) Taahhütnamesinin ASLI Orijinal Doküman yüklenecek + EC/AB Sertifikasının kopyası FİZİKİ EVRAKSIZ BAŞVURU «İmalatçı Firmalar için e-imzalı Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 217/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 219; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-7 2017/745 sayılı AB Tıbbi Cihaz Tüzüğü Uygunluk Beyanı İmalatçı Adı (*) İmalatçı Adresi (*) İmalatçı Münferit Kimlik No Ürün, imalatçısı tarafından başka birisine ürettiriliyorsa, üretimi yapan İmalatçının Adı ve Adresi (* Varsa) Ürün Adı (*) Katalog/Referans No (*) Kullanım Amacı (*) Temel UDI-DI (*) Ürün Sınıflandırması / Sınıflandırma Kuralı (*) GMDN Kodu (*) EMDN Kodu (*) Uygunluk Değerlendirme EK-IV (EK II & III) Uygunluk Beyanı Prosedürü (*) EK-IX (BÖLÜM I & III) Kalite Yönetim Sistemi EK-IX (BÖLÜM II) Teknik Dokümantasyon Değ. (Ürün değerlendirmesinde EK-X Tip İncelemesi yürütülen ekler EK-XI (KISIM A) Üretim Kalite Güvencesi işaretlenmiştir) EK-XI (KISIM B) Ürün Doğrulaması Onaylanmış Kuruluş Adı ve Numarası (**) AB Sertifikası No ve Tanımı Başlangıç/Geçerlilik tarihi (**) Ürünün uygun olduğu diğer AB Mevzuatı / Ortak Spesifikasyonlar / Uyumlaştırılmış Standartlar (*) ile başlayan bölümler zorunludur. (**) uygunluk değerlendirmesi onaylanmış kuruluş tarafından yapılan ürünler için zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 218/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 220; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ………..… şirketi olarak, tümüyle kendi sorumluluğumuz altında bu beyan kapsamında yer alan cihazların (AB) 2017/745 sayılı Tıbbi Cihazlara ilişkin Avrupa Parlamentosu ve Konseyi Tüzüğüne uygun olduğunu ve bu cihazlar için Tüzükte belirtilen gerekliliklerin yerine getirildiğini beyan ederiz. İmza Tarihi ve Yeri : Geçerlilik Tarihi (varsa) : İmzalayan : Görevi : [İmza ve Mühür/Kaşe] Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 219/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 221; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-8 2017/745 sayılı AB Tıbbi Cihaz Tüzüğü Uygunluk Beyanı İmalatçı Adı (*) İmalatçı Adresi (*) İmalatçı Münferit Kimlik No Ürün, imalatçısı tarafından başka birisine ürettiriliyorsa, üretimi yapan İmalatçının Adı ve Adresi (* Varsa) Ürün Grubu Ürün Adı (*) Ürüne ait Tanımlayıcı Bilgiler Ekli listede sunulmuştur. ve Açıklamalar (*) EK-IV (EK II & III) Uygunluk Beyanı Uygunluk Değerlendirme EK-IX (BÖLÜM I & III) Kalite Yönetim Sistemi Prosedürü (*) EK-IX (BÖLÜM II) Teknik Dokümantasyon Değ. EK-X Tip İncelemesi (Ürün değerlendirmesinde EK-XI (KISIM A) Üretim Kalite Güvencesi yürütülen ekler işaretlenmiştir) EK-XI (KISIM B) Ürün Doğrulaması Onaylanmış Kuruluş Adı ve Numarası (**) AB Sertifikası No ve Tanımı Başlangıç/Geçerlilik tarihi (**) Ürünün uygun olduğu diğer AB Mevzuatı / Ortak Spesifikasyonlar / Uyumlaştırılmış Standartlar (*) ile başlayan bölümler zorunludur. (**) uygunluk değerlendirmesi onaylanmış kuruluş tarafından yapılan ürünler için zorunludur. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 220/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 222; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 ………..… şirketi olarak, tümüyle kendi sorumluluğumuz altında bu beyan kapsamında yer alan cihazların (AB) 2017/745 sayılı Tıbbi Cihazlara ilişkin Avrupa Parlamentosu ve Konseyi Tüzüğüne uygun olduğunu ve bu cihazlar için Tüzükte belirtilen gerekliliklerin yerine getirildiğini beyan ederiz. İmza Tarihi ve Yeri : Geçerlilik Tarihi (varsa) : İmzalayan : Görevi : [İmza ve Mühür/Kaşe] Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 221/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 223; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Bu AB Uygunluk Beyanı, SADECE aşağıdaki katalog/referans numaralı ürünleri kapsamaktadır: GMDN EMDN Sınıf/ Katalog/Referans Ürün Kullanım Temel UDI- Kodu Kodu Sınıflandırma Numarası (*) Adı/Tanımı (*) Amacı (*) DI (*) (*) (*) Kuralı (*) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 222/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 224; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-9 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-9: Uygunluk Beyanı ve AB Uygunluk Beyanı (MDR/IVDR) Orijinal Doküman Türkçe Doküman Belgenin Yeminli Tecümanlı Belgenin apostil onaylısı Türkçe Tercümesi veya NOT: İlgili belgede; 1- Yeminli tercümanın adı-soyadı, Uygunluk Beyanı Belgenin imalatçı ülkede 2- Kaşesi/imzası/mührü, - 3- Çevirinin orijinal belgenin aslına bulunan Türkiye Büyükelçilik / AB Uygunluk Beyanı uygun olarak yapıldığına dair Konsolosluk Onaylısı (MDR/IVDR) tercüman beyanı bulunmalıdır veya e-Apostilli ise VE Kılavuzun 12 nci maddesinin birinci fıkrasının (c) bendi hükümlerine göre belge doğrulanabiliyor ise E-Apostil onaylı belgenin Aslı veya e-İmzalı ise VE Kılavuzun 12 nci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre e-imzalı belge doğrulanabiliyor ise E-imzalı belgenin Aslı FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı Firmalar için Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 223/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 225; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-10 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-10 : Uygunluk Beyanı ve AB Uygunluk Beyanı (MDR/IVDR) “Belge kapsamındaki ürünlerin üreticisi firması siz misiniz?” «Evet» Orijinal Doküman Türkçe Doküman Orijinal Belge, TÜRKÇE olacak «Mesul Müdür» Uygunluk Beyanı ya da - «İmza Yetkilisi» AB Uygunluk Beyanı tarafından elektronik olarak (MDR/IVDR) imzalanmış «Orijinal Doküman (e-imzalı) belgenin ASLI Türkçe mi» seçeneği «Evet» seçilerek, sadece Orijinal Doküman yüklenecek FİZİKİ EVRAKSIZ BAŞVURU «İmalatçı Firmalar için e-imzalı Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 224/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 226; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-11 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-11 : SİP Beyanı (MDR) (Madde-22) Belgesi Orijinal Doküman Türkçe Doküman Belgenin Yeminli Tecümanlı Belgenin apostil onaylısı Türkçe Tercümesi veya NOT: İlgili belgede; 1- Yeminli tercümanın adı-soyadı, Belgenin imalatçı ülkede 2- Kaşesi/imzası/mührü, SİP Beyanı (MDR) 3- Çevirinin orijinal belgenin aslına bulunan Türkiye Büyükelçilik / (Madde-22) Belgesi uygun olarak yapıldığına dair Konsolosluk Onaylısı tercüman beyanı bulunmalıdır veya e-Apostilli ise VE Kılavuzun 15 inci maddesinin birinci fıkrasının (c) bendi hükümlerine göre belge doğrulanabiliyor ise E-Apostil onaylı belgenin Aslı veya e-İmzalı ise VE Kılavuzun 15 inci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre e-imzalı belge doğrulanabiliyor ise E-imzalı belgenin Aslı FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı Firmalar için Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 225/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 227; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-12 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-12: SİP Beyanı (MDR) (Madde-22) Belgesi Orijinal Doküman Türkçe Doküman Orijinal Belge, TÜRKÇE olacak «Mesul Müdür» ya da SİP Beyanı (MDR) «İmza Yetkilisi» (Madde-22) Belgesi tarafından elektronik olarak «Orijinal Doküman imzalanmış Türkçe mi» seçeneği (e-imzalı) belgenin ASLI «Evet» seçilerek, sadece Orijinal Doküman yüklenecek FİZİKİ EVRAKSIZ BAŞVURU «İmalatçı Firmalar için e-imzalı Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 226/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 228; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-13 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-13 : Kullanma Kılavuzu Orijinal Doküman Türkçe Doküman Orijinal belge imalatçısı tarafından TÜRKÇE olarak hazırlanmadıysa Cihazın teknik dosyasında yer alan en güncel kullanma Belgenin Türkçe tercümesi kılavuzu Kullanma Kılavuzu veya «Orijinal Doküman Orijinal belge imalatçısı tarafından Türkçe mi» seçeneği TÜRKÇE dahil Çok Dilli olarak «Evet» seçilerek, sadece hazırlandıysa Orijinal Doküman yüklenecek Cihazın teknik dosyasında yer alan en güncel kullanma kılavuzu (Bütün sayfalar yüklenecek) veya Cihazın teknik dosyasında yer Orijinal belge imalatçısı tarafından alan ve TÜRKÇE olarak TÜRKÇE olarak hazırlandıysa hazırlanmış olan en güncel kullanma kılavuzu Cihazın teknik dosyasında yer alan ve AB resmi dillerinden biriyle hazırlanmış olan en güncel FİZİKİ EVRAKSIZ BAŞVURU kullanma kılavuzu «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 227/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 229; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-14 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-14 : Kullanma Kılavuzu Orijinal Doküman Türkçe Doküman Orijinal Belge, TÜRKÇE olacak Cihazın teknik dosyasında yer Kullanma Kılavuzu alan en güncel TÜRKÇE kullanma kılavuzu «Orijinal Doküman Türkçe mi» seçeneği «Evet» seçilerek, sadece Orijinal Doküman yüklenecek FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 228/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 230; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-15 KULLANIM AMACI FORMU/BEYANI İmalatçı Adı* İmalatçı Adresi* İthalatçı Adı* İthalatçı Adresi* Belge Hazırlanış/Basım Tarihi* Genel Ürün Tanımı* Branş Türü* GMDN* Ürünü Tanımlayıcı Diğer Bilgiler Ürün Endikasyon Bilgisi* (Ürünün Teknik Dosyasında Yer Alan Endikasyon Bilgilerini içermelidir) Lateks içeriyor mu?*: Raf ömrü var mı?* DEHP içeriyor mu?*: Kalibrasyona tabi mi?* Ürün iyonize radyasyon içerir mi?*: Bakıma tabi mi?* Ürün nanomateryal içeriyor mu?*: Steril paketlendi mi?* Tek kullanımlık mı?*: Kullanım Öncesinde Sterilizasyon Gerekli mi?* Ürünün sınırlı kullanım sayısı var Tıbbi Cihaz Satış, Reklam ve Tanıtım Yönetmeliği mı?* Ek-3 Kapsamında mı?* Sınırlı Kullanım Sayısı: Raf Ömrü (ay): Etiketteki MRG Güvenlik Bilgisi: Saklama Koşulu Bilgileri: İmalatçı / İthalatçı Sorumlu Müdür Adı Soyadı İmzası / e-İmzası Not: Bu belge, Kullanım Kılavuzu olmayan tıbbi cihazlar için ÜTS’ye yüklenen bir belgedir. * Doldurulması zorunlu alandır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 229/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 231; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-16 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-16 : Kalite Yönetim Sistemi (ISO 13485) Belgesi Orijinal Doküman Türkçe Doküman Belgenin Yeminli Tecümanlı Belgenin Apostil Onaylısı Türkçe Tercümesi veya NOT: İlgili belgede; 1- Yeminli tercümanın adı-soyadı, Kalite Yönetim Belgenin imalatçı ülkede 2- Kaşesi/imzası/mührü, Sistemi 3- Çevirinin orijinal belgenin aslına bulunan Türkiye Büyükelçilik / (ISO 13485) uygun olarak yapıldığına dair Konsolosluk Onaylısı Belgesi tercüman beyanı bulunmalıdır veya e-Apostilli ise VE Kılavuzun 21 inci maddesinin birinci fıkrasının (c) bendi hükümlerine göre belge doğrulanabiliyor ise E-Apostil onaylı belgenin Aslı veya e-İmzalı ise VE Kılavuzun 21 inci maddesinin birinci fıkrasının (ç) bendi hükümlerine göre e-imzalı belge doğrulanabiliyor ise FİZİKİ EVRAKSIZ BAŞVURU E-imzalı belgenin Aslı «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 230/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 232; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-17 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-17 : Kalite Yönetim Sistemi (ISO 13485) Belgesi (Belge Türkiye haricinde yerleşik bir Belgelendirme Kuruluşu tarafından düzenlendiyse) Orijinal Doküman Türkçe Doküman Belge YABANCI dilde ise Belgenin Apostil Onaylısı Belgenin Yeminli Tecümanlı veya Türkçe Tercümesi Kalite Yönetim Belgenin düzenlendiği ülkenin Sistemi Türkiye Büyükelçilik / (ISO 13485) NOT: Konsolosluk Onaylısı Belgesi İlgili belgede; 1- Yeminli tercümanın adı-soyadı, 2- Kaşesi/imzası/mührü, 3- Çevirinin orijinal belgenin aslına veya uygun olarak yapıldığına dair tercüman beyanı bulunmalıdır e-Apostilli ise VE Kılavuzun 21 inci maddesinin üçüncü fıkrasının (c) bendi hükümlerine göre belge doğrulanabiliyor ise veya Orijinal Belge, TÜRKÇE ya da TÜRKÇE dahil çoklu dilde ise E-Apostil onaylı belgenin Aslı «Orijinal Doküman veya Türkçe mi» seçeneği e-İmzalı ise VE Kılavuzun 21 inci maddesinin «Evet» seçilerek, sadece üçüncü fıkrasının (ç) bendi hükümlerine göre Orijinal Doküman belge doğrulanabiliyor ise yüklenecek FİZİKİ EVRAKSIZ BAŞVURU E-imzalı belgenin Aslı «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 231/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 233; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-18 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT /GÜNCELLEME BİLDİRİMLERİ Ek-18 : Kalite Yönetim Sistemi (ISO 13485) Belgesi (Belge Türkiye’de yerleşik bir Belgelendirme Kuruluşu tarafından düzenlendiyse) Orijinal Doküman Türkçe Doküman Orijinal Belge, TÜRKÇE olacak Belgenin Aslı «Orijinal Doküman Türkçe mi» seçeneği Kalite Yönetim «Evet» seçilerek, sadece Sistemi Orijinal Doküman (ISO 13485) yüklenecek Belgesi veya Belgenin Türk noteri onaylı sureti FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 232/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 234; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-19 YERLİ İMALATÇI FİRMALAR İÇİN (YERLİ İMALATÇILARIN KENDİ ÜRÜNLERİNE AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ Ek-19 : Yerli Malı Belgesi Orijinal Doküman Belgenin Aslı Yerli Malı Belgesi veya Belgenin Türk noteri onaylı sureti FİZİKİ EVRAKSIZ BAŞVURU «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 233/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 235; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-20 İTHALATÇI FİRMALAR İÇİN (YABANCI İMALATÇIYA AİT) BELGE KAYIT / GÜNCELLEME BİLDİRİMLERİ EK-20 : Yetkili Distribütörlük Belgesi Orijinal Doküman Türkçe Doküman Belgenin Yeminli Tecümanlı Belgenin Apostil Onaylısı Türkçe Tercümesi veya NOT: İlgili belgede; 1- Yeminli tercümanın adı-soyadı, Belgenin imalatçı ülkede 2- Kaşesi/imzası/mührü, Yetkili Distribütörlük 3- Çevirinin orijinal belgenin aslına bulunan Türkiye Büyükelçilik / Belgesi uygun olarak yapıldığına dair Konsolosluk Onaylısı tercüman beyanı bulunmalıdır veya e-Apostilli ise VE Kılavuzun 23 üncü maddesinin dördüncü fıkrasının (c) bendi hükümlerine göre belge doğrulanabiliyor ise E-Apostil onaylı belgenin Aslı veya e-İmzalı ise VE Kılavuzun 23 üncü maddesinin dördüncü fıkrasının (ç) bendi hükümlerine göre e-imzalı belge doğrulanabiliyor ise FİZİKİ EVRAKSIZ BAŞVURU E-imzalı belgenin Aslı «İthalatçı veya İmalatçı Firmalar için diğer türlerde (Kullanma Kılavuzu, Kullanım Amacı Formu, Kalite Yönetim Belgesi - ISO13485, Yerli Malı Belgesi, Yetkili Distribütörlük Belgesi) Belge Başvurusu» Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 234/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 236; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-21 Düzenlenme Tarihi: <gün/ay/yıl> YERLİ İMALATÇI FİRMA TAAHHÜTNAMESİ Sayın İlgili: ÜTS’de <Firma Tanımlayıcı No> firma tanımlayıcı numarası ile kayıtlı olan firmamız olarak, kopyası bu dokümanın EKİNDE BULUNAN ve <Onaylanmış Kuruluş Numarası> numaralı <Onaylanmış Kuruluş Adı> adlı onaylanmış kuruluş tarafından tarafımıza sunulan <Sertifika Numarası> numaralı EC/AB Sertifikasının doğru, eksiksiz ve tarafımızca değişiklik yapılmamış bir kopyası olduğunu taahhüt ederiz. Saygılarımızla, <ÜTS’de “Mesul Müdür” ya da “İmza Yetkilisi” olarak kayıtlı olan firma yetkilisi tarafından atılan e-imza> <Resmi Firma Antetli Kağıt/Mühür/İmza> Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 235/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 237; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-22 EMDN İLE İLGİLİ TEMEL AÇIKLAMALAR EMDN ile ilgili temel açıklamalar ve özellikler aşağıdaki gibi sıralanabilir: 3) MDR’nin 26 ncı ve IVDR’nin 23 üncü maddesi uyarınca, EMDN tıbbi cihazlara ilişkin EUDAMED işleyişini desteklemeyi amaçlar. 4) Çeşitli kullanımları içerisinde, tıbbi cihazların UDI-DI Numarası ile ilişkilendirileceği EUDAMED'de tıbbi cihazların kaydına yönelik imalatçılar tarafından kullanılması bulunmaktadır. 5) EMDN, öncelikli olarak MDR ve IVDR gerekliliklerini desteklemek üzere mevzuata ilişkin amaçlara hizmet ettiğinden dolayı MDR/IVDR cihaz dokümantasyonu ile teknik dokümantasyonunda, onaylanmış kuruluşlar tarafından yürütülen teknik dokümantasyon örneklemesinde, piyasaya arz sonrası gözetim, vijilans ve piyasaya arz sonrası veri analizinde önemli bir rol oynar. Tüm aktörleri MDR/IVDR kapsamındaki faaliyetlerinde desteklemeyi amaçlar ve hastalara kendi cihazları ile EUDAMED'e kayıtlı ve piyasada bulunan diğer tüm cihazlarla ilgili temel cihaz açıklamasını sunar. 6) EMDN, Avrupa Komisyonu ve MDCG’deki AB düzenleyicileri tarafından belirlenen kriterlere ve gerekliliklere uygun olarak ve MDCG tarafından sağlanan yönlendirme temelinde, Avrupa Komisyonunun gelecekteki EMDN’ye yönelik olarak İtalyan Bakanlığı'nın kullandığı 'Tıbbi Cihazların Ulusal Sınıflandırmasını (CND)' esas alınacağını işaret eden bildirimi ardından kurulmuştur. 7) Tüm paydaşlar, EMDN'nin tamamına ücretsiz olarak erişim sağlayabilir. Dolayısıyla, imalatçılar, hastalar, araştırma kuruluşları, uygulayıcılar, hastaneler, eczaneler vb. gibi kapsamlı olmayan bir paydaş listesi tarafından kullanılabilir. EMDN’e, “webgate.ec.europa.eu/dyna2/emdn/” bağlantısından ulaşılabilir. EMDN’NİN YAPISI (Yedi Seviyeli Ağaç Benzeri Hiyerarşi Modeli) EMDN, yedi seviyeli bir ağaç benzeri hiyerarşide oluşturulan alfanümerik yapısı ile karakterize edilir. Tıbbi cihazları üç ana seviyede gruplandırır: • Kategoriler: ilk hiyerarşik seviye, • Gruplar: ikinci hiyerarşik seviye, • Tipler: üçüncü hiyerarşik seviye (birkaç ayrıntı düzeyine genişler) (1°, 2°, 3°, 4° ve 5°), gerektiğinde. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 236/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 238; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 7 Seviye: 1 Kategoriler 2 Gruplar 3 Tip (1) 4 Tip (2) 5 Tip (3) 6 Tip (4) 7 Tip (5) Her alfanümerik kod, cihazın ait olduğu "KATEGORİ"yi belirten bir harfle başlar, ardından "GRUP"u gösteren iki sayı ve "TİP"i belirten bir dizi sayı gelir. Maksimum basamak sayısı 13 olarak ayarlanmıştır. A # # # # # # # # # # # # Seviye 1 Seviye 2 Seviye 3 Seviye 4-7 Kategoriler Gruplar Tip(ler) Tip(ler) EMDN’nin ağaç benzeri hiyerarşisini kullanarak, kullanıcılar her zaman cihazlarına mevcut en ayrıntılı ve terminal terimi (ağaçtaki en düşük seviye) atamalıdır. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 237/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 239; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD İnvaziv Olmayan Cihazlar TCKKD-KLVZ-03 Doküman No Kural 2 Kanın, vücut sıvılarının veya Kural 3 Kural 1 Kanın, vücut sıvılarının veya dokularının alınıp verilmesi Kural 4 Kural 2, Kural 3 ve Kural 4 vücudu infüzyonu amaçlanan veya saklanması, sıvı veya Yarılı deriyle temas eden kapsamına girmeyen diğer diğer sıvıların biyolojik veya 13/05/2026 gazların vücuda infüzyonu, cihazlar invaziv olmayan cihazlar kimyasal bileşimlerini İlk Yayın Tarihi verilmesi veya uygulanması değiştirien cihazlar amaçlı cihazlar I Salgıların emilimi Sınıf IIa veya daha Gazın veya ısının veya baskılanması Ek-23 - yüksek sınıftaki filtrasyonu, IIa IIa I için mekanik aktif tıbbi cihaza santrifüjü veya bariyer olarak Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz bağlanabiliyorsa değişimi amaçlıysa kullanılıyorsa Revizyon Tarihi Kanın veya diğer Esas olarak dermis vücut sıvılarının tabakasının alınıp verilmesi tahribatı sonucu IIa veya organ ve IIb Diğer Durumlarda oluşan yaralarda 00 dokuların IIb kullanılan ve ikincil saklanması amaç olarak amaçlıysa sadece iyileşmeyi Revizyon No sağlayan cihazlar Esas olarak yaranın mikro çevresini I Diğer Durumlarda IIa iyileştirme amaçlı tıbbi cihazlar dahil, Sayfa diğer durumlarda 238/316 Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 240; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD İnvaziv Cihazlar (Kural 5) TCKKD-KLVZ-03 Doküman No Kural 5 Cerrahi invaziv cihazlar hariç, aktif tıbbi cihaza bağlanan vücut açıklığı ile ilgili cihazlar 13/05/2026 Sınıf IIa veya daha üst bir İlk Yayın Tarihi Yalnız Sınıf I aktif tıbbi sınıfa giren bir aktif tıbbi cihaza bağlanan cihazlar cihaz ile bağlantılı olarak kullanımı öngörülen cihazlar Ek-24 - IIa Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Kısa Süreli Uzun Süreli Geçici Kullanım Kullanım Kullanım Revizyon Tarihi (<60 dakika) (<30 gün) (>30gün) Sadece ağız Mukoz zarlardan I emilmeye uygun 00 boşluğunda, kulak kanalında veya nazal I olmayan ve sadece ağız boşluğunda, kulak IIa boşlukta kullanılıyorsa Revizyon No kanalında veya nazal boşlukta kullanılanlar Diğer Durumlarda IIa Diğer Durumlarda IIb 239/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 241; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD İnvaziv Cihazlar (Kural 6) TCKKD-KLVZ-03 Doküman No Kural 6 Cerrahi İnvaziv Cihazlar Geçici Kullanım 13/05/2026 (<60 dakika) İlk Yayın Tarihi İyonlaştırıcı radyasyon formunda enerji Biyolojik etkiye Ek-25 - sağlamayı sahip veya tamamı Tekrar kullanılabilir amaçlayan cihazlar yada büyük Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz cerrahi aletler çoğunluğu absorbe Revizyon Tarihi edilen cihazlar İlaçları vücuda vermek Merkezi sinir IIb amacıyla kullanılan sistemine cihazlar, kullanım şekli doğrudan temas bakımından potansiyel eden cihazlar I IIb tehlike oluşturuyorsa Kalpteki veya merkezi 00 dolaşım sistemindeki bir Diğer Durumlarda bozukluğu, vücudun bu Revizyon No bölümlerine doğrudan temas ederek kontrol III IIb eden, teşhis eden, izleyen veya düzelten cihazlar III IIa 240/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 242; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-26 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 241/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 243; tables, flowcharts and screenshots retained
Searchable PDF text layer

Doküman No MDD İnvaziv Cihazlar (Kural 8) TCKKD-KLVZ-03 Kural 8 Bütün İmplant Cihazlar Ve Cerrahi İnvaziv Cihazlar Uzun Süreli Kullanım (>30 gün) 13/05/2026 İlk Yayın Tarihi Biyolojik etkiye sahip veya tamamı Ek-27 - Meme İmplantları yada büyük Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz çoğunluğu absorbe edilen cihazlar Diş içine Revizyon Tarihi yerleştirilenler hariç, Dişlere yerleştirilen vücutta kimyasal cihazlar değişikliğe uğrayan III III veya ilaç vermede kullanılan cihazlar Kalp, merkezi dolaşım 00 sistemi veya merkezi Diğer Durumlarda sinir sistemiyle Omuz, diz ve kalça doğrudan temas eden IIa eklem değişimi III Revizyon No cihazlar cihazları III III IIb 242/316 Sayfa Rev.0
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 244; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD Aktif Cihazlar TCKKD-KLVZ-03 Doküman No Kural 9 13/05/2026 Enerji verme veya enerji Kural 11 Kural 10 İlaçları, vücut sıvılarını veya Kural 12 dönüşümünü sağlamaya İlk Yayın Tarihi Teşhis amaçlı aktif cihazlar diğer maddeleri vücuda veren Diğer bütün aktif cihazlar yönelik tüm aktif tedavi ve/veya alan aktif cihazlar edici cihazlar Ek-28 - Ek-29 I Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Eğer bu işlem potansiyel olarak tehlikeli bir yolla IIb yürütülmekteyse 00 Yapısı, yoğunluğu ve enerji uygulama Sınıf IIb’de yer alan aktif tedavi edici yeri dikkate alındığında, insan cihazların performanslarını izleyen veya Revizyon No vücudundan enerji alıp vermede ve kontrol eden cihazlar veya bu cihazların Diğer Durumlarda enerji dönüşümünü sağlamada performanslarını doğrudan etkileyen Diğer Durumlarda IIa potansiyel bir risk oluşturuyorsa tüm aktif cihazlar IIb IIb IIa 243/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 245; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDD Aktif Cihazlar Kural 10 13/05/2026 İlk Yayın Tarihi Kural 10 Teşhis amaçlı aktif cihazlar Ek-29 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz İnsan vücudu tarafından Merkezi sinir sistemi absorbe edilecek enerjiyi faaliyetleri ile solunum ve Revizyon Tarihi Radyofarmasötiklerin Hayati fizyolojik İyonlaştırıcı radyasyon sağlayan cihazlar (gözle kalp fonksiyonlarındaki vücut içi (in vivo) fonksiyonların doğrudan yayan ve girişimsel görülebilir spektrumda, değişiklikler gibi hastanın dağılımını görüntülemede teşhisi veya izlenmesi radyolojik teşhis ve tedavi hasta vücudunu durumunda ani tehlike kullanılan cihazlar amaçlı cihazlar amaçlı cihazlar aydınlatmak için yaratacak parametrelerin kullanılan cihazlar hariç) izlenmesi amaçlı cihazlar 00 Revizyon No IIa IIa IIa IIb IIb 244/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 246; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD Özel Kurallar TCKKD-KLVZ-03 Doküman No Kural 14 Kural 17 Kural 16 Kural 13 Doğum kontrolü veya Kural 15 Hayvan dokuları veya ölü X-ray teşhis Tıbbi ürün veya insan cinsel temasla geçen Tıbbi cihazları doku parçaları kullanılarak Kural 18 görüntülerini kanı türevi ihtiva eden hastalıkların dezenfekte etmeye imal edilen cihazlar (sağlam Kan Torbaları kaydetmek amacıyla cihazlar önlenmesi amaçlı yarayan cihazlar deriyle teması amaçlanan kullanılan cihazlar cihazlar cihazlar hariç) 13/05/2026 İlk Yayın Tarihi III IIa III IIb Eğer implant veya uzun süreli invaziv Diğer Durumlarda cihaz ise Kontak Lensleri Ek-30 - dezenfekte etmeye, Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz temizlemeye, IIb Revizyon Tarihi durulamaya ve III IIb nemlendirmeye yarayan cihazlar İnvaziv tıbbi 00 cihazları dezenfekte etmeye IIb yarayan cihazlar Revizyon No Diğer Durumlarda IIa 245/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 247; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR İnvaziv Olmayan Cihazlar TCKKD-KLVZ-03 Doküman No Kural 2 Kanı, vücut sıvılarını, hücreleri veya Kural 4 Kural 1 dokuları, sıvıları veya gazları Kural 2, Kural 3 ve Kural 4 vücuda vermek, tatbik etmek veya Hasarlı deri veya hasarlı infüze etmek amacıyla aktarım Kural 3 kapsamına girmeyen diğer mukoz membranla 13/05/2026 invaziv olmayan cihazlar (channelling) ya da muhafaza için İlk Yayın Tarihi tasarlanan bütün invaziv olmayan temas eden cihazlar cihazlar Eksüdaların Sınıf-IIa, Sınıf-IIb kompresyonu veya veya Sınıf-III aktif I emilimi için mekanik IIa cihaza bir bariyer olarak I bağlanabiliyorsa kullanılıyorsa Ek-31 - Ek-32 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Kan veya diğer vücut Özellikle dermis sıvılarının aktarımı tabakasının veya Revizyon Tarihi veya muhafazası için mukoz membranın ya da organları, tahrip olduğu ve organ parçalarını IIb sadece sekonder IIa veya vücut iyileşmeyle hücrelerini ve düzelebilen deri dokularını muhafaza hasarlarında etmek için kullanımı kullanılıyorsa 00 amaçlanıyorsa (Kan Torbaları hariç) Özellikle hasarlı Revizyon No derinin veya mukoz IIa membranın mikro IIb Kan Torbaları çevresinin yönetimi amaçlanıyorsa IIa Diğer Durumlarda I Diğer Durumlarda 246/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 248; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-32 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 247/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 249; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Doküman No İnvaziv Cihazlar (Kural 5) Vücut açıklıklarına ilişkin cihazlar TCKKD-KLVZ-03 Kural 5 Cerrahi invaziv cihazlar hariç, vücut açıklıklarına ilişkin cihazlar 13/05/2026 Aktif bir cihaza bağlanması Sınıf-IIa, Sınıf-IIb veya İlk Yayın Tarihi amaçlanmayan ya da Sınıf-III aktif tıbbi cihaza Sınıf I aktif tıbbi cihaza bağlanması amaçlanan bağlanması amaçlanan cihazlar cihazlar Ek-33 - IIa Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Kısa Süreli Uzun Süreli Geçici Kullanım Kullanım Kullanım Revizyon Tarihi (<60 dakika) (<30 gün) (>30gün) Mukoz zarlardan Sadece farinkse kadar emilmeye uygun I olan ağız boşluğunda, olmayan ve sadece 00 kulak zarına kadar olan farinkse kadar olan ağız kulak kanalında veya I IIa boşluğunda, kulak nazal boşlukta zarına kadar olan kulak Revizyon No kullanılıyorsa kanalında veya nazal boşlukta kullanılanlar Diğer Durumlarda IIa Diğer Durumlarda IIb 248/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 250; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR İnvaziv Cihazlar (Kural 6) TCKKD-KLVZ-03 Doküman No Kural 6 Cerrahi İnvaziv Cihazlar Geçici Kullanım 13/05/2026 (<60 dakika) İlk Yayın Tarihi İyonlaştırıcı radyasyon formunda enerji Biyolojik etkiye Ek-34 - Özellikle kalp veya sağlamayı sahip veya tamamı Bir dağıtım sistemi Tekrar kullanılabilir amaçlayan cihazlar vasıtasıyla tıbbi merkezi dolaşım yada büyük Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz cerrahi aletler ürünleri tatbik etme sistemine ya da çoğunluğu absorbe Revizyon Tarihi merkezi sinir edilen cihazlar amaçlı ise ve uygulama sistemine şekli dikkate doğrudan temas IIb alındığında tıbbi Özellikle kalp veya merkezi eden cihazlar ürünün tatbiki dolaşım sistemi ile ilgili bir I IIb potansiyel olarak defekti (bozukluğu), tehlike oluşturuyor ise 00 vücudun bu bölümlerine doğrudan temas yoluyla; Diğer Durumlarda kontrol etme, tanılama, Revizyon No izleme veya düzeltme amaçlı ise III IIb III IIa 249/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 251; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No 13/05/2026 İlk Yayın Tarihi Ek-35 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Özellikle kalp veya merkezi dolaşım sistemi ile ilgili bir defekti (bozukluğu), vücudun bu bölümlerine doğrudan temas yoluyla; 00 kontrol etme, tanılama, Revizyon No izleme veya düzeltme amaçlı ise 250/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 252; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDR İnvaziv Cihazlar (Kural 8) Kural 8 Bütün İmplante Edilebilir Cihazlar Ve Uzun süreli Kullanımlı Cerrahi İnvaziv Cihazlar (>30 gün) 13/05/2026 İlk Yayın Tarihi Biyolojik etkiye sahip veya tamamı Ek-36 - Meme İmplantları veya cerrahi meşler yada büyük Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz çoğunluğu absorbe edilen cihazlar Revizyon Tarihi Dişlere yerleştirilenler Dişlere yerleştirilen hariç, vücutta cihazlar (Vida, kama, plak, kimyasal değişikliğe alet hariç) Total veya III kısmi eklem III uğrayan cihazlar replasmanı amaçlı Kalp, merkezi dolaşım cihazlar YA DA sistemi veya merkezi Omurga disk 00 Diğer Durumlarda Aktif implante replasmanı amaçlı sinir sistemiyle IIa edilebilir cihazlar implantlar ya da III doğrudan temas eden Omurgaya temas Tıbbi ürünleri tatbik Revizyon No cihazlar veya aksesuarları etmek amaçlı ise eden implante ise edilebilir cihazlar III III III IIb III 251/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 253; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR TCKKD-KLVZ-03 Doküman No Aktif Cihazlar Kural 12 13/05/2026 Kural 9 Tıbbi ürünleri, vücut İlk Yayın Tarihi Enerji verme veya enerji Kural 11 sıvılarını veya diğer Kural 10 İlaçları, vücut sıvılarını veya Kural 13 dönüşümünü sağlamaya maddeleri vücuda tatbik Teşhis amaçlı aktif cihazlar diğer maddeleri vücuda veren Diğer bütün aktif cihazlar yönelik tüm aktif tedavi etme ve/veya vücuttan ve/veya alan aktif cihazlar edici cihazlar uzaklaştırma amaçlı aktif cihazlar Ek-37 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Ek-38 Ek-39 Ek-40 I Eğer bu işlem potansiyel olarak tehlikeli bir yolla IIb yürütülmekteyse 00 Revizyon No Diğer Durumlarda IIa 252/316 Sayfa Rev.0
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 254; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No Kural 9 13/05/2026 İlk Yayın Tarihi Enerji verme veya enerji dönüşümünü sağlamaya yönelik tüm teröpatik (aktif tedavi) edici Sınıf-IIb aktif teröpatik Teröpatik amaçlı olarak Ek-38 - cihazların performansını iyonlaştırıcı radyasyon Aktif implante edilebilir cihazlar cihazların perfomansını kontrol eden / izleyen ya yayan aktif cihazlar (bu Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz kontrol eden /izleyen ya da bu tür cihazların cihazları kontrol eden / da onlarını performansını Revizyon Tarihi performansını doğrudan izleyen ya da Bu cihazların doğrudan etkileyen aktif etkilemesi amaçlanan performansını doğrudan karakteristikleri; cihazlar aktif cihazlar etikileyen cihazlar dahil) enerjinin niteliği, yoğunluğu ve uygulama yeri dikkate alındığında potansiyel olarak IIb 00 tehlike oluşturacak şekilde insan vücuduna enerji verebilen ya da Revizyon No vücut ile enerji değişimi yapabilen türde ise Diğer Durumlarda IIa 253/316 Sayfa Rev.0
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 255; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Doküman No Aktif Cihazlar Kural 10 TCKKD-KLVZ-03 Kural 10 Tanılama ve izlemeye yönelik (teşhis amaçlı) aktif cihazlar 13/05/2026 İlk Yayın Tarihi İnsan vücudu Girişimsel radyoloji Hayati fizyolojik cihazları ve bu tür tarafından absorbe fonksiyonların doğrudan cihazları kontrol eden edilecek enerjiyi teşhisi veya izlenmesi amaçlı veya izleyen ya da sağlayacak şekilde cihazlar bunların performansını Ek-39 - tasarlanmış cihazlar doğrudan etkileyen Radyofarmasötiklerin cihazlar da dâhil, tanısal Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz vücut içi (in vivo) veya terapötik radyoloji amacıyla iyonlaştırıcı Revizyon Tarihi dağılımını görüntülemede kullanılan cihazlar Söz konusu hayati fizyolojik radyasyon yaymayı Gözle görülebilir parametrelerin kardiyak amaçlayan aktif cihazlar spektrumda, hasta performanstaki, I vücudunu aydınlatmak solunumdaki ve merkezi sinir sistemi aktivitesindeki için kullanılan cihazlar varyasyonlar gibi hasta için ani tehlikeyle IIb 00 sonuçlanabilecek nitelikte IIb IIa olması halinde ya da hastanın ani tehlikede Revizyon No olduğu klinik durumlarda teşhis amaçlı olmaları halinde IIa Diğer durumlarda Diğer Durumlarda IIa 254/316 Sayfa Rev.0
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 256; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-40 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 255/316
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 257; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Özel Kurallar-1 TCKKD-KLVZ-03 Doküman No Kural 15 Kural 17 Doğum kontrolü veya X-ışınıyla oluşturulan Kural 16 Kural 14 cinsel yolla bulaşan tanısal görüntüleri Tıbbi cihazları dezenfekte İnsan kanı veya plazmasından hastalıkların bulaşmasının kaydetmesi amaçlanan etmeye yarayan cihazlar elde edilen bir tıbbi ürün dahil önlenmesi için kullanılan cihazlar olmak üzere, ayrı kullanıldığında cihazlar 13/05/2026 bir tıbbi ürün olarak kabul edilen İlk Yayın Tarihi ve cihazların fonksiyonuna yardımcı olan bir maddeyi bütünleşik parça olarak ihtiva IIa eden cihazlar Kontak Lensleri Ek-41 - dezenfekte etmeye, Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz temizlemeye, IIb İmplante edilebilir Revizyon Tarihi durulamaya ve III veya uzun süreli Diğer Durumlarda nemlendirmeye invaziv cihaz ise yarayan cihazlar İnvaziv tıbbi cihazları 00 III IIb dezenfekte etmeye yarayan dezenfekte IIb Revizyon No edici solüsyonlar ve yıkayıcı dezenfektanlar Diğer Durumlarda IIa 256/316 Sayfa Rev.0
TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 258; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-42 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 257/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 259; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-43 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 258/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 260; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-44 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 259/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 261; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-45 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 260/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 262; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-46 IVDR Kural 3 Kural 3 Cinsel yolla bulaşan bir ajanın varlığının veya bu ajana C maruziyetin tespit edilmesi Kanser taramasında, tanısında veya evrelemesinde amaçlı cihazlar kullanılması amaçlanan C cihazlar Yüksek yayılma riski ya da yüksek yayılma riski şüphesi olmayan enfeksiyöz bir ajanın C beyin-omurilik sıvısı veya kandaki varlığının tespit İnsan genetik testleri C edilmesi amaçlı cihazlar Hatalı bir sonucun; teste tabi olan kişinin, fetüsün, embriyonun veya kişinin çocuklarının ölümüne ya da Hatalı bir sonucun hasta ya da C ciddi sakatlığına yol açabilecek çocukları için hayatı tehdit eden bir ciddi bir risk oluşturabileceği durumla sonuçlanan bir hasta hallerde, bir enfeksiyöz ajanın yönetim kararına yol açabileceğine tespit edilmesi amaçlı cihazlar dair bir risk oluşturabileceği C şartlarda tıbbi ürünlerin, Enfeksiyöz ajanlara karşı maddelerin veya biyolojik bağışıklık durumlarını bileşenlerin seviyelerinin izlenmesi belirlemek amacıyla amaçlı cihazlar C kadınların doğum öncesi (prenatal) taramaları amaçlı Hayatı tehdit eden bir cihazlar hastalıktan veya durumdan muzdarip olan hastaların C Hatalı bir sonucun hasta ya da çocukları için hayatı tehdit eden bir yönetimi için kullanılan durumla sonuçlanan bir karara yol cihazlar C açabileceğine ilişkin riskin bulunduğu hallerde, bulaşıcı hastalık veya bağışıklık durumunun tespit edilmesi için cihazlar Embriyoda veya fetüste konjenital bozuklukların C taranması amaçlı cihazlar Destek tanı cihazı olarak C kullanılan cihazlar Yeni doğan bebeklerde konjenital bozuklukların tespit ve tedavi edilememesinin hayatı tehdit eden Hatalı bir sonucun hasta ya da durumlara veya ağır derecede C çocukları için hayatı tehdit eden bir sakatlıklara yol açabileceği durumla sonuçlanan bir hasta durumlarda bu tür bozuklukların C yönetim kararına yol açabileceğine taranması amaçlı cihazlar ilişkin riskin bulunduğu hallerde, hastalık evresinin tespit edilmesi amaçlı cihazlar Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 261/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 263; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-47 Kendi başlarına sınıflandırılır Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 262/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 264; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Genel Bakış) TCKKD-KLVZ-03 Doküman No Sınıf-I Ek-49 Sınıf-IIa Ek-50 13/05/2026 İlk Yayın Tarihi Sınıf-II Sınıf-IIb Ek-51 Ek-48 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz İMALATÇI Cihaz Sınıfı Sınıf-III Ek-52 Revizyon Tarihi İlgili Cihazlara CE ITC veya Klinik işareti iliştirilmez EK VIII Özel Amaçlı (ITC veya Klinik 00 Amaçlı Üretilen ve bu durum Amaçlı) Cihazlar İlişkin Beyan Cihazlar piyasaya arzda bir sorun yaratmaz Revizyon No MDD kapsamında Ek-53 SİP’ler 263/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 265; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf-I) HAYIR 13/05/2026 İlk Yayın Tarihi Ek VII Uygunluk Beyanı Cihaz, Sınıf-Is veya Sınıf-I Ek II Tam Kalite Güvence Sistemi + Sınıf-Im mi? Veya Teknik Dosya (*) Ek IV AT Doğrulaması Veya (*) Ek-49 - İmalatçının Tercihi Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz EVET (Onaylanmış Kuruluş Revizyon Tarihi Müdahalesi) Ek V Üretim Kalite Güvence Sistemi Veya (*) Ek VI Ürün Kalite Güvence Sistemi Veya (*) 00 Revizyon No (*) İlgili Eklerin uygulanması ve Onaylanmış Kuruluşun Müdahalesi; Sınıf-Is cihazlarda, sadece steril şartların güvence altına alınması ve sürdürülmesi ile ilgili imalat konuları; Sınıf-Im cihazlarda ise, cihazların metrolojik gereklere uygunluğuyla ilgili imalat konuları ile sınırlıdır. 264/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 266; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf-IIa) Ek II Tam Kalite Güvence Sistemi 13/05/2026 (Madde-4 Hariç) İlk Yayın Tarihi Veya Sınıf-IIa İmalatçının Tercihi Ek-50 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Veya Veya Ek IV AT Doğrulaması Ek VII İmalatçının 00 Veya Ek V Üretim Kalite Güvence Sistemi Uygunluk Beyanı Tercihi Revizyon No Veya Ek VI Ürün Kalite Güvence Sistemi 265/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 267; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf-IIb) Ek II Tam Kalite Güvence Sistemi 13/05/2026 İlk Yayın Tarihi (Madde-4 Hariç) Veya Sınıf-IIb İmalatçının Tercihi Ek-51 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Veya Veya Ek IV AT Doğrulaması Ek III İmalatçının 00 Veya Ek V Üretim Kalite Güvence Sistemi AT Tip İncelemesi Tercihi Revizyon No Veya Ek VI Ürün Kalite Güvence Sistemi 266/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 268; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-52 Veya Veya Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 267/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 269; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No MDD Kapsamında Uygunluk Değerlendirme Prosedürleri (SİP) Ek II Tam Kalite Veya Güvence Sistemi (*) SİP imalatçısının tercihi EVET (Onaylanmış Kuruluş 13/05/2026 Müdahalesi) İlk Yayın Tarihi Ek V Üretim Kalite SİP’ler ilave CE Veya Güvence Sistemi (*) işareti taşımaz SİP SİP, piyasaya arz SİP Beyanı (Sistemler ve öncesi steril Ek-53 - MDD Madde-12 ediliyor mu? İşlem Paketleri Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi HAYIR 00 Revizyon No (*) Sterilitenin sağlanması ile ilgili işlemlerde, onaylanmış kuruluşun müdahalesi ile Ek II veya Ek V’in uygulanması, steril paket açılana ya da zarar görene kadardır. 268/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 270; tables, flowcharts and screenshots retained
Searchable PDF text layer

AIMDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Genel Bakış) TCKKD-KLVZ-03 Doküman No İlgili Cihazlara CE AIMDD Ek VI Özel Amaçlı ITC’ler işareti iliştirilmez Cihazlara İlişkin Beyan veya Klinik Amaçlı ve bu durum + Üretilen Cihazlar piyasaya arzda bir Teknik Dosya sorun yaratmaz Ek V Üretim Kalite Güvence 13/05/2026 Veya Sistemi İlk Yayın Tarihi İMALATÇI Cihaz Türü İmalatçının Ek III AT Tip İncelemesi Tercihi Ek-54 - Veya Veya Ek IV EC Doğrulama Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Diğer Cihazlar İmalatçının Tercihi 00 Revizyon No Veya Ek II Tam Kalite Güvence Sistemi (Madde-4 Tasarım İncelemesi Dahil) 269/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 271; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-55 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 270/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 272; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No IVDD Kapsamında Uygunluk Değerlendirme Prosedürleri (EK-II Kapsamında olmayan Kişisel Test Cihazları) 13/05/2026 İlk Yayın Tarihi EK-III EC Uygunluk Beyanı Veya (Madde-6 Tasarım İncelemesi Dahil) Ek-56 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz EK-II Kapsamında Ek-57 Olmayan İmalatçının Tercihi Veya Revizyon Tarihi Kişisel Test Cihazları 'deki prosedürlerden biri 00 Veya Ek-58 'deki prosedürlerden biri Revizyon No 271/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 273; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No IVDD Kapsamında Uygunluk Değerlendirme Prosedürleri (Ek-2 Liste-A Cihazları) 13/05/2026 İlk Yayın Tarihi EK-IV Tam Kalite Güvence Sistemi (Madde-4 Tasarım İncelemesi Dahil) Veya Ek-57 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Ek-2 Liste-A Cihazlar İmalatçının Tercihi Veya 00 EK-V Tip İncelemesi (+) EK-VII Üretim Kalite Güvence Sistemi Revizyon No 272/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 274; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-58 Veya Veya Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 273/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 275; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-59 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 274/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 276; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf-I) TCKKD-KLVZ-03 Doküman No HAYIR 13/05/2026 Ek II & Ek III Cihaz, Sınıf-Is İlk Yayın Tarihi Ek IV Sınıf-I Teknik veya Sınıf-Im veya Uygunluk Beyanı Dokümantasyom Sınıf-Ir mi? Ek IX (Bölüm I&III) Veya Kalite Yönetim Sistemi (*) İmalatçının Ek-60 - EVET Tercihi Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Ek XI (Kısım A) Revizyon Tarihi Veya Üretim Kalite Güvencesi (*) (*) İlgili Eklerin uygulanması ve Onaylanmış Kuruluşun Müdahalesi; Sınıf-Is cihazlarda, sadece 00 steril şartların güvence altına alınması ve sürdürülmesi ile ilgili imalat konuları; Sınıf-Im cihazlarda, cihazların metrolojik gereklere Revizyon No Not-1: İnsan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu uygunluğuyla ilgili imalat konuları; Sınıf-Ir cihazlarda şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. ise, özellikle temizlik, dezenfeksiyon, sterilizasyon, Not-2: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya bakım, fonksiyonel testler ve ilgili kullanım talimatı hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini başta olmak üzere cihazın tekrar kullanımı ile ilgili bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. hususlar ile sınırlıdır. Not-3: bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan Sayfa vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde 275/316 MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 277; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No (+) Veya 13/05/2026 İlk Yayın Tarihi Ek-61 - Veya Veya Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi (+) 00 Veya Revizyon No Not-1: İnsan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-2: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-3: bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. 276/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 278; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No (+) Veya 13/05/2026 İlk Yayın Tarihi Ek-62 - Veya Veya Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi (+) 00 Revizyon No Veya Not-1: İnsan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-2: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-3: bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. 277/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 279; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf-IIb İmplante Edilebilir) TCKKD-KLVZ-03 Doküman No Ek IX (Bölüm II Madde 4) Ek IX (Bölüm I & III) Teknik Dokümantasyon Kalite Yönetim Sistemi (+) Değerlendirmesi (Her Cihaz için) Veya 13/05/2026 İlk Yayın Tarihi Sınıf-IIb İmplante İmalatçının Tercihi edilebilir cihaz (*) Ek-63 - Ek XI (Kısım A) Veya Veya Üretim Kalite Güvencesi Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Ek X İmalatçının Tip İncelemesi (+) Tercihi 00 Ek XI (Kısım B) Veya Revizyon No Ürün Doğrulaması Not-1: İnsan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-2: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-3: bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. 278/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 280; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-64 (+) Veya Veya (+) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 279/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 281; tables, flowcharts and screenshots retained
Searchable PDF text layer

TCKKD-KLVZ-03 Doküman No (+) Veya 13/05/2026 İlk Yayın Tarihi Veya Veya Ek-65 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz (+) Revizyon Tarihi Veya 00 Revizyon No Not-1: İnsan kanı veya insan plazmasından elde edilen bir tıbbi ürün de dâhil olmak üzere, ayrı olarak kullanıldığında bir tıbbi ürün olarak kabul edilen ve cihazın işlevine yardımcı olan bir maddeyi bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.2)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-2: Cansız veya cansız hale getirilmiş hayvan kaynaklı dokular veya hücreler ya da bunların türevleri kullanılarak imal edilen cihazlar veya cansız veya cansız hale getirilmiş insan kaynaklı dokuların veya hücrelerin türevleri kullanılarak imal edilen cihazlar ve piyasaya arz edildiğinde veya hizmete sunulduğunda, cihazın fonksiyonuna yardımcı olmak üzere cansız insan kaynaklı dokuları veya hücreleri ya da bunların türevlerini bütünleşik bir parça olarak ihtiva eden cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.3)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. Not-3: bir vücut açıklığından insan vücuduna girmesi veya deriye uygulanması amaçlanan ve insan vücudu tarafından absorbe edilen ya da insan vücudunda lokal olarak dağılan maddeler veya madde kombinasyonlarından oluşan cihazlar söz konusu olduğunda, uygulanabilir olduğu şekilde MDR Ek IX (Madde 5.4)’de veya MDR Ek X (Madde 6)’da belirtilen prosedür de uygulanır. 280/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 282; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-66 Klinik Değerlendirme ve Uzman Klinik Değerlendirme ve Uzman Heyeti Danışma Prosedürü Heyeti Danışma Prosedürü (Ek IX Bölüm II Madde 5.1) (Ek X Madde 6) (+) Veya Veya (+) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 281/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 283; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-67 ITC’ye CE işareti iliştirilmez ve bu durum piyasaya arzda bir sorun yaratmaz Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 282/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 284; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-68 Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 283/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 285; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-69 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 284/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 286; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf A) TCKKD-KLVZ-03 Doküman No HAYIR 13/05/2026 İlk Yayın Tarihi Ek IV Uygunluk Beyanı Cihaz, Sınıf A Ek II & Ek III Sınıf-A Steril mi? Teknik Dokümantasyom (Her Jenerik Cihaz Grubu için en az bir Temsili Cihaz) Ek IX (Bölüm I&III) Veya Kalite Yönetim Sistemi Ek-70 - (*) Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz İmalatçının EVET Revizyon Tarihi Tercihi Ek XI Veya Üretim Kalite Güvencesi (*) 00 Revizyon No (*) İlgili Eklerin uygulanması ve Onaylanmış Kuruluşun Müdahalesi; sadece steril şartların güvence altına alınması ve sürdürülmesi ile ilgili hususlar ile sınırlıdır. 285/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 287; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-71 (+) (+) Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 286/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 288; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-72 (+) (+) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 287/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 289; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-73 IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf C) (+) (+) ( Kişisel Test Cihazları / Hastabaşı Test Cihazları ) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 288/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 290; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-74 (+) (+) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 289/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 291; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-75 (+) (+) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 290/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 292; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-76 IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf D - Kişisel Test / Hastabaşı Test Cihazları) (+) (+) ( İlgili Cihaz için Ortak Spesifikasyonlar Mevcut ise) Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 291/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 293; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf D - Destek Tanı Cihazları) TCKKD-KLVZ-03 Doküman No ( İlgili Cihaz için Ortak Spesifikasyonlar Mevcut ise) Ek IX (Madde 5.2) Yetkili Otoriteye (Kuruma) veya EMA’ya Danışma Süreci 13/05/2026 İlk Yayın Tarihi (+) Veya Ek-77 - Ek X (Madde 3.ı) Ek IX (Bölüm II Madde 4.9) Yetkili Otoriteye (Kuruma) veya AB Referans Laboratuvarı Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi EMA’ya Danışma Süreci Doğrulama Süreci ( * ) Veya (+) 00 Revizyon No ( * ) Özellikle bir veya daha fazla AB referans laboratuvarının atanmış Ek X (Madde 3.h) olduğu cihazlar söz konusu AB Referans Laboratuvarı olduğunda uygulanır. Doğrulama Süreci ( * ) 292/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 294; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-78 + (+) (+) + Veya Veya Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 293/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 295; tables, flowcharts and screenshots retained
Searchable PDF text layer

Doküman No IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf D - Kişisel Test / Hastabaşı Test Cihazları) ( İlgili Cihaz için Ortak Spesifikasyonlar mevcut değil ise veya bu cihaz tipi için ilk sertifikalandırma ise ) TCKKD-KLVZ-03 (+) Veya 13/05/2026 İlk Yayın Tarihi + Ek-79 - Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi Veya (+) 00 Revizyon No + 294/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 296; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında Uygunluk Değerlendirme Prosedürleri (Sınıf D - Destek Tanı Cihazları) TCKKD-KLVZ-03 Doküman No ( İlgili Cihaz için Ortak Spesifikasyonlar mevcut değil ise veya bu cihaz tipi için ilk sertifikalandırma ise ) Ek IX (Bölüm II Madde 4.9) + AB Referans Laboratuvarı Doğrulama Süreci ( * ) 13/05/2026 İlk Yayın Tarihi (+) Veya Ek-80 Ek IX (Madde 5.2) - Ek X (Madde 3.ı) Yetkili Otoriteye (Kuruma) veya Yetkili Otoriteye (Kuruma) veya Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Revizyon Tarihi EMA’ya Danışma Süreci EMA’ya Danışma Süreci Veya (+) 00 Revizyon No ( * ) Özellikle bir veya daha fazla AB referans laboratuvarının atanmış Ek X (Madde 3.h) olduğu cihazlar söz konusu AB Referans Laboratuvarı olduğunda uygulanır. Doğrulama Süreci ( * ) + 295/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 297; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-81 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 296/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 298; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-82 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 297/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 299; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDD Kapsamında ÜTS Belge İş Kuralları (Sınıf-III) TCKKD-KLVZ-03 Doküman No ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI EC SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi «93/42/EEC» Yönetmelikli & «EK-2 TAM «Sınıf-III» Sınıflı ve/veya «93/ KALİTE GÜVENCE SİSTEMİ» Ekli 42/EEC» Yönetmelikli & «EK-2 EC Sertifikası Opsiyonel: Sınıf-III TAM KALİTE GÜVENCE + - Kalite Yönetim Belgesi SİSTEMİ» Ekli «93/42/EEC» Yönetmelikli & «EK-2 MADDE ISO 13485 (en fazla 1 Uygunluk Beyanı 4, TASARIM İNCELEMESİ» Ekli adet) EC Sertifikası - Yetkili Distribütörlük Ek-83 - Kullanma Belgesi (en fazla 1 adet) Kılavuzu Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz - Yerli Malı Belgesi (en (1 adet) fazla 1 adet) Revizyon Tarihi «93/42/EEC» Yönetmelikli & «EK-3 TİP İNCELEMESİ» Ekli - Teknik Dosya (en fazla 1 «Sınıf-III» Sınıflı ve/veya «93/ EC Sertifikası adet) 42/EEC» Yönetmelikli & «EK-4 AT DOĞRULAMASI» Ekli + - Katalog (birden fazla «93/42/EEC» Yönetmelikli & «EK-4 AT olabilir) Uygunluk Beyanı DOĞRULAMASI» Ekli 00 EC Sertifikası Revizyon No «93/42/EEC» Yönetmelikli & «EK-3 TİP «Sınıf-III» Sınıflı ve/veya «93/ İNCELEMESİ» Ekli 42/EEC» Yönetmelikli & «EK-5 EC Sertifikası ÜRETİM KALİTE GÜVENCESİ» + Ekli «93/42/EEC» Yönetmelikli & «EK-5 ÜRETİM Uygunluk Beyanı KALİTE GÜVENCESİ» Ekli EC Sertifikası 298/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 300; tables, flowcharts and screenshots retained
Searchable PDF text layer

AIMDD Kapsamında ÜTS Belge İş Kuralları (AIMDD (Sınıf-III) ) TCKKD-KLVZ-03 Doküman No ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI EC SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi «90/385/EEC» Yönetmelikli & «EK-2 TAM «Sınıf-III» Sınıflı ve/veya «90/ KALİTE GÜVENCE SİSTEMİ» Ekli 385/EEC» Yönetmelikli & «EK- EC Sertifikası Opsiyonel: AIMDD 2 TAM KALİTE GÜVENCE (Sınıf III) + - Kalite Yönetim Belgesi SİSTEMİ» Ekli «90/385/EEC» Yönetmelikli & «EK-2 ISO 13485 (en fazla 1 Uygunluk Beyanı MADDE 4, TASARIM İNCELEMESİ» Ekli adet) EC Sertifikası - Yetkili Distribütörlük Ek-84 - Kullanma Belgesi (en fazla 1 adet) Kılavuzu Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz - Yerli Malı Belgesi (en (1 adet) fazla 1 adet) Revizyon Tarihi «90/385/EEC» Yönetmelikli & «EK-3 TİP İNCELEMESİ» Ekli - Teknik Dosya (en fazla 1 «Sınıf-III» Sınıflı ve/veya «90/ EC Sertifikası adet) 385/EEC» Yönetmelikli & «EK- 4 AT DOĞRULAMASI» Ekli + - Katalog (birden fazla «90/385/EEC» Yönetmelikli & «EK-4 AT olabilir) Uygunluk Beyanı DOĞRULAMASI» Ekli 00 EC Sertifikası Revizyon No «90/385/EEC» Yönetmelikli & «EK-3 TİP «Sınıf-III» Sınıflı ve/veya «90/ İNCELEMESİ» Ekli 385/EEC» Yönetmelikli & «EK- EC Sertifikası 5 ÜRETİM KALİTE + GÜVENCESİ» Ekli «90/385/EEC» Yönetmelikli & «EK-5 Uygunluk Beyanı ÜRETİM KALİTE GÜVENCESİ» Ekli EC Sertifikası 299/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 301; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDD Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (IVD Diğer / Ek-2 Liste-A) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI EC SERTİFİKASI DİĞER BELGELER KILAVUZU Opsiyonel: 13/05/2026 - Kullanma Kılavuzu (en fazla 1 adet) İlk Yayın Tarihi - Kalite Yönetim Belgesi ISO 13485 (en fazla 1 «IVD Diğer» Sınıflı ve/veya adet) «98/79/EC» Yönetmelikli & IVD Diğer «EK-3 UYGUNLUK BEYANI» - Yetkili Distribütörlük Ekli Belgesi (en fazla 1 adet) Uygunluk Beyanı - Yerli Malı Belgesi (en fazla 1 adet) Ek-85 - - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz adet) - Katalog (birden fazla Revizyon Tarihi «98/79/EC» Yönetmelikli & «EK-4 TAM olabilir) «Ek-2 Liste-A» Sınıflı ve/veya KALİTE GÜVENCE SİSTEMİ» Ekli «98/79/EEC» Yönetmelikli & EC Sertifikası Ek-2 Liste-A «EK-4 TAM KALİTE GÜVENCE + Opsiyonel: SİSTEMİ» Ekli «98/79/EC» Yönetmelikli & «EK-4 MADDE - Kalite Yönetim Belgesi Uygunluk Beyanı 4, TASARIM İNCELEMESİ» Ekli ISO 13485 (en fazla 1 00 EC Sertifikası adet) - Yetkili Distribütörlük Kullanma Revizyon No «98/79/EC» Yönetmelikli & «EK-5 AT TİP Belgesi (en fazla 1 adet) İNCELEMESİ» Ekli Kılavuzu «Ek-2 Liste-A» Sınıflı ve/veya - Yerli Malı Belgesi (en «98/79/EEC» Yönetmelikli & EC Sertifikası (1 adet) fazla 1 adet) «EK-7 ÜRETİM KALİTE + - Teknik Dosya (en fazla 1 GÜVENCESİ» Ekli «98/79/EC» Yönetmelikli & «EK-7 ÜRETİM adet) Uygunluk Beyanı KALİTE GÜVENCESİ» Ekli - Katalog (birden fazla EC Sertifikası Sayfa olabilir) 300/316 Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 302; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDD Kapsamında ÜTS Belge İş Kuralları (Ek-2 Liste-B) TCKKD-KLVZ-03 Doküman No ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI EC SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi «Ek-2 Liste-B» Sınıflı ve/veya «98/79/EC» Yönetmelikli & «98/79/EC» Yönetmelikli & «EK-4 TAM Opsiyonel: Ek-2 Liste-B «EK-4 TAM KALİTE GÜVENCE KALİTE GÜVENCE SİSTEMİ» Ekli - Kalite Yönetim Belgesi SİSTEMİ» Ekli EC Sertifikası ISO 13485 (en fazla 1 Uygunluk Beyanı adet) - Yetkili Distribütörlük Ek-86 - Kullanma Belgesi (en fazla 1 adet) Kılavuzu Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz - Yerli Malı Belgesi (en (1 adet) fazla 1 adet) Revizyon Tarihi «98/79/EC» Yönetmelikli & «EK-5 AT TİP İNCELEMESİ» Ekli - Teknik Dosya (en fazla 1 «Ek-2 Liste-B» Sınıflı ve/veya EC Sertifikası adet) «98/79/EC» Yönetmelikli & «EK-6 AT DOĞRULAMASI» Ekli + - Katalog (birden fazla «98/79/EC» Yönetmelikli & «EK-6 AT olabilir) Uygunluk Beyanı DOĞRULAMASI» Ekli 00 EC Sertifikası Revizyon No «98/79/EC» Yönetmelikli & «EK-5 AT TİP «Ek-2 Liste-B» Sınıflı ve/veya İNCELEMESİ» Ekli «98/79/EC» Yönetmelikli & EC Sertifikası «EK-7 ÜRETİM KALİTE + GÜVENCESİ» Ekli «98/79/EC» Yönetmelikli & «EK-7 ÜRETİM Uygunluk Beyanı KALİTE GÜVENCESİ» Ekli EC Sertifikası 301/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 303; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDD Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Kişisel Test Cihazları) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI EC SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi Opsiyonel: - Kalite Yönetim Belgesi ISO 13485 (en fazla 1 adet) «Kişisel Test Cihazları» Sınıflı - Yetkili Distribütörlük ve/veya «98/79/EC» «98/79/EC» Yönetmelikli & «EK-3 MADDE Kullanma Kişisel Test Yönetmelikli & «EK-3 6, TASARIM İNCELEMESİ» Ekli Belgesi (en fazla 1 adet) Cihazları Kılavuzu UYGUNLUK BEYANI» Ekli EC Sertifikası - Yerli Malı Belgesi (en Ek-87 - (1 adet) Uygunluk Beyanı fazla 1 adet) - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz adet) Revizyon Tarihi - Katalog (birden fazla olabilir) Ek-85 'deki Ek-2 Liste-A cihazlarının ÜTS Belge Kayıt Yöntemlerinden biri 00 Revizyon No Ek-86 'daki Ek-2 Liste-B cihazlarının ÜTS Belge Kayıt Yöntemlerinden biri 302/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 304; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-88 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 303/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 305; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf-IIa) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf-IIa» Sınıflı ve «2017/745» «Sınıf-IIa» Sınıflı ve «2017/ Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE 13/05/2026 745» Yönetmelikli & «EK-IX YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli İlk Yayın Tarihi (BÖLÜM I&III) KALİTE AB Sertifikası YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» ve + Sınıf-IIa (opsiyonel) Opsiyonel: opsiyonel olarak «EK IX (BÖLÜM II) TEKNİK «Sınıf-IIa» Sınıflı ve «2017/745» - Kalite Yönetim Belgesi DOKÜMANTASYON Yönetmelikli & «EK IX (BÖLÜM II) TEKNİK ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» adet) AB Uygunluk Beyanı Ekli - Yetkili Distribütörlük Ek-89 - AB Sertifikası Kullanma Belgesi (en fazla 1 adet) Kılavuzu - Yerli Malı Belgesi (en Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz (1 adet) fazla 1 adet) Revizyon Tarihi «Sınıf-IIa» Sınıflı ve «2017/ - Teknik Dosya (en fazla 1 745» Yönetmelikli & «EK-IV adet) «Sınıf-IIa» Sınıflı ve «2017/745» UYGUNLUK BEYANI (EK - Katalog (birden fazla Yönetmelikli & «EK XI (KISIM A) ÜRETİM II&III)» ve/veya «EK XI (KISIM olabilir) KALİTE GÜVENCESİ» Ekli A) ÜRETİM KALİTE GÜVENCESİ» Ekli AB Sertifikası 00 AB Uygunluk Beyanı Revizyon No «Sınıf-IIa» Sınıflı ve «2017/ 745» Yönetmelikli & «EK-IV «Sınıf-IIa» Sınıflı ve «2017/745» UYGUNLUK BEYANI (EK Yönetmelikli & «EK XI (KISIM B) ÜRÜN II&III)» ve/veya «EK XI (KISIM DOĞRULAMASI» Ekli B) ÜRÜN DOĞRULAMASI» Ekli AB Sertifikası AB Uygunluk Beyanı 304/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 306; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf-IIb Diğer) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf-IIb» Sınıflı ve «2017/745» 13/05/2026 «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE 745» Yönetmelikli & «EK-IX YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli İlk Yayın Tarihi (BÖLÜM I&III) KALİTE AB Sertifikası YÖNETİM SİSTEMİ Sınıf-IIb DEĞERLENDİRMESİ» ve + (opsiyonel) Opsiyonel: Diğer (*) opsiyonel olarak «EK IX (BÖLÜM II) TEKNİK «Sınıf-IIb» Sınıflı ve «2017/745» - Kalite Yönetim Belgesi DOKÜMANTASYON Yönetmelikli & «EK IX (BÖLÜM II) TEKNİK ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» adet) (*) Sınıf-IIb Ekli AB Uygunluk Beyanı - Yetkili Distribütörlük implante AB Sertifikası Kullanma Ek-90 - edilebilir Kılavuzu Belgesi (en fazla 1 adet) - Yerli Malı Belgesi (en Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz cihazlar (1 adet) «Sınıf-IIb» Sınıflı ve «2017/745» fazla 1 adet) VE «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon Tarihi MDR Ek VIII 745» Yönetmelikli & «EK-X - Teknik Dosya (en fazla 1 AB Sertifikası adet) Kural-12 TİP İNCELEMESİ» ve opsiyonel olarak «EK XI + - Katalog (birden fazla kapsamındaki «Sınıf-IIb» Sınıflı ve «2017/745» (KISIM A) ÜRETİM KALİTE olabilir) Sınıf-IIb cihazlar GÜVENCESİ» Ekli Yönetmelikli & «EK XI (KISIM A) ÜRETİM HARİÇ KALİTE GÜVENCESİ» Ekli AB Uygunluk Beyanı AB Sertifikası 00 «Sınıf-IIb» Sınıflı ve «2017/745» Revizyon No «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 745» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» veve opsiyonel olarak «EK XI + (KISIM B) ÜRÜN «Sınıf-IIb» Sınıflı ve «2017/745» DOĞRULAMASI» Ekli Yönetmelikli & «EK XI (KISIM B) ÜRÜN DOĞRULAMASI» Ekli AB Uygunluk Beyanı AB Sertifikası 305/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 307; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf-IIb implante edilebilir) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf-IIb» Sınıflı ve «2017/745» 13/05/2026 «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE 745» Yönetmelikli & «EK-IX YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli İlk Yayın Tarihi (BÖLÜM I&III) KALİTE AB Sertifikası Sınıf-IIb YÖNETİM SİSTEMİ İmplante DEĞERLENDİRMESİ» ve + (opsiyonel) (İleride Zorunlu Olacak) Opsiyonel: edilebilir cihaz opsiyonel olarak «EK IX (BÖLÜM II) TEKNİK «Sınıf-IIb» Sınıflı ve «2017/745» - Kalite Yönetim Belgesi (*) DOKÜMANTASYON Yönetmelikli & «EK IX (BÖLÜM II) TEKNİK ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» adet) (*) Süturlar, Ekli zımba telleri, AB Uygunluk Beyanı - Yetkili Distribütörlük AB Sertifikası Kullanma Ek-91 - dental dolgular, Kılavuzu Belgesi (en fazla 1 adet) dental - Yerli Malı Belgesi (en Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz (1 adet) «Sınıf-IIb» Sınıflı ve «2017/745» fazla 1 adet) braketler, diş «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon Tarihi kronları, 745» Yönetmelikli & «EK-X - Teknik Dosya (en fazla 1 AB Sertifikası adet) vidalar, TİP İNCELEMESİ» ve opsiyonel olarak «EK XI + - Katalog (birden fazla kamalar, «Sınıf-IIb» Sınıflı ve «2017/745» (KISIM A) ÜRETİM KALİTE olabilir) plakalar, teller, GÜVENCESİ» Ekli Yönetmelikli & «EK XI (KISIM A) ÜRETİM pinler, klipsler KALİTE GÜVENCESİ» Ekli AB Uygunluk Beyanı ve konnektörler AB Sertifikası 00 HARİÇ «Sınıf-IIb» Sınıflı ve «2017/745» Revizyon No «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 745» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» veve opsiyonel olarak «EK XI + (KISIM B) ÜRÜN «Sınıf-IIb» Sınıflı ve «2017/745» DOĞRULAMASI» Ekli Yönetmelikli & «EK XI (KISIM B) ÜRÜN DOĞRULAMASI» Ekli AB Uygunluk Beyanı AB Sertifikası 306/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 308; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf-IIb MDR Ek VIII Kural-12 Cihazlar) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf-IIb» Sınıflı ve «2017/ «Sınıf-IIb» Sınıflı ve «2017/745» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE 13/05/2026 745» Yönetmelikli & «EK-IX İlk Yayın Tarihi (BÖLÜM I&III) KALİTE YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli Sınıf-IIb YÖNETİM SİSTEMİ AB Sertifikası Ek VIII Kural-12 DEĞERLENDİRMESİ» ve + Opsiyonel: kapsamındaki opsiyonel olarak «EK IX «Sınıf-IIb» Sınıflı ve «2017/745» (BÖLÜM II) TEKNİK - Kalite Yönetim Belgesi cihazlar (*) Yönetmelikli & «EK IX (BÖLÜM II) TEKNİK DOKÜMANTASYON DOKÜMANTASYON DEĞERLENDİRMESİ» ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli Ekli adet) (*) MDR Ek VIII AB Uygunluk Beyanı - Yetkili Distribütörlük AB Sertifikası Kullanma Ek-92 Kural-12'ye - Kılavuzu Belgesi (en fazla 1 adet) göre bir tıbbi - Yerli Malı Belgesi (en Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz ürünü vücuda (1 adet) «Sınıf-IIb» Sınıflı ve «2017/745» fazla 1 adet) tatbik etmesi «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon Tarihi 745» Yönetmelikli & «EK-X - Teknik Dosya (en fazla 1 ve/veya AB Sertifikası adet) TİP İNCELEMESİ» ve vücuttan opsiyonel olarak «EK XI + - Katalog (birden fazla uzaklaştırması (KISIM A) ÜRETİM KALİTE «Sınıf-IIb» Sınıflı ve «2017/745» olabilir) amaçlanan GÜVENCESİ» Ekli Yönetmelikli & «EK XI (KISIM A) ÜRETİM KALİTE GÜVENCESİ» Ekli sınıf-IIb aktif AB Uygunluk Beyanı AB Sertifikası 00 cihazlar «Sınıf-IIb» Sınıflı ve «2017/745» Revizyon No «Sınıf-IIb» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 745» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» veve opsiyonel olarak «EK XI + (KISIM B) ÜRÜN «Sınıf-IIb» Sınıflı ve «2017/745» DOĞRULAMASI» Ekli Yönetmelikli & «EK XI (KISIM B) ÜRÜN DOĞRULAMASI» Ekli AB Uygunluk Beyanı AB Sertifikası 307/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 309; tables, flowcharts and screenshots retained
Searchable PDF text layer

MDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf-III) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf-III» Sınıflı ve «2017/ «Sınıf-III» Sınıflı ve «2017/745» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE 13/05/2026 745» Yönetmelikli & «EK-IX İlk Yayın Tarihi (BÖLÜM I&III) KALİTE YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli YÖNETİM SİSTEMİ AB Sertifikası DEĞERLENDİRMESİ» ve + Opsiyonel: Sınıf-III opsiyonel olarak «EK IX «Sınıf-III» Sınıflı ve «2017/745» - Kalite Yönetim Belgesi (BÖLÜM II) TEKNİK Yönetmelikli & «EK IX (BÖLÜM II) TEKNİK DOKÜMANTASYON DOKÜMANTASYON DEĞERLENDİRMESİ» ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli Ekli adet) AB Uygunluk Beyanı AB Sertifikası - Yetkili Distribütörlük Kullanma Ek-93 - Kılavuzu Belgesi (en fazla 1 adet) - Yerli Malı Belgesi (en Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz (1 adet) «Sınıf-III» Sınıflı ve «2017/745» fazla 1 adet) «Sınıf-III» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon Tarihi 745» Yönetmelikli & «EK-X - Teknik Dosya (en fazla 1 AB Sertifikası adet) TİP İNCELEMESİ» ve opsiyonel olarak «EK XI + - Katalog (birden fazla (KISIM A) ÜRETİM KALİTE «Sınıf-III» Sınıflı ve «2017/745» olabilir) GÜVENCESİ» Ekli Yönetmelikli & «EK XI (KISIM A) ÜRETİM KALİTE GÜVENCESİ» Ekli AB Uygunluk Beyanı AB Sertifikası 00 «Sınıf-III» Sınıflı ve «2017/745» Revizyon No «Sınıf-III» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 745» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» veve opsiyonel olarak «EK XI + (KISIM B) ÜRÜN «Sınıf-III» Sınıflı ve «2017/745» DOĞRULAMASI» Ekli Yönetmelikli & «EK XI (KISIM B) ÜRÜN DOĞRULAMASI» Ekli AB Uygunluk Beyanı AB Sertifikası 308/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 310; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Ek-94 Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 309/316

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 311; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf B / Sınıf C) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU «Sınıf B» Sınıflı ve «2017/746» Yönetmelikli 13/05/2026 «Sınıf B» Sınıflı ve «2017/ & «EK IX (BÖLÜM I&III) KALİTE YÖNETİM 746» Yönetmelikli & «EK-IX SİSTEMİ DEĞERLENDİRMESİ» Ekli İlk Yayın Tarihi (BÖLÜM I&III) KALİTE AB Sertifikası YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» ve/veya + Sınıf B (opsiyonel) Opsiyonel: «EK IX BÖLÜM II (MADDE 5 HARİÇ) TEKNİK «Sınıf B» Sınıflı ve «2017/746» Yönetmelikli - Kalite Yönetim Belgesi DOKÜMANTASYON & «EK IX BÖLÜM II (MADDE 5 HARİÇ) ISO 13485 (en fazla 1 DEĞERLENDİRMESİ» Ekli TEKNİK DOKÜMANTASYON adet) AB Uygunluk Beyanı DEĞERLENDİRMESİ» Ekli - Yetkili Distribütörlük AB Sertifikası Kullanma Ek-95 - Belgesi (en fazla 1 adet) Kılavuzu «Sınıf C» Sınıflı ve «2017/746» Yönetmelikli - Yerli Malı Belgesi (en (1 adet) Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz «Sınıf C» Sınıflı ve «2017/ & «EK IX (BÖLÜM I&III) KALİTE YÖNETİM fazla 1 adet) 746» Yönetmelikli & «EK-IX SİSTEMİ DEĞERLENDİRMESİ» Ekli - Teknik Dosya (en fazla 1 Revizyon Tarihi (BÖLÜM I&III) KALİTE AB Sertifikası adet) YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» ve/veya + - Katalog (birden fazla Sınıf C «EK IX BÖLÜM II (MADDE 5 (opsiyonel) olabilir) HARİÇ) TEKNİK «Sınıf C» Sınıflı ve «2017/746» Yönetmelikli DOKÜMANTASYON & «EK IX BÖLÜM II (MADDE 5 HARİÇ) DEĞERLENDİRMESİ» Ekli TEKNİK DOKÜMANTASYON 00 AB Uygunluk Beyanı DEĞERLENDİRMESİ» Ekli Revizyon No AB Sertifikası ««Sınıf C» Sınıflı ve «2017/746» «Sınıf C» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 746» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» ve/veya «EK XI ÜRETİM KALİTE + GÜVENCESİ ««Sınıf C» Sınıflı ve «2017/746» DEĞERLENDİRMESİ» Ekli Yönetmelikli & «EK XI ÜRETİM KALİTE GÜVENCESİ DEĞERLENDİRMESİ» Ekli AB Uygunluk Beyanı 310/316 Sayfa AB Sertifikası Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 312; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No (Sınıf D) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi Opsiyonel: - Kalite Yönetim Belgesi «Sınıf D» Sınıflı ve «2017/ «Sınıf D» Sınıflı ve «2017/746» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE YÖNETİM ISO 13485 (en fazla 1 746» Yönetmelikli & «EK-IX Ek-96 - (BÖLÜM I&III) KALİTE SİSTEMİ DEĞERLENDİRMESİ» Ekli adet) YÖNETİM SİSTEMİ AB Sertifikası - Yetkili Distribütörlük Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Kullanma DEĞERLENDİRMESİ» ve/veya + Belgesi (en fazla 1 adet) Sınıf D «EK IX BÖLÜM II (MADDE 5 Kılavuzu Revizyon Tarihi «Sınıf D» Sınıflı ve «2017/746» Yönetmelikli - Yerli Malı Belgesi (en HARİÇ) TEKNİK & «EK IX BÖLÜM II (MADDE 5 HARİÇ) (1 adet) fazla 1 adet) DOKÜMANTASYON TEKNİK DOKÜMANTASYON DEĞERLENDİRMESİ» Ekli - Teknik Dosya (en fazla 1 DEĞERLENDİRMESİ» Ekli AB Uygunluk Beyanı AB Sertifikası adet) - Katalog (birden fazla olabilir) 00 ««Sınıf D» Sınıflı ve «2017/746» Revizyon No «Sınıf D» Sınıflı ve «2017/ Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli 746» Yönetmelikli & «EK-X AB Sertifikası TİP İNCELEMESİ» ve/veya «EK XI ÜRETİM KALİTE + GÜVENCESİ ««Sınıf D» Sınıflı ve «2017/746» DEĞERLENDİRMESİ» Ekli Yönetmelikli & «EK XI ÜRETİM KALİTE GÜVENCESİ DEĞERLENDİRMESİ» Ekli AB Uygunluk Beyanı Sayfa AB Sertifikası 311/316 Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 313; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No ( Kişisel Test Cihazı (Sınıf B) / Hastabaşı Test Cihazı (Sınıf B) ) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi Opsiyonel: «Kişisel Test Cihazı (Sınıf B)» Sınıflı ve «Kişisel Test Cihazı (Sınıf B)» - Kalite Yönetim Belgesi «2017/746» Yönetmelikli & «EK IX (BÖLÜM Sınıflı ve «2017/746» I&III) KALİTE YÖNETİM SİSTEMİ ISO 13485 (en fazla 1 Yönetmelikli & «EK-IX DEĞERLENDİRMESİ» Ekli adet) (BÖLÜM I&III) KALİTE - Yetkili Distribütörlük AB Sertifikası YÖNETİM SİSTEMİ Kullanma Sınıf B + Belgesi (en fazla 1 adet) DEĞERLENDİRMESİ» ve/veya Kılavuzu Kişisel Test Cihazı «EK IX BÖLÜM II (MADDE 5 «Kişisel Test Cihazı (Sınıf B)» Sınıflı ve - Yerli Malı Belgesi (en Ek-97 - «2017/746» Yönetmelikli & «EK IX BÖLÜM (1 adet) DAHİL) TEKNİK fazla 1 adet) DOKÜMANTASYON II (MADDE 5 DAHİL) TEKNİK - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» Ekli adet) Revizyon Tarihi AB Uygunluk Beyanı - Katalog (birden fazla AB Sertifikası olabilir) «Hastabaşı Test Cihazı (Sınıf B)» Sınıflı ve «Hastabaşı Test Cihazı (Sınıf «2017/746» Yönetmelikli & «EK IX (BÖLÜM 00 B)» Sınıflı ve «2017/746» I&III) KALİTE YÖNETİM SİSTEMİ Yönetmelikli & «EK-IX DEĞERLENDİRMESİ» Ekli (BÖLÜM I&III) KALİTE Revizyon No AB Sertifikası Sınıf B YÖNETİM SİSTEMİ Hastabaşı Test DEĞERLENDİRMESİ» ve/veya + «EK IX BÖLÜM II (MADDE 5 «Hastabaşı Test Cihazı (Sınıf B)» Sınıflı ve Cihazı DAHİL) TEKNİK «2017/746» Yönetmelikli & «EK IX BÖLÜM DOKÜMANTASYON II (MADDE 5 DAHİL) TEKNİK DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» Ekli AB Uygunluk Beyanı 312/316 Sayfa AB Sertifikası Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 314; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No ( Kişisel Test Cihazı (Sınıf C) / Kişisel Test Cihazı (Sınıf D) ) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi Opsiyonel: «Kişisel Test Cihazı (Sınıf C)» «Kişisel Test Cihazı (Sınıf C)» veya «Kişisel - Kalite Yönetim Belgesi veya «Kişisel Test Cihazı (Sınıf Test Cihazı (Sınıf D)» Sınıflı ve «2017/746» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE ISO 13485 (en fazla 1 D)» Sınıflı ve «2017/746» Yönetmelikli & «EK-IX YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli adet) (BÖLÜM I&III) KALİTE AB Sertifikası - Yetkili Distribütörlük Kullanma Sınıf C / Sınıf D YÖNETİM SİSTEMİ + Belgesi (en fazla 1 adet) Kişisel Test Cihazı DEĞERLENDİRMESİ» ve/veya Kılavuzu «Kişisel Test Cihazı (Sınıf C)» veya «Kişisel - Yerli Malı Belgesi (en Ek-98 «EK IX BÖLÜM II (MADDE 5 Test Cihazı (Sınıf D)» Sınıflı ve «2017/746» (1 adet) - fazla 1 adet) DAHİL) TEKNİK Yönetmelikli & «EK IX BÖLÜM II (MADDE 5 - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz DOKÜMANTASYON DAHİL) TEKNİK DOKÜMANTASYON DEĞERLENDİRMESİ» Ekli DEĞERLENDİRMESİ» Ekli adet) Revizyon Tarihi AB Uygunluk Beyanı AB Sertifikası - Katalog (birden fazla olabilir) «Kişisel Test Cihazı (Sınıf C)» veya «Kişisel 00 «Kişisel Test Cihazı (Sınıf C)» Test Cihazı (Sınıf D)» Sınıflı ve «2017/746» veya «Kişisel Test Cihazı (Sınıf Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon No D)» Sınıflı ve «2017/746» AB Sertifikası Yönetmelikli & «EK-X TİP + İNCELEMESİ» ve/veya «EK XI «Kişisel Test Cihazı (Sınıf C)» veya «Kişisel ÜRETİM KALİTE GÜVENCESİ Test Cihazı (Sınıf D)» Sınıflı ve «2017/746» DEĞERLENDİRMESİ» Ekli Yönetmelikli & «EK XI ÜRETİM KALİTE AB Uygunluk Beyanı GÜVENCESİ DEĞERLENDİRMESİ» Ekli AB Sertifikası 313/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 315; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No ( Hastabaşı Test Cihazı (Sınıf C) / Hastabaşı Test Cihazı (Sınıf D) ) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 «Hastabaşı Test Cihazı (Sınıf C)» veya İlk Yayın Tarihi Opsiyonel: «Hastabaşı Test Cihazı (Sınıf «Hastabaşı Test Cihazı (Sınıf D)» Sınıflı ve - Kalite Yönetim Belgesi C)» veya «Hastabaşı Test «2017/746» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE YÖNETİM SİSTEMİ ISO 13485 (en fazla 1 Cihazı (Sınıf D)» Sınıflı ve «2017/746» Yönetmelikli & DEĞERLENDİRMESİ» Ekli adet) «EK-IX (BÖLÜM I&III) KALİTE AB Sertifikası - Yetkili Distribütörlük Sınıf C / Sınıf D Kullanma YÖNETİM SİSTEMİ + Belgesi (en fazla 1 adet) Hastabaşı Test Kılavuzu DEĞERLENDİRMESİ» ve/veya «Hastabaşı Test Cihazı (Sınıf C)» veya - Yerli Malı Belgesi (en Cihazı «EK IX BÖLÜM II (MADDE 5 (1 adet) Ek-99 - «Hastabaşı Test Cihazı (Sınıf D)» Sınıflı ve fazla 1 adet) DAHİL) TEKNİK «2017/746» Yönetmelikli & «EK IX BÖLÜM - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz DOKÜMANTASYON II (MADDE 5 DAHİL) TEKNİK DEĞERLENDİRMESİ» Ekli DOKÜMANTASYON DEĞERLENDİRMESİ» adet) Revizyon Tarihi AB Uygunluk Beyanı Ekli - Katalog (birden fazla AB Sertifikası olabilir) «Hastabaşı Test Cihazı (Sınıf C)» veya 00 «Hastabaşı Test Cihazı (Sınıf «Hastabaşı Test Cihazı (Sınıf D)» Sınıflı ve C)» veya «Hastabaşı Test «2017/746» Yönetmelikli & «EK-X TİP Cihazı (Sınıf D)» Sınıflı ve İNCELEMESİ» Ekli Revizyon No «2017/746» Yönetmelikli & AB Sertifikası «EK-X TİP İNCELEMESİ» ve/ + veya «EK XI ÜRETİM KALİTE «Hastabaşı Test Cihazı (Sınıf C)» veya GÜVENCESİ «Hastabaşı Test Cihazı (Sınıf D)» Sınıflı ve DEĞERLENDİRMESİ» Ekli «2017/746» Yönetmelikli & «EK XI ÜRETİM AB Uygunluk Beyanı KALİTE GÜVENCESİ DEĞERLENDİRMESİ» Ekli AB Sertifikası 314/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 316; tables, flowcharts and screenshots retained
Searchable PDF text layer

IVDR Kapsamında ÜTS Belge İş Kuralları TCKKD-KLVZ-03 Doküman No ( Destek Tanı Cihazı (Sınıf C) / Destek Tanı Cihazı (Sınıf D) ) ZORUNLU BELGELER (Cihaz sınıfına göre) OPSİYONEL BELGELER KULLANMA SINIF BİLGİSİ UYGUNLUK BEYANI AB SERTİFİKASI DİĞER BELGELER KILAVUZU 13/05/2026 İlk Yayın Tarihi Opsiyonel: «Destek Tanı Cihazı (Sınıf C)» «Destek Tanı Cihazı (Sınıf C)» veya «Destek - Kalite Yönetim Belgesi veya «Destek Tanı Cihazı (Sınıf Tanı Cihazı (Sınıf D)» Sınıflı ve «2017/746» Yönetmelikli & «EK IX (BÖLÜM I&III) KALİTE ISO 13485 (en fazla 1 D)» Sınıflı ve «2017/746» Yönetmelikli & «EK-IX YÖNETİM SİSTEMİ DEĞERLENDİRMESİ» Ekli adet) (BÖLÜM I&III) KALİTE AB Sertifikası - Yetkili Distribütörlük Kullanma Sınıf C / Sınıf D YÖNETİM SİSTEMİ + Belgesi (en fazla 1 adet) Destek Tanı Cihazı DEĞERLENDİRMESİ» ve/veya Kılavuzu «Destek Tanı Cihazı (Sınıf C)» veya «Destek - Yerli Malı Belgesi (en «EK IX BÖLÜM II (MADDE 5 Tanı Cihazı (Sınıf D)» Sınıflı ve «2017/746» (1 adet) Ek-100 - fazla 1 adet) DAHİL) TEKNİK Yönetmelikli & «EK IX BÖLÜM II (MADDE 5 - Teknik Dosya (en fazla 1 Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz DOKÜMANTASYON DAHİL) TEKNİK DOKÜMANTASYON DEĞERLENDİRMESİ» Ekli DEĞERLENDİRMESİ» Ekli adet) Revizyon Tarihi AB Uygunluk Beyanı AB Sertifikası - Katalog (birden fazla olabilir) «Destek Tanı Cihazı (Sınıf C)» veya «Destek 00 «Destek Tanı Cihazı (Sınıf C)» Tanı Cihazı (Sınıf D)» Sınıflı ve «2017/746» veya «Destek Tanı Cihazı (Sınıf Yönetmelikli & «EK-X TİP İNCELEMESİ» Ekli Revizyon No D)» Sınıflı ve «2017/746» AB Sertifikası Yönetmelikli & «EK-X TİP + İNCELEMESİ» ve/veya «EK XI «Destek Tanı Cihazı (Sınıf C)» veya «Destek ÜRETİM KALİTE GÜVENCESİ Tanı Cihazı (Sınıf D)» Sınıflı ve «2017/746» DEĞERLENDİRMESİ» Ekli Yönetmelikli & «EK XI ÜRETİM KALİTE AB Uygunluk Beyanı GÜVENCESİ DEĞERLENDİRMESİ» Ekli AB Sertifikası 315/316 Sayfa Rev.0

TCKKD-KLVZ-03 Rev.0 — original official PDF physical page 317; tables, flowcharts and screenshots retained
Searchable PDF text layer

Tıbbi Cihazların Ürün Takip Sistemine Kayıt Süreçlerine İlişkin Kılavuz Rev.0 Revizyon Tarihçesi Revizyon No Revizyon Tarihi Gerekçe ve Açıklamalar 00 - İlk yayın. Doküman No İlk Yayın Tarihi Revizyon Tarihi Revizyon No Sayfa TCKKD-KLVZ-03 13/05/2026 - 00 316/316